


Monographie de produit - Voranigo
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes | 2026-05 |
|---|---|
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2026-05 |
| 7 Mises en garde et précautions, Santé reproductive | 2026-05 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2026-05 |
Table des matières
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 4
1 Indications ............................................................................................................... 4
1.1 Pédiatrie ................................................................................................................................... 4
1.2 Gériatrie ................................................................................................................................... 4
2 Contre-indications ................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ...................................... 5
4 Posologie et administration ..................................................................................... 5
4.1 Considérations posologiques ................................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................................. 5
4.4 Administration ......................................................................................................................... 8
4.5 Dose oubliée ............................................................................................................................ 8
5 Surdose ................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 9
7 Mises en garde et précautions ................................................................................. 9
Généralités ............................................................................................................................................ 9
Fonctions hépatique, biliaire et pancréatique ...................................................................................... 9
Santé reproductive .............................................................................................................................. 10
Surveillance et examens de laboratoire .............................................................................................. 11
7.1 Populations particulières ....................................................................................................... 11
7.1.1 Grossesse .............................................................................................................. 11
7.1.2 Allaitement ............................................................................................................ 11
7.1.3 Enfants et adolescents .......................................................................................... 12
7.1.4 Personnes âgées .................................................................................................... 12
8 Effets indésirables .................................................................................................. 12
8.1 Aperçu des effets indésirables ............................................................................................... 12
8.2 Effets indésirables observés au cours des études cliniques ................................................... 13
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ........................................................................................................... 14
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........................... 14
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents .......................................................................................... 14
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives...................................................................... 14
8.5 Effets indésirables observés après la commercialisation ....................................................... 15
9 Interactions médicamenteuses .............................................................................. 15
9.4 Interactions médicament-médicament ................................................................................. 15
9.5 Interactions médicament-aliment ......................................................................................... 18
9.6 Interactions médicament-plante médicinale ......................................................................... 18
9.7 Interactions médicament-examens de laboratoire ................................................................ 18
10 Pharmacologie clinique .......................................................................................... 18
10.1 Mode d’action ........................................................................................................................ 18
10.2 Pharmacodynamie ................................................................................................................. 18
10.3 Pharmacocinétique ................................................................................................................ 18
11 Conservation, stabilité et mise au rebut ................................................................. 21
Partie 2 : Renseignements scientifiques ............................................................................ 22
12 Renseignements pharmaceutiques ........................................................................ 22
13 Études cliniques ..................................................................................................... 22
13.1 Études cliniques par indication .............................................................................................. 22
15 Microbiologie ........................................................................................................ 25
16 Toxicologie non clinique ......................................................................................... 25
Renseignements destinés aux patient·e·s ......................................................................... 27
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
VORANIGO (comprimés de vorasidenib) est indiqué pour :
le traitement de l’astrocytome ou de l’oligodendrogliome de grade 2a porteur d’une mutation sensible de l'isocitrate déshydrogénase 1 (IDH1) ou de l'isocitrate déshydrogénase 2 (IDH2) chez des adultes et des enfants âgés de 12 ans ou plus à la suite d'une intervention chirurgicale.
Le traitement par VORANIGO doit être débuté après confirmation de la présence d’une mutation d’IDH1 ou d’IDH2 au moyen d’un test validé.
a Organisation mondiale de la Santé (OMS) 2016, classification des tumeurs du SNC – 2021
1.1 Pédiatrie
Enfants (de 12 à 18 ans) : VORANIGO n’a été administré à aucun patient de moins de 18 ans au cours de l’étude pivot de phase III (INDIGO). L’emploi de VORANIGO chez les enfants et adolescents de 12 ans ou plus s’appuie sur des données issues d’études menées chez des adultes ainsi que sur des données pharmacocinétiques de population complémentaires ayant démontré que l’âge n’a eu aucun effet cliniquement significatif sur la pharmacocinétique de vorasidenib, que l’exposition au vorasidenib est généralement comparable entre les adultes et les enfants et adolescents de 12 ans ou plus, et que l’évolution de la maladie est suffisamment similaire chez ces patients pour permettre d’extrapoler les données obtenues chez les adultes aux enfants et adolescents. Les enfants et adolescents risquent davantage d’éprouver des effets indésirables associés au médicament (voir 7 Mises en garde et précautions, 10.3 Pharmacocinétique, 14.1 Études cliniques par indication et 4.2 Posologie recommandée et ajustement posologique, Modifications de la posologie).
L’innocuité et l’efficacité de VORANIGO chez les enfants âgés de moins de 12 ans n’ont pas été établies. Aucune donnée n’est disponible à ce sujet.
1.2 Gériatrie
Personnes âgées (> 65 ans) : Dans l’ensemble, aucune différence n’a été observée entre les personnes âgées de 65 ans ou plus et les sujets plus jeunes quant à l’efficacité ou à l’innocuité de VORANIGO (voir 10.3 Pharmacocinétique, 14.1 Études cliniques par indication et 4 Posologie et administration).
2 Contre-indications
L’emploi de VORANIGO est contre-indiqué :
- chez les patients qui présentent une hypersensibilité à la substance active, à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir une liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Hépatotoxicité (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
4 Posologie et administration
4.1 Considérations posologiques
La sélection des patients admissibles au traitement d’un astrocytome ou d’un oligodendrogliome de grade 2a par VORANIGO doit reposer sur la présence d’une mutation d’IDH1 ou d’IDH2 décelée dans les échantillons tumoraux au moyen d’un test diagnostique approprié avant l’initiation du traitement par VORANIGO.
a OMS 2016, classification des tumeurs du SNC – 2021
Il faut réaliser un hémogramme et des épreuves de la fonction hépatique (comprenant le dosage de l’aspartate aminotransférase [AST], de l’alanine aminotransférase [ALT], de la gamma-glutamyl transférase [GGT], de la bilirubine totale et de la phosphatase alcaline) avant le début du traitement par VORANIGO, toutes les 2 semaines durant les 2 premiers mois du traitement, puis 1 fois par mois durant les 2 premières années, et aussi souvent que l’état clinique le justifie par la suite, en procédant plus fréquemment à ces examens chez les patients ayant des taux accrus de transaminases (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Administrer VORANIGO jusqu’à une progression radiographique ou clinique de la maladie ou la survenue d’effets toxiques inacceptables.
4.2 Posologie recommandée et ajustement posologique
Schéma posologique recommandé de VORANIGO chez les adultes et les enfants et adolescents de 12 ans ou plus :
- Patients pesant au moins 40 kg : prendre 40 mg par voie orale une fois par jour.
- Patients pesant moins de 40 kg : prendre 20 mg par voie orale une fois par jour.
Les enfants et adolescents risquent davantage d’éprouver des effets indésirables associés au médicament (voir 7 Mises en garde et précautions, 10.3 Pharmacocinétique, 14.1 Études cliniques par indication et 4.2 Posologie recommandée et ajustement posologique, Modifications de la posologie).
Modifications de la posologie
Il pourrait être nécessaire d’interrompre le traitement ou de réduire la dose du médicament pour des raisons d’innocuité et de tolérabilité individuelles. Les réductions de dose recommandées sont présentées au Tableau 1.
Les recommandations pour la prise en charge des effets indésirables et des modifications de la posologie qui en résulte sont indiquées au Tableau 2.
Tableau 2 – Recommandations pour la prise en charge des effets indésirables et des modifications de la posologie qui en résulte
| Effet indésirable | Gravitéa | Prise en charge et modifications de la posologie |
|---|---|---|
Hépatotoxicité (hausse du taux d’ALT ou AST) (voir 7 Mises en garde et précautions) | Grade 1 Hausse du taux d’ALT ou d’AST jusqu’à 3 x la LSN sans bilirubinémie totale simultanée > 2 x LSN | Poursuivre l’administration de VORANIGO à la dose actuelle. Surveiller la fonction hépatique toutes les semaines jusqu’au retour à des valeurs de grade < 1. |
Grade 2 Taux d’ALT ou d’AST > 3 à 5 x LSN sans bilirubinémie totale simultanée > 2 x LSN | 1re occurrence : Interrompre le traitement par VORANIGO jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales.
Récidive : Interrompre le traitement par VORANIGO jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales, puis |
| Tableau 1 – Réductions de dose recommandées pour VORANIGO | |||||
|---|---|---|---|---|---|
| Palier posologique | Schéma posologique | Nombre et teneur des comprimés | |||
| Patients de 12 ans ou plus pesant au moins 40 kg | |||||
| Dose initiale | 40 mg une fois par jour | Un comprimé de 40 mg une fois par jour | |||
| Première réduction de la dose | 20 mg une fois par jour | Deux comprimés de 10 mg une fois par jour | |||
| Deuxième réduction de la dose | 10 mg une fois par jour | Un comprimé de 10 mg une fois par jour | |||
| Patients de 12 ans ou plus pesant moins de 40 kg | |||||
| Dose initiale | 20 mg une fois par jour | Deux comprimés de 10 mg une fois par jour | |||
| Première réduction de la dose | 10 mg une fois par jour | Un comprimé de 10 mg une fois par jour | |||
| Cesser définitivement l’administration de VORANIGO si le patient est incapable de tolérer la dose de 10 mg une fois par jour. | |||||
| Effet indésirable | Gravitéa | Prise en charge et modifications de la posologie |
|---|---|---|
| reprendre le traitement par VORANIGO à une dose réduite (voir Tableau 1). | ||
Grade 3 Taux d’ALT ou d’AST > 5 à 20 x LSN sans bilirubinémie totale > 2 x LSN | 1re occurrence : Interrompre le traitement par VORANIGO jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales.
Récidive : Cesser définitivement l’administration de VORANIGO. | |
Grade 2 ou 3 Taux d’ALT ou d’AST > 3 à 20 x LSN et bilirubinémie totale simultanée > 2 x LSN | 1re occurrence : Interrompre le traitement par VORANIGO jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales.
Récidive : Cesser définitivement l’administration de VORANIGO. | |
Grade 4 Taux d’ALT ou d’AST > 20 x LSN | Cesser définitivement l’administration de VORANIGO. | |
Autres effets indésirables (voir 8 Effets indésirables) | Grade 3 | 1re occurrence : Interrompre le traitement par VORANIGO jusqu’au retour à des valeurs de grade ≤ 1 ou aux valeurs initiales.
Récidive : Cesser définitivement l’administration de VORANIGO. |
| Grade 4 | Cesser définitivement l’administration de VORANIGO. |
Abréviations : ALT = alanine aminotransférase; AST = aspartate aminotransférase; LSN = limite supérieure de la normale a L’intensité des effets indésirables a été cotée selon la version 5.0 des NCI-CTCAE (National Cancer Institute Common Terminology Criteria for Adverse Events).
Populations particulières
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est recommandé chez les patients âgés de 65 ans ou plus (voir 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale (clairance de la créatinine [CLcr] > 40 mL/min estimée selon la formule de Cockcroft et Gault). La pharmacocinétique et le profil d’innocuité du vorasidenib n’ont pas été étudiés chez les patients qui présentent une CLcr ≤ 40 mL/min ou une insuffisance rénale nécessitant des traitements de dialyse. VORANIGO doit être utilisé avec prudence chez les patients dont la CLcr est ≤ 40 mL/min ou dont l’état requiert une dialyse (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique n’est recommandé chez les patients atteints d’une insuffisance hépatique légère ou modérée (classes A et B de Child-Pugh). La pharmacocinétique et le profil d’innocuité du vorasidenib n’ont pas été étudiés chez les patients qui présentent une insuffisance hépatique sévère (classe C de Child-Pugh). Il faut surveiller les patients atteints d’une insuffisance hépatique sévère, car les effets indésirables pourraient être exacerbés chez ces derniers (voir 10.3 Pharmacocinétique).
4.4 Administration
Les comprimés doivent être pris une fois par jour à peu près à la même heure chaque jour. Les patients ne doivent pas manger pendant au moins 2 heures avant et 1 heure après la prise de VORANIGO. Les comprimés doivent être avalés entiers avec un verre d’eau; il ne faut pas les couper, les écraser, ni les croquer afin de s’assurer de recevoir la dose complète du médicament.
4.5 Dose oubliée
Si le patient omet une dose, il doit prendre la dose omise dès que possible dans les 6 heures suivant la dose omise. Toutefois, si une dose est omise depuis plus de 6 heures, le patient doit sauter la dose omise et prendre la prochaine dose à l’heure habituelle.
Si le patient vomit après avoir pris une dose, il doit s’abstenir d’en prendre une deuxième ce jour-là et attendre au lendemain pour prendre la prochaine dose à l’heure habituelle.
5 Surdose
Un éventuel surdosage est susceptible de se manifester par une exacerbation des effets indésirables associés à VORANIGO (voir 8 Effets indésirables, 7 Mises en garde et précautions et 4.2 Posologie recommandée et ajustement posologique). Il n’existe pas d’antidote spécifique en cas de surdosage par VORANIGO.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 – Formes posologiques, teneurs et composition
* Sous forme de vorasidenib acide hémicitrique, hémihydraté
Description
VORANIGO est offert en comprimés pelliculés.
Comprimés pelliculés de 10 mg
Comprimés ronds, pelliculés, de couleur blanche à blanc cassé, portant l’inscription « 10 » imprimée à l’encre noire sur une face et lisse sur l’autre.
Comprimés pelliculés de 40 mg
Comprimés oblongs, pelliculés, de couleur blanche à blanc cassé, portant l’inscription « 40 » imprimée à l’encre noire sur une face et lisse sur l’autre.
Teneur en sodium
Chaque comprimé pelliculé dosé à 10 mg ou à 40 mg renferme moins de 1 mmol (23 mg) de sodium.
VORANIGO est offert dans un flacon de polyéthylène haute densité (PEHD) blanc pourvu d’une fermeture en polypropylène à l’épreuve des enfants et d’un opercule thermoscellé par induction en polyéthylène. Chaque flacon contient 30 comprimés pelliculés et un agent dessiccateur à base de gel de silice dans 3 cartouches en PEHD.
7 Mises en garde et précautions
Généralités
Lactose
VORANIGO contient du lactose. Les patients présentant des troubles héréditaires rares d’intolérance au galactose, de déficit total en lactase ou de malabsorption du glucose-galactose doivent éviter de prendre ce médicament.
Fonctions hépatique, biliaire et pancréatique
Au cours de l’étude clinique INDIGO (AG881-C-004), 36,5 % (61/167) des patients traités par VORANIGO ont connu une hausse de leur taux d’ALT et 24,6 % (41/167), une hausse de leur taux d'AST, tous grades
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| orale | Comprimés dosés à 10 mg et à 40 mg de vorasidenib* | Cellulose microcristalline, cellulose microcristalline silicifiée, croscarmellose sodique, dioxyde de titane, encre pharmaceutique, hypromellose, lactose monohydraté, laurylsulfate sodique, macrogol et stéarate de magnésium |
confondus. Parmi ces patients, 1,2 % (2/167) ont présenté simultanément une hausse du taux d'ALT ou d'AST excédant 3 fois la LSN et une bilirubinémie totale excédant 2 fois la LSN (voir la section 8 Effets indésirables). L'augmentation des taux d'enzymes hépatiques et de bilirubine n'a été que passagère et s'est atténuée ou corrigée après une modification de la dose du médicament ou l'arrêt définitif du traitement.
Une hépatotoxicité d’origine médicamenteuse, s’étant manifestée notamment par des cas graves d’insuffisance hépatique, de nécrose hépatique, d’hépatite auto-immune et d’hépatite aiguë, a été observée chez des patients traités par VORANIGO au cours des études cliniques ainsi qu’après la commercialisation du produit. Lors des études cliniques et après la commercialisation, respectivement 6 et 3 patients ont répondu aux critères de laboratoire de la loi de Hy. Le délai médian d’apparition était de 87 jours (entre 45 et 243 jours) en contexte d’étude clinique, et de 113 jours (entre 91 et 117 jours) selon les observations suivant la commercialisation. Les patients qui répondaient aux critères de la loi de Hy présentaient une élévation des taux d’ALT ou d’AST > 3 fois la LSN ainsi qu’un taux de bilirubine totale > 2 fois la LSN. Ces résultats ont été associés à des cas d’hépatite auto-immune, de lésions hépatiques d’origine médicamenteuse, de nécrose hépatique et d’insuffisance hépatique.
Il faut doser les enzymes hépatiques (ALT, AST, GGT, bilirubine totale et phosphatase alcaline) avant l’initiation du traitement par VORANIGO, toutes les 2 semaines durant les 2 premiers mois du traitement, puis 1 fois par mois durant les 2 premières années, et aussi souvent que l’état clinique le justifie par la suite, en procédant plus fréquemment à ces examens chez les patients ayant des taux accrus de transaminases. Une surveillance hebdomadaire des taux d’ALT ou d’AST ≤ 3 fois la LSN est recommandée. Selon la gravité des anomalies des paramètres hépatiques, il faut interrompre temporairement le traitement par VORANIGO, en réduire la dose ou y mettre fin définitivement (voir 4.2 Posologie recommandée et ajustement posologique).
Santé reproductive
Selon les études menées chez l’animal, VORANIGO pourrait porter atteinte à la fonction reproductive et avoir des effets toxiques sur le fœtus s’il est administré à des femmes enceintes (voir 16 Toxicologie non clinique et 7.1.1 Populations particulières – Grossesse).
Fertilité
Il n’existe aucune donnée sur l’effet du vorasidenib sur la fertilité chez l’humain. Aucune étude menée chez l’animal n’a visé à évaluer l’effet du vorasidenib sur la fertilité. Des effets indésirables sur les organes reproducteurs de rats mâles et femelles ont été observés lors d’études comportant l’administration de doses répétées; ces effets se sont toutefois partiellement résorbés par la suite (voir 16 Toxicologie non clinique, Toxicologie – Reproduction et développement). La pertinence clinique de ces effets est inconnue. Il faut recommander aux patients qui envisagent de concevoir un enfant d’obtenir des conseils en matière de procréation avant de commencer à prendre VORANIGO.
Contraception
Femmes
Les femmes aptes à procréer doivent utiliser une méthode de contraception non hormonale efficace pendant leur traitement par VORANIGO et durant au moins 3 mois après avoir pris leur dernière dose. Étant donné que l’effet du vorasidenib sur le métabolisme et l’efficacité des contraceptifs hormonaux à action générale n’a pas été étudié, la patiente doit utiliser une méthode barrière comme deuxième moyen de contraception pour éviter une grossesse (voir 9.4 Interactions médicament-médicament).
Hommes
Il faut conseiller aux patients dont les partenaires féminines sont aptes à procréer d’utiliser une méthode de contraception barrière efficace pendant leur traitement par VORANIGO et durant au moins 3 mois après avoir pris leur dernière dose.
Surveillance et examens de laboratoire
Il faut réaliser un hémogramme et des épreuves de la fonction hépatique (comprenant le dosage de l’ALT, de l’AST, de la GGT, de la bilirubine totale et de la phosphatase alcaline) avant le début du traitement par VORANIGO, toutes les 2 semaines durant les 2 premiers mois du traitement, puis 1 fois par mois durant les 2 premières années, et aussi souvent que l’état clinique le justifie par la suite, en procédant plus fréquemment à ces examens chez les patients ayant des taux accrus de transaminases (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique). Toute anomalie des paramètres hépatiques doit être prise en charge comme il est décrit au Tableau 2.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe aucune donnée sur l’emploi du vorasidenib chez les femmes enceintes. À la lumière des observations recueillies lors des études chez l’animal, VORANIGO peut nuire au fœtus s’il est administré à une femme enceinte. Au cours des études chez l’animal portant sur le développement embryofœtal, l’administration de vorasidenib par voie orale à des rates ou à des lapines gravides durant la période d’organogenèse a provoqué une toxicité embryofœtale s’étant traduite par des malformations, des résorptions précoces et tardives, et des pertes post-implantation, à des doses supérieures à la dose maximale recommandée chez l’humain (DMRH) de 40 mg, d’après l’aire sous la courbe de la concentration du médicament en fonction du temps (ASC) (voir 16 Toxicologie non clinique).
Les femmes aptes à procréer doivent utiliser une méthode de contraception non hormonale efficace pendant leur traitement par VORANIGO.
L’emploi de VORANIGO n’est pas recommandé durant la grossesse ni chez les femmes aptes à procréer qui n’utilisent aucune méthode contraceptive. Les femmes enceintes, les femmes aptes à procréer et les hommes dont les partenaires féminines sont aptes à procréer doivent être informés des risques du traitement pour le fœtus.
Test de grossesse
Il est recommandé aux femmes aptes à procréer de subir un test de grossesse avant de commencer le traitement par VORANIGO.
7.1.2 Allaitement
On ne sait pas si le vorasidenib et ses métabolites sont excrétés dans le lait maternel. L’allaitement doit être interrompu pendant le traitement par VORANIGO et pendant au moins 2 mois après l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (>12 ans) : VORANIGO n’a été administré à aucun patient de moins de 18 ans au cours de l’étude pivot de phase III (INDIGO). L’emploi de VORANIGO chez les enfants et adolescents de 12 ans ou plus s’appuie sur des données issues d’études menées chez des adultes ainsi que sur des données pharmacocinétiques de population complémentaires ayant démontré que l’âge n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du vorasidenib, que l’exposition au vorasidenib est généralement comparable entre les adultes et les enfants et adolescents de 12 ans ou plus, et que l’évolution de la maladie est suffisamment similaire chez ces patients pour permettre d’extrapoler les données obtenues chez les adultes aux enfants et adolescents. Selon les résultats d’une simulation de la pharmacocinétique de population, l’exposition au vorasidenib et le risque d’effets indésirables associés au médicament pourraient être plus marqués chez les fillettes pesant de 40 à 50 kg (voir 10.3 Pharmacocinétique, 14.1 Études cliniques par indication et 4.2 Posologie recommandée et ajustement posologique, Modifications de la posologie).
7.1.4 Personnes âgées
Au cours de l’étude INDIGO, 1,2 % (2/167) des patients ayant été répartis aléatoirement de façon à recevoir VORANIGO à 40 mg une fois par jour étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence n’a été observée entre les personnes âgées de 65 ans ou plus et les sujets plus jeunes quant à l’efficacité ou à l’innocuité de VORANIGO (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Durant l’étude INDIGO, les effets indésirables le plus fréquemment rapportés chez ≥ 1 % des patients traités par VORANIGO, avec une différence ≥ 2 % entre les groupes par rapport au placebo, ont été, y compris les anomalies des paramètres de laboratoire, une hausse du taux d'ALT (36,5 %), une hausse du taux d'AST (24,6 %), la fatigue (23,4 %), une hausse du taux de GGT (13,2 %) et la diarrhée (12 %) (voir Tableau 4).
Les effets indésirables de grade ≥ 3 signalés le plus souvent ont été une hausse des taux d’ALT (9,6 %), d’AST (4,2 %) et de GGT (2,4 %).
Des effets indésirables graves ont été rapportés chez 1 des 167 patients (0,6 %) traités par VORANIGO, le plus courant ayant été une hausse du taux d’ALT (0,6 %).
L’effet indésirable ayant entraîné le plus grand nombre d’abandons définitifs du traitement par VORANIGO a également été une hausse du taux d’ALT (3 %), rapportée chez 5 des 167 patients (3 %).
Des interruptions du traitement en raison d’effets indésirables ont eu lieu chez 31 des 167 patients (18,6 %) traités par VORANIGO. Les effets indésirables ayant le plus fréquemment justifié une interruption du traitement ont été la hausse du taux d’ALT (14,4 %) et la hausse du taux d’AST (6 %).
La dose de VORANIGO a dû être réduite en raison d’un effet indésirable chez 10,2 % des patients. Le principal effet indésirable ayant nécessité une réduction de dose a été une hausse du taux d’ALT (7,8 %).
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés dans les études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne devrait pas être comparée à la fréquence déclarée dans les études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les effets indésirables signalés chez les patients traités par VORANIGO durant l’étude INDIGO (AG881-C-004) sont énumérés dans le Tableau 4, d’après la classification par discipline médicale définie dans le MedDRA, et présentés en fonction de leur fréquence.
Tableau 4 – Effets indésirables rapportés chez ≥ 1 % des patients traités par VORANIGO, avec une différence ≥ 2 % entre les groupes par rapport au placebo, durant l’étude INDIGO (AG881-C-004)
| Classification par discipline médicale (SOC)a | VORANIGO N = 167 | Placebo N = 163 | |||||||||||||
| Classification par discipline médicale (SOC)a | VORANIGO N = 167 | Placebo N = 163 | |||||||||||||
| Paramètre | Tous grades n (%) | Grades 3 - 4 n (%) | Tous grades n (%) | Grades 3 - 4 n (%) | |||||||||||
| Paramètre | Tous grades n (%) | Grades 3 - 4 n (%) | Tous grades n (%) | Grades 3 - 4 n (%) | |||||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||||
| Diminution de l’appétit | 9 (5,4) | 0 | 5 (3,1) | 0 | |||||||||||
| Affections gastro-intestinales | |||||||||||||||
| Diarrhéeb | 20 (12,0) | 1 (0,6) | 16 (9,8) | 1 (0,6) | |||||||||||
| Douleur abdominalec | 13 (7,8) | 0 | 6 (3,7) | 0 | |||||||||||
| Reflux gastro-œsophagiend | 7 (4,2) | 0 | 1 (0,6) | 0 | |||||||||||
| Troubles généraux | |||||||||||||||
| Fatiguee | 39 (23,4) | 1 (0,6) | 33 (20,2) | 1 (0,6) | |||||||||||
| Investigations | |||||||||||||||
| Hausse du taux d’ALT | 61 (36,5) | 16 (9,6) | 18 (11) | 0 | |||||||||||
| Hausse du taux d’AST | 41 (24,6) | 7 (4,2) | 9 (5,5) | 0 | |||||||||||
| Hausse du taux de GGT | 22 (13,2) | 4 (2,4) | 5 (3,1) | 1 (0,6) | |||||||||||
| Hausse du taux de phosphatase alcaline | 6 (3,6) | 0 | 2 (1,2) | 0 | |||||||||||
a Les effets indésirables sont énumérés d’après la classification par discipline médicale (SOC) du MedDRA (version 25.1). b Le terme « diarrhée » comprend les cas de diarrhée, de selles molles et de selles fréquentes. c Le terme « douleur abdominale » comprend les cas de douleur abdominale, de douleur abdominale haute et de gêne abdominale. d Le terme « reflux gastro-œsophagien » comprend les cas de reflux gastro-œsophagien, de gastrite et de dyspepsie. e Le terme « fatigue » comprend les cas de fatigue et d’asthénie. | |||||||||||||||
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Aucune donnée sur l’innocuité du vorasidenib chez les enfants et adolescents n’a été recueillie dans le cadre des études cliniques (voir 7.1.3 Enfants et adolescents (> 12 ans)).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Sans objet.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Aucune donnée sur l’innocuité du vorasidenib chez les enfants et adolescents n’a été recueillie dans le cadre des études cliniques.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Tableau 5 – Quelques anomalies des paramètres de laboratoire (nouvelles ou aggravées) observées chez ≥ 1 % des patients traités par VORANIGO, avec une différence ≥ 2 % entre les groupes par rapport au placebo, durant l’étude INDIGO (AG881-C-004)
VORANIGO N = 167 | Placebo N = 163 | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre | Tous grades, n (%) | Grades 3 – 4 n (%) | Tous grades, n (%) | Grades 3 – 4 n (%) | |||||||||||
| Hausse du taux d’alanine aminotransférase (ALT) | 99 (59,3) | 16 (9,6) | 41 (25,2) | 0 | |||||||||||
| Hausse du taux d’aspartate aminotransférase (AST) | 76 (45,5) | 8 (4,8) | 33 (20,2) | 0 | |||||||||||
| Hausse du taux de phosphatase alcaline | 16 (9,6) | 2 (1,2) | 11 (6,7) | 1 (0,6) | |||||||||||
| Hausse du taux de gamma-glutamyl transférase (GGT) | 63 (37,7) | 5 (3,0) | 17 (10,4) | 3 (1,8) | |||||||||||
| Baisse du nombre de plaquettes | 20 (12) | 0 | 7 (4,3) | 0 | |||||||||||
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables énumérés ci-après ont été signalés après la commercialisation de VORANIGO. Les signalements proviennent de sources diverses, notamment les déclarations spontanées et les programmes d’accès compassionnel, où il n’est pas toujours possible d’établir avec fiabilité la fréquence des effets indésirables ou leur lien de causalité avec l’exposition au médicament.
Troubles hépatobiliaires : élévation du taux de bilirubine dans le sang, lésion hépatique d’origine médicamenteuse, hépatite auto-immune, nécrose hépatique et hépatite aiguë (voir 4 Posologie et administration et 7 Mises en garde et précautions).
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l'ampleur ou de la gravité anticipée de l'interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
Inhibiteurs modérés ou puissants de l’isoenzyme 1A2 du cytochrome P450 (CYP) ciprofloxacine (inhibiteur modéré du CYP1A2) fluvoxamine (puissant inhibiteur du CYP1A2) | ÉC ÉC T | L’administration concomitante d’une dose de 20 mg de VORANIGO et d’un inhibiteur modéré du CYP1A2 (500 mg de ciprofloxacine deux fois par jour pendant 14 jours) a augmenté la concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) du vorasidenib de 1,3 fois et de 2,5 fois, respectivement. L’administration concomitante de VORANIGO et d’un puissant inhibiteur du CYP1A2 (fluvoxamine) devrait augmenter la Cmax du vorasidenib de 5,7 fois et l’exposition au médicament de 7,2 fois. | Éviter d’administrer VORANIGO avec un inhibiteur modéré ou puissant du CYP1A2. Si le recours à cette association ne peut être évité, il importe de surveiller le patient en tenant compte du risque accru d’effets indésirables et de modifier la posologie selon les recommandations émises au Tableau 2. |
Inducteurs modérés du CYP1A2 phénytoïne et rifampicine | ÉC T | L’administration de VORANIGO avec un inducteur modéré du CYP1A2 et un produit du tabac fumé devrait diminuer la Cmax et l’ASC à l’état d’équilibre du vorasidenib de 30 à 40 %, ce qui pourrait réduire l’efficacité de VORANIGO. | Éviter d’administrer VORANIGO avec un inducteur modéré du CYP1A2 et un produit du tabac fumé. |
Substrats des enzymes du CYP à marge thérapeutique étroite alfentanil, carbamazépine, cyclosporine, évérolimus, fentanyl, ifosfamide, pimozide, quinidine, sirolimus, tacrolimus, tamoxifène | T | L’administration de VORANIGO pourrait réduire la concentration plasmatique et l’effet thérapeutique des substrats du CYP2C19 et du CYP3A4, une faible variation de la concentration plasmatique de ces médicaments pouvant en réduire l’effet thérapeutique. | Éviter d’administrer VORANIGO avec des substrats du CYP2C19 et du CYP3A4, une faible variation de la concentration plasmatique de ces médicaments pouvant en réduire l’efficacité. |
| Contraceptifs hormonaux | T | L’utilisation concomitante de VORANIGO et de contraceptifs hormonaux pourrait diminuer la concentration de ces agents et ainsi entraîner l’échec de la contraception. | Il est recommandé d’utiliser une méthode de contraception barrière pendant le traitement par VORANIGO et durant au 3 mois après la prise de la dernière dose. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
Agents réduisant la sécrétion d’acide gastrique
Chez des sujets en bonne santé, l’administration à jeun d’une dose unique de 50 mg de vorasidenib en concomitance avec 40 mg d’oméprazole, après l’administration de doses répétées de 40 mg d’oméprazole à raison d’une fois par jour pendant 3 jours, n’a entraîné aucun effet significatif sur l’exposition au vorasidenib.
Substrats du CYP
D’après une modélisation pharmacocinétique physiologique, le vorasidenib pourrait exercer un puissant effet inducteur sur les substrats sensibles du CYP3A, un effet inducteur faible ou modéré sur les substrats sensibles du CYP2C19 et un faible effet inducteur sur les substrats sensibles du CYP2B6.
Substrat de l’UGT1A4
Les caractéristiques pharmacocinétiques de la lamotrigine n’ont pas varié de façon cliniquement significative après l’administration de ce médicament en concomitance avec des doses multiples de vorasidenib.
Substrats de la P-gp et de la BCRP
D’après une modélisation, le vorasidenib ne devrait pas avoir d’effet sur la pharmacocinétique de la digoxine (substrat de la P-gp) et de la rosuvastatine (substrat de la BCRP).
Études in vitro
Effets du vorasidenib sur les enzymes du métabolisme médicamenteux
Le vorasidenib est un inducteur des isoenzymes CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP3A et UGT1A4.
Effets du vorasidenib sur les interactions médicamenteuses médiées par des transporteurs
Le vorasidenib n’est pas un substrat des enzymes P-gp, BCRP, OATP1B1 et OATP1B3. Il pourrait toutefois exercer un effet inhibiteur sur la BCRP. Le vorasidenib n’inhibe pas les transporteurs P-gp ou SLC. Un métabolite du vorasidenib, l’AGI-69460, pourrait exercer un effet inhibiteur sur l’OATP1B3.
9.5 Interactions médicament-aliment
VORANIGO a été administré chez des sujets à jeun dans le cadre de toutes les études cliniques. Il faut prendre VORANIGO au moins 2 heures après avoir mangé et attendre au moins 1 heure avant de manger de nouveau, car la prise d’un repas riche ou faible en gras peut faire augmenter la concentration plasmatique du médicament.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le vorasidenib est une petite molécule qui inhibe les enzymes IDH1 et IDH2. Dans des modèles in vitro et in vivo exprimant les protéines IDH1 ou IDH2, le vorasidenib a inhibé le type sauvage et les variants d’IDH1 et d’IDH2, y compris la protéine mutante d’IDH1 (R132H). Le vorasidenib a diminué la production du 2-hydroxyglutarate (2-HG) et pourrait restaurer la différenciation cellulaire.
10.2 Pharmacodynamie
Le vorasidenib diminue les concentrations tumorales de 2-HG chez les patients qui présentent un gliome exprimant une mutation d’IDH1 ou d’IDH2. Relativement au groupe non traité, le pourcentage médian de réduction de 2-HG dans le tissu tumoral s’est situé entre 63,5 % (intervalle de crédibilité à 95 % : 22,2 %; 88,4 %) et 92,6 % (intervalle de crédibilité à 95 % : 76,1 %; 97,6 %) chez les patients qui avaient reçu du vorasidenib à des expositions de 0,3 à 0,8 fois l'exposition observée avec la posologie recommandée approuvée.
Électrophysiologie cardiaque
Le vorasidenib n’a pas prolongé l’intervalle QT dans une quelconque mesure d’importance clinique lors de son administration à une dose équivalant à 4 fois la dose thérapeutique recommandée.
10.3 Pharmacocinétique
La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) du vorasidenib augmentent de façon proportionnelle suivant l’administration de doses entre 10 mg et 50 mg.
Tableau 7 – Résumé des paramètres pharmacocinétiques du vorasidenib chez des adultes à jeun et en bonne santé
| Cmax (ng/mL)* | Tmax (h)* | t½ (h)* | ASC0-∞ (h∙ng/mL)* | CL/F (L/h)* | Vd/F (L)* | |
| Dose unique | 75,4 (44 %) | 2,0 (0,5; 4,1) | 238 (57 %) | 2860 (56 %) | 14,0 (56 %) | 3930 (40 %) |
* Les paramètres pharmacocinétiques sont exprimés sous forme de moyennes géométriques (% du coefficient de variation [CV]), sauf dans le cas du Tmax , lequel est exprimé en valeurs médianes (min.-max.).
Absorption
La Cmax moyenne à l’état d’équilibre (% du CV) du vorasidenib était de 133 ng/mL (73 %) et l’ASC à l’état d’équilibre, de 1988 h∙ng/mL (95 %).
Les rapports d’accumulation étaient d’environ 3,83 et de 4,43 pour la Cmax et l’ASC, respectivement. L’état d’équilibre a été atteint 14 jours après l’administration du médicament selon une posologie uniquotidienne.
Effet des aliments
La Cmax et l’ASCT moyennes ont augmenté de 3,1 et de 1,4 fois, respectivement, lorsque le vorasidenib était administré avec un repas riche en gras. L’administration du vorasidenib avec un repas faible en gras a entraîné une augmentation de la Cmax et de l’ASCT de 2,3 et de 1,4 fois, respectivement.
Distribution
Le volume de distribution (Vd/F) moyen à l’état d’équilibre (% du CV) du vorasidenib s’établit à 3930 L (40 %).
Le taux de liaison moyen du vorasidenib aux protéines plasmatiques est de 97 %, peu importe la concentration du médicament. Le rapport entre la concentration tumeur cérébrale/plasma se situe à 1,6.
Métabolisme
Le vorasidenib est principalement métabolisé par l’isoenzyme CYP1A2 et à un degré minime par les isoenzymes CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4/5. Des voies autres que le cytochrome (CYP) peuvent assurer jusqu’à 30 % de la clairance hépatique du vorasidenib.
Élimination
Après l’administration orale du vorasidenib radiomarqué, 85 % de la dose ont été récupérés dans les fèces et 4,5 %, dans les urines. La majeure partie (55 %) de la radioactivité récupérée dans les fèces a été excrétée sous forme inchangée, tandis que la quantité de vorasidenib recouvrée sous forme inchangée dans les urines était nulle.
Populations et états pathologiques particuliers
Enfants: VORANIGO n’a été administré à aucun patient de moins de 18 ans au cours de l’étude pivot de phase III (INDIGO). L’emploi de VORANIGO chez les enfants et adolescents de 12 ans ou
- plus s’appuie sur des données issues d’études menées chez des adultes ainsi que sur des données pharmacocinétiques de population complémentaires ayant démontré que l’âge n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du vorasidenib, que l’exposition au vorasidenib est généralement comparable entre les adultes et les enfants et adolescents de 12 ans ou plus, et que l’évolution de la maladie est suffisamment similaire chez ces patients pour permettre d’extrapoler les données obtenues chez les adultes aux enfants et adolescents. Selon les résultats d’une simulation de la pharmacocinétique de population, l’exposition au vorasidenib et le risque d’effets indésirables associés au médicament pourraient être plus marqués chez les fillettes pesant de 40 à 50 kg (voir 7 Mises en garde et précautions, 14.1 Études cliniques par indication et 4.2 Posologie recommandée et ajustement posologique, Modifications de la posologie).
L’innocuité et l’efficacité de VORANIGO n’ont pas été établies chez les patients âgés de moins de 12 ans qui présentent un astrocytome ou un oligodendrogliome de grade 2a porteur d’une mutation d’IDH1 ou d’IDH2.
a. OMS 2016, classification des tumeurs du SNC – 2021
- Personnes âgées (> 65 ans) : Au cours de l’étude INDIGO, 1,2 % (2/167) des patients ayant été répartis aléatoirement de façon à recevoir VORANIGO à 40 mg une fois par jour étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence n’a été observée entre les personnes âgées de 65 ans ou plus et les sujets plus jeunes quant à l’efficacité ou à l’innocuité de VORANIGO.
- Sexe : Le sexe du patient n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du vorasidenib. Des valeurs élevées aux épreuves de la fonction hépatique ont été observées plus souvent chez les femmes; la cause de cette différence est toutefois inconnue. Tous les patients devraient être soumis à des épreuves de la fonction hépatique, comme il est décrit précédemment.
- Origine ethnique : L’âge (16 à 75 ans), la race (Blancs, Noirs ou Afro-Américains, Asiatiques, Amérindiens, Autochtones de l’Alaska, Autochtones d’Hawaï ou autres insulaires du Pacifique, autre), l’origine ethnique (hispanique ou non hispanique) et le poids corporel (43,5 à 168 kg) des patients n’ont pas eu d’effet cliniquement significatif sur la pharmacocinétique du vorasidenib.
- Insuffisance hépatique : La présence d’une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du vorasidenib. La pharmacocinétique du vorasidenib n’a pas été étudiée chez les patients qui présentent une insuffisance hépatique sévère (classe C de Child-Pugh) (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
- Insuffisance rénale : La présence d’une insuffisance rénale légère ou modérée (CLcr > 40 mL/min) n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du vorasidenib. La pharmacocinétique du vorasidenib n’a pas été étudiée chez les patients qui présentent une CLcr ≤ 40 mL/min ou insuffisance rénale nécessitant une dialyse (voir 7 Mises en garde et précautions).
11 Conservation, stabilité et mise au rebut
Conserver ce médicament à la température ambiante (de 15 à 30 °C).
Une fois le flacon ouvert, VORANIGO doit être utilisé dans les 60 jours.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
12 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : vorasidenib
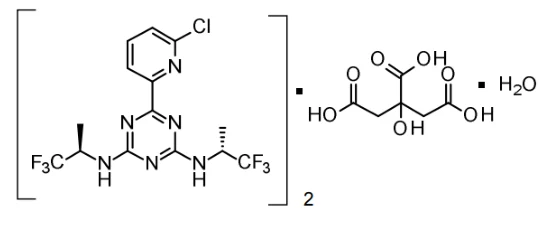
Nom chimique : 6-(6-chloropyridine-2-yl)-N2,N4-bis[(2R)-1,1,1-trifluoropropan-2-yl]-1,3,5-triazine-2,4-diamine, 2-hydroxypropane-1,2,3-acide tricarboxylique, hydraté (2:1:1)
Formule moléculaire et masse moléculaire :
La formule moléculaire du vorasidenib est C14H13ClF6N6 ∙ ½ C6H8O7∙ ½ H2O et son poids moléculaire est de 519,8 g/mol.
Formule développée :
Propriétés physicochimiques : le vorasidenib (sous forme d’acide hémi-citrique, hémihydraté) est un solide blanc à blanc cassé, pratiquement insoluble dans les solutions aqueuses dont le pH est de 1,2 à 6,8.
13 Études cliniques
13.1 Études cliniques par indication
Gliome de grade 2 exprimant une mutation d’IDH1 ou d’IDH2
Étude INDIGO (AG881-C-004)
Tableau 8 – Résumé des données démographiques des patients dans l’étude clinique INDIGO sur le gliome de grade 2 exprimant une mutation d’IDH1 ou d’IDH2
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets (n) | Âge médian (tranche) | Sexe (%) |
AG881- C-004 | Étude multicentrique de phase III, à double insu, avec répartition aléatoire (1:1) et contrôlée par placebo | 40 mg par voie orale une fois par jour ou un placebo apparié jusqu’à une progression radiographique de la maladie ou la survenue d’effets toxiques inacceptables | VORANIGO N = 168 placebo n = 163 | 40,5 (21-71) 39 (16-65) | H : 60,1 F : 39,9 H : 52,8 F : 47,2 |
L’efficacité de VORANIGO a été évaluée dans le cadre de l’étude INDIGO (AG881-C-004), une étude multicentrique de phase III, menée à double insu, avec répartition aléatoire (1:1) et contrôlée par placebo auprès de 331 adultes, enfants et adolescents âgés de 12 ans ou plus pesant au moins 40 kg. Pour être admissibles à l’étude, les patients devaient présenter un astrocytome ou un oligodendrogliome de grade 2 porteur de la mutation R132 de l’IDH1 ou R172 de l’IDH2 et avoir déjà subi une intervention chirurgicale (résection macroscopique totale, résection subtotale ou biopsie) liée à un gliome. Les patients qui présentaient des tumeurs ne prenant pas ou prenant peu le contraste (à savoir les tumeurs ne prenant pas ou peu le contraste, non nodulaire et non mesurable n'ayant pas évolué entre les deux derniers examens de tomodensitométrie), y compris les lésions non nodulaires ou non mesurables, étaient autorisés à participer à l'étude. Par ailleurs, les patients qui avaient déjà reçu un traitement anticancéreux, notamment une chimiothérapie ou une radiothérapie, ne pouvaient être admis à l’étude. Le statut mutationnel d’IDH1 ou d’IDH2 était déterminé de façon prospective au moyen du test Oncomine Dx Target.
Les patients ont été répartis au hasard de manière à recevoir VORANIGO à raison de 40 mg par voie orale une fois par jour ou un placebo apparié jusqu’à une progression radiographique de la maladie ou la survenue d’effets toxiques inacceptables. La répartition aléatoire a été stratifiée en fonction du statut 1p19q local (avec ou sans codélétion) et en fonction de la taille initiale de la tumeur (diamètre ≥ 2 cm ou < 2 cm). Les patients du groupe placebo étaient autorisés à rejoindre le groupe VORANIGO advenant une progression radiographique de la maladie confirmée par un laboratoire central.
Les caractéristiques démographiques et pathologiques initiales étaient équilibrées entre les groupes de traitement. L’âge médian des 168 patients répartis au hasard pour recevoir VORANIGO était de 41 ans (de 21 à 71 ans); 98,8 % d’entre eux étaient âgés de 18 à 64 ans. 1 adolescent de 16 ans a été affecté au groupe placebo, et aucun patient de moins de 18 ans n’a été affecté à VORANIGO. La majorité des patients étaient des hommes (60,1 %), 74,4 % étaient de race blanche, 3,0 % étaient d’origine asiatique, 1,2 % étaient de race noire, 1,2 % étaient d’une autre origine et 19,6 % étaient d’origine inconnue; 53,6 % affichaient un indice fonctionnel de 100 sur l’échelle de Karnofsky. La plupart des patients avaient déjà subi 1 intervention chirurgicale liée à un gliome (75 %) et 25 % en avaient subi au moins 2 (résection macroscopique totale [50,6 %], résection subtotale [48,2 %] ou biopsie [14,3 %]). Dans les deux groupes, 95 % des patients étaient porteurs de la mutation R132 et 5 %, de la mutation R172.
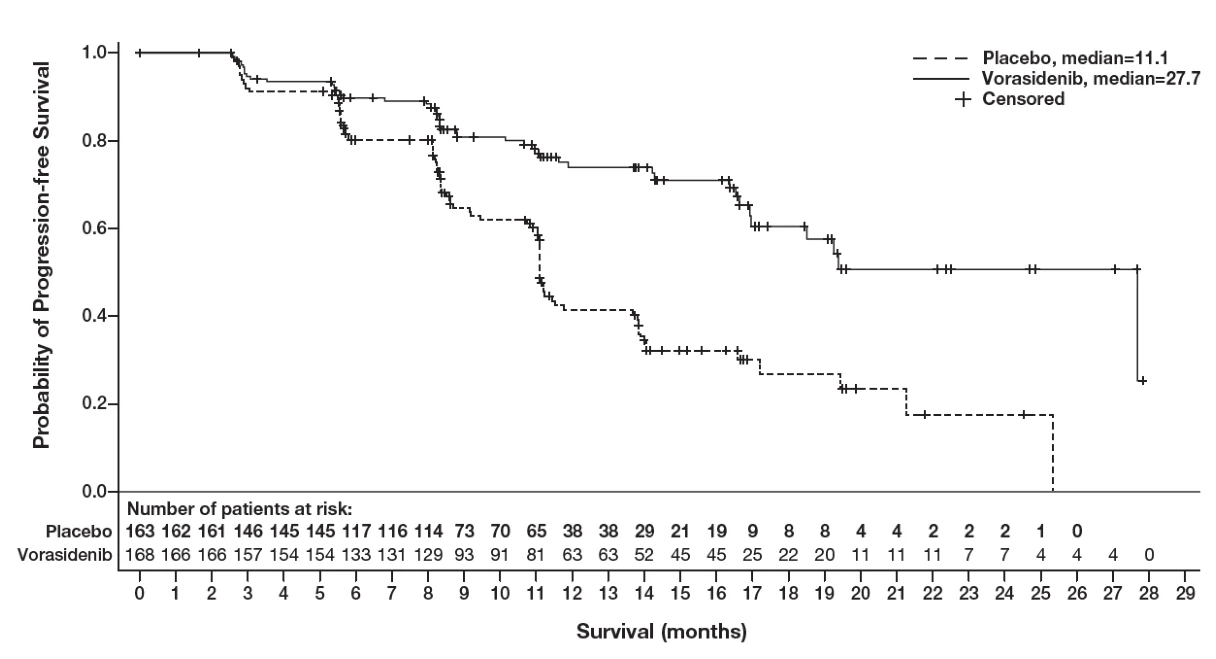
Le critère d’évaluation principal de l’efficacité était la survie sans progression (PFS) radiographique, déterminée par un comité d’examen indépendant à l’insu (CEII) selon les critères RANO-LGG (Response Assessment in Neuro-Oncology for Low Grade Glioma) modifiés. Le temps avant l’intervention suivante (TTNI), c’est-à-dire le temps écoulé entre la répartition aléatoire et le début du premier traitement anticancéreux subséquent ou le décès toutes causes confondues constituait le critère d’évaluation secondaire clé de l’efficacité.
Les résultats de l’évaluation de l’efficacité quant à la PFS et le TTNI sont résumés dans le Tableau 9 et la Figure 1.
| Tableau 9 – Résultats relatifs à l’efficacité issus de l’étude INDIGO (AG881-C-004) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Tableau 9 – Résultats relatifs à l’efficacité issus de l’étude INDIGO (AG881-C-004) | |||||||||||
| Critère d’évaluation de l’efficacité | VORANIGO 40 mg par jour (n = 168)a | Placebo (n = 163) | |||||||||
| Critère d’évaluation de l’efficacité | VORANIGO 40 mg par jour (n = 168)a | Placebo (n = 163) | |||||||||
| Survie sans progression (PFS) | |||||||||||
Nombre d’événements, n (%) Progression de la maladie | 47 (28,0) | 88 (54,0) | |||||||||
| Décès | 0 | 0 | |||||||||
| PFS médiane, mois (IC à 95 %)b | 27,7 (17,0; NE) | 11,1 (11,0; 13,7) | |||||||||
| RRI (IC à 95 %)c | 0,39 (0,27; 0,56) | ||||||||||
| Valeur de pd | 0,000000067 | ||||||||||
| Temps avant l’intervention suivante (TTNI) | |||||||||||
Nombre d’événements, n (%) Premier traitement subséquent Passage à VORANIGO | 19 (11,3) 0 | 6 (3,7) 52 (31,9) | |||||||||
| TTNI médian, mois (IC à 95 %)b | NE (NE; NE) | 17,8 (15,0; NE) | |||||||||
| RRI (IC à 95 %)c | 0,26 (0,15; 0,43) | ||||||||||
| Valeur de pe | 0,000000019 | ||||||||||
Abréviations : IC = intervalle de confiance; NE = non estimable; RRI = rapport des risques instantanés a Tous les patients ayant fait l’objet de la répartition aléatoire ont été pris en compte dans les analyses des données sur l’efficacité. b L’intervalle de confiance à 95 % pour la médiane a été calculé au moyen de la méthode de Brookmeyer et Crowley. c Estimé à l’aide d’un modèle à risques proportionnels de Cox ajusté en fonction des facteurs de stratification suivants : statut de codélétion 1p19q et taille initiale de la tumeur. d D’après un test unilatéral de Mantel-Haenszel stratifié par rapport à la valeur α prédéterminée de 0,000359 (valeur unilatérale). e D’après un test unilatéral de Mantel-Haenszel stratifié par rapport à la valeur α prédéterminée de 0,00000048 (valeur unilatérale). | |||||||||||
Figure 1 – Courbe de Kaplan-Meier de la survie sans progression déterminée par un CEII dans le cadre de l’étude INDIGO
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale :
Durant les études de toxicité à doses répétées, le vorasidenib a été administré par voie orale pendant 13 semaines à des rats Sprague Dawley (mâles et femelles) à des doses quotidiennes de 5, 15 et 50 mg/kg (jusqu’à 176 fois la DMRH de 40 mg d’après l’ASC) et à des macaques de Buffon (mâles et femelles) à des doses quotidiennes de 2, 6 et 20 mg/kg (jusqu’à 73 fois la DMRH de 40 mg d’après l’ASC).
Les effets indésirables énumérés ci-dessous sont survenus chez les rats et les singes et ont été jugés comme étant liés au vorasidenib. Une hypertrophie hépatocellulaire, une augmentation du poids du foie et une variation des taux d’enzymes hépatiques (AST, ALT, GGT, sorbitol-déshydrogénase [SDH] et phosphatase alcaline) ont été observées chez les rats des deux sexes (à une dose d’au moins 5 mg/kg/jour; au moins 29 fois la DMRH de 40 mg d’après l’ASC) et les singes des deux sexes (à une dose d’au moins 6 mg/kg/jour; au moins 9 fois la DMRH de 40 mg d’après l’ASC). Des effets neuromusculaires, tels que tremblements, ataxie, inclinaison de la tête et diminution du tonus musculaire, des effets cutanés tels que desquamation, rougeur et hyperplasie, de même que des effets rénaux tels qu’infiltrats de cellules inflammatoires mixtes, dégénérescence tubulaire et diminution du poids des reins ont été observés dans les groupes des deux espèces qui recevaient une dose élevée. Une variation réversible des numérations érythrocytaire et réticulocytaire, de la distribution érythrocytaire et des taux d’hémoglobine, de plaquettes et de fibrinogène a été constatée chez les rats mâles et femelles (à une dose d’au moins 15 mg/kg/jour; au moins 77 fois la DMRH de 40 mg d’après l’ASC) et les singes mâles et femelles (à une dose d’au moins 6 mg/kg/jour; au moins 9 fois la DMRH de 40 mg d’après l’ASC).
D’autres effets comme une diminution du poids corporel et de l’apport alimentaire de même que des effets gastro-intestinaux ont principalement été recensés dans les groupes de rats recevant une dose élevée.
Après une phase de récupération de quatre semaines, les effets sur le foie et la variation des taux d’enzymes hépatiques ont persisté ou disparu partiellement chez les rats et les singes, selon la dose administrée. Une résolution partielle de l’hyperplasie cutanée est survenue chez les rats.
L’administration du vorasidenib à des doses ≥ 3 mg/kg/jour pendant 28 jours à des rats mâles et femelles (au moins 8 fois la DMRH de 40 mg d’après l’ASC) a provoqué une infiltration minimale et réversible des neutrophiles dans l’épithélium de l’oreille moyenne et la trompe d’Eustache (otite moyenne) chez les animaux des deux sexes.
Génotoxicité : Le vorasidenib n’a pas exercé d’effets génotoxiques aux doses maximales étudiées. De même, ce produit ne s’est pas montré mutagène lorsqu’il a été soumis au test de mutation bactérienne inverse (test d’Ames sur 5 souches) pas plus qu’il ne s’est révélé clastogène ou aneugène lors d’une recherche d’aberration chromosomique in vitro (mise en culture de lymphocytes provenant du sang périphérique humain) ou du test du micronoyau effectué in vivo sur de la moelle osseuse de rats traités au moyen de doses orales pouvant atteindre 2000 mg/kg.
Cancérogénicité : Aucune étude à long terme sur les animaux n'a été réalisée pour évaluer le potentiel carcinogène du vorasidenib.
Toxicologie – Reproduction et développement :
Fertilité
Aucune étude n’a été menée chez les animaux en vue d’évaluer si le vorasidenib nuit à la fertilité chez les mâles ou les femelles. Lors d’une étude de 13 semaines sur la toxicité de doses répétées, des rats mâles et femelles ont reçu le vorasidenib par voie orale à raison de doses quotidiennes de 5, 15 et 50 mg/kg (donnant lieu à une exposition pouvant atteindre 176 fois la DMRH de 40 mg d’après l’ASC). Des effets indésirables sur les organes reproducteurs mâles et femelles sont survenus à partir de la dose de 5 mg/kg/jour (environ 29 fois la DMRH d’après l’ASC). Les effets indésirables observés chez les femelles comprenaient une atrophie des ovaires, une hyperplasie épithéliale de l’utérus, du col de l’utérus et du vagin, une métaplasie malpighienne du col de l’utérus, une diminution du nombre de corps jaunes et une variation du cycle œstral. Chez les mâles, les effets indésirables comprenaient une dégénérescence des tubes séminifères s’accompagnant d’une perte de cellules germinales et/ou de leur exfoliation dans la lumière tubulaire, la présence de débris cellulaires dans l’épididyme et une atrophie des testicules, de l’épididyme, de la prostate (avec inflammation cellulaire mixte) et des vésicules séminales. Après une période de rétablissement de 4 semaines, un rétablissement partiel a été observé chez les animaux des deux sexes qui recevaient une dose d’au moins 15 mg/kg/jour (au moins 77 fois la DMRH de 40 mg d’après l’ASC).
Développement embryofœtal
Le développement embryofœtal a été évalué chez des rates qui avaient reçu le vorasidenib par voie orale durant l’organogenèse (jours 6 à 17 de la gestation) à des doses quotidiennes de 10, 25 et 75 mg/kg (donnant lieu à une exposition pouvant atteindre 118 fois la DMRH de 40 mg d’après l’ASC). Une augmentation de l’incidence des résorptions précoces et tardives, des pertes post-implantation et des anomalies viscérales ont été observées chez les animaux qui recevaient la dose quotidienne de 75 mg/kg (118 fois la DMRH d’après l’ASC); une diminution de 20 % du poids corporel des fœtus a également été notée à cette dose par rapport aux animaux témoins. De plus, une incidence accrue d’anomalies squelettiques a été observée à toutes les doses (au moins 31 fois la DMRH d’après l’ASC).
Le développement embryofœtal a été évalué chez des lapines gravides qui avaient reçu le vorasidenib par voie orale durant l’organogenèse (jours 6 à 19 de la gestation) à des doses quotidiennes de 2, 6 et 18 mg/kg, produisant des expositions d’importance clinique à la DMRH quotidienne de 40 mg d’après l’ASC. Une augmentation de l’incidence des résorptions embryofœtales et des pertes post-implantation ont été observées chez les animaux qui recevaient la dose quotidienne de 18 mg/kg (exposition équivalant à 12 fois la DMRH de 40 mg d’après l’ASC); une diminution de 8 % du poids corporel des fœtus a également été notée à cette dose par rapport aux animaux témoins. Une incidence accrue de retard d’ossification et d’autres variations du squelette a également été observée à des doses quotidiennes d’au moins 6 mg/kg/jour (exposition équivalant à au moins 5 fois la DMRH d’après l’ASC).
Des diminutions dépendantes de la dose de l’apport alimentaire et du gain pondéral corporel ont été relevées chez les femelles des deux espèces animales durant la gestation.