


Monographie de produit - Vyvgart
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Système immunitaire 2025-07
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie ................................................................................................................. 4
1.2 Gériatrie ................................................................................................................. 4
2 Contre-indications ..................................................................................................... 4
4 Posologie et administration ....................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ........................................... 4
4.3 Reconstitution ........................................................................................................ 5
4.4 Administration ....................................................................................................... 6
4.5 Dose oubliée .......................................................................................................... 6
5 Surdose ..................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 6
7 Mises en garde et précautions ................................................................................... 7
Système immunitaire ......................................................................................................... 7
Santé reproductive ............................................................................................................ 8
Sensibilité et résistance ..................................................................................................... 8
7.1 Populations particulières ....................................................................................... 8
7.1.1 Grossesse ........................................................................................................... 8
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants et adolescents ....................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 9
8 Effets indésirables ..................................................................................................... 9
8.1 Aperçu des effets indésirables ............................................................................... 9
8.2 Effets indésirables observés au cours des études cliniques .................................. 9
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 10
9 Interactions médicamenteuses ................................................................................ 11
9.2 Aperçu des interactions médicamenteuses......................................................... 11
9.3 Interactions médicament-comportement ........................................................... 11
9.4 Interactions médicament-médicament ............................................................... 11
9.5 Interactions médicament-aliment ....................................................................... 11
9.6 Interactions médicament-plante médicinale ...................................................... 11
9.7 Interactions médicament-examens de laboratoire ............................................. 11
10 Pharmacologie clinique ........................................................................................... 11
10.1 Mode d’action ...................................................................................................... 11
10.2 Pharmacodynamie ............................................................................................... 11
10.3 Pharmacocinétique .............................................................................................. 12
10.4 Immunogénicité ................................................................................................... 12
11 Conservation, stabilité et mise au rebut ................................................................... 12
Partie 2 : Renseignements scientifiques .............................................................................. 14
13 Renseignements pharmaceutiques .......................................................................... 14
14 Études cliniques ...................................................................................................... 15
14.1 Études cliniques par indication ............................................................................ 15
16 Toxicologie non clinique .......................................................................................... 18
Renseignements destinés aux patient·e·s............................................................................ 20
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
VYVGART® (efgartigimod alfa pour injection) est indiqué pour le traitement des patients adultes atteints de myasthénie grave généralisée (MGg) et présentant des anticorps anti-récepteurs de l’acétylcholine (anti-RACh).
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de VYVGART chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. VYVGART n’est pas indiqué pour une utilisation chez les patients pédiatriques.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Onze (11/84, soit 13 %) patients âgés de 65 ans et plus ont été traités par VYVGART dans l’étude contrôlée par placebo. Le nombre de patients âgés de 65 ans et plus est insuffisant pour déterminer s’ils répondent différemment des patients adultes plus jeunes.
2 Contre-indications
VYVGART est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes pharmaceutiques, teneur, composition et conditionnement ».
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
Diluer VYVGART avant administration. Administrer par perfusion intraveineuse uniquement. Voir la section 4.3, « Reconstitution ».
La posologie recommandée de VYVGART est de 10 mg/kg administrés en perfusion intraveineuse durant une heure, une fois par semaine pendant 4 semaines (un cycle de traitement). Chez les patients pesant 120 kg ou plus, la dose recommandée de VYVGART est de 1200 mg (3 flacons) par perfusion.
Administrer les cycles de traitement suivants en fonction de l’évaluation clinique. La fréquence des cycles de traitement VYVGART peut varier selon le patient. L’innocuité relative à l’instauration des cycles suivants avant un délai de 4 semaines à partir de la dernière perfusion du cycle de traitement précédent n’a pas été établie.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de VYVGART chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. VYVGART n’est pas indiqué pour une utilisation chez les patients pédiatriques.
Personnes âgées (≥ 65 ans) : Onze (11/84, soit 13 %) patients âgés de 65 ans et plus ont été traités par VYVGART dans l’étude contrôlée par placebo. Le nombre de patients âgés de 65 ans et plus est insuffisant pour déterminer s’ils répondent différemment des patients adultes plus jeunes.
Insuffisance rénale : Aucun ajustement posologique de VYVGART n’est nécessaire pour les patients atteints d’insuffisance rénale légère. On ne dispose que de très peu de données sur l’innocuité et l’efficacité chez les patients atteints d’insuffisance rénale modérée (DFGe de 30 à 59 mL/min/1,73 m2) et d’aucune donnée sur l’innocuité et l’efficacité chez les patients atteints d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) (voir la section 10, « Pharmacologie clinique »).
4.3 Reconstitution
Produits parentéraux :
Avant l’administration, les flacons à usage unique de VYVGART doivent être dilués dans une solution de chlorure de sodium à 0,9 % USP pour injection, afin d’obtenir un volume total de 125 mL à administrer.
Vérifier que la solution de VYVGART est incolore à légèrement jaune et d’aspect clair à légèrement opalescent. Les médicaments à usage parentéral doivent être inspectés visuellement pour vérifier l’absence de particules et de changement de couleur avant administration, et ce chaque fois que la solution et son contenant le permettent.
Ne pas utiliser s’il y a décoloration, ou présence de particules opaques ou d’autres particules étrangères. Utiliser une technique aseptique lors de la préparation de la solution diluée VYVGART pour perfusion intraveineuse. Chaque flacon est à usage unique seulement.
Jeter toute partie inutilisée conformément aux exigences locales.
Préparation
- Calculer la dose (mg), le volume total (mL) de solution de médicament VYVGART requis et le nombre de flacons nécessaires à partir de la dose recommandée selon le poids corporel du patient. Chaque flacon contient au total 400 mg de VYVGART à une concentration de 20 mg par mL. Voir la section 4.2, « Posologie recommandée et ajustement posologique ».
- Prélever délicatement la dose calculée de VYVGART à partir du ou des flacons à l’aide d’une seringue stérile et d’une aiguille. Jeter toute partie inutilisée des flacons conformément aux exigences locales.
- Diluer le VYVGART prélevé avec une solution de chlorure de sodium à 0,9 % USP pour injection, afin d’obtenir un volume total de 125 mL pour perfusion intraveineuse.
- Retourner doucement la poche de perfusion contenant le VYVGART dilué sans l’agiter pour assurer un mélange complet du produit et du diluant.
- La solution diluée peut être administrée avec des poches en polyéthylène (PE), en chlorure de polyvinyle (PVC), en acétate de vinyle éthylène (EVA) ou en copolymère d'éthylène/polypropylène (poches en polyoléfines), ainsi qu’avec des tubulures de perfusion en PE, PVC, EVA ou polyuréthane/polypropylène.
Conditions d’entreposage de la solution diluée
- VYVGART ne contient pas de conservateurs. Administrer immédiatement après la dilution et terminer la perfusion dans les 4 heures suivant la dilution.
- Si une utilisation immédiate n’est pas possible, la solution diluée peut être conservée au réfrigérateur entre 2 °C et 8 °C (36 °F et 46 °F) pendant 8 heures maximum. Ne pas congeler. Protéger de l'exposition à la lumière. Laisser le médicament dilué atteindre la température ambiante avant l’administration. Terminer la perfusion dans les 4 heures suivant le retrait du réfrigérateur. Ne pas chauffer le médicament dilué autrement qu’à l’air ambiant. Voir la section 11, « Conservation, stabilité et mise au rebut ».
4.4 Administration
- VYVGART doit être administré par perfusion intraveineuse par un professionnel de santé.
- Inspecter visuellement la solution diluée VYVGART pour détecter la présence de particules ou d’une décoloration avant l’administration. Ne pas utiliser si la solution est décolorée ou opaque, ou encore si des corps étrangers sont visibles.
- Perfuser le volume total de 125 mL de solution diluée par voie intraveineuse sur une durée d’une heure via un filtre en ligne de 0,2 microns.
Après administration de VYVGART, rincer la ligne entière avec une du chlorure de sodium à 0,9
% USP pour injection.
- Surveiller les patients pendant l’administration, puis pendant 1 heure après celle-ci afin de détecter les signes cliniques et symptômes de réactions à la perfusion. En cas de réaction, interrompre la perfusion et mettre en place les mesures de soutien appropriées, au besoin. Après disparition de la réaction, et selon sa gravité, l’administration peut reprendre avec précaution, au besoin, à un débit plus lent déterminé en fonction de l’évaluation clinique. Voir la section 7, « Mises en garde et précautions, Sensibilité/résistance ».
- Aucun autre médicament ne doit être injecté dans les ports de perfusion latéraux, ni mélangés avec VYVGART.
4.5 Dose oubliée
En cas d’absence lors d’une perfusion programmée, VYVGART peut être administré jusqu’à 3 jours après le moment prévu. Ensuite, reprendre le calendrier posologique initial jusqu’à ce que le cycle de traitement soit terminé.
5 Surdose
Il n’y a pas de signes et de symptômes spécifiques connus de surdose avec VYVGART. En cas de surdose, les effets indésirables ne devraient pas être différents de ceux observés à la dose recommandée. Les patients doivent être surveillés pour détecter les effets indésirables, et un traitement symptomatique et de soutien approprié doit être instauré. Il n’existe pas d’antidote spécifique en cas de surdose avec VYVGART.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Deux formulations intraveineuses sont disponibles sur le marché. La seule différence entre les formulations (« Formulation 1 » et « Formulation 2 ») est la composition de l'excipient (voir Tableau 1). Il n'y a pas de différence dans l'ingrédient actif, la teneur, la forme posologique, la voie d'administration ou l'utilisation clinique.
Tableau 1 : Formes pharmaceutiques, teneurs et composition
| Voie | Forme posologique / | Ingrédients non médicinaux | |||||
| d’administration | teneur / composition | ||||||
| Formulation 1 | Voie intraveineuse | solution d’efgartigimod alfa à 20 mg/mL | chlorhydrate de L-arginine, chlorure de sodium, eau pour injection, phosphate de sodium dibasique anhydre, phosphate de sodium monobasique monohydraté, polysorbate 80 | ||||
| Formulation 2 | Voie intraveineuse | solution d’efgartigimod alfa à 20 mg/ml | chlorhydrate de L-arginine, chlorhydrate de L-histidine monohydraté, chlorure de sodium, eau pour injection, L-histidine, L-méthionine, polysorbate 80, saccharose | ||||
Description
VYVGART (efgartigimod alfa pour injection) est une solution sans agent de conservation, stérile, incolore à légèrement jaune, limpide à légèrement opalescente, fournie en flacon à usage unique à la concentration de 400 mg/20 mL (20 mg/mL).
7 Mises en garde et précautions
Système immunitaire
Infections
VYVGART entraîne une diminution des taux d’IgG, ce qui peut accroître le risque d’infections. Les plus fréquentes infections observées dans les études cliniques étaient les infections des voies respiratoires supérieures et les infections des voies urinaires. Bien que la majorité des infections étaient de gravité légère à modérée, de graves infections ont été signalées. Voir la section 8.2, « Effets indésirables observés au cours des études cliniques ». Surveiller les signes cliniques et symptômes d’infections pendant le traitement par VYVGART. Reporter l’administration de VYVGART chez les patients présentant une infection active jusqu’à disparition de cette dernière. En cas d’infection grave, administrer le traitement approprié et envisager une interruption de VYVGART jusqu’à disparition de l’infection.
Immunisation
Administrer tous les vaccins conformément aux directives d’immunisation au moins 4 semaines avant le début du traitement par VYVGART.
L’innocuité de l’immunisation par des vaccins vivants et la réponse immunitaire à la vaccination durant le traitement par VYVGART sont inconnues. VYVGART entraînant une diminution des taux d’IgG, la vaccination par des vaccins vivants n’est pas recommandée durant le traitement par VYVGART.
Pour tous les autres vaccins, la vaccination doit avoir lieu au moins 2 semaines après la dernière perfusion d’un cycle de traitement et 4 semaines avant le début du cycle suivant. Santé reproductive
Fertilité
Il n’existe aucune expérience clinique relative à l’utilisation de VYVGART et à son effet possible sur la fertilité.
Sensibilité et résistance
Hypersensibilité et réactions liées à la perfusion
Des réactions d'hypersensibilité, notamment des éruptions cutanées, un prurit ou des réactions anaphylactiques, peuvent se produire. Lors des essais cliniques, les réactions liées à la perfusion étaient d’intensité légère ou modérée et n’ont pas entraîné l’arrêt du traitement. Surveiller les patients pendant l’administration, puis pendant 1 heure après celle-ci afin de détecter les signes cliniques et symptômes de réactions à la perfusion. En cas de réaction, interrompre la perfusion et mettre en place les mesures de soutien appropriées, au besoin. Après la disparition de la réaction et selon sa gravité, l’administration peut reprendre avec précaution, au besoin, à un débit plus lent déterminé en fonction de l’évaluation clinique (voir la section 4.4, « Administration »).
Il faut informer les patients des signes et symptômes des réactions d’hypersensibilité et les aviser de communiquer immédiatement avec leur professionnel de la santé s’ils se manifestent.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas de données cliniques disponibles sur l’utilisation de VYVGART pendant la grossesse. Des études sur la reproduction et la toxicité développementale ont été menées sur des rates et des lapines. Voir la section 16, « Toxicologie non clinique ».
Les anticorps monoclonaux sont transportés de manière croissante à travers le placenta au fur et à mesure de la progression de la grossesse, la plus grande quantité étant transférée au cours du troisième trimestre. Par conséquent, VYVGART peut être transmis de la mère au fœtus en développement. Puisque VYVGART devrait entraîner une diminution des taux d’anticorps de type IgG maternels et devrait également provoquer une inhibition de la transmission des anticorps maternels au fœtus, on peut s’attendre à une réduction de la protection passive du nouveau-né. Les risques et les bénéfices doivent être pris en considération avant d’administrer des vaccins vivants ou vivants atténués à des nourrissons exposés in utero à VYVGART.
7.1.2 Allaitement
On ne dispose pas de données sur la présence de VYVGART dans le lait humain ni sur ses effets sur le nourrisson allaité ou encore sur la production de lait maternel. La présence d’IgG maternelles dans le lait humain est connue. Un risque pour le nouveau-né ou le nourrisson allaité ne peut être exclu.
Les bienfaits de l’allaitement maternel sur le plan du développement et de la santé, ainsi que le besoin clinique de VYVGART de la mère doivent être pris en considération, tout comme tout effet indésirable potentiel sur le nourrisson allaité résultant soit de VYVGART, soit de l’affection sous-jacente de la mère.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de VYVGART chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. VYVGART n’est pas indiqué pour une utilisation chez les patients pédiatriques.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Onze (11/84, soit 13 %) patients âgés de 65 ans et plus ont été traités par VYVGART dans l’étude contrôlée par placebo. Le nombre de patients âgés de 65 ans et plus est insuffisant pour déterminer s’ils répondent différemment des patients adultes plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Dans l’étude de phase 3 contrôlée par placebo ARGX-113-1704 (étude 1704), les plus fréquents effets indésirables (≥ 10 %) observés chez les patients ayant reçu au moins une dose de VYVGART comprenaient des maux de tête (signalés par 29 % des patients traités par VYVGART et 28 % des patients traités par placebo), les infections des voies respiratoires supérieures (signalées par 11 % des patients traités par VYVGART et 5 % des patients traités par placebo) et les infections des voies urinaires (signalées par 10 % des patients traités par VYVGART et 5 % des patients traités par placebo) (Tableau 2). Des effets indésirables de grade ≥ 3 (selon les Critères communs de terminologie pour les événements indésirables [CTCAE]) ont été signalés par 11 % (9/84) des patients traités par VYVGART et 10 % (8/83) des patients traités par placebo. Le pourcentage de patients traités par VYVGART ayant arrêté le traitement en raison d’effets indésirables était de 4 % (3/84).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Dans l’étude de phase 3 contrôlée par placebo (étude 1704) mener chez des patients atteints de MGg, 84 patients ont reçu 10 mg/kg de VYVGART. Voir la section 14, « Études cliniques ». La fréquence des cycles de traitement par VYVGART selon le schéma posologique recommandé variait entre les patients. Voir la section 4, « Posologie et administration ». L’innocuité relative à l’instauration des cycles suivants avant un délai de 4 semaines à partir de la dernière perfusion du cycle de traitement précédent n’a pas été établie.
Au total, sur 84 patients sous VYVGART, 21 patients (25 %) ont reçu un seul cycle de traitement, 56 patients (67 %) ont reçu 2 cycles de traitement et 7 patients (8 %) ont reçu 3 cycles de traitement. Les durées moyenne et médiane du deuxième cycle de traitement étaient de 94 jours et de 72 jours, respectivement, à partir de la première perfusion du premier cycle de traitement.
Les effets indésirables signalés chez au moins 5 % des patients traités par VYVGART et plus fréquemment que dans le groupe placebo (≥ 3 patients) sont résumés dans le Tableau 2. Tableau 2 : Effets indésirables signalés chez ≥ 5 % des patients atteints de myasthénie grave traités par VYVGART et plus fréquemment que chez les patients traités par placebo (≥ 3 patients) dans l’étude ARGX-113-1704
| Effet indésirable | VYVGART | Placebo |
| (N = 84) | (N = 83) | |
| n (%) | n (%) | |
| Infections et infestations | ||
| Bronchite | 5 (6) | 2 (2) |
| Infection des voies respiratoires supérieures | 9 (11) | 4 (5) |
| Infection des voies urinaires | 8 (10) | 4 (5) |
| Lésions, intoxications et complications liées aux procédures | ||
| Maux de tête post-procédure | 4 (5) | 1 (1) |
| Affections musculo-squelettiques et du tissu conjonctif | ||
| Myalgie | 5 (6) | 1 (1) |
Infections
Les effets indésirables signalés le plus fréquemment étaient les infections. Dans l’ensemble, des infections survenues sous traitement ont été signalées chez 46 % (n = 39) des patients traités par VYVGART et 37 % (n = 31) des patients traités par placebo. Les infections les plus fréquemment signalées étaient les infections des voies respiratoires supérieures et les infections des voies urinaires. Il a été observé que les patients traités par VYVGART présentaient des valeurs inférieures à la normale concernant le nombre de globules blancs (12 % vs. 5 %, respectivement), de lymphocytes (28 % vs. 19 %, respectivement) et de neutrophiles (13 % vs. 6 %, respectivement) à une fréquence supérieure par rapport à ceux traités par placebo. La gravité de la majorité des infections et des résultats anormaux aux examens hématologiques était de légère à modérée. Des infections graves ont été signalées chez des patients traités par VYVGART.
Maux de tête post-procédure
Des maux de tête post-procédure ont été signalées chez 4,8 % des patients traités par VYVGART et 1,2 % des patients traités par placebo. Un mal de tête post-procédure a été signalé lorsqu’un mal de tête était jugé temporellement associée à la perfusion intraveineuse de VYVGART. Tous les maux de tête ont été d’intensité légère ou modérée, sauf un signalée comme étant grave (grade 3).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables observés dans les études cliniques chez moins de 5 % des patients atteints de myasthénie grave traités par VYVGART, et plus fréquemment que chez les patients traités par placebo (2 patients ou plus) dans l’étude ARGX-113-1704, sont les suivants :
Affections oculaires : troubles visuels
Troubles généraux et anomalies au site d’administration : douleur
Affections du système immunitaire : allergie saisonnière
Infections et infestations : infection de l’oreille, sinusite
Lésions, intoxications et complications liées aux procédures : abrasions de la peau Affections du système nerveux : migraine, hypoesthésie
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique sur les interactions médicamenteuses n’a été réalisée avec VYVGART.
9.3 Interactions médicament-comportement
L’interaction de VYVGART avec les risques comportementaux individuels (par exemple, tabagisme, usage de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
VYVGART peut diminuer les concentrations de composés qui se lient au récepteur FcRn humain, notamment les immunoglobulines, les anticorps monoclonaux ou les dérivés d’anticorps contenant le domaine Fc humain de la sous-classe IgG. Les patients traités par VYVGART tout en recevant un traitement concomitant par ces produits doivent être surveillés de près pour détecter toute altération de l’efficacité de la réponse à ces produits. Si possible, il est recommandé de reporter le début du traitement avec ces produits à deux semaines après la dernière dose de tout cycle de traitement VYVGART donné.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n'a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’efgartigimod alfa est un fragment d’anticorps IgG1 humain qui se lie au récepteur du fragment Fc néonatal (FcRn) et inhibe son interaction avec les IgG. Cela entraîne une augmentation de la dégradation des IgG et une diminution des taux d’IgG et d’auto-anticorps IgG pathologiques dans la circulation sanguine.
10.2 Pharmacodynamie
Dans l’étude contrôlée par placebo menée chez des patients atteints de MGg (voir la section 14, « Études cliniques »), l’effet pharmacologique de l’efgartigimod alfa a été évalué en mesurant la diminution des taux sériques d’IgG et d’auto-anticorps anti-RACh. Chez les patients positifs pour les anticorps anti-RACh traités par efgartigimod alfa à la dose et selon le calendrier recommandées (voir la section 4, « Posologie et administration »), le pourcentage de diminution moyen des taux d’IgG totaux par rapport à la valeur initiale a atteint 61 % une semaine après la dernière perfusion du premier cycle de traitement et est revenu aux valeurs de début 9 semaines après la dernière perfusion. La diminution des taux d'auto-anticorps anti-RACh a suivi une évolution similaire dans le temps. 10.3 Pharmacocinétique
L’efgartigimod alfa présente une pharmacocinétique linéaire et, après des doses uniques d’efgartigimod alfa, l’exposition augmente proportionnellement jusqu’à 50 mg/kg (5 fois la posologie recommandée).
Distribution
Le volume de distribution est de 15 à 20 L.
Métabolisme
L’efgartigimod alfa devrait être dégradé par des enzymes protéolytiques en petits peptides et acides aminés.
Élimination
Après une dose intraveineuse unique de 10 mg/kg d’efgartigimod alfa chez des sujets sains, moins de 0,1 % de la dose administrée a été retrouvé dans l’urine.
La demi-vie terminale est de 80 à 120 heures (3 à 5 jours).
Populations et états pathologiques particuliers
- Âge, sexe et race : L’évaluation des effets de l'âge, du sexe et de la race par une analyse pharmacocinétique sur la population n’a suggéré aucun impact cliniquement significatif de ces covariables sur les expositions à l’efgartigimod alfa.
- Insuffisance hépatique : Aucune étude pharmacocinétique dédiée n'a été réalisée chez les patients présentant une insuffisance hépatique. Une insuffisance hépatique ne devrait pas affecter la pharmacocinétique de l’efgartigimod alfa.
- Insuffisance rénale : Aucune étude pharmacocinétique dédiée n'a été réalisée chez les patients atteints d'insuffisance rénale. Sur la base d’une analyse pharmacocinétique de population des données des études cliniques évaluant VYVGART, les patients atteints d’une insuffisance rénale légère (DFGe = 60-89 ml/min/1,73 m²) ont présenté une augmentation de 22 % de l’exposition par rapport à l’exposition des patients ayant une fonction rénale normale. L’impact d’une insuffisance rénale modérée (DFGe < 60 ml/min/1,73 m²) sur l’exposition à VYVGART n’a pas été évalué en raison du trop faible nombre de patients (N = 3).
10.4 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque d'immunogénicité. La détection de la formation d'anticorps dépend fortement de la sensibilité et de la spécificité de l'analyse.
Dans l’étude 1704, les anticorps anti-VYVGART ont été détectés chez 17 des 83 (21 %) patients. Des anticorps neutralisants ont été détectés chez 6 patients sur 83 (7 %) traités par VYVGART. Les données étaient insuffisantes pour déterminer si les anticorps dirigés contre VYVGART ont un impact cliniquement significatif sur l’efficacité, l’innocuité, les paramètres pharmacocinétiques et pharmacodynamiques de VYVGART.
11 Conservation, stabilité et mise au rebut
VYVGART (efgartigimod alfa pour injection) est une solution sans agent de conservation, stérile, incolore à légèrement jaune, limpide à légèrement opalescente, fournie en flacon à usage unique à la concentration de 400 mg/20 mL (20 mg/mL).
Conserver les flacons de VYVGART dans un réfrigérateur entre 2 °C et 8 °C dans leur emballage d’origine pour les protéger de la lumière jusqu’au moment de leur utilisation. Ne pas congeler. Ne pas secouer.
Voir la section 4.3, « Reconstitution » pour des renseignements supplémentation sur la stabilité et l’entreposage des solutions diluées de VYVGART.
Éliminer le flacon contenant la portion inutilisée de VYVGART conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : efgartigimod alfa
Nom chimique : efgartigimod ; fragment Fc Abdeg™ de l'immunoglobuline G1 recombinante humaine
Formule moléculaire et masse moléculaire : La masse théorique de l'efgartigimod est de 53 915 Da, basée sur la séquence d'acides aminés écrêtée de la lysine avec 2 x G0F glycanes à 100 % d'occupation, et a été confirmée par des expériences de cartographie peptidique.
Formule de structure : Le fragment Fc de l'efgartigimod est un homodimère composé de deux chaînes peptidiques identiques, chacune composée de 227 acides aminés. Les chaînes peptidiques sont reliées entre elles par deux ponts disulfure inter-chaînes, aux positions Cys226 et Cys229. Chaque chaîne peptidique comprend deux ponts disulfure intra-chaîne, aux positions Cys261-Cys321 et Cys367-Cys425. L’efgartigimod contient un site de N-glycosylation à la position Asn297, le glycane prédominant étant du format G0F. La lysine C-terminale est majoritairement écrêtée.
Propriétés physicochimiques : L’efgartigimod est une solution claire à légèrement opalescente, incolore à légèrement jaune, ayant un coefficient d'extinction (280 nm) théorique de 1,33 mg/ml-1.cm-1 et qui a été observé expérimentalement à 1,44 mg/ml-1.cm-1. Le pI (point isoélectrique) de l'isoforme principale est d'environ 7,2.
Caractéristiques du produit : L’efgartigimod alfa est un fragment FC dérivé de l’immunoglobuline G1 (IgG1) humaine conçu pour avoir une plus grande affinité pour le récepteur du fragment FC néonatal (FcRn). L’efgartigimod alfa est produit dans des cellules dérivées d’ovaires de hamster chinois (CHO) par la technologie de l’ADN recombinant.
14 Études cliniques
14.1 Études cliniques par indication
- Myasthénie grave généralisée
Plan de l’essai et données démographiques de l’étude
Tableau 3 : Résumé des données démographiques des patients dans les études cliniques sur la myasthénie grave
| Nº de l’étude | Conception de l’étude | Posologie, voie | Sujets de l’étude (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
ARGX-113- 1704 | Étude de phase 3, à répartition aléatoire, à double insu, contrôlé par placebo | Solution IV d’EFG Cycles de 10 mg/kg de EFG ou de placebo chaque semaine x 3 semaines (4 perfusions au total) pendant 28 semaines maximum | 167 patients répartis aléatoirement Séropositifs pour les Ac anti-RACh : 129 Séronégatifs pour les Ac anti-RACh : 38 Groupe EFG : 84 Groupe PBO : 83 | Groupe EFG : 45,9 ans (de 19 à 78 ans) Groupe PBO : 48,2 ans (de 19 à 81 ans) | Groupe EFG : 63 femmes / 21 hommes Groupe PBO : 55 femmes / 28 hommes | ||
EFG = efgartigimod alfa; IV = intraveineuse ; PBO = placebo ; Ac-anti-RACh = anticorps anti-récepteurs de l'acétylcholine
L'efficacité de VYVGART dans le traitement de la myasthénie grave généralisée (MGg) chez les adultes a été établie dans une étude multicentrique, à répartition aléatoire, à double insu et contrôlé par placebo d’une durée de 26 semaines.
Les patients inscrits à l'étude 1704 respectaient les critères suivants lors de la sélection :
- Classe II à IV selon la classification clinique de la Fondation américaine contre la myasthénie grave (MGFA)
Score total ≥ 5 sur l’échelle des activités de la vie quotidienne avec la myasthénie grave (MG-
ADL)
- Sous traitement contre la MG à une dose stable avant la sélection, comprenant les inhibiteurs de l'acétylcholinestérase (AChE), les stéroïdes ou les traitements par immunosuppresseurs non stéroïdiens (ISNS), utilisés seuls ou en association.
- Taux d'IgG d'au moins 6 g/L
Au total, 167 patients ont été inclus dans l'étude 1704 et ils ont été répartis aléatoirement dans le groupe traité par VYVGART 10 mg/kg (1200 mg pour les patients pesant 120 kg ou plus) (n = 84) ou dans le groupe traité par un placebo (n = 83). Les caractéristiques initiales étaient similaires entre les groupes de traitement. L’âge médian des patients à la sélection était de 46 ans (19 à 81 ans) et le délai médian depuis le diagnostic était de 9 ans. Soixante et onze pour cent étaient des femmes et 84 % des blancs. Le score total médian sur l’échelle MG-ADL était de 9 et le score total médian sur l’échelle de la myasthénie grave quantitative (QMG) était de 16. Le résultat des tests de présence des anticorps anti-RACh (Ac-RACh) était positif pour la majorité des patients (77 % dans chaque groupe). Sur les 38 (23 %) de patients pour lesquels le test était négatif pour les Ac anti-RACh, 3 patients de chaque groupe de traitement ont montré un résultat positif au test pour les auto-anticorps MuSK.
Au cours de l'étude, plus de 80 % des patients de chaque groupe ont reçu des inhibiteurs de l'AChE, plus de 70 % dans chaque groupe de traitement ont reçu des stéroïdes et environ 60 % dans chaque groupe de traitement ont reçu des ISNS, tous à des doses stables. Au moment de l'entrée dans l'étude, environ 30 % des patients de chaque groupe de traitement n'avaient aucune exposition antérieure à des ISNS.
Les patients ont été traités par VYVGART selon le schéma posologique recommandé et ont reçu un maximum de 3 cycles de traitement. Voir la section 4.2, « Posologie recommandée et ajustement posologique ».
Résultats de l’étude
L'efficacité de VYVGART a été mesurée à l'aide de l’échelle spécifique des activités de la vie quotidienne avec la myasthénie grave (MG-ADL), qui évalue l'impact de la MGg sur les fonctions quotidiennes de 8 signes ou symptômes généralement affectés par la MGg. Chaque élément est évalué sur une échelle de 4 points, où un score de 0 représente une fonction normale et un score de 3 représente une perte de capacité à exécuter cette fonction. Un score total s’étend de 0 à 24, les scores les plus élevés indiquant des troubles plus importants. Dans cette étude, un patient était défini comme répondant sur l’échelle MG-ADL s’il présentait une réduction de 2 points ou plus du score total sur l’échelle MG-ADL par rapport au score initial du cycle de traitement, et ce pendant au moins 4 semaines consécutives, la première réduction se produisant au plus tard 1 semaine après la dernière perfusion du cycle de traitement.
L'efficacité de VYVGART a également été mesurée à l'aide du score total au QMG (test quantitatif d’évaluation de la myasthénie grave), qui est un système de classification par catégorie à 13 éléments évaluant la faiblesse musculaire. Chaque élément est évalué sur une échelle de 4 points, où un score de 0 représente l’absence de faiblesse et un score de 3 représente une faiblesse grave. Un score total s’étend de 0 à 39, les scores les plus élevés indiquant des troubles plus importants. Dans cette étude, un patient était défini comme répondant au test QMG s’il présentait une réduction de 3 points ou plus du score QMG total par rapport à la valeur initiale du cycle de traitement, et ce pendant au moins 4 semaines consécutives, la première réduction se produisant au plus tard 1 semaine après la dernière perfusion du cycle de traitement.
Le critère d'évaluation principal de l'efficacité était la comparaison du pourcentage de patients répondant sur l’échelle MG-ADL, au cours du premier cycle de traitement, entre les groupes de traitement de la population séropositive pour les Ac anti-RACh. Un important critère d’évaluation secondaire de l’efficacité était la comparaison du pourcentage de patients répondant au test QMG au cours du premier cycle de traitement, entre les deux groupes de traitement de la population séropositive pour les Ac anti-RACh. Les résultats sont présentés dans le Tableau 4. Cela a également été évalué dans la population globale.
Tableau 4 : Résultats sur les critères d’évaluation importants pour le cycle 1 de l’étude ARGX-113-
1704 chez des patients atteints de myasthénie grave séropositifs pour les Ac anti-RACh (ensemble d’analyse en IDTm)
| Critères | Population | Efgartigimod (n/N) (%) | Placebo (n/N) (%) | Valeur-pa | Différence efgartigimod alfa-placebo (IC à 95 %)a | ||
| d’évaluation | |||||||
| principal et | |||||||
| secondaires | |||||||
| importants | |||||||
| Réponse selon l'échelle MG-ADL | Séropositifs pour les Ac anti-RACh | 44/65 (67,7) | 19/64 (29,7) | < 0,0001 | 38,0 (22,1 à 54,0) | ||
| Répondants au test QMG | Séropositifs pour les Ac anti-RACh | 41/65 (63,1) | 9/64 (14,1) | < 0,0001 | 49,0 (34,5 à 63,5) | ||
MG-ADL = échelle des activités de la vie quotidienne avec la myasthénie grave; Ac anti-RACh = anticorps anti-récepteur à l’acétylcholine; QMG = score quantitatif de la myathénie grave; n = nombre de patients pour lesquels l'observation a été signalée; N = nombre de patients dans l'ensemble d'analyses; IC = intervalle de confiance; IDTm = intention de traiter modifiée a Basé sur la différence entre les pourcentages
Figure 1 montre la variation moyenne du score sur l’échelle MG-ADL au cours du cycle 1, par rapport au score initial.
Figure 1 : Variation moyenne dans le score total sur l’échelle MG-ADL au cours du cycle 1 par rapport au score initial chez les patients séropositifs pour les Ac anti-RACh (ensemble d'analyse en IDTm)
Remarque : les flèches indiquent les visites pendant lesquelles VYVGART ou le placebo a été administré 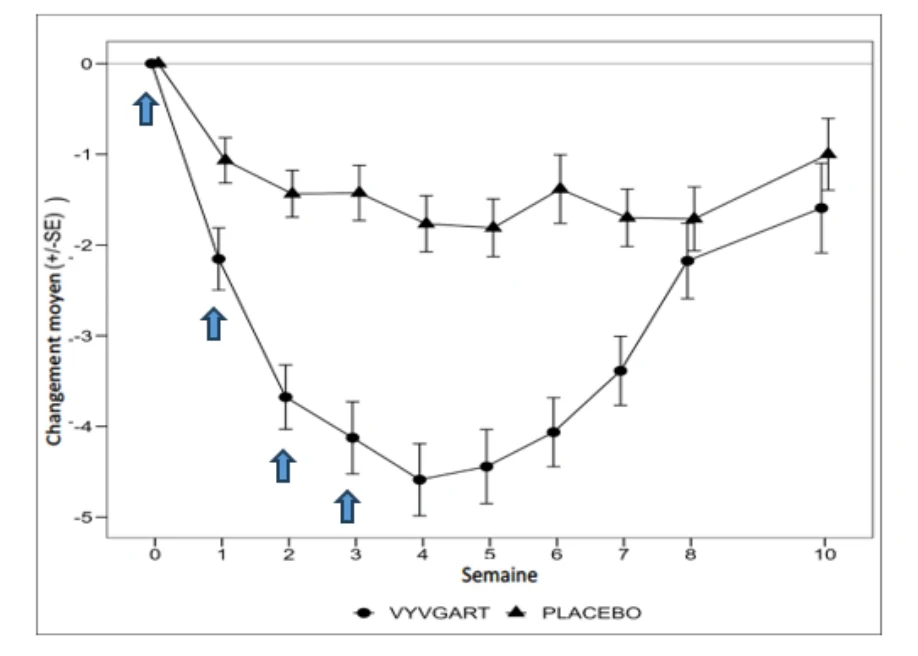
Parmi les patients ayant répondu au traitement, la durée de la réponse était de 5 semaines chez 5 patients sur 44 (11 %), de 6 à 7 semaines chez 14 patients sur 44 (32 %), de 8 à 11 semaines chez 10 patients sur 44 (23 %) et de 12 semaines ou plus chez 15 patients sur 44 (34 %), chez les patients séropositifs pour les Ac anti-RACh et répondant sur l’échelle MG-ADL.
16 Toxicologie non clinique
Toxicologie générale
Dans une étude de toxicité de 4 semaines à doses répétées, des rats ont été traités par efgartigimod alfa à des doses de 0 (solution de chlorure de sodium à 0,9 %), 10, 30 ou 100 mg/kg, administrées par injection intraveineuse une fois tous les 2 jours (15 doses IV au total). Une hypertrophie/hyperplasie des cellules de Kupffer a été observée dans le foie de rats mâles et femelles à la dose de 100 mg/kg, mais leur corrélation avec le traitement a été considérée incertaine. La dose sans effet nocif observé (DSENO) a été établie à 30 mg/kg, soit environ trois fois la dose humaine recommandée (DHR) de 10 mg/kg, sur la base du poids corporel (mg/kg).
Dans l’étude pivot de 26 semaines évaluant la toxicité de l’efgartigimod alfa, les singes cynomolgus ont reçu des perfusions intraveineuses à des doses de 0 (excipient), 10, 30 et 100 mg/kg une fois par semaine (27 perfusions au total). Une entérocolite a été signalée chez deux singes ayant reçu la faible dose et chez un singe ayant reçu la dose élevée, et la gravité était supérieure à la dose élevée. La diarrhée observée chez le singe ayant reçu la dose élevée était accompagnée d’une hyperplasie myéloïde dans la moelle osseuse du sternum. La corrélation entre ces résultats et le traitement était incertaine. La DSENO a été établie à 100 mg/kg, environ 10 fois la DHR de 10 mg/kg, sur la base du poids corporel (mg/kg).
Cancérogénicité
Aucune étude n'a été réalisée pour évaluer le potentiel cancérogène de l'efgartigimod alfa.
Génotoxicité
Aucune étude n'a été réalisée pour évaluer le potentiel génotoxique de l'efgartigimod alfa.
Toxicité pour la reproduction et le développement
Des études de toxicité sur la reproduction et le développement ont été menées chez des rats et des lapins par des bolus intraveineux d’efgartigimod alfa, une fois par jour, à des doses de 0 (véhicule), 30 ou 100 mg/kg. Pour toutes les études, la DSENO a été établie à 100 mg/kg, soit environ 10 fois la DHR de 10 mg/kg, sur la base du poids corporel (mg/kg). Les concentrations d’efgartigimod alfa dans le lait maternel et le sérum des fœtus ou de la progéniture F1 n’ont pas été déterminées. L’effet possible de l’efgartigimod alfa sur la transmission à médiation FcRn des anticorps maternels au fœtus n’a pas été étudié.
Une étude sur la fertilité a été menée chez des rats mâles et femelles. Les mâles ont reçu le traitement à partir de 4 semaines avant l’accouplement et jusqu’au jour 43 de l’étude, alors que les femelles ont reçu le traitement à partir de 2 semaines avant l’accouplement et jusqu’au jour 7 de la période de gestation. L’efgartigimod alfa n’a eu aucun effet négatif sur la fertilité des mâles et des femelles. Les doses testées sont de 3 et 10 fois la dose humaine recommandée (DHR) de 10 mg/kg, en fonction du poids corporel (mg/kg).
Une étude sur le développement embryo-fœtal a été menée chez des rates et des lapines femelles. L’efgartigimod alfa a été administré du jour 6 au jour 17 de la période de gestation chez les rates, et du jour 6 au jour 28 de la période de gestation chez les lapines. Il n’y a aucune preuve d’effets indésirables sur le développement après l’administration de l’efgartigimod alfa chez les rates et les lapines. Chez les lapines seulement, des avortements ont été signalés (2 dans le groupe à faible dose, 1 dans le groupe à dose élevée) et l’incidence était comparable à celle des données historiques de contrôle du laboratoire d’analyse. Ces avortements ont été considérés comme des événements spontanés. Une lapine ayant reçu une faible dose a présenté une lésion hépatique confinée, pour laquelle une cause infectieuse ne pouvait être exclue. Les doses testées sont de 3 et 10 fois la dose humaine recommandée (DHR) de 10 mg/kg, rapporté au poids corporel (mg/kg).
Les rates femelles avaient reçu de l’efgartigimod alfa du jour 6 de la période de gestation au jour 21 de la période de lactation. Une ataxie a été observée chez 4 ratons F1 d’une femelle F0 ayant reçu une dose élevée, mais la corrélation avec le traitement a été incertaine. Dans l’ensemble, les résultats démontrent que l’efgartigimod alfa n’a eu aucun effet sur la gestation des rates femelles, ni sur le développement tant prénatal que postnatal des ratons des générations F1 et F2. Les doses testées sont de 3 et 10 fois la dose humaine recommandée (DHR) de 10 mg/kg, en fonction du poids corporel (mg/kg).