


Monographie de produit - Yorvipath
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, système immunitaire 2026-09
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
| Modifications importantes apportées récemment à la monographie ...................................... 2 | |
| Table des matières ................................................................................................................. 2 | |
| Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 4 | |
| 1 Indications .................................................................................................................. 4 | |
| 1.1 Pédiatrie .................................................................................................................. 4 | |
| 1.2 Gériatrie .................................................................................................................. 4 | |
| 2 Contre-indications....................................................................................................... 4 | |
| 4 Posologie et administration ........................................................................................ 4 | |
| 4.1 Considérations posologiques .................................................................................. 4 | |
| 4.2 Dose recommandée et modification posologique ................................................. 5 | |
| 4.4 Administration ........................................................................................................ 8 | |
| 4.5 Dose oubliée ........................................................................................................... 9 | |
| 5 Surdose..................................................................................................................... 10 | |
| 6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 10 | |
| 7 Mises en garde et précautions ................................................................................... 11 | |
| Généralités .......................................................................................................................... 11 | |
| Appareil Cardiovasculaire ..................................................................................................... 11 | |
| Appareil Musculosquelettique .............................................................................................. 11 | |
| Carcinogenèse et génotoxicité .............................................................................................. 11 | |
| Santé reproductive ............................................................................................................... 12 | |
| Système endocrinien et métabolisme ................................................................................... 12 | |
| Système immunitaire ........................................................................................................... 12 | |
| 7.1 Populations particulières ...................................................................................... 13 | |
| 7.1.1 Femmes enceintes ............................................................................................ 13 | |
| 7.1.2 Allaitement ........................................................................................................ 13 | |
| 7.1.3 Enfants et adolescents ...................................................................................... 13 | |
| 7.1.4 Personnes âgées ............................................................................................... 13 | |
| 8 Effets indésirables ..................................................................................................... 13 | |
| 8.1 Aperçu des effets indésirables .............................................................................. 13 | |
| 8.2 Effets indésirables observés dans les études cliniques ........................................ 13 | |
| 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données | |
15
| biochimiques et autres données quantitatives ................................................................ 15 | |
| 8.5 Effets indésirables observés après la commercialisation ..................................... 15 | |
| 9 Interactions médicamenteuses .................................................................................. 15 | |
| 9.2 Aperçu des interactions médicamenteuses.......................................................... 15 | |
| 9.4 Interactions médicament-médicament ................................................................ 15 | |
| 9.5 Interactions médicament-aliment ........................................................................ 15 | |
| 9.6 Interactions médicament-plante médicinale ....................................................... 16 | |
| 9.7 Interactions médicament-tests de laboratoire ..................................................... 16 | |
| 10 Pharmacologie clinique ............................................................................................. 16 | |
| 10.1 Mode d’action ....................................................................................................... 16 | |
| 10.2 Pharmacodynamie ................................................................................................ 16 | |
| 10.3 Pharmacocinétique ............................................................................................... 17 | |
| 10.4 Immunogénicité .................................................................................................... 19 | |
| 11 Conservation, stabilité et mise au rebut .................................................................... 19 | |
| 12 Particularités de manipulation du produit ................................................................. 19 | |
| Partie 2 : Renseignements scientifiques ................................................................................ 20 | |
| 13 Renseignements pharmaceutiques ............................................................................ 20 | |
| 14 Études cliniques ........................................................................................................ 21 | |
| 14.1 Études cliniques par indication ............................................................................. 21 | |
| 15 Microbiologie ............................................................................................................ 24 | |
| 16 Toxicologie non clinique ............................................................................................ 24 | |
| Renseignements destinés aux patient·e·s ............................................................................. 26 | |
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Yorvipath (palopegtériparatide pour injection) est un traitement substitutif de l’hormone parathyroïdienne ou PTH (de l’anglais parathyroid hormone) indiqué pour :
- le traitement de l'hypoparathyroïdie chronique chez l'adulte.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Des données limitées tirées d'études cliniques et d'expériences suggèrent que l'utilisation dans la population gériatrique n'est pas associée à des différences d'innocuité ou d'efficacité. Dans une étude clinique pivot, 8/61 (13%) des patients traités par Yorvipath avaient 65 ans ou plus, comparativement à 2/21 (10%) de participants du groupe placebo, et 1/61 (2%) des patients traités par Yorvipath avaient 75 ans ou plus, comparativement à 1/21 (5%) de participants du groupe placebo au départ.
2 Contre-indications
Yorvipath est contre-indiqué :
- chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Des réactions d'hypersensibilité, incluant l'anaphylaxie, l'angioœdème et l'urticaire, ont été observées avec des analogue de PTH, y compris Yorvipath (voir 7 Mises en garde et précautions, système immunitaire; 8 Effets indésirables).
- chez les patients atteints de pseudohypoparathyroïdie.
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement doit être instauré et supervisé par des professionnels de la santé expérimentés dans le diagnostic et la prise en charge de l’hypoparathyroïdie.
- Les recommandations posologiques pour Yorvipath sont indiquées en microgrammes de PTH(1-34). La dose doit être individualisée en fonction des taux de calcium sérique corrigés pour l’albumine. La dose optimale de Yorvipath est la dose minimale requise pour prévenir une hypocalcémie, c’est-à-dire, la dose nécessaire au maintien des taux de calcium sérique corrigés pour l’albumine dans les limites de la normale, sans qu’il soit nécessaire d’administrer une forme active de vitamine D ou de calcium. La supplémentation en calcium peut être poursuivie à des doses allant jusqu’à 600 mg par jour, ce qui est la quantité recommandée pour une supplémentation nutritionnelle générale.
- Les doses de vitamine D active et de supplément de calcium devront être ajustées avant et pendant le traitement par Yorvipath en fonction du taux de calcium sérique corrigé pour l’albumine.
- La dose maximale recommandée pour Yorvipath est de 60 mcg, administrée par voie sous-cutanée une fois par jour. Si une réponse adéquate n'est pas obtenue avec une dose maximale de Yorvipath de 60 mcg, envisagez d'ajouter ou de reprendre la thérapie active à la vitamine D et/ou au calcium.
- Il faut conseiller aux patients de surveiller quotidiennement les signes cliniques et les symptômes d’hypocalcémie ou d’hypercalcémie.
4.2 Dose recommandée et modification posologique
La dose initiale recommandée de Yorvipath est de 18 mcg une fois par jour, avec des ajustements de dose par paliers de 3 mcg (augmentation ou diminution) par la suite (voir Figure 1). L’intervalle posologique est de 6 à 60 mcg par jour.
Test de laboratoire avant l’instauration du traitement par Yorvipath
Vérifier les taux sériques de 25-hydroxyvitamine D [25(OH)D] et de calcium avant l’instauration du traitement. Le taux sérique de 25-hydroxyvitamine D [25(OH)D] doit se situer dans les valeurs normales et le taux de calcium sérique corrigé pour l’albumine doit être entre 1,95 – 2,64 mmol/L, c’est -à -dire, entre ou légèrement en deçà des valeurs normales, pour au moins une valeur de laboratoire obtenue deux semaines avant l’instauration du traitement.
Instauration du traitement par Yorvipath
Lors de l’instauration du traitement par Yorvipath, les doses de vitamine D active ou du supplément de calcium doivent être ajustées comme ceci :
En cas de prise de vitamine D active :
- Si le taux de calcium sérique corrigé pour l’albumine est ≥ 2,07 mmol/L [≥ 8,3 mg/dL], il faut cesser l’administration de vitamine D active le même jour que la première dose de Yorvipath. La dose du supplément de calcium doit être maintenue.
- Si le taux de calcium sérique corrigé pour l’albumine est < 2,07 mmol/L [< 8,3 mg/dL], il convient de réduire la dose de vitamine D active d’au moins 50 % le même jour que la première dose de Yorvipath. La dose du supplément de calcium doit être maintenue.
En l’absence de prise de vitamine D active :
- La dose du supplément de calcium doit être réduite d’au moins 1 500 mg le même jour que la première dose de Yorvipath. En cas de prise de doses quotidiennes de calcium élémentaire ≤ 1 500 mg, il convient de cesser entièrement toute supplémentation en calcium.
Si la prise d’un supplément de calcium est indiquée pour répondre aux besoins alimentaires, il peut être envisagé de poursuivre la prise du supplément de calcium alimentaire à une dose ≤ 600 mg par jour plutôt que d’y mettre fin totalement.
Ajustement posologique et posologie d’entretien de Yorvipath
Recommandations pour la titration
La dose de Yorvipath peut être augmentée par paliers de 3 mcg si au moins 7 jours se sont écoulés depuis le dernier changement de la dose (voir Figure 1). La dose ne doit pas être augmentée plus souvent qu’une fois tous les 7 jours.
La dose de Yorvipath peut être diminuée par paliers de 3 mcg au maximum une fois tous les 3 jours en cas d’hypercalcémie (voir Figure 1).
La concentration sérique de calcium doit être surveillée pendant la titration de la dose et les patients doivent été surveilles pour détecter les symptômes cliniques d’hypocalcémie ou d’hypercalcemie.
La concentration sérique de calcium doit être mesurée 7 jours après l’administration de la première dose et de 7 à 14 jours après n’importe quel changement de la dose de Yorvipath, de la vitamine D active et/ou du supplément de calcium. La dose de Yorvipath, de vitamine D active et/ou du supplément de calcium doit être ajustée, si nécessaire conformément à la Figure 1. Les ajustements posologiques doivent être effectués le même jour.
Recommandations pour la titration lorsque le calcium sérique corrig pour l’albumine est inférieure à 3 mmol/L
La Figure 1 présente les recommandations pour la titration pour la dose de Yorvipath, la vitamine D active et le calcium chez les adultes dont la calcémie corrigée en fonction de l’albumine se situe dans des intervalles spécifiques inférieurs à 3 mmol/L.
Figure 1 – Ajustement de la dose de Yorvipath, de vitamine D active et du supplément de calcium
A. Taux de calcium sérique corrigé pour l’albumine faible (< 2,07 mmol/L) :
B. Taux de calcium sérique corrigé pour l’albumine normal (≥ 2,07 à ≤ 2,64 mmol/L) :
≥ 7 jours depuis le début
de Yorvipath ou
l’ajustement posologique
de Yorvipath? 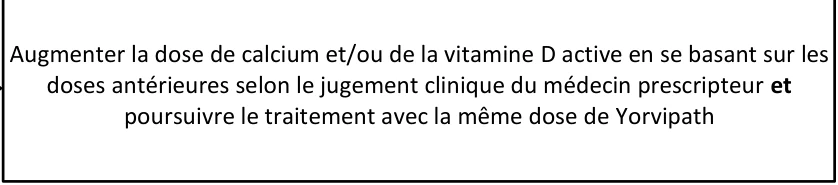
Augmenter la dose de calcium et/ou de la vitamine D active en se basant sur les doses antérieures selon le jugement clinique du médecin prescripteur et
poursuivre le traitement avec la même dose de Yorvipath 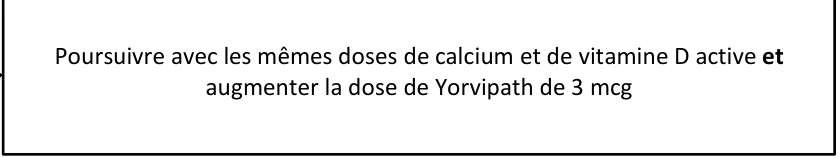
Poursuivre avec les mêmes doses de calcium et de vitamine D active et
augmenter la dose de Yorvipath de 3 mcg  Non
Oui 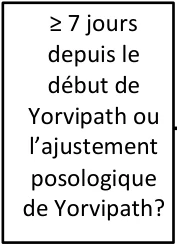
≥ 7 jours
depuis le
début de
Yorvipath ou
l’ajustement
posologique
de Yorvipath? 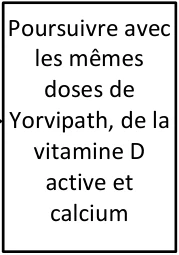
Poursuivre avec
les mêmes
doses de
Yorvipath, de la
vitamine D
active et
calcium 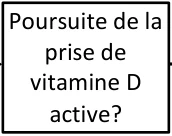
Poursuite de la
prise de
vitamine D
active? 
Non 
Oui 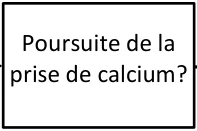
Poursuite de la
prise de calcium? 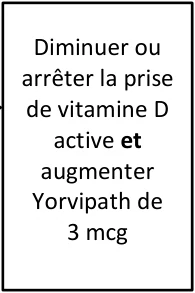
Diminuer ou
arrêter la prise
de vitamine D
active et
augmenter
Yorvipath de
3 mcg 
Non 
Oui 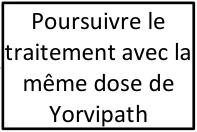
Poursuivre le traitement avec la même dose de Yorvipath 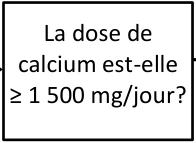
La dose de calcium est-elle ≥ 1 500 mg/jour?  Non

Oui 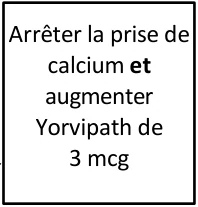
Arrêter la prise de calcium et augmenter Yorvipath de
3 mcg 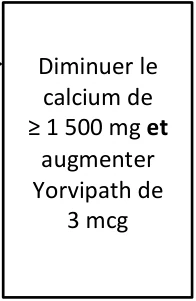
Diminuer le calcium de ≥ 1 500 mg et augmenter Yorvipath de
3 mcg 
Non 
Oui
C. Taux de calcium sérique corrigé pour l’albumine élevé (≥ 2,65 à < 3,00 mmol/L) :
Recommandations pour la titration lorsque calcium sérique corrigé pour l’albumine est à 3 mmol/L ou plus
Suspendre le traitement avec Yorvipath pendant 2 à 3 jours puis réévaluer le calcium sérique. Si la mesure subséquente du taux de calcium sérique corrigé pour l’albumine est < 3,00 mmol/L, il faut procéder de nouveau aux ajustements posologiques de Yorvipath, de la vitamine D active et du calcium, conformément à la section pertinente de la Figure 1, en se basant sur le plus récent taux de calcium sérique obtenu.
Si le taux de calcium sérique corrigé pour l’albumine demeure ≥ 3,00 mmol/L, le traitement par Yorvipath doit être suspendu pendant 2 ou 3 jours de plus. Le taux de calcium sérique doit ensuite être réévalué en suivant les instructions données ci-bas.
Dose d’entretien
La dose d’entretien est individualisée et doit correspondre à la dose permettant d’obtenir tau de calcium sérique corrige pour l’albumine dans l’intervalle des valeurs normales, sans qu’il soit nécessaire d’administrer de la vitamine D active ni des doses thérapeutiques de calcium. Il est possible de poursuivre une supplémentation en calcium suffisante pour répondre aux besoins alimentaires (≤ 600 mg par jour). Une supplémentation en vitamine D standard (non active) peut être nécessaire pour atteindre des concentrations normales de 25(OH) vitamine D. Le calcium sérique et la 25(OH) vitamine D doivent être mesurées conformément aux pratiques standards lorsque la dose d’entretien est atteinte.
Interruption ou arrêt du traitement par Yorvipath
Il convient d’éviter toute interruption de l’administration quotidienne de Yorvipath afin de réduire au minimum la variation des concentrations sériques de PTH. L’interruption ou l’arrêt du traitement peut entraîner une hypocalcémie. En cas d’interruption ou d’arrêt du traitement pendant 3 doses consécutives ou plus, les patients doivent être surveillés afin de déceler la présence de signes et de symptômes d’hypocalcémie et la mesure du taux de calcium sérique doit être envisagée. Le traitement au moyen d’un supplément de calcium et de vitamine D active doit être repris, le cas échéant. Yorvipath doit être repris à la dose précédente prescrite dès que possible après une interruption, et puis le taux de calcium sérique doit être mesuré dans un délai de 7 à 14 jours et les doses de Yorvipath, de vitamine D active et de calcium doivent être ajustées conformément à la Figure 1.
Personnes âgées (≥ 65 ans) :
Aucun ajustement posologique de Yorvipath n’est requis en fonction de l’âge (voir 10.3 Pharmacocinétique). 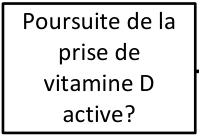
Poursuite de la
prise de
vitamine D
active? 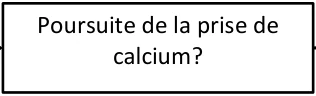
Poursuite de la prise de
calcium? 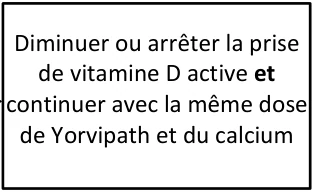
Diminuer ou arrêter la prise de vitamine D active et continuer avec la même dose de Yorvipath et du calcium  Non

Oui 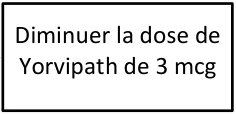
Diminuer la dose de Yorvipath de 3 mcg 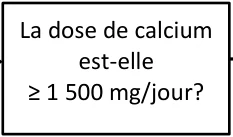
La dose de calcium
est-elle ≥ 1 500 mg/jour?  Non

Oui 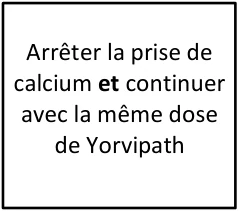
Arrêter la prise de calcium et continuer avec la même dose
de Yorvipath 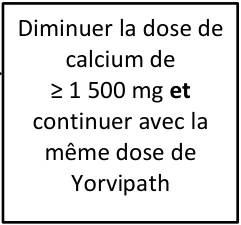
Diminuer la dose de
calcium de ≥ 1 500 mg et continuer avec la même dose de Yorvipath  Non

Oui
Enfants (< 18 ans) :
L’innocuité et l’efficacité de Yorvipath chez les enfants de moins de 18 ans n’ont pas encore été démontrées. On ne dispose d’aucune donnée à cet égard. L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Patients souffrant d’insuffisance hépatique
Yorvipath n’a pas été étudié chez les patients atteints d’insuffisance hépatique sévère et, par conséquent, il doit être utilisé avec prudence chez ces patients (voir 10.3 Pharmacocinétique).
Patients souffrant d’insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients dont le débit de filtration glomérulaire estimé (DFGe) est ≥ 30 mL/min/1.73 m2. Les taux sériques de calcium doivent être mesurés plus fréquemment chez les patients dont le DFGe est < 45 mL/min. Yorvipath n’a pas été étudié chez les patients atteints d’hypoparathyroïdie et d’insuffisance rénale sévère (DFGe < 30 mL/min) [voir 10.3 Pharmacocinétique].
4.4 Administration
Les patients et les aidants qui administreront Yorvipath devraient recevoir une formation appropriée d'un professionnel de la santé avant la première utilisation. Conseillez aux patients/aidants de suivre les instructions d'utilisation sur la façon d'administrer le Yorvipath à l'aide du stylo et des aiguilles :
- Yorvipath doit être réfrigéré à 2 °C à 8 °C jusqu'à la première utilisation (voir 11 Conservation, stabilité et mise au rebut).
- Yorvipath doit être inspecté visuellement pour détecter des particules et des décolorations avant son administration. Yorvipath est une solution claire et sans couleur. Ne pas utiliser si des particules solides apparaissent ou si la solution est trouble ou colorée.
- Le débit du stylo doit être testé lors de l'utilisation d'un stylo pour la première fois.
- L'aiguille doit être poussée directement sur le stylo, puis vissée jusqu'à ce que ce soit bien fixé.
- Yorvipath doit être administré par injection sous-cutanée dans l’abdomen ou sur le devant d’une cuisse. Il faut changer de point d’injection quotidiennement, en alternant entre quatre zones possibles : l’abdomen (côté gauche ou droit) et le devant d’une cuisse (côté gauche ou droit).
- La dose initiale de Yorvipath doit être administrée lorsque le patient peut s'asseoir ou s'allonger, pour prévenir l'hypotension orthostatique.
Doses supérieures à 30 mcg par jour (injections séquentielles)
Toutes les doses quotidiennes supérieures à 30 mcg doivent être administrées en deux injections séparées, données séquentiellement à différents sites d'injection (voir Tableau 1). Pendant le développement, il a été déterminé que des doses supérieures à 30 mcg devaient être administrées à l'aide de deux stylos en séquence. Cette approche garantit que chaque stylo, peu importe la dose quotidienne prescrite, maintient une période d'inutilisation constante de 14 jours, simplifiant ainsi la manipulation des produits pour les patients.
Cette configuration de dosage a été évaluée dans le fichier de gestion des risques et validée dans l'étude d'utilisabilité/HFE. Il est donc recommandé d'utiliser un deuxième stylo Yorvipath pour l'injection quotidienne supplémentaire, même si les deux stylos ont des boutons-poussoirs de la même couleur (indiquant la même intensité).
Tableau 1 – Schéma posologique recommandé pour les doses quotidiennes de Yorvipath supérieures à 30 mcg / jour
| Dose totale | Premier stylo : Tournez le cadran sur la dose suivante : | Deuxième stylo : Tournez le cadran sur la dose suivante : | ||
| Quel stylo d’Yorvipath? | ||||
| Stylo orange (294 mcg / 0,98 mL) | Orange pen (294 mcg / 0,98 mL) | |||
| Utilisez deux stylos orange distincts, | ||||
| l’un après l’autre, sur deux sites | ||||
| d’injection différents. | ||||
33 mcg/day 15 mcg + 18 mcg
36 mcg/day 18 mcg + 18 mcg
39 mcg/day 18 mcg + 21 mcg
42 mcg/day 21 mcg + 21 mcg
Stylo orange (294 mcg / 0,98 mL) | Stylo bordeau (420 mcg / 1,4 mL) | ATTENTION : pour cette dose, vous devez | ||
| utiliser deux stylos de concentrations | ||||
| différentes, l’un après l’autre, sur des sites | ||||
| d’injection distincts | ||||
45 mcg/day 21 mcg + 24 mcg
| Première injection: utilisez I stylo orange | ||||
| (294 mcg / 0,98 mL pen) | ||||
| + | ||||
| Deuxième injection: utilisez 1 stylo | ||||
| bordeau (420 mcg / 1,4 mL pen) | ||||
| Stylo bordeau (420 mcg / 1,4 mL) | Stylo bordeau (420 mcg / 1,4 mL) | |||
| Utilisez deux stylos bordeaux distincts, | ||||
| l’un après l’autre, sur deux sites | ||||
| d’injection différents. | ||||
48 mcg/day 24 mcg + 24 mcg
51 mcg/day 24 mcg + 27 mcg
54 mcg/day 27 mcg + 27 mcg
57 mcg/day 27 mcg + 30 mcg
60 mcg/day 30 mcg + 30 mcg
* Yorvipath à 294 mcg / 0,98 mL libère des doses de 15, 18 ou 21 mcg de PTH(1-34) [avec bouton-poussoir orange]
** Yorvipath à 420 mcg / 1,4 mL libère des doses de 24, 27 ou 30 mcg de PTH(1-34) [avec bouton-poussoir bordeau
4.5 Dose oubliée
Si moins de 12 heures se sont écoulées depuis le moment où Yorvipath aurait dû être administré, la dose omise doit être administrée dès que possible. Si plus de 12 heures se sont écoulées depuis le moment où Yorvipath aurait dû être administré, ne pas prendre l’injection oubliée, mais prendre la dose suivante au moment habituel.
5 Surdose
En cas de surdosage, le patient doit faire l’objet d’une surveillance étroite par un professionnel de la santé. Un surdosage peut entraîner une hypercalcémie, dont les manifestations peuvent inclure la déshydratation, des palpitations cardiaques, des anomalies sur l’électrocardiogramme (ECG), une hypotension, des nausées, des vomissements, des étourdissements, une faiblesse musculaire et de la confusion. Une hypercalcémie sévère peut nécessiter des soins médicaux et un suivi attentif (voir 7 Mises en garde et précautions). Un cas de surdosage accidentel correspondant à environ 3 fois la dose prescrite et d’une durée de plus de 7 jours consécutifs a entraîné un taux de calcium sérique atteignant jusqu’à 4,017 mmol/L; le participant était symptomatique et son état a nécessité des soins médicaux. Après l’interruption du traitement par Yorvipath, le calcium et la vitamine D active, le participant s’est rétabli et a repris le traitement à la dose appropriée.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
Description
Yorvipath est une solution injectable limpide et incolore présentée sous forme de stylo prérempli. Ne pas injecter Yorvipath si la solution a un aspect trouble ou si elle contient des particules.
Yorvipath est disponible en boites de 2 stylos préremplis avec 30 aiguilles jetables pour 28 jours de traitement. Chaque stylo prérempli est pour 14 jours de traitement.
La couleur sur l’emballage extérieur, les boîtes intérieures, l’étiquette et le bouton-poussoir du stylo prérempli indique le dosage comme suit :
| Couleur | Présentation | Dose administrées |
| Bleu | Yorvipath à 168 mcg / 0,56 mL | 6 mcg, 9 mcg, 12 mcg |
| Orange | Yorvipath à 294 mcg / 0,98 mL | 15 mcg, 18 mcg, 21 mcg |
| Bourgogne | Yorvipath à 420 mcg / 1,4 mL | 24 mcg, 27 mcg, 30 mcg |
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non | ||
| médicinaux | ||||
| Sous-cutanée | Solution injectable, stylo prérempli à usage unique :
| Acide chlorhydrique, acide succinique, eau pour injection, hydroxyde de sodium, mannitol, métacrésol. | ||
7 Mises en garde et précautions
Généralités
Risque de toxicité à la digoxine associé à l’utilisation concomitante de dérivés digitaliques
Yorvipath augmente le taux de calcium sérique. L’utilisation concomitante de la digoxine (dont la marge thérapeutique est étroite) peut prédisposer les patients à une toxicité digitalique en cas d’hypercalcémie. L’hypocalcémie peut atténuer les effets de la digoxine. Lorsque Yorvipath est administré en concomitance avec la digoxine, il convient de mesurer régulièrement les taux de calcium et de digoxine sériques en plus de surveiller chez les patients l’apparition de signes et de symptômes de toxicité à la digoxine. Au besoin, consulter les renseignements d’ordonnance de la digoxine pour obtenir de plus amples renseignements sur l’ajustement posologique (voir 9.4 Interactions médicament-médicament).
Risque de changements involontaires dans les niveaux de calcium sérique liés au nombre d'injections quotidiennes
L'utilisation de deux injections de Yorvipath pour atteindre la dose recommandée une fois par jour augmente la variabilité de la dose totale administrée, ce qui peut entraîner des changements involontaires des niveaux de calcium sérique, notamment une hypercalcémie et une hypocalcémie. Fournir une éducation aux patients sur les manifestations cliniques de l'hypercalcémie et de l'hypocalcémie, avec des instructions pour surveiller et signaler les symptômes pertinents.
Appareil Cardiovasculaire
Hypotension
Une hypotension orthostatique a été rapportée avec Yorvipath. Les signes et symptômes associés peuvent inclure une baisse de la pression artérielle, des étourdissements (y compris des étourdissements posturaux), des palpitations, une tachycardie, une présyncope ou une syncope. Ces symptômes peuvent être gérés en administrant une dose au coucher, en position allongée. Le Yorvipath doit être administré initialement lorsque le patient peut s'asseoir ou s'allonger, en raison du risque d'hypotension orthostatique.
Appareil Musculosquelettique
Utilisation chez les patients présentant un risque accru d’ostéosarcome
Le dépistage et la surveillance de l'ostéoporose doivent être conformes à la pratique clinique locale pour tout patient à risque accru de fractures fragiles.
Carcinogenèse et génotoxicité
D'après les données non cliniques, Yorvipath n'est pas génotoxique (voir 16 Toxicologie non-clinique).
Utilisation chez les patients à risque accru d'ostéosarcome
Yorvipath est un analogue de PTH. Une incidence accrue d'ostéosarcome a été rapportée chez les rats mâles et femelles traités avec des analogues PTH à courte durée de vie, y compris la tériparatide. La survenue de l'ostéosarcome chez les rats dépend de la dose de tériparatide ou PTH et de la durée du traitement. L'ostéosarcome a été rapporté chez des patients traités avec la tériparatide en post-commercialisation; Cependant, un risque accru d'ostéosarcome n'a pas été observé dans des études observationnelles chez l'humain. Les données évaluant le risque d'ostéosarcome au-delà de 2 ans d'utilisation de tériparatide sont limitées.
Yorvipath n'est pas recommandé chez les patients à risque accru d'ostéosarcome, tels que les patients suivants :
- Avec des cancers squelettiques et des métastases osseuses
- Ceux qui reçoivent ou ont reçu une radiothérapie par faisceau externe ou implant au squelette
- Avec des élévations inexpliquées de phosphatase alcaline spécifique à l'os
- Avec des troubles héréditaires prédisposant à l'ostéosarcome
- Avec des maladies osseuses métaboliques autres que l'hypoparathyroïdie, y compris la maladie osseuse de Paget.
Avec des épiphyses ouvertes. Yorvipath n'est pas approuvé chez les patients pédiatriques (voir 7.1.3
Pédiatrie )
Santé reproductive
Fertilité
Aucune étude n’a été menée concernant l’effet de Yorvipath sur la fertilité humaine. Les données provenant des études animales n’indiquent pas que l’administration de Yorvipath nuit à la fertilité (voir 16 Toxicologie non clinique).
Système endocrinien et métabolisme
Hypercalcémie sévère
Des épisodes sévères d’hypercalcémie ont été rapportés avec Yorvipath (voir 8.2 Effets indésirables observés dans les essais cliniques). Le risque est le plus élevé lors de l’instauration du traitement ou de l’augmentation de la dose, ou lorsqu’on utilise 2 stylos séparés pour atteindre la dose quotidienne. Pendant le traitement, le taux sérique de calcium doit être mesuré (voir 4 Posologie et administration) et les patients doivent être surveillés pour détecter les signes et les symptômes d’hypercalcémie. En cas d’hypercalcémie sévère, le traitement doit être conforme aux recommandations cliniques et un ajustement de la dose de Yorvipath doit être envisagé (voir 4 Posologie et administration).
Hypocalcémie sévère
Des épisodes sévères d’hypocalcémie ont été rapportés avec Yorvipath (voir 8.2 Effets indésirables observés dans les essais cliniques). Le risque est le plus élevé en cas d’arrêt brutal du traitement, ou lorsqu’on utilise 2 stylos séparés pour atteindre la dose quotidienne, mais peut survenir à tout moment. Pendant le traitement, le taux de calcium sérique doit être mesuré et les patients doivent être surveillés pour détecter les signes et les symptômes d’hypocalcémie. En cas d’hypocalcémie sévère, le traitement doit être conforme aux recommandations cliniques. Un ajustement de la dose de Yorvipath ainsi que des doses régulières ou prises au besoin de vitamine D active et/ou du supplément de calcium doit être envisagé (voir 4 Posologie et administration).
Système immunitaire
Des réactions d'hypersensibilité graves, notamment anaphylaxie, angioœdème et urticaire, ont été rapportées chez des patients traités avec des analogues de l'hormone parathyroïdienne (PTH), y compris Yorvipath. Yorvipath doit être arrêté dès le premier signe ou symptôme d'une réaction d'hypersensibilité. Les réactions d'hypersensibilité graves peuvent nécessiter un traitement par corticostéroïdes, antihistaminiques et/ou épinéphrine selon les besoins cliniques. Yorvipath est contre-indiqué chez les patients ayant des antécédents d'hypersensibilité au palopegtériparatide ou à l'un des ingrédients inactifs de Yorvipath. (voir 2 Contre-indications et 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n'existe pas d'études adéquates et bien contrôlées sur Yorvipath pendant la grossesse. Dans les études sur le développement embryon-fœtal, l'administration sous-cutanée de palopegtériparatide chez des rats et des lapins enceintes pendant l'organogenèse n'a eu aucun effet néfaste sur le développement (voir 16 Toxicologie non clinique).
La décision d’instaurer ou d’arrêter le traitement par Yorvipath pendant la grossesse doit tenir compte des bienfaits potentiels et des risques possibles pour la femme enceinte. Il est recommandé de surveiller étroitement le taux de calcium sérique maternel chez les femmes enceintes atteintes d’hypoparathyroïdie, y compris si elles sont traitées par Yorvipath.
7.1.2 Allaitement
La possibilité que Yorvipath soit excrété dans le lait maternel humain est inconnue. Comme Yorvipath n’est pas absorbé par voie orale, il est peu probable qu’il ait un effet délétère sur l’enfant nourri au sein. Toute décision d’interrompre l’allaitement ou d’interrompre le traitement par Yorvipath doit prendre en compte le bienfait de l’allaitement pour l’enfant au regard du bienfait du traitement pour la femme. Il est recommandé de surveiller étroitement le taux de calcium sérique maternel chez la femme atteinte d’hypoparathyroïdie qui allaite, y compris si elle est traitée par Yorvipath.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques portant sur Yorvipath ne comprenaient pas un nombre de participants âgés de 65 ans et plus suffisamment élevé pour que l’on puisse déterminer si leur réponse au traitement diffère de celle qui est observée chez les adultes plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables le plus fréquemment observés (fréquence ≥ 10 %) chez les participants traités par Yorvipath lors de l’étude pivot de phase III TCP-304, menée à l’insu durant 26 semaines, étaient les suivants : réactions au point d’injection (39 %), signes et symptômes de vasodilatation (28 %), céphalées (21%). Un effet indésirable grave était l’hypercalcémie (1,60 %) qui a été signalé chez un participant recevant Yorvipath.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 3 ci-dessous présente les effets indésirables les plus fréquents survenus au cours de la période menée à l’insu pendant 26 semaines dans le cadre de l’étude pivot de phase III (TCP-304) chez au moins 5 % des patients traités par Yorvipath (et à une fréquence ≥ 2 % plus élevée que pour le placebo).
Tableau 3 – Effets indésirables survenus chez ≥ 5 % des participants atteints d’hypoparathyroïdie traités par Yorvipath (et à une fréquence ≥ 2 % plus élevée que pour le placebo) dans le cadre de l’étude TCP-304
| Effet indésirable | Yorvipath | Placebo | ||||
| n = 61 | n = 19 | |||||
| (%) | (%) | |||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Réactions au point d’injectiona | 24 (39) | 1 (5) | ||||
| Affections du système nerveux | ||||||
| Signes et symptômes de vasodilatationb | 17 (28) | 2 (10) | ||||
| Céphalées | 13 (21) | 2 (10) | ||||
| Affections gastro-intestinales | ||||||
| Diarrhée | 6 (10) | 1 (5) | ||||
| Troubles du métabolisme et de la nutrition | ||||||
| Hypercalcémie | 6 (10) | 0 | ||||
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Douleur oropharyngée | 4 (7) | 0 | ||||
Abréviations : N = nombre total de participants dans le groupe de traitement; n = nombre de participants ayant présenté l’effet indésirable; % = pourcentage de participants ayant présenté l’effet indésirable. a Le terme « réactions au point d’injection » comprend les termes privilégiés suivants : contusion au point d’injection, érythème au point d’injection, éruption cutanée au point d’injection et réaction au point d’injection.
b Le terme « signes et symptômes de vasodilatation » comprend les termes privilégiés suivants : diminution de la pression artérielle orthostatique, étourdissements, sensation vertigineuse posturale, hypotension orthostatique, palpitations, syndrome de tachycardie orthostatique posturale, présyncope, syncope et vertiges.
Réactions au point d’injection
Les réactions au point d’injection étaient les effets indésirables le plus souvent signalés pendant les études cliniques (temps médian écoulé avant l’apparition : 2,5 jours; fréquence : 21,6 %). Les réactions au point d’injection les plus fréquentes étaient des érythèmes localisés (tous < 5 cm, la majorité entre 0 et < 2 cm), de gravité légère ou modérée (grade 1 ou 2) et d’une durée médiane de 72 heures. Toutes les réactions au point d’injection ont disparu sans traitement; aucune n’a été grave ni n’a entraîné l’arrêt du traitement.
Signes et symptômes de vasodilatation
Des symptômes de vasodilatation ont été rapportés avec l’emploi de Yorvipath. Ces symptômes étaient généralement transitoires et ont disparu sans traitement; aucun n’a été grave ni n’a entraîné l’arrêt du traitement. Si des symptômes évocateurs d’une vasodilatation se manifestent, il est recommandé d’administrer le médicament au coucher, en position allongée.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Hypercalcémie
Des événements graves d'hypercalcémie ont été signalés chez Yorvipath. L'incidence de l'hypercalcémie était plus élevée chez les participants traités avec Yorvipath comparativement au placebo. Pendant la période d'aveuglement, une hypercalcémie symptomatique a été rapportée chez 8,6% des participants traités avec Yorvipath, et tous survenaient dans les trois premiers mois suivant le début du Yorvipath.
Tableau 4 – Incidence d'élévation du calcium sérique corrigé par l'albumine (> 2,65 mmol/L ou > 3 mmol/L post-Référence chez les participants atteints d'hypoparathyroïdie traités avec Yorvipath ou placebo dans l'étude 304
| Yorvipath N = 61 | Placebo N = 21 | ||
| Calcium sérique corrigé à l'albumine > 2.65 mmol/L, n (%) | 33 (54,1) | 2 (9,5) | |
| Calcium sérique corrigé à l'albumine > 3 mmol/L, n (%) | 8 (13,1) | 0 (0) | |
| 8.5 Effets indésirables observés après la commercialisation | |||
Troubles du système immunitaire : réactions d’hypersensibilité (voir 2 contre-indications et 7 Mises en garde et précautions; système immunitaire)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme n’a été menée sur les interactions que pourrait avoir Yorvipath avec certains médicaments.
9.4 Interactions médicament-médicament
Les glycosides cardiaques (tels que la digoxine ou la digitoxine) ont une marge thérapeutique étroite; le calcium a une incidence sur leurs effets. Les patients doivent être suivis pour surveiller l’apparition de signes et de symptômes de toxicité digitalique lors de la prise concomitante de Yorvipath et de glycosides cardiaques.
D’autres médicaments peuvent exercer un effet sur le calcium sérique et modifier la réponse thérapeutique à Yorvipath, notamment, mais sans s’y limiter, les bisphosphonates, le dénosumab, le romosozumab, les diurétiques thiazidiques et de l’anse, les corticostéroïdes à action générale et le lithium. Les patients doivent être surveillés lorsqu’ils reçoivent ces médicaments en concomitance en vue de déceler tout changement de leur taux de calcium sérique.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’hormone parathyroïdienne (PTH) endogène est sécrétée par les glandes parathyroïdes sous la forme d’un polypeptide de 84 acides aminés. La PTH endogène maintient l'homéostasie extracellulaire du calcium et du phosphate en augmentant le calcium sérique et en diminuant le phosphate sérique. Ces effets sont médiés par la stimulation du renouvellement osseux pour mobiliser le calcium et le phosphate de l'os, favorisant ainsi la réabsorption du calcium et l’excrétion du phosphate par les reins et favorise la synthèse de vitamine D active.
Le palopegtériparatide est un promédicament constitué de PTH(1-34) conjuguée à un vecteur méthoxy polyéthylèneglycol (mPEG) par l’intermédiaire d’un bras espaceur exclusif, TransCon. Dans des conditions physiologiques, le palopegetériparatide libère la PTH(1-34) et son métabolite principal PTH(1-33) via l'autoclivage du liant TransCon afin de maintenir une exposition systémique continue à la PTH active.
Comme la PTH endogène, la PTH(1-34) et la PTH(1-33) libérées par le palopegtériparatide exercent leurs effets en se liant au récepteur de l'hormone parathyroïdienne 1 (PTH1R), exprimée dans les tissus osseux, rénaux et nerveux.
10.2 Pharmacodynamie
La concentration de PTH libérée du palopegtériparatide et celle du calcium sérique ont augmenté proportionnellement à la dose lorsque le palopegtériparatide a été administré à des volontaires sains. La réponse à l'exposition n'a pas été établie chez les patients atteints d'hypoparathyroïdie.
Dans une sous-étude pharmacodynamique/pharmacocinétique chez des participants hypoparathyroïdiens, l'administration quotidienne sous-cutanée de palopegtériparatide a augmenté les niveaux sériques de calcium à l'intérieur de la norme.
La Figure 2 présente un graphique des concentrations moyennes dans le temps du calcium sérique à l’état d’équilibre corrigé pour l’albumine sur 24 heures suivant l’administration de palopegtériparatide.
Figure 2 – Concentrations moyennes de calcium sérique à l’état d’équilibre corrigé pour l’albumine après l’administration par voie sous-cutanée de Palopegtériparatide chez des participants atteints d’hypoparathyroïdie
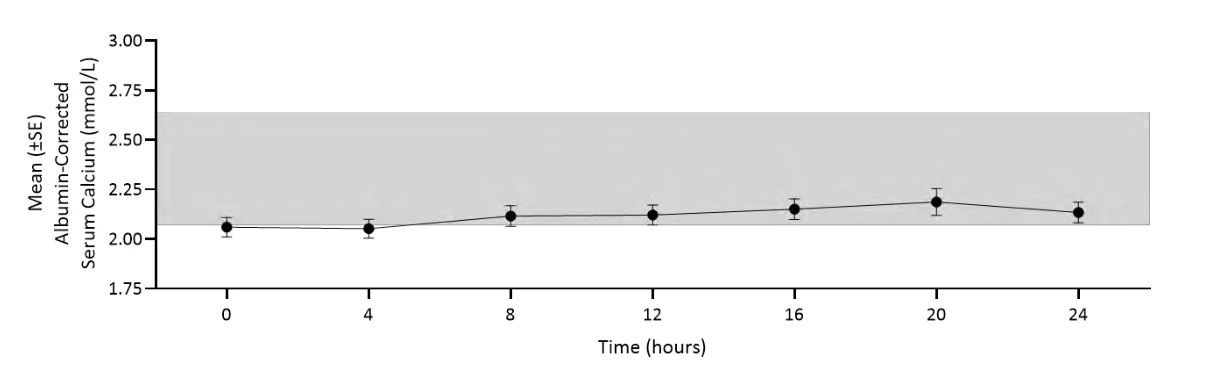
L’intervalle des valeurs normales du calcium sérique corrigé pour l’albumine dans des essais cliniques a été considéré pour être de 2.07 à 2.64 mmol/L comme l'indique l'ombrage gris.
* Dose moyenne de palopegtériparatide (intervalle) : 22,3 (12-33) /jour, n = 7.
Mean (±SE) Albumin-Corrected Serum Calcium (mmol/L) = Moyenne (±SE) du calcium sérique corrigé pour l’albumine Time (hours) = temps (heures)
10.3 Pharmacocinétique
Yorvipath est un promédicament qui libère du PTH(1-34) via l'autoclivage du liaiseur TransCon avec une cinétique de premier ordre.
Absorption
Chez des participants en bonne santé, après plusieurs doses sous-cutanées de palopegtériparatide dans une plage de 12 à 24 mcg de PTH(1-34) par jour, les concentrations de PTH libre libérées ont augmentaient proportionnelle à la dose et atteignaient un état d’équilibre vers le jour 8. Le temps médian (intervalle) pour atteindre les concentrations maximales (Tmax) de PTH libre est de 4 (4 à 8) heures (Figure 3).
Le profil moyen de concentration-temps à l’état d’équilibre de la PTH(1-34) libérée sur 24 heures après l’administration quotidienne sous-cutanée de palopegtériparatide chez des participants atteints d’hypoparathyroïdie est présenté à la Figure 3. À l’état d’équilibre, l’administration de palopegtériparatide entraîne une exposition continue à la PTH libérée sur l’ensemble de la période d’administration de 24 heures.
Figure 3 – Taux moyens de PTH* libérés après l’administration par voie sous-cutanée de palopegtériparatide à l’état d’équilibre chez des participants atteints d’hypoparathyroïdie
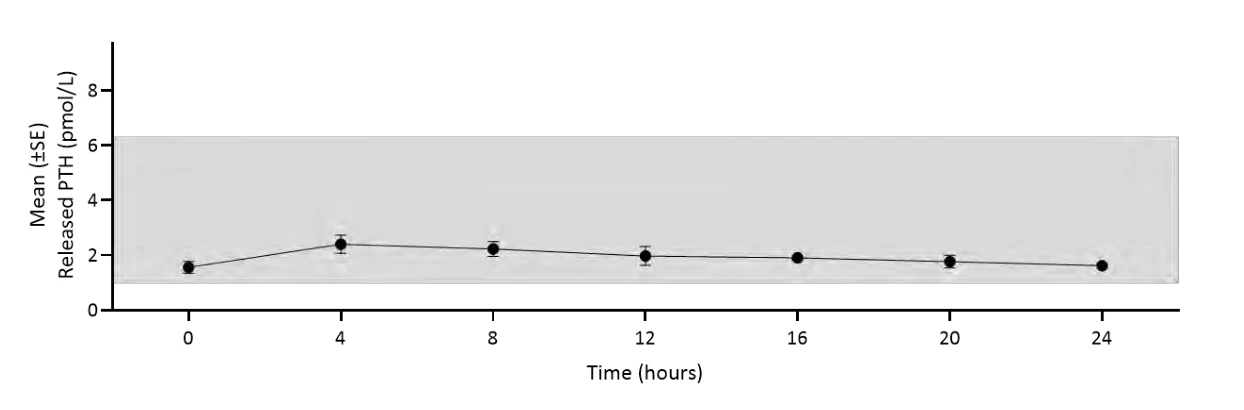
Les valeurs normales estimatives pour la PTH(1-34) se situent approximativement entre 4 et 26 pg/mL comme l'indique l'ombrage gris. Ces valeurs sont calculées sur la base de la PTH(1-34) constituant 40 % du poids moléculaire de la PTH(1-84)** et de l’intervalle des valeurs normales (10 à 65 pg/mL) pour la PTH(1-84). * Dose moyenne de palopegtériparatide (intervalle) : 22,3 (12-33) mcg de PTH(1-34)/jour, n = 7, PTH libérée : somme de la PTH(1-34) et de la PTH(1-33).
** PTH(1-84) = hormone parathyroïdienne endogène.
Mean (±SE) Albumin-Corrected Serum Calcium (mmol/L) = Moyenne (±SE) du calcium sérique corrigé pour l’albumine Time (hours) = temps (heures)
Distribution
Le volume de distribution (CV [%]) apparent du palopegtériparatide est estimé à 4,8 L (50 %) et à 8,7 L (18 %) pour la PTH libérée.
Métabolisme
La PTH libérée par le palopegtériparatide se compose de la PTH(1-34) et de la PTH(1-33), son métabolite. Le métabolisme périphérique de la PTH se produit dans le foie et les reins.
Élimination
La clairance (CV [%]) du palopegtériparatide à l’état d’équilibre est estimée à 0,58 L/jour (52 %), et la demi-vie estimée est de 70 heures. La demi-vie apparente de la PTH libérée par le palopegtériparatide est d’environ 60 heures. La clairance estimée (CV [%]) du palopegtériparatide à l’état d’équilibre est à 0,58 L/jour (52 %) chez des participants sains.
Aucune étude n’a été menée pour évaluer le métabolisme ou l’excrétion du palopegtériparatide. Le métabolisme périphérique de la PTH se produit par clivage enzymatique dans le foie suivi d'une excrétion par les reins.
Populations et états pathologiques particuliers
- Gériatrie : La pharmacocinétique du palopegtériparatide n'a pas été influencée par l'âge (19 à 76 ans).
- Sexe : La pharmacocinétique du palopegtériparatide n'a pas été influencée par le sexe.
- Origine ethnique : Les données pharmacocinétiques du palopegtériparatide pour la race et l'ethnicité n'ont montré aucune tendance indiquant des différences, mais les données disponibles sont trop limitées pour tirer des conclusions définitives.
- Insuffisance hépatique : Aucune étude dédiée sur l'insuffisance hépatique n'a été réalisée. Une insuffisance hépatique légère et modérée ne devrait pas avoir un impact cliniquement significatif sur la pharmacocinétique du palopegtériparatide.
Patients atteints d'insuffisance rénale : Le palopegtérparatide a été administré à des participants souffrant d'hypoparathyroïdie avec un eGFR de ≥ 30 mL/min/1,73 m2 dans des essais cliniques à long terme sans besoin d'ajustement de la dose au-delà de l'algorithme de titration de l'essai. Aucune étude clinique n'a été menée chez des participants atteints d'hypoparathyroïdie présentant une insuffisance rénale sévère.
Dans une étude où le palopegétéréparatide a été administré sous forme d'une seule dose sous-cutanée de 50 mcg à des participants non hypoparathyroïdiens présentant une insuffisance rénale, l'exposition au palopegtériparatide était similaire chez les participants présentant une insuffisance rénale légère, modérée et sévère comparativement à ceux sans insuffisance rénale.
- Obésité : La pharmacocinétique du palopegtériparatide n'a pas été influencée par le poids corporel.
10.4 Immunogénicité
Les patients peuvent développer des anticorps contre le Yorvipath. La proportion de participants positifs aux anticorps liants à un moment quelconque du traitement était peu élevée, 0,7 % présentant un faible titre d’anticorps non neutralisants contre la PTH et 5 % présentant un faible titre d’anticorps anti-PEG (polyéthylèneglycol) apparus en cours de traitement. Chez 2,2 % des participants traités par Yorvipath présentant des anticorps anti-PEG pré-existants et apparus en cours de traitement, une incidence transitoire sur la pharmacocinétique ainsi qu’une baisse du taux sérique de calcium ont été observées. Toutefois, l’efficacité thérapeutique a été maintenue par un ajustement posologique approprié de Yorvipath conformément à l’algorithme d’ajustement de l’étude.
11 Conservation, stabilité et mise au rebut
Ne pas congeler. Conserver à l’abri de la chaleur. Conserver Yorvipath dans son emballage, à l’abri de la lumière.
Jusqu’à la première utilisation, conserver Yorvipath au réfrigérateur à une température se situant entre 2 °C et 8 C.
Après la première utilisation, conserver Yorvipath pendant 14 jours à une température ambiante inférieure à 30 C. Après chaque utilisation, retirer l’aiguille et remettre le capuchon du stylo en place pour protéger la solution de la lumière. Jeter le stylo prérempli 14 jours après la première utilisation.
Tout produit médicinal ou déchet inutilisé doit être éliminé conformément aux exigences locales.
12 Particularités de manipulation du produit
Un nouveau stylo Yorvipath doit être sorti du réfrigérateur 20 minutes avant l'ouverture. La solution doit paraître claire, incolore et exempte de particules visibles. N'injectez pas le produit médicinal s'il est trouble ou contient des particules particulaires.
Chaque fois qu'un stylo pré-rempli est préparé pour l'administration, une nouvelle aiguille doit être ajoutée. Les aiguilles ne doivent pas être réutilisées. Cela peut prévenir les aiguilles bloquées, la contamination, les infections, les fuites de solution et les dosages inexacts.
L'aiguille d'injection doit être retirée après chaque injection et le stylo doit être rangé sans aiguille attachée. Jetez les aiguilles après chaque injection.
Les instructions pour la préparation et l'administration de Yorvipath sont fournies dans la brochure et les instructions d'utilisation.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : palopegtériparatide
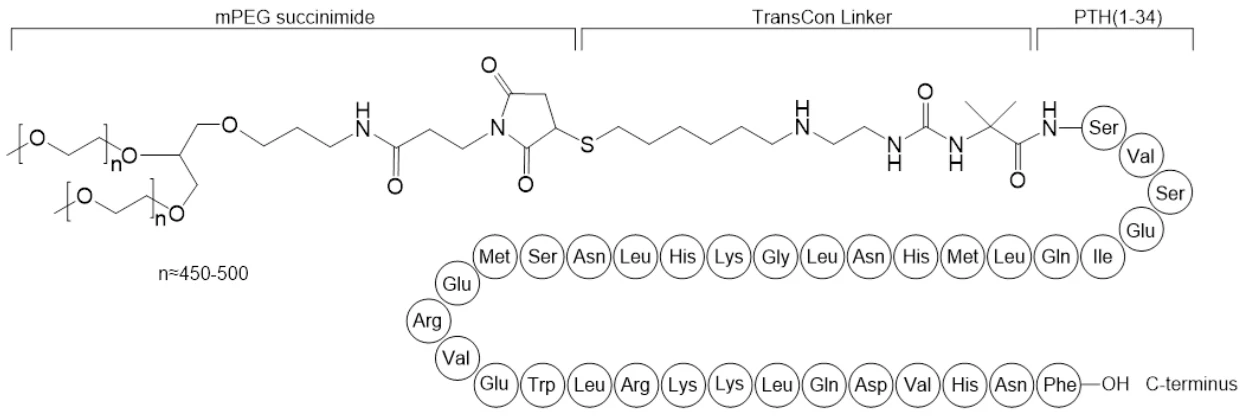
Nom chimique : 2-[6-[1-[3-[3-[2,3-Bis[méthyl-poly(oxyéthylène)-oxy)propyloxy]propylamino]-3-oxo-propyl]-2,4-dioxo-pyrrolidin-3yl]sulfanylhexylamino]éthylcarbamoyl-alpha-aminoisobutyryl-Lséryl-L-valyl-L-séryl-L-glutamyl-L-isoleucyl-L-glutaminyl-Lleucyl-L-méthionyl-L-histidyl-L-asparaginyl-L-leucyl-glycyl-Llysyl-L-histidyl-L-leucyl-L-asparaginyl-L-séryl-L-méthionyl-L-glutamyl-L-arginyl-L-valyl-L-glutamyl-L-tryptophyl-L-leucyl-Larginyl-L-lysyl-L-lysyl-L-leucyl-L-glutaminyl-L-aspartyl-L-valyl-L-histidyl-L-asparaginyl-L-phénylalanine
Formule moléculaire et masse moléculaire : La formule moléculaire théorique est
C209H340N60O59S3 + 2 × (C2H4O)n, où n se situe entre 450 et 500 environ. Le poids moléculaire moyen du palopegtériparatide est d’environ 47,4 kDa.
Formule développée :
Propriétés physicochimiques : Dans une solution aqueuse de palopegtériparatide à 5 % p/p, le pH du palopegtériparatide est de 7 environ.
14 Études cliniques
14.1 Études cliniques par indication
Traitement de l’hypoparathyroïdie
Tableau 5 – Résumé des caractéristiques démographiques des participants atteints d’hypoparathyroïdie ayant participé à l’étude TCP-304
| No | Conception de | Posologie, voie | Nombre de | Âge moyen | Sexe |
| d’étude | l’étude | d’administration et durée | participants (n) | (tranche) | |
| TCP-304 | Étude de phase III multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, avec groupes parallèles | Participants répartis au hasard (selon un rapport 3:1) pour recevoir soit une dose initiale 18 mcg/jour de Yorvipath ou un placebo. La dose a été ajustée au cas par cas et progressivement jusqu’à atteindre une dose optimale par augmentations/diminutions 3 mcg/jour. Yorvipath : (plage : 6 to 60 mcg/jour) par injection sous-cutanée (SC), une fois par jour (QD) Placebo : SC, QD | Yorvipath : n = 61 Placebo : n = 21 | 49 ans (19-78 ans) | 64 femmes 18 hommes |
L’étude pivot de phase III PaTHway (TCP-304) a évalué l’efficacité et l’innocuité de Yorvipath en tant que traitement substitutif de la PTH chez des adultes atteints d’hypoparathyroïdie chronique post-chirurgicale, d’hypoparathyroïdie, d’auto-immune, génétique ou idiopathique pendant au moins 26 semaines, traité avec de la vitamine D active (calcitriol ≥ 0,5 mcg/jour ou de l'alfacalcidol ≥1,0 mcg/jour) et du calcium élémentaire ≥800 mg/jour pendant au moins 12 semaines avant le dépistage.
Plan de l’étude
Cette phase de 26 semaines menée à double insu, contrôlée par placebo de cette étude clinique incluait des participants répartis au hasard (selon un rapport 3:1) pour recevoir soit une dose initiale de Yorvipath de 18 mcg/jour ou un placebo, en association avec le traitement classique (de calcium et vitamine D active). La répartition aléatoire était stratifiée en fonction de la cause de l’hypoparathyroïdie (post-chirurgicale vs toutes les autres causes).
La dose de départ de Yorvipath était de 18 mcg/jour, avec des ajustements de dose par augmentations ou diminutions de 3 mcg, et une plage de dose de 6 à 60 mcg par jour. Le traitement à l’étude (Yorvipath ou un placebo) et le traitement classique ont ensuite été ajustés selon un algorithme posologique reposant sur le taux sérique de calcium corrigé pour l’albumine.
Lors du recrutement, l’âge moyen était de 49 ans (19 à 78 ans; 12 % avaient au moins 65 ans), et il s’agissait en majorité de femmes (78 %) et de participants de race blanche (93 %). Quatre-vingt-cinq pour cent (85 %) des participants présentaient une hypoparathyroïdie apparue à la suite d’une chirurgie du cou. Parmi les participants présentant une hypoparathyroïdie attribuable à d’autres causes, 7 (8,5 %) étaient
atteints d’une maladie idiopathique, 2 étaient atteints d’un syndrome polyglandulaire auto-immun de type 1 (APS-1, de l’anglais autoimmune polyglandular syndrome type 1), 1 était atteint d’hypocalcémie autosomique dominante de type 1 (ADH1, de l’anglais autosomal dominant hypocalcemia type 1, mutation du gène CaSR), 1 était atteint du syndrome de Di George et 1 était atteint du syndrome HDR (de l’anglais hypoparathyroidism, sensorineural deafness and renal dysplasia syndrome ou syndrome d’hypoparathyroïdie, de surdité neurosensorielle et de dysplasie rénale) [mutations du gène GATA3]. Au départ, la durée médiane de l'hypoparathyroïdie était de 8,5 ans (plage : 1 à 56 ans).
Avant la répartition au hasard, tous les participants ont été soumis à une période de sélection d’environ 4 semaines au cours de traitement de calcium et de vitamine D active a été ajusté pour obtenir une concentration sérique de calcium corrigée pour l’albumine comprise entre 1,95 et 2,64 mmol/L (7,8 à 10,6 mg/dL), une concentration de magnésium ≥ 0,53 mmol/L (≥ 1,3 mg/dL) et inférieure à la limite supérieure des valeurs normales de référence, ainsi qu’une concentration en 25(OH)D entre 50 et 200 nmol/L (20 à 80 ng/mL).
Pour le traitement classique, les participants ont reçu des doses initiales moyennes de calcium élémentaire de 1 839 mg/jour. La dose initiale moyenne de vitamine D active était de 0,75 µg/jour chez les participants traités au moyen du calcitriol (n = 70) et de 2,3 µg/jour chez ceux recevant l’alfacalcidol (n = 12).
Le taux initial moyen de calcium sérique corrigé pour l’albumine et le taux moyen de calcium urinaire sur 24 heures étaient similaires dans les deux groupes de traitement : le taux moyen de calcium sérique corrigé pour l’albumine était de 2,2 mmol/L (8,8 mg/dL) et de 2,15 mmol/L (8,6 mg/dL), et le taux moyen de calcium urinaire sur 24 heures était de 392 mg/jour et de 329 mg/jour, dans le groupe Yorvipath et le groupe placebo, respectivement.
Paramètres primaires
Le critère d’évaluation principal composé de l’efficacité était défini comme la proportion de participants ayant obtenu les résultats suivants à la semaine 26 :
- Le calcium sérique pour l'albumine mesuré dans les 4 semaines précédant et lors de la semaine 26 se situe dans la plage normale (2,07 à 2,64 mmol/L [8,3 à 10,6 mg/dL]), ET
- Indépendance vis-à-vis de la vitamine D active dans les 4 semaines précédant la visite de la semaine 26 (c'est-à-dire, la dose quotidienne de vitamine D active égale à zéro ET l'utilisation de pro re nata [PRN] ≤7 jours pendant les 4 semaines) ET
- Indépendance vis-à-vis des doses thérapeutiques de calcium dans les 4 semaines précédant la visite de la semaine 26 (c.-à-d. dose moyenne quotidienne de calcium élémentaire ≤600 mg ET utilisation des doses PRN sur ≤7 jours pendant les 4 semaines) ET
- Aucune augmentation du traitement par étude prescrite dans les 4 semaines précédant la visite de la semaine 26.
Paramètres secondaires clés
Les paramètres secondaires clés comprenaient un sous-ensemble de scores pour les divers domaines des questionnaires HPES (Hypoparathyroidism Patient Experience Scale) et SF-36 (36-Item Short Form Survey).
Le test Cochran–Mantel–Haenszel (CMH) contrôlant le facteur de stratification de randomisation (étiologie de l'hypoparathyroïdie : post-chirurgical versus autre) a été utilisé pour l'analyse primaire. Des analyses de sensibilité ont également été réalisées.
Résultats de l’étude
Le nombre de participants traités par Yorvipath atteignant le critère d’évaluation principal composite et chacun de ses composantes à la semaine 26, compare aux participants du groupe placebo est présenté au Tableau 6. Dans le groupe Yorvipath, 78,7 % (48/61) des participants ont satisfait au critère d'évaluation principal composite, contre 4,8 % (1/21) des participants du groupe placebo (valeur p pour la différence entre les groupes <0,0001).
Tableau 6 – Résultats de l’étude TCP-304 menée chez des participants atteints d’hypoparathyroïdie
Critère d’évaluation principaux | Yorvipath | Placebo | Différence dans les taux de | ||||||
| (N = 61) | (N = 21) | réponse | |||||||
| (n, %) | (n, %) | (IC à 95 %) | |||||||
| Réponse à la semaine 26 | 48 (78,7 %) | 1 (4,8 %) | 74,0 % (60,4 %; 87,6 %) p < 0,0001 | ||||||
| Réponse pour chaque paramètre | |||||||||
| Taux de calcium sérique corrigé pour l’albumine dans l’intervalle des valeurs normalesa | 49 (80,3 %) | 10 (47,6 %) | 32,7 % (9,2 %; 56,3 %) | ||||||
| Indépendance par rapport à la vitamine D activeb | 60 (98,4 %) | 5 (23,8 %) | 74,6 % (56,1 %; 93,1 %) | ||||||
| Indépendance par rapport à des doses thérapeutiques de calciumc | 57 (93,4 %) | 1 (4,8 %) | 88,7 % (77,7 %; 99,7 %) | ||||||
| Absence d’augmentation de dose de Yorvipathd | 57 (93,4 %) | 12 (57,1 %) | 36,4 % (14,2 %; 58,5 %) | ||||||
Abréviation : IC : intervalle de confiance.
a L’intervalle des valeurs normales du taux de calcium sérique corrigé pour l’albumine était de 2,07 à 2,64 mmol/L (8,3 à 10,6 mg/dL).
b Toutes les doses quotidiennes régulières de vitamine D active égales à zéro ET utilisation (si nécessaire) de doses pendant ≤ 7 jours dans les 4 semaines précédant la visite de la semaine 26. c Doses quotidiennes régulières moyennes de calcium élémentaire ≤ 600 mg ET utilisation (si nécessaire) de doses pendant ≤ 7 jours dans les 4 semaines précédant la visite de la semaine 26. d Aucune augmentation de la dose de Yorvipath dans les 4 semaines précédant la visite de la semaine 26.
Paramètres secondaires clés
Résultats signalés par les patients
Le traitement par Yorvipath est associé à des améliorations significatives sur le plan statistique entre le début de l’étude et la semaine 26 en ce qui concerne les scores des domaines physique et cognitif (HPES-Symptom), les scores des domaines de la capacité fonctionnelle et de la vie quotidienne (HPES-Impact) et le score au questionnaire SF-36 (sous-échelle des capacités physiques) [voir Tableau 7].
Tableau 7 – Variation des scores HPES-Symptom, HPES-Impact et SF-36v2® entre le début de l’étude et la semaine 26
| Yorvipath (n = 59) | Placebo (n = 19) | Différence | Valeur p | |
| HPES-Symptôme | ||||
| Score du domaine physique, moyenne des moindres carrés (erreur type) | -21,0 (2,2) | -4,8 (5,0) | -16,2 (5,0) | 0,0038 |
| Score du domaine cognitif, moyenne des moindres carrés (erreur type) | -20,5 (2,6) | -6,2 (4,7) | -14,3 (4,7) | 0,0055 |
| HPES-Impact | ||||
| Score du domaine de la capacité fonctionnelle, moyenne des moindres carrés (erreur type) | -18,3 (2,7) | -1,0 (5,5) | -17,3 (5,5) | 0,0046 |
| Score du domaine de la vie quotidienne, moyenne des moindres carrés (erreur type) | -17,7 (2,4) | -0,4 (5,7) | -17,3 (5,7) | 0,0061 |
| SF-36v2® | ||||
| Score de la sous-échelle évaluant la capacité fonctionnelle, moyenne des moindres carrés (erreur type) | 5,3 (0,9) | 0,1 (2,3) | 5,2 (2,3) | 0,0347 |
Les statistiques récapitulatives des visites qui ont eu lieu au début de l’étude et après la mise en œuvre de celle-ci portent sur les patients pour lesquels des données ont pu être recueillies lors de ces visites.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale :
Dans une étude de rats de 26 semaines, l'administration quotidienne sous-cutanée de palopegtériparatide a entraîné un renouvellement osseux accru chez les rats euparathyroïdiens en bonne santé. Chez les deux sexes traités à une faible dose de 5 mcg/kg/jour (2 fois la dose maximale recommandée chez l'humain (MRHD), basée sur l’ASC de PTH(1-34) et au métabolite actif PTH(1-33) par AUC) et chez les femmes traitées à 10 mcg/kg/jour (5 fois la MRHD, basée sur l'ASC de PTH(1-34) et PTH(1-33)). L'augmentation du renouvellement osseux tendait vers un effet catabolique net (résorption osseuse). Le phénotype osseux catabolique net se caractérisait par une diminution de la masse osseuse tibiale proximale et de la densité minérale osseuse (DMO). Chez les hommes traités à 10 mcg/kg/jour (5 fois le MRHD, basé sur l'ASC PTH(1-34) et PTH(1-33)) et chez les deux sexes traités à une dose élevée de 20 mcg/kg/jour (9 fois le MRHD, basé sur l'ASC de PTH(1-34) et PTH(1-33)), l'augmentation du renouvellement osseux a entraîné un effet osseux anabolisant net (formation osseuse). Le phénotype anabolique net se caractérisait par une augmentation de la masse et de la densité osseuse proximale tibiale.
L'augmentation de la formation osseuse s'accompagnait d'une augmentation de la cellularité des ostéoblastes, d'une fibrose péritrabéculaire et d'une matrice osseuse non minéralisée, ainsi que d'une dysplasie physaire à la dose la plus élevée. La pertinence de ces effets demeure incertaine dans un contexte clinique où les doses de palopegétéréparatide sont ajustées individuellement.
Génotoxicité
Le palopegtériparatide n'a démontré aucun potentiel génotoxique aux limites maximales testées dans la batterie standard d'études de génotoxicité. Le palopegtériparatide était non mutagène dans un test in vitro de mutation inverse bactérienne (test d'Ames). De plus, il était non clastogène à la fois dans le test d'aberration des chromocytes lymphocytaires humains in vitro à des concentrations allant jusqu'à 500 mcg/mL et dans le test in vivo du micronoyau de la moelle osseuse de rat à des doses sous-cutanées allant jusqu'à 60 mcg/kg/jour.
Cancérogénicité :
Aucune étude animale à long terme n'a été réalisée pour évaluer le potentiel cancérigène du palopegtériparatide.
Toxicologie pour la reproduction et le développement :
Deux études sur la fertilité et le développement embryonnaire précoce (FEED) ont été réalisées chez des rats mâles et femelles, où le palopegtériparatide a été administré par injection sous-cutanée à 2, 6 et 20 mcg/kg/jour. Aucun effet sur la fertilité et la fonction reproductive des rats mâles et femelles n'a été observé jusqu'à la dose la plus élevée testée.
Dans une étude sur la toxicité du développement embryon-fœtal chez des rats, le palopegtériparatide a été administré par voie sous-cutanée pendant la période d'organogenèse (jours de gestation (DG) 6 à 17) à des doses de 2, 8 et 30 mcg/kg/jour. Chez les rats enceintes, il n'y a eu aucune preuve de létalité embryonnaire, de fœtotoxicité ou de malformations fœtales jusqu'à la dose la plus élevée testée correspondant à 8 fois la MRHD, basée sur l'ASC de PTH(1-34) et au métabolite actif PTH(1-33).
Dans une étude de toxicité développementale embryon-fœtal chez des lapins, le palopegteriparatide a été administré par voie sous-cutanée à des femelles lapines enceintes pendant la période d'organogenèse (diabète 7 à 19) à des doses de 1, 3 et 6 mcg/kg/jour. Il n'y avait aucune preuve de létalité embryonnaire, de fœtotoxicité ou de malformations fœtales liées au palopegteriparatide à une dose allant jusqu'à 7 fois supérieure à la MRHD, selon l'ASC de PTH(1-34).
Des effets pharmacologiques amplifiés de la PTH ont été observés aux doses maximales testées chez les rates et les lapines gravides (augmentation des taux sériques de calcium, diminution du poids corporel, diminution de la prise de nourriture et/ou signes cliniques). L’exposition à la dose sans effet nocif observé (DSENO) pour la toxicité maternelle était de 2 et 3 fois supérieure à la DMRH, basée sur l’exposition à la PTH libérée en fonction de l’ASC chez les rates enceintes et les lapines, respectivement.
Dans l'étude sur le développement pré- et postnatal (PPND) chez les rats, le palopegtériparatide a été injecté par voie sous-cutanée à des doses de 5, 10 et 20 mcg/kg/jour à des rats enceintes du jour 6 au jour 21. Le palopegtériparatide n'a pas provoqué d'effets néfastes sur la fonction reproductive maternelle ni sur les paramètres de développement des enfants mâles et femelles enceintes et allaitantes à des doses allant jusqu'à 20 mcg/kg/jour (4 fois le MRHD, basé sur Cmax de PTH(1-34) et le métabolite actif PTH(1-33)). Une diminution de la performance reproductive non liée à la dose a été observée chez la génération F1, avec des différences atteignant une signification statistique par rapport aux témoins à la dose la plus élevée.