


Monographie de produit - Zerbaxa
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux d’importance clinique |
Injection intraveineuse | Poudre lyophilisée 1,5 gramme (g) par flacon (1 g de ceftolozane sous forme de sulfate de ceftolozane et 0,5 g de tazobactam sous forme de tazobactam sodique) | Sodium (230 mg par flacon) Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
INDICATIONS ET USAGE CLINIQUE
ZERBAXA® (ceftolozane et tazobactam) est indiqué chez les patients de 18 ans et plus pour le traitement des infections suivantes causées par les souches sensibles à ZERBAXA® des microorganismes désignés :
- Infections intra-abdominales compliquées
ZERBAXA® est indiqué pour le traitement des infections intra-abdominales compliquées (IIAc) causées par les microorganismes à Gram négatif et à Gram positif suivants : Enterobacter cloacae, Escherichia coli, Klebsiella oxytoca, Klebsiella pneumoniae, Proteus mirabilis, Pseudomonas aeruginosa, Bacteroides fragilis, Streptococcus anginosus, Streptococcus constellatus et Streptococcus salivarius.
Remarque : Dans le traitement des infections intra-abdominales compliquées, ZERBAXA® doit être utilisé en association avec le métronidazole pour assurer une couverture adéquate contre les microorganismes anaérobies.
- Infections urinaires compliquées, y compris la pyélonéphrite
ZERBAXA® est indiqué pour le traitement des infections urinaires compliquées (IUc), y compris la pyélonéphrite, causées par les microorganismes à Gram négatif suivants : Escherichia coli, Klebsiella pneumoniae, Proteus mirabilis et Pseudomonas aeruginosa.
- Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée ZERBAXA® est indiqué pour le traitement des pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée (PVA), causées par les microorganismes à Gram négatif sensibles suivants : Enterobacter cloacae, Escherichia coli, Haemophilus influenzae, Klebsiella oxytoca, Klebsiella pneumoniae, Proteus mirabilis, Pseudomonas aeruginosa et Serratia marcescens.
Pour réduire l’apparition de bactéries pharmacorésistantes et pour maintenir l’efficacité de ZERBAXA® et d’autres antibactériens, ZERBAXA® doit être utilisé uniquement pour traiter les infections pour lesquelles il est démontré ou fortement présumé que des bactéries sensibles en sont la cause. Quand des cultures et des données sur la sensibilité sont disponibles, leurs résultats devraient orienter le choix ou l’ajustement de l’antibiothérapie. En l’absence de tels résultats, les données épidémiologiques et les profils de sensibilité locaux pourraient faciliter le choix empirique du traitement.
Personnes âgées (≥ 65 ans) : Dans le cadre d’études cliniques de phase III, sur les 1 015 patients traités avec ZERBAXA®, 250 (24,6 %) étaient âgés de 65 ans ou plus, dont 113 (11,1 %) ayant 75 ans ou plus. L’incidence des effets indésirables était plus élevée chez les patients âgés de 65 ans et plus. Dans l’étude portant sur les infections intra-abdominales compliquées, les taux de guérison étaient inférieurs chez les patients âgés. Un tel résultat n’a pas été observé dans l’étude sur les infections urinaires compliquées (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Enfants (< 18 ans) : L’innocuité et l’efficacité chez les enfants n’ont pas été établies.
CONTRE-INDICATIONS
ZERBAXA® est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament, à l’un des composants du produit, incluant les ingrédients non médicinaux, ou à l’un des composants de son contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- Les patients qui présentent une grave hypersensibilité connue aux pénicillines, aux céphalosporines ou à d’autres bêta-lactamines.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Des réactions d’hypersensibilité graves, et à l’occasion fatales (réactions anaphylactiques), sont survenues chez des patients traités avec des antibactériens de la classe des bêta-lactamines. Avant d’instaurer le traitement au moyen de ZERBAXA®, il est important de bien se renseigner sur les réactions antérieures d’hypersensibilité à d’autres céphalosporines, pénicillines ou bêta-lactamines. Si ce produit devait être administré à un patient allergique à une céphalosporine, une pénicilline ou une autre bêta-lactamine, il faut user de prudence, car une sensibilité croisée a été établie. En cas de réaction anaphylactique à ZERBAXA®, il faut interrompre l’administration du médicament et instaurer un traitement approprié.
Carcinogenèse et mutagenèse
Aucune étude de cancérogénicité à long terme portant sur les effets de l’association de ceftolozane et de tazobactam, du ceftolozane ou du tazobactam n’a été effectuée chez l’animal (voir TOXICOLOGIE).
Troubles gastro-intestinaux
Maladie associée à Clostridium difficile
Une maladie associée à Clostridium difficile (MACD) a été rapportée avec l’utilisation de presque tous les antibactériens à action générale, y compris ZERBAXA®, et la gravité peut varier de la diarrhée bénigne à la colite mortelle (voir EFFETS INDÉSIRABLES). Le traitement avec des antibactériens altère la flore normale du côlon, ce qui peut entraîner la prolifération de C. difficile.
C. difficile libère les toxines A et B, qui contribuent au développement d’une MACD. Les souches de C. difficile produisant des hypertoxines entraînent une hausse de la morbidité et de la mortalité, car il est possible que ces infections se montrent réfractaires aux traitements antimicrobiens et exigent une colectomie. Un diagnostic de MACD doit être envisagé chez tous les patients qui présentent une diarrhée après l’administration d’un antibiotique. Une évaluation attentive des antécédents médicaux du patient est requise, car une MACD peut survenir plus de deux mois après l’administration d’antibactériens.
Si un diagnostic de MACD est soupçonné ou établi, il peut être nécessaire de cesser tout traitement antibiotique en cours ne visant pas directement C. difficile. Une prise en charge hydro-électrolytique, l’administration de suppléments protéiniques, un traitement antibiotique contre C. difficile et une évaluation chirurgicale appropriés doivent être instaurés, si cela est indiqué sur le plan clinique.
Peau
Réactions indésirables cutanées sévères
Des réactions indésirables cutanées sévères telles que la pustulose exanthématique aiguë généralisée (PEAG), le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), le syndrome de Stevens-Johnson (SSJ) et la nécrose épidermique toxique (NET) ont été rapportées après un traitement avec des bêta-lactamines. Si l’on soupçonne une réaction indésirable cutanée sévère, il faut cesser l’administration de ZERBAXA® et instaurer un traitement adéquat ou prendre les mesures qui s’imposent.
Sensibilité et résistance
Apparition de bactéries pharmacorésistantes
Prescrire ZERBAXA® en l’absence d’une infection bactérienne démontrée ou fortement soupçonnée est peu susceptible de procurer des bienfaits aux patients, et une telle utilisation augmente le risque de voir apparaître des bactéries pharmacorésistantes.
Populations particulières
Femmes enceintes : Aucune étude adéquate et bien contrôlée portant sur le ceftolozane ou sur le tazobactam n’a été menée auprès de femmes enceintes. Le tazobactam traverse la barrière placentaire chez l’humain. On ignore si le ceftolozane traverse la barrière placentaire chez l’humain ou chez l’animal, mais on s’attend à ce qu’il le fasse puisqu’il a été démontré que d’autres céphalosporines la traversent. Comme les études sur la reproduction animale ne sont pas toujours représentatives de la réponse chez l’humain, ZERBAXA® ne devrait être utilisé durant la grossesse que si les avantages escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
Dans des études chez les animaux, le ceftolozane a été associé à une diminution du réflexe de sursaut auditif chez les ratons alors que le tazobactam a été lié à une toxicité maternelle, à une hausse des mortinaissances et à une diminution du poids corporel des ratons. Les effets toxiques sur la reproduction et sur le développement de l’association de ceftolozane et de tazobactam n’ont pas été étudiés.
Dans une étude prénatale et postnatale menée chez le rat, l’administration intraveineuse de ceftolozane aux femelles pendant la grossesse et la lactation (du 6e jour de la gestation au 20e jour de la lactation) a été associée à une diminution du réflexe de sursaut auditif, 60 jours après la naissance, chez les ratons mâles dont la mère avait reçu une dose supérieure ou égale à 300 mg/kg/jour. L’exposition plasmatique chez les mères (ASC) associée à la DSENO de 100 mg/kg/jour est, chez les rats, inférieure à l’exposition quotidienne moyenne au ceftolozane chez l’humain à la dose maximale recommandée chez l’humain, qui est de 2 g toutes les 8 heures.
Dans une étude prénatale et postnatale menée chez les rats, l’administration intrapéritonéale de tazobactam deux fois par jour à la fin de la gestation et pendant la lactation (du 17e jour de la gestation au 21e jour de la lactation) a entraîné une diminution de la consommation d’aliments chez les mères ainsi qu’une diminution du gain de poids corporel à la fin de la gestation. De plus, on a observé un nombre significativement plus élevé de mortinaissances avec le tazobactam à une dose de 1 280 mg/kg/jour (environ 4 fois la dose maximale recommandée chez l’humain, qui est de 1 g toutes les 8 heures, si l’on compare les surfaces corporelles). On n’a observé aucun effet sur le développement, le fonctionnement, l’apprentissage ou la fertilité des ratons F1, mais les ratons F1 dont la mère avait reçu du tazobactam à raison de 320 et de 1 280 mg/kg/jour présentaient un poids corporel significativement inférieur 21 jours après la mise bas. Les fœtus de génération F2 étaient normaux pour toutes les doses de tazobactam. On a estimé que la DSENO associée à une diminution du poids corporel chez les ratons F1 était de 40 mg/kg/jour, soit une dose inférieure à la dose maximale recommandée chez l’humain, qui est de 1 g toutes les 8 heures, si l’on compare les surfaces corporelles (voir la section TOXICOLOGIE).
Femmes qui allaitent : On ignore si le ceftolozane ou le tazobactam sont excrétés dans le lait maternel; cependant, on s’attend à ce que le ceftolozane le soit, puisque l’excrétion dans le lait maternel a été démontrée avec d’autres céphalosporines. Comme de nombreux médicaments sont excrétés dans le lait maternel, ZERBAXA® ne doit pas être administré à une femme qui allaite à moins que les bienfaits escomptés pour la mère l’emportent sur les risques potentiels pour le nourrisson (voir Femmes enceintes et TOXICOLOGIE).
Enfants (< 18 ans) : L’innocuité et l’efficacité chez les enfants n’ont pas été établies.
Personnes âgées (≥ 65 ans) : Dans le cadre d’études cliniques de phase III, sur les 1 015 patients traités avec ZERBAXA®, 250 (24,6 %) étaient âgés de 65 ans ou plus, dont 113 (11,1 %) ayant 75 ans ou plus. L’incidence des effets indésirables dans les deux groupes de traitement était plus élevée chez les sujets plus âgés (65 ans ou plus) des études portant sur les infections urinaires compliquées ainsi que sur les infections intra-abdominales compliquées. Dans l’étude portant sur les infections intra-abdominales compliquées, les taux de guérison étaient inférieurs chez les patients âgés. Un tel résultat n’a pas été observé dans l’étude sur les infections urinaires compliquées.
ZERBAXA® est en grande partie excrété par les reins, et le risque d’effets indésirables avec ZERBAXA® pourrait être plus élevé chez les patients atteints d’insuffisance rénale. Étant donné que les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale, il faut user de prudence dans le choix de la posologie chez ces patients et il peut être utile de surveiller leur fonction rénale. Chez les personnes âgées, la posologie doit être ajustée selon leur fonction rénale (voir aussi POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Personnes âgées).
Patients atteints d’insuffisance rénale : Un ajustement de la posologie est nécessaire chez les patients atteints de dysfonction rénale modérée (ClCr de 30 à 50 mL/min) ou grave (ClCr de 15 à 29 mL/min) et chez les patients hémodialysés atteints d’insuffisance rénale au stade terminal (voir aussi POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Infections intra-abdominales compliquées et infections urinaires compliquées, y compris la pyélonéphrite :
Lors des études cliniques, les effets indésirables les plus courants (≥ 5 % pour l’une ou l’autre des indications) observés chez les patients recevant ZERBAXA® (ceftolozane et tazobactam) à raison de 1,5 g toutes les 8 heures (avec ajustement pour tenir compte de la fonction rénale, le cas échéant) ont été des nausées, de la diarrhée, des maux de tête et une pyrexie. La majorité des effets indésirables du médicament étaient d’intensité légère à modérée. Le traitement a été abandonné en raison d’effets indésirables chez 2,0 % (20/1 015) des patients recevant ZERBAXA® et chez 1,9 % (20/1 032) des patients recevant les agents de comparaison. L’insuffisance rénale (se rapporte aux termes dysfonction rénale, insuffisance rénale et insuffisance rénale aiguë) a entraîné l’abandon du traitement chez 0,5 % (5/1 015) des sujets recevant ZERBAXA®, comparativement à aucun sujet dans les groupes recevant les agents de comparaison.
Dans l’ensemble, la fréquence des effets indésirables légers, modérés et sévères était similaire dans le groupe ayant reçu ZERBAXA® et dans le groupe ayant reçu les agents de comparaison.
Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée :
Les effets indésirables les plus courants (≥ 5 % pour le traitement de la pneumonie acquise à l’hôpital [PAH] bactérienne ou de la pneumonie sous ventilation assistée [PVA] bactérienne) observés sont une élévation du taux de transaminases hépatiques, une dysfonction rénale/insuffisance rénale et une diarrhée.
Le traitement a été abandonné en raison d’effets indésirables liés au traitement chez 1,1 % (4/361) des patients recevant ZERBAXA® (à raison de 3 g toutes les 8 heures, avec ajustement pour tenir compte de la fonction rénale, le cas échéant) et chez 1,4 % (5/359) des patients recevant du méropénem.
Effets indésirables rapportés dans les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Infections intra-abdominales compliquées et infections urinaires compliquées, y compris la pyélonéphrite
Les effets de ZERBAXA® ont été évalués dans le cadre d’études de phase III contrôlées par des agents de comparaison et menées auprès de 1 015 patients atteints d’infections intra-abdominales compliquées et d’infections urinaires compliquées traités au moyen de ZERBAXA® (à raison de 1,5 g toutes les 8 heures, avec ajustement pour tenir compte de la fonction rénale, le cas échéant) et de 1 032 patients atteints de ces infections et traités au moyen d’un agent de comparaison (lévofloxacine ou méropénem) pendant une période maximale de 14 jours. Le Tableau 1 dresse la liste des effets indésirables survenus chez au moins 1,0 % des patients ayant reçu ZERBAXA® dans le cadre d’études de phase III.
Tableau 1 – Effets indésirables survenus chez au moins 1,0 % des patients ayant reçu ZERBAXA® dans le cadre d’études cliniques de phase III portant sur le traitement des IIAc et des IUc
| Terme privilégié | Infections intra-abdominales compliquées | Infections urinaires compliquées, y compris la pyélonéphrite | ||||||||||||
| ZERBAXA®a (N = 482) n (%) | Agent de comparaisonb (N = 497) n (%) | ZERBAXA®a (N = 533) n (%) | Agent de comparaisonc (N = 535) n (%) | |||||||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||||||||
| Anémie | 7 (1,5) | 5 (1) | 2 (0,4) | 5 (0,9) | ||||||||||
| Thrombocytose | 9 (1,9) | 5 (1) | 2 (0,4) | 2 (0,4) | ||||||||||
| Troubles cardiaques | ||||||||||||||
| Fibrillation auriculaire | 6 (1,2) | 3 (0,6) | 1 (0,2) | 0 | ||||||||||
| Troubles gastro-intestinaux | ||||||||||||||
| Douleur abdominale | 6 (1,2) | 2 (0,4) | 4 (0,8) | 2 (0,4) | ||||||||||
| Constipation | 9 (1,9) | 6 (1,2) | 21 (3,9) | 17 (3,2) | ||||||||||
| Diarrhée | 30 (6,2) | 25 (5) | 10 (1,9) | 23 (4,3) | ||||||||||
| Terme privilégié | Infections intra-abdominales compliquées | Infections urinaires compliquées, y compris la pyélonéphrite | ||||||||||||
| ZERBAXA®a (N = 482) n (%) | Agent de comparaisonb (N = 497) n (%) | ZERBAXA®a (N = 533) n (%) | Agent de comparaisonc (N = 535) n (%) | |||||||||||
| Nausées | 38 (7,9) | 29 (5,8) | 15 (2,8) | 9 (1,7) | ||||||||||
| Vomissements | 16 (3,3) | 20 (4) | 6 (1,1) | 6 (1,1) | ||||||||||
| Troubles généraux et au site d’administration | ||||||||||||||
| Réactions au point | 3 (0,6) | 6 (1,2) | 7 (1,3) | 11 (2,1) | ||||||||||
| de perfusion | ||||||||||||||
| Pyrexie | 27 (5,6) | 20 (4) | 9 (1,7) | 5 (0,9) | ||||||||||
| Épreuves de laboratoire | ||||||||||||||
| Augmentation de l’ALAT | 7 (1,5) | 5 (1) | 9 (1,7) | 5 (0,9) | ||||||||||
| Augmentation de l’ASAT | 5 (1) | 3 (0,6) | 9 (1,7) | 5 (0,9) | ||||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||||
| Hypokaliémie | 16 (3,3) | 10 (2) | 4 (0,8) | 2 (0,4) | ||||||||||
| Troubles du système nerveux | ||||||||||||||
| Étourdissements | 4 (0,8) | 5 (1) | 6 (1,1) | 1 (0,2) | ||||||||||
| Maux de tête | 12 (2,5) | 9 (1,8) | 31 (5,8) | 26 (4,9) | ||||||||||
| Troubles psychiatriques | ||||||||||||||
| Anxiété | 9 (1,9) | 7 (1,4) | 1 (0,2) | 4 (0,7) | ||||||||||
| Insomnie | 17 (3,5) | 11 (2,2) | 7 (1,3) | 14 (2,6) | ||||||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||||||||
| Éruption cutanée | 8 (1,7) | 7 (1,4) | 5 (0,9) | 2 (0,4) | ||||||||||
| Troubles vasculaires | ||||||||||||||
| Hypotension | 8 (1,7) | 4 (0,8) | 2 (0,4) | 1 (0,2) | ||||||||||
a La posologie de ZERBAXA® était de 1,5 g par voie i.v. toutes les 8 heures, avec ajustement pour tenir compte de la fonction rénale, le cas échéant. Dans le cadre des études portant sur les infections intra-abdominales compliquées, ZERBAXA® était administré en association avec du métronidazole.
b 1 g de méropénem toutes les 8 heures.
c 750 mg de lévofloxacine une fois par jour.
Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée Les effets de ZERBAXA® ont été évalués dans le cadre d’une étude de phase III contrôlée par des agents de comparaison et menée auprès de 361 patients atteints de pneumonies nosocomiales traités au moyen de ZERBAXA® (à raison de 3 g toutes les huit heures, avec ajustement pour tenir compte de la fonction rénale, le cas échéant) et de 359 patients traités au moyen d’un agent de comparaison (le méropénem à 1 g toutes les huit heures) pendant une période maximale de 14 jours. Dans l’ensemble des groupes de traitement, l’âge moyen des patients traités était de 60 ans (intervalle de 18 à 98 ans). Environ 44 % des patients étaient âgés de 65 ans et plus et la majorité (71 %) étaient de sexe masculin. Tous les sujets étaient sous ventilation mécanique et 92 % d’entre eux étaient à l’unité de soins intensifs lors de la répartition aléatoire. Le score APACHE II médian était de 17 et la valeur initiale du score APACHE II était de 20 ou plus chez 33 % des sujets, ce qui indiquait une gravité élevée de la maladie chez de nombreux patients qui participaient à cette étude. Le Tableau 2 dresse la liste des effets indésirables survenus chez au moins 2 % des patients ayant reçu ZERBAXA® dans le cadre de l’étude clinique de phase III portant sur le traitement des pneumonies nosocomiales.
Tableau 2 – Effets indésirables survenus chez au moins 2 % des patients ayant reçu ZERBAXA® dans le cadre d’une étude clinique de phase III portant sur le traitement des pneumonies nosocomiales, selon la classification par système organique et le terme privilégié
| Terme privilégié | Pneumonies nosocomiales, y compris la PVA | |
ZERBAXA®* N = 361 n (%) | Méropénem N = 359 n (%) | |
| Troubles gastro-intestinaux | ||
| Diarrhée | 23 (6,4) | 25 (7,0) |
| Vomissements | 12 (3,3) | 10 (2,8) |
| Infections et infestations | ||
| Colite à Clostridium difficile1 | 10 (2,8) | 2 (0,6) |
| Épreuves de laboratoire | ||
| Augmentation de l’ALAT | 21 (5,8) | 14 (3,9) |
| Augmentation de l’ASAT | 19 (5,3) | 14 (3,9) |
| Augmentation du taux de transaminases | 11 (3,0) | 10 (2,8) |
| Troubles vasculaires | ||
| Hémorragie intracrânienne2 | 16 (4,4) | 5 (1,4) |
* La posologie de ZERBAXA® pour injection était de 3 g par voie i.v. toutes les 8 heures, avec ajustement pour tenir compte de la fonction rénale, le cas échéant.
1 Comprend la colite à Clostridium difficile, l’infection à Clostridium difficile et les résultats positifs au test de dépistage de Clostridium. 2 Comprend l’hémorragie cérébelleuse, l’hématome cérébral, l’hémorragie cérébrale, l’hémorragie intracrânienne, l’AVC hémorragique, la transformation hémorragique d’un AVC, l’hémorragie intraventriculaire, l’hémorragie sous-arachnoïdienne et l’hématome sous-dural.
Effets indésirables moins fréquents rapportés dans les études cliniques
Infections intra-abdominales compliquées et infections urinaires compliquées, y compris la pyélonéphrite
Les effets indésirables sélectionnés ci-dessous ont été rapportés à une fréquence inférieure à 1 % chez des sujets traités avec ZERBAXA® :
Troubles cardiaques : tachycardie, angine de poitrine
Troubles gastro-intestinaux : gastrite, distension abdominale, dyspepsie, flatulences, iléus paralytique, colite à C. difficile
Infections et infestations : candidose (oropharyngée et vulvo-vaginale), infections urinaires fongiques Épreuves de laboratoire : hausse des taux sériques de gamma-glutamyl transpeptidase (GGT), hausse des taux sériques de phosphatase alcaline, résultats positifs à l’épreuve de Coombs Troubles du métabolisme et de la nutrition : hyperglycémie, hypomagnésémie, hypophosphatémie Troubles du système nerveux : AVC ischémique
Troubles rénaux et urinaires : dysfonction rénale, insuffisance rénale
Troubles respiratoires, thoraciques et médiastinaux : dyspnée
Troubles de la peau et des tissus sous-cutanés : urticaire
Troubles vasculaires : thrombose veineuse
Taux de mortalité plus élevé
Dans les études portant sur les infections intra-abdominales compliquées (phases II et III), 2,5 % (14/564) des patients ayant reçu ZERBAXA® et 1,5 % (8/536) des patients ayant reçu le méropénem sont décédés. Les causes des décès étaient diverses et comprenaient l’aggravation ou les complications d’une infection, les interventions chirurgicales et les affections sous-jacentes.
Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée Effets indésirables moins fréquents rapportés dans une étude clinique de phase III portant sur le traitement des pneumonies nosocomiales
Les effets indésirables sélectionnés ci-dessous ont été rapportés à une fréquence inférieure à 2 % chez des sujets traités avec ZERBAXA® :
Infections et infestations : infection à Clostridium difficile
Épreuves de laboratoire : anomalies de la fonction hépatique, hausse des taux de phosphatase
| alkaline dans le sang, augmentation de la gamma-glutamyltransférase, résultats positifs au test de | |
| dépistage de | |
Clostridium, résultats positifs au test de Coombs direct
Résultats anormaux dans les analyses de laboratoire : résultats hématologiques et biologiques et autres données quantitatives
Le test de Coombs direct peut donner des résultats positifs pendant le traitement au moyen de ZERBAXA®. Lors des études cliniques portant sur le traitement des IIAc et des IUc, la fréquence de séroconversion à un résultat positif du test de Coombs direct était de 0,2 % chez les patients recevant ZERBAXA® et de 0 % chez les patients recevant l’agent de comparaison. Lors de l’étude clinique portant sur le traitement des pneumonies nosocomiales, la fréquence de séroconversion à un résultat positif du test de Coombs direct était de 31,2 % chez les patients recevant ZERBAXA® et de 3,6 % chez les patients recevant le méropénem. Au cours des études cliniques, aucun signe d’hémolyse n’a été décelé chez les patients ayant obtenu des résultats positifs au test de Coombs direct, peu importe le groupe de traitement.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des données in vitro et in vivo démontrent qu’à des concentrations thérapeutiques, il est peu probable que ZERBAXA® (ceftolozane et tazobactam) cause des interactions médicament-médicament liées aux enzymes du cytochrome P450 et aux transporteurs pertinentes sur le plan clinique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Interactions médicament-médicament
Le tazobactam est un substrat connu des transporteurs d’anions organiques 1 et 3 (OAT1 et OAT3) in vitro. L’administration concomitante de ZERBAXA® et des médicaments qui inhibent les transporteurs d’anions organiques 1 ou 3 (p. ex., le probénécide) pourrait entraîner une augmentation des concentrations plasmatiques de tazobactam (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Aucun ajustement de la posologie n’est recommandé en fonction des interactions médicament-médicament.
Interactions médicament-aliment
Les interactions médicament-aliment n’ont pas été évaluées.
Interactions médicament-herbe médicinale
Les interactions médicament-herbe médicinale n’ont pas été évaluées.
Effets du médicament sur les constantes biologiques
Les effets du médicament sur les constantes biologiques n’ont pas été évalués.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
ZERBAXA® étant principalement éliminé par voie rénale, un ajustement posologique est nécessaire chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min.
Dose recommandée et ajustement posologique
Le schéma posologique recommandé pour ZERBAXA® pour injection est de 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) pour les IIAc et les IUc et de 3 g (2 g de ceftolozane et 1 g de tazobactam) pour les pneumonies nosocomiales, administrés toutes les 8 heures par voie intraveineuse (i.v.) sur une période d’une heure chez les patients de 18 ans ou plus dont la clairance de la créatinine (ClCr) est supérieure à 50 mL/min. La durée du traitement doit être établie en fonction de la gravité et du site de l’infection et tenir compte de l’évolution de l’état clinique et bactériologique du patient (Tableau 3).
Tableau 3 – Posologie de ZERBAXA® en fonction de l’infection chez les patients dont la clairance de la créatinine (ClCr) est supérieure à 50 mL/min
| Infection | Dose | Fréquence | Temps de perfusion (heure) | Durée du traitement |
| Infections intra-abdominales compliquées* | 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) | Toutes les 8 heures | 1 | 4 à 14 jours |
| Infections urinaires compliquées, y compris la pyélonéphrite | 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) | Toutes les 8 heures | 1 | 7 jours |
| Pneumonies nosocomiales, y compris la PVA | 3 g (2 g de ceftolozane et 1 g de tazobactam) | Toutes les 8 heures | 1 | 8 à 14 jours |
* Dans le traitement des infections intra-abdominales compliquées, ZERBAXA® doit être utilisé en association avec le métronidazole à 500 mg, administré par voie i.v. toutes les 8 heures, pour assurer une couverture adéquate contre les microorganismes anaérobies.
Patients atteints d’insuffisance rénale
ZERBAXA® est principalement éliminé par voie rénale; par conséquent, un ajustement posologique est nécessaire chez les patients dont la clairance de la créatinine est égale ou inférieure à 50 mL/min, comme l’indique le Tableau 4. Chez les patients dont la fonction rénale varie, il faut surveiller la ClCr sur une base régulière et ajuster la posologie de ZERBAXA® en conséquence (voir MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Tableau 4 – Posologie de ZERBAXA® chez les patients atteints d’insuffisance rénale
| ClCr estimée (mL/min)* | Infections intra-abdominales compliquées et infections urinaires compliquées, y compris la pyélonéphrite** | Pneumonies nosocomiales, y compris la PVA** |
| 30 à 50 | 750 mg (500 mg de ceftolozane et 250 mg de tazobactam) par voie intraveineuse toutes les 8 heures | 1,5 g (1 g et 0,5 g) par voie intraveineuse toutes les 8 heures |
| 15 à 29 | 375 mg (250 mg de ceftolozane et 125 mg de tazobactam) par voie intraveineuse toutes les 8 heures | 750 mg (500 mg et 250 mg) par voie intraveineuse toutes les 8 heures |
Insuffisance rénale au stade terminal (IRST) sous hémodialyse (HD) | Dose d’attaque unique de 750 mg (500 mg de ceftolozane et 250 mg de tazobactam), suivie d’une dose d’entretien de 150 mg (100 mg de ceftolozane et 50 mg de tazobactam) administrée toutes les 8 heures pour le reste de la période de traitement (les jours d’hémodialyse, la dose doit être administrée aussitôt que possible après la fin de la dialyse) | Dose d’attaque unique de 2,25 g (1,5 g et 0,75 g), suivie d’une dose d’entretien de 450 mg (300 mg et 150 mg) administrée toutes les 8 heures pour le reste de la période de traitement (les jours d’hémodialyse, la dose doit être administrée aussitôt que possible après la fin de la dialyse) |
* ClCr estimée en utilisant la formule de Cockcroft-Gault.
** Toutes les doses de ZERBAXA® sont administrées sur une période d’une heure.
Dose oubliée
Si une dose a été oubliée, elle doit être administrée dès que possible. Toutefois, s’il reste moins de deux heures avant la dose suivante, aucune dose supplémentaire ne doit être administrée et il convient de prendre les doses suivantes selon l’horaire habituel.
Préparation de solutions
ZERBAXA® ne contient aucun agent de conservation bactériostatique. Le recours à une technique aseptique est essentiel au moment de préparer la solution pour perfusion.
Préparation des doses
Reconstituer le contenu du flacon en ajoutant 10 mL d’eau stérile pour injection ou de solution de chlorure de sodium à 0,9 % pour injection, USP (solution saline normale) et faire tournoyer afin de dissoudre la poudre. Le volume final est d’environ 11,4 mL. La concentration obtenue est d’environ 132 mg/mL. MISE EN GARDE : LA SOLUTION RECONSTITUÉE NE DOIT PAS ÊTRE INJECTÉE DIRECTEMENT.
Tableau 5 – Préparation de la solution reconstituée
| Type de diluant | Volume de diluant ajouté au flacon | Volume nominal total de solution reconstituée | Concentration nominale de solution reconstituée |
| Eau stérile pour perfusion | 10 mL | 11,4 mL | 132 mg/mL (1,5 g/11,4 mL) |
| Chlorure de sodium à 0,9 % pour injection, USP | 10 mL | 11,4 mL | |
| Remarque : Une fois la solution reconstituée, il convient d’inspecter le flacon pour s’assurer que la poudre est complètement dissoute et qu’il ne reste ni particules ni poudre tassée sur les parois du flacon. | |||
Pour préparer la dose requise, retirez du flacon le volume approprié de solution reconstituée (établi au moyen du Tableau 6) à l’aide d’une seringue. Ajoutez le volume retiré au contenu d’un sac à perfusion en polychlorure de vinyle (PVC) contenant 100 mL de solution de chlorure de sodium à 0,9 % pour injection, USP (solution saline normale) ou de solution de dextrose à 5 % pour injection, USP. L’utilisation de ce médicament avec une solution de lactate de Ringer, de dextrose à 3,3 % ou d’une solution saline normale à 0,3 % n’a pas fait l’objet d’études.
Tableau 6 – Préparation des doses
| Dose de ZERBAXA® (ceftolozane et tazobactam) | Sac pour perfusion i.v. en PVC contenant une solution de | Volume de solution du sac pour perfusion i.v. | Volume de solution reconstituée à retirer du flacon* | Volume total du contenu du sac pour perfusion i.v. (valeur approximative) | Concentration finale du sac pour perfusion i.v. (valeur nominale) |
3 g (2 g et 1 g) | chlorure de sodium à 0,9 % pour injection, USP ou dextrose à 5 % | 100 mL | Deux flacons de 11,4 mL chacun (tout le contenu de deux flacons) | ~122,8 mL | 24,4 mg/mL (3 g/122,8 mL) |
2,25 g (1,5 g et 0,75 g) | 100 mL | 11,4 mL d’un flacon (tout le contenu d’un flacon) et 5,7 mL d’un second flacon | ~117,1 mL | 19,2 mg/mL (2,25 g/117,1 mL) | |
1,5 g (1 g et 0,5 g) | 100 mL | ~11,4 mL (tout le contenu d’un flacon) | ~111,4 mL | 13,5 mg/mL (1,5 g/111,4 mL) | |
750 mg (500 mg et 250 mg) | 100 mL | 5,7 mL | 105,7 mL | 7,1 mg/mL (750 mg/105,7 mL) | |
450 mg (300 mg et 150 mg) | 100 mL | 3,5 mL | 103,5 mL | 4,3 mg/mL (450 mg/103,5 mL) | |
375 mg (250 mg et 125 mg) | 100 mL | 2,9 mL | 102,9 mL | 3,6 mg/mL (375 mg/102,9 mL) | |
150 mg (100 mg et 50 mg) | 100 mL | 1,2 mL | 101,2 mL | 1,5 mg/mL (150 mg/101,2 mL) |
* Les volumes pour le retrait de doses de 750 mg, 375 mg et 150 mg sont des valeurs théoriques basées sur le volume expérimental extractible de tout le flacon (11,4 mL).
Avant d’être injectés, les médicaments administrés par voie parentérale doivent être examinés afin d’en vérifier la limpidité et de déceler la présence de particules, d’un précipité ou d’une décoloration. On ne doit pas utiliser le médicament si la solution est trouble ou décolorée, si elle contient des particules ou un précipité. Les différentes solutions pour perfusion ZERBAXA® peuvent être de limpides et incolores à limpides et légèrement jaunâtres. Toute variation à l’intérieur de cette gamme de couleurs n’affecte pas l’efficacité du produit.
Compatibilité
La compatibilité de ZERBAXA® avec d’autres médicaments n’a pas été établie. ZERBAXA® ne doit pas être reconstitué avec d’autres médicaments ou mélangé avec des solutions pour administration intraveineuse contenant d’autres médicaments.
Entreposage des solutions reconstituées
Une fois reconstituée avec de l’eau stérile pour injection ou une solution de chlorure de sodium à 0,9 % (solution saline normale), la solution ZERBAXA® peut être gardée dans le flacon à la température ambiante (15 à 30 °C) pendant une heure avant son transfert et sa dilution dans le sac de perfusion.
Après dilution de la solution dans la solution saline normale ou de dextrose à 5 %, ZERBAXA® reste stable pendant 24 heures, s’il est entreposé à la température ambiante (15 à 30 °C), ou pendant 7 jours s’il est réfrigéré à une température de 2 à 8 °C. Toute portion inutilisée de la solution doit être jetée.
La solution reconstituée de ZERBAXA® ou la solution pour perfusion ZERBAXA® ne doivent pas être congelées.
SURDOSAGE
En cas de surdosage, il faut cesser l’administration de ZERBAXA® et instaurer un traitement d’appoint général. ZERBAXA® peut être éliminé par hémodialyse. La dialyse permet d’éliminer environ 66 % du ceftolozane, 56 % du tazobactam et 51 % du métabolite M1 du tazobactam. Cependant, aucune donnée n’a permis d’évaluer le recours à l’hémodialyse comme traitement du surdosage. La dose unique la plus élevée de ZERBAXA® reçue dans le cadre d’études cliniques était de 4,5 g (correspondant à 3 g de ceftolozane et à 1,5 g de tazobactam); à cette dose, aucun effet pharmacologique indésirable ni aucune augmentation des risques sur le plan de l’innocuité n’ont été observés.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le ceftolozane est un antibactérien de la classe des céphalosporines. L’action bactéricide du ceftolozane est attribuable à l’inhibition de la biosynthèse de la paroi cellulaire et due à sa fixation aux protéines de liaison à la pénicilline (PLP). Le ceftolozane est un inhibiteur des PLP de P. aeruginosa (p. ex., PLP1b, PLP1c et PLP3) et d’E. coli (p. ex., PLP3).
Le tazobactam sodique est doté d’une activité in vitro contre les bactéries peu pertinente sur le plan clinique en raison d’une moindre affinité de liaison aux protéines de liaison à la pénicilline (PLP). Il s’agit d’un inhibiteur irréversible de certaines bêta-lactamases (p. ex., certaines pénicillinases et céphalosporinases), et il peut se lier par covalence à certaines bêta-lactamases bactériennes à médiation chromosomique et plasmidique (voir MICROBIOLOGIE).
Pharmacodynamie
En ce qui concerne le ceftolozane, il a été démontré que le temps que le taux plasmatique de ceftolozane dépasse la concentration minimale inhibitrice (CMI) de l’agent infectieux est le meilleur facteur de prédiction d’efficacité dans les modèles animaux d’infections. Dans le cas du tazobactam, il a été démontré que le temps passé au-delà d’une concentration seuil pour l’agent infectieux est le meilleur facteur de prédiction d’efficacité du tazobactam dans les modèles in vitro et in vivo non cliniques. Les schémas posologiques de ZERBAXA® recommandés se fondent sur des analyses de la réponse en fonction de l’exposition observée dans le cadre des études sur l’efficacité et l’innocuité menées chez des patients atteints d’IIAc, d’IUc et de pneumonies nosocomiales.
Électrophysiologie cardiaque
Dans le cadre d’une étude croisée approfondie, à répartition aléatoire et contrôlée par un médicament actif et un placebo, portant sur l’intervalle QTc, 51 sujets en bonne santé ont reçu une dose thérapeutique unique (1,5 g) et une dose suprathérapeutique (4,5 g) du traitement associant le ceftolozane et le tazobactam. L’association ceftolozane/tazobactam n’a pas eu d’effets significatifs sur la fréquence cardiaque, la morphologie de l’électrocardiogramme, l’intervalle PR, le complexe QRS ou sur l’intervalle QT. Par conséquent, l’association ceftolozane/tazobactam ne modifie pas la repolarisation cardiaque.
Pharmacocinétique
Les valeurs moyennes des paramètres pharmacocinétiques de l’association ceftolozane/tazobactam chez des adultes en bonne santé dont la fonction rénale est normale après plusieurs perfusions i.v. d’une heure de l’association ceftolozane/tazobactam à 1,5 g ou à 3 g (2 g de ceftolozane et 1 g de tazobactam), effectuées toutes les 8 heures, sont présentées dans le Tableau 7. Les paramètres pharmacocinétiques du ceftolozane et du tazobactam sont similaires après l’administration d’une ou de plusieurs doses. La Cmax et l’ASC du ceftolozane et du tazobactam augmentent de façon proportionnelle à la dose. La demi-vie (t½) d’élimination du ceftolozane et du tazobactam n’est pas fonction de la dose.
Tableau 7 – Valeurs moyennes (CV en %) des paramètres pharmacocinétiques plasmatiques de ZERBAXA® (ceftolozane et tazobactam) à l’état d’équilibre après plusieurs perfusions intraveineuses d’une heure de ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) ou à 3 g (2 g de ceftolozane et 1 g de tazobactam) toutes les 8 heures chez des adultes en bonne santé dont la fonction rénale est normale
Paramètres pharmacocinétiques | ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) | ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) | ||
| Ceftolozane (n = 10) | Tazobactam (n = 10) | Ceftolozane (n = 7) | Tazobactam (n = 7) | |
| Cmax (mcg/mL) | 74,4 (14) | 18,0 (8) | 112 (13) | 25,8 (15) |
| tmax (h)† | 1,07 (1,00 à 1,10) | 1,01 (1,00 à 1,10) | 1,0 (1,0 à 1,0) | 1,0 (0,5 à 1,0) |
| ASC0-8,ss (mcg•h/mL)‡ | 182 (15) | 25,0 (15) | 300 (9,8) | 40,5 (13) |
| t½ (h) | 3,12 (22) | 1,03 (19) | 2,8 (14) | 1,0 (18) |
† Médiane (minimum, maximum)
‡ ASC à l’état d’équilibre pendant un intervalle posologique de 8 heures
La valeur de l’ASC quotidienne à l’état d’équilibre est calculée en multipliant la valeur de l’ASC0-8,ss par trois (p. ex., 546 mcg•h/mL pour le ceftolozane et 75 mcg•h/mL pour le tazobactam dans le schéma posologique à 1 g de ceftolozane et 0,5 g de tazobactam).
Les valeurs moyennes des paramètres pharmacocinétiques de population de ZERBAXA® à l’état d’équilibre chez des patients présentant une IIAc ou une IUc et recevant une perfusion i.v. d’une heure de ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) ou chez des patients présentant une pneumonie nosocomiale et recevant une perfusion i.v. d’une heure de ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) toutes les 8 heures sont présentées dans le Tableau 8.
Tableau 8 – Valeurs moyennes (CV en %) des paramètres pharmacocinétiques plasmatiques de population de ZERBAXA® (ceftolozane et tazobactam) à l’état d’équilibre après plusieurs perfusions intraveineuses d’une heure de ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) ou à 3 g (2 g de ceftolozane et 1 g de tazobactam) toutes les 8 heures chez des patients dont la ClCr est supérieure à 50 mL/min
Paramètres pharmacocinétiques | ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) chez des patients présentant une IIAc ou une IUc | ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) chez des patients présentant une pneumonie nosocomiale | ||
| Ceftolozane (n = 317) | Tazobactam (n = 244) | Ceftolozane (n = 247) | Tazobactam (n = 247) | |
| Cmax (mcg/mL) | 65,7 (41) | 17,8 (51) | 105 (44) | 26,4 (49) |
| ASC0-8,ss (mcg•h/mL) | 186 (40) | 35,8 (160) | 392 (60) | 73,3 (104) |
| t½ (h) | 2,7 (32) | 1,8 (83) | 3,9 (50) | 3,2 (61) |
Distribution : Le taux de liaison du ceftolozane et du tazobactam aux protéines plasmatiques humaines est d’environ 16 à 21 % et 30 %, respectivement. Le volume de distribution moyen (CV %) à l’état d’équilibre de ZERBAXA® chez des adultes de sexe masculin en bonne santé (n = 51) après l’administration intraveineuse d’une dose unique de ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) était de 13,5 L (21 %) pour le ceftolozane et de 18,2 L (25 %) pour le tazobactam, soit comparable au volume du liquide extracellulaire. Dans des études menées chez des rats et des chiens et portant sur l’administration de doses répétées, le ceftolozane s’est accumulé dans le tissu rénal, la demi-vie d’élimination estimée dans le tissu rénal chez les rats étant de 76 heures.
Après des perfusions i.v. d’une heure de ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) ou à une dose ajustée pour tenir compte de la fonction rénale, effectuées toutes les 8 heures chez des patients sous ventilation présentant une pneumonie soupçonnée ou établie (N = 22), les concentrations de ceftolozane et de tazobactam dans le liquide épithélial pulmonaire étaient, respectivement, supérieures à 8 mcg/mL et à 1 mcg/mL pendant la totalité de l’intervalle entre les doses. Les rapports moyens ASC liquide épithélial pulmonaire/ASC plasma libre du ceftolozane et du tazobactam étaient respectivement d’environ 50 % et 62 %, et sont comparables à ceux observés chez les sujets en bonne santé (environ 61 % et 63 %, respectivement) recevant ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam).
Métabolisme : Le ceftolozane est éliminé dans l’urine sous forme inchangée et ne semble donc pas être métabolisé de façon appréciable. Le cycle bêta-lactame du tazobactam est hydrolysé pour former le métabolite M1 du tazobactam, inactif sur le plan pharmacologique.
Excrétion : Le ceftolozane, le tazobactam et le métabolite M1 du tazobactam sont éliminés par voie rénale. Après l’administration intraveineuse d’une dose unique de ZERBAXA® à 1,5 g (1 g de ceftolozane et 0,5 g de tazobactam) chez des adultes de sexe masculin en bonne santé, plus de 95 % du ceftolozane était excrété dans l’urine sous forme inchangée. Plus de 80 % du tazobactam était excrété sous forme inchangée et le reste était excrété sous forme de métabolite M1 du tazobactam. Après l’administration d’une dose unique de ZERBAXA®, la clairance rénale du ceftolozane (3,41 à 6,69 L/h) était similaire à celle du plasma (4,10 à 6,73 L/h) et au taux de filtration glomérulaire pour la fraction non liée, ce qui laisse entendre que le ceftolozane serait éliminé par voie rénale par l’intermédiaire de la filtration glomérulaire.
Populations et situations particulières
Enfants : L’innocuité et l’efficacité chez les enfants n’ont pas été établies.
Personnes âgées : Dans une analyse pharmacocinétique de population portant sur l’association ceftolozane/tazobactam, aucune différence pertinente sur le plan clinique n’a été observée en ce qui concerne l’exposition en fonction de l’âge.
Chez les personnes âgées, l’ajustement de la posologie doit tenir compte de la fonction rénale (voir POSOLOGIE ET ADMINISTRATION).
Sexe : Dans une analyse pharmacocinétique de population portant sur l’association ceftolozane/tazobactam, aucune différence pertinente sur le plan clinique n’a été observée entre le ceftolozane et le tazobactam quant à l’ASC.
Aucun ajustement de la posologie n’est recommandé en fonction du sexe.
Race : Dans une analyse pharmacocinétique de population portant sur l’association ceftolozane/tazobactam, aucune différence pertinente sur le plan clinique n’a été observée quant à l’ASC du ceftolozane et du tazobactam entre les sujets de race blanche et les sujets des autres races réunies.
Aucun ajustement de la posologie n’est recommandé en fonction de la race.
Insuffisance hépatique : Comme l’association ceftolozane/tazobactam n’est pas métabolisée par le foie, la clairance générale de ZERBAXA® ne devrait pas être modifiée en cas d’insuffisance hépatique.
Aucun ajustement de la posologie n’est recommandé pour ZERBAXA® chez les sujets atteints d’insuffisance hépatique.
Insuffisance rénale : Le ceftolozane, le tazobactam et le métabolite M1 du tazobactam sont éliminés par voie rénale.
La moyenne géométrique normalisée de l’ASC pour la dose de ceftolozane a augmenté jusqu’à 1,26 fois, 2,5 fois et 5 fois chez les sujets atteints d’insuffisance rénale légère, modérée ou grave, respectivement, comparativement aux sujets en bonne santé dont la fonction rénale est normale. La moyenne géométrique normalisée de l’ASC pour la dose de tazobactam a respectivement augmenté jusqu’à environ 1,3 fois, 2 fois et 4 fois. Afin de maintenir une exposition générale similaire à celle observée chez les patients dont la fonction rénale est normale, un ajustement de la posologie est nécessaire (voir POSOLOGIE ET ADMINISTRATION).
Chez les sujets atteints d’insuffisance rénale au stade terminal (IRST) sous hémodialyse, environ deux tiers de la dose de ceftolozane et de tazobactam sont éliminés par l’hémodialyse. Chez les sujets qui présentent une IIAc ou une IUc et qui sont atteints d’IRST sous hémodialyse, le schéma posologique recommandé est constitué d’une dose d’attaque unique de 750 mg de l’association ceftolozane/tazobactam, suivie d’une dose d’entretien de 150 mg administrée toutes les 8 heures et pour le reste de la période de traitement. Chez les sujets qui présentent une pneumonie nosocomiale et qui sont atteints d’IRST sous hémodialyse, le schéma posologique recommandé est constitué d’une dose d’attaque unique de ZERBAXA® à 2,25 g (1,5 g de ceftolozane et 0,75 g de tazobactam), suivie d’une dose d’entretien de ZERBAXA® à 450 mg (300 mg de ceftolozane et 150 mg de tazobactam) administrée toutes les 8 heures et pour le reste de la période de traitement. Les jours de l’hémodialyse, la dose doit être administrée dès que possible une fois que l’hémodialyse est terminée (voir POSOLOGIE ET ADMINISTRATION).
Hausse de la clairance rénale
Après une perfusion i.v. unique d’une heure de ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) chez des patients gravement malades dont la ClCr était supérieure ou égale à 180 mL/min (N =10), les valeurs moyennes de la demi-vie terminale du ceftolozane et du tazobactam étaient respectivement de 2,6 heures et de 1,5 heure. Sur une période de 8 heures, la concentration plasmatique libre du ceftolozane était supérieure à 8 mcg/mL plus de 70 % du temps, et la concentration plasmatique libre du tazobactam était supérieure à 1 mcg/mL plus de 60 % du temps. Aucun ajustement de la posologie de ZERBAXA® n’est recommandé chez les patients présentant une pneumonie nosocomiale et une hausse de la clairance rénale (voir ÉTUDES CLINIQUES).
Interactions médicamenteuses
Dans le cadre d’une étude clinique menée auprès de 15 sujets en bonne santé, aucune interaction médicament-médicament n’a été observée entre le ceftolozane et le tazobactam. Les données in vitro et in vivo indiquent qu’à des concentrations thérapeutiques, il est peu probable que ZERBAXA® entraîne des interactions médicament-médicament qui seraient liées aux enzymes CYP et aux transporteurs et qui seraient pertinentes sur le plan clinique.
Enzymes métabolisant le médicament
Selon les données in vivo, ZERBAXA® n’est pas un substrat des enzymes CYP. Par conséquent, des interactions médicament-médicament pertinentes sur le plan clinique et auxquelles participeraient l’inhibition ou l’induction d’enzymes CYP par d’autres médicaments sont peu probables.
Les études in vitro ont démontré que le ceftolozane, le tazobactam et le métabolite M1 du tazobactam n’ont pas inhibé les isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4 et ne se sont pas révélés des inducteurs des isoenzymes CYP1A2, CYP2B6 et CYP3A4 à des concentrations plasmatiques thérapeutiques. Les études d’induction in vitro sur des hépatocytes primaires humains ont démontré que le ceftolozane, le tazobactam et le métabolite M1 du tazobactam diminuaient l’activité enzymatique du CYP1A2 et du CYP2B6 et les taux d’ARNm dans les hépatocytes primaires humains, ainsi que les taux d’ARNm du CYP3A4, à des concentrations plasmatiques supra-thérapeutiques (17,5 fois, 56,8 fois et 20 fois plus élevées que la Cmax clinique moyenne du ceftolozane [57 mcg/mL], du tazobactam [22 mcg/mL] et du métabolite M1 du tazobactam [1,5 mcg/mL], respectivement, chez les patients atteints d’une infection intra-abdominale compliquée et présentant une fonction rénale normale après l’administration de 1 g de ceftolozane et de 0,5 g de tazobactam). Le métabolite M1 du tazobactam a aussi entraîné une diminution de l’activité enzymatique du CYP3A4 à des concentrations plasmatiques supra-thérapeutiques. Une étude clinique sur les interactions médicament-médicament a été effectuée et les résultats ont indiqué que des interactions médicamenteuses mettant en jeu l’inhibition du CYP1A2 et du CYP3A4 par ZERBAXA® ne sont pas anticipées. Transporteurs membranaires
Le ceftolozane et le tazobactam ne sont pas des substrats de la glycoprotéine P (P-gp) ou de la protéine de résistance au cancer du sein (BCRP) et le tazobactam n’est pas un substrat du transporteur de cations organiques 2 (OCT2), in vitro et à des concentrations thérapeutiques.
Le tazobactam est un substrat connu des transporteurs d’anions organiques 1 et 3 (OAT1 et OAT3). Il a été démontré que l’administration concomitante de tazobactam et de probénécide, un inhibiteur des OAT1 et OAT3, prolonge la demi-vie du tazobactam de 71 %. L’administration concomitante de ZERBAXA® et de médicaments qui inhibent les OAT1 ou les OAT3 pourrait entraîner une augmentation des concentrations plasmatiques de tazobactam.
Les données in vitro indiquent que le ceftolozane n’a pas inhibé les transporteurs P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2, MRP2, BSEP, OAT1, OAT3, MATE1 ou MATE2-K, in vitro et à des concentrations plasmatiques thérapeutiques.
Les données in vitro indiquent que ni le tazobactam ni le métabolite M1 du tazobactam n’inhibent l’activité des transporteurs P-gp, BCRP, OATP1B1, OATP1B3, OCT1, OCT2 ou BSEP, à des concentrations plasmatiques thérapeutiques. In vitro, le tazobactam (mais pas son métabolite M1) inhibe les transporteurs OAT1 et OAT3 humains avec des valeurs de concentration inhibitrice médiane (CI50) de 118 et de 147 mcg/mL, respectivement. Selon les résultats d’une étude clinique sur les interactions médicament-médicament, des interactions médicamenteuses mettant en jeu l’inhibition des OAT1 et des OAT3 par ZERBAXA® ne sont pas anticipées.
Induction enzymatique
Les études chez le rat et le chien portant sur les oxydases à fonction mixte hépatiques ont indiqué que, chez ces espèces animales, le tazobactam n’activait pas les enzymes hépatiques métabolisant le médicament. Aucune étude d’induction enzymatique portant sur le ceftolozane n’a été effectuée chez le rat ou chez le chien.
STABILITÉ ET ENTREPOSAGE
Les flacons de ZERBAXA® doivent être conservés au réfrigérateur à une température de 2 à 8 °C et protégés de la lumière.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ZERBAXA® (ceftolozane et tazobactam) pour injection est une poudre lyophilisée stérile, blanche ou jaune, pour reconstitution, offerte en flacon de verre transparent de type I de 20 mL, à dose unique, muni d’un bouchon siliconé en bromobutyle et d’un sceau amovible violet. Chaque flacon contient 1 gramme de ceftolozane (sous forme de sulfate de ceftolozane) et 500 mg de tazobactam (sous forme de tazobactam sodique) et une boîte contient 10 flacons.
Le produit contient du chlorure de sodium, de l’acide citrique et de la L-arginine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
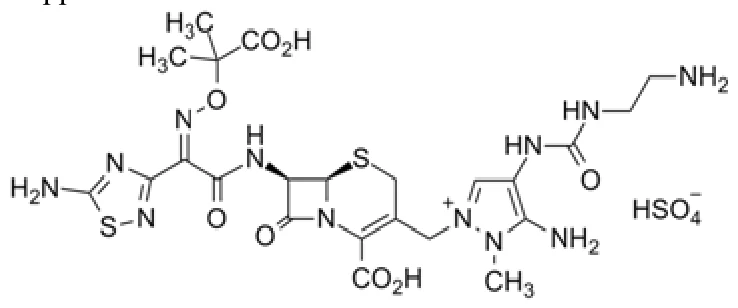
Dénomination commune : Sulfate de ceftolozane
Nom chimique : 1H-pyrazolium, 5-amino-4-[[[(2-aminoéthyle)amino]carbonyl]amino]-2-[[(6R,7R)-7-[[(2Z)-2-(5-amino-1,2,4-thiadiazol-3-yl)-2-[(1-carboxy-1-méthyléthoxy)imino]acétyl]amino]-2-carboxy-8-oxo-5-thia-1-azabicyclo[4.2.0]oct-2-en-3-yl]méthyl]-1-méthyl-,sulfate (1:1)
Formule moléculaire et poids moléculaire : C23H31N12O8S2+•HSO4 PM = 764,77 g/mol
Formule développée :
Propriétés physicochimiques : Le sulfate de ceftolozane est une poudre hygroscopique blanche ou blanc cassé. Il est légèrement soluble dans l’eau et insoluble dans l’isopropanol. Le pH en solution aqueuse à 2 % est de 1,92. La rotation optique [α]D20 de la solution de sulfate de ceftolozane à 10,144 mg/mL dans une solution aqueuse HCl 1N était de -14,9°.
Substance pharmaceutique
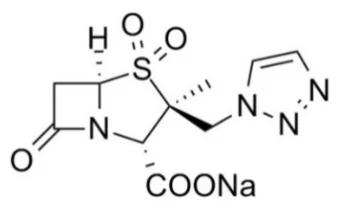
Dénomination commune : Tazobactam sodique
Nom chimique : (2S, 3S, 5R)-3-méthyle-7-oxo-3-(1H-1,2,3-triazol-1-ylméthyle)-4-thia-1-azabicyclo[3.2.0]heptane-2-carboxylate 4,4-dioxyde sodique
Formule moléculaire et poids moléculaire : C10H11N4NaO5S PM = 322,3 g/mol
Formule développée :
Propriétés physicochimiques : La substance pharmaceutique tazobactam sodique stérile est une poudre hygroscopique blanche ou blanc cassé. Elle est soluble dans l’eau et légèrement soluble dans l’éthanol et l’acétone. Le pH d’une solution aqueuse de la substance pharmaceutique est de 5,7 à 6,7. Le pouvoir rotatoire spécifique de la substance pharmaceutique se situe entre +138,0° et +152,0°.
ZERBAXA®, traitement associant le ceftolozane et le tazobactam pour administration parentérale, est une poudre stérile blanche ou jaune constituée de sulfate de ceftolozane (1 147 mg/flacon, ce qui équivaut à 1 g de ceftolozane) et de tazobactam sodique (537 mg/flacon, ce qui équivaut à 0,5 g de tazobactam).
ÉTUDES CLINIQUES
Aspects démographiques et protocoles d’études
Le Tableau 7 ci-dessous résume le protocole et les données démographiques des études cliniques sur ZERBAXA®.
Tableau 9 – Résumé des données démographiques des patients ayant participé aux études cliniques de phase III portant sur une indication en particulier1,2
| Étude | Protocole d’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche d’âge) | Sexe |
Étude 1 CXA-cIAI-10-08 et CXA-cIAI-10-09 (infections intra-abdominales compliquées) | Étude multicentrique à répartition aléatoire, à double insu et contrôlée par placebo | ZERBAXA® à 1,5 g toutes les 8 heures et métronidazole à 500 mg toutes les 8 heures, perfusion i.v. d’une heure Méropénem à 1 g toutes les 8 heures, perfusion i.v. d’une heure 4 à 10 jours | 806 | 51 ans (18 à 92 ans) | Hommes : 56 % Femmes : 44 % |
Étude 2 CXA-cUTI-10-04 et CXA-cUTI-10-05 (infections urinaires compliquées, y compris la pyélonéphrite) | Étude multicentrique à répartition aléatoire et à double insu | ZERBAXA® (1,5 g toutes les 8 heures), perfusion i.v. d’une heure vs lévofloxacine (750 mg une fois par jour), perfusion i.v. d’une heure 7 jours | 800 | 48 ans (31 à 65 ans) | Hommes : 26 % Femmes : 74 % |
Étude 3 CXA-NP-11-04 (pneumonies nosocomiales) | Étude multicentrique à répartition aléatoire et à double insu | ZERBAXA® (3 g toutes les 8 heures), perfusion i.v. d’une heure vs méropénem (1 g toutes les 8 heures), perfusion i.v. d’une heure 8 à 14 jours | 726 | 62 ans (18 à 98 ans) | Hommes : 71 % Femmes : 29 % |
Résultats des études
Infections intra-abdominales compliquées
Le paramètre d’efficacité principal était la réponse clinique lors de la visite de confirmation de la guérison dans la population en intention de traiter évaluable sur le plan microbiologique (MITT), qui comprenait tous les patients présentant au moins un agent pathogène dans la cavité abdominale au début de l’étude. Le principal paramètre secondaire d’efficacité était la réponse clinique lors de la visite de confirmation de la guérison dans la population évaluable sur le plan microbiologique (ME), qui comprenait tous les patients MITT ayant respecté le protocole.
Les taux de guérison clinique lors de la visite de confirmation de la guérison sont présentés par population de patients dans le Tableau 10. Les taux de guérison clinique lors de la visite de confirmation de la guérison par agent pathogène dans la population ME sont présentés au Tableau 11.
Tableau 10 – Taux de guérison clinique dans le cadre d’une étude de phase III sur les infections intra-abdominales compliquées
| Population de l’analyse | ZERBAXA® et métronidazolea n/N (%) | Agent de comparaisonb n/N (%) | Différence entre les traitements (IC à 95 %)c |
| MITT | 323/389 (83,0) | 364/417 (87,3) | -4,2 (-8,91 à 0,54) |
| ME | 259/275 (94,2) | 304/321 (94,7) | -1,0 (-4,52 à 2,59) |
a ZERBAXA® à 1,5 g par voie i.v. toutes les 8 heures + métronidazole à 500 mg par voie i.v. toutes les 8 heures. b 1 g de méropénem par voie i.v. toutes les 8 heures.
c L’IC à 95 % a été calculé à l’aide de la méthode de Newcombe et avec pondération minimale des risques.
Tableau 11 – Taux de guérison clinique par agent pathogène dans le cadre d’une étude de phase III sur les infections intra-abdominales compliquées (population ME)
| Groupe de microorganismes Agent pathogène | ZERBAXA® et métronidazole n/N (%) | Agent de comparaisona n/N (%) |
| Aérobies à Gram négatif | 238/252 (94,4) | 273/291 (93,8) |
| Escherichia coli | 197/208 (94,7) | 216/231 (93,5) |
| Klebsiella pneumoniae | 28/30 (93,3) | 22/25 (88,0) |
| Pseudomonas aeruginosa | 26/26 (100) | 27/29 (93,1) |
| Enterobacter cloacae | 19/22 (86,4) | 22/22 (100) |
| Klebsiella oxytoca | 12/12 (100) | 21/22 (95,5) |
| Proteus mirabilis | 10/11 (90,9) | 9/10 (90,0) |
| Aérobies à Gram positif | 153/168 (91,1) | 170/185 (91,9) |
| Streptococcus anginosus | 25/30 (83,3) | 23/23 (100) |
| Streptococcus constellatus | 17/18 (94,4) | 20/23 (87,0) |
| Streptococcus salivarius | 9/10 (90,0) | 8/8 (100) |
| Anaérobies à Gram négatif | 104/109 (95,4) | 132/137 (96,4) |
| Bacteroides fragilis | 39/41 (95,1) | 56/57 (98,2) |
| Bacteroides ovatus | 36/37 (97,3) | 42/42 (100) |
| Bacteroides thetaiotaomicron | 20/20 (100) | 40/43 (93,0) |
| Bacteroides vulgatus | 12/13 (92,3) | 21/22 (95,5) |
a 1 g de méropénem par voie i.v. toutes les 8 heures.
Dans un sous-groupe d’isolats d’E. coli et de K. pneumoniae recueillis dans les deux groupes de l’étude de phase III portant sur les infections intra-abdominales compliquées qui répondait aux critères prédéterminés de sensibilité aux bêta-lactamines, un test génotypique a démontré la présence de certains groupes de BLSE (p. ex., TEM, SHV, CTX-M et OXA) chez 53 patients sur 601 (9 %). Dans ce sous-groupe, les taux de guérison étaient comparables aux résultats globaux de l’étude. Des épreuves de sensibilité in vitro ont démontré que quelques-uns de ces isolats étaient sensibles à ZERBAXA® (CMI ≤ 2 mcg/mL), alors que d’autres n’y étaient pas sensibles (CMI > 2 mcg/mL). Des isolats d’un génotype spécifique ont été observés chez des patients, tant en cas de succès que d’échec thérapeutique.
Infections urinaires compliquées, y compris la pyélonéphrite
Le paramètre d’efficacité principal regroupait la disparition complète ou une amélioration marquée des symptômes cliniques ainsi que l’éradication microbiologique (tous les agents pathogènes urinaires dont la numération initiale était de 105 ou plus ont vu leur nombre diminuer à moins de 104 UFC/mL) lors de la visite de confirmation de la guérison (visite 7) plus ou moins deux jours après l’administration de la dernière dose du médicament à l’étude. La population de l’analyse principale de l’efficacité correspondait à la population en intention de traiter microbiologiquement modifiée (mMITT), qui regroupait tous les patients ayant présenté au moins un agent pathogène urinaire au début de l’étude et ayant reçu le médicament à l’étude. Le principal paramètre d’efficacité secondaire regroupait le taux de guérison à la fois clinique et microbiologique lors de la visite de confirmation de la guérison chez les patients ME, population qui incluait les patients mMITT ayant respecté le protocole et pour lesquels une culture d’urine a été obtenue lors de cette visite.
Au début de l’étude, il a été établi que 62 (7,8 %) patients (population ITT) étaient atteints d’une bactériémie concomitante. Dans la population mMITT, les taux de guérison composés en présence d’une bactériémie concomitante étaient de 79,3 % (23/29) pour ZERBAXA®.
Le Tableau 10 présente les taux de guérison composés, soit à la fois clinique et microbiologique, lors de la visite de confirmation de la guérison dans les populations mMITT et ME. Le Tableau 11 présente les taux d’éradication microbiologique lors de la visite de confirmation de la guérison en fonction de l’agent pathogène dans la population ME.
La différence statistiquement significative observée entre le groupe recevant ZERBAXA® et celui recevant la lévofloxacine, en ce qui concerne le paramètre principal, était probablement attribuable à la présence initiale d’organismes non sensibles à la lévofloxacine chez 26,5 % (212 des 800 patients). Parmi les patients infectés par un organisme sensible à la lévofloxacine au début de l’étude, les taux de réponse étaient comparables dans les deux groupes de traitement (Tableau 10).
Tableau 12 – Taux de guérison à la fois clinique et microbiologique dans le cadre d’une étude de phase III sur les infections urinaires compliquées
| Population de l’analyse | ZERBAXA®a n/N (%) | Agent de comparaisonb n/N (%) | Différence entre les traitements (IC à 95 %)c |
| mMITT | 306/398 (76,9) | 275/402 (68,4) | 8,5 (2,3 à 14,6) |
| Présence d’agents pathogènes résistant à la lévofloxacine au début de l’étude | 60/100 (60) | 44/112 (39,3) | |
| Absence d’agents pathogènes résistant à la lévofloxacine au début de l’étude | 246/298 (82,6) | 231/290 (79,7) | |
| ME | 284/341 (83,3) | 266/353 (75,4) | 8,0 (2,0 à 14,0) |
a ZERBAXA® à 1,5 g par voie i.v. toutes les 8 heures.
b Lévofloxacine à 750 mg par voie i.v. une fois par jour.
c L’IC à 95 % a été calculé à l’aide de la méthode de stratification de Newcombe.
Tableau 13 – Taux d’éradication microbiologique par agent pathogène dans le cadre d’une étude de phase III sur les infections urinaires compliquées (population ME)
| Groupe de microorganismes Agent pathogène | ZERBAXA® n/N (%) | Agent de comparaisona n/N (%) |
| Aérobies à Gram négatif | 287/323 (88,9) | 263/340 (77,4) |
| Escherichia coli | 237/262 (90,5) | 226/284 (79,6) |
| Klebsiella pneumoniae | 21/25 (84,0) | 14/23 (60,9) |
| Proteus mirabilis | 10/10 (100) | 8/11 (72,7) |
| Pseudomonas aeruginosa | 6/7 (85,7) | 7/12 (58,3) |
a Lévofloxacine à 750 mg par voie i.v. une fois par jour.
Dans un sous-groupe d’isolats d’E. coli et de K. pneumoniae recueillis dans les deux groupes de l’étude de phase III portant sur les infections urinaires compliquées qui répondait aux critères prédéterminés de sensibilité aux bêta-lactamines, un test génotypique a démontré la présence de certains groupes de BLSE (p. ex., TEM, SHV, CTX-M et OXA) chez 104 patients sur 687 (15 %). Dans ce sous-groupe, les taux de guérison étaient comparables aux résultats globaux de l’étude. Des épreuves de sensibilité in vitro ont démontré que quelques-uns de ces isolats étaient sensibles à ZERBAXA® (CMI ≤ 2 mcg/mL), alors que d’autres n’y étaient pas sensibles (CMI > 2 mcg/mL). Des isolats d’un génotype spécifique ont été observés chez des patients, tant en cas de succès que d’échec thérapeutique.
Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée
Au total, 726 patients adultes hospitalisés atteints de pneumonie nosocomiale sous ventilation assistée (y compris les pneumonies acquises à l’hôpital [PAH] et la pneumonie sous ventilation assistée [PVA]) ont été inscrits dans une étude multicentrique menée à double insu visant à comparer l’administration par voie intraveineuse de ZERBAXA® à 3 g (2 g de ceftolozane et 1 g de tazobactam) toutes les 8 heures à l’administration de méropénem (1 g par voie intraveineuse toutes les 8 heures) pendant un traitement durant de 8 à 14 jours. Tous les patients ont dû être intubés et ont eu besoin d’une ventilation mécanique lors de la répartition aléatoire.
L’étude avait pour paramètre d’efficacité principal la mortalité toutes causes confondues au jour 28. L’un des principaux paramètres secondaires était la réponse clinique, définie comme la disparition ou l’atténuation significative de tous les signes et symptômes de l’infection initiale lors de la visite de confirmation de la guérison, qui s’est produite 7 à 14 jours après la fin du traitement. La population d’analyse, tant pour le paramètre principal que pour les principaux paramètres secondaires, était la population en intention de traiter (ITT), qui comprenait tous les patients répartis au hasard.
Après qu’ils ont reçu un diagnostic de PAH bactérienne/PVA bactérienne et avant qu’une première dose du médicament à l’étude ne leur ait été administrée, le cas échéant, les patients pouvaient avoir reçu un traitement actif pendant une période maximale de 24 heures à l’aide d’un antibactérien autre que celui à l’étude dans les 72 heures précédant l’administration de la première dose du médicament à l’étude. Les patients n’ayant pas répondu au traitement antérieur pour la prise en charge de l’épisode actuel de PAH/PVA pouvaient être recrutés à condition que la culture des sécrétions des voies respiratoires inférieures du début de l’étude révèle la croissance d’un pathogène à Gram négatif durant leur antibiothérapie et que tous les critères d’admissibilité aient été respectés. Un traitement empirique initial avec le linézolide ou tout autre traitement approuvé contre les bactéries à Gram positif s’est révélé nécessaire pour chaque patient en attente des résultats de la culture des sécrétions des voies respiratoires inférieures du début de l’étude. La mise en œuvre d’un traitement d’appoint ciblant les bactéries à Gram négatif était facultative et permise pour une période maximale de 72 heures dans les centres où la prévalence de P. aeruginosa résistant au méropénem était supérieure à 15 %.
Parmi les 726 patients de la population ITT, l’âge moyen était de 62 ans, 44 % de la population avaient 65 ans ou plus et 22 % de la population avait 75 ans ou plus. La majorité des patients étaient de race blanche (83 %), de sexe masculin (71 %) et venaient d’Europe de l’Est (64 %). Le score APACHE II médian était de 17 et la valeur initiale du score APACHE II était de 20 ou plus chez 33 % des sujets. Tous les sujets étaient sous ventilation mécanique et 519 (71 %) d’entre eux présentaient une PVA. Lors de la répartition aléatoire, la majorité des sujets étaient hospitalisés depuis au moins 5 jours (77 %), étaient sous ventilation depuis au moins 5 jours (49 %) et étaient à l’unité des soins intensifs (92 %). Environ 258 des 726 (36 %) patients présentaient une atteinte rénale au départ et 14 % présentaient une atteinte rénale modérée ou grave (ClCr inférieure à 50 mL/min). Les patients atteints d’IRST (ClCr inférieure à 15 mL/min) ont été exclus de l’étude. L’antibiothérapie comme traitement contre la pneumonie nosocomiale avait antérieurement échoué chez environ 13 % des sujets et, au début de l’étude, 15 % des sujets étaient atteints d’une bactériémie. Parmi les principales maladies concomitantes, on a notamment observé la maladie pulmonaire obstructive chronique (MPOC), le diabète et l’insuffisance cardiaque congestive chez, respectivement, 12 %, 22 % et 16 % des patients. La majorité (63,1 %) des sujets dans les deux groupes ont reçu le traitement à l’étude pendant 8 à 14 jours, conformément au protocole.
Au sein de la population ITT, les taux de mortalité toutes causes confondues au jour 28 et les taux de guérison clinique chez les patients dont la ClCr était égale ou supérieure à 150 mg/mL étaient similaires entre le groupe ZERBAXA® et le groupe méropénem. Chez les patients qui présentaient une bactériémie au début de l’étude, les taux de mortalité toutes causes confondues au jour 28 étaient de 35,9 % (23/64) dans le groupe ZERBAXA® et de 31,7 % (13/41) dans le groupe méropénem; quant aux taux de guérison clinique, ils étaient de 46,9 % (30/64) et de 36,6 % (15/41), respectivement (Tableau 14).
Tableau 14 – Mortalité toutes causes confondues au jour 28 et taux de guérison clinique lors de la visite de confirmation de la guérison dans le cadre d’une étude de phase III sur les pneumonies nosocomiales (population ITT)
| Paramètre | ZERBAXA® n/N (%) | Méropénem n/N (%) | Différence dans les traitements (IC à 95 %)‡ |
| Mortalité toutes causes confondues au jour 28 | 87/362 (24,0) | 92/364 (25,3) | 1,1 (-5,13 à 7,39) |
| PVA | 63/263 (24,0) | 52/256 (20,3) | -3,6 (-10,74 à 3,52) |
| PAH sous ventilation | 24/99 (24,2) | 40/108 (37,0) | 12,8 (0,18 à 24,75) |
| Guérison clinique lors de la visite de confirmation | 197/362 (54,4) | 194/364 (53,3) | 1,1 (-6,17 à 8,29) |
| PVA | 147/263 (55,9) | 146/256 (57,0) | -1,1 (-9, 59 à 7,35) |
| PAH sous ventilation | 50/99 (50,5) | 48/108 (44,4) | 6,1 (-7,44 à 19,27) |
‡ Pour la différence dans les traitements dans l’ensemble, l’IC a été calculé à l’aide de la méthode de stratification de Newcombe et avec la pondération minimale des risques. Pour la différence entre les traitements à l’égard de chaque diagnostic initial, l’IC a été calculé selon la méthode de Newcombe non stratifiée.
Au sein de la population ITT, le taux de mortalité toutes causes confondues au jour 28 chez les patients présentant une hyperclairance rénale au début de l’étude (ClCr d’au moins 150 mL/min) était de 14,9 % (10/67) pour ZERBAXA® et de 10,9 % (7/64) pour le méropénem. Le taux de guérison clinique était de 59,7 % (40/67) et de 60,9 % (39/64), respectivement. Chez les patients ayant antérieurement connu un échec thérapeutique à l’antibiothérapie comme traitement contre la pneumonie nosocomiale, le taux de mortalité toutes causes confondues au jour 28 était de 22,6 % (12/53) pour ZERBAXA® et de 45 % (18/40) pour le méropénem, et le taux de guérison clinique était de 49,1 % (26/53) et de 37,5 % (15/40), respectivement. Chez les patients atteints de bactériémie au début de l’étude, le taux de mortalité toutes causes confondues au jour 28 était de 35,9 % (23/64) pour ZERBAXA® et de 31,7 % (13/41) pour le méropénem et le taux de guérison clinique était de 46,9 % (30/64) et de 36,6 % (15/41), respectivement.
Dans le sous-groupe ayant reçu un diagnostic de PAH bactérienne sous ventilation, une réaction favorable à ZERBAXA® a été observée pour ce qui est du taux de mortalité toutes causes confondues au jour 28. En effet, ce dernier était de 24,2 % (24/99) pour ZERBAXA® et de 37,0 % (40/108) pour le méropénem, respectivement, soit une différence entre les traitements de 12,8 (proportion pondérée) [IC à 95 % calculé par stratification : 0,18 à 24,75]. Dans le sous-groupe ayant reçu un diagnostic de PVA bactérienne, le taux de mortalité toutes causes confondues au jour 28 était de 24,0 % (63/263) pour ZERBAXA® et de 20,3 % (52/256) pour le méropénem, soit une différence entre les traitements de -3,6 (proportion pondérée) [IC à 95 % calculé par stratification : -10,74 à 3,52].
Les réponses cliniques et microbiologiques selon l’agent pathogène ont été évaluées chez la population (MITT), qui comprenait tous les sujets ayant fait l’objet de la répartition aléatoire et qui, au début de l’étude, présentaient, au niveau des voies respiratoires inférieures, un pathogène sensible à au moins un traitement à l’étude, ainsi que chez la population ME (microbiologically evaluable) qui comprenait tous les patients MITT ayant respecté le protocole et qui, au début de l’étude, présentaient, au niveau des voies respiratoires inférieures, un pathogène qui a atteint le seuil d’unités formatrices de colonies (UFC/mL) approprié. Au sein des populations MITT et ME, les pathogènes isolés de cultures des sécrétions provenant des voies respiratoires inférieures en début d’étude les plus prévalents étaient Klebsiella pneumoniae (34,6 % et 38,6 %, respectivement) et Pseudomonas aeruginosa (25 % et 28,8 %, respectivement). Parmi toutes les Enterobacteriaceae, 157 (30,7 %) chez la population MITT et 84 (36,1 %) chez la population ME d’entre elles étaient productrices de BLSE. Pour les isolats K. pneumoniae, le nombre de pathogènes producteurs de BLSE était de 105 (20,5 %) chez la population MITT et de 57 (24,5 %) chez la population ME. Chez la population MITT et la population ME, respectivement, on a observé 15 (2,9 %) et 9 (3,9 %) isolats P. aeruginosa surexprimant l’AmpC. Les taux de guérison clinique lors de la visite de confirmation de la guérison par agent pathogène dans la population MITT et la population ME sont présentés au Tableau 15. Au sein de la population MITT, le taux de guérison clinique par agent pathogène chez les patients présentant un pathogène à Gram négatif au début de l’étude était de 60,6 % (157/259) pour ZERBAXA® et de 57,1 % (137/240) pour le méropénem. Ces résultats correspondent à ceux du taux de guérison clinique au sein de la population ME qui étaient de 75,2 % (85/113) pour ZERBAXA® et de 66,7 % (78/117) pour le méropénem.
Le Tableau 16 présente le taux de réponse microbiologique lors de la visite de confirmation de la guérison en fonction de l’agent pathogène dans la population MITT et dans la population ME. Au sein de la population MITT, le taux de réponse microbiologique chez les patients présentant un pathogène à Gram négatif au début de l’étude était de 73 % (189/259) pour ZERBAXA® et de 67,9 % (163/240) pour le méropénem. Ces résultats correspondent à ceux du taux de réponse microbiologique au sein de la population ME qui étaient de 69,9 % (79/113) pour ZERBAXA® et de 62,4 % (73/117) pour le méropénem.
Tableau 15 – Taux de guérison clinique par agent pathogène initial dans le cadre d’étude de phase III portant sur les pneumonies nosocomiales (populations MITT et ME)
| Types de pathogènes initiaux | Population MITT | Population ME | ||
| ZERBAXA® n/N (%) | Méropénem n/N (%) | ZERBAXA® n/N (%) | Méropénem n/N (%) | |
| Pseudomonas aeruginosa | 36/63 (57,1) | 39/65 (60,0) | 23/29 (79,3) | 28/38 (73,7) |
| Pseudomonas aeruginosa surexprimant l’AmpC | 4/9 (44,4) | 3/6 (50,0) | 2/4 (50,0) | 3/5 (60,0) |
| Enterobacteriaceae | 120/195 (61,5) | 105/185 (56,8) | 62/83 (74,7) | 58/90 (64,4) |
| Enterobacteriaceae productrices de BLSE | 48/84 (57,1) | 45/73 (61,6) | 33/45 (73,3) | 27/39 (69,2) |
| Enterobacter cloacae | 10/17 (58,8) | 4/16 (25,0) | 4/7 (57,1) | 3/8 (37,5) |
| Escherichia coli | 32/51 (62,7) | 26/42 (61,9) | 17/23 (73,9) | 16/23 (69,6) |
| Escherichia coli productrices de BLSE | 11/20 (55,0) | 5/10 (50,0) | 8/12 (66,7) | 5/7 (71,4) |
| Klebsiella oxytoca | 9/14 (64,3) | 7/12 (58,3) | 7/8 (87,5) | 4/7 (57,1) |
| Klebsiella pneumoniae | 53/86 (61,6) | 58/91 (63,7) | 32/42 (76,2) | 33/48 (68,8) |
| Klebsiella pneumoniae productrices de BLSE | 31/53 (58,5) | 34/52 (65,4) | 22/30 (73,3) | 19/27 (70,4) |
| Proteus mirabilis | 13/24 (54,2) | 11/20 (55,0) | 9/11 (81,8) | 7/10 (70,0) |
| Proteus mirabilis productrices de BLSE | 5/10 (50,0) | 7/11 (63,6) | 4/5 (80,0) | 5/6 (83,3) |
| Serratia marcescens | 9/18 (50,0) | 7/12 (58,3) | 4/5 (80,0) | 3/6 (50,0) |
| Haemophilus influenzae | 19/22 (86,4) | 8/16 (50,0) | 11/12 (91,7) | 4/8 (50,0) |
Tableau 16 – Taux de réponse microbiologique par agent pathogène initial dans le cadre d’étude de phase III portant sur les pneumonies nosocomiales (populations MITT et ME)
| Types de pathogène initiaux | Population MITT | Population ME | ||
| ZERBAXA® n/N (%) | Méropénem n/N (%) | ZERBAXA® n/N (%) | Méropénem n/N (%) | |
| Pseudomonas aeruginosa | 47/63 (74,6) | 41/65 (63,1) | 23/29 (79,3) | 21/38 (55,3) |
| Pseudomonas aeruginosa surexprimant l’AmpC | 6/9 (66,7) | 1/6 (16,7) | 2/4 (50,0) | 1/5 (20,0) |
| Enterobacteriaceae | 145/195 (74,4) | 129/185 (69,7) | 57/83 (68,7) | 59/90 (65,6) |
| Enterobacteriaceae productrices de BLSE | 56/84 (66,7) | 52/73 (71,2) | 30/45 (66,7) | 27/39 (69,2) |
| Enterobacter cloacae | 11/17 (64,7) | 8/16 (50,0) | 4/7 (57,1) | 6/8 (75,0) |
| Escherichia coli | 43/51 (84,3) | 33/42 (78,6) | 18/23 (78,3) | 17/23 (73,9) |
| Escherichia coli productrices de BLSE | 18/20 (90,0) | 8/10 (80,0) | 10/12 (83,3) | 6/7 (85,7) |
| Klebsiella (Enterobacter) aerogenes | 6/8 (75,0) | 6/8 (75,0) | 1/1 (100) | 1/1 (100) |
| Klebsiella oxytoca | 13/14 (92,9) | 8/12 (66,7) | 7/8 (87,5) | 4/7 (57,1) |
| Klebsiella pneumoniae | 63/86 (73,3) | 65/91 (71,4) | 30/42 (71,4) | 32/48 (66,7) |
| Klebsiella pneumoniae productrices de BLSE | 33/53 (62,3) | 38/52 (73,1) | 20/30 (66,7) | 18/27 (66,7) |
| Proteus mirabilis | 18/24 (75,0) | 14/20 (70,0) | 7/11 (63,6) | 7/10 (70,0) |
| Proteus mirabilis productrices de BLSE | 7/10 (70,0) | 7/11 (63,6) | 3/5 (60,0) | 5/6 (83,3) |
| Serratia marcescens | 11/18 (61,1) | 9/12 (75,0) | 2/5 (40,0) | 3/6 (50,0) |
| Haemophilus influenzae | 20/22 (90,9) | 11/16 (68,8) | 11/12 (91,7) | 4/8 (50,0) |
Chez la population MITT, une guérison microbiologique est survenue chez 193 des 264 patients (73,1 %) traités au moyen de ZERBAXA® et chez 168 des 247 patients (68,0 %) traités au moyen du méropénem. Les résultats ont été similaires au sein de la population ME où l’on a observé une guérison microbiologique chez 81 des 115 patients (70,4 %) traités au moyen de ZERBAXA® et chez 74 des 118 (62,7 %) patients traités au moyen du méropénem.
Dans un sous-groupe d’isolats d’Enterobacteriaceae prélevés dans les deux groupes de l’étude qui répondait aux critères prédéterminés de sensibilité aux bêta-lactamines, un test génotypique a démontré la présence de groupes de BLSE (p. ex., TEM, SHV, CTX-M et OXA) chez 157 patients sur 511 (30,7 %). Dans ce sous-groupe, les taux de guérison étaient comparables aux résultats globaux de l’étude.
MICROBIOLOGIE
Mode d’action
Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.
Mécanisme(s) de résistance
Les mécanismes de résistance aux bêta-lactamines peuvent compter la production de bêta-lactamases, la modification des PLP par acquisition de gènes ou par modification des cibles, la régulation à la hausse des pompes à efflux et la perte de porines de la membrane externe.
Des isolats cliniques peuvent produire plusieurs bêta-lactamases, exprimer différents taux de bêta-lactamases ou présenter une variation des séquences d’acides aminés, et ils peuvent être associés à d’autres mécanismes de résistance qui n’ont pas encore été établis.
Au moment de choisir ou de modifier un traitement antibactérien, il faut tenir compte des cultures et de l’information sur la sensibilité ainsi que de l’épidémiologie locale.
ZERBAXA® a démontré une activité in vitro contre les Enterobacteriaceae en présence de certaines bêta-lactamases à spectre étendu (BLSE) et d’autres bêta-lactamases des groupes suivants : TEM, SHV, CTX-M et OXA. ZERBAXA® ne possède aucune activité contre les bactéries productrices de carbapénémases à sérine (K. pneumoniae carbapénémase [KPC]) et de métallo-bêta-lactamases.
Dans les études cliniques portant sur ZERBAXA®, certains isolats d’E. coli et de K. pneumoniae, producteurs de bêta-lactamases se sont montrés sensibles à ZERBAXA® (CMI ≤ 2 mcg/mL). Ces isolats ont produit une ou plusieurs bêta-lactamases des groupes d’enzymes suivants : CTX-M, OXA, TEM ou SHV.
Certaines de ces bêta-lactamases ont également été produites par des isolats d’E. coli et de K. pneumoniae qui n’étaient pas sensibles à ZERBAXA® (CMI > 2 mcg/mL). Ces isolats ont produit une ou plusieurs bêta-lactamases des groupes d’enzymes suivants : CTX-M, OXA, TEM ou SHV.
ZERBAXA® a démontré une activité in vitro contre les isolats de P. aeruginosa évalués qui présentaient des bêta-lactamases de type AmpC chromosomique, la perte de porines de la membrane externe (OprD) ou une régulation à la hausse des pompes à efflux (MexXY, MexAB).
Résistance croisée
Les isolats résistants à d’autres céphalosporines pourraient être sensibles à l’association ceftolozane-tazobactam, mais une résistance croisée peut se manifester.
Interaction avec d’autres agents antimicrobiens
Les études de synergie in vitro laissent croire que la possibilité que l’association ceftolozane/tazobactam puisse antagoniser d’autres antibiotiques ou qu’elle puisse être antagonisée par ces derniers (p. ex., méropénem, amikacine, aztréonam, lévofloxacine, tigécycline, rifampine, linézolide, daptomycine, vancomycine et métronidazole) est négligeable.
Liste de microorganismes
Il a été démontré que ZERBAXA® est actif contre les bactéries suivantes, tant in vitro que dans le cas des infections cliniques (voir INDICATIONS ET USAGE CLINIQUE).
Infections intra-abdominales compliquées
Bactéries à Gram négatif
Enterobacter cloacae
Escherichia coli
Klebsiella oxytoca
Klebsiella pneumoniae
Proteus mirabilis
Pseudomonas aeruginosa
Bactéries à Gram positif
Streptococcus anginosus
Streptococcus constellatus
Streptococcus salivarius
Anaérobies à Gram négatif
Bacteroides fragilis
Infections urinaires compliquées, y compris la pyélonéphrite
Bactéries à Gram négatif
Escherichia coli
Klebsiella pneumoniae
Proteus mirabilis
Pseudomonas aeruginosa
Pneumonies nosocomiales, y compris la pneumonie sous ventilation assistée
Bactéries à Gram négatif
Enterobacter cloacae
Escherichia coli
Haemophilus influenzae
Klebsiella oxytoca
Klebsiella pneumoniae
Proteus mirabilis
Pseudomonas aeruginosa
Serratia marcescens
Les données in vitro suivantes sont également disponibles, mais leur portée clinique n’a pas été établie. Au moins 90 % des isolats des bactéries suivantes, en l’absence de mécanismes de résistance acquis, affichaient une CMI in vitro égale ou inférieure à 2/4 mcg/mL de ceftolozane/tazobactam. L’innocuité et l’efficacité de ZERBAXA® pour le traitement des infections cliniques causées par ces bactéries n’ont pas été établies.
Bactéries à Gram négatif
Citrobacter koseri
Moraxella catarrhalis
Morganella morganii
Proteus vulgaris
Providencia rettgeri
Providencia stuartii
Serratia liquefaciens
Klebsiella (Enterobacter) aerogenes
Bactéries aérobies à Gram positif
Streptococcus agalactiae
Streptococcus intermedius
Streptococcus pyogenes
Streptococcus pneumoniae
Selon des données in vitro, les bactéries suivantes ne sont pas sensibles au ceftolozane et au tazobactam :
Staphylococcus aureus
Enterococcus faecalis
Enterococcus faecium
Épreuves de sensibilité
Quand ils sont disponibles, les résultats des épreuves de sensibilité in vitro pour les antimicrobiens utilisés dans les hôpitaux locaux et les domaines de pratique doivent être fournis au médecin par le laboratoire de microbiologie clinique sous forme de rapports périodiques qui décrivent le profil de sensibilité des agents pathogènes nosocomiaux et contractés en milieu extra-hospitalier. Ces rapports doivent aider le médecin à choisir un antibactérien pour traiter un patient.
Techniques de dilution
Des méthodes quantitatives sont utilisées pour déterminer les CMI des agents antibactériens. Pour l’association ceftolozane/tazobactam, l’épreuve de sensibilité est effectuée avec une concentration fixe de tazobactam de 4 mcg/mL. Les CMI, qui représentent des estimations de la sensibilité des bactéries aux agents antibactériens, doivent être déterminées à l’aide de tests normalisés en fonction des méthodes de dilution (bouillon ou gélose)3,6. Les CMI doivent être interprétées selon les critères énumérés dans le Tableau 12.
Techniques de diffusion
Les méthodes quantitatives, qui supposent de mesurer le diamètre des zones de diffusion, peuvent aussi fournir des estimations reproductibles de la sensibilité des bactéries aux agents antibactériens. La taille des zones doit être établie à l’aide de méthodes normalisées4,6. Cette technique recourt à des disques de papier imprégnés de 30 mcg de ceftolozane et de 10 mcg de tazobactam pour évaluer la sensibilité des bactéries à l’association ceftolozane/tazobactam. L’interprétation des résultats s’effectue selon les critères énumérés dans le Tableau 12.
Techniques en anaérobiose
La sensibilité des bactéries anaérobies au ceftolozane et au tazobactam doit être évaluée par des méthodes normalisées5. Les CMI doivent être interprétées selon les critères énumérés dans le Tableau 12.
Tableau 17 – Critères d’interprétation de la sensibilité à l’association ceftolozane/tazobactam
| Agent pathogène et source de l’isolat | Concentrations minimales inhibitrices (mcg/mL) (ceftolozane/tazobactam) | Diffusion sur disque Diamètre des zones de diffusion (mm) | ||||
| S | I | R | S | I | R | |
| Enterobacteriaceae | ≤ 2/4 | 4/4 | ≥ 8/4 | ≥ 22 | 19 à 21 | ≤ 18 |
| Pseudomonas aeruginosa | ≤ 4/4 | 8/4 | ≥ 16/4 | ≥ 21 | 17 à 20 | ≤ 16 |
| Haemophilus influenza (pneumonies nosocomiales, y compris la PVA)† | ≤ 0,5/4 | --- | --- | --- | --- | --- |
Streptococcus spp.du groupe viridans (IIAc et IUc, y compris la pyélonéphrite)* : Streptococcus anginosus Streptococcus constellatus et Streptococcus salivarius | ≤ 8/4 | 16/4 | ≥ 32/4 | --- | --- | --- |
| Bacteroides fragilis (IIAc et IUc, y compris la pyélonéphrite)* | ≤ 8/4 | 16/4 | ≥ 32/4 | --- | --- | --- |
S : sensible, I : intermédiaire, R : résistant
* Selon la dose de 1,5 g par voie i.v. toutes les 8 heures
† Selon la dose de 3 g par voie i.v. toutes les 8 heures
La mention « sensible » indique que l’agent antibactérien inhibera probablement la croissance de la bactérie si celui-ci atteint la concentration habituellement atteignable au site d’infection. La mention « intermédiaire » indique que les résultats obtenus peuvent être équivoques : si la bactérie n’est pas complètement sensible à d’autres médicaments pouvant être utilisés en clinique, le test doit être refait. Cette catégorie suppose certaines conditions d’application clinique, dans des foyers d’infection où le médicament est physiologiquement concentré. Cette catégorie offre aussi une zone tampon permettant de prévenir d’importantes erreurs d’interprétation imputables à des facteurs techniques mineurs non contrôlés. La mention « résistante » indique que l’agent antibactérien n’inhibera probablement pas la croissance de la bactérie si celui-ci atteint la concentration habituellement atteignable au site d’infection; un autre agent doit être utilisé.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité exigent l’utilisation de contrôles de laboratoire pour surveiller les fournitures, les réactifs utilisés pour le dosage ainsi que les techniques utilisées par ceux qui réalisent le test3,4,5,6, et s’assurer de leur exactitude. La préparation normalisée de ceftolozane/tazobactam en poudre doit fournir la gamme de valeurs de CMI énumérées dans le Tableau 13. Pour les techniques de diffusion utilisant des disques comprenant 30 mcg de ceftolozane et 10 mcg de tazobactam, il faut que les critères énumérés dans le Tableau 13 soient respectés6.
Tableau 18 – Valeurs acceptables pour le contrôle de la qualité du ceftolozane et du tazobactam
| Microorganisme utilisé pour le contrôle de la qualité | Concentrations minimales inhibitrices (mcg/mL) (ceftolozane/tazobactam) | Diamètre des zones de diffusion sur disque (mm) |
| Escherichia coli ATCC 25922 | 0,12/4 à 0,5/4 | 24 à 32 |
| Escherichia colia ATCC 35218 | 0,06/4 à 0,25/4 | 25 à 31 |
| Pseudomonas aeruginosa ATCC 27853 | 0,25/4 à 1/4 | 25 à 31 |
| Staphylococcus aureus ATCC 25923 | Ne s’applique pas | 10 à 18 |
| Staphylococcus aureus ATCC 29213 | 16/4 à 64/4 | Ne s’applique pas |
| Haemophilus influenzaeb ATCC 49247 | 0,5/4 à 2/4 | 23 à 29 |
| Klebsiella pneumoniaea ATCC 700603 | 0,5/4 à 2/4 | 17 à 25 |
| Streptococcus pneumoniae ATCC 49619 | 0,25/4 à 1/4 | 21 à 29 |
Bacteroides fragilis ATCC 25285 (gélose et bouillon de culture) | 0,12/4 à 1/4 | Ne s’applique pas |
| Bacteroides thetaiotaomicron ATCC 29741 (gélose) | 16/4 à 128/4 | Ne s’applique pas |
| Bacteroides thetaiotaomicron ATCC 29741 (bouillon de culture) | 16/4 à 64/4 | Ne s’applique pas |
ATCC = American Type Culture Collection
a Entreposer les cultures souches d’E. coli ATCC 35218 et de K. pneumoniae ATCC 700603 à une température de -60 °C ou inférieure et préparer chaque semaine les cultures souches de travail.
b Cette souche peut perdre son plasmide et devenir sensible aux agents antimicrobiens de la classe des bêta-lactamines après des transferts répétés dans un milieu de culture. Il faut réduire au minimum le risque en retirant les nouvelles cultures de leur lieu d’entreposage au moins une fois par mois ou lorsque les souches commencent à montrer une augmentation du diamètre de la zone créée par l’ampicilline, la pipéracilline ou la ticarcilline.
TOXICOLOGIE
Toxicité à doses répétées
Ceftolozane
Aucun effet indésirable significatif sur le plan clinique n’a été mis en évidence chez le rat et le chien adultes jusqu’aux doses de ceftolozane par voie i.v. les plus élevées (1 000 mg/kg/jour) lors d’études de toxicité à doses répétées (sur une période maximale de 28 jours). Le microscope a démontré la présence de gouttelettes hyalines (confirmation par la visualisation de lysosomes secondaires au microscope électronique) dans les tubules rénaux proximaux du rat et du chien après l’administration monoquotidienne par voie intraveineuse de ceftolozane, à raison de 300 et 1 000 mg/kg/jour pendant 28 jours. Invariablement, à de telles doses, une augmentation correspondante du poids des reins a été observée chez le rat, mais pas chez le chien. Aucun signe microscopique de dégénérescence ou de nécrose tubulaire rénale n’a été observé et aucun effet significatif sur le plan toxicologique n’a été observé sur la fonction rénale, comme l’indiquaient les modifications biologiques significatives qui leur sont inhérentes dans les taux sériques d’azote uréique, de créatinine et de phosphore inorganique ou le volume urinaire. Chez le rat comme chez le chien, les effets sur les reins de l’administration de ceftolozane étaient renversés ou en voie de l’être après une période de récupération de 28 jours. La DSENO a été évaluée à 1 000 et 300 mg/kg/jour chez le rat et chez le chien adultes, respectivement. Chez le chien, la DSENO (300 mg/kg/jour) était fondée sur la présence de signes cliniques indésirables liés à la libération d’histamine provoquée par le ceftolozane administré à 1 000 mg/kg/jour, à savoir un afflux de sang au niveau des auricules et de la muqueuse orale, un œdème à la tête, des vomissements, la salivation et une tendance à se coucher sur le côté. En ce qui concerne le ceftolozane, les valeurs d’ASC et de Cmax à la DSENO sont, respectivement, 1,2 fois et 8 fois plus élevées que les valeurs cliniques de l’ASC et de la Cmax à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures.
Tazobactam
Des études sur la toxicité à doses répétées d’une durée pouvant atteindre 6 mois chez le rat et le chien ont démontré une accumulation réversible de glycogène hépatocellulaire chez les rats à des doses intrapéritonéales d’au moins 80 mg/kg/jour et, chez les chiens, à des doses intraveineuses d’au moins 80 mg/kg/jour. Parmi les autres effets liés au médicament observés chez les rats, on compte une diminution des paramètres érythrocytaires et des taux de triglycérides sériques ainsi qu’une distension du cæcum. Les effets sur les paramètres érythrocytaires et sur les taux de triglycérides étaient réversibles. La DSENO établie chez les deux espèces était de 40 mg/kg/jour.
Association ceftolozane/tazobactam
Aucun nouvel effet ni aucune toxicité inattendue ou modifiée n’ont été observés quand le ceftolozane et le tazobactam étaient administrés par voie intraveineuse à des rats adultes pendant 28 jours ou à des chiens pendant 14 jours selon un rapport fixé à 2:1, comparativement aux observations faites avec les deux agents considérés séparément. La DSENO pour l’association ceftolozane/tazobactam a été fixée à 1 000 et à 500 mg/kg/jour chez le rat et à 300 et à 150 mg/kg/jour chez le chien, respectivement. Pour le ceftolozane, les valeurs de l’ASC et de la Cmax à la DSENO sont, respectivement, au moins environ 1,2 fois et 10 fois supérieures aux valeurs cliniques de l’ASC et de la Cmax à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures. Pour le tazobactam, les valeurs de l’ASC et de la Cmax à la DSENO sont, respectivement, au moins environ 0,52 fois et 9,5 fois plus élevées que les valeurs cliniques de l’ASC et de la Cmax à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures.
Chez des rats nouveau-nés qui ont reçu le ceftolozane et le tazobactam par voie sous-cutanée (1 000 et 500 mg/kg/jour) du 4e jour suivant la naissance (JSN4) au 17e jour, on a observé une basophilie des tubules rénaux ainsi qu’une fibrose corticales minimes ou légères (les expositions plasmatiques au ceftolozane étaient environ 6 et 2,2 fois plus élevées que les valeurs cliniques de l’ASC à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures au JSN4 et au JSN17, respectivement). À la DSENO (300 et 150 mg/kg/jour), les marges d’innocuités reposant sur l’ASC à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures étaient 1,5 et 0,64 fois plus élevées, respectivement. Des effets similaires n’ont pas été observés dans une étude de plus longue durée effectuée chez des rats nouveau-nés (du JSN4 au jour 31) aux mêmes doses.
Génotoxicité
Le pouvoir génotoxique du ceftolozane, en monothérapie ou en association avec le tazobactam, a été caractérisé dans le cadre d’études de génotoxicité in silico, in vitro et in vivo. ZERBAXA® n’a révélé aucun effet génotoxique in vivo.
Ceftolozane
Un criblage in silico n’a pas permis d’observer que le ceftolozane exerçait un effet mutagène. Les résultats des épreuves suivantes n’ont démontré aucun potentiel de génotoxicité : mutagenèse microbienne in vitro (Ames), recherche d’aberrations chromosomiques in vitro dans des fibroblastes de poumons de hamster chinois, test in vitro sur lymphome de souris, test de l’hypoxanthine-guanine phosphoribosyl transférase (HPRT) in vitro utilisant des cellules d’ovaires de hamster chinois, test in vivo du micronoyau chez la souris et test in vivo de synthèse d’ADN non programmée (UDS).
Tazobactam
Un criblage in silico n’a pas démontré que le tazobactam exerçait un effet mutagène. Les résultats des épreuves suivantes n’ont révélé aucun potentiel de génotoxicité : mutagenèse microbienne in vitro (Ames), recherche d’aberrations chromosomiques in vitro dans des cellules pulmonaires de hamster chinois, test de mutation ponctuelle chez les mammifères (le test HPRT utilisant des cellules d’ovaires de hamster chinois), recherche d’aberrations chromosomiques in vivo chez le rat, test in vivo du micronoyau de la moelle osseuse de souris et test de synthèse d’ADN non programmée (UDS). Le tazobactam a démontré un potentiel de génotoxicité lors d’un test in vitro sur lymphome de souris à des doses ≥ 3 000 mcg/mL.
Association ceftolozane/tazobactam
L’association ceftolozane/tazobactam (rapport 2:1) n’a démontré aucun potentiel de génotoxicité lors du test in vitro des lymphomes de souris ni lors du test in vivo du micronoyau de la moelle osseuse de rats. Lors d’une recherche d’aberration chromosomique in vitro sur des cellules d’ovaires de hamster chinois, l’association ceftolozane/tazobactam (rapport 2:1) a démontré des résultats positifs pour des aberrations structurelles, mais seulement à des concentrations hautement toxiques.
Cancérogénicité
Aucune étude de cancérogénicité à long terme n’a été effectuée chez les animaux avec l’association ceftolozane/tazobactam ni avec le ceftolozane ou le tazobactam seul.
Toxicité sur la fonction reproductrice
Ceftolozane
Le ceftolozane n’a eu aucun effet indésirable sur la fertilité chez les rats mâles ou femelles après son administration monoquotidienne par voie intraveineuse à des doses allant jusqu’à 1 000 mg/kg/jour; offrant une marge d’innocuité environ 1,4 fois supérieure, d’après l’ASC plasmatique à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures.
Des études sur le développement embryonnaire et fœtal ont été effectuées avec le ceftolozane administré par voie intraveineuse une fois par jour chez des souris et des rates à des doses allant jusqu’à 2 000 et 1 000 mg/kg/jour, respectivement, et elles n’ont démontré aucun signe d’effets nocifs pour le fœtus. Les valeurs moyennes de l’exposition plasmatique chez les mères (ASC) associées à ces doses étaient environ 3,5 (souris) et 2 (rates) fois plus élevées que l’exposition clinique moyenne au ceftolozane observée à la dose maximale quotidienne recommandée chez l’humain, qui est de 2 g toutes les 8 heures.
Études prénatales et postnatales sur le ceftolozane : dans les études chez les animaux, le ceftolozane a été associé à une diminution du réflexe de sursaut auditif chez les ratons (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes).
Tazobactam
Dans le cadre d’une étude portant sur la fertilité et sur la reproduction en général chez le rat avec l’administration biquotidienne de tazobactam par voie intrapéritonéale, associés à une toxicité maternelle, de légères diminutions de l’implantation et de légères diminutions subséquentes de la taille des portées vivantes, ainsi qu’une hausse du taux de mortinaissances et des retards de développement rénal réversibles ont été observés à une dose de 640 mg/kg/jour (environ 2 fois la dose à la dose maximale quotidienne recommandée chez l’humain, qui est de 1 g toutes les 8 heures si l’on compare les surfaces corporelles). Les paramètres de la fertilité chez les mâles et les femelles, la fertilité de la génération F1 et le développement embryonnaire de la génération F2 n’étaient pas affectés à des doses inférieures ou égales à 640 mg/kg/jour.
Dans une étude portant sur le développement embryonnaire et fœtal chez les rates, l’administration du tazobactam par voie intraveineuse à des doses pouvant atteindre 3 000 mg/kg/jour (environ 10 fois la dose la dose maximale quotidienne recommandée chez l’humain, qui est de 1 g toutes les 8 heures, si l’on compare les surfaces corporelles) a été associée à une toxicité chez la mère (diminution de la consommation d’aliments et du gain de poids), mais elle n’a exercé aucun effet toxique chez les fœtus. Chez les rates, le tazobactam traverse la barrière placentaire. Les concentrations observées chez les fœtus étaient inférieures ou égales à 10 % des concentrations mesurées dans le plasma maternel.
Études prénatales et postnatales sur le tazobactam : dans les études chez les animaux, le tazobactam a exercé des effets périnataux et postnataux chez les ratons (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes).
Autres études de toxicité
Le potentiel phototoxique, antigénique et immunotoxique du ceftolozane a été évalué. Les résultats pertinents sur le plan clinique se limitaient à un risque d’hypersensibilité dans des conditions sensibilisées.
RÉFÉRENCES
- 1.
Solomkin J, Hershberger E, Miller B. Ceftolozane/Tazobactam Plus Metronidazole for
Complicated Intra-abdominal Infections in an Era of Multidrug Resistance: Results From a Randomized, Double-Blind, Phase 3 Trial (ASPECT-cIAI). Clin Infect Dis. 2015 May 15;60(10):1462-71. doi: 10.1093/cid/civ097. Epub 2015 Feb 10.
- 2. Wagenlehner FM, Umeh O, Steenbergen J, et. al. Ceftolozane-tazobactam compared with levofloxacin in the treatment of complicated urinary-tract infections, including pyelonephritis: a randomised, double-blind, phase 3 trial (ASPECT-cUTI). Lancet. 2015 May 16;385(9981):1949-56. doi: 10.1016/S0140-6736(14)62220-0. Epub 2015 Apr 27.
- 3.
Clinical and Laboratory Standards Institute (CLSI). Methods for Dilution Antimicrobial
Susceptibility Tests for Bacteria that Grow Aerobically; Approved Standard – Ninth Edition. CLSI document M07-A9, Clinical and Laboratory Standards Institute, 950 West Valley Road, Suite 2500, Wayne, Pennsylvania 19087, USA, 2012.
- 4.
Clinical and Laboratory Standards Institute (CLSI). Performance Standards for
Antimicrobial Disk Diffusion Susceptibility Tests; Approved Standard – Eleventh Edition. CLSI document M02-A11, Clinical and Laboratory Standards Institute, 950 West Valley Road, Suite 2500, Wayne, Pennsylvania 19087, USA 2012.
- 5.
Clinical and Laboratory Standards Institute (CLSI). Methods for Antimicrobial
Susceptibility Testing of Anaerobic Bacteria; Approved Standard – Eighth Edition. CLSI document M11-A8. Clinical and Laboratory Standards Institute, 950 West Valley Road, Suite 2500, Wayne, Pennsylvania 19087, USA, 2012.
- 6.
Clinical and Laboratories Standards Institute (CLSI). Performance Standards for
Antimicrobial Susceptibility Testing; Twenty-fourth Informational Supplement. CLSI document M100-S24 [ISBN 1-56238-897-5 [Print; ISBN 1-56238-898-3 [Electronic]). Clinical and Laboratory Standards Institute, 950 West Valley Road, Suite 2500, Wayne, Pennsylvania 19087-1898 USA, 2014.