


Monographie de produit - Zeftera
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Perfusion intraveineuse | Poudre lyophilisée stérile / 500 mg de ceftobiprole par flacon sous forme de ceftobiprole médocaril | Aucun Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET UTILISATION CLINIQUE
ZEFTERA (ceftobiprole médocaril pour injection, ci-après dénommé ceftobiprole) est un antibiotique de la famille des céphalosporines qui est indiqué chez des patients âgés de 18 ans et plus dans le traitement des infections suivantes lorsqu’elles sont causées par des souches sensibles des micro-organismes cités :
- Infections compliquées de la peau et des annexes cutanées (IPACc), y compris les infections du pied diabétique ne menaçant pas le membre et sans ostéomyélite concomitante, causées par : Enterobacter cloacæ, Escherichia coli, Klebsiella pneumoniæ, Proteus mirabilis, Staphylococcus aureus (y compris les isolats méthicillino-résistants) et Streptococcus pyogenes (voir POSOLOGIE ET ADMINISTRATION).
Pour réduire l’émergence de bactéries pharmacorésistantes et préserver l’efficacité de ZEFTERA et d’autres médicaments antibactériens, ZEFTERA doit être utilisé uniquement pour traiter ou prévenir les infections causées ou présumées causées par des bactéries sensibles. Lorsque les renseignements sur les cultures et sur la sensibilité sont disponibles, il faudrait en tenir compte pour la sélection ou la modification du traitement antibactérien. En l’absence de ces données, les profils locaux d’épidémiologie et de sensibilité peuvent faciliter le choix empirique du traitement.
Des spécimens appropriés pour les épreuves bactériologiques doivent être obtenus afin d’isoler et d’identifier les organismes responsables et pour déterminer leur sensibilité au ceftobiprole. Un traitement empirique par ZEFTERA peut être instauré avant que les résultats des épreuves ne soient connus. Dès que ces résultats sont disponibles, le traitement antimicrobien devrait être ajusté (voir POSOLOGIE ET ADMINISTRATION).
Gériatrie (≥ 65 ans) : Des données d’études cliniques semblent indiquer que l’utilisation du ceftobiprole dans la population gériatrique ne serait pas associée à des différences significatives d’innocuité ou d’efficacité (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Gériatrie). Les données pharmacocinétiques de population n’ont montré aucun effet indépendant de l’âge sur la pharmacocinétique du ceftobiprole. Il n’est pas nécessaire d’ajuster la posologie chez les patients âgés dont la fonction rénale est normale (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Pédiatrie (< 18 ans) : Aucune donnée n’est disponible (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Pédiatrie).
CONTRE-INDICATIONS
ZEFTERA (ceftobiprole médocaril pour injection) est contre-indiqué chez les patients présentant une grave hypersensibilité connue au ceftobiprole, à l’un des excipients ou à d’autres céphalosporines, ainsi que chez les patients qui ont déjà présenté une réaction anaphylactique aux antibiotiques de la famille des bêta-lactamines.
MISES EN GARDE ET PRÉCAUTIONS
Des réactions d’hypersensibilité sévères et parfois mortelles (anaphylaxie) ont été signalées chez les patients recevant des antibiotiques de la famille des bêta-lactamines. Ces réactions sont plus susceptibles de survenir chez des patients ayant des antécédents de sensibilité à plusieurs allergènes. Des cas d’anaphylaxie, incluant le choc anaphylactique, ont été observés avec ZEFTERA. Avant d’instaurer un traitement par ZEFTERA, une enquête soigneuse doit être réalisée pour déterminer si le patient a fait antérieurement une réaction d’hypersensibilité à d’autres céphalosporines, aux pénicillines ou à d’autres allergènes. LES RÉACTIONS GRAVES D’HYPERSENSIBILITÉ AIGUË (ANAPHYLAXIE) NÉCESSITENT UN TRAITEMENT D’URGENCE COMPORTANT DE L’ADRÉNALINE ET D’AUTRES MESURES D’URGENCE (voir Réactions d’hypersensibilité).
Généralités
Comme avec d’autres antibiotiques, l’utilisation prolongée de ZEFTERA (ceftobiprole médocaril pour injection) peut entraîner une prolifération d’organismes non sensibles, y compris des champignons. Des mesures appropriées doivent être prises si des signes de surinfection se présentent en cours de traitement.
Étant donné que les patients présentant une fasciite nécrosante, une gangrène gazeuse, un eczéma, une neutropénie, une néoplasie, et les patients immunodéprimés n’ont pas été admis dans ces études, il n’est pas recommandé d’utiliser ZEFTERA pour traiter ce type de patients.
Le schéma posologique toutes les 12 heures n’a pas été étudié chez les patients présentant une infection du pied diabétique (voir POSOLOGIE ET ADMINISTRATION).
Une hyponatrémie a été observée dans les études cliniques avec ZEFTERA. Pour les patients à risque d’hyponatrémie, on devrait en tenir compte lors du choix de la solution pour perfusion de ZEFTERA (voir POSOLOGIE ET ADMINISTRATION).
Neurologique
Neuropathie
Comme avec d’autres bêta-lactamines, les patients peuvent subir des crises convulsives durant un traitement par ZEFTERA. Les convulsions associées à ZEFTERA sont survenues le plus souvent chez les patients présentant des troubles convulsifs ou du SNC préexistants; pour cette raison, la prudence est recommandée lors du traitement de ces patients.
Système immunitaire
Réactions d’hypersensibilité
LES RÉACTIONS GRAVES D’HYPERSENSIBILITÉ AIGUË (ANAPHYLAXIE) NÉCESSITENT UNE INTERVENTION D’URGENCE AVEC DE L’ADRÉNALINE ET, SELON LE TABLEAU CLINIQUE, D’AUTRES MESURES D’URGENCE TELLES QUE L’ADMINISTRATION D’OXYGÈNE, DE LIQUIDES INTRAVEINEUX, D’ANTIHISTAMINIQUES INTRAVEINEUX, DE CORTICOSTÉROÏDES, D’AMINES PRESSIVES, AINSI QU’UNE PRISE EN CHARGE RESPIRATOIRE.
En cas de réaction allergique à ZEFTERA, il faut interrompre le traitement.
Site de perfusion
Des réactions au site de perfusion, incluant douleur et phlébite, ont été observées dans les études cliniques (voir EFFETS INDÉSIRABLES).
Gastro-intestinal
Diarrhées associées à Clostridium difficile
Des diarrhées associées à Clostridium difficile (DACD) ont été signalées lors de l’utilisation de nombreux antibactériens, y compris ZEFTERA. Ces affections peuvent varier d’une diarrhée légère à une colite mortelle. Il est donc important d’envisager le diagnostic de DACD chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de mégacôlon toxique ou de perforation du côlon à la suite de l’administration de tout agent antibactérien. Des cas de DACD ont été signalés jusqu’à deux mois ou plus après l’administration des antibactériens.
Les traitements par agents antibactériens peuvent altérer la flore physiologique du côlon et permettre la prolifération de Clostridium difficile. Ce germe produit des toxines A et B qui contribuent au développement des diarrhées qui lui sont associées. Les DACD peuvent être à l’origine d’une morbidité significative et d’une mortalité. Elles peuvent être réfractaires au traitement antimicrobien.
Si le diagnostic de DACD est suspecté ou confirmé, il faut instaurer des mesures thérapeutiques appropriées. Dans les cas bénins, il suffit habituellement d’arrêter l’administration des agents antibactériens non dirigés contre Clostridium difficile. Pour les cas de gravité moyenne à sévère, il faut envisager l’apport de liquides et d’électrolytes, une supplémentation protéinique et l’administration d’un agent antibactérien cliniquement efficace contre Clostridium difficile. Étant donné qu’une intervention chirurgicale peut être nécessaire pour des cas sévères spécifiques, une évaluation chirurgicale doit être instituée selon l’état clinique (voir EFFETS INDĖSIRABLES).
Rénal
Chez les patients présentant une dysfonction rénale modérée ou sévère (ClCr de 10 à < 50 ml/min), une modification posologique est nécessaire (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale). En raison des données cliniques limitées et d’une augmentation prévue de l’exposition au ceftobiprole et à son métabolite, on doit utiliser ZEFTERA avec prudence chez des patients présentant une dysfonction rénale sévère. L’administration concomitante d’aminoglycosides et de certaines céphalosporines a entraîné une néphrotoxicité. L’administration concomitante de ZEFTERA et d’agents néphrotoxiques connus n’a pas été étudiée.
ZEFTERA n’est pas recommandé chez les patients atteints d’une insuffisance rénale terminale (ClCr < 10 ml/min) ou chez les patients sous dialyse, quel que soit le type de dialyse (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale). Bien que le ceptobiprole soit éliminé par hémodialyse, on ne dispose pas de renseignements suffisants pour faire des recommandations posologiques.
Populations particulières
Femmes enceintes : Aucune étude clinique n’a été réalisée chez la femme enceinte. ZEFTERA ne devrait pas être utilisé durant la grossesse à moins que le bénéfice attendu chez la mère ne l’emporte sur le risque potentiel pour le fœtus. Des études de reproduction réalisées chez l’animal à des doses atteignant deux à huit fois les doses utilisées chez l’être humain n’ont mis en évidence ni altération de la fertilité, ni effet nuisible sur le fœtus. Les études sur la reproduction animale ne sont pas toujours prédictives d’un effet chez l’être humain (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, TOXICOLOGIE).
Femmes qui allaitent : On ne sait pas si le ceftobiprole est excrété dans le lait maternel humain. L’allaitement devrait être interrompu pendant un traitement par ZEFTERA. Les études chez l’animal ont montré que la concentration de ceftobiprole excrété dans le lait animal correspond à environ 20 % des taux plasmatiques maternels (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, TOXICOLOGIE).
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de ZEFTERA n’ont pas été établies chez les patients âgés de moins de 18 ans. Par conséquent, son utilisation dans cette population pédiatrique n’est pas recommandée.
Gériatrie (> 65 ans) : Sur le nombre total de sujets traités par ZEFTERA dans les études cliniques, 22 % étaient âgés de 65 ans et plus, et 6 % de 75 ans et plus.
Il n’est pas nécessaire de modifier la posologie chez les patients âgés dont la fonction rénale est normale (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale). Dans la mesure où les patients âgés peuvent avoir une fonction rénale altérée, la clairance de la créatinine doit être prise en considération au moment où l’on détermine la posologie à administrer chez ces patients.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus fréquents chez les patients traités par ZEFTERA (ceftobiprole médocaril pour injection) sont : nausées (9,1 %), dysgueusie (5,6 %), vomissements (4,8 %), diarrhées (4,8 %) et céphalées (4,5 %). La majorité (92,6 %) de ces événements indésirables ont été signalés comme étant de sévérité légère à modérée. Le ceftobiprole a été interrompu chez 3,8 % des sujets en raison d’un événement indésirable, contre 4,1 % pour l’ensemble des comparateurs. Pendant les essais cliniques, les effets indésirables médicamenteux suivants ont conduit à l’interruption de ZEFTERA : éruption cutanée (0,6 %), nausées (0,5 %), vomissements (0,4 %), réactions d’hypersensibilité (0,3 %) et hyponatrémie (0,3 %). Pour les comparateurs, les effets indésirables médicamenteux ayant conduit à l’interruption du médicament ont été : éruption cutanée (0,9 %), réactions d’hypersensibilité (0,9 %), nausées (0,5 %), réactions au site de perfusion (0,5 %) et diarrhées (0,5 %).
Effets indésirables du médicament signalés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très variables, les taux d’effets indésirables observés dans les essais cliniques sur un médicament ne peuvent pas être comparés directement aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament et peuvent ne pas refléter les taux observés dans la pratique.
L’innocuité de ZEFTERA chez des patients présentant des infections compliquées de la peau et des annexes cutanées (y compris les infections du pied diabétique sans ostéomyélite concomitante) a été évaluée lors de deux études de phase III contrôlées à double insu par témoin actif et portant sur 1 593 patients adultes (dont 932 recevant ZEFTERA). Tous les médicaments de l’étude ont été administrés pendant 7 à 14 jours. Le tableau 1 présente les effets indésirables attribuables à ZEFTERA à 500 mg administré toutes les 8 ou 12 heures par perfusion de 120 ou 60 minutes et qui sont survenus à un taux ≥ 1 % (et jugés par l’investigateur comme étant liés à ZEFTERA, que ce soit peu probablement, possiblement ou probablement).
Tableau 1 : Effets indésirables médicamenteux (%) observés lors de deux essais cliniques de phase III et survenant à un taux ≥ 1 %
Classe de systèmes-organes Terme préférentiel | Ceftobiprole n = 932 (%) | Traitements comparateurs1 n = 661 (%) | |
| Affections gastro-intestinales | |||
Nausées Diarrhées Vomissements Constipation Dyspepsie Affections du système nerveux Dysgueusie Céphalées Étourdissements Troubles généraux et anomalies au site d’administration Pyrexie Fatigue Frissons Affections de la peau et du tissu sous-cutané Éruption cutanée Prurit Investigations Alanine aminotransférase augmentée Aspartate aminotransférase augmentée Affections vasculaires Phlébite | 9,1 4,8 4,8 1,2 1,1 5,6 4,5 2,7 1,3 1,1 1,0 2,7 1,7 1,6 1,3 1,9 | 5,3 3,5 3,3 2,0 0,6 0,9 2,4 0,8 0,9 0,9 0,6 2,6 4,7 2,0 1,2 0,8 | |
| Troubles du métabolisme et de la nutrition | |||
| Hyponatrémie | 1,1 | 0 | |
| 1 La vancomycine dans l’étude portant sur des patients présentant des infections à Gram positif; la vancomycine associée à la ceftazidime dans l’étude portant sur des patients présentant des infections à Gram positif et à Gram négatif | |||
La majorité des cas de nausées étaient légers et spontanément résolutifs et n’ont pas entraîné l’abandon de ZEFTERA. Les nausées sont survenues à une fréquence plus faible chez les patients qui avaient reçu une perfusion de 120 minutes (7 %) que chez ceux dont la perfusion a été de 60 minutes (12 %).
Dans le cadre de ces essais cliniques, l’anaphylaxie, incluant le choc anaphylactique, la colite à Clostridium difficile et les crises convulsives se sont placées parmi les effets indésirables médicamenteux ayant une incidence inférieure à 1 %.
L’expérience est limitée chez les patients ayant reçu un traitement de plus de 14 jours (n = 18). Le profil des événements indésirables chez les sujets traités pendant plus de 14 jours a été similaire à celui des sujets traités pendant 14 jours ou moins (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, ESSAIS CLINIQUES).
Effets indésirables signalés moins souvent au cours des essais cliniques (< 1 %)
Les effets indésirables qui étaient possiblement ou probablement liés à ZEFTERA et dont l’incidence était < 1,0 % et > 0,3 % lors des études cliniques de phase III sont les suivants :
Affections hématologiques et du système lymphatique : anémie
Affections gastro-intestinales : douleur abdominale, dyspepsie, gêne gastrique, bouche sèche
Troubles généraux et anomalies au site d’administration : asthénie, frissons, fatigue, œdème périphérique, pyrexie, douleur au point de perfusion, phlébite au site du cathéter, sensation de chaleur
Infections et infestations : infection mycotique vulvovaginale, infection fongique
Affections du système immunitaire : hypersensibilité
Anomalies de laboratoire : créatininémie augmentée, lactate déshydrogénase sanguine augmentée, éosinophiles augmentés, gamma-glutamyltransférase augmentée, fonction hépatique anormale, numération plaquettaire augmentée, clairance de la créatinine diminuée, triglycéridémie augmentée, basophiles augmentés
Trouble du métabolisme et de la nutrition : hyperglycémie
Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires, douleurs rachidiennes, douleurs dans les membres
Affections du système nerveux : somnolence
Affections psychiatriques : agitation, insomnie, anxiété
Affections du rein et des voies urinaires : odeur des urines anormale, pollakiurie
Affections respiratoires, thoraciques et médiastinales : dyspnée, douleur du pharynx
Affections de la peau et du tissu sous-cutané : dermatite allergique, hyperhidrose, érythème, éruption maculopapuleuse, urticaire
Affections vasculaires : bouffées congestives, thrombophlébite, hypertension
Résultats hématologiques et biologiques anormaux
Voir le tableau 1 et Effets indésirables signalés moins souvent au cours des essais cliniques (< 1 %).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des études d’induction in vitro ont été menées avec du ceftobiprole dosé à 5 μM. La concentration plasmatique maximale de ceftobiprole escomptée chez des êtres humains ayant reçu 500 mg de ceftobiprole toutes les huit heures en perfusion de deux heures est d’environ 65 μM. Ces études in vitro ont montré une inhibition minime et aucun potentiel d’induction des isoenzymes CYP1A2, CYP2C9, CYP2C19, CYP2D6 et CYP3A4. Sur la base de ces études, et parce que la distribution du ceftobiprole se limite au compartiment extracellulaire, le ceftobiprole est peu susceptible d’influencer la clairance métabolique des médicaments métabolisés par le CYP450 et administrés en concomitance. Le risque d’interaction des autres médicaments avec le ceftobiprole est minime puisqu’une petite fraction seulement du ceftobiprole est métabolisée. Par conséquent, on ne prévoit aucune interaction métabolique pertinente entre médicaments.
Des expériences in vitro ont été menées pour déterminer si le ceftobiprole est un substrat ou un inhibiteur de la glycoprotéine P, transporteur d’efflux médicamenteux. Le ceftobiprole n’a été identifié ni comme substrat ni comme inhibiteur de cette glycoprotéine.
Lors de réactions spécifiques catalysées par le cytochrome P450 (CYP450) dans des microsomes humains, le ceftobiprole n’a montré aucun effet inhibiteur significatif de la 1-hydroxylation ou de la 7-hydroxylation de la tacrine (CYP1A2), de la 4'-hydroxylation du diclofénac (CYP2C9), de la 4'-hydroxylation de la S-méphénytoïne (CYP2C19), de la 1'-hydroxylation du bufuralol (CYP2D6) ou de la 6-β-hydroxylation de la testostérone (CYP3A4). Seul un faible potentiel inhibiteur (8 % à 28 %) est apparu pour les concentrations testées les plus élevées (50 à 100 μM). Dans une autre expérience sur des hépatocytes humains en culture, 5 μM de ceftobiprole n’ont pas entraîné d’induction de CYP1A2, CYP2B6, CYP2C9, CYP2C19 ou CYP3A4/5.
Comme le ceftobiprole ne subit aucune sécrétion tubulaire et qu’une fraction seulement est réabsorbée, on ne s’attend pas à des interactions entre médicaments au niveau rénal.
Interactions médicament-médicament
Aucune étude clinique sur les interactions entre médicaments n’a été effectuée. Les analyses pharmacocinétiques de population n’ont montré aucun effet des médicaments concomitants suivants sur la pharmacocinétique du ceftobiprole : fentanyl, lidocaïne, acétaminophène, diclofénac, acide acétylsalicylique, héparine, diphénhydramine, propofol, chlorhydrate d’hydromorphone, méthadone, bitartrate d’hydrocodone, métamizole sodique, furosémide.
Interactions médicament-aliment
Les interactions avec des aliments n’ont pas été déterminées.
Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été déterminées.
Effets du médicament sur les essais de laboratoire
Les interactions avec des examens de laboratoire n’ont pas été déterminées.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
D’après les données pharmacocinétiques de ZEFTERA (ceftobiprole médocaril pour injection), la posologie doit être modifiée chez les patients atteints d’une insuffisance rénale modérée à sévère (voir Posologie recommandée et modification posologique, Insuffisance rénale).
Posologie recommandée et modification posologique
| Infection | Agents pathogènes | Posologie recommandée | Durée de la perfusion intraveineuse | Durée du traitement |
| Infections compliquées de la peau ou des annexes cutanées hormis les infections du pied diabétique | Gram positif seulement†
| 500 mg toutes les 12 heures | 60 minutes | 7-14 jours |
Gram négatif seulement Escherichia coli Proteus mirabilis Enterobacter cloacæ Klebsiella pneumoniæ ____________________________ Gram négatif et Gram positif | 500 mg toutes les 8 heures | 120 minutes | 7-14 jours | |
| Infections compliquées de la peau ou des annexes cutanées y compris les infections du pied diabétique (ne menaçant pas le membre et sans ostéomyélite concomitante)‡ | Gram positif -Staphylococcus aureus (y compris les souches méthicillino-résistantes) Gram négatif Escherichia coli Proteus mirabilis Enterobacter cloacæ Klebsiella pneumoniæ ____________________________ Gram négatif avec ou sans Gram positif | 500 mg toutes les 8 heures | 120 minutes | 7-14 jours |
† Dans les cas documentés d’infection bactérienne à Gram positif seulement ‡ Le schéma posologique toutes les 12 heures n’a pas été étudié chez les patients présentant une infection du pied diabétique et n’est donc pas recommandé chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS). | ||||
Insuffisance rénale
Chez les patients présentant une insuffisance rénale légère (clairance de la créatinine [ClCr] de 50 à 80 ml/min), il n’est pas nécessaire de modifier la posologie. Chez les patients présentant une insuffisance rénale modérée (ClCr de 30 à < 50 ml/min), la posologie de ZEFTERA devrait être de 500 mg administrés toutes les 12 heures par perfusion intraveineuse de 120 minutes. Chez les patients présentant une insuffisance rénale sévère (ClCr < 30 ml/min), la posologie de ZEFTERA devrait être de 250 mg administrés toutes les 12 heures par perfusion intraveineuse de 120 minutes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale). En raison des données cliniques limitées et d’une augmentation prévue de l’exposition au ceftobiprole et à son métabolite, on doit utiliser ZEFTERA avec prudence chez des patients présentant une dysfonction rénale sévère.
ZEFTERA n’est pas recommandé chez les patients atteints d’une insuffisance rénale terminale (ClCr < 10 ml/min) ou chez les patients sous dialyse, quel que soit le type de dialyse (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal). On ne dispose pas de renseignements suffisants pour faire des recommandations posologiques.
La formule qui suit peut servir à estimer la ClCr. La créatinine sérique utilisée dans la formule doit correspondre à une fonction rénale stationnaire.
| Hommes : clairance de la créatinine (ml/min) = | poids (kg) x (140 - âge en années) 72 x créatinine sérique (mg/dl) |
| Femmes : clairance de la créatinine (ml/min) = | 0,85 x valeur calculée pour les hommes |
Insuffisance hépatique
On ne dispose pas de données sur l’utilisation de ZEFTERA chez des patients présentant une dysfonction hépatique. Toutefois, comme le ceftobiprole est peu métabolisé par le foie et comme il est éliminé principalement par les reins, il n’est pas nécessaire d’ajuster la posologie chez les patients atteints de dysfonction hépatique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
Autres
Aucune modification posologique n’est recommandée en fonction seulement de l’âge (18 ans et plus), du sexe ou de la race (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
Administration
ZEFTERA doit être reconstitué et ensuite dilué avant d’être administré par perfusion intraveineuse pendant une heure ou deux heures.
Chaque flacon est destiné à un usage unique.
Reconstitution :
Produits parentéraux :
| Format du flacon | Volume de solvant à ajouter au flacon | Volume approximatif disponible | Concentration nominale |
| 20 ml | 10 ml | 10,6 ml | 50 mg/ml |
La poudre lyophilisée doit être reconstituée uniquement avec 10 ml d’eau pour injection ou de solution de dextrose à 5 % pour injection. Secouer le flacon vigoureusement. La dissolution complète peut demander jusqu’à 10 minutes. Avant de procéder à la dilution dans la solution pour perfusion, laisser se dissiper la mousse qui a pu se former.
Dilution :
Prélever 10 ml de solution reconstituée dans le flacon et l’injecter dans un contenant approprié (p. ex. poche à perfusion en PVC ou en PE, bouteille en verre) contenant 250 ml de solution de chlorure de sodium à 0,9 %, de solution de dextrose à 5 % pour injection ou de soluté Ringer au lactate pour injection et perfusion. Pour obtenir une solution homogène, retourner doucement le contenant 5 à 10 fois. Pour prévenir la formation de mousse, éviter d’agiter vigoureusement.
Pour des renseignements sur les conditions de conservation et la stabilité de la solution pour perfusion, veuillez voir ENTREPOSAGE ET STABILITÉ.
Pour les patients présentant une insuffisance rénale grave (voir Posologie recommandée et modification posologique, Insuffisance rénale), il faut diluer 5 ml de solution reconstituée dans 125 ml de solution de chlorure de sodium à 0,9 %, de solution de dextrose à 5 % pour injection ou de soluté Ringer au lactate pour injection et perfusion.
Avant l’administration, la solution doit être inspectée visuellement afin de vérifier l’absence de particules. Si des particules sont visibles, la solution est à jeter.
Compatibilité
La compatibilité de ZEFTERA avec d’autres médicaments n’a pas été établie. ZEFTERA ne doit pas être mélangé ni ajouté à des solutions contenant d’autres médicaments.
SURDOSAGE
On ne dispose pas de renseignements sur le surdosage de ZEFTERA (ceftobiprole médocaril pour injection) chez l’être humain. Lors des essais de phase I, la dose maximale administrée a été un total quotidien de 3 g (1 g toutes les huit heures). En cas surdosage, une prise en charge symptomatique est nécessaire.
Pour la prise en charge d’un surdosage présumé, contactez votre centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Le ceftobiprole médocaril est le promédicament hydrosoluble du ceftobiprole, une céphalosporine prototype ayant une activité bactéricide contre un large spectre de bactéries à Gram positif comprenant les espèces Staphylococcus résistantes à la méthicilline. Le ceftobiprole agit également contre de nombreuses bactéries à Gram négatif, dont plusieurs Enterobacteriaceæ.
Mode d’action
Le ceftobiprole a un mode d’action bactéricide qui fait intervenir une forte affinité pour de nombreuses protéines fixatrices de pénicilline (PBP) essentielles se trouvant couramment à la fois dans les bactéries à Gram positif et à Gram négatif.
Le ceftobiprole a une activité bactéricide distinctive contre les staphylocoques méthicillino-résistants, principalement en raison de sa forte liaison à la PBP2a staphylococcique, soit la PBP principalement responsable de la résistance aux bêta-lactamines dans les staphylocoques méthicillino-résistants, et notamment S. aureus résistant à la méthicilline (SARM).
Mécanisme de résistance
Le ceftobiprole résiste à l’hydrolyse par les pénicillinases de S. aureus et par de nombreuses bêta-lactamases de classes C et A que l’on trouve chez les bactéries à Gram négatif. Comme la plupart des céphalosporines, le ceftobiprole est hydrolysé par les bêta-lactamases à spectre étendu (BLSE), les carbapénémases à sérine et les métallo-bêta-lactamases.
Résistance croisée
La résistance au ceftobiprole causée par une mutation spontanée in vitro est rare. Bien qu’une résistance croisée ait été observée entre le ceftobiprole et quelques autres céphalosporines de génération avancée, certains micro-organismes résistants aux autres céphalosporines peuvent être sensibles au ceftobiprole.
Pharmacodynamie
L’effet du ceftobiprole chez les sujets sains a été évalué dans une étude QT/QTc. Administré sous la forme d’une seule injection intraveineuse, le ceftobiprole à doses thérapeutiques et suprathérapeutiques est resté sans effet sur la fréquence cardiaque ou sur d’autres paramètres électrocardiographiques chez les sujets en bonne santé (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, PHARMACOLOGIE DÉTAILLÉE).
Des convulsions ont été observées après une administration intracérébrale directe chez des souris et peuvent être attribuées à l’inhibition de la neurotransmission médiée par le récepteur GABA (voir PHARMACOLOGIE DÉTAILLÉE, PHARMACOLOGIE ANIMALE).
Pharmacocinétique
Le tableau 2 résume les paramètres pharmacocinétiques moyens du ceftobiprole chez l’adulte pour une dose unique de 500 mg administrée en perfusion de 60 minutes et pour des doses multiples de 500 mg administrées toutes les huit heures en perfusions de 120 minutes. Entre la dose unique et les doses multiples, les caractéristiques pharmacocinétiques étaient similaires.
Tableau 2 : Paramètres pharmacocinétiques moyens (écart-type) du ceftobiprole chez l’adulte
| Paramètre | Dose unique de 500 mg administrée en perfusion de 60 minutes | Doses multiples de 500 mg administrées toutes les 8 heures en perfusions de 120 minutes |
| Cmax (μg/ml) | 34,2 (6,05) | 33,0 (4,83) |
| ASC (μg•h/ml) | 116 (20,2) | 102 (11,9) |
| t1/2 (heures) | 2,85 (0,55) | 3,3 (0,3) |
| CL (l/h) | 4,46 (0,84) | 4,98 (0,58) |
La pharmacocinétique du ceftobiprole est linéaire et indépendante du temps. Sa Cmax et son ASC augmentent proportionnellement à la dose dans un intervalle de 125 mg à 1 g. Les concentrations du ceftobiprole à l’état d’équilibre sont atteintes dès le premier jour. Chez les sujets dont la fonction rénale est normale, il n’y a pas d’accumulation notable avec les schémas toutes les huit heures et toutes les 12 heures (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, PHARMACOLOGIE DÉTAILLÉE).
Absorption : ZEFTERA (ceftobiprole médocaril pour injection) est administré par voie intraveineuse et présente donc une biodisponibilité de 100 %.
Distribution : Le ceftobiprole se fixe très peu (à 16 %) aux protéines plasmatiques et le fait indépendamment de la concentration. Le volume de distribution à l’état d’équilibre du ceftobiprole (18 litres) est voisin du volume de liquide extracellulaire chez l’être humain.
Métabolisme : La conversion du promédicament ceftobiprole médocaril en la fraction active ceftobiprole se fait rapidement, et passe par la médiation des estérases plasmatiques. Les concentrations de promédicament sont négligeables et ne sont mesurables dans le plasma et dans l’urine que pendant la perfusion.
Le ceftobiprole subit une métabolisation minime en métabolite à cycle ouvert, ce dernier n’ayant pas d’activité microbiologique. L’exposition systémique au métabolite à cycle ouvert était nettement plus faible que celle au ceftobiprole, et représentait environ 4 % de l’exposition à la molécule mère.
Excrétion : Le ceftobiprole est principalement éliminé sous forme inchangée par excrétion rénale, le mécanisme prédominant de cette élimination étant la filtration glomérulaire, accompagnée d’une certaine mesure de réabsorption active. Lors des études précliniques, le probénécide n’a pas eu d’effet sur la pharmacocinétique du ceftobiprole, ce qui indique que les mécanismes de sécrétion tubulaire active ne sont pas impliqués. La demi-vie d’élimination du métabolite à cycle ouvert a été légèrement supérieure à celle du ceftobiprole, c’est-à-dire cinq heures environ contre approximativement trois heures. Après l’administration d’une dose unique, environ 89 % de la dose administrée est récupérée dans l’urine sous forme de ceftobiprole actif (83 %), de métabolite à cycle ouvert (5 %) et de ceftobiprole médocaril (< 1 %).
Populations et états pathologiques particuliers
Pédiatrie : Les paramètres pharmacocinétiques du ceftobiprole n’ont pas été établis chez les patients âgés de moins de 18 ans.
Gériatrie : Les analyses pharmacocinétiques de population ont montré que l’âge n’avait aucun effet en soi sur la pharmacocinétique du ceftobiprole. Il n’est pas nécessaire d’ajuster la posologie chez les patients âgés dont la fonction rénale est normale (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
Sexe : L’exposition systémique au ceftobiprole était plus élevée chez les femmes que chez les hommes (de 21 % pour la Cmax et de 15 % pour l’ASC), mais le %T > CMI était comparable entre hommes et femmes. Par conséquent, aucun ajustement posologique en fonction du sexe n’est nécessaire.
Race : Les analyses pharmacocinétiques de population (comprenant des sujets de race blanche et un nombre limité d’Afro-Américains et d’autres groupes) ont montré que la race n’a pas d’effet sur la pharmacocinétique du ceftobiprole. Par conséquent, aucun ajustement posologique en fonction de la race n’est nécessaire.
Insuffisance hépatique : Les paramètres pharmacocinétiques du ceftobiprole n’ont pas été établis chez les patients atteints d’une dysfonction hépatique. Comme le ceftobiprole ne semble pas subir de métabolisme hépatique important, l’insuffisance hépatique ne devrait pas avoir d’effet notable sur la clairance systémique du ceftobiprole. Compte tenu du faible taux de liaison du ceftobiprole aux protéines, les différences de concentrations d’albumine associées à la dysfonction hépatique ne devraient pas avoir d’effet notable sur la fraction libre du ceftobiprole.
Par conséquent, aucun ajustement posologique n’est nécessaire chez les patients présentant une dysfonction hépatique (voir POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique).
Insuffisance rénale : Les paramètres pharmacocinétiques du ceftobiprole sont comparables chez les volontaires sains et les patients atteints d’une dysfonction rénale légère (ClCr > 50 à ≤ 80 ml/min). L’ASC du ceftobiprole était 2,5 fois plus élevée chez les patients présentant une dysfonction rénale modérée (ClCr ≥ 30 à ≤ 50 ml/min) et 3,5 fois plus élevée chez les patients présentant une dysfonction grave (ClCr < 30 ml/min) que chez les sujets sains dont la fonction rénale était normale. L’ajustement posologique est donc recommandé chez les patients présentant une dysfonction rénale modérée à grave (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale).
L’ASC du ceftobiprole et celle de son métabolite à cycle ouvert n’ayant pas d’activité microbiologique ont augmenté sensiblement chez des patients nécessitant une hémodialyse comparativement aux sujets sains. Lors d’une étude où l’on a administré une dose unique de 250 mg de ceftobiprole en perfusion intraveineuse à six sujets atteints d’insuffisance rénale terminale sous hémodialyse, la quantité de ceftobiprole éliminée au cours d’une séance d’hémodialyse de quatre heures a été de 70 mg (28 % de la dose).
PK/PD chez l’être humain
Une perfusion de deux heures administrée toutes les huit heures augmente la durée pendant laquelle la concentration plasmatique de ceftobiprole reste supérieure à la CMI du micro-organisme visé (%T > CMI), et ce à la fois pour les pathogènes à Gram positif et à Gram négatif. Une perfusion d’une heure administrée toutes les 12 heures procure un %T > CMI suffisant pour les infections à Gram positif documentées (voir PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES, PHARMACOLOGIE DÉTAILLÉE).
ENTREPOSAGE ET STABILITÉ
Entreposage des flacons :
Les flacons de ZEFTERA (ceftobiprole médocaril pour injection) doivent être conservés au réfrigérateur à une température de 2 à 8 °C dans leur boîte afin de les protéger de la lumière avant la reconstitution.
Entreposage des solutions reconstituées et des solutions pour perfusion
Les données de stabilité chimique, physique et microbiologique lors de l’emploi confortent les délais totaux pour la reconstitution, la dilution et la perfusion décrits dans le tableau ci-dessous.
| Solvant pour reconstitution (10 ml) | Durée de conservation maximale de la solution reconstituée | Solvant de solution pour perfusion (250 ml) | Délais totaux admis pour la reconstitution, la dilution et la perfusion | |||
| Solution reconstituée conservée à 25 °C | Solution reconstituée conservée entre 2 et 8 °C (réfrigérateur) | Solutions pour perfusion conservées à 25 °C | Solutions pour perfusion conservées entre 2 et 8 °C (réfrigérateur) | |||
| À l’abri de la lumière | À l’abri de la lumière | À l’abri de la lumière | NON à l’abri de la lumière | À l’abri de la lumière | ||
| Eau pour injection ou dextrose à 5 % | 1 h | 24 h | Chlorure de sodium à 0,9 % | 24 h | 8 h | 96 h |
| Dextrose à 5 % | 12 h | 8 h | 96 h | |||
| Ringer lactate | 24 h | 8 h | Ne pas réfrigérer | |||
Les solutions reconstituées et les solutions pour perfusion ne doivent pas être congelées. Les solutions reconstituées et les solutions pour perfusion ne doivent pas être exposées aux rayons directs du soleil.
Si la solution pour perfusion est entreposée au réfrigérateur, elle doit être ramenée à la température ambiante avant son administration. Il n’est pas nécessaire de garder la solution pour perfusion à l’abri de la lumière pendant l’administration.
Voir la méthode de préparation sous POSOLOGIE ET ADMINISTRATION, Administration.
Garder hors de la portée des enfants.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Chaque flacon est destiné exclusivement à l’usage unique.
ZEFTERA (ceftobiprole médocaril pour injection) doit être reconstitué et ensuite dilué avant de passer à la perfusion (voir POSOLOGIE ET ADMINISTRATION, Administration).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ZEFTERA (ceftobiprole médocaril pour injection) est présenté en flacons stériles de 20 ml à usage unique en verre transparent contenant 500 mg de ceftobiprole en poudre lyophilisée (sous forme de 666,6 mg de ceftobiprole médocaril).
ZEFTERA est conditionné en boîtes de 10 flacons.
ZEFTERA contient les ingrédients inactifs suivants : acide citrique monohydraté, hydroxyde de sodium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Nom propre | Ceftobiprole médocaril (promédicament) | Ceftobiprole (fraction active) |
| Nom chimique | acide (6R,7R)-7-[[(2Z)-(5-amino-1,2,4-thiadiazol-3-yl)(hydroxyimino)acétyl]amino]-3-[(E)-[(3'R)-1'-[[(5-méthyl-2-oxo-1,3-dioxol-4-yl)méthoxy] carbonyl]-2-oxo-1,3'-bipyrrolidinyl-3-ylidène] méthyl]-8-oxo-5-thia-1-azabicyclo[4.2.0]oct-2-ène-2-carboxylique, sel monosodique | acide (6R,7R)-7-[[(2Z)-(5-amino-1,2,4-thiadiazol-3-yl) (hydroxyimino)acétyl]amino]-8-oxo-3-[(E)-[(3'R)-2-oxo-1,3'-bipyrrolidinyl-3-ylidène]méthyl]-5-thia-1-azabicyclo[4.2.0]oct-2-ène-2-carboxylique |
| Formule Moléculaire | C26H25N8NaO11S2 | C 20H22N8O6S2 |
| Masse moléculaire | 712,64 | 534,27 |
| Formule développée | 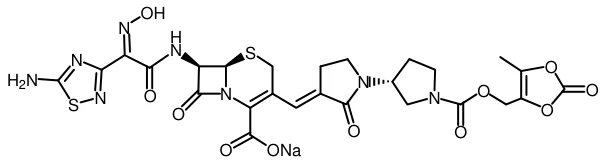 | 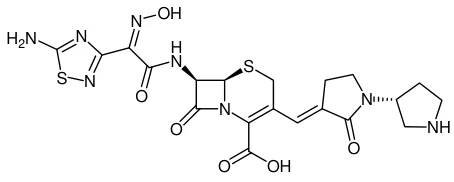 |
Propriétés physicochimiques : Le ceftobiprole médocaril est produit par la modification chimique d’un produit de fermentation. Le ceftobiprole médocaril est franchement soluble dans l’eau. C’est une poudre blanche à jaunâtre ou légèrement brunâtre. Le ceftobiprole médocaril est un promédicament dont la fraction active est le ceftobiprole.
pH : Le pH d’une solution à 1 % dans l’eau est égal à 4,52. La valeur pKa est de 2,8 à 25 °C pour la fraction acide carboxylique de BAL5788. Un deuxième pKa voisin de 9 est attribué au groupe fonctionnel hydroxyimino (oxime).
ESSAIS CLINIQUES
Infections compliquées de la peau et des annexes cutanées comprenant les infections du pied diabétique
Tableau 3 : Résumé des études cliniques de phase III et des données démographiques des patients
| N° de l’étude | Plan d’essai | Posologie, voie d’administration et durée | Nbre de sujetsa | Données démographiques : Sexe Âge moyen (tranche) |
BAP00154 (Essai 1) | Essai randomisé, à double insu, comparant le ceftobiprole médocaril et la vancomycine dans le traitement des infections compliquées de la peau et des annexes cutanées | Traitement : perfusion IV de ceftobiprole médocaril (équivalant à 500 mg de ceftobiprole) pendant 60 min q12h ou de 1 000 mg de vancomycine q12h, pendant 7 à 14 jours | 784 | 454 M 330 F 47,3 ans (18 à 91 ans) |
BAP00414 (Essai 2) | Essai randomisé, à double insu, comparant le ceftobiprole médocaril et l’association vancomycine + ceftazidime dans le traitement des infections compliquées de la peau et des annexes cutanées, y compris des infections du pied diabétique | Traitement : perfusion IV de ceftobiprole médocaril (équivalent à 500 mg de ceftobiprole) pendant 120 min q8h plus un placebo pendant 60 min q12h ou de 1 000 mg de vancomycine pendant 60 min q12h plus 1 000 mg de ceftazidime pendant 120 min q8h, pendant 7 à 14 jours | 828 | 523 M, 305 F 52,6 ans (18 à 92 ans) |
a Groupe d’analyse en intention de traiter
Les infections de plaies chirurgicales, de lésions traumatiques ou de brûlures étaient présentes chez 26 % des patients, les abcès chez 38 %, la cellulite chez 18 % et les infections du pied diabétique ne menaçant pas le membre chez 18 % des patients au début de l’étude. L’infection du pied diabétique (sans signe d’ostéomyélite) était incluse dans l’essai 2 seulement, où elle était présente chez 31 % des participants.
Résultats des études
| Tableau 4 : Taux de guérison clinique à la visite de vérification de l’efficacité1 lors d’un essai de phase III sur les infections compliquées de la peau et des annexes cutanées | |||||||
| Essai 1 : infections à Gram positif | |||||||
| Population | ZEFTERA 500 mg q12h | Comparateur | |||||
| N | Guérison | % | N | Guérison | % | ||
| Cliniquement évaluable | 282 | 263 | 93,3 | 277 | 259 | 93,5 | |
| En intention de traiter | 397 | 309 | 77,8 | 387 | 300 | 77,5 | |
| 1 | Visite de vérification de l’efficacité 7 à 14 jours après la fin du traitement | ||||||
| Tableau 5 : Taux de guérison clinique à la visite de vérification de l’efficacité1 dans une étude de phase III sur les infections compliquées de la peau et des annexes cutanées | |||||||
Essai 2 : Infections à Gram positif et à Gram négatif, y compris les infections du pied diabétique | |||||||
| Population | ZEFTERA 500 mg q8h | Comparateur | |||||
| N | Guérison | % | N | Guérison | % | ||
| Cliniquement évaluable | 485 | 439 | 90,5 | 244 | 220 | 90,2 | |
| En intention de traiter | 547 | 448 | 81,9 | 281 | 227 | 80,8 | |
| Infections du pied diabétique | 145 | 125 | 86,2 | 77 | 63 | 81,8 | |
| 1 | Visite de vérification de l’efficacité 7 à 14 jours après la fin du traitement | ||||||
| Tableau 6 : Taux de guérison clinique à la visite de vérification de l’efficacité1 pour les infections compliquées de la peau et des annexes cutanées causées par les pathogènes à Gram positif isolés au départ | |||
| Agent pathogène | ZEFTERA | Comparateur | |
500 mg q12h % (n/N)2 | % (n/N)2 | ||
| Gram positif | |||
| Staphylococcus aureus (sensible à la méthicilline) | 96 (121/126) | 96 (108/112) | |
| Staphylococcus aureus (résistant à la méthicilline) | 92 (56/61) | 90 (54/60) | |
| Streptococcus pyogenes | 73 (8/11) | 88 (15/17) | |
| 1 Visite de vérification de l’efficacité 7 à 14 jours après la fin du traitement | |||
| 2 n = nombre de patients guéris; N = nombre total | |||
Tableau 7 : Taux de guérison clinique à la visite de vérification de l’efficacité1 pour les infections compliquées de la peau et des annexes cutanées causées par les pathogènes à Gram positif et à Gram négatif isolés au départ, y compris les infections du pied diabétique Agent pathogène ZEFTERA 500 mg q8h Comparateur % (n/N)2 % (n/N)2 Gram positif Staphylococcus aureus (sensible à la méthicilline) 94 (150/160) 93 (84/90) Staphylococcus aureus (résistant à la méthicilline) 90 (78/87) 86 (31/36) Streptococcus pyogenes 90 (18/20) 92 (11/12) Gram négatif Escherichia coli 89 (33/37) 92 (24/26) Proteus mirabilis 75 (9/12) 90 (9/10) Enterobacter cloacæ 83 (10/12) 90 (9/10) Klebsiella pneumoniæ 82 (9/11) 100 (3/3) 1 Visite de vérification de l’efficacité 7 à 14 jours après la fin du traitement 2 n = nombre de patients guéris; N = nombre total | |||
L’expérience est limitée chez les patients recevant plus de 14 jours de traitement (voir EFFETS INDÉSIRABLES)
PHARMACOLOGIE DÉTAILLÉE
PHARMACOLOGIE ANIMALE
Pharmacodynamie
Pharmacologie de l’innocuité
Les études pharmacologiques d’innocuité montrent que l’administration de BAL5788 (ceftobiprole médocaril) par perfusion intraveineuse (IV) est associée à des effets minimes ou nuls sur les paramètres cardiovasculaires, respiratoires et du SNC à des expositions supérieures à celles obtenues dans les études cliniques chez l’être humain.
Système nerveux central
Des convulsions ont été observées après administration intracérébrale directe de BAL9141 à des souris. Lors d’une étude d’innocuité sur le système nerveux central chez des souris ayant reçu une seule injection intracérébroventriculaire (ICV) de 0,3 à 30 µg de BAL9141, la dose efficace médiane (DE50) de BAL9141 (ceftobiprole) pour l’induction de convulsions à médiation centrale était égale à 2,55 µg. L’activité convulsivante du ceftobiprole peut être attribuée à l’inhibition de la neurotransmission médiée par le récepteur GABA. Après injection de BAL5788 en bolus IV, des doses ≤ 125 mg/kg ont été tolérées sans effet. Des signes de néphrotoxicité (liée à la précipitation du médicament dans les tubules distaux et collecteurs) dus à la faible solubilité du médicament ont été constatés dans un bref délai (0,5 h) après son administration. Pour des doses ≥ 250 mg/kg , on a signalé une réduction de la fonction rénale sous la forme de taux plasmatiques élevés d’azote uréique sanguin chez tous les animaux, avec une augmentation de la créatinine chez certains d’entre eux, ainsi que des cas mortels. Des convulsions retardées, également observées chez les souris à des doses ≥ 250 mg/kg, ont été attribuées à des degrés élevés d’exposition au médicament (huit fois la dose administrée chez l’être humain) dus à une néphrotoxicité marquée qui était présumée entraîner une réduction de la clairance rénale de BAL9141, et donc des taux élevés soutenus dans le plasma et le cerveau.
Appareil respiratoire
BAL5788 n’a pas eu d’effet sur la résistance des voies aériennes ou la compliance pulmonaire dynamique chez des rats Sprague-Dawley anesthésiés et ventilés ayant reçu des doses de 125, 250 et 500 mg/kg par perfusion IV de quatre heures.
Système cardiovasculaire
L’innocuité cardiovasculaire de BAL5788 administré par voie intraveineuse a été évaluée lors d’études sur des rats hypertendus, des marmousets normotendus conscients et des chiens beagle conscients. Aucun effet cardiovasculaire lié au médicament n’a été observé à 30 mg/kg (rats) ou à 35 mg/kg (marmousets). Une légère augmentation persistante de la tension artérielle moyenne a été notée chez les rats et les marmousets avec une apparition retardée après l’administration d’une seule injection de BAL5788 en bolus IV à 100 mg/kg. La dose de 100 mg/kg a entraîné une légère accélération de la fréquence cardiaque chez les marmousets, mais pas chez les rats. Cependant, la même dose administrée aux marmousets par perfusion d’une heure n’a entraîné qu’un effet marginal. Aucun effet lié au médicament n’a été observé sur les paramètres cardiovasculaires (fréquence cardiaque, tension artérielle, amplitudes ou intervalles des paramètres à l’ECG) chez des chiens (un mâle et une femelle) recevant une seule dose IV de BAL5788 à 50 ou 100 mg/kg par perfusion de quatre heures.
Dans un essai de liaison avec le canal HERG, un traitement par 5 μM de BAL9141 n’a pas entraîné d’inhibition statistiquement significative du courant de queue des canaux HERG enregistré au niveau de cellules HEK293 transfectées de manière stable. La concentration finale de BAL9141 mesurée au cours de cet essai a été 12,4 fois inférieure à la Cmax observée chez l’être humain (environ 62 μM, ce qui correspond à 33 μg/ml). En raison de la faible solubilité de BAL9141, des concentrations supérieures à 5 μM n’ont pu être atteintes dans des conditions comparables à celles de l’essai HERG.
Études de protection in vivo : Infections aiguës causées par des bactéries à Gram positif et à Gram négatif
Peau et tissu mous
L’efficacité du ceftobiprole contre S. aureus méthicillino-sensible (SASM) et méthicillino-résistant (SARM) a été examinée dans un modèle murin d’infection de la peau et des tissus mous. Des souris femelles Skh-1 ont reçu une injection sous-cutanée au flanc gauche de 0,2 ml de S. aureus Smith OC 4172 dans des granules de dextrine en milieu cœur-cervelle et au flanc droit une injection de SARM OC 8525 contenu dans le même type de granules. Les animaux ont reçu le ceftobiprole par voie sous-cutanée. À des doses de 1,6 à 100 mg/kg/j, le ceftobiprole a réduit la concentration de SASM dans le tissu cutané de plus de 1,7 log10 CFU/g par rapport à l’inoculum initial. En ce qui concerne le SARM, le ceftobiprole a entraîné une réduction similaire, voire supérieure, de la charge bactérienne à des posologies de 1,6 à 100 mg/kg/j par rapport aux comparateurs. Le ceftobiprole a été efficace pour réduire le volume de la lésion au site d’infection, que les animaux soit infectés par le SASM ou le SARM.
Septicémie
L’efficacité antibactérienne in vivo du ceftobiprole a été examinée dans un certain nombre de modèles murins d’infection septicémique expérimentale. Le ceftobiprole a été efficace pour traiter des septicémies consécutives à une administration sous-cutanée, les valeurs de DE50 étant < 3 mg/kg pour les souches ayant une CMI de ceftobiprole ≤ 2 μg/ml. Ces souches incluaient SASM, SARM (excepté SARM 8525 pour lequel la DE50 était > 4,9 mg/kg), E. coli, K. pneumoniæ et P. mirabilis.
Modèle d’ostéomyélite chez le lapin
L’efficacité du ceftobiprole médocaril a été examinée sur un modèle lagomorphe d’ostéomyélite à SARM. Une ostéomyélite localisée a été induite par une injection percutanée de 106 CFU de SARM 168-1. Deux semaines après l’infection, l’ostéomyélite tibiale proximale a été confirmée par radiographie et les animaux ont été randomisés en quatre groupes thérapeutiques (n = 15 par groupe). Dans le groupe ceftobiprole, les animaux se sont vus administrer l’équivalent de 40 mg/kg de ceftobiprole toutes les huit heures. Quatre semaines de traitement ont été suivies d’une fenêtre thérapeutique de deux semaines. Les tibias ont été récupérés et la matrice osseuse et la moelle ont été mises en culture sur gélose au sang et la numération bactérienne par gramme de tissu a été déterminée. Dans le groupe ceftobiprole, les CMI et CMB de ceftobiprole ont été respectivement de 0,39 et 6,25 μg/ml. À la suite du traitement par ceftobiprole, les concentrations bactériennes dans tous les tibias gauches infectés des lapins évaluables ont été en-dessous du seuil de détection, tandis que, dans le groupe comparatif d’animaux traités, seuls 73 % des tibias gauches infectés avaient des concentrations bactériennes indétectables; les concentrations moyennes de ceftobiprole ont été trois à cinq fois plus élevées au niveau des tibias gauches infectés comparativement aux tibias droits non infectés. Ces résultats montrent que le ceftobiprole constitue un traitement parentéral efficace de l’ostéomyélite causée par le SARM dans ce modèle lagomorphe.
Pharmacocinétique
L’absorption orale de BAL5788 et de son métabolite actif BAL9141 a été étudiée chez le rat. La biodisponibilité orale de BAL9141 et de son promédicament BAL5788 a été très basse (< 1 %) à la suite d’une seule dose per os de BAL5788 ou de BAL9141 en solution aqueuse. À la suite de l’injection d’un bolus intraveineux unique de BAL9141 radiomarqué, la radioactivité liée au produit s’est rapidement distribuée aux tissus de rats et de souris. La concentration la plus importante a été trouvée dans le rein (rapport tissu / plasma = 1,3) puis dans la pulpe dentaire, le foie, la peau et le poumon. La pénétration au niveau cérébral a été minimale (rapport tissu / plasma = 0,01). L’analyse de broyats de cerveau et de rein a mis en évidence que BAL9141 était le principal composant détecté, ce qui montre que c’est le médicament actif, plutôt que l’un des métabolites prédominants, qui était responsable des effets neurologiques et rénaux observés à la suite de l’administration de BAL5788. L’élimination de la radioactivité tissulaire s’est réalisée parallèlement à l’élimination de la radioactivité du sang, soit par excrétion urinaire principalement. Il n’y a eu de rétention dans aucun des tissus à l’exception du cortex rénal de rats où le taux à 48 h après l’administration représentait 20 % du taux maximal survenu à 0,25 h. Il n’y a pas eu de rétention dans les tissus pigmentés, y compris l’œil et la peau de rats pigmentés.
Dans des conditions in vitro, le métabolisme de BAL5788 par différentes espèces a consisté en un clivage hydrolytique du fragment carbamate de BAL5788. La principale réaction métabolique concernant BAL9141 a été l’hydrolyse de l’anneau bêta-lactame du médicament RO65-2070. En 24 heures, BAL9141 a été métabolisé à 59 % chez la souris, 64 % chez le marmouset, 51 % chez l’homme, 48 % chez le rat et 43 % chez le chien. Les profils métaboliques ont été similaires à ceux observés au niveau de l’hépatocyte. L’excrétion de BAL9141 a été conforme au taux de filtration glomérulaire dans toutes les espèces animales. Le t1/2 d’élimination a été compris entre 0,29 h chez la souris et 1,7 h chez le macaque de Buffon. Chez le rat, 96 h après l’administration, l7 % de la radioactivité a été excrétée dans les fèces, et moins de 3 % dans le produit de lavage de la cage, le tractus gastro-intestinal et la carcasse résiduelle.
Paramètres pharmacocinétiques/pharmacodynamiques
Comme pour les autres agents antimicrobiens de la famille des bêta-lactamines, on a démontré dans les études pharmacocinétiques/pharmacodynamiques précliniques que le temps pour que la concentration de ceftobiprole reste au-delà de la concentration minimale inhibitrice (%T > CMI) de l’organisme infectant est le facteur le mieux corrélé à l’efficacité. Pour les bactéries à Gram positif (dont quatre staphylocoques et quatre pneumocoques), le %T > CMI moyen du ceftobiprole a été compris entre 20 et 22 % pour une dose fixe. Pour les bactéries à Gram négatif, le %T > CMI moyen pour obtenir un état statique a été de 43 % pour quatre souches d’Enterobacteriaceæ et de 58,6 % pour un isolat représentatif de P. aeruginosa.
PHARMACOLOGIE HUMAINE
Études in vitro
Liaison aux protéines plasmatiques
Deux études ont été menées à l’aide de plasma humain additionné de ceftobiprole. On a observé que le taux de fixation du ceftobiprole aux protéines était bas, 16 % environ, et qu’il était indépendant de la concentration de ceftobiprole dans l’intervalle de 0,5 à 100 µg/ml. À une concentration de 25 µg/ml (12,5 µM), le ceftobiprole est principalement lié à l’albumine (au taux de 6,5 % à 11,5 %, soit 0,8 à 1,4 µM) et il se lie aussi à la glycoprotéine alpha-1-acide (au taux de 4,8 % à 6,8 %, soit 0,6 à 0,9 µM). L’affinité du ceftobiprole pour ces deux protéines est faible comparativement à leurs concentrations molaires normales (albumine : 530 à 760 µM; glycoprotéine alpha-1-acide : 10 à 40 µM).
Métabolisme in vitro
Lors d’une étude de dégradation, la conversion du ceftobiprole médocaril en ceftobiprole a été très rapide (t1/2 entre 10 et 54 secondes) dans le plasma de marmousets, de macaques de Buffon, de souris et d’êtres humains. Dans le plasma humain, on a observé que le t1/2 était de 38 secondes. Les études d’inhibition avec l’acide édétique (EDTA) laissent entendre que les estérases plasmatiques de type A interviennent dans le clivage du ceftobiprole médocaril en ceftobiprole. Le clivage du ceftobiprole médocaril en ceftobiprole n’a pas été inhibé par les inhibiteurs de l’acétycholinestérase comme la néostigmine à 0,1 µg/ml et a été modérément inhibé par le dichlorvos, un inhibiteur connu des estérases de type B. Le clivage rapide du ceftobiprole médocaril en ceftobiprole a également été observé lors de l’incubation du ceftobiprole médocaril avec des hépatocytes dérivés de rats, de chiens, de macaques de Buffon, de marmousets et d’êtres humains. Comme la conversion hépatique n’est pas la seule voie métabolique, les estérases de type A devraient être capables de convertir le ceftobiprole médocaril en ceftobiprole actif chez les patients atteints d’insuffisance hépatique.
Pharmacodynamie
Étude mesurant les effets sur les intervalles QT et QT corrigé (QTc)
Étude QT/QTc
Dans une étude QT/QTc conduite chez des sujets sains, l’effet du ceftobiprole sur l’allongement de l’intervalle QT/QTc a été similaire à celui du placebo après administration intraveineuse unique de doses thérapeutique (500 mg) et suprathérapeutique (1000 mg). Le ceftobiprole n’a pas d’effet sur la fréquence cardiaque ou sur d’autres paramètres électrocardiographiques chez l’adulte en bonne santé.
Pharmacocinétique
À la suite de l’administration de 500 mg à 1000 mg de ceftobiprole en 30 minutes, le pic de concentration (Cmax) et l’aire sous la courbe (ASC) ont augmenté de manière proportionnelle à la dose. Les estimations de la clairance systémique totale (Cls), du volume de distribution à l’état d’équilibre (Vdéé) et du t1/2 ont été concordantes pour des posologies allant de 125 à 1000 mg, ce qui suggère que la pharmacocinétique du ceftobiprole était linéaire et prévisible. Environ 60 à 80 % de la dose a été retrouvée sous forme inchangée dans l’urine.
Tableau 8 : Paramètres pharmacocinétiques moyens (ÉT) du ceftobiprole à la suite d’une perfusion intraveineuse unique
Dose (mg) | Durée de la perfusion | Cmax (μg/ml) | ASC0-∞ (μg•h/ml) | t1/2 (h) | Vdéé (l) | ClS (l/h) |
| 500 | 0,5 h | 40,6 (7,38) | 101 (9,04) | 3,63 (0,48) | 16,4 (2,11) | 4,99 (0,46) |
| 500 | 1 h | 34,2 (6,05) | 116 (20,2) | 2,85 (0,55) | 11,0 (2,93) | 4,46 (0,84) |
| 500 | 2 h | 29,2 (5,52) | 104 (13,9) | 3,1 (0,3) | 21,7 (3,37) | 4,89 (0,687) |
| 750 | 0,5 h | 60,7 (4,55) | 156 (19,3) | 3,64 (0,32) | 16,3 (1,82) | 4,85 (0,57) |
| 1000 | 0,5 h | 72,2 (8,78) | 151 (9,04) | 3,25 (0,20) | 18,9 (2,31) | 6,64 (0,41) |
| 1000 | 2 h | 46,2 (8,20) | 187 (30,1) | 3,2 (0,5) | 25,4 (5,48) | 5,48 (0,897) |
Après une administration répétée (q8h ou q12h sur une période allant jusqu’à 12 jours), les propriétés pharmacocinétiques du ceftobiprole ont été indépendantes du temps. Le facteur d’accumulation observé a été compris entre 1,02 et 1,16 selon les études, ce qui suggère une accumulation minimale entre une dose unique et des doses multiples. Dans l’ensemble, la pharmacocinétique du ceftobiprole a paru indépendante de la durée de la perfusion et de l’intervalle entre les doses.
Tableau 9 : Paramètres pharmacocinétiques moyens (ÉT) du ceftobiprole à la suite de perfusions intraveineuses multiples
Dose (mg) | Durée de la perfusion | τ | Cmax (μg/ml) | ASCτ (μg•h/ml) | t1/2 (h) | Vdéé (l) | Cls (l/h) |
| 500 | 0,5 h | q12h | 44,2 (10,8) | 102 (20,0) | 4,04 (0,31) | 16,7 (3,58) | 5,06 (0,95) |
| 500 | 2 h | q8h | 33,0 (4,83) | 102 (11,9) | 3,3 (0,3) | 15,5 (2,33) | 4,98 (0,58) |
| 750 | 0,5 h | q12h | 60,6 (9,99) | 156 (11,1) | 4,11 (0,41) | 16,1 (2,20) | 4,83 (0,34) |
| 1000 | 2 h | q8h | 37,9 (7,25) | 141 (35,2) | 3,4 (0,4) | 24,9 (5,0) | 7,50 (1,74) |
Facteurs influençant la pharmacocinétique
Populations particulières
Insuffisance rénale
À la suite d’une perfusion unique de 250 mg de ceftobiprole en 30 minutes, l’exposition systémique en termes d’ASC a été supérieure de 29 % chez les sujets ayant une insuffisance rénale légère et respectivement 2,5 fois et 3,3 fois supérieure chez les sujets ayant une insuffisance rénale modérée ou sévère, comparativement aux sujets à la fonction rénale normale. La clairance systémique totale (Cls) et la clairance rénale (ClR) ont diminué en même temps que la fonction rénale, de telle sorte que les réductions les plus importantes ont été relevées dans les groupes modérément atteints (62 % pour la Cls et 78 % pour la ClR) et sévèrement atteints (75 % pour la Cls et 91 % pour la ClR). Le taux de récupération dans les urines a diminué de 74 % à 32 % selon que les sujets étaient légèrement ou sévèrement atteints au plan rénal. La demi-vie d’élimination a augmenté avec la diminution de la fonction rénale, de sorte que les sujets avec une atteinte rénale sévère ont montré le t1/2 plus long, soit 11 heures.
Tableau 10 : Paramètres pharmacocinétiques moyens (ÉT) du ceftobiprole chez les sujets sains et les sujets présentant une insuffisance rénale de gravité variable, après une perfusion intraveineuse unique de 250 mg de ceftobiprole en 30 minutes (étude BAP00018; n = 20)
| Dysfonction rénale | ||||
| Normale | Légère | Modérée | Sévère | |
| ClCr : > 80 ml/min | ClCr : 50 à 80 ml/min | ClCr : 30 à < 50 ml/min | ClCr : < 30 ml/min | |
| Paramètre | n = 5 | n = 5 | n = 5 | n = 5 |
| Cmax (μg/ml) | 20,6 (2,06) | 20,1 (1,45) | 24,4 (1,65) | 22,8 (3,48) |
| ASC0-∞ (μg•h/ml) | 52,8 (6,91) | 74,8 (15,6) | 151 (21,6) | 222 (71,00) |
| t1/2 (h) | 3,45 (0,37) | 4,75 (0,81) | 6,87 (1,12) | 11,1 (1,96) |
| Vdéé (l) | 15,8 (1,81) | 18,0 (0,76) | 14,2 (0,80) | 16,9 (2,39) |
| ClS (l/h) | 4,80 (0,61) | 3,46 (0,71) | 1,68 (0,25) | 1,21 (0,36) |
Sexe
L’exposition systémique au ceftobiprole a été plus élevée chez les femmes (dose unique : 32 % pour la Cmax et 21 % pour l’ASC ; doses multiples : 16 % pour la Cmax et 11 % pour l’ASC) que chez les hommes. Les valeurs estimées de Cls et de Vdéé ont été respectivement plus basses de 15 % et 20 % chez les femmes comparativement aux hommes. La clairance rénale et l’excrétion urinaire de ceftobiprole (83 %) ont été semblables dans les deux sexes. Après ajustement de ces paramètres en fonction du poids corporel, leurs valeurs estimées ont été comparables pour les hommes et les femmes.
L’exposition systémique au métabolite à cycle ouvert, plus basse que celle au ceftobiprole (environ 4 % de celle de la molécule-mère), a augmenté approximativement la Cmax de 33 % et l’ASC0-8h de 48 % entre le jour 1 et le jour 5, avec un rapport d’accumulation de 1,5. La demi-vie d’élimination du métabolite à cycle ouvert a été légèrement plus longue que celle du ceftobiprole, cinq heures environ contre trois heures environ. L’exposition systémique au ceftobiprole et à son métabolite à cycle ouvert a été plus élevée chez les femmes que chez les hommes, ce qui s’est normalisé en ramenant la dose au kilo de poids corporel.
Tableau 11 : Paramètres pharmacocinétiques moyens (ÉT) du ceftobiprole à la suite de perfusions intraveineuses à doses unique ou multiples de 500 mg de ceftobiprole administré en deux heures (q8h) chez des hommes et des femmes en bonne santé
| Dose unique Doses multiples | ||||
| Paramètre | Homme | Femme | Homme | Femme |
tmax (h) Cmax (μg/ml) | 1,97 25,2 (2,92) | 1,97 33,3 (4,36) | 1,91 30,6 (4,59) | 1,97 35,5 (3,71) |
| ASC (μg•h/ml) | 95,8 (10,5) | 112 (12,0) | 96,2 (9,66) | 107 (11,7) |
| t1/2 (h) | 3,2 (0,3) | 3,0 (0,1) | 3,5 (0,3) | 3,2 (0,3) |
| Vdéé (l) | 24,0 (2,76) | 19,4 (2,14) | 17,2 (1,75) | 13,7 (1,19) |
| ClS (l/h) | 5,28 (0,62) | 4,50 (0,52) | 5,25 (0,55) | 4,70 (0,49) |
Paramètres pharmacocinétiques et pharmacodynamiques
Après des perfusions intraveineuses sur 30 minutes à des doses uniques de 500 mg, 750 mg et 1 000 mg, le %T > CMI moyen de la concentration de ceftobiprole libre a été respectivement de 58 %, 60 % et 85 %.
Pour le schéma de 500 mg administrés trois fois par jour en perfusion de deux heures, la probabilité de succès pour une CMI fixe de 4 μg/ml a excédé 89 % pour les deux valeurs-cibles de %T > CMI de 30 % et 50 % chez les sujets à la fonction rénale normale. Pour le schéma de 500 mg deux fois par jour en perfusion d’une heure, la probabilité de succès pour une CMI fixe de 4 μg/ml a excédé 89 % pour la valeur de %T > CMI de 30 % chez les sujets à fonction rénale normale, ce qui est nécessaire pour assurer une activité contre les infections à Gram positif.
MICROBIOLOGIE
Le ceftobiprole médocaril est le promédicament du ceftobiprole et il est rapidement converti in vivo en son agent antibactérien actif. Il n’a pas été possible de déterminer l’activité antibactérienne in vitro du promédicament.
Mode d’action
Le ceftobiprole est une céphalosporine à spectre étendu ayant une activité contre les bactéries aérobies à Gram positif et à Gram négatif, y compris contre S. aureus résistant à la méthicilline (SARM). Le ceftobiprole, un antibiotique semi-synthétique de la famille des céphalosporines, a un mode d’action bactéricide faisant intervenir une forte affinité pour les principales protéines fixatrices de pénicilline (PBP) dans les bactéries à Gram positif et à Gram négatif, et empêchant ainsi l’achèvement de la biosynthèse des parois cellulaires. Au niveau des bactéries à Gram positif, le ceftobiprole diffère des autres céphalosporines et des bêta-lactamines en raison de son unique affinité élevée pour la PBP2a des staphylocoques résistants à la méthicilline. Le ceftobiprole a une forte affinité pour les PBP3 essentielles et les PBP2 d’E. coli.
Développement de la résistance
Le ceftobiprole échappe aux deux mécanismes majeurs de la résistance aux bêta-lactamines chez les staphylocoques (soit la production d’une PBP acquise ayant une affinité réduite pour les bêta-lactamines et une hydrolyse du médicament médiée par la bêta-lactamase), car il est fortement lié aux PBP2a et n’est pas facilement hydrolysé par les pénicillinases des staphylocoques. Le ceftobiprole reste stable à l’hydrolyse par de nombreuses bêta-lactamases de classe A, comme les pénicillinases staphylococciques et les bêta-lactamases TEM 1, TEM 2, SHV 1 et des bêta-lactamases de classe C, par exemple les céphalosporinases AmpC produites par les bactéries à Gram négatif. Cependant, le ceftobiprole ne reste pas stable devant la plupart des bêta-lactamases à spectre étendu (BLSE) des familles TEM, SHV et CTX-M, devant les carbapénémases à sérine comme les enzymes KPC ou SME ou devant les métallo-bêta-lactamases incluant des membres des familles IMP ou VIM. Il semble également que le ceftobiprole soit hydrolysé par les bêta-lactamases des bactéries anaérobies.
Le ceftobiprole a démontré une faible propension à induire une résistance, que les expériences soient à étape unique ou à passages successifs.
L’utilisation in vivo du ceftobiprole dans les modèles animaux d’infection chez le rat, la souris et le lapin n’a pas généré de mutants résistants pour S. aureus, E. cloacæ ou K. pneumoniæ BSLE-négatif pendant les périodes de traitement.
Spectre d’activité
Le ceftobiprole a démontré une activité in vivo et in vitro contre un large spectre de bactéries à Gram positif et à Gram négatif. Le tableau 12 indique l’activité in vitro du ceftobiprole contre des souches de micro-organismes pour lesquelles l’efficacité clinique a été déterminée.
Tableau 12 : Activité in vitro du ceftobiprole contre des organismes pour lesquels son efficacité clinique a été démontrée
| Micro-organisme | Nbre d’isolats | CMI (μg/ml) | ||
| Intervalle | 50 % | 90 % | ||
| Staphylococcus aureus (SASM) | 737 | ≤ 0,06 à 1 | 0,25 | 0,5 |
| Staphylococcus aureus (SARM) | 730 | ≤ 0,06 à 4 | 1,0 | 2 |
| Streptococcus pyogenes | 10 | ≤ 0,008 à 0,12 | 0,03 | 0,06 |
| Enterobacter cloacæ | 88 | 0,03 à > 32 | ≤ 0,12 | ≤ 0,12 |
| Escherichia coli | 517 | ≤ 0,06 à > 8 | ≤ 0,06 | ≤ 0,06 |
| Klebsiella pneumoniæ | 79 | ≤ 0,016 à 16 | ≤ 0,06 | ≤ 0,25 |
| Proteus mirabilis | 60 | ≤ 0,06 à 0,25 | ≤ 0,06 | ≤ 0,06 |
Le tableau 13 montre l’activité in vitro du ceftobiprole contre des isolats cliniques, mais l’efficacité du ceftobiprole dans le traitement des infections cliniques causées par ces micro-organismes n’a pas été établie par des essais cliniques.
Tableau 13 : Activité in vitro du ceftobiprole contre des isolats cliniques dont l’efficacité clinique n’a pas encore été démontrée
| Micro-organisme | Nbre d’isolats | Intervalle | CMI (μg/ml) 50 % | 90 % |
|---|---|---|---|---|
| Gram positif | ||||
| Enterococcus fæcalis (ESV) | 413 | ≤ 0,06 à > 8 | 0,5 | 1 |
| Staphylococcus epidermidis | 33 | 0,12 à 1 | 0,25 | 1 |
| Streptococcus agalactiæ | 15 | 0,016 à 0,03 | 0,016 | 0,016 |
| Staphylocoques coagulase-négatifs (notamment S. hæmolyticus, S. hominis, S. lugdunensis, S. saprophyticus) | 116 | ≤ 0,016 à 1 | 0,12 | 1 |
| Streptococcus pneumoniæ | ||||
sensible à la pénicilline résistant à la pénicilline | 291 209 | ≤ 0,016 à 0,3 0,016 à 4 | ≤ 0,016 0,5 | ≤ 0,016 1 |
| Streptocoques du groupe viridans | 54 | ≤ 0,016 à 0,06 | ≤ 0,016 | 0,06 |
| Gram négatif | ||||
| Enterobacter spp. | 163 | ≤ 0,06 à > 8 | ≤ 0,06 | 4 |
| Hæmophilus influenzæ | 435 | ≤ 0,12 à 0,5 | ≤ 0,12 | ≤ 0,12 |
| Moraxella catarrhalis | 206 | ≤ 0,008 à 1 | < 0,12 | 1 |
| Neisseria gonorrhœæ | 51 | ≤ 0,008 à 0,1 2 | 0,03 | 0,06, 0,12 |
| Pseudomonas æruginosa † | 68 | 0,12 à 16 | 2 | 8 |
† Isolats signalés par des études de surveillance non publiées de sites nord-américains (incluant des sites canadiens) avec une CMI de ceftobiprole > 8 μg/ml.
Méthodologie des épreuves de sensibilité
Techniques de dilution
On utilise des méthodes quantitatives pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Ces CMI fournissent des estimations de la sensibilité des bactéries aux molécules antimicrobiennes. Les protocoles normalisés sont basés sur une méthode de dilution (bouillon, gélose, micro-dilution) ou un équivalent, utilisant un inoculum normalisé et des concentrations de ceftobiprole normalisées1. Les CMI doivent être interprétées selon les critères proposés au tableau 14.
Techniques de diffusion
Les méthodes quantitatives basées sur la mesure du diamètre des zones fournissent également des estimations reproductibles de la sensibilité des bactéries aux molécules antimicrobiennes. Cette méthode emploie des disques de papier imprégnés de 30 mg de ceftobiprole pour vérifier la sensibilité des micro-organismes au ceftobiprole. L’interprétation consiste à établir une corrélation entre le diamètre obtenu dans l’épreuve du disque et la CMI du ceftobiprole. Les rapports de laboratoire donnant les résultats de l’épreuve standard de sensibilité à disque unique imprégné de 30 μg de ceftobiprole peuvent être interprétés selon les critères proposés au tableau 14.
Tableau 14 : Critères d’interprétation de la sensibilité au ceftobiprole
| Concentrations minimales inhibitrices (μg/ml) | Diffusion en gélose (diamètre de la zone en mm) | |||||
| Agent pathogène | S | I | R | S | I | R |
| Staphylococcus aureus (y compris les isolats résistants à la méthicilline) | < 4 | --a | -- | > 16 | -- | -- |
| Streptococcus spp. autres que S. pneumoniæ | < 0,5 | -- | -- | > 19 | -- | -- |
| Enterobacteriaceæ | < 1 | 2 | 4 | > 20 | 18 à 20 | < 18 |
S = sensible, I = intermédiaire, R = résistant aL’absence actuelle de données sur les souches résistantes empêche de définir des catégories autres que « sensible ». Si des souches donnent des résultats de CMI autres que sensibles, elles devraient être soumises à un laboratoire de référence pour des épreuves ultérieures. | ||||||
La désignation « sensible » indique que le ceftobiprole va probablement inhiber la croissance du pathogène si la concentration de ceftobiprole dans le sang atteint les valeurs obtenues habituellement. La désignation « intermédiaire » indique que le résultat doit être considéré comme équivoque et, si le micro-organisme n’est pas totalement sensible à d’autres médicaments cliniquement utilisables, l’épreuve doit être répétée. Cette catégorie sous-entend une possibilité d’utilisation clinique en cas d’infection située dans une région de l’organisme où le médicament est physiologiquement concentré ou dans les situations où l’on peut administrer une dose élevée du médicament. Cette catégorie constitue également une zone tampon qui empêche des facteurs techniques minimes et non maîtrisés de provoquer des écarts d’interprétation importants. La désignation « résistant » indique que le ceftobiprole ne va probablement pas inhiber la croissance du pathogène si la concentration de ceftobiprole dans le sang atteint les valeurs obtenues habituellement; un autre traitement doit être choisi.
Remarque : Les staphylocoques résistants à la méthicilline doivent être considérés comme sensibles au ceftobiprole si la CMI est située dans la plage sensible, quels que soient les résultats des épreuves de l’oxacilline ou de détection du gène mecA. Des conditions de test particulières, dans des milieux additionnés de NaCl à 2 % à 30 °C pour induire une production de mecA, peuvent résulter en un doublement de la CMI.
Contrôle de la qualité
Les protocoles normalisés des épreuves de sensibilité nécessitent l’utilisation de micro-organismes témoins pour contrôler les aspects techniques du protocole. Pour la technique de diffusion, le disque de 30 μg de ceftobiprole doit donner les diamètres de zone rapportés au tableau 15 ci-dessous.
Tableau 15 : Micro-organismes de contrôle de la qualité et intervalles correspondants de CMI/diffusion en gélose.
CMI (μg/ml) | Diffusion en gélose (diamètre de la zone en mm) | |
| S. aureus ATCC 29213 | 0,25 à 1 | Ne s’applique pas |
| S. aureus ATCC 25923 | Ne s’applique pas | 26 à 34 |
E. coli ATCC 25922 S. pneumoniæ ATCC 49619 | 0,03 à 0,12 0,004 à 0,03 | 30 à 36 33 à 39 |
TOXICOLOGIE
La toxicologie de BAL5788 (ceftobiprole médocaril) a été caractérisée par des études à doses répétées de toxicité, de mutagénicité, de toxicité reproductive et développementale et de toxicité prénatale et postnatale, ainsi que par des études évaluant la tolérabilité locale, les effets antigéniques et hématolytiques potentiels, la phototoxicité et la néphrotoxicité. Les effets observés lors des études de toxicité animale se sont manifestés à forte dose et comprenaient une toxicité rénale réversible due à des précipités de médicament à des concentrations urinaires 5 à 10 fois plus élevées que chez le sujet humain, ainsi que des convulsions.
Il n’a pas été réalisé d’étude de toxicité à dose unique. Les études-pilotes de toxicité de trois jours ont été conduites en utilisant l’administration intraveineuse en bolus, continue ou intermittente afin d’évaluer le choix de la dose initiale dans les études de toxicité à doses répétées. Dans ces études, le surdosage a été associé à une toxicité rénale, à une diminution de la fonction rénale et à des crises convulsives.
Lors d’une étude de quatre semaines consistant à effectuer des perfusions de 4 h à des rats, BAL5788 administré une fois par jour a été bien toléré jusqu’aux doses de 360 mg/kg/jour. Des inclusions cytoplasmiques minimes à légères proportionnelles à la dose observées dans les tubules rénaux proximaux aux doses ≥ 250 mg/kg/jour n’étaient associées à aucune modification morphologique rénale, fonctionnelle ou autre, et se sont montrées totalement réversibles après une période de rétablissement de quatre semaines. D’après ces résultats, la dose sans effet nocif observé (NOAEL) au cours de cette étude était de 360 mg/kg/jour, soit 12 fois la dose clinique. Lors d’une étude similaire chez des marmousets, des doses atteignant 200 mg/kg ont été bien tolérées, la NOAEL étant de 100 mg/kg/jour, soit trois fois la dose clinique. Des altérations mineures et réversibles (p. ex. légère augmentation du taux d’azote uréique du sang [AUS], occurrence minime de pigmentation brune dans l’épithélium du tubule distal des reins) ont été observées à 200 mg/kg/jour. Dans une étude de deux semaines chez le chien, des réactions histaminergiques dose-dépendantes ont été observées et se sont atténuées en prolongeant la durée de la perfusion de 0,5 h à 2 h après le premier jour de traitement. De légères gouttelettes éosinophiliques ont été observées au niveau de l’épithélium du tubule rénal proximal à 50 et 100 mg/kg/jour. La NOAEL se situait en-dessous de 25 mg/kg à cause de la survenue de faibles réactions histaminergiques.
Dans une étude de 13 semaines chez le rat, une toxicité rénale a été observée aux doses ≥ 250 mg/kg et des cas mortels dus à une insuffisance rénale aiguë se sont produits à 250, 500 et 750 mg/kg/jour, cette toxicité étant associée à la précipitation d’une matière de type médicamenteux dans la partie distale du néphron. Les résultats observés dans les reins étaient liés à la dose avec une tendance au rétablissement au bout de quatre semaines. Dans cette étude, la NOAEL était de 125 mg/kg/jour (soit 4 fois la dose clinique). Dans une étude à doses répétées de trois mois chez le marmouset, des vomissements et une pigmentation réversible du tubule rénal proximal ont été observés à 100 et 200 mg/kg, ainsi qu’une augmentation du taux plasmatique d’ASAT et de LDH à 200 mg/kg. La NOAEL était respectivement de 100 et 50 mg/kg/jour chez les mâles et les femelles (soit 3,3 fois et 1,7 fois la dose clinique). Dans une étude de toxicité de la perfusion sur 13 semaines chez le chien beagle et à des doses de 8 et 32 mg/kg/jour, l’occlusion de la canule implantée par voie chirurgicale, entraînant l’impossibilité d’administrer le produit, a été la cause immédiate du sacrifice prématuré de cinq chiens sur six ayant reçu la dose de 32 mg/kg de BAL5788 par perfusion de deux heures une fois par jour. Aucune découverte d’importance toxicologique n’a été faite chez ces cinq animaux, qui avaient reçu des doses pendant 4 à 11 semaines. Les observations cliniques pendant l’étude étaient comparables à celles de l’étude de deux semaines chez le chien et leurs résultats comprenaient une coloration anormale de l’urine observée aux doses de 8 et 32 mg/kg (équivalant à un quart de la dose clinique de 500 mg trois fois par jour et à un cinquième de la dose clinique de 500 mg deux fois par jour), ainsi que des rougeurs sur la peau et les muqueuses qui ont été attribuées à la libération d’histamine. La NOAEL était de 8 mg/kg/j (inférieure d’environ 75 % à la dose clinique).
Carcinogénicité
Aucune étude à vie n’a été menée chez l’animal pour évaluer le potentiel carcinogène du ceftobiprole.
Mutagénicité et génotoxicité
On a examiné le potentiel génotoxique de BAL5788 et/ou de BAL9141 (ceftobiprole) au moyen d’une batterie d’essais in vitro (test d’Ames, dépistage de la thymidine kinase dans des cellules de lymphome de souris [ML/TK], aberration chromosomique des lymphocytes humains [HCA]) et in vivo (test du micronoyau chez la souris et synthèse d’ADN non programmée chez le rat). BAL5788 a présenté une activité clastogène dans l’épreuve ML/TK aux concentrations cytotoxiques après trois heures d’incubation à 750 et 500 μg/ml (respectivement avec et sans activation métabolique) et à 150 μg/ml après une exposition de 24 h (sans activation métabolique). BAL9141 a induit un effet équivoque aux concentrations très élevées (2 000 μg/ml). Lors de l’épreuve HCA, BAL5788 était clastogène (mais non BAL9141) dans les conditions in vitro décrites aux concentrations cytotoxiques. La réponse positive était attribuable le plus probablement au produit de clivage diacétyle sans contribution de la céphalosporine active BAL9141. Il n’a pas été constaté d’activité génotoxique lors du test du micronoyau réalisé in vivo sur de la moelle osseuse de souris et dans le cadre d’une synthèse d’ADN non programmée par fixation d’une thymidine marquée sous examen radiographique en utilisant 200 ou 500 mg/kg de Ro 65-5788. On pense que l’activité génotoxique in vitro du diacétyle et d’autres composés dicarbonyles est médiée par un mécanisme d’oxydation dû à la formation de radicaux oxygène. La présence de plusieurs mécanismes de défense anti-oxydants in vivo, qui ne sont pas présents dans les systèmes d’épreuves in vitro, peut expliquer en partie l’absence de génotoxicité in vivo. De plus, le diacétyle, produit endogène chez l’être humain, est rapidement métabolisé in vivo par des oxydoréductases agissant sur les composés carbonyles, entraînant la formation de métabolites glycolés non toxiques. D’après ces observations, il est peu probable que BAL5788 ait un effet génotoxique chez l’être humain.
Tératogénicité/altération de la fécondité
BAL5788 n’a pas eu d’effet tératogène ou embryotoxique chez le rat ou le macaque de Buffon après perfusion IV de doses atteignant respectivement 360 mg/kg/jour (4 h) et 120 mg/kg/jour (2 h), et n’a pas eu d’effet sur la fécondité ou le développement embryonnaire précoce chez le rat après perfusion IV de doses allant jusqu’à 360 mg/kg/jour (4 h). Chez les macaques de Buffon ont été observés des portées de taille réduite et une diminution du taux de survie à des doses toxiques pour la mère. Les études chez le rat ont mis en évidence que la concentration de ceftobiprole excrétée dans le lait maternel animal est égale à 20 % des taux plasmatiques de la mère. Dans le cadre d’une étude de toxicité prénatale et postnatale chez des rats auxquels on a administré BAL7588 par perfusion IV (4 h), la NOAEL observé chez les mères (génération F0) était de 175 mg/kg/jour (soit six fois la dose clinique) pour la toxicité maternelle et de 250 mg/kg/jour (soit huit fois la dose clinique) pour la toxicité reproductive. Le développement fonctionnel et physique des générations F1 et F2 était normal dans tous les groupes.
Autres études :
Antigénicité
Lors d’une étude d’antigénicité chez le cobaye, des signes d’antigénicité potentielle ont été observés à des doses ≥ 20 mg/kg administrées en bolus intraveineux ou à des doses de 50 mg/kg administrées en sous-cutané et en association à un adjuvant.
Lors d’une étude de deux semaines chez le chien, on a observé une rubéfaction de la peau et des membranes muqueuses, que l’on a attribuée à un largage d’histamine. La NOAEL était de 8 mg/kg/j, soit inférieure de 75 % à la dose clinique.
Effets hématolytiques
Dans les expériences in vitro, aucune hémolyse ou précipitation n’a été observée dans le plasma chez le chien aux concentrations ≤ 1,25 %. Aux concentrations plus élevées toutefois, des cas d’hémolyse et de turbidité et précipitation plasmatiques marquées ou modérées ont été observés, ces cas étant comparables aux réactions nocives accrues de précipitation, de floculation et de coagulation observées dans des dilutions plasmatiques in vitro chez l’être humain, le rat ou le marmouset aux concentrations ≥ 12,5 mg/ml. Ces résultats montrent que des concentrations ≥ 12,5 mg/ml (soit six fois la dose clinique) entraînent une hémolyse ainsi qu’une précipitation et une floculation plasmatiques, qui peuvent être exacerbées sous l’effet de perfusions de volume croissant, répétées ou de durée accrue.
Réactions au site d’injection
Trois études de toxicité sous perfusion ont été menées pendant 13 semaines chez des rats, des chiens beagle et des marmousets. Chez les rats, qui s’étaient vus administrer BAL5788 sous la forme d’une perfusion de quatre heures une fois par jour, les premières cibles de la toxicité ont été les reins et le site d’injection, où une irritation locale et la présence d’une matière fibrineuse brun-jaunâtre à l’extrémité du cathéter ont été associées à la formation d’un thrombus. Une même irritation veineuse dose-dépendante a été observée chez le marmouset (perfusion quotidienne de BAL5788 sur quatre heures). Dans ces études, l’irritation physique des veines par le cathéter, peut-être réunie à des effets additionnels dus à l’obstruction du courant sanguin, a été considérée comme prédisposant la paroi vasculaire à l’irritation du composé. On a considéré également que ces effets étaient exacerbés par la durée du traitement et par la perfusion de concentrations élevées du produit étudié, et qu’il en résultait un largage d’embols à partir du thrombus au site d’injection. Les incidences de mortalité attribuées aux modifications thrombo-emboliques chez les rats mâles ont été observées à 250, 500 et 750 mg/kg/j. Chez les marmousets, une mortalité a été observée à 50, 100 et 200 mg/kg/j, et elle a été précédée d’un déclin général de la condition physique et de convulsions.
Néphrotoxicité
Aucune néphrotoxicité propre aux céphalosporines n’a été observée chez le lapin.
Phototoxicité
Le risque de réponse cutanée phototoxique chez l’être humain est considéré comme faible, car les résultats d’une épreuve in vitro sur une culture de fibroblastes de souris et d’une épreuve in vivo sur des rats sans poils ont révélé que ni BAL9141, ni BAL5788 ne présentaient de signe de phototoxicité après une irradiation aux ultraviolets A (UVA).
Les études de toxicologie sont résumées au tableau 16.
Tableau 16 : Résumé des études de toxicologie
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude-pilote sur 3 jours (116P97) | Rat / Wistar 3 mâles / groupe | IV – bolus lent BAL5788 | De 0 à 0,200 mg/kg, t.i.d. | Les effets constatés aux doses les plus basses (< 100 mg/kg) ont principalement consisté en inclusions cytoplasmiques (légères) au niveau des tubules rénaux proximaux. Les effets constatés à > 100 mg/kg : légère ↓ de poids corporel, ↑ modérée de l’azote uréique du sang (AUS), ↓ du taux de triglycérides, reins pâles et hypertrophiés avec foyers jaunes; observations microscopiques d’importance modérée comprenant dilatation, vacuolisation et basophilie des tubules distaux, ainsi que nécrose de cellules isolées des tubules distaux, taux de mitose accru et dépôts intraluminaux; inclusions cytoplasmiques (légères) dans les tubules proximaux des reins. |
Étude-pilote sur 3 jours (131P97) | Rat / Wistar 2 mâles (témoins) 4 mâles, 2 femelles 2 mâles, 1 femelle | IV – perfusion continue | 0, 600 mg/kg | 600 mg/kg/jour : reins pâles et hypertrophiés, dilatation, vacuolisation et basophilie des tubules distaux, inclusions cytoplasmiques (légères) dans les tubules rénaux proximaux. Concentration plasmatique finale de BAL9141à 0,08 h (après fin de perfusion) de 42,5/37,4 µg/ml et à 1 heure (après fin de perfusion) de 11,5/13,2 µg/ml. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude-pilote sur 3 jours (207P98) | Rat / Wistar Groupe témoin et groupe à dose élevée : 5 mâles / groupe Faible dose : 7 mâles 2 / groupe retenus pendant une période de rétablissement de 14 jours 1 mâle | IV – perfusion intermittente BAL5788 | 0,250 b.i.d., 500 b.i.d. | 250 mg/kg (b.i.d.) (12,5 fois la dose clinique) : reins pâles et hypertrophiés avec une surface granuleuse, urine jaune-orangée dans la vessie, légères inclusions cytoplasmiques notée en microscopie au niveau des tubules rénaux proximaux. La concentration plasmatique de BAL9141 était de 60,2 µg/ml. La concentration au niveau du cerveau était à la fin de 0,33 µg/ml. 500 mg/kg (b.i.d.) par perfusion IV intermittente : après une période de rétablissement de 2 semaines, des dépôts intraluminaux au niveau des tubules distaux étaient présents, ainsi qu’une augmentation de la basophilie tubulaire. Concentration plasmatique individuelle de BAL9141 trois heures après le début de la 2e perfusion de 4 heures au jour 3 : 209 µg/ml. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude-pilote sur 3 jours (817P97) | Primate / marmouset Placebo : 2 mâles Faible dose : 1 mâle Dose moyenne : 3 mâles Dose élevée : 1 mâle | Injection intraveineuse - bolus lent chlorure de sodium à 0,9 % / acide citrique, NaOH/BAL5788 plus excipient | 0, 20, 100, 200 mg/kg t.i.d. | Un animal ayant reçu 20 mg/kg (t.i.d.) a souffert de tremblements intermittents des membres au jour 3. Chez les animaux ayant reçu 100 ou 200 mg/kg (t.i.d.) : un animal sacrifié in extremis après 7 doses (100 mg/kg) et un animal sacrifié in extremis à 200 mg/kg. Les observations microscopiques sur les reins comprenaient : basophilie, hyperplasie, hypertrophie, nécrose de cellules isolées et taux accru de mitose des cellules épithéliales des tubules distaux et collecteurs corticaux et médullaires. On a également observé une dilatation des tubules distaux corticaux et des dépôts intraluminaux brunâtres dans les tubules distaux et collecteurs corticaux et médullaires. 200 mg/kg (t.i.d.) : on n’a observé aucun effet défavorable associé à BAL5788 au site d’injection. À la suite d’une surveillance limitée de la concentration plasmatique de BAL9141, on a constaté chez le marmouset une exposition au médicament similaire au niveau prévu d’après les analyses pharmacocinétiques réalisées chez le rat. On a observé des concentrations plasmatiques légèrement plus élevées à la suite de l’administration des doses plus élevées. Des convulsions cloniques ont été notées parfois à la dose de 200 mg/kg. |
Étude-pilote sur 3 jours (903P99) | Primate / marmouset 3 mâles / groupe | IV – perfusion intermittente chlorure de sodium à 0,9 % / tampon de citrate / BAL5788 plus excipient | Trois jours (2 périodes par jour de perfusion de 4 heures à 12 heures d’intervalle); 0,250 mg/kg b.i.d. (2 ml/kg/h) | 250 mg/kg (b.i.d.) : le test a révélé une coloration de l’urine chez tous les animaux traités. Concentration plasmatique moyenne de BAL9141 3 à 4 heures après le début de la première et de la dernière perfusion de 4 heures : 181,1/173,3 µg/ml (première/dernière perfusion). |
Dose répétée (1003097) | Rat 40 mâles | Perfusion IV (4 h) BAL5788 | 2 semaines + 4 semaines de rétablissement 0, 175, 250, 360 mg/kg (b.i.d.) | La dose-limite non toxique de BAL5788 a été de 175 mg/kg/4h, dose pour laquelle aucune nécrose ni dégénération n’a été observée au niveau rénal. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Dose répétée (BAP00046) | Rat 5 mâles et 5 femelles / groupe posologique 3 mâles et 3 femelles dans le groupe rétablissement | Perfusion IV (4 h) BAL5788 | 0, 175, 250, 360 mg/kg | Aucune toxicité significative n’a été notée après l’administration de BAL5788 à 250 mg/kg/4h. Tous les changements notés pendant la période d’administration ont disparu durant les 4 semaines de rétablissement. |
Dose répétée (BAP00728) | Rat 10-15 mâles et 10-15 femelles par groupe posologique | Perfusion IV (4 à 8 h) BAL5788 | 13 semaines + 4 semaines de rétablissement 0, 125, 250, 376, 500, 750 mg/kg | À une posologie > 250 mg/kg/j, 5 animaux sont morts d’insuffisance rénale aiguë et d’effets thrombolytiques. Aux doses ≥ 125 mg/kg/j ont été notés des cas occasionnels de convulsions cloniques et de modifications rénales. On a estimé que la dose-limite non toxique de BAL5788 était de 125 mg/kg/j chez les mâles comme chez les femelles (environ 4,2 fois la dose clinique). |
Dose répétée (BAP00230) | Chien / beagle 3 mâles, 3 femelles par groupe posologique (2 mâles, 2 femelles pour le groupe 100 mg/kg) | Perfusion IV Durée de 30 minutes prolongée à 2 heures BAL5788 | 2 semaines + 2 semaines de rétablissement 0, 25, 50, 100 mg/kg | Les vomissements et la rubéfaction de la peau dose-dépendants observés se sont atténués en prolongeant la durée d’administration. Malgré les concentrations urinaires élevées de BAL9141, aucune précipitation n’a été notée au niveau rénal. |
Dose répétée (TOX7918) | Chien / beagle 6 mâles, 6 femelles dans le groupe faible dose; 3 mâles, 3 femelles dans le groupe dose élevée | Perfusion IV (2 h) BAL5788 | 13 semaines 0, 8, 32 mg/kg | Pendant les 4 premières semaines de traitement, les doses de 8 et 32 mg/kg/j ont entraîné une rubéfaction mineure de la peau liée au traitement, associée au largage d’histamine à la dose de 32 mg/kg/j. À la lumière de ces résultats, la dose de 8 mg/kg/j a été considérée comme la NOAEL. Cette dose représente environ 25 % de la dose clinique. |
Dose répétée (1003329) | Marmouset 3 mâles par groupe | Perfusion IV (4 h) BAL5788 | 2 semaines 0, 175, 250, 360 mg/kg/h (b.i.d.) | On a considéré que la dose non-toxique de BAL5788 était inférieure à 175 mg/kg/4 h, dose à laquelle des changements organiques (précipités dans les tubules distaux et collecteurs, mitose accrue et apparition d’un pigment brun dans les tubules collecteurs) ont été notés au niveau rénal. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Dose répétée (1003800) | Marmouset / Callithrix jacchus 3 mâles / groupe; 6 mâles pour la période de rétablissement | Perfusion IV (4 h, 2 fois par jour, q12h) BAL5788 | 2 semaines + 4 semaines de rétablissement 0, 50, 100, 250 mg/kg (b.i.d.) | Aucune toxicité significative n’a été notée à la suite de l’administration de BAL5788 à 100 ou 50 mg/kg/4h. À la dose de 250 mg/kg/j, on a observé une mortalité (n = 1), des vomissements, une coloration anormale des urines et un dépôt de pigment brun dans l’épithélium tubulaire. |
Dose répétée (BAP00045) | Marmouset / Callithrix jacchus 3 mâles, 3 femelles / groupe posologique; 6 mâles, 6 femelles pour la période de rétablissement | Perfusion IV (4 h BAL5788 | 4 semaines + 4 semaines de rétablissement 0, 50, 100, 200 mg/kg | On n’a pas noté de modification significative à la suite de l’administration de BAL5788 à 100 mg/kg/4h. La NOAEL a été de 100 mg/kg/j. Tous les changements notés durant la période de traitement ont disparu pendant les 4 semaines de rétablissement. Dans le groupe 200 mg/kg ont été observés une couleur anormale de l’urine et un pigment brun dans l’épithélium rénal tubulaire. |
Dose répétée (TOX7154) | Marmouset / Callithrix jacchus 8 mâles, 8 femelles pour la dose élevée; 5 mâles, 5 femelles pour les doses faible et moyenne | Perfusion IV (4 h) BAL5788 | 13 semaines + 4 semaines de rétablissement 0, 50, 100, 200 mg/kg/j | Le cathéter à demeure a entraîné une irritation vasculaire au site de perfusion dans tous les groupes, exacerbée par le produit étudié perfusé et ayant pour résultat la formation de thrombus locaux. On a considéré que les taux non toxiques de BAL5788 étaient de 100 mg/kg/j (environ 3,3 fois la dose clinique) et 50 mg/kg/j (environ 1,7 fois la dose clinique) pour les mâles et les femelles. Dans le groupe 50 mg/kg/j, 3 animaux sont morts. |
Génotoxicité Test de mutation inverse (test d’Ames) (B-167’797) | Salmonella typhimurium (TA98, TA100, TA1535, TA97, TA102) | In vitro BAL5788 | BAL5788 : 1, 3,16, 10, 31,6, 100 μg/plaque | Effets cytotoxiques : effets toxiques dépendants de la souche à partir de 31,6 µg/plaque, à l’exception du TA1535 pour lequel les effets toxiques sont apparus à partir de 1 µg/plaque. Effets génotoxiques : non |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Génotoxicité Mutation allélique directe au locus de la thymidine kinase (B-167’775) | Cellules de lymphomes de souris | In vitro BAL9141 | BAL9141 : 39,06 à 5 000 μg/ml | Effets cytotoxiques : effet toxique observé aux doses de 2 000 µg/ml (3 h : S-9 négatif) et de 1 250 µg/ml (3 h : S-9 positif). Effets génotoxiques : faible effet toxique (équivoque) aux concentrations de 3 000 µg/ml (3 h : S-9 négatif) et de 2 500 µg/ml (3 h : S-9 positif). BAL9141 a induit un effet positif faible et équivoque, avec et sans activation métabolique. |
Génotoxicité Mutation allélique directe au locus de la thymidine kinase (B-169’336) | Cellules de lymphomes de souris | In vitro BAL5788 | BAL5788 : 125 à 1 250 μg/ml | Effets cytotoxiques : effet toxique observé après 3 h (S-9 négatif / S-9 positif : 500 et 750 µg/ml) et 24 h (S-9 négatif : 150 µg/ml) de traitement par BAL5788. Effets génotoxiques : la fréquence des mutations a augmenté aux doses cytotoxiques de BAL5788 en raison du nombre accru de petites colonies, montrant une activité clastogène. |
Génotoxicité Aberration chromosomique (B169’918) | Lymphocytes de la circulation périphérique chez l’être humain | In vitro BAL5788, BAL9141, diacétyle | BAL5788 : 250 à 1 000 μg/ml BAL9141 : 312,5 à 1 250 μg/ml Diacétyle : 77 à 215 μg/ml | L’exposition à BAL9141 n’a pas augmenté la survenue d’aberrations chromosomiques. Dans des conditions d’exposition similaires, le diacétyle a induit une augmentation significative des incidences d’aberrations structurales. À la dose de 393,2 µg/ml, BAL5788 a été positif avec et sans activation métabolique. Cette réponse positive a été attribuée au diacétyle inducteur du clivage. |
Génotoxicité Micronoyaux sur moelle osseuse (B169’919) | Souris / Fullinsdorf Moro Albino (évaluation des érythrocytes de la moelle osseuse) 10 / groupe posologique | IV – injection unique BAL5788 | BAL5788 : 72 à 450 mg/kg | Effets toxiques/cytotoxiques : oui; mortalité à la dose élevée de 450 mg/kg. Effets génotoxiques : non Dans les conditions expérimentales décrites dans ce rapport, BAL5788 n’induit pas d’aberrations chromosomiques in vivo. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Génotoxicité Synthèse d’ADN non programmée (1003801) | Rat / Han Wistar Évaluation des hépatocytes | IV – injection unique BAL5788 | BAL5788 : 0, 200, 500 mg/kg | Effets toxiques/cytotoxiques : oui, signes cliniques de toxicité à la dose élevée de 500 mg/kg. Effets génotoxiques : non |
Toxicité reproductive et toxicité développementale aux premiers stades de l’embryogenèse (BAP00231) | Rat / Crj : CD (SD) 20 mâles / groupe posologique (non administré aux femelles) | IV – perfusion intermittente (4 h/jour); dextrose à 5 % / BAL5788 plus excipient | 14 jours avant la période d’accouplement, au cours de l’accouplement et jusqu’au jour 4 ou 5 après la fin de la période d’accouplement; 0, 175, 250, 360 mg/kg (2 ml/kg/heure) | Dose sans effet nocif observé (NOAEL) : Toxicité générale chez les mâles F0 : 250 mg/kg Capacité reproductive des mâles F0 : 360 mg/kg Premiers stades de l’embryogenèse : 360 mg/kg NOAEL = 250 et 360 mg/kg/j (18 x dose clinique b.i.d. et 12 x dose clinique t.i.d.) BAL9141 a été excrété dans des échantillons de lait murin à des concentrations comprises approximativement entre 18 et 21 % des concentrations plasmatiques maternelles de BAL9141. |
| Toxicité reproductive et toxicité développementale aux premiers stades de l’embryogenèse (BAP00232) | Rat / Crj : CD (SD) 20 femelles / groupe posologique (non administré aux mâles) | IV – perfusion intermittente (4 h/jour); dextrose à 5 % / BAL5788 plus excipient | 14 jours avant la période d’accouplement, au cours de l’accouplement et jusqu’au jour 7 après la fin de la période d’accouplement; 0, 175, 250, 360 mg/kg (2 ml/kg/heure) | Dose sans effet nocif observé : Toxicité générale chez les femelles F0 : 360 mg/kg Capacité reproductive des femelles F0 : 360 mg/kg Premiers stades de l’embryogenèse : 360 mg/kg |
Toxicité reproductive et toxicité développementale de l’embryon/fœtus (BAP00173) | Rat / Crj : CD (SD); 29 femelles / groupe posologique | IV – perfusion; 4 h dextrose à 5 % / BAL5788 plus excipient | Du jour 6 de gestation jusqu’au jour 17 (jour d’accouplement = jour 0 de gestation, jour de césarienne = jour 20 de gestation) 0, 175, 250, 360 mg/kg | Dose sans effet nocif observé : Femelles F0: 360 mg/kg Développement de l’embryon/fœtus : > 360 mg/kg |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude de détermination posologique chez des guenons gravides (BAP00074) | Primate / macaque de Buffon; 3 femelles | IV – perfusion (2 h/perfusion); solution de reconstitution / BAL5788 plus excipient | 3 semaines (une pour chaque augmentation de dose); 30, 60, 120 mg/kg (2 ml/kg/h die) | Dose sans effet nocif observé : 30 mg/kg (équivalent de la dose clinique). |
Toxicité reproductive et toxicité développementale de l’embryon/fœtus (BAP00229) | Primate / macaque de Buffon; 10 femelles / groupe posologique | IV – perfusion (2 h/perfusion); dextrose à 5 % / BAL5788 plus excipient | Jours de gestation 20 à 50; 30, 60, 120 mg/kg (2 ml/kg/h die) | Dose sans effet nocif observé : Mères : 60 mg/kg (soit 2 fois la dose clinique); Fœtus : 120 mg/kg (soit 4 fois la dose clinique) |
Développement prénatal et postnatal (BAP00640) | Rat / Crj : CD (SD) 24 femelles gravides / groupe; 40 mâles | IV – perfusion (4 h/jour); | Du jour 6 de gestation au jour 21 (femelles F0 seulement) 0, 175, 250, 360 mg/kg (2 ml/kg) | Dose sans effet nocif observé : Femelles F0 : toxicité maternelle à 175 mg/kg (environ 6 fois la dose clinique); toxicité reproductive à 250 mg/kg (environ 8 fois la dose clinique) Mâles/femelles F1 : 360 mg/kg / 360 mg/kg Portées F2 : 360 mg/kg |
Tolérance locale (TOX7588) | Lapin / Japanese White (Kbl : JW); 3 mâles / groupe | IV – bolus dextrose à 5 % / BAL5788 plus excipient | 8 jours; 2 mg/ml (0,05 ml) / site d’injection | Les examens macroscopique et histopathologique ont révélé que le degré et la fréquence de l’inflammation observée au niveau des pavillons de l’oreille injectés de BAL5788 étaient similaires lors de l’injection de solution physiologique salée. Au cours de la période d’administration, aucune anomalie n’a été observée chez les animaux quant au poids corporel et aux signes cliniques. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Tolérance locale (TOX7904) | Lapin / Japanese White (Kbt : JW); 3 mâles / groupe | IV – bolus dextrose à 5 % / BAL5788 plus excipient | 8 jours (administration immédiate ou 30 h après la préparation de la solution) 2 et 10 mg/ml (0,05 ml) / site d’injection | Aucun signe clinique de toxicité ou d’effet sur le poids corporel n’a été observé chez les animaux ayant reçu BAL5788. On a conclu que BAL5788 à 2 et 10 mg/ml n’entraînait aucune irritation des veines auriculaires de lapins lorsqu’il est préparé immédiatement avant ou 30 heures avant son administration. La solution « vieillie » de BAL5788 contenait des concentrations élevées de BAL9141 (approximativement 35 à 39 %) comparativement à la solution fraîchement préparée (2 à 4 % environ). La concentration élevée de BAL9141 après 30 h est attribuée à la transformation spontanée de BAL5788 en BAL9141 dans la solution pendant la période de conservation (30 h à température ambiante). |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude d’antigénicité (B170’669) | Cobaye / Hartley 10 mâles recevant le traitement actif, 5 mâles témoins | Induction intradermique : eau bidistillée / BAL5788 plus excipient et adjuvant de Freunds complet / solution physiologique salée / BAL5788 plus excipient Induction épidermique : eau bidistillée / BAL5788 plus excipient après traitement préliminaire au laurylsulfate de sodium à 10 % Test de provocation : eau bidistillée / BAL5788 | Traitement d’induction : injection unique / site d’essai au jour 1 de 0,1 ml de BAL5788 à 5 % (25 x concentration clinique) et 0,1 ml de BAL5788 à 5 % dans une solution d’adjuvant de Freunds complet et de solution physiologique salée (1 pour 1) Application épidermique : timbre contenant 0,3 ml de BAL5788 (25 %) appliqué pendant 48 h le jour 8. Test de provocation deux semaines après l’induction épidermique : timbre contenant 0,2 ml de BAL5788 (25 %) appliqué pendant 24 h au jour 22. | Après le test de provocation à une concentration de 25 % de l’agent testé dans de l’eau bidistillée, aucun des animaux témoins ou traités par BAL5788 ne présentait de réaction cutanée. BAL5788 n’a pas été considéré comme un allergène cutané selon le test de maximisation sur cobayes. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
Page 45 de 54 FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
Étude d’antigénicité (TOX7589) | Cobaye / Hartley; 5 mâles / groupe | Sensibilisation active : IV; dextrose à 5 % / BAL5788 plus excipient Sensibilisation active : SC; dextrose à 5 % - adjuvant de Freunds complet / BAL5788 plus excipient SC; dextrose à 5 % - adjuvant de Freunds incomplet / BAL5788 plus excipient Test de provocation : solution reconstituée / BAL5788 plus excipient | Par voie IV : 5 fois par semaine pendant 3 semaines; 10, 50† mg/kg Par voie SC : 1 fois par semaine pendant 3 semaines; 10, 50 mg/kg Test de provocation (voie IV) : 1 fois, 14 jours après la dernière sensibilisation; 100 mg/kg Test de provocation (sensibilisation cutanée passive) : IV; 1 fois 4 h après la sensibilisation passive; 0,1 ml/site (sérum d’animaux activement sensibilisés, dilué 4 à 64 fois avec de la solution physiologique salée avant l’injection) † 4 animaux du groupe 50 mg/kg ont reçu une dose de 20 mg/kg de l’agent testé lors des administrations 5 à 10 aux fins de sensibilisation. | 10 mg/kg de BAL5788 par voie IV : aucune réaction anaphylactique systémique n’a été observée chez les animaux. 10 mg/kg de BAL5788 par voie SC : aucune réaction anaphylactique systémique n’a été observée chez les animaux. 20/50 mg/kg de BAL5788 par voie IV : un seul des cinq animaux a présenté une horripilation et se grattait. 50 mg/kg de BAL5788 avec adjuvant de Freunds complet ou incomplet par voie sous-cutanée : des signes anaphylactiques caractéristiques (anxiété, tremblements, grattage, horripilation, dyskinésie, dyspnée et/ou convulsions) ont été observées chez tous les animaux et un animal est mort. On a conclu que, dans les conditions de cette étude, BAL5788 possède un potentiel antigénique aux doses ≥ 20 mg/kg, ce qui est inférieur à la dose clinique humaine. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
Étude de néphrotoxicité (1003455) | Lapin / Chbb:HM, Himalayan; 3 mâles par groupe | Injection – bolus lent Solution physiologique salée à 0,9 % / BAL5788 plus excipient | Dose unique (5 ml/kg) Doses (mg/kg) : Témoin positif – imipénem – 160 BAL5788 – 160 BAL5788 plus cilastatine – 160 chacun | Une dose était administrée aux animaux le jour 1, des analyses de pathologie clinique étaient réalisées le jour 2 et les animaux étaient sacrifiés le jour 3. Témoin positif, imipénem : augmentation démontrée des taux d’urée, de créatinine, d’urée, d’excrétion de NAG, de protéinurie, et présence de modifications histologiques au niveau rénal incluant dégénérescence/nécrose du tube contourné proximal, minéralisation corticale, cylindres protéiques dans la substance corticale et médullaire, inclusions intracellulaires dans les tubules collecteurs et les papilles. BAL5788 : baisse minime de poids corporel, coloration rougeâtre des papilles rénales. BAL5788 plus cilastatine : gonflement léger à modéré au site d’injection, réduction légère à modérée des selles, sodium sérique, coloration rougeâtre des papilles rénales, piquetures rouges dans les poumons. En résumé, la néphrotoxicité n’a pas été évidente dans les groupes traités par BAL5788. |
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
Étude de phototoxicité (1006113) | Système utilisant des fibroblastes de souris Balb/c 3T3- | In vitro; Soluté tampon phosphate, DMSO à 3 % / BAL9141 plus excipient | 1 heure; 370,6 - 529,4 - 756,3 - 1 080,5 - 1 543,5 - 2 205 - 3 150 - 4 500 μg/ml | BAL9141 a absorbé la lumière UV de façon significative dans l’intervalle de 240 nm à 400 nm. On a déterminé que la concentration nécessaire de médicament à l’étude pour engendrer la moitié de l’inhibition maximale de la viabilité des cellules (CI50) est supérieure à 4 500 μg/ml pour les témoins de toxicité non irradiés. Pour les cellules irradiées aux UVA, on a déterminé que la CI50 était supérieure à 4 500 μg/ml. Le facteur de discrimination de la phototoxicité des rayons UVA a été de 1. Dans les conditions d’évaluation, BAL9141 s’est avéré non phototoxique pour la culture in vitro de fibroblastes de souris après irradiation UVA. Selon les résultats de cette étude, il est peu probable que le composé entraîne une réaction cutanée phototoxique chez l’être humain. |
Étude de phototoxicité (B170’639) | Rat / RORO-n sans poils; 6 femelles / groupe | Voies intrapéritonéale et intraveineuse; préparation de BAL5788 non précisée | Groupe 1 : 6 perfusions IP die suivies d’une seule perfusion IV au jour 7; 100 mg/kg† Groupe 2 : injection IV unique; 150 mg/kg† Groupe 3 (placebo) : 6 injections IP die suivies d’une seule injection IV au jour 7 † sous forme de BAL9141 | Immédiatement après la dernière administration, les animaux étaient exposés à des doses progressives de lumière UV de 5, 10, 15, 20, 25, 30 et 35 joules/cm2. Aucun des animaux de laboratoire n’a souffert d’érythèmes cutanés au cours de l’expérience. BAL5788 n’a provoqué aucune réaction cutanée phototoxique in vivo chez les rats sans poils dans les conditions de l’étude. Par conséquent, le risque de réaction cutanée phototoxique associé à BAL5788 chez l’être humain est considéré comme faible ou nul. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
In vitro Hémolyse, turbidité et précipitation plasmatiques (1004008) | Chien / beagle | Dilution in vitro; Dextrose à 5 % / BAL5788 plus excipient | 10 minutes; Hémolyse 1,56 - 3,12 - 6,25 - 12,5 – 25 – 40 – 50 – 60 – 80 - 100 mg/ml Turbidité et précipita-tion plasmatiques : 12,5 – 25 – 50 - 100 mg/ml (Remarque : Dans cette étude, on a utilisé une solution du promédicament BAL5788 à 13,33 %, ce qui correspond à une solution du médicament actif BAL9141 à 10 %.) | Aucune hémolyse, ni turbidité ou précipitation plasmatiques significatives n’a été observée à des concentrations de BAL9141 allant jusqu’à 1,25 % (12,5 mg/ml ou environ 6,25 fois la dose clinique), ce qui correspond à une concentration de 16,6 mg/ml de BAL5788. À des concentrations plus élevées de BAL9141, égales à 2,5 % (> 25 mg/ml ou 12,5 fois la dose clinique), soit > 33,2 mg/ml de BAL5788, une hémolyse atteignant 7,3 % ainsi qu’un degré modéré à marqué de turbidité et précipitation plasmatiques ont été observées. |
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc CPM\090840_A-ZEF121809CPM.NC.doc
| Type d’étude | Espèce/souche Sexe/nbre par groupe | Voie d’administration | Posologie | Principaux effets observés |
|---|---|---|---|---|
In vitro Hémolyse, turbidité et précipitation plasmatiques (TOX7587) | Humain, rat, marmouset | Dilution in vitro; solution physiologique salée à 0,9 % / BAL5788 lyophilisat plus excipient | Hémolyse : 3 minutes; 1,5 - 12,5 – 25 - 50 mg/ml [rapport volumique (substance évaluée : sang) : 0,2 - 0,4 - 0,8] Turbidité et précipitation : 0,16 - 0,5 – 1 – 2 – 3 – 5 – 10 – 30 - 60 minutes; 1,5 - 12,5, 25 - 50 mg/ml [rapport volumique (substance évaluée : plasma) : 0,8] | La solution formulée de BAL5788 n’a montré aucun potentiel hémolytique significatif aux taux sanguins de 0,2, 0,4 et 0,8 (équivalents théoriques des débits de perfusion de 1,6, 3,2 et 6,4 ml/minute) dans du sang humain, de rat et de marmouset, et ce à aucune des concentrations évaluées. Lorsque mélangé à du plasma humain, de rat ou de marmouset dans un rapport de 0,8 (équivalent d’un débit de perfusion de 6,4 ml/minute), BAL5788 entraînait un nombre croissant de réactions défavorables (floculation, précipitation et coagulation), à mesure de l’augmentation des concentrations et de la durée des perfusions. Chez les trois espèces évaluées, hémolyse, turbidité et précipitation plasmatiques sont apparues à une concentration de 1,25 %, ou 12,5 mg/ml, et se sont intensifiées à 2,5 %, environ 25 mg/ml, et 5,0 %, environ 50 mg/ml; leur intensité a généralement augmenté avec la durée. La concentration à 5,0 % représente une dilution plasmatique de 1:2. Des effets similaires ont été observés dans le plasma humain et de marmouset, la précipitation étant toujours l’effet défavorable principal, et à des concentrations plus élevées et à mesure de l’augmentation de la durée, des cas de floculation et de coagulation se sont également manifestés. Chez le rat cependant, le principal effet défavorable était toujours la précipitation (à l’exception de deux échantillons). D’après les résultats de cette étude, l’administration IV de BAL5788 formulé en solution reconstituée, quoique ne provoquant aucune hémolyse importante, pourrait entraîner des interactions plasmatiques indésirables de plus en plus marquées à des concentrations de solution de perfusion ≥ 12,5 ou 1,25 % ou une dilution plasmatique de 1:80 (soit 6,25 à 25 fois la dose clinique), peu importe l’espèce évaluée. La sévérité des interactions plasmatiques indésirables pourrait s’intensifier à des volumes de perfusion accrus et avec une prolongation de la durée de perfusion. |
RÉFÉRENCES
- 1. Clinical Laboratory Standards Institute. Methods for Dilution Antimicrobial Susceptibility Tests for Bacteria that Grow Aerobically – Seventh Edition; Approved Standard CLSI Document M7-A7, Vol 26, No. 2, CLSI, Wayne (PA) janvier 2006.
- 2. Clinical Laboratory Standards Institute. Performance Standards for Antimicrobial Disk Susceptibility Tests – Ninth Edition; Approved Standard NCCLS Document M2-A9, Vol 23, No. 1, CLSI, Wayne (PA) janvier 2006.
FRENCH\CPM.P02\Zeftera\ZEF121809CPMF.NC.doc
CPM\090840_A-ZEF121809CPM.NC.doc Page 51 de 54