


Monographie de produit - Zuacta
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux cliniquement importants |
| Topique | Crème dosée à 0,075 % (p/p) | Aucun Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
INDICATIONS ET USAGE CLINIQUE
L’emploi de ZUACTAMC (zucapsaïcine) est indiqué en association avec un inhibiteur de la COX-2 ou un AINS administré par voie orale pour le soulagement de la douleur intense associée à l’arthrose du genou chez l’adulte dans le cadre d’un traitement d’une durée maximale de 3 mois lorsque l’inhibiteur de la COX-2 ou l’AINS utilisé en monothérapie ne permet pas de maîtriser efficacement la douleur.
Personnes âgées (> 65 ans) : Les données issues des études cliniques ne permettent pas de penser que l'utilisation du produit chez la personne âgée est associée à des différences en matière d'innocuité et d’efficacité. Aucun ajustement posologique reposant sur l’âge ne s’impose (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Enfants (< 18 ans) : L'innocuité et l'efficacité de ZUACTA n'ayant pas été établies chez les enfants, l'emploi de cet agent est déconseillé chez ces patients.
CONTRE-INDICATIONS
- En présence d’une hypersensibilité connue à la zucapsaïcine ou à l'un des composants du produit ou du contenant. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
- Application sur des lésions cutanées ou peau irritée, ou sur des régions dont la barrière cutanée est compromise.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Pour usage externe seulement.
On doit éviter l’application concomitante d’autres agents topiques sur les régions traitées par ZUACTA.
L'innocuité et l'efficacité de ZUACTA n'ayant pas été établies chez les patients qui ont subi une arthroplastie totale ou partielle, qui présentent des antécédents de tendinite, de bursite, de polyarthrite rhumatoïde, de fibromyalgie, de connectivite, de rhumatisme psoriasique, d’arthrose érosive des doigts, d’hyperostose diffuse idiopathique, d’affection neurologique ou vasculaire grave, ou qui ont reçu un diagnostic de telles affections, l'emploi de cet agent est déconseillé chez ces patients.
L'innocuité et l'efficacité de ZUACTA n'ayant pas été établies chez les patients atteints d’arthrose secondaire à des troubles articulaires localisés, à une maladie métabolique générale, à des troubles endocriniens, à une dysplasie osseuse, à la chondrocalcinose articulaire, à l’arthropathie nerveuse, à des gelures ou à des anomalies congénitales, l'emploi de cet agent est déconseillé chez ces patients.
Appareil respiratoire
ZUACTA pouvant provoquer la toux, on doit prendre garde de ne pas utiliser ce produit près du visage, et se laver soigneusement les mains après l’application.
Carcinogenèse et mutagenèse
Voir la section TOXICOLOGIE.
Yeux
ZUACTA ne doit pas entrer en contact avec les yeux en raison du risque d’irritation. En cas de contact accidentel, rincer immédiatement les yeux à l’eau.
Peau
Éviter le contact de ZUACTA avec les lèvres et la région génitale. On recommande de ne pas appliquer ce produit sur des lésions cutanés ou peau irritée, ou sur des régions dont la barrière cutanée est compromise. On doit se laver les mains avec de l’eau tiède et du savon immédiatement après avoir appliqué ZUACTA.
ZUACTA ne doit pas être utilisé sous des pansements occlusifs.
Les patients doivent éviter de prendre un bain ou une douche à l’eau chaude immédiatement avant ou après l’application de ZUACTA, car la chaleur excessive pourrait provoquer une sensation de brûlure.
Populations particulières
Femmes enceintes : Aucune étude adéquate et rigoureuse sur ZUACTA n'a été menée chez la femme enceinte.
On n’a noté aucune absorption générale de ZUACTA lors d’une étude de pharmacocinétique comportant l’administration topique du médicament chez des volontaires en bonne santé (limite inférieure de quantification = 0,5 ng/mL).
Les études menées chez l’animal n'ont pas fait ressortir d'effets nocifs directs ou indirects sur la gestation, le développement de l'embryon/du fœtus, la parturition ou le développement postnatal (voir la section TOXICOLOGIE).
Comme les études réalisées chez l'animal ne permettent pas toujours de prévoir la réponse chez l'humain, ZUACTA ne doit pas être administré durant la grossesse, à moins que ses bienfaits potentiels ne l'emportent sur les risques pour le fœtus.
Femmes qui allaitent : On ignore si la zucapsaïcine passe dans le lait maternel humain. Par ailleurs, on ne dispose d’aucune donnée sur l’excrétion de la zucapsaïcine dans le lait chez l’animal.
Comme un grand nombre de médicaments passent dans le lait maternel humain, la prudence est de rigueur lorsqu’on prescrit ZUACTA aux femmes qui allaitent.
Enfants (< 18 ans) : L’innocuité et l’efficacité de ZUACTA n’ont pas été établies chez l’enfant.
Personnes âgées (≥ 65 ans) : Au total, 491 sujets âgés de 65 ans et plus ont pris part aux essais cliniques sur l’emploi de ZUACTA. L’âge moyen des participants traités par ZUACTA variait de 61 à 65 ans. Les données issues des études cliniques ne permettent pas de penser que l'utilisation du produit chez la personne âgée est associée à des différences en matière d'innocuité et d’efficacité (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Au cours des essais cliniques, les effets indésirables le plus fréquemment observés à la suite de l’application de ZUACTA ont été les réactions au point d'application, se manifestant généralement par une sensation passagère de brûlure ou de chaleur suivant l’application du produit.
Des sensations de brûlure et de chaleur au point d’application ont respectivement été rapportées et considérées comme liées au médicament chez 33,5 % et 4,2 % des sujets traités par ZUACTA, chez 14,9 % et 2,4 % de ceux traités par la crème de zucapsaïcine à 0,01 %, et chez 9,3 % et 0,8 % des sujets ayant reçu l’excipient.
La sensation de brûlure au point d’application, signalée chez de 4 à 7 % des sujets traités par ZUACTA, a été l’effet indésirable grave le plus fréquemment observé au cours des essais cliniques et celui ayant le plus souvent mené à l’arrêt du traitement. Dans le cadre de ces essais, une sensation de brûlure grave au point d’application a été signalée par de 6 à 10 % des sujets traités par ZUACTA, pas plus de 1 % de ceux traités par la crème de zucapsaïcine à 0,01 % et aucun de ceux ayant reçu l’excipient. Aucun abandon prématuré attribuable à une sensation de brûlure au point d’application n’a été observé dans les groupes ayant reçu la crème de zucapsaïcine à 0,01 % ou l’excipient. Le pourcentage de sujets ayant rapporté une sensation de brûlure durant le traitement a diminué au fil du temps durant l’essai comparatif de 12 semaines.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables du médicament qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
La base de données sur l’innocuité de ZUACTA comporte des renseignements issus de 13 essais cliniques au cours desquels 943 sujets ont été traités au moyen de la crème ZUACTA. Sur les 689 sujets ayant reçu ZUACTA au cours des essais de phases II et III, 475 ont été exposés au produit pendant 3 mois, 320, pendant 6 mois et 285, pendant 12 mois.
Le Tableau 1 suivant montre la fréquence des effets indésirables signalés chez plus de 1 % des sujets ayant participé pendant 12 semaines à un essai comparatif de phase III.
Tableau 1. Essai WL-1001-05-01 : Effets indésirables survenus à une fréquence d’au moins 1 % chez des sujets atteints de l’arthrose du genou lors d’un essai de phase III
| Organe ou système | Terme privilégié | ZUACTA n = 344 (%) | Zucapsaïcine à 0,01 % n = 351 (%) |
| Troubles oculaires | |||
| Irritation oculaire | 4 (1) | --- | |
| Troubles généraux et touchant le point d’administration | |||
| Sensation de brûlure au point d’application | 120 (35) | 39 (11) | |
| Sensation de chaleur au point d’application | 19 (6) | 10 (3) | |
| Réaction au point d’application | 13 (4) | 3 (1) | |
| Anesthésie au point d’application | 9 (3) | 4 (1) | |
| Prurit au point d’application | 5 (1) | 2 (1) | |
| Irritation au point d’application | 3 (1) | 1 (0,3) | |
| Éruption cutanée au point d’application | 4 (1) | 1 (0,3) | |
| Douleur au point d’application | 1 (0,3) | 2 (1) | |
| Troubles de l’appareil locomoteur et du tissu conjonctif | |||
| Arthralgie | 4 (1) | 5 (1) | |
| Aggravation de l’arthrose | 1 (0,3) | 2 (1) | |
| Troubles du système nerveux | |||
| Sensation de brûlure | 7 (2) | 2 (1) | |
| Céphalées | 1 (0,3) | 2 (1) | |
| Troubles respiratoires, thoraciques et médiastinaux | |||
| Toux | 6 (2) | --- | |
| Éternuements | 4 (1) | --- | |
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %) :
Troubles généraux et touchant le point d’administration : sécheresse de la peau au point d’application, sensation de froid au point d’application, érythème au point d’application, enflure au point d’application, douleur (sans autre précision).
Lésions, empoisonnement et complications liées au traitement : phlyctène.
Troubles de l’appareil locomoteur et du tissu conjonctif : douleur dans les membres, troubles articulaires (sans autre précision).
Troubles respiratoires, thoraciques et médiastinaux : congestion nasale, dyspnée (sans autre précision), irritation des voies nasales, irritation de la gorge.
Troubles de la peau et des tissus sous-cutanés : prurit, érythème, réaction de photosensibilité (sans autre précision), décoloration de la peau, éruption cutanée (sans autre précision).
Troubles vasculaires : bouffées vasomotrices.
Au total, 351 sujets ont été admis à une étude en mode ouvert à long terme réservée aux sujets ayant terminé l’essai comparatif de phase III. Au cours de cette étude, le profil d’innocuité du produit s’est révélé comparable à celui observé lors de l’essai précédent, les effets indésirables le plus fréquemment rapportés ayant été des sensations de brûlure (22 %) et de chaleur (4 %) au point d’application.
Anomalies dans les résultats hématologiques et biologiques
Aucune augmentation significative de la fréquence des anomalies dans les résultats des épreuves de laboratoire n’a été observée au cours des essais de phases II et III chez les sujets traités par ZUACTA comparativement à ceux qui avaient reçu la crème de zucapsaïcine à 0,01 % ou l’excipient.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
On doit éviter l’application concomitante d’autres agents topiques sur les régions traitées par ZUACTA.
Interactions médicament-médicament
Aucune étude n'a été menée pour évaluer les interactions possibles entre ZUACTA et d'autres médicaments.
Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
Effets du médicament sur les résultats des épreuves de laboratoire
Aucune interaction visant les épreuves de laboratoire n’a été établie.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
L’emploi de ZUACTA est indiqué pour une application topique sur une peau intacte.
Posologie recommandée et ajustement posologique
On recommande d’appliquer seulement une petite quantité de crème (de la taille d’un pois) sur 3 points entourant le genou à traiter, à raison de 3 fois par jour, en prenant soin d’espacer les applications à intervalles réguliers d’au moins 4 heures durant la période de veille.
Dose oubliée
Si le patient constate qu’il a oublié une application de ZUACTA, il peut appliquer cette crème dès qu’il s’aperçoit de son oubli, mais pas moins de 4 heures avant l’application suivante du produit.
On ne doit pas utiliser ZUACTA plus de 3 fois par jour ni à moins de 4 heures d’intervalle.
Administration
ZUACTA doit être utilisé en association avec des inhibiteurs de la COX-2 ou des AINS administrés par voie orale.
Avec 1 ou 2 doigts, faire pénétrer la crème en massant doucement la région à traiter par mouvements circulaires, jusqu’à absorption complète. On doit se laver les mains avec de l’eau tiède et du savon immédiatement après avoir appliqué ZUACTA. Ne pas appliquer le produit près des yeux, des lèvres et de la région génitale.
On ne doit pas couvrir d’un bandage ni envelopper la région traitée par ZUACTA.
SURDOSAGE
Aucun cas de surdosage n’a été rapporté à ce jour.
En présence d'un surdosage présumé, on doit communiquer avec un centre antipoison.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Bien que le mode d’action de la zucapsaïcine ne soit pas entièrement élucidé, les données existantes laissent entendre que la molécule exerce ses effets antinociceptifs par la médiation du récepteur TRPV-1. La zucapsaïcine présente un mode d’action similaire à celui d’autres capsaicinoïdes, comme la capsaïcine. La diminution des taux de peptide lié au gène de la calcitonine (CGRP; calcitonin gene-related peptide) et de substance P (SP) dans les ganglions spinaux et le nerf sciatique indiquent que la zucapsaïcine agit sur les neurones peptidergiques afférents par l’intermédiaire d’un mécanisme de désensibilisation (voir la section Pharmacologie détaillée).
La zucapsaïcine cible directement les neurones innervant la région d’application du médicament, soit la peau sus-jacente aux articulations douloureuses. Ce sont ces neurones qui transmettent les signaux de douleur articulaire au système nerveux central.
Pharmacodynamie
La zucapsaïcine n’étant pas absorbée par voie générale, aucune étude pharmacodynamique n’a été réalisée sur cette molécule.
Pharmacocinétique
Absorption : Dans le cadre d’une étude comportant l’administration de doses multiples, des volontaires en bonne santé ont reçu une dose de 0,65 g de crème ZUACTA sur chaque genou, à raison de 3 fois par jour pendant 7 jours. Aucune trace de zucapsaïcine n’a été décelée dans les échantillons sanguins recueillis, tous jours confondus (limite inférieure de quantification = 0,5 ng/mL). Compte tenu de l’absence d’exposition générale à la zucapsaïcine, aucune étude pharmacocinétique n’a été réalisée sur cette molécule.
Biotransformation : Les études in vitro portant sur des hépatocytes, des microsomes et des substrats connus de certaines isoenzymes du CYP humains en particulier ont permis d’établir que la zucapsaïcine pouvait subir une biotransformation importante chez l’être humain. Par exemple, une étude in vitro réalisée sur de tels substrats a fait état d’une inhibition modérée des CYP 1A2 et 2C19. On a également observé que la zucapsaïcine était un faible inhibiteur des CYP 2C9, 2D6, 2E1 et 3A4. La présence de zucapsaïcine n’ayant pas été décelée dans la circulation
générale après l’application topique du médicament, la concentration plasmatique du médicament se révèle par conséquent inférieure à la CI50 pour toutes les isoenzymes étudiées. On considère donc que la zucapsaïcine risque peu d'entraver la biotransformation d’autres médicaments par ces isoenzymes.
STABILITÉ ET CONSERVATION
Conserver à une température se situant entre 15 et 30 °C. Une fois le tube ouvert, la crème doit être utilisée dans un délai de 6 semaines.
Tenir hors de la portée des enfants.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
On doit se laver les mains avec de l’eau tiède et du savon immédiatement après avoir appliqué ZUACTA.
Si le produit entre accidentellement en contact avec les yeux, les lèvres ou la région génitale, laver doucement la région touchée à l’eau froide savonneuse (ne pas utiliser de savon en cas de contact avec les yeux) ou appliquer délicatement un tissu propre imbibé d’eau froide jusqu’à ce que la sensation de brûlure ait disparu.
On doit s’assurer de bien refermer le tube après usage afin de prévenir l’ingestion accidentelle du produit.
Les tubes de ZUACTA doivent être conservés et jetés de façon sécuritaire pour éviter l’application ou l’ingestion accidentelle du produit par les enfants ou les animaux de compagnie.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ZUACTA est offert en tube d’aluminium à revêtement d’époxy, muni d’un capuchon de polypropylène. Chaque tube renferme 30 ou 60 grammes de crème.
Chaque gramme de crème ZUACTA renferme 0,75 mg de zucapsaïcine dans une base d’alcool benzylique, d’alcool cétylique, de stéarate de glycéryle, de myristate d’isopropyle, de stéarate PEG-100, d’eau purifiée, solution de sorbitol et de gelée de pétrole blanche.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
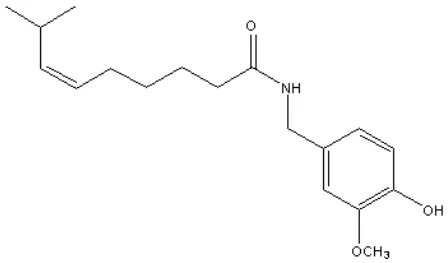
Dénomination commune : Zucapsaïcine
Nom chimique : (Z)-8-méthyl-N-vanillyle-6-nonénamide
Formule moléculaire : C18H27NO3
Masse moléculaire : 305,41
Formule développée :
Propriétés physicochimiques :
Description : poudre cristalline blanche ou blanchâtre
Solubilité : La zucapsaïcine est franchement soluble dans l’acétonitrile;
très soluble dans l’éthanol, le méthanol, le chlorure de méthylène, le tétrahydrofurane et l’acétone; soluble dans l’oxyde de diéthyle; modérément soluble dans le toluène et pratiquement insoluble dans l’eau et l’hexane.
Polymorphisme : Aucune forme polymorphique différente n’a été mise en évidence.
Point de fusion : entre 71,5 et 74,5 °C
ESSAIS CLINIQUES
Données démographiques et modalités des essais
Un essai multicentrique comparatif avec randomisation, d'une durée de 84 jours (12 semaines), a été mené en mode parallèle et à double insu auprès de 695 patients âgés de 39 à 76 ans (âge moyen : 61 ans) atteints de l’arthrose du genou. La douleur, la fonction articulaire et l’évaluation globale du patient constituaient les 3 paramètres principaux de cette étude. Les patients, qui utilisaient tous une dose stable d’un inhibiteur de la COX-2 (42 %) ou d’un AINS (58 %) administré par voie orale, ont été randomisés de façon à recevoir 3 applications par jour de ZUACTA (crème de zucapsaïcine dosée à 0,075 %) (n = 344) ou d’une autre crème de zucapsaïcine utilisée comme témoin (produit inactif), celle-ci dosée à 0,01 % (n = 351).
Dans le cadre de cet essai, l’efficacité de ZUACTA s’est révélée similaire à celle de la crème de zucapsaïcine dosée à 0,01 % utilisée comme témoin chez les patients présentant une douleur légère ou modérée, traités par un inhibiteur de la COX-2 ou par un AINS. Toutefois, ZUACTA a fait preuve d’une efficacité supérieure à celle de la crème de zucapsaïcine dosée à 0,01 % chez les patients qui éprouvaient toujours une douleur intense malgré la prise d’un inhibiteur de la COX-2 ou d’un AINS administré par voie orale. Suite à l’évaluation d’une interaction significative entre le traitement et les valeurs de départ pour les 3 paramètres principaux évalués, les résultats d’une analyse par régression linéaire par morceaux ont été les suivants : variation globale de la moyenne pondérée dans le temps par rapport aux valeurs de départ des scores à la sous-échelle de la douleur de WOMAC® (Western Ontario and McMaster Universities Osteoarthritis Index) (p = 0,0089), à la sous-échelle de la fonction articulaire de WOMAC®
(p < 0,0001) et à l’évaluation globale du patient (p = 0,0080). Dans le cas des sous-échelles de la douleur et de la fonction articulaire de WOMAC®, les valeurs de p correspondent aux différences observées entre les traitements pour des scores initiaux supérieurs à 10 et à 39, respectivement. Pour l’évaluation globale du patient, la valeur de p a été ajustée selon la méthode de Bonferroni en vue de comparer les 2 droites de régression correspondant à chacune des valeurs de départ, la signification statistique étant considérée acquise aux valeurs de 0 et 1 (0 = très mauvais, 1 = mauvais). Ainsi, pour les 3 paramètres principaux évalués au cours de cet essai comparatif de 12 semaines, la réponse la plus favorable au traitement par ZUACTA n’a été observée que chez les patients dont les scores initiaux témoignaient d’une atteinte grave.
Les différences observées au chapitre de la réponse moyenne estimée entre les groupes de traitement pour la population de patients qui avaient les scores initiaux les plus élevés à la sous-échelle de la douleur de WOMAC® (> 13) – soit les patients qui présentaient une douleur intense au début de l’étude – sont présentées ci-dessous :
Tableau 2 : Essai WL-1001-05-01 : Sous-échelle de la douleur de WOMAC® – Moyenne pondérée dans le temps (MPT) obtenue par la méthode des moindres carrés d’après un modèle de régression linéaire par morceaux et témoignant de la variation du score obtenu pendant la période de traitement à la sous-échelle de la douleur de WOMAC®par rapport aux valeurs de départ chez des patients présentant des scores initiaux élevés
| Valeur initiale | ZUACTA N = 79* | Crème de zucapsaïcine dosée à 0,01 % N = 74* | Variation de la réponse moyenne estimée | Valeur de p** |
| 14 | 4,36 | 3,64 | 0,71 | 0,0089 |
| 15 | 4,81 | 3,92 | 0,89 | |
| 16 | 5,26 | 4,19 | 1,07 | |
| 17 | 5,72 | 4,47 | 1,25 | |
| 18 | 6,17 | 4,75 | 1,42 | |
| 19 | 6,63 | 5,02 | 1,60 | |
| 20 | 7,08 | 5,30 | 1,78 |
* N = nombre de sujets dans la population en intention de traiter présentant un score initial > 13 à la sous-échelle de la douleur de WOMAC®
** Valeur de p déterminée en fonction d’un modèle de régression linéaire par morceaux chez la population en intention de traiter
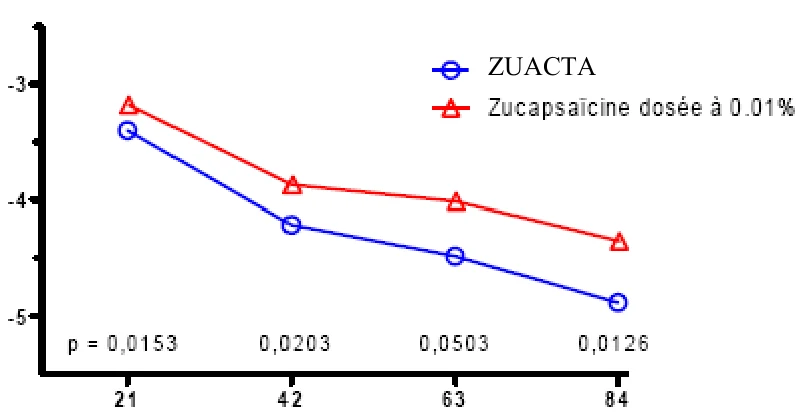
Le graphique de la figure 1 illustre la variation numérique moyenne des scores obtenus à la sous-échelle de la douleur de WOMAC® par rapport aux valeurs initiales, à des moments précis soit aux 21e, 42e, 63e et 84e jours de l’essai dans la population en intention de traiter. On a observé une amélioration statistiquement significative des résultats en faveur de ZUACTA à la plupart des intervalles de mesure, y compris à la fin de l’essai, au jour 84 (p = 0,0126), chez les patients dont le score initial était supérieur à 10.
Figure 1 : Variation numérique moyenne des scores obtenus à la sous-échelle de la douleur de WOMAC® par rapport aux valeurs initiales, évalués à des moments précis
Variation moyenne des scores de la douleur par rapport aux valeurs initiales
Journée
ZUACTA
L’efficacité clinique de ZUACTA déterminée à partir des paramètres d’évaluation principaux et secondaires est également étayée par la réponse au traitement selon les critères OMERACT-OARSI. Des résultats statistiquement significatifs ont effectivement été obtenus chez les patients de la population en intention de traiter (p = 0,0061), un effet thérapeutique pertinent sur le plan clinique, de l’ordre de 10 %, ayant été observé. Cet effet s’est révélé plus marqué (27 %; p < 0,0001) chez les patients qui présentaient un score initial supérieur à 13 à la sous-échelle de la douleur de WOMAC®, soit les patients qui présentaient une douleur intense au début de l’étude (Tableau 3).
Tableau 3 : Réponse simplifiée selon les critères OARSI observée chez les patients de la population en intention de traiter et les patients présentant une douleur intense (score initial de la douleur > 13) dans le cadre de l’essai de phase III WL-1001-05-01
Réponse simplifiée selon les critères OARSI | Réponse | ZUACTA (%) | Zucapsaïcine dosée à 0,01 % (%) | Effet thérapeutique | Valeur de p |
| Population en intention de traiter | Oui Non | 68 32 | 58 42 | 10 % | 0,0061 |
| Score initial de la douleur > 13 | Oui Non | 78 22 | 51 49 | 27 % | < 0,0001 |
PHARMACOLOGIE DÉTAILLÉE
PHARMACOLOGIE PRÉCLINIQUE
Études sur la pharmacodynamie de la zucapsaïcine chez l’animal
ZUACTA n’étant pas absorbé par voie générale, aucune étude pharmacodynamique n’a été réalisée sur ce produit.
Les effets cardiovasculaires de la zucapsaïcine ont été évalués in vivo lors d’une étude comportant l’administration du produit par voie dermique chez des porcs miniatures et d’une étude comportant une administration orale chez le chien. Dans le cadre de l’étude de toxicité chronique dermique d’une durée de 9 mois, des porcs miniatures ont reçu la crème de zucapsaïcine à des concentrations de 0,075 %, 0,75 % ou 3,75 %. Les animaux ont été soumis à une électrocardiographie (ECG) avant le début de l’étude, à la 1re semaine, puis après 4,5 et 9 mois. Lors de l’étude de toxicité orale de 4 semaines menée chez le chien, les animaux ont reçu des doses de 0, 3, 10 ou 30 mg/kg/j de zucapsaïcine. Dans ce cas, des électrocardiogrammes ont été réalisés avant le début de l’étude et au cours de la 4e semaine. L’ensemble des ECG s’est révélé normal à tous les intervalles de mesure des deux études.
Études sur la pharmacocinétique de la zucapsaïcine chez l’animal
Études in vivo
Les données issues d’études de pharmacocinétique menées chez le rat (6 mois) et le porc miniature (9 mois) révèlent que la crème de zucapsaïcine dosée à 0,075 % est absorbée de façon minime dans la circulation générale à la suite de son application topique. Durant l’étude de 6 mois chez le rat, on a noté une augmentation proportionnelle à la dose de l’exposition au médicament lors de l’emploi de crèmes dont la teneur était supérieure à 0,075 %. Par contre, lors de l’étude de 9 mois chez le porc miniature, les concentrations sanguines de zucapsaïcine se situaient la plupart du temps sous le seuil de quantification de 2,5 ng/mL. Au cours d’une étude de pharmacocinétique visant à comparer l’administration par voies orale et topique chez le rat, les taux de zucapsaïcine retrouvée sous forme inchangée dans la circulation générale étaient plus élevés à la suite de l’administration topique du médicament, possiblement en raison d’une biotransformation de premier passage du médicament après sa prise orale ou d’un faible taux d’absorption lié à cette voie d’administration. Dans le cadre d’une étude portant sur l’administration intraveineuse de zucapsaïcine marquée au carbone 14 à des rats, la demi-vie d’élimination de la molécule et de ses métabolites s’est établie à environ 7 à 11 heures.
Dans des études sur la distribution tissulaire chez le rat, la zucapsaïcine a affiché des profils de distribution similaires lors de son administration par voies dermique et intraveineuse dans des régions autres que la zone traitée (correspondant à une application topique). Les profils de distribution tissulaire différaient toutefois à la suite d’une administration orale du médicament, conséquence probable d’une biotransformation de premier passage. Les résultats de ces études indiquent que l’élimination de la plus grande partie de la zucapsaïcine et de ses métabolites s’effectue dans les 72 heures suivant l’administration du médicament et se poursuit probablement au-delà de cette période.
Les études in vivo ont montré que la zucapsaïcine subit une biotransformation importante chez le rat. On a établi que le profil métabolique du médicament peut varier selon le sexe du sujet et la voie d’administration, mais qu’il n’est jamais lié à la dose lors d’une administration par voie orale.
Les études chez le rat ont permis d’établir que la zucapsaïcine et ses métabolites sont principalement excrétés dans l’urine et les fèces; on en décèle également une très faible proportion dans l’air expiré. Entre la moitié et les deux tiers environ de la radioactivité a été retrouvée dans les fèces, témoignant ainsi d’une excrétion biliaire. Lorsque le médicament a été administré par voie intraveineuse ou orale, la majeure partie de la radioactivité a été excrétée dans l’urine et les fèces dans les 24 heures suivant l’administration de la dose. L’élimination des composés radioactifs s’est toutefois révélée moins rapide lors d’une administration dermique, la majeure partie de la radioactivité ayant été excrétée dans les 48 heures, conséquence probable de la vitesse d’absorption plus lente associée à l’utilisation de cette voie.
Études in vitro
Dans le cadre d’une étude visant à évaluer le métabolisme du cytochrome P450, la glucuronidation et la sulfatation, des extraits de microsomes hépatiques d’humain, de rat ou de porc ont été incubés avec des doses de 1, 10 ou 25 μM de zucapsaïcine. Dans tous les cas, on a noté une disparition de la zucapsaïcine dans les 60 minutes, montrant ainsi la présence des différentes voies métaboliques au sein des microsomes des 3 espèces étudiées.
PHARMACOLOGIE CLINIQUE
Un essai à double insu a été réalisé auprès de 75 volontaires en bonne santé en vue de comparer la tolérabilité (sensation de brûlure/picotement et érythème) de la crème de zucapsaïcine dosée à 0,075 % à celle d’une crème de capsaïcine dosée à 0,075 % présentée dans le même excipient, au siège de l’application topique. On a ainsi procédé à l’application de 4 doses quotidiennes de crème sur les avant-bras de tous les participants pendant 2 jours consécutifs. Finalement, la fréquence de sensation de brûlure/picotement a été moindre chez les patients traités par la crème de zucapsaïcine que chez ceux traités par la crème de capsaïcine, et ce, pour les 2 jours. Toutefois, le seuil de signification statistique de cette réduction a uniquement été atteint au cours du premier jour de traitement (p < 0,05). La fréquence d’érythème a par ailleurs semblé moins élevée avec la zucapsaïcine durant les 2 jours, bien qu’aucune différence statistique n’ait été observée entre les groupes.
Lors d’une étude de sensibilisation menée chez 94 volontaires en bonne santé, seulement 2 sujets ont souffert d’un érythème au cours de la phase d’induction (groupes traités par la zucapsaïcine ou la capsaïcine). Aucun signe d’irritation n’a été observé pendant la phase de provocation, et aucune des crèmes évaluées n’a été considérée comme un produit particulièrement sensibilisant ou irritant.
Le potentiel photoallergique de la zucapsaïcine, de la capsaïcine et de l’excipient a également été étudié chez des adultes en bonne santé. Tous les produits évalués ont provoqué des réactions mineures de niveau + 1; ces manifestations n’ont toutefois pas été jugées importantes sur le plan clinique.
La zucapsaïcine n’a fait preuve d’aucune phototoxicité lors d’une étude réalisée chez 11 sujets humains en bonne santé. Les réactions consécutives à l’irradiation ont été rares pour tous les agents évalués, et leur fréquence de survenue s’est révélée comparable dans les groupes témoin et traité.
TOXICOLOGIE
Toxicité aiguë
Des études de toxicité ont été réalisées chez des souris et des rats après l’administration d’une dose unique du médicament. Chez la souris, la DL50 orale a été supérieure à 87,5 mg/kg chez le mâle, mais inférieure à 60 mg/kg chez la femelle. Chez le rat, la DL50 orale a atteint des valeurs supérieures à 90 et à 60 mg/kg chez le mâle et la femelle, respectivement. Chez la souris, la DL50 obtenue lors de l’administration intraveineuse de la zucapsaïcine a été supérieure à 0,175 et à 0,25 mg/kg chez la femelle et le mâle, respectivement. Chez le rat, la DL50 intraveineuse a atteint des valeurs supérieures à 0,25 mg/kg chez le mâle et la femelle.
Toxicité chronique
Le Tableau 4 suivant décrit brièvement les études de toxicité comportant l’administration orale ou dermique de doses répétées de zucapsaïcine chez le rat, le lapin, le chien et le porc miniature.
Tableau 4 : Études de toxicité avec doses répétées
| Espèce | Durée de l’étude | Voie | Nbre d’animaux/groupe | Dose (dose quotidienne totale exprimée en mg/kg) | Concentrations de zucapsaïcine p/p |
| Rat | 2 semaines | orale | 5 M + 5 F | 0; 250; 500; 750; 1000 | 0; 5 %; 10 %; 15 %; 20 % |
| 4 semaines | orale | 10 M + 10 F | 0; 50; 250; 500 | 0; 10 %; 16,6 %; 20 % | |
| 4 semaines | dermique | 10 M + 10 F | 0; 0,6; 6; 20 | 0; 0,075 %; 0,75 %; 2,5 % | |
| 13 semaines | dermique | 15 M + 15 F | 0; 0,6; 6; 20 | 0; 0,075 %; 0,75 %; 2,5 % | |
| 6 mois | dermique | 20 M + 20 Fb | 0; 1,8; 18; 72 | 0; 0,075 %; 0,75 %; 3,0 % | |
| Chien | 2 semaines (4 jours/dose) | orale | 1 M + 1 F | 50; 100; 5; 10; 25; 40 a | s. o.d |
| 4 semaines | orale | 4 M + 4 F | 0; 3; 10; 30 | s. o.d | |
| Lapin | 13 semaines | dermique | 10 M + 10 F | 0; 0,17; 1,71; 5,63 | 0; 0,075 %; 0,75 %; 2,5 % |
Porc miniature | 4 semaines | dermique | 1 M + 1 F | s. o.e | 0; 0,075 %; 0,375 %; 0,75 %; 2,25 %; 3,75 % |
| 9 mois | dermique | 4 M + 4 Fc | s. o.e | 0; 0,075 %; 0,75 %; 3,75 % |
a Étude portant sur l’administration de doses croissantes
b Les 5 mâles et 5 femelles supplémentaires inclus dans les groupes témoin et traités par la dose de 72 mg/kg/j ont eu droit à une période de rétablissement de 28 jours.
c Les 3 mâles et 3 femelles supplémentaires inclus dans les groupes témoin et traités par la dose de 3,75 % ont eu droit à une période de rétablissement de 28 jours.
d La poudre de zucapsaïcine (principe actif) a été pesée directement dans les capsules aux fins d’administration. e Les porcs miniatures ont reçu une quantité constante de crème de zucapsaïcine qui a été appliquée sur la même surface cutanée pendant toute la durée de l’étude. La dose administrée n’était pas exprimée en mg/kg.
Rat : La principale observation issue de l’étude de 13 semaines portant sur l’administration dermique de zucapsaïcine chez le rat a été une augmentation proportionnelle à la dose de la fréquence et de la gravité de l’érythème et de l’œdème. Des modifications microscopiques de la peau allant de minimes à légères et une réponse histopathologique comparable ont été relevées dans le groupe témoin et dans celui traité par la zucapsaïcine. Selon ces données, on peut considérer que la dose sans effet nocif observé (DSENO) sur le plan général (observations d’ordre hématologique) a été établie à 20 mg/kg/j (crème de zucapsaïcine dosée à 2,5 %) chez le rat. La DSENO sur le plan dermique (observations microscopiques, peau traitée) se chiffrait à 0,6 mg/kg/j (crème de zucapsaïcine dosée à 0,075 %).
Durant l’étude de 6 mois sur l’administration dermique de zucapsaïcine chez le rat, la principale manifestation a été l’érythème. On a observé une augmentation proportionnelle à la dose de la fréquence et de la gravité de l’érythème dans les groupes traités par la crème de zucapsaïcine, ce dernier allant de très léger à modéré pour toutes les concentrations (chez les 2 sexes); des scores de gravité plus élevés ont été observés chez les mâles qui recevaient les plus fortes doses. Des lésions microscopiques observées au point d’application allaient de minimes à légères et comprenaient des abcès, des érosions ou des ulcères, un exsudat épidermique, une hyperplasie épidermique, une inflammation et une fibrose. La DSENO sur le plan général a été établie à 18 mg/kg/j et à 72 mg/kg/j (crème de zucapsaïcine dosée à 0,75 et à 3,0 %) chez les mâles et les femelles, respectivement. D’après les données histopathologiques obtenues, la DSENO sur le plan de la toxicité dermique se chiffrait à 18 mg/kg/j (crème de zucapsaïcine dosée à 0,75 %) chez les femelles et à 1,8 mg/kg/j (crème de zucapsaïcine dosée à 0,075 %) chez les mâles.
Aucun signe de toxicité générale n’a été décelé au cours de l’étude de 13 semaines sur l’administration dermique de zucapsaïcine menée chez le lapin. Les effets observés le plus souvent étaient localisés et se manifestaient sous la forme d’un érythème allant de très léger à léger, et d’un léger œdème lors de l’administration de la zucapsaïcine à des doses de 0,17 mg/kg/j et de 1,71 mg/kg/j (chez les 2 sexes) et de 5,63 mg/kg/j (chez les mâles). Certaines femelles ont également présenté des réactions modérées à graves après avoir reçu la dose de 5,63 mg/kg/j. Des modifications histopathologiques similaires, dont une hyperkératose et une hyperplasie épidermique, ont été relevées dans le groupe témoin et dans les groupes traités par la zucapsaïcine. La DSENO a été établie à 1,71 mg/kg/j (crème de zucapsaïcine dosée à 0,75 %).
Dans l’étude de 13 semaines sur la toxicité intranasale de la zucapsaïcine menée chez le lapin, les animaux ont reçu des doses de 0,025, de 0,25 et de 2,5 mg/j de ce médicament. On a observé une augmentation proportionnelle à la dose de la fréquence de l’érythème nasal chez les femelles
qui avaient reçu les doses de 0,25 et de 2,5 mg/j, et chez les mâles qui avaient reçu la dose de 2,5 mg/j. La DSENO a été établie à 0,25 mg/j.
Dans l’étude de 4 semaines réalisée chez le porc miniature, les animaux ont présenté un érythème très léger aux doses de 54 mg/kg/j et de 90 mg/kg/j; aucune modification histopathologique cutanée n’a cependant été décelée. Les DSENO sur les plans général et dermique ont toutes deux été établies à 90 mg/kg/j (crème de zucapsaïcine dosée à 3,75 %). Un érythème et un œdème très légers ont également été observés chez tous les porcs miniatures traités par la zucapsaïcine au cours d’une étude de 9 mois. Cette étude a également permis de noter des altérations microscopiques légères de la peau traitée, notamment une inflammation, une hyperkératose et un exsudat épidermique, à une fréquence comparable chez l’ensemble des groupes posologiques. Les DSENO sur les plans général et dermique ont toutes deux été établies à 90 mg/kg/j (crème de zucapsaïcine dosée à 3,75 %).
Carcinogenèse
Dans le cadre d’une étude de carcinogenèse portant sur l’administration dermique de la zucapsaïcine, des souris transgéniques Tg.AC hémizygotes ont reçu le médicament à des concentrations élevées (0,075 %; 0,3 % et 3,0 %) et ont été soumises à des applications fréquentes de la crème (3 fois par jour, 7 jours par semaine pendant 26 semaines). On a observé la survenue de papillomes liés au traitement chez les sujets de tous les groupes traités par la zucapsaïcine; aucun lien dose-réponse n’a toutefois pu être dégagé quant à la survenue de papillomes chez les rongeurs traités par la zucapsaïcine. La fréquence des papillomes s’est révélée significativement moins élevée dans les groupes traités par la zucapsaïcine que dans le groupe recevant le médicament de comparaison. La survenue de papillomes ne semble pas liée à la toxicité dermique de la zucapsaïcine. Les résultats de cette étude sur l’exposition dermique à la crème de zucapsaïcine permettent de constater que ce médicament n’exerce aucun effet oncogène et est associé à une toxicité dermique et générale minimale dans ce modèle de souris Tg.AC.
Génotoxicité
La zucapsaïcine s’est révélée dépourvue de pouvoir mutagène ou clastogène, avec ou sans activation métabolique, lors du test de mutagénicité bactérienne (test d’Ames) ou du test d’aberration chromosomique effectué sur des cellules ovariennes de hamster chinois. La zucapsaïcine a produit des résultats négatifs lors du test du micronoyau in vivo chez la souris et n’a provoqué aucune aberration chromosomique lors d’une étude sur des cellules de moelle osseuse.
Toxicité sur la reproduction et le développement
Segment I : Fertilité et capacité générale de reproduction
Afin d’évaluer les effets exercés par la zucapsaïcine sur la fertilité et la reproduction, ce médicament a été administré par voie dermique à des rats mâles 3 fois par jour pendant 28 jours,
à des concentrations de 0 %, 0,075 %, 0,75 % ou 3,0 % avant leur accouplement avec des femelles non traitées. La dose quotidienne totale de zucapsaïcine se chiffrait à 0, 1,8, 18 et 72 mg/kg/j, respectivement. Des femelles ont reçu un traitement similaire pendant 14 jours avant leur accouplement avec des mâles non traités.
La zucapsaïcine n’a exercé aucun effet sur les paramètres de reproduction, notamment la durée et le nombre des cycles œstraux, les indices de reproduction (nombre de mâles fécondant une femelle, intervalle copulatoire, nombre de femelles gravides) chez les mâles et les femelles traités, ni sur les paramètres utérins (nombre de corps jaunes, d’implantations, d’embryons viables et de résorptions fœtales, pertes avant et après l’implantation) chez les femelles traitées et non traitées. La motilité et la numération des spermatozoïdes ont cependant diminué dans les groupes ayant reçu la dose de 72 mg/kg/j (crème de zucapsaïcine dosée à 3,0 %). Cela dit, la portée de ces observations sur le plan toxicologique n’a pu être déterminée avec précision étant donné l’absence d’effet de la zucapsaïcine sur la fertilité ou la capacité de reproduction des animaux. La production de spermatozoïdes chez le rat est toutefois relativement élevée (le nombre de spermatozoïdes par gramme de testicule est environ 4 fois plus élevé chez le rat que chez l’homme); c’est pourquoi une réduction significative de la quantité et de la qualité des spermatozoïdes serait nécessaire pour que des changements fonctionnels puissent être observés chez cette espèce.
La dose sans effet observé (DSEO) sur le plan de la reproduction et de la fertilité a été déterminée à 18 mg/kg/j (crème de zucapsaïcine dosée à 0,75 %) chez les mâles, en raison d’une faible numération de spermatozoïdes, et à 72 mg/kg/j (crème de zucapsaïcine dosée à 3,0 %) chez les femelles.
Segment II : Tératologie
Lors d’études visant à évaluer la toxicité de la zucapsaïcine administrée par voie dermique sur le développement, des rats et des lapins ont reçu un excipient témoin ou de la crème de zucapsaïcine à des concentrations de 0,075 %, de 0,75 % ou de 3,0 %, à raison de 3 fois par jour. La dose quotidienne totale de zucapsaïcine se chiffrait à 0, à 0,18, à 1,8 et à 72 mg/kg/j, respectivement. Aucun effet sur l'implantation utérine qui soit lié à la zucapsaïcine n'a été observé chez l'une ou l'autre des espèces. Aucune augmentation de la fréquence de malformations ou d’anomalies externes, squelettiques ou viscérales n’a non plus été notée, peu importe la dose administrée. Les paramètres tels le poids fœtal moyen et la proportion des sexes des fœtus n'ont pas été altérés par le traitement. On a ainsi défini à 72 mg/kg/j (crème de zucapsaïcine dosée à 3,0 %) la dose sans effet sur le développement (DSEO) chez le rat et le lapin.
Dans l’étude chez le rat, un érythème très léger a été décelé chez les femelles gravides du groupe placebo et du groupe recevant la dose de 1,8 mg/kg/j; on a également relevé la présence d’un érythème allant de très léger à léger dans les groupes recevant les doses de 18 et de 72 mg/kg/j. Le gain pondéral a été significativement plus faible chez les rongeurs qui recevaient la plus forte dose que chez les témoins, mais seulement durant la période de traitement. Dans l’étude chez le lapin, une irritation dermique a été observée chez les femelles gravides dans l’ensemble des
groupes, y compris celui qui recevait l’agent témoin. Bien que la gravité de cette manifestation augmentait avec la dose, celle-ci s’est en grande partie résorbée suivant l’arrêt du traitement. Aucune variation du poids corporel et aucun effet global sur la consommation alimentaire n’ont été recensés. La DSEO s’est établie à 18 mg/kg/j (crème de zucapsaïcine dosée à 0,75 %) chez la rate et à 72 mg/kg/j (crème de zucapsaïcine dosée à 3,0 %) chez la lapine.
Lors d’une étude au cours de laquelle des rats ont reçu du propylèneglycol ou une dose de 5, 25 ou 75 mg/kg/j de zucapsaïcine par voie orale, aucun des paramètres utérins n’a été altéré par le traitement. L’examen des fœtus n’a révélé aucune malformation viscérale. Dans le groupe traité par la plus forte dose, un seul fœtus présentait une malformation externe (rachischisis); on a également observé des malformations vertébrales chez 2 fœtus. À la lumière de ces données, la dose sans effet sur le développement (DSEO) a été fixée à 25 mg/kg/j. Des effets toxiques sont survenus chez les mères ayant reçu les doses de 25 et de 75 mg/kg/j, et la DSENO a été de 5 mg/kg/j.
Segment III : Études périnatales et postnatales
Dans le cadre d’une étude sur le développement pré et postnatal, la zucapsaïcine a été administrée par voie dermique à des rates, à des concentrations de 0 %; 0,075 %; 0,75 % ou 3,0 % (dose quotidienne totale de 0, 1,8, 18 ou 72 mg/kg), à raison de 3 fois par jour, du 6e au 20e jour de la gestation et du 4e au 20e jour de la lactation. La DSEO relative à la toxicité maternelle chez les rates de la génération F0 a été établie à 1,8 mg/kg/j (crème de zucapsaïcine dosée à 0,075 %), en raison d’une baisse significative du poids gestationnel observée aux doses de 18 et de 72 mg/kg/j. Le traitement n’a eu aucun effet sur les fonctions de reproduction des rates de la génération F0, et la DSEO relative à ce paramètre a été établie à 72 mg/kg/j (crème de zucapsaïcine dosée à 3,0 %). Le poids corporel des ratons de la génération F1 du groupe recevant la dose élevée a diminué considérablement pendant la majeure partie de la période de lactation et durant la période postérieure. Aucun des paramètres liés au comportement, au développement et à la reproduction n’a cependant été affecté. La DSEO liée à la toxicité chez les ratons F1 a été établie à 18 mg/kg/j (crème de zucapsaïcine dosée à 0,75 %).
Irritation oculaire
Au cours d’une étude portant sur l’irritation oculaire, on a instillé 0,1 mL de zucapsaïcine dosée à 0,075 % dans l’œil droit de 3 lapins blancs de Nouvelle-Zélande mâles. Les signes d’irritation ont été recensés pendant une période allant jusqu’à 72 heures après l’administration de la dose. Seule une légère rougeur de la conjonctive a été observée 1 heure après l’instillation du médicament, et la zucapsaïcine a été jugée non irritante.
RÉFÉRENCE
Pham T, van der Heijde D, Altman RD, Anderson JJ, Bellamy N, Hochberg M, et al. OsteoArthritis and Cartilage 2004; 12:389-399.