


Monographie de produit - Abecma
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ..........................................2
TABLE DES MATIÈRES .............................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .......................4
1 INDICATIONS ..................................................................................................................4
1.1 Enfants ...................................................................................................................4
1.2 Personnes âgées ...................................................................................................4
2 CONTRE-INDICATIONS .................................................................................................4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .....................4
4 POSOLOGIE ET ADMINISTRATION ..............................................................................5
4.1 Considérations posologiques .................................................................................5
4.2 Posologie recommandée et modification posologique ...........................................5
4.4 Administration .........................................................................................................5
4.7 Instructions pour la préparation et l’utilisation ........................................................5
5 SURDOSAGE ..................................................................................................................7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION
ET EMBALLAGE .............................................................................................................8
7 MISES EN GARDE ET PRÉCAUTIONS .........................................................................8
Populations particulières ................................................................................................15
7.1.1 Femmes enceintes .........................................................................................15
7.1.2 Allaitement ......................................................................................................15
7.1.3 Enfants ...........................................................................................................15 7.1.4 Personnes âgées ............................................................................................15
8 EFFETS INDÉSIRABLES ..............................................................................................15
8.1 Aperçu des effets indésirables .............................................................................15
8.2 Effets indésirables observés dans les essais cliniques ........................................16
8.3 Effets indésirables peu courants observés au cours des essais cliniques ...........19
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives ....................................................................................................19
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................20
9.2 Aperçu des interactions médicamenteuses ..........................................................20
9.4 Interactions médicament-médicament .................................................................20
9.7 Interactions médicament-tests de laboratoire ......................................................20
10 PHARMACOLOGIE CLINIQUE .....................................................................................20
10.1 Mode d’action ................................................................................................20
10.3 Pharmacocinétique .........................................................................................21
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION .........................................................22
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................22
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................23
13 INFORMATIONS PHARMACEUTIQUES ......................................................................23
14 ESSAIS CLINIQUES .....................................................................................................23
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ...................23
14.2 Résultats de l’étude .......................................................................................26
14.4 Immunogénicité ..............................................................................................27
15 MICROBIOLOGIE ..........................................................................................................27
16 TOXICOLOGIE NON CLINIQUE ...................................................................................27
17 MONOGRAPHIES DE PRODUITS DE SOUTIEN .........................................................28
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................29
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Abecma (idécabtagène vicleucel) est une immunothérapie autologue à lymphocytes T génétiquement modifiés dirigée vers un antigène de maturation des lymphocytes B (BCMA) et indiquée pour :
- le traitement des patients adultes présentant un myélome multiple qui ont reçu au moins trois traitements antérieurs, y compris un agent immunomodulateur, un inhibiteur du protéasome et un anticorps anti-CD38, et dont la maladie est réfractaire au dernier traitement administré.
L’autorisation a été basée sur le taux de réponse global, le taux de réponse complète et la durabilité de la réponse dans une étude clinique à groupe unique. Une amélioration de la survie sans progression ou de la survie globale n’a pas encore été établie (voir la section 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants (patients âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée et n’autorise donc pas l’utilisation d’Abecma chez les enfants.
1.2 Personnes âgées
Personnes âgées (patients âgés de 65 ans ou plus) : Au cours de l’essai clinique de phase II KarMMa à groupe unique portant sur Abecma, 45 (35 %) des 128 patients traités par Abecma étaient âgés de 65 ans ou plus. Aucune différence d’importance clinique sur le plan de l’innocuité ou de l’efficacité d’Abecma n’a été observée entre ces patients et les patients âgés de moins de 65 ans (voir la section 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
2 CONTRE-INDICATIONS
Abecma est contre-indiqué chez les patients ayant une hypersensibilité à l’un de ses ingrédients, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des cas de syndrome de libération des cytokines (SLC), y compris des réactions mortelles ou potentiellement mortelles, ont été signalés chez des patients recevant Abecma. Retarder le traitement par Abecma si un patient présente une infection active non maîtrisée, un trouble inflammatoire actif ou un effet indésirable grave non résolu à des traitements antérieurs. Surveiller les signes de SLC et administrer des soins de soutien, ou encore du tocilizumab ou du tocilizumab et des corticostéroïdes, au besoin (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Des cas de toxicité neurologique, potentiellement graves ou potentiellement mortelles sont survenus après le traitement par Abecma, dont certains en même temps que le SLC, après la résolution du SLC ou en l’absence de SLC. Surveiller les effets indésirables neurologiques et administrer des soins de soutien, du tocilizumab (si l’effet est concomitant au SLC) ou des corticostéroïdes, au besoin (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Des cas de lymphohistiocytose hémophagocytaire (LH)/syndrome d’activation macrophagique (SAM), y comprisdes réactionsmortelles ou potentiellement mortelles, sont survenus chez des patients recevant Abecma en association avec un SLC et/ou des effets toxiques neurologiques (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Abecma doit être administré par des professionnels de la santé expérimentés dans des centres de traitement spécialisés (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
4 POSOLOGIE ET ADMINISTRATION
Pour usage autologue uniquement. Pour administration intraveineuse seulement.
Abecma doit être administré par des professionnels de la santé expérimentés dans des centres de traitement spécialisés (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
4.1 Considérations posologiques
Pour usage autologue seulement en tant que produit à perfusion unique; ne pas administrer
Abecma si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter.
- Pour usage intraveineux uniquement; ne pas utiliser de filtre de déleucocytation.
- Retarder la perfusion d’Abecma jusqu’à 7 jours si le patient présente une ou plusieurs des affections suivantes : effets indésirables non résolus (en particulier des effets touchant les poumons ou le cœur ou présence d’hypotension), y compris les effets indésirables dus à des chimiothérapies antérieures, infections actives ou troubles inflammatoires.
- Abecma contient jusqu’à 752 mg de sodium par dose, ce qui équivaut à 37,6 % de l’apport quotidien maximal en sodium recommandé pour un adulte. Il faut en tenir compte lors du traitement des patients soumis à un régime hyposodé.
- Abecma contient jusqu’à 274 mg de potassium par dose. Il faut en tenir compte lors du traitement des patients présentant une insuffisance rénale.
4.2 Posologie recommandée et modification posologique
Abecma est un traitement à dose unique réparti dans un ou plusieurs sacs pour perfusion destiné à un patient précis une seule fois.
Chaque dose d’Abecma contient une suspension de 275 à 520 x 106 lymphocytes T positifs pour le récepteur antigénique chimérique (CAR; chimeric antigen receptor). La dose cible est de 450 × 106 lymphocytes T CAR-positifs.
Consulter le certificat de libération pour perfusion qui accompagne le produit pour obtenir de plus amples renseignements sur la dose.
Enfants (patients âgés de moins de 18 ans) : Aucune indication n’a été approuvée par Santé Canada chez les enfants (voir la section 1 INDICATIONS).
Personnes âgées (patients âgés de 65 ans ou plus) : Aucun ajustement de dose n’est nécessaire chez les patients âgés de 65 ans ou plus (voir la section 1 INDICATIONS).
4.4 Administration
Abecma est réservé à un usage autologue uniquement. L’identité du patient doit correspondre aux identifiants figurant sur la cassette et les sacs pour perfusion d’Abecma. Ne pas administrer la perfusion d’Abecma si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter.
4.7 Instructions pour la préparation et l’utilisation
Préparation du patient pour la perfusion d’Abecma
Confirmer la disponibilité d’Abecma avant d’amorcer la chimiothérapie de lymphodéplétion.
Avant le traitement
Administrer la chimiothérapie de lymphodéplétion : cyclophosphamide à 300 mg/m2 par voie intraveineuse (IV) et fludarabine à 30 mg/m2 par voie IV pendant 3 jours.
Consulter les monographies de produits de la cyclophosphamide et de la fludarabine pour obtenir de l’information sur l’ajustement des doses en cas d’insuffisance rénale.
Abecma doit être administré 2 jours après la fin de la chimiothérapie de lymphodéplétion.
Retarder la perfusion d’Abecma jusqu’à 7 jours si le patient présente une ou plusieurs des affections suivantes :
- effets indésirables graves non résolus (en particulier des effets touchant les poumons ou le cœur ou présence d’hypotension), y compris effets indésirables graves dus à des chimiothérapies antérieures,
- infections actives ou troubles inflammatoires.
Prémédication
Afin de réduire au minimum le risque de réactions lors de la perfusion d’Abecma, administrer de l’acétaminophène (de 500 à 1 000 mg par voie orale) et de la diphénhydramine (12,5 mg par voie intraveineuse ou 25 à 50 mg par voie orale), ou un autre antihistaminique H1 environ 30 à 60 minutes avant la perfusion d’Abecma.
Éviter l’utilisation prophylactique de dexaméthasone ou d’autres corticostéroïdes à action générale, car leur utilisation peut réduire l’effet d’Abecma.
Préparation d’Abecma pour la perfusion
Confirmation de l’identité du patient : Avant de préparer Abecma, vérifier que l’identité du patient correspond aux identifiants qui figurent sur la/les cassettes et le/les sac(s) pour perfusion d’Abecma.
Remarque : Le numéro d’identification du patient peut être précédé de « ID du donneur ».
- Ne pas retirer le sac pour perfusion d’Abecma de la cassette si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à perfuser. Communiquer avec la compagnie au 1-855-999-0170 si les identifiants figurant sur les étiquettes ne correspondent pas à ceux du patient.
Une fois l’identité du patient confirmée, retirer le sac d’Abecma de la cassette et vérifier que les renseignements sur le patient figurant sur l’étiquette de la cassette correspondent à ceux qui figurent sur l’étiquette du sac.
Figure 1 : Sac pour perfusion d’Abecma
- Inspecter le sac pour perfusion pour y déceler toute rupture pouvant compromettre l’intégrité du contenant, telle que des coupures ou des fissures, avant de le décongeler. Si le sac est endommagé, communiquer avec la compagnie au 1-855-999-0170.
- Mettre le sac pour perfusion dans un deuxième sac stérile, conformément aux lignes directrices locales.
- Coordonner le moment de la décongélation et de la perfusion d’Abecma. Confirmer le temps de perfusion à l’avance et ajustez l’heure de début de la décongélation d’Abecma afin que le produit soit disponible pour la perfusion lorsque le patient sera prêt.
- Si plusieurs sacs pour perfusion ont été reçus pour le traitement, décongeler les sacs pour
perfusion un à la fois. 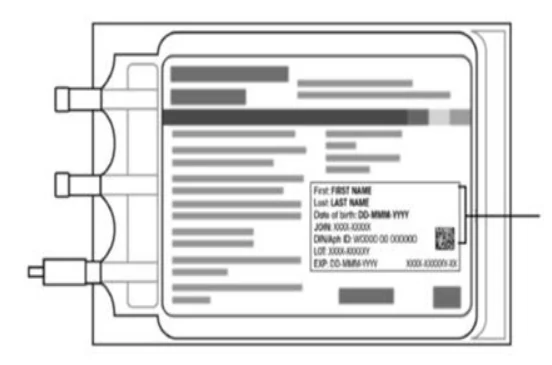
Nom du patient
Date de naissance
ID du donneur
- Décongeler Abecma à environ 37 °C dans un bain d’eau ou en suivant la méthode de décongélation à sec jusqu’à ce qu’il ne reste aucune glace visible dans le sac pour perfusion. Mélanger doucement le contenu du sac afin de disperser le matériel cellulaire agglutiné. Si des agglutinations de cellules sont toujours visibles, continuer à mélanger doucement le contenu du sac. Le fait de mélanger délicatement le contenu du sac avec les mains devrait suffire pour disperser les petites agglutinations de matériel cellulaire. Ne pas laver, centrifuger et/ou remettre en suspension Abecma dans un nouveau milieu avant de procéder à la perfusion.
Administration
- Ne PAS utiliser de filtre de déleucocytation.
- S’assurer de disposer d'au moins 2 doses de tocilizumab et d’un équipement d’urgence avant la perfusion et pendant la période de récupération (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Consulter la monographie de produit du tocilizumab pour obtenir de plus amples renseignements sur ce médicament.
- Un accès veineux central peut être utilisé pour la perfusion d’Abecma et est même recommandé chez les patients ayant un mauvais accès périphérique.
- Confirmer que l’identité du patient correspond aux identifiants figurant sur la cassette et le sac pour perfusion d’Abecma.
- Préparer la tubulure du dispositif de perfusion avec une solution saline normale avant la perfusion.
- Perfuser Abecma dans l’heure suivant le début de la décongélation.
- Après que tout le contenu du sac du produit a été perfusé, rincer la tubulure à l’aide d’une solution saline normale à la même vitesse que la perfusion, afin de s’assurer que le produit a été entièrement administré.
- Si plusieurs sacs pour perfusion ont été reçus, administrer tous les sacs selon les directives.
- Suivre la même procédure pour tous les sacs de perfusion suivants pour le patient identifié.
Abecma contient des cellules sanguines humaines qui sont génétiquement modifiées au moyen d’un vecteur lentiviral auto-inactivant incapable de se répliquer. Suivre les précautions universelles et les lignes directrices locales en matière de biosécurité pour la manipulation et l’élimination en vue d’éviter la transmission potentielle de maladies infectieuses.
Surveillance
- Abecma doit être administré dans un centre de traitement spécialisé.
- Surveiller les patients au moins une fois par jour pendant 7 jours au centre de traitement spécialisé après la perfusion d’Abecma pour déceler tout signe ou symptôme du SLC et de toxicité neurologique.
- Demander aux patients de rester à proximité du centre de traitement spécialisé pendant au moins 4 semaines après la perfusion.
5 SURDOSAGE
Abecma doit être administré uniquement par du personnel médical qualifié. Les risques de surdosage sont inconnus.
Pour la prise en charge d’un cas présumé de surdosage du médicament, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
La préparation d’Abecma contient 50 % de solution Plasma-Lyte A et 50 % de solution CryoStorMD CS10, ce qui donne une concentration finale de diméthylsulfoxyde (DMSO) de 5 %.
Aspect : Abecma est offert sous forme de produit cryoconservé. Abecma est une suspension cellulaire liquide et incolore pour administration intraveineuse.
Consulter le certificat de libération pour perfusion qui accompagne le produit pour obtenir de plus amples renseignements sur la dose et le volume réel à perfuser.
7
MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » au début de la partie I : Renseignements pour le professionnel de la santé.
Généralités
Abecma doit être administré dans un centre de traitement spécialisé par du personnel ayant reçu une formation sur la manipulation et l’administration du produit ainsi que sur la prise en charge des patients traités par Abecma, y compris la surveillance et le traitement du syndrome de libération de cytokines et de la neurotoxicité. Le centre doit avoir un accès immédiat à l’équipement d’urgence approprié.
Abecma est destiné exclusivement à un usage autologue et ne doit en aucun cas être administré à d’autres patients. Avant la perfusion, il faut s’assurer que l’identité du patient correspond aux identifiants figurant sur le sac pour perfusion et la cassette du produit. Ne pas perfuser Abecma si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Les patients traités par Abecma ne devraient pas faire de dons de sang, d’organes, de tissus et de cellules aux fins de transplantation.
Cancérogenèse (tumeurs malignes secondaires)
Des tumeurs malignes secondaires peuvent survenir chez les patients traités par Abecma. Ils doivent faire l’objet d’une surveillance à vie pour déceler la présence de tumeurs malignes secondaires. Si une tumeur maligne secondaire liée aux lymphocytes T est détectée, communiquer avec la compagnie pour obtenir des directives sur les échantillons à prélever chez le patient aux fins d’analyse (voir la section 4 POSOLOGIE ET ADMINISTRATION, 4.7 Instructions pour la préparation et l’utilisation).
Tableau 1 : Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration/compositi | ||||
| on | ||||
Perfusion intraveineuse | Une dose unique d’Abecma contient une suspension de 275 x 106 à 520 x 106 lymphocytes T positifs pour le récepteur antigénique chimérique (CAR; chimeric antigen receptor) dans un ou plusieurs sacs à perfusion destinés à un patient précis. La dose cible est de 450 × 106 lymphocytes T CAR-positifs. Le volume contenu dans le sac de perfusion varie de 10 mL à 100 mL. | acétate de sodium trihydraté, chlorure de magnésium, chlorure de potassium, chlorure de sodium, CryoStorMD CS10, eau pour injection, gluconate de sodium | ||
Conduite de véhicule et utilisation de machines
En raison des effets indésirables neurologiques potentiels, y compris une altération de l’état mental ou des convulsions, les patients recevant Abecma présentent un risque d’altération ou de diminution du niveau de conscience ou de la coordination au cours des 8 semaines suivant la perfusion d’Abecma. Aviser les patients de s’abstenir de conduire et d’éviter les tâches ou les activités dangereuses, telle l’utilisation de machinerie lourde ou potentiellement dangereuse pendant au moins 8 semaines après la perfusion d’Abecma.
Immunitaire
Syndrome de libération des cytokines (SLC)
Des cas de SLC, y compris des réactions mortelles ou potentiellement mortelles, ont été signalés à la suite d’un traitement par Abecma (voir la section 8 EFFETS INDÉSIRABLES). Le temps médian écoulé avant l’apparition du SLC, tous grades confondus, était de 1 jour (intervalle : de 1 à 12 jours), et la durée médiane du SLC était de 5 jours (intervalle : de 1 à 63 jours). Les manifestations les plus courantes du SLC comprenaient la pyrexie, l’hypotension, la tachycardie, les frissons, l’augmentation du taux de protéine C-réactive, l’hypoxie, les céphalées et la fatigue. Les manifestations de grade 3 ou supérieur qui peuvent être associées au SLC incluent la fibrillation auriculaire, le syndrome de fuite capillaire, l’hypotension, l’hypoxie et la lymphohistiocytose hémophagocytaire/le syndrome d’activation macrophagique (LH/SAM) (voir la section 8 EFFETS INDÉSIRABLES).
Surveillance et traitement du SLC
Déceler le SLC en fonction du tableau clinique. Évaluer le patient pour déceler la présence d’autres causes de fièvre, d’hypoxie et d’hypotension et traiter en conséquence. Des cas de SLC ont été rapportés en association avec la LH/SAM et la physiologie de chacun des syndromes peut se chevaucher. Comme le SAM est une affection pouvant mettre en jeu le pronostic vital, les patients doivent être étroitement surveillés pour en déceler les signes. Le traitement du SAM doit être administré conformément aux normes de l’établissement.
S’assurer qu’un minimum de 2 doses de tocilizumab sont disponibles avant d’amorcer la perfusion d’Abecma.
Surveiller les patients au moins une fois par jour pendant 7 jours au centre de traitement spécialisé après la perfusion d’Abecma pour déceler tout signe ou symptôme du SLC. Faire le suivi des patients pour déceler les signes et symptômes de SLC pendant au moins 4 semaines après la perfusion.
Au premier signe de SLC, instaurer un traitement avec des soins de soutien, du tocilizumab et/ou des corticostéroïdes, tel qu’il est indiqué. Si on soupçonne un SLC, prendre le patient en charge selon les recommandations fournies dans l’algorithme du Tableau 2. Chez les patients qui présentent un SLC, il faut surveiller étroitement les fonctions cardiaque et organiques jusqu’à la résolution des symptômes. Pour les cas de SLC graves ou potentiellement mortels, envisager une surveillance à l’unité de soins intensifs et un traitement de soutien.
Conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes de SLC se manifestent en tout temps.
Une intensification plus rapide du traitement est recommandée chez les patients présentant un SLC réfractaire dans les 72 heures suivant la perfusion d’Abecma, caractérisé par une fièvre persistante, une toxicité touchant les organes cibles (p. ex. hypoxie, hypotension) et/ou un SAM/une LH qui ne s’améliore pas en grade dans les 12 heures suivant les interventions de première intention. Tableau 2 : Classification du SLC et directives de prise en charge
| Grade du SLC | Tocilizumab | Corticostéroïdes |
Grade 1 Seul un traitement symptomatique est requis (p. ex., pour soulager la fièvre, les nausées, la fatigue, la céphalée, la myalgie, les malaises). | Si l’apparition survient 72 heures ou plus après la perfusion, traiter les symptômes. Si l’apparition survient moins de 72 heures après la perfusion, envisagez le tocilizumaba à 8 mg/kg par voie IV pendant 1 heure (ne pas dépasser 800 mg). | N.D. |
Grade 2 Un traitement symptomatique d’intensité moyenne est requis et s’avère efficace. Besoin en oxygène avec une FiO2 inférieure à 40 % ou hypotension répondant à l’administration de liquides ou d’une faible dose d’un vasopresseur, ou toxicité organique de grade 2b. | Administrer le tocilizumab à 8 mg/kg par voie IV en 1 heure (ne pas dépasser 800 mg). | Envisager la dexaméthasone à 10 mg par voie IV toutes les 12 à 24 heures. |
S’il n’y a pas d’amélioration dans les 24 heures ou en cas de progression rapide, répéter le traitement par le tocilizumab et augmenter la dose et la fréquence de la dexaméthasone (20 mg par voie IV toutes les 6 à 12 heures). S’il n’y a aucune amélioration dans les 24 heures ou si la progression rapide se poursuit, passer à la méthylprednisolone à raison de 2 mg/kg, suivie de 2 mg/kg fractionnés en 4 doses quotidiennes. Si un traitement par des stéroïdes est amorcé, administrer au moins 3 doses de stéroïdes, puis réduire progressivement la dose sur une période maximale de 7 jours. Après 2 doses de tocilizumab, envisager d’autres agents anticytokine. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total. | ||
Grade 3 Les symptômes nécessitent une intervention énergique. Fièvre, besoins en oxygène supérieurs ou égaux à une FiO2 de 40 %, ou hypotension nécessitant des vasopresseurs à dose élevée ou plusieurs vasopresseurs ou toxicité organique de grade 3 ou transaminite de grade 4. | Administrer le tocilizumab à 8 mg/kg par voie IV en 1 heure (ne pas dépasser 800 mg). | Administrer de la dexaméthasone (p. ex., 10 mg par voie IV toutes les 12 heures). |
S’il n’y a pas d’amélioration dans les 24 heures ou en cas de progression rapide, répéter le traitement par le tocilizumab et augmenter la dose et la fréquence de la dexaméthasone (20 mg par voie IV toutes les 6 à 12 heures). S’il n’y a aucune amélioration dans les 24 heures ou si la progression rapide se poursuit, passer à la méthylprednisolone à raison de 2 mg/kg, suivie de 2 mg/kg fractionnés en 4 doses quotidiennes. | ||
Tableau 2 : Classification du SLC et directives de prise en charge
| Grade du SLC | Tocilizumab | Corticostéroïdes |
Si un traitement par des stéroïdes est amorcé, administrer au moins 3 doses de stéroïdes, puis réduire progressivement la dose sur une période maximale de 7 jours. Après 2 doses de tocilizumab, envisager d’autres agents anticytokine. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total. | ||
Grade 4 Symptômes potentiellement mortels Besoins de ventilation mécanique, d’une hémodialyse veino-veineuse continue (HDVVC) ou toxicité organique de grade 4 (excluant la transaminite) | Administrer le tocilizumab à 8 mg/kg par voie IV en 1 heure (ne pas dépasser 800 mg). | Administrer de la dexaméthasone à raison de 20 mg par voie IV toutes les 6 heures. |
Après 2 doses de tocilizumab, envisager d’autres agents anticytokine. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total. Si aucune amélioration n’est observée dans les 24 heures, envisager la méthylprednisolone (1 à 2 g, répéter toutes les 24 heures si nécessaire; réduire la dose graduellement selon les indications cliniques) ou des traitements anti-lymphocytes T tels que la cyclophosphamide à 1,5 g/m2 ou autres. | ||
a Consulter la monographie de produit du tocilizumab pour plus de détails.
b Consulter le Tableau 3 pour la prise en charge des effets indésirables neurologiques.
Lymphohistiocytose hémophagocytaire (LH)/syndrome d’activation macrophagique (SAM)
Des cas de LH/SAM sont survenus chez des patients traités par Abecma, y compris un cas de LH/SAM polyviscéral mortel accompagné d’un SLC ainsi qu’un cas d’aspergillose bronchopulmonaire mortelle auquel le LH/SAM aurait contribué.
Tous les cas de LH/SAM signalés dans l’étude de phase II KarMMa sont survenus dans les 10 jours suivant la perfusion d’Abecma (délai médian d’apparition de 7 jours) et dans le contexte d’un SLC. Deux événements associés à une neurotoxicité concomitante ont également été signalés.
Hypogammaglobulinémie
Une aplasie des plasmocytes et une hypogammaglobulinémie peuvent survenir chez les patients traités par Abecma, et une hypogammaglobulinémie a été signalée chez des patients traités par Abecma dans le cadre d’études cliniques (voir la section 8 EFFETS INDÉSIRABLES).
Surveiller les taux d’immunoglobulines après le traitement par Abecma et suivre les lignes directrices institutionnelles locales, y compris les précautions contre les infections, la prophylaxie antibiotique ou antivirale et le remplacement d’immunoglobulines.
Utilisation de vaccins vivants
L’innocuité de l’immunisation par des vaccins à virus vivants durant ou après un traitement par Abecma n’a pas été étudiée. La vaccination par des vaccins à virus vivants n’est pas recommandée pendant au moins 6 semaines avant le début de la chimiothérapie de lymphodéplétion, durant le traitement par Abecma et jusqu’au rétablissement immunitaire suivant le traitement par Abecma. Réactions d’hypersensibilité
La perfusion d’Abecma peut causer des réactions allergiques. De graves réactions d’hypersensibilité, y compris l’anaphylaxie, pourraient être attribuables au diméthylsulfoxyde (DMSO) contenu dans Abecma.
Cytopénies prolongées
Les patients pourraient présenter des cytopénies prolongées après une chimiothérapie de lymphodéplétion et une perfusion d’Abecma. Dans l’étude de phase II KarMMa, les cas de neutropénie ou de thrombocytopénie de grade 3 ou 4 non résolus un mois après la perfusion d’Abecma étaient très fréquents (voir la section 8 EFFETS INDÉSIRABLES). Chez les patients qui se sont rétablis d’une neutropénie de grade 3 ou 4 après un mois, le temps de rétablissement médian postperfusion d’Abecma était de 1,9 mois. Dans le cas des patients qui se sont rétablis d’une thrombocytopénie de grade 3 ou 4 après un mois, le temps de rétablissement médian était de 2,1 mois.
Demander une numération globulaire périodique avant et après la perfusion d’Abecma. Pour traiter les cytopénies, administrer un facteur de croissance myéloïde et des produits sanguins conformément aux lignes directrices locales.
Infections graves
Des infections graves et mortelles sont survenues chez des patients ayant reçu une perfusion d’Abecma. Les patients atteints d’infections actives ou de troubles inflammatoires ne doivent pas être traités par Abecma. Des infections, y compris de grade 3 ou 4, sont survenues fréquemment chez les patients traités par Abecma et étaient attribuables à des agents pathogènes non précisés, à des virus, à des bactéries et/ou à des champignons (voir la section 8 EFFETS INDÉSIRABLES). Surveiller les patients pour déceler les signes et les symptômes d’infection avant et après la perfusion d’Abecma et administrer un traitement approprié. Administrer des antimicrobiens en prophylaxie, en prévention et/ou thérapeutiques conformément aux lignes directrices locales. Une neutropénie fébrile peut accompagner un SLC. En cas de neutropénie fébrile, évaluer le patient pour déceler la présence d’une infection et administrer une antibiothérapie à large spectre, des liquides et d’autres soins de soutien, selon ce qui est indiqué sur le plan médical.
VIH, CMV, hépatite B, hépatite C et réactivation virale
Une infection à cytomégalovirus (CMV) entraînant une pneumonie et un décès est survenue après la perfusion d’Abecma.
La réactivation du virus de l’hépatite B (VHB), entraînant dans certains cas une hépatite fulminante, une insuffisance hépatique et la mort, peut survenir chez les patients traités avec des médicaments dirigés contre les plasmocytes.
Effectuer le dépistage du CMV, du VHB, du virus de l’hépatite C (VHC) et du virus de l’immunodéficience humaine (VIH) conformément aux lignes directrices cliniques avant le prélèvement de cellules aux fins de fabrication. Les patients atteints d’infections virales actives ne doivent pas recevoir Abecma. Effectuer une surveillance et envisager un traitement antiviral pour prévenir la réactivation virale conformément aux lignes directrices locales ou à la pratique clinique. Les patients porteurs du VIH ont été exclus des études cliniques et il n’existe aucune information sur l’innocuité et l’efficacité d’Abecma chez ces patients.
Surveillance et tests de laboratoire
- Abecma doit être administré dans un centre de traitement spécialisé.
- Surveiller les patients au moins une fois par jour pendant 7 jours au centre de traitement spécialisé après la perfusion d’Abecma pour déceler tout signe ou symptôme du SLC et de toxicité neurologique.
- Demander aux patients de rester à proximité du centre de traitement spécialisé pendant au moins 4 semaines après la perfusion et de ne pas conduire ni utiliser de la machinerie pendant au moins 8 semaines suivant la perfusion.
Neurologique
Des cas de toxicité neurologique, potentiellement graves ou pouvant mettre en jeu le pronostic vital, se sont produits après le traitement par Abecma, dont certains simultanément au SLC, après la résolution du SLC ou en l’absence de SLC.
Le délai médian d’apparition de la première manifestation de neurotoxicité était de 2 jours (intervalle : de 1 à 10 jours) et la durée médiane de la neurotoxicité était de 3 jours (intervalle : de 1 à 26 jours). Certains patients ont eu besoin d’au moins une dose de corticostéroïdes pour traiter la neurotoxicité associée aux cellules CAR-T.
Les effets toxiques neurologiques ou psychiatriques le plus souvent signalés comprenaient les suivants : maux de tête, état confusionnel, étourdissements, anxiété, insomnie, tremblements, encéphalopathie, somnolence et aphasie (voir la section 8 EFFETS INDÉSIRABLES).
Surveillance et prise en charge des effets indésirables neurologiques
Surveiller les patients au moins une fois par jour pendant 7 jours au centre de traitement spécialisé après la perfusion d’Abecma pour déceler tout signe ou symptôme de toxicité neurologique (Tableau 3). Exclure d’autres causes de symptômes neurologiques. Surveiller les patients pour déceler les signes ou les symptômes de toxicité neurologique pendant au moins 4 semaines après la perfusion et traiter rapidement. En cas de toxicité neurologique soupçonnée, traiter selon les recommandations de l’algorithme présenté au Tableau 3, en administrant des soins de soutien et des corticostéroïdes au besoin. Administrer des soins de soutien en soins intensifs pour les effets indésirables neurologiques graves ou potentiellement mortels.
Si on soupçonne un SLC concomitant à la toxicité neurologique, il faut traiter le SLC conformément aux recommandations du Tableau 2 et utiliser l’intervention énergique pour les deux événements spécifiés dans le Tableau 2 et le Tableau 3.
Conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes de toxicité neurologique se produisent à tout moment.
Tableau 3 : Classification des grades et prise en charge des effets indésirables neurologiques
| Classification de | Corticostéroïdes et antiépileptiques | ||
| la toxicité | |||
| neurologiquea | |||
| Grade 1 | Administrer des antiépileptiques (p. ex. lévétiracétam) non sédatifs en prophylaxie. S’il s’est écoulé 72 heures ou plus depuis la perfusion, surveiller le patient. S’il s’est écoulé moins de 72 heures depuis la perfusion, envisager la dexaméthasone à 10 mg par voie IV toutes les 12 à 24 heures pendant 2 à 3 jours. | ||
| Grade 2 | Administrer des antiépileptiques (p. ex. lévétiracétam) non sédatifs en prophylaxie. Amorcer le traitement par la dexaméthasone à 10 mg par voie IV toutes les 12 heures pendant 2 à 3 jours, ou plus pour les symptômes persistants. Envisager une réduction graduelle pour une exposition totale de stéroïdes de plus de 3 jours. Les stéroïdes ne sont pas recommandés pour les céphalées isolées de grade 2. | ||
Tableau 3 : Classification des grades et prise en charge des effets indésirables neurologiques
| Classification de | Corticostéroïdes et antiépileptiques | ||
| la toxicité | |||
| neurologiquea | |||
| Si aucune amélioration n’est observée après 24 heures ou si les effets indésirables neurologiques s’aggravent, augmenter la dose et/ou la fréquence de la dexaméthasone jusqu’à un maximum de 20 mg par voie IV toutes les 6 heures. | |||
| Grade 3 | Administrer des antiépileptiques (p. ex. lévétiracétam) non sédatifs en prophylaxie. Amorcer le traitement par la dexaméthasone à raison de 10 à 20 mg par voie IV toutes les 8 à 12 heures. Les stéroïdes ne sont pas recommandés pour les céphalées isolées de grade 3. Si aucune amélioration n’est observée après 24 heures ou si les effets indésirables neurologiques s’aggravent, passer à la méthylprednisolone (dose de départ de 2 mg/kg, suivie de 2 mg/kg fractionnés en 4 doses quotidiennes; réduire la dose graduellement sur une période de 7 jours). Si on soupçonne un œdème cérébral, envisager une hyperventilation et un traitement hyperosmolaire. Administrer de la méthylprednisolone à forte dose (de 1 à 2 g, à répéter toutes les 24 heures au besoin; diminuer la dose selon les indications cliniques) et de la cyclophosphamide à raison de 1,5 g/m2. | ||
| Grade 4 | Administrer des antiépileptiques (p. ex. lévétiracétam) non sédatifs en prophylaxie. Administrer de la dexaméthasone à raison de 20 mg par voie IV toutes les 6 heures. Si aucune amélioration n’est observée après 24 heures ou si les effets indésirables neurologiques s’aggravent, passer à la méthylprednisolone à forte dose (de 1 à 2 g, répéter toutes les 24 heures si nécessaire; réduire graduellement la dose selon les indications cliniques). Envisager la cyclophosphamide à 1,5 g/m2. Si on soupçonne un œdème cérébral, envisager une hyperventilation et un traitement hyperosmolaire. Administrer de la méthylprednisolone à forte dose (de 1 à 2 g, à répéter toutes les 24 heures au besoin; diminuer la dose selon les indications cliniques) et de la cyclophosphamide à raison de 1,5 g/m2. | ||
a Critères de gradation des effets indésirables neurologiques, tirés des Common Terminology Criteria for Adverse Events du National Cancer Institute des États-Unis.
Santé reproductive : Potentiel des femmes et des hommes
Il faut vérifier si les femmes en âge de procréer sont enceintes ou non avant d’amorcer le traitement par Abecma.
Les femmes sexuellement actives en âge de procréer doivent utiliser une méthode de contraception efficace (c’est-à-dire associée à un taux de grossesse inférieur à 1 %) après l’administration d’Abecma. Les hommes qui ont reçu Abecma et qui sont sexuellement actifs doivent utiliser un condom lorsqu’ils ont des relations sexuelles avec une femme en âge de procréer ou une femme enceinte.
Si l’un ou l’autre des partenaires a reçu Abecma, une discussion au sujet d’une grossesse avec le médecin traitant s’impose.
Consulter les monographies de la fludarabine et de la cyclophosphamide pour obtenir de plus amples renseignements sur la nécessité d’utiliser une méthode de contraception efficace pendant l’utilisation de ces chimiothérapies de lymphodéplétion.
Fertilité
On ne dispose d’aucune donnée clinique concernant l’effet d’Abecma sur la fertilité. Voir la section 16 TOXICOLOGIE NON CLINIQUE.
Populations particulières
7.1.1 Femmes enceintes
On ne dispose d’aucune donnée concernant l’utilisation d’Abecma chez les femmes enceintes. Aucune étude relative aux effets toxiques potentiels d’Abecma sur la reproduction et le développement n’a été menée chez l’animal pour déterminer si ce médicament comporte un risque pour le fœtus s’il est administré à une femme enceinte.
On ignore si Abecma peut être transmis de la mère au fœtus. Étant donné leur mode d’action, les cellules transduites qui traversent le placenta peuvent entraîner une toxicité fœtale, y compris une aplasie des plasmocytes et une hypogammaglobulinémie. Par conséquent, Abecma n’est pas recommandé aux femmes enceintes, et une grossesse après la perfusion d’Abecma doit faire l’objet d’une discussion avec le médecin traitant. Il faut évaluer les taux d’immunoglobulines chez les nouveau-nés des mères traitées par Abecma.
Il n’y a pas suffisamment de données sur l’exposition pour fournir une recommandation concernant la durée de la contraception après le traitement par Abecma.
7.1.2 Allaitement
Il n’existe aucune donnée sur la présence d’Abecma dans le lait maternel ni sur l’effet de ce médicament sur le nourrisson allaité ou la production de lait. Il faut tenir compte tant du développement du nourrisson et des bienfaits de l’allaitement sur sa santé que du besoin d’Abecma pour l’état clinique de la mère, sans oublier les effets indésirables possibles du médicament ou de la maladie sous-jacente de la mère pour l’enfant allaité.
7.1.3 Enfants
Enfants (patients âgés de moins de 18 ans) : Santé Canada ne dispose d’aucune donnée et n’autorise donc pas l’utilisation d’Abecma chez les enfants (voir la section 1 INDICATIONS).
7.1.4 Personnes âgées
Personnes âgées (patients âgés de 65 ans ou plus) : Dans l’essai clinique de phase II KarMMa portant sur Abecma, 45 (35,2 %) des 128 patients atteints de myélome multiple (MM) étaient âgés de 65 ans ou plus et 4 (3,1 %) patients, de 75 ans ou plus. Aucune différence d’importance clinique sur le plan de l’innocuité ou de l’efficacité d’Abecma n’a été observée entre les patients âgés de 65 à 74 ans et les patients de moins de 65 ans. Le nombre de patients âgés de 75 ans et plus était trop faible pour évaluer toute différence d’importance clinique entre ces patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables suivants sont décrits à la section 7
MISES EN GARDE ET PRÉCAUTIONS :
- Syndrome de libération de cytokines
- Effets indésirables neurologiques
- Réactions d’hypersensibilité
- Infections graves
- Cytopénies prolongées
- Hypogammaglobulinémie
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données sur l’innocuité décrites dans cette section reflètent l’exposition à Abecma dans l’étude de phase II à groupe unique KarMMa, au cours de laquelle la majorité (n = 124) des 128 patients atteints de myélome multiple récidivant/réfractaire ont reçu Abecma à une dose allant de 275 à 520 x 106 lymphocytes T CAR-positifs (voir la section 14 ESSAIS CLINIQUES), soit la dose recommandée pour ce traitement. La durée médiane du suivi a été de 13,3 mois. L’âge médian de la population à l’étude était de 60,5 ans (intervalle : de 33 à 78 ans); 35 % avaient 65 ans ou plus et 59 % étaient des hommes. L’indice de performance ECOG (Eastern Cooperative Oncology Group) au départ était de 0 chez 45 % des patients, de 1 chez 53 % des patients et de 2 chez 2 % des patients.
Les effets indésirables les plus courants (chez au moins 20 % des patients) excluant les anomalies décelées en laboratoire comprenaient le SLC, les infections par des agents pathogènes non précisés, la diarrhée, la fatigue, les nausées, les infections virales, l’encéphalopathie, la pyrexie, la toux, la diminution de l’appétit, les céphalées, l’œdème et l’hypogammaglobulinémie.
Des effets indésirables graves sont survenus chez 67 % des patients. Les effets indésirables graves les plus courants (chez au moins 5 % des patients) comprenaient le SLC (17 %), la détérioration de l’état physique général (13 %), la pneumonie (9 %) et la neutropénie fébrile (7 %).
Les effets indésirables « non biologique » de grade 3 ou 4 les plus courants (chez au moins 10 % des patients) étaient la neutropénie fébrile (16 %) et les infections par des agents pathogènes non précisés (15 %).
Le Tableau 4 résume les événements indésirables qui se sont produits chez au moins 10 % des patients traités par Abecma.
Tableau 4 : Événements indésirables observés chez au moins 10 % des patients traités par
Abecma ans l’étude de phase II KarMMa
| Événement indésirable | Tous grades | ≥ grade 3 |
[150 à 450 x 106] (N = 128) n (%) | [150 à 450 x 106] (N = 128) n (%) | |
| Troubles sanguins et lymphatiques | ||
| Neutropénie fébrile | 21 (16) | 20 (16) |
| Coagulopathiea | 13 (10) | 3 (2) |
| Troubles cardiaques | ||
| Tachycardieb | 24 (19) | 0 |
| Troubles gastro-intestinaux | ||
| Diarrhée | 45 (35) | 2 (2) |
| Nausées | 37 (29) | 0 |
| Constipation | 20 (16) | 0 |
| Vomissements | 19 (15) | 0 |
| Douleur buccalec | 15 (12) | 0 |
Tableau 4 : Événements indésirables observés chez au moins 10 % des patients traités par
Abecma ans l’étude de phase II KarMMa
| Événement indésirable | Tous grades | ≥ grade 3 |
[150 à 450 x 106] (N = 128) n (%) | [150 à 450 x 106] (N = 128) n (%) | |
| Troubles d’ordre général et réactions au point d’administration | ||
| Fatigued | 57 (46) | 4 (3) |
| Pyrexie | 32 (25) | 3 (2) |
| Œdèmee | 32 (25) | 0 |
| Douleurf | 26 (20) | 0 |
| Frissons | 14 (11) | 0 |
| Détérioration de l’état physique général | 17 (13) | 16 (13) |
| Troubles du système immunitaire | ||
| Syndrome de libération de cytokines | 107 (84) | 7 (5) |
| Hypogammaglobulinémieg | 30 (23) | 1 (1) |
| Infections et infestationsh | ||
| Infections par des agents pathogènes non précisés | 63 (49) | 19 (15) |
| Infections virales | 35 (27) | 11 (9) |
| Infections bactériennes | 19 (15) | 5 (4) |
| Pneumoniei | 21 (16) | 12 (9) |
| Infection des voies respiratoires supérieuresj | 44 (34) | 3 (2) |
| Anomalies des résultats d’examen | ||
| Perte de poids | 17 (13) | 2 (2) |
| Augmentation du taux de protéine C-réactive | 15 (12) | 3 (2) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétitk | 27 (21) | 1 (1) |
| Troubles de l’appareil musculosquelettique et des tissus conjonctifs | ||
| Dysfonctionnement moteurl | 14 (11) | 0 |
| Douleur musculosquelettiquem | 59 (46) | 4 (3) |
| Troubles du système nerveux | ||
| Encéphalopathien | 33 (26) | 7 (5) |
| Céphaléeso | 28 (22) | 1 (1) |
| Étourdissementsp | 21 (16) | 0 |
| Neuropathie périphériqueq | 21 (16) | 1 (1) |
| Troubles psychiatriques | ||
| Insomnier | 16 (13) | 0 |
| Anxiétés | 15 (12) | 1 (1) |
| Troubles rénaux et urinaires | ||
| Insuffisance rénalet | 14 (11) | 3 (2) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Touxu | 29 (23) | 0 |
| Dyspnéev | 17 (13) | 4 (3) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanéew | 19 (15) | 1 (1) |
Tableau 4 : Événements indésirables observés chez au moins 10 % des patients traités par
Abecma ans l’étude de phase II KarMMa
| Événement indésirable | Tous grades | ≥ grade 3 |
[150 à 450 x 106] (N = 128) n (%) | [150 à 450 x 106] (N = 128) n (%) | |
| Xérosex | 14 (11) | 0 |
| Troubles vasculaires | ||
| Hypotensiony | 22 (17) | 1 (1) |
| Hypertension | 14 (11) | 4 (3) |
| Hémorragiez | 13 (10) | 4 (3) |
CAR = récepteur d’antigène chimérique (chimeric antigen receptor).
MedDRA = Medical Dictionary for Regulatory Activities.
Effets indésirables fondés sur les classes de système d’organe du MedDRA et les termes privilégiés. Codes établis à l’aide de la version 22.0 de MedDRA.
Remarque : La dose cible est de 450 × 106 lymphocytes T CAR-positifs dans un intervalle de 275 à 520 x 106 lymphocytes T CAR-positifs.
a La coagulopathie comprend la prolongation du temps de céphaline activée, une concentration d’anticoagulant supérieure à la concentration thérapeutique, la coagulation intravasculaire disséminée, l’augmentation du taux de D-dimères provenant de la fibrine et une augmentation du rapport international normalisé. b La tachycardie comprend la tachycardie et la tachycardie sinusale.
c La douleur buccale comprend la douleur oropharyngée, la douleur buccale et la douleur dentaire. d La fatigue comprend l’asthénie, la fatigue et le malaise.
e L’œdème comprend l’œdème, l’œdème du visage, la surcharge liquidienne, la rétention aqueuse, l’œdème généralisé, l’œdème périphérique,
l’enflure périphérique, l’œdème scrotal, l’enflure scrotale et l’enflure.
f La douleur comprend les malaises vésicaux, la douleur mammaire, la douleur liée au cancer, la douleur auriculaire, la douleur au flanc, la douleur à l’aine, la douleur au site de perfusion, la douleur thoracique non cardiaque, la douleur, la douleur aux membres, la douleur à la mâchoire, la douleur cutanée et la douleur pelvienne. g L’hypogammaglobulinémie comprend la diminution du taux sanguin d’immunoglobulines C, l’hypogammaglobulinémie et l’hypoglobulinémie.
h Les effets indésirables de la classe de système d’organe Infections et infestations sont regroupés par type d’agent pathogène.
I La pneumonie comprend l’aspergillose bronchopulmonaire, l’infection pulmonaire, la pneumonie, la pneumonie par aspiration, la pneumonie à cytomégalovirus, la pneumonie à pneumocoques et la pneumonie à Pseudomonas. Les pneumonies peuvent également figurer sous les catégories d’agents pathogènes.
j L’infection des voies respiratoires supérieures comprend la laryngite, l’érythème pharyngé, la pharyngite, la congestion des voies respiratoires, l’infection des voies respiratoires, la rhinite, l’infection à rhinovirus, la sinusite et l’infection bactérienne des voies respiratoires supérieures. Les infections des voies respiratoires supérieures peuvent également figurer sous les catégories d’agents pathogènes.
k La diminution de l’appétit comprend la diminution de l’appétit et l’hypophagie.
l Le dysfonctionnement moteur comprend la dysphonie, la ptose de paupière, l’hypotonie, le dysfonctionnement moteur, les spasmes musculaires, la faiblesse musculaire et le syndrome des jambes sans repos. m La douleur musculosquelettique comprend l’arthralgie, la dorsalgie, la douleur osseuse, la douleur thoracique musculosquelettique, la douleur musculosquelettique, les malaises musculosquelettiques, la raideur musculosquelettique, la myalgie, la douleur cervicale et la douleur à la colonne vertébrale. n L’encéphalopathie comprend l’amnésie, la bradyphrénie, les troubles cognitifs, l’état confusionnel, les troubles de l’attention,
la dyscalculie, la dysgraphie, l’encéphalopathie, la léthargie, les troubles de la mémoire, l’altération des fonctions mentales, l’encéphalopathie métabolique,
la somnolence et l’encéphalopathie toxique.
o Les céphalées comprennent les céphalées, le malaise à la tête et les céphalées d’origine sinusale. p Les étourdissements comprennent les étourdissements, la présyncope, la syncope et les vertiges. q La neuropathie périphérique comprend le syndrome du canal carpien, l’hypoesthésie, l’hypoesthésie buccale, la névralgie, la neuropathie périphérique, la paresthésie, la neuropathie sensorimotrice périphérique, la neuropathie sensorielle périphérique et la névralgie sciatique.
r L’insomnie comprend l’insomnie, le déficit de sommeil et les troubles du sommeil.
s L’anxiété comprend l’anxiété, l’agitation et la nervosité.
t L’insuffisance rénale comprend la lésion rénale aiguë, l’insuffisance rénale, la néphropathie chronique, l’atteinte rénale et l’augmentation de la créatinine sanguine.
u La toux comprend la toux, la toux productive et le syndrome de toux des voies respiratoires supérieures. v La dyspnée comprend la dyspnée et la dyspnée d’effort.
w L’éruption cutanée comprend l’acné, la dermatite, la dermatite bulleuse, l’érythème, l’éruption cutanée, le rash maculaire, le rash papuleux et l’urticaire.
x La xérose comprend la sécheresse oculaire, la sécheresse buccale, la sécheresse cutanée, la sécheresse des lèvres et la xérose.
y L’hypotension comprend l’hypotension et l’hypotension orthostatique.
z L’hémorragie comprend l’hémorragie cérébrale, l’hémorragie conjonctivale, l’épistaxis, l’hémorragie postopératoire, l’hématurie et l’hyphéma.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
D’autres effets indésirables d’importance clinique ont été signalés chez moins de 10 % des patients traités par Abecma, notamment les suivants :
- Troubles cardiaques : fibrillation auriculaire (4,7 %), cardiomyopathiea (1,6 %), tachycardie ventriculaire (0,8 %).
- Troubles gastro-intestinaux : hémorragie gastro-intestinaleb (3,9 %).
- Troubles du système immunitaire : lymphohistiocytose hémophagocytaire (3,1 %).
- Infections et infestations : infections fongiques (7,8 %).
- Troubles du système nerveux : tremblements (7,8 %), aphasiec (7,0 %), ataxied (2,3 %), parésiee (2,3 %), convulsions (1,6 %).
- Troubles psychiatriques : déliref (5,5 %).
- Troubles respiratoires, thoraciques et médiastinaux : hypoxie (3,1 %), œdème pulmonaire (2,3 %). a La cardiomyopathie comprend la cardiomyopathie de stress et l’hypertrophie ventriculaire.
b L’hémorragie gastro-intestinale comprend l’hémorragie gastro-intestinale, l’hémorragie hémorroïdale, le méléna et l’hémorragie buccale.
c L’aphasie comprend l’aphasie et la dysarthrie.
d L’ataxie comprend l’ataxie et les troubles de la démarche.
e La parésie comprend l’hémiparésie et les troubles des nerfs crâniens.
f Le délire comprend le délire, la désorientation et les hallucinations.
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Le Tableau 5 décrit les anomalies de grade 3 ou 4 les plus courantes observées dans les résultats de laboratoire chez au moins 10 % des patients.
Tableau 5 : Anomalies de grade 3 ou 4 observées dans les résultats de laboratoire chez au moins 10 % des patients traités par Abecma dans le cadre de l’étude de phase II KarMMa (N = 128)
| Anomalie des constantes biologiques | Dose cible d’Abecma (lymphocytes T CAR-positifs) Grade 3 ou 4 N (%) |
[150 à 450 x 106] (N = 128) n (%) | |
| Lymphopénie | 128 (100) |
| Leucopénie | 125 (98) |
| Neutropénie | 125 (98) |
| Anémie | 98 (77) |
| Thrombocytopénie | 85 (66) |
| Hypophosphatémie | 59 (46) |
Tableau 5 : Anomalies de grade 3 ou 4 observées dans les résultats de laboratoire chez au moins 10 % des patients traités par Abecma dans le cadre de l’étude de phase II KarMMa (N = 128)
| Anomalie des constantes biologiques | Dose cible d’Abecma (lymphocytes T CAR-positifs) Grade 3 ou 4 N (%) |
[150 à 450 x 106] (N = 128) n (%) | |
| Hyponatrémie | 19 (15) |
| Augmentation du TCA | 13 (10) |
TCA = temps de céphaline activée; CAR = récepteur d’antigène chimérique (chimeric antigen receptor); CTCAE = Common Terminology Criteria for Adverse Events; NCI = National Cancer Institute (États-Unis). Les tests de laboratoire ont été classés selon la version 4.03 de la classification CTCAE du NCI. Les anomalies de laboratoire sont triées par fréquence décroissante dans la colonne « 150 à 450 × 106 ».
D’autres anomalies de laboratoire de grade 3 ou 4 d’importance clinique (d’après les données de laboratoire) se sont produites chez moins de 10 % des patients traités par Abecma, notamment : hausse du taux d’alanine aminotransférase, hausse du taux de phosphatase alcaline, hausse du taux d’aspartate aminotransférase, hausse du taux de bilirubine, hyperglycémie, hypoalbuminémie, hypocalcémie, hypofibrinogénémie, hypokaliémie et hypomagnésémie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle n’a été menée sur les interactions médicamenteuses avec Abecma.
9.4 Interactions médicament-médicament
Interactions pharmacocinétiques
Aucune étude sur les interactions médicamenteuses pharmacocinétiques n’a été réalisée avec Abecma.
Les lymphocytes T sont connus pour être sensibles aux agents immunosuppresseurs. Le rapport bienfaits-risques des agents immunosuppresseurs, y compris, mais sans s’y limiter, les corticostéroïdes, la chimiothérapie cytotoxique, les immunophilines et les inhibiteurs de la de la mTOR, doit être pris en considération, car ces agents peuvent être lymphotoxiques.
Interactions pharmacodynamiques
L’immunisation au moyen de vaccins pendant ou après le traitement par Abecma n’a pas été étudiée. L’efficacité des vaccins peut être diminuée par une aplasie prolongée des plasmocytes et une hypogammaglobulinémie (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hypogammaglobulinémie).
L’innocuité de l’immunisation au moyen de vaccins à virus vivants n’a pas été étudiée chez les patients traités par Abecma. L’administration de vaccins à virus vivants n’est pas recommandée pendant au moins 6 semaines avant le début de la chimiothérapie de lymphodéplétion, durant le traitement par Abecma et jusqu’au rétablissement immunitaire suivant le traitement par Abecma.
9.7 Interactions médicament-tests de laboratoire
Le VIH et le lentivirus utilisé pour fabriquer Abecma ont en commun de courtes portions limitées d’information génétique. Par conséquent, certains tests d’amplification des acides nucléiques du VIH commercialisés peuvent donner des résultats faussement positifs chez les patients ayant reçu Abecma.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Abecma est un traitement à lymphocytes T positifs pour le récepteur antigénique chimérique (CAR; chimeric antigen receptor) dirigé contre un antigène de maturation des lymphocytes B (BCMA), qui est exprimé à la surface des plasmocytes normaux et malins. Le récepteur CAR est composé d’un domaine ciblant un fragment variable à chaîne unique (scFv) anti-BCMA extracellulaire, d’un domaine transmembranaire, d’un domaine d’activation des lymphocytes T CD3-zeta et d’un domaine de costimulation 4-1BB. L’activation spécifique à l’antigène d’Abecma entraîne une prolifération de lymphocytes T CAR-positifs, la sécrétion de cytokines et l’élimination cytolytique subséquente des cellules exprimant l’antigène BCMA.
10.3 Pharmacocinétique
À la suite de la perfusion d’Abecma, les cellules CAR-positives prolifèrent et subissent une expansion rapide de plusieurs logs, suivie d’un déclin biexponentiel. Le délai médian de l’expansion maximale dans le sang périphérique (Tmax) s’est produit 11 jours après la perfusion. Abecma peut persister dans le sang périphérique jusqu’à 1 an après la perfusion. Un résumé du Tmax, de l’ASC0-
28 jours et de la Cmax par dose cible et pour l’ensemble des doses est fourni au Tableau 6.
Tableau 6 : Paramètres pharmacocinétiques d’Abecma par dose cible chez les sujets atteints d’un myélome multiple récidivant/réfractaire dans l’étude de phase II KarMMa
| Paramètres pharmacocinétiques | Statistiques | Total [150 à 450 × 106] lymphocytes T CAR-positifs |
| Tmax (jours) | Médiane (intervalle) | 11 (7-30) n = 127 |
| Cmax (copies/μg) | Moyenne géométrique (CV géométrique en %) | 231 278 (178) n = 127 |
| ASC0-28 jours (jours*copies/μg) | Moyenne géométrique (CV géométrique en %) | 2 860 340 (197) n = 125 |
ASC0-28 jours = aire sous la courbe du taux de transgène de l’administration de la dose à 28 jours après la perfusion; Cmax = concentration maximale de transgène; Tmax = temps nécessaire pour atteindre la concentration maximale de transgène observée.
Les concentrations de transgène d’Abecma ont été positivement associées à la réponse tumorale objective (réponse partielle ou supérieure). La Cmax médiane chez les patients ayant répondu au traitement (N = 93) était environ 4,5 fois plus élevée que les concentrations correspondantes chez les patients n’y ayant pas répondu (N= 34). L’ASC0-28 jours médiane chez les patients ayant répondu au traitement (N = 93) était environ 5,5 fois plus élevée que chez les patients n’y ayant pas répondu (N = 32).
Utilisation du tocilizumab et de corticostéroïdes
Certains patients ont eu besoin de tocilizumab et/ou de corticostéroïdes pour traiter un SLC. Abecma peut poursuivre son expansion et persister après l’administration du tocilizumab ou des stéroïdes (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Syndrome de libération des cytokines (SLC)).
Chez les patients présentant un SLC qui ont été traités par le tocilizumab, on a observé des taux d’expansion cellulaire d’Abecma plus élevés, mesurés par une Cmax (n = 66) et une ASC0-28 jours (N = 65) médianes 1,4 fois et 1,6 fois plus élevées, respectivement, comparativement aux patients qui n’ont pas reçu de tocilizumab (N = 61 pour la Cmax et N = 60 pour l’ASC0-28 jours).
Chez les patients présentant un SLC qui ont été traités par des corticostéroïdes, on a observé des niveaux d’expansion cellulaire d’Abecma plus élevés, mesurés par une Cmax (N = 18) et une ASC0-
28 jours (N = 18) médianes 1,7 fois et 2,2 fois plus élevées, respectivement, comparativement aux patients qui n’ont pas reçu de corticostéroïdes (N = 109 pour la Cmax et N = 107 pour l’ASC0-28 jours).
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique d’Abecma chez les patients de moins de 18 ans n’a pas été évaluée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, Enfants).
Personnes âgées : Les données pharmacocinétiques sur Abecma chez les patients de
75 ans et plus sont limitées (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées). L’âge (intervalle : de 33 à 78 ans) n’a eu aucun effet marqué sur les paramètres d’expansion.
- Insuffisants hépatiques : Aucune étude sur l’insuffisance hépatique n’a été menée.
- Insuffisants rénaux : Aucune étude sur l’insuffisance rénale n’a été menée.
- Autres facteurs intrinsèques : Sur la base de la modélisation PK de la population, le sexe, la race et l’origine ethnique n’ont eu aucun effet marqué sur les paramètres d’expansion d’Abecma. Des taux d’expansion cellulaire plus élevés ont toutefois été observés chez les sujets ayant un poids corporel inférieur. En raison de la grande variabilité de l’expansion cellulaire pharmacocinétique, l’effet global du poids sur la pharmacocinétique d’Abecma n’est pas considéré comme pertinent sur le plan clinique.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Incompatibilités
- Ce médicament ne doit pas être mélangé à d’autres médicaments.
Conservation
- Abecma doit être entreposé congelé dans des sacs de congélation en acétate d’éthylène dans un récipient pour le stockage cryogénique dans la phase gazeuse de l’azote liquide (≤ -130 °C).
- Une fois décongelé, le produit ne doit pas être recongelé.
Stabilité
- Abecma est stable pendant 1 an lorsqu’il est stocké congelé dans la phase gazeuse de l’azote liquide (≤ -130 °C).
- Le volume destiné à la perfusion dans chaque sac doit être complètement perfusé dans l’heure qui suit le début de la décongélation.
Élimination
- Toute quantité inutilisée du produit doit être éliminée conformément aux directives locales pour l’élimination des médicaments contenant des agents pathogènes transmis par le sang et des cellules génétiquement modifiées.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Abecma contient des cellules sanguines humaines qui sont génétiquement modifiées au moyen d’un vecteur lentiviral incapable de se répliquer. Suivre les précautions universelles et les lignes directrices locales en matière de biosécurité pour la manipulation et l’élimination en vue d’éviter la transmission potentielle de maladies infectieuses.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : idécabtagène vicleucel
Propriétés physicochimiques : L’idécabtagène vicleucel est une suspension cellulaire liquide et incolore pour l’administration intraveineuse. Caractéristiques du produit :
Il s’agit d’une immunothérapie autologue à lymphocytes T génétiquement modifiés composée de lymphocytes T transduits avec un vecteur lentiviral (LVV) encodant un récepteur antigénique chimérique (CAR) capable de reconnaître l’antigène de maturation des lymphocytes B (BCMA). Le récepteur CAR est composé d’un fragment variable à chaîne unique (scFv) extracellulaire d’un anticorps murin spécifique à l’antigène de maturation des lymphocytes B (BCMA), suivi d’une charnière CD8α humaine et d’un domaine transmembranaire fusionné aux domaines de signalisation cytoplasmique des lymphocytes T de CD137 (4-1BB) et de la chaîne CD3ζ, en tandem. La liaison d’Abecma aux cellules cibles exprimant l’antigène BCMA entraîne une signalisation engendrée par les domaines CD3ζ et 4-1BB et l’activation subséquente des lymphocytes T CAR-positifs. L’activation spécifique à l’antigène d’Abecma entraîne une prolifération de lymphocytes T CAR-positifs, la sécrétion de cytokines et l’élimination cytolytique subséquente des cellules exprimant l’antigène BCMA.
Abecma est préparé à partir de cellules mononucléées du sang périphérique (CMSP) du patient, qui sont obtenues par leucaphérèse standard. Les cellules mononucléées sont enrichies en lymphocytes T, avant d’être transduites avec le vecteur lentiviral incapable de se répliquer contenant le transgène CAR anti-BCMA. Les lymphocytes T transduits sont multipliés dans une culture cellulaire, lavés, transformés en suspension et cryoconservés. Le produit doit subir un test de stérilité avant de pouvoir être expédié sous forme de suspension congelée (dispersion) dans un sac pour perfusion destiné à un patient précis. Le produit est décongelé avant la perfusion (voir les sections 4 POSOLOGIE ET ADMINISTRATION, Administration, et 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude Tableau 7 : Résumé des données démographiques des patients de l’essai clinique sur le myélome multiple récidivant/réfractaire
| N° d’étude Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (intervalle) | Sexe |
BB2121-MM-001 États-Unis, Canada, UE (KarMMa) Étude de phase II multicentrique ouverte et à groupe unique visant à évaluer l’efficacité et l’innocuité de l’idécabtagène vicleucel chez des patients atteints d’un myélome multiple récidivant et réfractaire | Perfusion intraveineuse unique d’Abecma dans l’intervalle posologique de 275 à 520 x 106 lymphocytes T CAR+ (dose cible de 450 x 106 lymphocytes T CAR+) | 140 patients ont subi une leucaphérèse; 128 patients ont reçu Abecma (124 patients ont reçu Abecma à une dose allant de 275 à 520 x 106 lymphocytes T CAR+) | Groupe ayant subi une leucaphérèse et traité : 60,5 ans (intervalle : de 33 à 78) | Leucaphérèse : 82 (59 %) hommes 58 (41 %) femmes Traités : 76 (59 %) hommes 52 (41 %) femmes |
L’étude KarMMa était une étude multicentrique ouverte de phase II à groupe unique qui évaluait l’efficacité et l’innocuité d’Abecma chez des patients adultes atteints d’un myélome multiple récidivant/réfractaire qui ont reçu au moins trois traitements antérieurs contre le myélome, notamment un immunomodulateur, un inhibiteur du protéasome et un anticorps anti-CD38, et dont la maladie a progressé au cours du dernier traitement.
L’étude comprenait des patients dont l’indice de performance ECOG était de 0 ou 1. Les patients présentant une atteinte connue du système nerveux central (SNC) par le myélome et ceux présentant ou ayant présenté une maladie du SNC (p. ex. épilepsie, convulsions, parésie, aphasie, AVC, hémorragie sous-arachnoïdienne ou autre saignement du SNC, graves lésions cérébrales, démence, maladie de Parkinson, maladie cérébelleuse, syndrome cérébral organique ou psychose) étaient exclus de l’étude. Les patients étaient exclus s’ils avaient déjà reçu une allogreffe de cellules souches ou s’ils présentaient des signes d’infection par le VIH, une infection active par le VHB ou le VHC, une clairance de la créatinine de 45 mL/min ou moins, un taux d’alanine aminotransférase > 2,5 fois la limite supérieure de la normale ou une fraction d’éjection du ventricule gauche < 45 %. Les patients étaient aussi exclus si leur nombre absolu de neutrophiles était < 1 000 cellules/mm3 et si leur nombre de plaquettes était < 50 000/mm3. Les patients présentaient une maladie mesurable selon les critères 2016 de l’IMWG à l’admission. Un traitement de transition à base de corticostéroïdes, d’agents immunomodulateurs, d’inhibiteurs du protéasome et/ou d’anticorps anti-CD38 auquel les patients avaient déjà été exposés pouvait être administré pour maîtriser la maladie entre l’aphérèse et les 14 jours précédant l’instauration de la chimiothérapie de lymphodéplétion.
La chimiothérapie de lymphodéplétion se composait de cyclophosphamide (300 mg/m2 par jour par perfusion IV pendant 3 jours) et de fludarabine (30 mg/m2 par jour par perfusion IV pendant 3 jours) commençant 5 jours avant la date de perfusion cible d’Abecma. Les patients étaient hospitalisés pendant 14 jours après le traitement par Abecma.
Le nombre médian de traitements antérieurs était de 6 (intervalle : de 3 à 16) et 88 % des patients avaient reçu 4 traitements antérieurs ou plus. En tout, 94 % des sujets présentaient une résistance aux anticorps anti-CD38. De plus, 84 % présentaient une résistance à 3 classes de médicaments et 26 %, à 5 classes; 94 % avaient reçu une autogreffe de cellules souches antérieure.
L’étude consistait en un prétraitement (dépistage, leucaphérèse et thérapie de transition [si nécessaire]), un traitement (chimiothérapie de lymphodéplétion et perfusion d’Abecma) et une phase de suivi après le traitement (en cours) pendant au moins 24 mois après la perfusion d’Abecma ou jusqu’à ce qu’une progression de la maladie soit documentée, selon le délai le plus long. La période de chimiothérapie de lymphodéplétion consistait en un cycle de 3 jours de cyclophosphamide (perfusion de 300 mg/m2 par voie IV par jour pendant 3 jours) et de fludarabine (perfusion de 30 mg/m2 par voie IV par jour pendant 3 jours) commençant 5 jours avant la date de perfusion cible d’Abecma. Les patients ont été hospitalisés pendant 14 jours après la perfusion d’Abecma pour surveiller et traiter le SLC et la neurotoxicité potentiels.
Des 140 patients qui ont subi une leucaphérèse, 128 patients ont reçu Abecma. L’un des 140 patients n’a pas reçu le produit en raison d’un échec de fabrication. Onze autres patients n’ont pas été traités par Abecma en raison de la décision du médecin (n = 3), du retrait du patient (n = 4), des effets indésirables (n = 1), de la progression de la maladie (n = 1) ou du décès (n = 2) avant de recevoir Abecma. Tous les patients inscrits à l’étude, sauf quatre, ont reçu une dose d’Abecma allant de 275 à 520 x 106 lymphocytes T CAR-positifs, la dose cible étant de 450 x 106 lymphocytes T CAR-positifs.
Tableau 8 : Données démographiques et caractéristiques initiales des patients/de la maladie pour la population étudiée
| Caractéristique | Population traitée (N = 128) | Population inscrite (N = 140) | ||
Âge (années) Médiane (min., max.) | ||||
| 60,5 (33, 78) | 60,5 (33, 78) | |||
Catégorie d’âge, n (%) < 65 ans ≥ 65 ans < 75 ans ≥ 75 ans | ||||
| 83 (64,8) | 92 (65,7) | |||
| 45 (35,2) | 48 (34,3) | |||
| 124 (96,9) | 135 (96,4) | |||
| 4 (3,1) | 5 (3,6) | |||
| Sexe, n (%) Homme Femme | ||||
| 76 (59,4) | 82 (58,6) | |||
| 52 (40,6) | 58 (41,4) | |||
Race, n (%) Asiatique Noire ou afro-américaine Blanche Autre/inconnue | ||||
| 3 (2,3) | 3 (2,1) | |||
| 6 (4,7) | 8 (5,7) | |||
| 103 (80,5) | 113 (80,7) | |||
| 16 (12,5) | 16 (11,4) | |||
Groupe ethnique, n (%) Origine hispanique ou latine Origine autre qu’hispanique ou latine Non signalé/inconnu | ||||
| 11 (8,6) | 13 (9,3) | |||
| 103 (80,5) | 112 (80,0) | |||
| 14 (10,9) | 15 (10,7) | |||
Indice de performance ECOG, n (%) 0 1 2a | ||||
| 57 (44,5) | 60 (42,9) | |||
| 68 (53,1) | 77 (55,0) | |||
| 3 (2,3) | 3 (2,1) | |||
| Patients atteints d’un plasmocytome extramédullaire, n (%) | 50 (39,1) | 52 (37,1) | ||
| Risque cytogénétique élevé au départb,c | 45 (35,2) | 46 (32,9) | ||
Stade ISS révisé au départ (dérivé)d, n (%) Stade I Stade II Stade III Donnée inconnue | ||||
| 14 (10,9) | 14 (10) | |||
| 90 (70,3) | 97 (69,3) | |||
| 21 (16,4) | 26 (18,6) | |||
| 3 (2,3) | 3 (2,1) | |||
| Délai médian depuis le diagnostic initial (années), médiane (min., max.) | 6 (1,0, 17,9) | 6 (1,0, 17,9) | ||
| Patients ayant subi une greffe de cellules souches antérieures, n (%) | 120 (93,8) | 131 (93,6) | ||
| Nombre de schémas antimyélome antérieurse, médiane (min., max.) | 6 (3, 16) | 6 (3, 17) | ||
Clairance de la créatinine (mL/min), n (%) < 30 30-< 45 45-< 60 60-< 80 ≥ 80 | ||||
| 1 (0,8) | 3 (2,1) | |||
| 8 (6,3) | 9 (6,4) | |||
| 10 (7,8) | 13 (9,3) | |||
| 36 (28,1) | 38 (27,1) | |||
| 73 (57) | 77 (55,0) | |||
CAR = récepteur d’antigène chimérique (chimeric antigen receptor); ECOG = Eastern Cooperative Oncology Group; ISS = International Staging System; min. = minimum; max. = maximum.
a Ces patients avaient des scores ECOG de < 2 lors de la sélection, mais leur état s’est ensuite détérioré pour atteindre des scores ECOG de ≥ 2 au départ, avant le début de la chimiothérapie de lymphodéplétion. b L’anomalie cytogénétique au départ était fondée sur la cytogénétique au départ fournie par le laboratoire central, le cas échéant. Lorsque le laboratoire central ne pouvait fournir ces données ou si elles étaient inconnues, la cytogénétique avant la sélection a été utilisée.
c Le risque élevé était défini comme la délétion du chromosome 17p (del[17p]), la translocation impliquant les chromosomes 4 et 14 (t[4;14]), ou la translocation impliquant les chromosomes 14 et 16 (t[14;16]). d Le stade ISS révisé a été obtenu à partir du stade ISS, de l’anomalie cytogénétique et du taux de lactate-déshydrogénase sérique au départ.
e L’induction avec ou sans greffe hématopoïétique de cellules souches et avec ou sans traitement d’entretien a été considérée comme un schéma simple.
La plupart des patients (88 %) traités par Abecma ont reçu un traitement de transition pour leur myélome multiple pendant le processus de fabrication. Le délai médian entre la leucaphérèse et la disponibilité du produit était de 32 jours (intervalle : de 24 à 55 jours) et le délai médian entre la leucaphérèse et la perfusion était de 40 jours (intervalle : de 33 à 79 jours).
L’efficacité a été établie sur la base du taux de réponse global (TRG), du taux de réponse complète (RC) et de la durée de la réponse (DR) évalués par le comité d’évaluation indépendant (CEI) sur la base des critères de réponse uniformes pour le myélome multiple de l’International Myeloma Working Group (IMWG). Le TRG a été défini comme le pourcentage de patients ayant obtenu une réponse partielle ou supérieure, selon l’évaluation du CEI dans la population traitée par Abecma. Le TRG a été soumis au test de l’hypothèse nulle de ≤ 50 %.
14.2 Résultats de l’étude
Les résultats relatifs à l’efficacité sont présentés au Tableau 9. Six patients ont été exclus de l’analyse de l’efficacité en raison de l’absence de maladie mesurable au moment de la perfusion d’Abecma.
Tableau 9 : Résumé de l’efficacité fondé sur l’examen du comité d’évaluation indépendant selon les critères de l’IMWG
Population inscritea (n = 140) | Population traitée avec une maladie mesurable au moment de la perfusion d’Abecma | |||
[150 à 450 x 106] (N = 122) | ||||
| Critère d’évaluation principal | ||||
Taux de réponse global (RP ou supérieure), n (%) IC à 95 %b | 90 (64) 56, 72 | 90 (74) 65, 81 | ||
| Principaux critères d’évaluation secondaires | ||||
RC ou RCs, n (%) IC à 95 %b | 39 (28) 21, 36 | 39 (32) 24, 41 | ||
| Autres critères d’évaluation secondaires | ||||
TBRP, n (%) IC à 95 %b | 24 (17) 11, 24 | 24 (20) 13, 28 | ||
Durée de la réponsec (RP ou supérieure) Médianed (mois) IC à 95 %d | 11 9, 11 | 11 9, 11 | ||
Tableau 9 : Résumé de l’efficacité fondé sur l’examen du comité d’évaluation indépendant selon les critères de l’IMWG
Population inscritea (n = 140) | Population traitée avec une maladie mesurable au moment de la perfusion d’Abecma | |
[150 à 450 x 106] (N = 122) | ||
Durée de la réponse (RC ou supérieure) Médianed (mois) IC à 95 %d | 19 11, N.É. | 19 11, N.É. |
CAR = récepteur d’antigène chimérique (chimeric antigen receptor); IC = intervalle de confiance; RC = réponse complète; IMWG = International Myeloma Working Group; max. = maximum; min. = minimum; N.É. = non évaluable; RP = réponse partielle; RCs = réponse complète stricte; TBRP = très bonne réponse partielle.
a Tous les patients ayant subi une leucaphérèse. Les données sur la réponse des patients présentant une maladie non mesurable au départ ne sont pas incluses (n = 6).
b Pour « 150 à 450 x 106 » et « Population inscrite » : IC exact de Clopper-Pearson.
c La réponse est définie comme l’obtention d’une RCs, d’une RC, d’une TBRP ou d’une RP, selon les critères de l’IMWG. d La médiane et l’IC à 95 % sont fondés sur l’estimation de Kaplan-Meier.
Chez les patients qui ont répondu au traitement (RP ou supérieure), le délai de réponse (DR) médian était de 1 mois (min., max. : 0,5, 2,9) à partir de la perfusion d’Abecma.
14.4 Immunogénicité
Abecma peut provoquer la production d’anticorps dirigés contre le produit. Dans les études cliniques, l’immunogénicité humorale d’Abecma a été mesurée en déterminant le taux d’anticorps anti-CAR sérique avant et après l’administration.
Dans l’étude KarMMa, 3,9 % des patients (5/128) ont obtenu des résultats positifs pour les anticorps anti-CAR avant la perfusion et des anticorps anti-CAR induits par le traitement ont été détectés chez 48 % (61/128) des patients. Il n’y a aucune preuve que la présence d’anticorps anti-CAR préexistants ou après la perfusion ait une incidence sur l’expansion cellulaire, l’innocuité ou l’efficacité d’Abecma.
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
En raison de la nature de ce produit, aucune étude traditionnelle sur la toxicité, la fertilité et la pharmacocinétique n’a été menée pour Abecma.
Cancérogénicité et génotoxicité : Les tests de génotoxicité et les études sur la cancérogénicité chez les rongeurs ne sont pas appropriés pour évaluer le risque de mutagenèse insertionnelle pour les produits de thérapie cellulaire génétiquement modifiés. Il n’existe pas d’autres modèles animaux adéquats.
Les études d’expansion in vitro avec des lymphocytes T CAR-positifs (Abecma) de donneurs en bonne santé et de patients n’ont montré aucun signe de transformation et/ou d’immortalisation des lymphocytes T. Une analyse de site d’insertion génomique du vecteur lentiviral a été effectuée sur des échantillons d’Abecma comprenant des lots de patients et aucun signe d’intégration préférentielle n’a été observé près des gènes préoccupants ou de domination préférentielle des cellules hébergeant des sites d’intégration préoccupants.
17 MONOGRAPHIES DE PRODUITS DE SOUTIEN
- 1) PrACTEMRA (tocilizumab, 20 mg/mL [solution concentrée pour perfusion]; 162 mg/0,9 mL [solution pour injection]), n° de contrôle 235547, monographie du produit, Hoffmann-La Roche Limited [4 janv. 2021].
- 2) PrPhosphate de fludarabine, solution stérile pour injection 25 mg/mL (2 mL par fiole), n° de contrôle 190383, monographie du produit, Teva Canada Limited [1er mars 2016].
- 3) PrPROCYTOX [(cyclophosphamide en comprimés USP : 25 mg, 50 mg; cyclophosphamide pour injection : 200 mg, 500 mg, 1000 mg, 2000 mg (poudre pour injection) par fiole], n° de contrôle 155509, monographie du produit, Baxter Corporation [7 sept. 2012].
- 4) PrSOLU-MEDROL (succinate sodique de méthylprednisolone pour injection, USP, poudre stérile, fioles de 500 mg et 1 g), n° de contrôle 213593, monographie du produit, Pfizer Canada Inc. [9 mai 2018].
- 5) PrDEXAMÉTHASONE OMEGA UNIDOSE (injection de phosphate sodique de dexaméthasone USP, 10 mg/mL), n° de contrôle 154533, renseignements thérapeutiques, Omega Laboratories Limited [12 juin 2012].