


Monographie de produit - Breyanzi
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2024-09 |
| 1 Indications, 1.2 Gériatrie | 2024-09 |
| 3 Encadré sur les mises en garde et précautions importantes | 2024-06 |
| 7 Mises en garde et précautions | 2024-09 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2024-09 |
| 7 Mises en garde et précautions | 2024-06 |
| 7 Mises en garde et précautions | 2025-06 |
| 7 Mises en garde et précautions | 2025-10 |
| 8 Effets indésirables | 2024-06 |
Table des matières
Certaines sections (comme indiqué à la section 2.1 des lignes directrices sur les monographies de produit) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 4
1 Indications ............................................................................................................................. 4
1.1 Pédiatrie .............................................................................................................................. 4 1.2 Gériatrie .............................................................................................................................. 4
2 Contre-indications ................................................................................................................. 4
3 Encadré sur les mises en garde et précautions importantes ..................................................... 5
4 Posologie et administration .................................................................................................... 5
4.1 Considérations posologiques .............................................................................................. 5 4.2 Posologie recommandée et ajustement posologique ........................................................ 6 4.3 Reconstitution ..................................................................................................................... 6 4.4 Administration .................................................................................................................... 6 4.5 Dose oubliée ..................................................................................................................... 12
5 Surdose ............................................................................................................................... 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 13
7 Mises en garde et précautions .............................................................................................. 14
Généralités ..................................................................................................................................... 14 Cancérogenèse et génotoxicité ..................................................................................................... 14 Conduite et utilisation de machines .............................................................................................. 14 Système endocrinien et métabolisme ........................................................................................... 15 Système immunitaire ..................................................................................................................... 15 Système nerveux ............................................................................................................................ 20 Santé reproductive ........................................................................................................................ 22 7.1 Populations particulières .................................................................................................. 23
7.1.1 Grossesse .......................................................................................................................... 23 7.1.2 Allaitement ....................................................................................................................... 23 7.1.3 Enfants et adolescents ...................................................................................................... 23 7.1.4 Personnes âgées ............................................................................................................... 23
8 Effets indésirables ................................................................................................................ 24
8.1 Aperçu des effets indésirables .......................................................................................... 24 8.2 Effets indésirables observés au cours des études cliniques ............................................. 24 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................... 29 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................. 31 8.5 Effets indésirables observés après la commercialisation ................................................. 32
9 Interactions médicamenteuses ............................................................................................. 32
9.2 Aperçu des interactions médicamenteuses ...................................................................... 32 9.3 Interactions médicament-comportement ........................................................................ 32 9.4 Interactions médicament-médicament ............................................................................ 32 9.5 Interactions médicament-aliment .................................................................................... 33 9.6 Interactions médicament-plante médicinale.................................................................... 33 9.7 Interactions médicament-examens de laboratoire .......................................................... 33
10 Pharmacologie clinique ........................................................................................................ 33
10.1 Mode d’action ................................................................................................................... 33 10.2 Pharmacodynamie ............................................................................................................ 33 10.3 Pharmacocinétique ........................................................................................................... 34 10.4 Immunogénicité ................................................................................................................ 35
11 Conservation, stabilité et mise au rebut ............................................................................... 35
12 Instructions particulières de manipulation du produit ........................................................... 36
Partie 2 : Renseignements scientifiques ............................................................................................ 37
13 Renseignements pharmaceutiques ....................................................................................... 37
14 Études cliniques ................................................................................................................... 38
14.1 Études cliniques par indication ......................................................................................... 38
15 Microbiologie ...................................................................................................................... 45
16 Toxicologie non clinique ....................................................................................................... 45
17 Monographies de référence ................................................................................................. 45
Renseignements destinés aux patient·e·s ......................................................................................... 47
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BREYANZIMD (lisocabtagène maraleucel) est une immunothérapie par lymphocytes T autologues génétiquement modifiés dirigée contre l’antigène CD19, indiquée pour :
le traitement des patients adultes atteints d’un lymphome diffus à grandes cellules B (LDGCB)
sans autre précision, d’un lymphome médiastinal primitif à grandes cellules B (LMPGCB), d’un lymphome à cellules B de haut grade et d’un LDGCB issu d’un lymphome folliculaire, présentant une maladie réfractaire à une immunochimiothérapie de première ligne ou une récidive au cours des 12 mois suivant ce traitement, et qui sont admissibles à une autogreffe de cellules souches (AGCS) hématopoïétiques.
- le traitement des patients adultes atteints d’un lymphome à grandes cellules B (LGCB) récidivant ou réfractaire (R/R) après au moins deux cycles de traitements systémiques, incluant les cas de LDGCB sans autre précision, de LMPGCB, de lymphome à cellules B de haut grade et de LDGCB issu d’un lymphome folliculaire.
1.1 Pédiatrie
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de BREYANZI dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Dans les essais cliniques sur BREYANZI, 36 (39 %) des 92 patients ayant reçu un traitement antérieur pour un LDGCB étaient âgés de 65 ans ou plus et aucun d’eux n’avait 75 ans ou plus; tandis que 71 (40 %) des 176 patients ayant déjà reçu au moins deux traitements pour un LDGCB étaient âgés de 65 ans ou plus, et 15 (9 %) avaient 75 ans ou plus. Aucune différence
| d’importance clinique sur le plan de l’innocuité ou de l’efficacité de BREYANZI n’a été observée entre ces | |
| patients et les patients plus jeunes | |
.
2 Contre-indications
BREYANZI est contre-indiqué chez les patients qui présentent une hypersensibilité à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
Pour usage autologue uniquement. Pour administration intraveineuse seulement.
BREYANZI doit être administré dans un centre de traitement spécialisé, sous la surveillance des professionnels de la santé expérimentés dans le traitement des cancers hématologiques et formés à l’administration du produit et à la prise en charge des patients traités par BREYANZI (voir la section 7 Mises en garde et précautions).
4.1 Considérations posologiques
- Pour usage autologue seulement en tant que produit à perfusion unique.
- Ne PAS administrer BREYANZI si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter.
- Pour usage intraveineux uniquement; ne PAS utiliser de filtre de déleucocytation.
- Ne PAS irradier BREYANZI.
- Retarder la perfusion de BREYANZI si le patient présente des effets graves non résolus (en particulier des effets touchant les poumons ou le cœur ou une hypotension), y compris les effets dus à des chimiothérapies antérieures ou à un trouble infectieux ou inflammatoire aigu non résolu ou encore une maladie du greffon contre l’hôte.
- Avant la perfusion de BREYANZI, s’assurer de disposer d’un équipement d’urgence et de deux doses de tocilizumab par patient, à utiliser en cas de syndrome de libération de cytokines (SLC).
Mises en garde et précautions importantes
- Des cas de syndrome de libération de cytokines (SLC), y compris des réactions menaçant le pronostic vital ou mortelles, peuvent survenir à la suite du traitement par BREYANZI. Retarder la perfusion de BREYANZI si le patient présente des effets graves non résolus (en particulier des effets touchant les poumons ou le cœur ou une hypotension), y compris les effets dus à des chimiothérapies antérieures ou à un trouble infectieux ou inflammatoire aigu non résolu ou encore une maladie du greffon contre l’hôte. Surveiller les signes de SLC après le traitement par BREYANZI. Traiter les cas de SLC graves ou potentiellement mortels avec du tocilizumab, avec ou sans corticostéroïdes (voir la section 7 Mises en garde et précautions).
- Des cas de toxicité neurologique, incluant le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS), menaçant le pronostic vital ou mortels se sont produits en concomitance avec un SLC, après la résolution d’un SLC ou en l’absence de SLC après le traitement par BREYANZI. Un suivi s’impose pour déceler l’apparition d’effets neurologiques après le traitement par BREYANZI. Administrer des soins de soutien et/ou des corticostéroïdes au besoin (voir la section 7 Mises en garde et précautions).
- BREYANZI doit être administré sous la surveillance des professionnels de la santé expérimentés dans le domaine des cancers hématologiques et dans un centre de traitement spécialisé (voir la section 7 Mises en garde et précautions).
4.2 Posologie recommandée et ajustement posologique
Adultes
- BREYANZI est un traitement à dose unique administré une seule fois.
- Une dose unique de BREYANZI contient de 60 x 106 à 120 × 106 lymphocytes T viables positifs pour le récepteur antigénique chimérique (CAR, pour « chimeric antigen receptor ») (comprenant des composants CD4 et CD8 dans un rapport variant de 0,8 à 1,2), chaque composant étant fourni séparément dans un à quatre flacons à dose unique.
- Consulter le certificat de libération pour perfusion qui accompagne chaque composant pour connaître les nombres de cellules réels et les volumes à administrer.
Enfants (< 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus. Aucune
| différence d’importance clinique sur le plan de l’innocuité ou de l’efficacité de |
BREYANZI n’a été
| observée entre ces patients et les patients plus jeunes. |
4.3 Reconstitution
Sans objet.
4.4 Administration
BREYANZI est réservé à un usage autologue uniquement. L’identité du patient doit correspondre aux identifiants du patient figurant sur les boîtes, les flacons et les étiquettes pour seringues de BREYANZI. Ne PAS administrer BREYANZI si les renseignements figurant sur l’étiquette du patient ne correspondent pas au patient à traiter.
S’assurer de disposer de deux doses de tocilizumab et d’un équipement d’urgence avant la perfusion et pendant la période de récupération (voir la section 7 Mises en garde et précautions).
4.4.1 Préparation du patient pour la perfusion de BREYANZI
Confirmer la disponibilité de BREYANZI avant de commencer une chimiothérapie de lymphodéplétion.
Conditionnement préalable au traitement (chimiothérapie de lymphodéplétion)
Administrer la chimiothérapie de lymphodéplétion avant la perfusion de BREYANZI : fludarabine à
30 mg/m2/jour par voie intraveineuse (i.v.) et cyclophosphamide à 300 mg/m2/jour par voie i.v. pendant 3 jours.
- Consulter les monographies de la fludarabine et du cyclophosphamide pour obtenir de l’information sur l’ajustement des doses en cas d’insuffisance rénale.
- BREYANZI doit être administré de 2 à 7 jours après la fin de la chimiothérapie de lymphodéplétion.
Retarder la perfusion de BREYANZI si le patient présente des effets graves non résolus (en particulier des effets touchant les poumons ou le cœur ou une hypotension), y compris les effets dus à des chimiothérapies antérieures ou à un trouble infectieux ou inflammatoire aigu non résolu ou encore
une maladie du greffon contre l’hôte.
Prémédication
- Afin de réduire au minimum le risque de réactions à la perfusion, il est recommandé d’administrer une prémédication composée d’acétaminophène (650 mg par voie orale) et de diphénhydramine (de 25 à 50 mg par voie i.v. ou orale), ou d’un autre antihistaminique H1 environ 30 à 60 minutes avant le traitement par BREYANZI.
- Éviter l’utilisation prophylactique de corticostéroïdes à action générale, car ils peuvent interférer avec l’activité de BREYANZI.
4.4.2 Réception de BREYANZI
- BREYANZI est expédié directement au laboratoire cellulaire ou à la pharmacie clinique désignés associés au centre de perfusion dans un contenant d’azote liquide en phase gazeuse.
- Confirmer l’identité du patient en vérifiant les identifiants du patient figurant sur la boîte d’expédition.
- Si l’on ne s’attend pas à ce que le patient soit prêt pour l’administration avant la date de péremption du contenant d’expédition et si l’entreposage est autorisé au centre de perfusion, transférer BREYANZI au site d’entreposage à l’azote liquide en phase gazeuse sur place avant la préparation.
- Si l’on ne s’attend pas à ce que le patient soit prêt pour l’administration avant la date de péremption du contenant d’expédition et si l’entreposage n’est pas autorisé au centre de perfusion, communiquer avec Cell Therapy 360 au 1-855-999-0170 afin de prendre des dispositions pour le retour.
4.4.3 Préparation de BREYANZI
Avant de décongeler les flacons
- Confirmer l’identité du patient en vérifiant les identifiants du patient sur la boîte d’expédition, l’emballage extérieur de BREYANZI et le certificat de libération pour perfusion.
- Les flacons de BREYANZI ne doivent pas être retirés de la boîte si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter. Communiquer immédiatement avec Cell Therapy 360 au 1-855-999-0170 en cas de disparité entre les identifiants figurant sur les étiquettes et ceux du patient.
- Lire le certificat de libération pour perfusion (apposé à l’intérieur de la boîte d’expédition) pour connaître le nombre de seringues dont vous aurez besoin pour administrer les composants CD8 et CD4 (des étiquettes pour les seringues sont fournies avec le certificat de libération pour perfusion). Il existe un certificat de libération pour perfusion pour chaque composant cellulaire.
Confirmer le temps de perfusion à l’avance et ajuster l’heure de début de la décongélation de
BREYANZI afin que le produit soit prêt pour la perfusion le moment venu.
Décongélation des flacons
- 1.
Confirmer l’identité du patient en vérifiant les identifiants du patient figurant sur
l’emballage extérieur et les étiquettes pour seringues.
Une fois que les flacons de lymphocytes T CAR-positifs viables (composant CD8 et composant CD4) sont retirés du milieu de congélation, la décongélation du produit et l’administration des cellules doivent être effectuées dans les deux heures.
- 2. Retirer la boîte du composant CD8 et la boîte du composant CD4 de l’emballage extérieur.
- 3. Confirmer l’identité du patient en vérifiant les identifiants du patient figurant sur l’emballage intérieur.
- 4. Ouvrir chaque boîte intérieure et inspecter visuellement les flacons pour voir s’ils sont endommagés. Si les flacons sont endommagés, communiquer avec Cell Therapy 360 au 1-855-999-0170.
- 5. Confirmer l’identité du patient en vérifiant les identifiants du patient sur les flacons.
- 6. Retirer soigneusement les flacons des boîtes, les placer sur un tampon protecteur et les laisser décongeler à température ambiante jusqu’à ce qu’il n’y ait plus de glace visible dans les flacons. Décongeler tous les flacons en même temps. Garder les composants CD8 et CD4 séparés.
Préparation de la dose
- Préparer BREYANZI en utilisant une technique stérile.
- En fonction de la concentration de lymphocytes T CAR-positifs viables pour chaque composant, plus d’un flacon de chacun des composants CD8 et CD4 peut être nécessaire pour obtenir une dose complète. Une seringue distincte doit être préparée pour chaque flacon de composant CD8 ou CD4 reçu.
- Remarque : Le volume à préparer et à perfuser peut être différent pour chaque composant, tel qu’il est mentionné sur le certificat de libération pour perfusion. NE PAS prélever de volume excédentaire dans la seringue.
Chaque flacon contient 5 mL, ce qui donne un volume total extractible de 4,6 mL de lymphocytes T
CD8 ou CD4. Le certificat de libération pour chaque composant indique le volume (mL) de cellules à prélever dans chaque seringue. Utiliser la plus petite seringue à embout Luer Lock nécessaire (1, 3 ou 5 mL) pour prélever le volume spécifié à partir de chaque flacon. Il ne faut pas utiliser de seringue de 5 mL pour des volumes inférieurs à 3 mL.
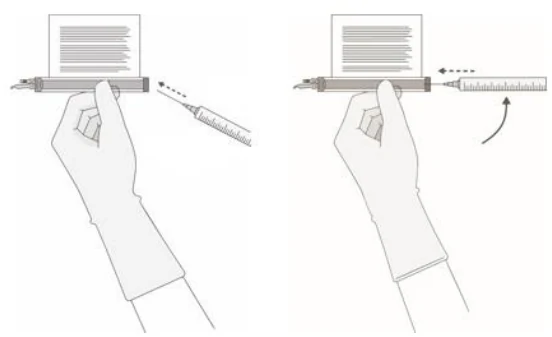
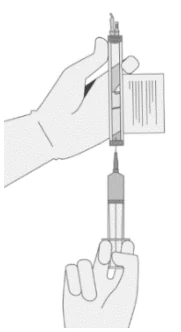
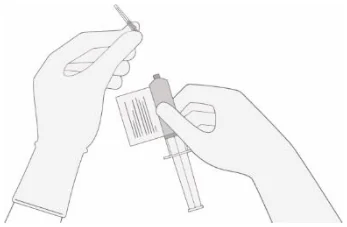
- Préparer d’abord la ou les seringues du composant CD8. Confirmer que les identifiants du patient sur l’étiquette de la seringue du composant CD8 correspondent aux identifiants du patient sur l’étiquette du flacon du composant CD8. Coller la ou les étiquettes pour seringue CD8 sur les seringues avant de prélever le volume requis.
Remarque : Il est important de confirmer que le volume prélevé pour chaque composant correspond au volume spécifié dans le certificat de libération respectif. NE PAS prélever de volume excédentaire dans la seringue.
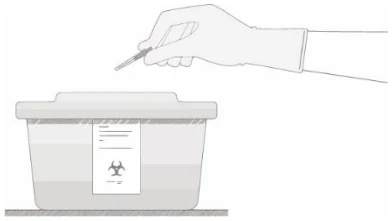
Le prélèvement du volume requis de cellules de chaque flacon dans une seringue distincte doit être effectué en suivant les directives suivantes :
| Flacon à la verticale Flacon inversé |
| |
| |
| COUPER ICI Filtre |
| a. b. |
|
| |
| |
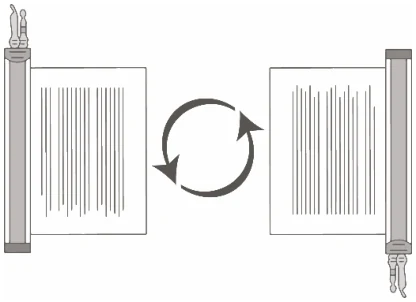
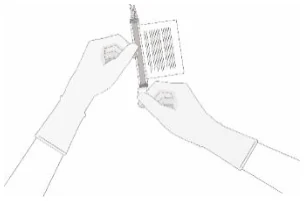
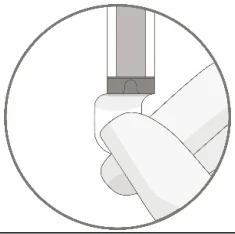
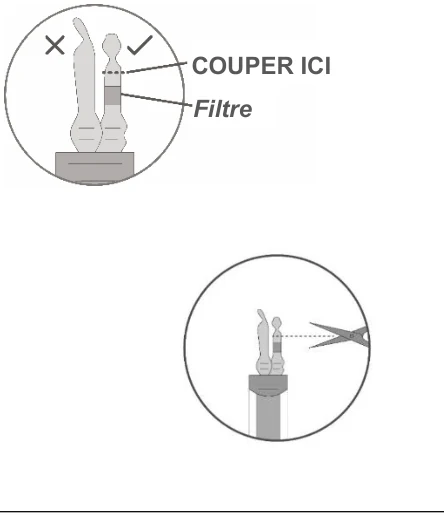
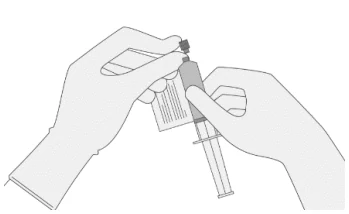
4.4.4 Administration de BREYANZI
- Ne PAS utiliser de filtre de déleucocytation.
- S’assurer de disposer de tocilizumab et d’un équipement d’urgence avant la perfusion et pendant la période de récupération (voir la section 7 Mises en garde et précautions). Consulter la monographie du tocilizumab pour obtenir de plus amples renseignements à propos de ce médicament.
- Confirmer que l’identité du patient correspond aux identifiants figurant sur l’étiquette de la seringue.
- Une fois que BREYANZI a été prélevé dans les seringues, il faut procéder dès que possible à l’administration. Le temps total entre le retrait du milieu de congélation et l’administration au patient ne doit pas dépasser 2 heures, en s’appuyant sur l’heure inscrite sur l’étiquette de seringue.
- Utiliser une solution saline normale pour administration intraveineuse pour rincer toute la tubulure de perfusion avant et après chaque administration des composants CD8 ou CD4.
- Administrer le volume total du composant CD8 par voie intraveineuse à une vitesse de perfusion d’environ 0,5 mL/minute, en utilisant l’orifice ou la connexion en Y le plus proche. REMARQUE : Le temps de perfusion varie, mais il est généralement inférieur à 15 minutes pour chaque composant.
- Si plus d’une seringue est nécessaire pour l’administration d’une dose complète de cellules du composant CD8, administrer consécutivement le volume de chaque seringue sans attendre entre chaque administration (sauf s’il y a une raison clinique de suspendre l’administration, p. ex. une réaction à la perfusion).
- Après l’administration du composant CD8, la tubulure doit être rincée avec une solution saline normale, en utilisant un volume suffisant pour nettoyer la tubulure et le cathéter i.v. sur toute sa longueur.
- Administrer le composant CD4 en second, immédiatement la fin de l’administration du composant CD8, en suivant les mêmes étapes (1-4) que celles décrites pour le composant CD8. Après l’administration du composant CD4, la tubulure doit être rincée avec une solution saline normale, en utilisant un volume suffisant pour nettoyer la tubulure et le cathéter i.v. sur toute sa longueur.
BREYANZI contient des cellules sanguines humaines génétiquement modifiées au moyen d’un vecteur lentiviral auto-inactivant incapable de se répliquer. Suivre les précautions universelles et les lignes directrices locales en vigueur en matière de biosécurité pour la manipulation et l’élimination en vue d’éviter la transmission potentielle de maladies infectieuses (voir la section 12 Instructions particulières de manipulation du produit).
4.4.5 Surveillance
- BREYANZI doit être administré dans un centre de traitement spécialisé.
- Faire un suivi des patients au centre de traitement spécialisé deux ou trois fois au cours de la première semaine suivant la perfusion afin de déceler tout signe ou symptôme de SLC et de toxicité neurologique.
- Demander aux patients de rester à proximité du centre de traitement spécialisé pendant au moins deux semaines après la perfusion.
- En raison du risque d’événements neurologiques, notamment une altération de l’état mental ou des convulsions, les patients traités par BREYANZI doivent s’abstenir de conduire ou d’utiliser de la machinerie lourde ou potentiellement dangereuse pendant au moins quatre semaines après la perfusion de BREYANZI, ou pendant une plus longue période selon l’avis du professionnel de la santé.
4.5 Dose oubliée
Sans objet.
5 Surdose
Aucune donnée provenant d’études cliniques n’est disponible concernant la surdose de BREYANZI.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 : Formes posologiques, teneurs et composition
| Voie | Forme posologique/teneur/composition | Ingrédients non médicinaux | ||
| d’administration | ||||
Perfusion intraveineuse | BREYANZI est une suspension cellulaire pour perfusion. Une dose unique contient de 60 x 106 à 120 × 106 lymphocytes T CAR-positifs viables (comprenant des composants CD4 et CD8 dans un rapport variant de 0,8 à 1,2), chaque composant étant fourni séparément dans des flacons à dose unique. Composant CD8 Flacons contenant ≥ 8,0 x 10⁶ lymphocytes T CAR-positifs viables dans 4,6 mL (≥ 1,6 x 10⁶ lymphocytes T CAR-positifs viables/mL). Composant CD4 Flacons contenant ≥ 8,0 x 10⁶ lymphocytes T CAR-positifs viables dans 4,6 mL (≥ 1,6 x 10⁶ lymphocytes T CAR-positifs viables/mL). Plus d’un flacon de chacun des composants CD8 et/ou CD4 peut être nécessaire pour obtenir la dose appropriée de BREYANZI. Le volume de perfusion est calculé en fonction de la concentration en lymphocytes T CAR-positifs viables du produit médicamenteux cryoconservé. Le volume peut être différent pour chaque composant administré. Consulter le certificat de libération pour perfusion pour obtenir plus de détails. | La préparation de BREYANZI contient 1 % (v/v) d’albumine (humaine) à 25 %, 75 % (v/v) de CryostorMD CS10 [contenant 7,5 % de diméthylsulfoxyde (DMSO) (v/v), dextran], 24 % (v/v) de solution d’électrolytes pour injection, type 1. | ||
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
BREYANZI doit être administré dans un centre de traitement spécialisé par des professionnels de la santé ayant reçu une formation sur la manipulation et l’administration du produit ainsi que sur la prise en charge des patients traités par BREYANZI, y compris la surveillance et le traitement du syndrome de libération de cytokines (SLC) et de la neurotoxicité. Le centre doit avoir un accès immédiat à l’équipement d’urgence approprié et à une unité de soins intensifs; de plus, du tocilizumab doit être immédiatement accessible sur place. Veiller à disposer d’au moins deux doses de tocilizumab pour chaque patient en vue de les administrer par perfusion dans les deux heures suivant la perfusion de BREYANZI advenant l’apparition d’un SLC. Les centres de traitement spécialisés doivent s’assurer que les professionnels de la santé qui prescrivent, délivrent ou administrent BREYANZI ont reçu une formation sur la prise en charge du SLC et des effets toxiques neurologiques.
BREYANZI est destiné exclusivement à un usage autologue et ne doit en aucun cas être administré à d’autres patients. Avant la perfusion, s’assurer que l’identité du patient correspond aux identifiants du patient figurant sur les boîtes, les flacons et les étiquettes pour seringue de BREYANZI. Ne PAS administrer BREYANZI si les renseignements sur le patient figurant sur l’étiquette ne correspondent pas au patient à traiter (voir la section 4 Posologie et administration).
Les patients traités par BREYANZI ne doivent pas faire de don de sang, d’organes, de tissus et de cellules aux fins de transplantation.
BREYANZI n’a jamais été utilisé chez des patients atteints d’un lymphome primitif du système nerveux central (SNC). Pour les lymphomes secondaires du SNC, voir la section 14 Études cliniques.
Conseiller au patient de lire les Renseignements destinés aux patient·e·s.
Cancérogenèse et génotoxicité
Tumeurs malignes secondaires
Les patients traités par BREYANZI présentent un risque de tumeurs malignes hématologiques secondaires. Ils doivent faire l’objet d’une surveillance à vie pour déceler la présence de tumeurs malignes secondaires. Des tumeurs malignes à lymphocytes T sont apparues après le traitement par des immunothérapies par lymphocytes T autologues génétiquement modifiés. Ces tumeurs peuvent se manifester quelques semaines à peine suivant la perfusion. Il y a eu des conséquences fatales.
En cas de tumeur maligne secondaire, communiquer avec le Service de l’information médicale de Bristol-Myers Squibb Canada par téléphone au 1-866-463-6267 ou par courriel à l’adresse medical.canada@bms.com afin de signaler l’événement et d’obtenir des instructions concernant les échantillons cliniques à prélever aux fins d’analyse de la tumeur maligne secondaire liée aux lymphocytes T.
Conduite et utilisation de machines
En raison du risque d’événements neurologiques, notamment une altération de l’état mental ou des convulsions, les patients traités par BREYANZI doivent s’abstenir de conduire ou d’utiliser de la machinerie lourde ou potentiellement dangereuse pendant au moins quatre semaines après l’administration de BREYANZI, ou pendant une plus longue période selon l’avis du professionnel de la
santé.
Système endocrinien et métabolisme
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT) ont été observés chez les patients traités par BREYANZI. Afin de réduire au minimum le risque de SLT, les patients qui présentent un taux élevé d’acide urique ou une charge tumorale élevée doivent recevoir un traitement prophylactique (allopurinol ou un autre agent prophylactique) avant la perfusion de BREYANZI. Les signes, les symptômes et les résultats anormaux aux épreuves de laboratoire pouvant indiquer la présence d’un SLT doivent faire l’objet d’une surveillance et être pris en charge conformément aux normes de pratique locales.
Système immunitaire
Syndrome de libération de cytokines (SLC)
Des cas de syndrome de libération de cytokines (SLC), y compris des réactions menaçant le pronostic vital ou mortelles, peuvent survenir à la suite du traitement par BREYANZI.
Les effets graves pouvant être associés au SLC comprennent les arythmies cardiaques (dont la fibrillation auriculaire et la tachycardie ventriculaire), l’arrêt cardiaque, l’insuffisance cardiaque, les lésions alvéolaires diffuses, l’insuffisance rénale, le syndrome de fuite capillaire, l’hypotension, l’hypoxie et la lymphohistiocytose hémophagocytaire/le syndrome d’activation des macrophages (LHH/SAM).
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Des cas de SLC ont été signalés chez 49 % (44/89) des patients traités par BREYANZI, notamment des cas de grade 3 ou plus (système de notation de Leea) chez 1 % (1/89) des patients. Le temps médian écoulé avant l’apparition du SLC était de 5 jours (intervalle : de 1 à 63 jours) et la durée médiane du SLC était de 4 jours (intervalle : de 1 à 16 jours).
Lors des études cliniques, 19 des 89 patients (21 %) ont reçu du tocilizumab et/ou un corticostéroïde pour traiter un SLC consécutif à une perfusion de BREYANZI. En tout, 9 patients (10 %) ont reçu du tocilizumab uniquement, 10 (11 %) ont reçu du tocilizumab et un corticostéroïde et aucun patient n’a été traité qu’au moyen d’une corticothérapie.
Les manifestations les plus courantes du SLC comprenaient les suivantes : pyrexie (48 %), hypotension (10 %), frissons (5 %), maux de tête (5 %), hypoxie (3 %), tachycardie (2 %), étourdissements (2 %), douleurs musculosquelettiques (2 %) et fatigue (1 %) [voir la section 8 Effets indésirables].
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Des cas de SLC ont été signalés chez 38 % (82/213) des patients traités par BREYANZI, notamment des cas de grade 3 ou plus (système de notation de Leea) chez 3 % (7/213) des patients. Parmi les patients qui sont décédés après avoir reçu BREYANZI, trois présentaient un SLC au moment de leur décès. Le temps médian écoulé avant l’apparition du SLC était de 4 jours (intervalle : de 1 à 12 jours) et la durée médiane du SLC était de 6 jours (intervalle : de 1 à 17 jours).
Quarante-quatre patients (21 %) ont reçu du tocilizumab et/ou un corticostéroïde pour traiter un SLC consécutif à une perfusion de BREYANZI. En tout, 26 patients (12 %) ont reçu du tocilizumab uniquement, 16 (8 %) ont reçu du tocilizumab et un corticostéroïde et 2 (1 %) ont reçu des
corticostéroïdes uniquement.
Les manifestations les plus courantes du SLC sont la pyrexie (36 %), l’hypotension (20 %), la tachycardie (15 %), les frissons (11 %) et l’hypoxie (11 %) (voir la section 8 Effets indésirables).
Prise en charge du syndrome de libération de cytokines (SLC)
S’assurer de disposer de deux doses de tocilizumab avant d’amorcer la perfusion de BREYANZI.
Faire un suivi des patients au centre de traitement spécialisé deux ou trois fois au cours de la première semaine suivant la perfusion afin de déceler tout signe ou symptôme de SLC.
Faire le suivi des patients pour déceler les signes et symptômes de SLC pendant au moins 2 semaines après la perfusion. Conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes de SLC se produisent à tout moment. Au premier signe de SLC, instaurer un traitement à base de soins de soutien, de tocilizumab ou de tocilizumab et de corticostéroïdes, tel qu’il est indiqué au Tableau 2 et, de surcroît, tenir compte des lignes directrices de l’établissement, s’il y a lieu.
Déterminer la présence d’un SLC en fonction du tableau clinique. Évaluer le patient pour déceler la présence d’autres causes de fièvre, d’hypoxie et d’hypotension et traiter en conséquence. BREYANZI poursuit son expansion à la suite de l’administration de tocilizumab et de corticostéroïdes. Le fonctionnement du cœur et des autres organes des patients atteints de SLC doit être étroitement surveillé jusqu’à la résolution des symptômes. Les patients qui présentent un SLC de grade 2 ou plus (p. ex. hypotension ne répondant pas à l’administration de liquides ou hypoxie nécessitant une oxygénothérapie) doivent faire l’objet d’une surveillance par télémétrie cardiaque et oxymétrie de pouls en continu. Chez les patients présentant un SLC grave, envisager de réaliser une échocardiographie pour évaluer la fonction cardiaque. Dans les cas de SLC graves ou potentiellement mortels, une surveillance à l’unité de soins intensifs et un traitement de soutien doivent être envisagés.
La fréquence des cas de SLC, de toxicité neurologique ou des deux, sans égard au grade, était plus élevée chez les patients présentant une charge tumorale élevée ou une augmentation des taux de marqueurs inflammatoires.
Si une toxicité neurologique concomitante est suspectée au cours d’un SLC, administrer ce qui suit :
- Corticostéroïdes selon l’intervention la plus énergique fondée sur les grades de SLC et de toxicité neurologique indiqués au Tableau 2 et au Tableau 3.
- Tocilizumab selon le grade du SLC indiqué au Tableau 2.
- Anticonvulsivants selon le grade de toxicité neurologique indiqué au Tableau 3.
Tableau 2 : Classification du SLC et directives de prise en charge1
| Grade du SLCa | Tocilizumab | Corticostéroïdesb |
Grade 1 Fièvre | Si apparition 72 heures ou plus après la perfusion, administrer un traitement symptomatique. Si apparition moins de 72 heures après la perfusion, envisager d’administrer 8 mg/kg de tocilizumab par voie i.v. sur une période de 1 heure (ne pas dépasser 800 mg). | Si apparition 72 heures ou plus après la perfusion, administrer un traitement symptomatique. Si apparition moins de 72 heures après la perfusion, envisager d’administrer 10 mg de dexaméthasone par voie i.v. toutes les 24 heures. |
Grade 2 Les symptômes exigent une intervention modérée et y répondent. Fièvre, besoin en oxygène avec une FiO2 inférieure à 40 % ou hypotension répondant à l’administration de liquides ou d’une faible dose d’un vasopresseur, ou toxicité organique de grade 2. | Administrer du tocilizumab à 8 mg/kg par voie i.v. sur une période de 1 heure (ne pas dépasser 800 mg). Répéter l’administration de tocilizumab toutes les 8 heures au besoin si le patient ne répond pas à la fluidothérapie intraveineuse ou à une intensification de l’oxygénothérapie. Ne pas administrer plus de 3 doses sur 24 heures; total maximum de 4 doses. | Si apparition 72 heures ou plus après la perfusion, envisager l’administration de 10 mg de dexaméthasone par voie i.v. toutes les 12 à 24 heures. Si apparition moins de 72 heures après la perfusion, envisager l’administration de 10 mg de dexaméthasone par voie i.v. toutes les 12 à 24 heures. |
En l’absence d’amélioration dans les 24 heures ou en cas de progression rapide, répéter l’administration de tocilizumab et augmenter la dose et la fréquence d’administration de la dexaméthasone (de 10 à 20 mg par voie i.v. toutes les 6 à 12 heures). En l’absence d’amélioration ou en cas de progression rapide continue, maximiser la dexaméthasone, passer à la méthylprednisolone à forte dose (2 mg/kg), si nécessaire. Après 2 doses de tocilizumab, envisager d’autres immunodépresseurs. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total. | ||
Grade 3 Les symptômes nécessitent une intervention énergique et y répondent. Fièvre, besoins en oxygène avec une FiO2 de 40 % ou plus, ou hypotension nécessitant des vasopresseurs à forte dose ou plusieurs vasopresseurs, ou toxicité organique de grade 3, ou transaminite de grade 4. | Voir grade 2 | Administrer 10 mg/kg de dexaméthasone par voie i.v. toutes les 12 heures. |
En l’absence d’amélioration dans les 24 heures ou en cas de progression rapide du SLC, répéter l’administration de tocilizumab et augmenter la dose et la fréquence d’administration de la dexaméthasone (de 10 à 20 mg par voie i.v. toutes les 6 à 12 heures). En l’absence d’amélioration ou en cas de progression rapide continue, maximiser la dexaméthasone, passer à la méthylprednisolone à forte dose (2 mg/kg), si nécessaire. Après 2 doses de tocilizumab, envisager d’autres immunodépresseurs. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total. | ||
Grade 4 Symptômes menaçant le | Voir grade 2 | Administrer 20 mg de dexaméthasone par voie i.v. toutes les 6 heures. |
pronostic vital.
Besoin d’une ventilation
mécanique, d’une
hémodialyse veino-veineuse
continue (HDVVC) ou
toxicité organique de grade 4
(excluant la transaminite).
En l’absence d’amélioration dans les 24 heures ou en cas de progression rapide du SLC, intensifier le traitement par le tocilizumab et les corticostéroïdes.
En l’absence d’amélioration ou en cas de progression rapide continue, maximiser la dexaméthasone, passer à la méthylprednisolone à forte dose (2 mg/kg), si nécessaire. Après 2 doses de tocilizumab, envisager d’autres immunodépresseurs. Ne pas dépasser 3 doses de tocilizumab en 24 heures ou 4 doses au total.
a Critères de Lee pour la classification du SLC (Lee DW, Blood 2014; 124(2) : 188 95. Errata in Blood : 2015;126(8) : 1048 et 2016;128(11):1533).
b Si une corticothérapie est amorcée, la poursuivre avec au moins 3 doses ou jusqu’à la résolution complète des symptômes, et envisager d’en réduire progressivement la dose.
1 Les recommandations figurant dans le Tableau 2 reposent sur celles ayant trait à la prise en charge du SLC formulées dans le cadre des études cliniques sur BREYANZI.
Hypogammaglobulinémie
Une aplasie des lymphocytes B et une hypogammaglobulinémie peuvent survenir chez les patients recevant un traitement par BREYANZI. Surveiller les taux d’immunoglobulines après le traitement par BREYANZI et prendre en charge toute diminution en prenant des précautions contre l’infection et en administrant une antibioprophylaxie et/ou un traitement de substitution des immunoglobulines.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Une hypogammaglobulinémie est survenue chez 7 % (6/89) des patients.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Une hypogammaglobulinémie est survenue chez 16 % (34/213) des patients.
Vaccins à virus vivants
L’innocuité des vaccins à virus vivants administrés durant ou après un traitement par BREYANZI n’a pas été étudiée. L’administration de vaccins à virus vivants n’est pas recommandée pendant au moins 6 semaines avant le début de la chimiothérapie de lymphodéplétion, durant le traitement par BREYANZI et jusqu’au rétablissement immunitaire suivant le traitement par BREYANZI.
Hypersensibilité
Des réactions allergiques peuvent survenir à la suite de la perfusion de BREYANZI (voir la section 8 Effets indésirables). Des réactions d’hypersensibilité graves, y compris l’anaphylaxie, pourraient être attribuables au diméthylsulfoxyde (DMSO).
Cytopénies prolongées
Les patients pourraient présenter des cytopénies pendant plusieurs semaines après une chimiothérapie de lymphodéplétion et une perfusion de BREYANZI.
Effectuer une numération globulaire complète avant et après l’administration de BREYANZI.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Des cytopénies de grade 3 ou plus ont été observées 29 jours (ou 35 jours) après la perfusion de BREYANZI chez 44 % (39/89) des patients, y compris une thrombocytopénie (37 %), une neutropénie (30 %) et une anémie (11 %).
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Des cytopénies de grade 3 ou plus ont été observées 29 jours après la perfusion de BREYANZI chez 40 % (86/213) des patients, y compris une thrombocytopénie (33 %), une neutropénie (21 %) et une anémie (7 %).
Infections et neutropénie fébrile
BREYANZI ne doit pas être administré aux patients présentant une infection générale ou un trouble inflammatoire actifs cliniquement significatifs. Des infections graves, y compris des infections menaçant le pronostic vital ou mortelles, sont survenues chez des patients après la perfusion de BREYANZI.
Chez les patients immunodéprimés, des infections opportunistes menaçant le pronostic vital ont été signalées, notamment des infections fongiques disséminées, une réactivation virale et des infections du système nerveux central, parfois d’apparition tardive (p. ex., des infections virales, comme le virus John Cunningham [VJC], entraînant une leucoencéphalopathie multifocale progressive [LEMP]). Des évaluations diagnostiques appropriées doivent être effectuées chez les patients présentant des effets indésirables neurologiques.
Faire le suivi des patients pour déceler les signes et les symptômes d’infection avant et après l’administration de BREYANZI et traiter de manière appropriée. Administrer une antibioprophylaxie conformément aux lignes directrices standards de l’établissement.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Des infections (tous grades confondus) se sont produites chez 32 % (28/89) des patients. Des infections de grade 3 ou plus sont survenues chez 14 % (12/89) des patients. Des infections de grade 3 ou plus par un agent pathogène non précisé sont survenues chez 6 % (5/89) des patients, et des infections d’origine bactérienne et virale sont survenues chez 6 % (5/89) et 2 % (2/89) des patients, respectivement.
Une neutropénie fébrile a été observée chez 11 % (10/89) des patients après la perfusion de BREYANZI et peut être concomitante au SLC. En cas de neutropénie fébrile, évaluer le patient pour déceler la présence d’une infection et administrer une antibiothérapie à large spectre, une fluidothérapie et d’autres soins de soutien, selon ce qui est indiqué sur le plan médical.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Des infections (tous grades confondus) se sont produites chez 40 % (85/213) des patients. Des infections de grade 3 ou plus sont survenues chez 11 % (24/213) des patients. Des infections de grade 3 ou plus par un agent pathogène non précisé sont survenues chez 8 % (18/213) des patients, des infections bactériennes, chez 3 % (7/213) des patients, des infections fongiques, chez 2 % (4/213) des patients, et des infections virales, chez 0,5 % (1/213) des patients.
Une neutropénie fébrile a été observée chez 8 % (16/213) des patients après la perfusion de BREYANZI et peut être concomitante au SLC. En cas de neutropénie fébrile, évaluer le patient pour déceler la présence d’une infection et administrer une antibiothérapie à large spectre, une fluidothérapie et d’autres soins de soutien, selon ce qui est indiqué sur le plan médical.
Réactivation virale
La réactivation du virus de l’hépatite B (VHB), entraînant dans certains cas une hépatite fulminante, une insuffisance hépatique et la mort, peut survenir chez les patients traités avec des médicaments dirigés contre les lymphocytes B.
Un dépistage du VHB, du virus de l’hépatite C (VHC) et du virus de l’immunodéficience humaine (VIH) doit être effectué conformément aux lignes directrices cliniques avant le prélèvement de cellules aux
fins de fabrication. Chez les patients ayant des antécédents d’infection virale, il convient d’envisager de recourir aux traitements antiviraux suppressifs.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Les 4 patients de l’étude TRANSFORM ayant des antécédents de VHB ont reçu un traitement antiviral suppressif concomitant pour empêcher la réactivation du VHB pendant et après le traitement par BREYANZI.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Neuf des 10 patients de l’étude TRANSCEND ayant des antécédents de VHB ont reçu un traitement antiviral suppressif concomitant pour empêcher la réactivation du VHB pendant et après le traitement par BREYANZI.
Système nerveux
Toxicité neurologique
Des cas de toxicité neurologique, incluant le syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS), menaçant le pronostic vital ou mortels, se sont produits en concomitance avec un SLC, après la résolution d’un SLC ou en l’absence de SLC, après le traitement par BREYANZI.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Des effets toxiques neurologiques associés aux cellules CAR-T, diagnostiqués par les chercheurs, se sont produits chez 10 % (9/89) des patients recevant BREYANZI, dont des effets de grade 3 ou 4 chez 5 % (4/89) des patients. Le temps médian écoulé avant l’apparition du premier événement était de 11 jours (intervalle : de 7 à 17 jours); tous les effets toxiques neurologiques sont survenus dans les 3 premières semaines suivant la perfusion de BREYANZI. La durée médiane des effets toxiques neurologiques était de 6 jours (intervalle : de 1 à 30 jours).
Les effets toxiques neurologiques les plus courants comprenaient les suivants : encéphalopathie (6 %), tremblements (5 %), aphasie (5 %), étourdissements (2 %) et maux de tête (1 %).
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Des effets toxiques neurologiques associés aux cellules CAR-T, diagnostiqués par les chercheurs, se sont produits chez 28 % (59/213) des patients recevant BREYANZI, dont des effets de grade 3 ou 4 chez 9 % (20/213) des patients (aucun cas de grade 5 n’a été signalé). Le temps médian écoulé avant l’apparition du premier événement était de 9 jours (intervalle : de 1 à 46 jours); tous les effets toxiques neurologiques sont survenus dans les 8 premières semaines suivant la perfusion de BREYANZI. La durée médiane des effets toxiques neurologiques était de 9 jours (intervalle : de 1 à 84 jours).
Les effets toxiques neurologiques les plus courants comprenaient les suivants : encéphalopathie (18 %), tremblements (10 %), aphasie (9 %), délire (7 %), étourdissements (4 %) et maux de tête (4 %). Des convulsions et un œdème cérébral ont également été signalés chez des patients traités par BREYANZI.
Prise en charge des toxicités neurologiques
Faire un suivi des patients au centre de traitement spécialisé deux ou trois fois au cours de la première semaine suivant la perfusion afin de déceler tout signe ou symptôme de toxicité neurologique. Surveiller les patients pour déceler les signes ou les symptômes de toxicité neurologique pendant au moins 2 semaines après la perfusion et traiter rapidement. Conseiller aux patients de consulter immédiatement un médecin si des signes ou des symptômes de toxicité neurologique se produisent à
tout moment.
Faire un suivi des patients pour déceler les signes et les symptômes de toxicité neurologique (Tableau 3). Exclure les autres causes de symptômes neurologiques. Administrer un traitement de soutien en soins intensifs en cas d’effets toxiques neurologiques graves ou menaçant le pronostic vital. Si une toxicité neurologique est suspectée, la traiter selon les recommandations figurant au Tableau 3 et, de surcroît, tenir compte des lignes directrices de l’établissement, s’il y a lieu.
Si l’on soupçonne un SLC concomitant à la toxicité neurologique, administrer ce qui suit :
- Corticostéroïdes selon l’intervention la plus énergique fondée sur les grades de SLC et de toxicité neurologique indiqués au Tableau 2 et au Tableau 3.
- Tocilizumab selon le grade du SLC indiqué au Tableau 2.
- Anticonvulsivants selon le grade de toxicité neurologique indiqué au Tableau 3.
Tableau 3 : Classification de la toxicité neurologique (TN) et lignes directrices de traitement
| Grade de TNa | Corticostéroïdes et anticonvulsivants1 |
Grade 1 Exemples : Somnolence : légère somnolence ou envie de dormir Confusion : légère désorientation Encéphalopathie : limitation légère des activités de la vie quotidienne (AVQ) Dysphasie : n’altérant pas la capacité de communiquer | Commencer l’administration d’anticonvulsivants non sédatifs (p. ex. lévétiracétam) en prophylaxie. Si apparition 72 heures ou plus après la perfusion, surveiller le patient. Si apparition moins de 72 heures après la perfusion, envisager l’administration de 10 mg de dexaméthasone par voie i.v. toutes les 12 à 24 heures pendant 2 ou 3 jours. |
Grade 2 Exemples : Somnolence : modérée, limitation des AVQ instrumentales Confusion : désorientation modérée Encéphalopathie : limitation des AVQ instrumentales Dysphasie : altération modérée de la capacité à communiquer spontanément Convulsions | Commencer l’administration d’anticonvulsivants non sédatifs (p. ex. lévétiracétam) en prophylaxie. Administrer 10 mg de dexaméthasone par voie i.v. toutes les 12 heures pendant 2 ou 3 jours, ou plus longtemps si les symptômes persistent. Envisager une réduction graduelle de la dose pour toute exposition totale aux corticostéroïdes de plus de 3 jours. Si aucune amélioration n’est observée après 24 heures ou si les effets indésirables neurologiques s’aggravent, augmenter la dose et/ou la fréquence de la dexaméthasone jusqu’à un maximum de 20 mg par voie IV toutes les 6 heures. Si aucune amélioration n’est constatée après 24 heures, si les symptômes progressent rapidement ou si des complications menaçant le pronostic vital surviennent, administrer de la méthylprednisolone (dose de départ de 2 mg/kg, suivie de 2 mg/kg divisés en 4 administrations par jour; diminution progressive dans les 7 jours). |
Grade 3 Exemples : Somnolence : obnubilation ou stupeur Confusion : désorientation grave Encéphalopathie : limitation des AVQ liées aux soins personnels Dysphasie : grave atteinte réceptive ou expressive, altérant la capacité à lire, à écrire ou à communiquer de manière intelligible | Commencer l’administration d’anticonvulsivants non sédatifs (p. ex. lévétiracétam) en prophylaxie. Administrer de 10 à 20 mg de dexaméthasone par voie i.v. toutes les 8 à 12 heures. Les corticostéroïdes ne sont pas recommandés pour les maux de tête isolés de grade 3. En l’absence d’amélioration après 24 heures ou en cas d’aggravation de la toxicité neurologique, passer à la méthylprednisolone (dose et fréquence selon le grade 2). Si l’on soupçonne un œdème cérébral, envisager une hyperventilation et un traitement hyperosmolaire. Administrer de la méthylprednisolone à forte dose (de 1 à 2 g, à répéter toutes les 24 heures au besoin; diminuer la dose selon les indications cliniques) et du cyclophosphamide à raison de 1,5 mg/m2. |
Grade 4 Conséquences potentiellement mortelles Intervention urgente indiquée Besoin de ventilation mécanique | Commencer l’administration d’anticonvulsivants non sédatifs (p. ex. lévétiracétam) en prophylaxie. Administrer 20 mg de dexaméthasone par voie i.v. toutes les 6 heures. En l’absence d’amélioration après 24 heures ou en cas d’aggravation de la toxicité neurologique, passer à la méthylprednisolone (dose et fréquence selon le grade 2). Si l’on soupçonne un œdème cérébral, envisager une hyperventilation et un traitement hyperosmolaire. Administrer de la méthylprednisolone à forte dose (de 1 à 2 g, à répéter toutes les 24 heures au besoin; diminuer la dose selon les indications cliniques) et du cyclophosphamide à raison de 1,5 mg/m2. |
a Critères CTCAE (Common Terminology Criteria for Adverse Events) du NCI pour la classification des effets toxiques neurologiques.
1 Les recommandations figurant dans le Tableau 3 reposent sur celles ayant trait à la prise en charge de la TN formulées dans le cadre des études cliniques sur BREYANZI.
Santé reproductive
- Reproduction
Les femmes en âge de procréer doivent subir un test de grossesse avant de commencer le traitement par BREYANZI.
La contraception pour le ou la partenaire qui recevra BREYANZI doit être expliquée comme ci-dessous :
Les femmes sexuellement actives aptes à procréer doivent utiliser
une méthode de contraception efficace (c’est-à-dire associée à un taux de grossesse inférieur à 1 %) après l’administration de BREYANZI.
Les hommes qui ont reçu BREYANZI et qui sont sexuellement actifs doivent utiliser un condom lorsqu’ils ont des relations sexuelles avec une femme apte à procréer ou enceinte.
Consulter les monographies de la fludarabine et du cyclophosphamide pour obtenir de plus amples renseignements sur la nécessité d’utiliser une méthode de contraception efficace chez les patients qui
reçoivent une chimiothérapie de lymphodéplétion.
Il n’y a pas suffisamment de données sur l’exposition pour fournir une recommandation concernant la durée de la contraception après le traitement par BREYANZI.
- Fertilité
On ne dispose d’aucune donnée sur l’effet de BREYANZI sur la fertilité.
- Risque tératogène
On ne dispose d’aucune donnée sur le risque tératogène associé à BREYANZI.
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose d’aucune donnée sur l’utilisation de BREYANZI chez la femme enceinte. Aucune étude de toxicité sur la reproduction et le développement n’a été menée chez l’animal pour déterminer si BREYANZI comporte un risque pour le fœtus s’il est administré à une femme enceinte.
On ignore si BREYANZI peut passer de la mère au fœtus. Selon le mode d’action, les cellules transduites qui traversent le placenta pourraient entraîner une toxicité fœtale, y compris une lymphocytopénie B. Par conséquent, BREYANZI n’est pas recommandé chez les femmes enceintes, et une grossesse après la perfusion de BREYANZI doit faire l’objet d’une discussion avec le professionnel de la santé traitant.
Considérations cliniques
Effets indésirables fœtaux/néonataux
L’évaluation des taux d’immunoglobulines et de lymphocytes B chez les nouveau-nés dont les mères ont été traitées par BREYANZI doit être envisagée.
7.1.2 Allaitement
On ignore si les cellules de BREYANZI sont excrétées dans le lait maternel ou transmises à l’enfant allaité. Il faut tenir compte des bienfaits de l’allaitement sur le développement et la santé du nourrisson, du besoin clinique d’administrer BREYANZI à la mère ainsi que des effets indésirables possibles du médicament ou de la maladie sous-jacente de la mère chez l’enfant allaité. Les femmes qui allaitent doivent être informées du risque potentiel pour l’enfant.
7.1.3 Enfants et adolescents
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de BREYANZI dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Dans les essais cliniques sur BREYANZI, 36 (39 %) des 92 patients ayant reçu un traitement antérieur pour un LDGCB étaient âgés de 65 ans ou plus et aucun d’eux n’avait 75 ans ou plus; tandis que 71 (40 %) des 176 patients ayant déjà reçu au moins deux traitements pour un LDGCB étaient âgés de 65 ans ou plus, et 15 (9 %) avaient 75 ans ou plus. Aucune différence d’importance clinique sur le
| plan de l’innocuité ou de l’efficacité de BREYANZI n’a été observée entre ces patients et les patients plus | |
| jeunes. | |
Aucun ajustement posologique n’est nécessaire chez les patients âgés de 65 ans ou plus.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables suivants sont décrits à la section 7 Mises en garde et précautions :
- Syndrome de libération de cytokines
- Hypogammaglobulinémie
- Réactions d’hypersensibilité
- Cytopénies prolongées
- Infections graves
- Toxicité neurologique
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Les données sur l’innocuité décrites dans la présente section rendent compte de l’exposition à BREYANZI et sont issues de l’étude TRANSFORM (BCM-003) menée auprès de 89 patients adultes atteints d’un lymphome à grandes cellules B récidivant ou réfractaire (R/R) qui ont été traités par BREYANZI (voir la section 14 Études cliniques). La durée médiane du suivi était d’au plus 16,4 mois.
Les effets indésirables les plus fréquents (≥ 20 %), tous grades confondus, étaient les suivants : neutropénie (80,9 %), anémie (59,6 %), thrombocytopénie (55,1 %), pyrexie (55,1 %), SLC (49,4 %), maux de tête (37,1 %), fatigue (27,0 %), nausées (24,7 %), lymphopénie (21,3 %), étourdissements (21,3 %) et constipation (20,2 %).
Les effets indésirables graves les plus fréquents étaient les suivants : SLC (14 %), neutropénie (7 %), pyrexie (5 %), thrombocytopénie (3 %), neutropénie fébrile (3 %), embolie pulmonaire (2 %), maux de tête (2 %), aphasie (2 %), infection par la COVID-19 (2 %) et faiblesse musculaire (1 %). Des effets indésirables mortels sont survenus chez 1,1 % des patients.
Le Tableau 4 résume les effets indésirables (autres que ceux touchant les résultats de laboratoire) qui se sont produits chez au moins 10 % des patients traités par BREYANZI. Les effets indésirables du médicament sont répertoriés par fréquence (%), les effets les plus fréquents étant mentionnés en premier.
Tableau 4 : Effets indésirables observés chez au moins 10 % des patients traités par BREYANZI dans le cadre de l’étude TRANSFORM
| Patients traités par BREYANZI | Patients ayant reçu le traitement | |||||||||||
| usuel | ||||||||||||
| Classification par système et organe / Terme privilégié | Tous grades | Grade 3 ou plus | Tous grades | Grade 3 ou plus | ||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| N = 89 | N = 89 | N = 91 | N = 91 | |||||||||
Affections hématologiques et du système lymphatique Neutropénie fébrile | 10 (11) | 6 (7) | 24 (26) | 21 (23) | ||||||||
Affections cardiovasculaires Tachycardiea | 14 (16) | 0 (0) | 15 (17) | 0 (0) | ||||||||
Affections gastro-intestinales Nausées Constipation Diarrhée Douleur abdominaleb Vomissements | 22 (25) 18 (20) 16 (18) 10 (11) 11 (12) | 0 (0) 2 (2) 0 (0) 1 (1) 0 (0) | 54 (59) 24 (26) 38 (42) 18 (20) 27 (30) | 4 (4) 0 (0) 3 (3) 1 (1) 2 (2) | ||||||||
Troubles généraux et anomalies au site d’administration Fatiguec Pyrexie Œdèmed Frissons | 24 (27) 49 (55) 9 (10) 10 (11) | 0 (0) 2 (2) 0 (0) 0 (0) | 39 (43) 21 (23) 19 (21) 4 (4) | 2 (2) 0 (0) 0 (0) 0 (0) | ||||||||
Affections du système immunitaire Syndrome de libération de cytokines | 44 (49) | 1 (1) | 0 (0) | 0 (0) | ||||||||
Infections et infestationse Infections par des agents pathogènes non précisés Troubles infectieux d’origine bactérienne Troubles infectieux d’origine virale | 12 (14) 11 (12) 9 (10) | 5 (6) 5 (6) 2 (2) | 29 (32) 9 (10) 5 (6) | 16 (18) 7 (8) 1 (1) | ||||||||
Troubles du métabolisme et de la nutrition Diminution de l’appétit | 13 (15) | 0 (0) | 30 (33) | 4 (4) | ||||||||
Tableau 4 : Effets indésirables observés chez au moins 10 % des patients traités par BREYANZI dans le cadre de l’étude TRANSFORM
| Patients traités par BREYANZI | Patients ayant reçu le traitement | |||||||||||
| usuel | ||||||||||||
| Classification par système et organe / Terme privilégié | Tous grades | Grade 3 ou plus | Tous grades | Grade 3 ou plus | ||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| N = 89 | N = 89 | N = 91 | N = 91 | |||||||||
Affections musculosquelettiques et du tissu conjonctif Arthralgie | 9 (10) | 0 (0) | 11 (12) | 0 (0) | ||||||||
Affections du système nerveux Maux de têtef Étourdissementsg Tremblementsh | 33 (37) 19 (21) 10 (11) | 6 (7) 1 (1) 1 (1) | 22 (24) 15 (17) 1 (1) | 1 (1) 1 (1) 0 (0) | ||||||||
Affections psychiatriques Insomniei | 13 (15) | 0 (0) | 10 (11) | 0 (0) | ||||||||
Affections respiratoires, thoraciques et médiastinales Touxj | 10 (11) | 0 (0) | 10 (11) | 0 (0) | ||||||||
Affections de la peau et du tissu sous-cutané Éruption cutanéek | 12 (14) | 1 (1) | 8 (9) | 0 (0) | ||||||||
Affections vasculaires Hypotensionl | 16 (18) | 2 (2) | 6 (7) | 0 (0) | ||||||||
Résumé des termes privilégiés associés au SLC ainsi que des symptômes qui lui sont propres, notamment : frissons, étourdissements, fatigue, maux de tête, hypotension, nausées, pyrexie, tachycardie, vomissements. Les effets indésirables sont codés à l’aide de la version 23.0 de la classification MedDRA. La gravité des effets indésirables est établie à l’aide des CTCAE (Common Terminology Criteria for Adverse Events) du NCI (National Cancer Institute), version 4.03. Les effets indésirables sont présentés par terme privilégié/classe de système organique.
[a] La tachycardie comprend la tachycardie sinusale et la tachycardie.
[b] La douleur abdominale inclut la douleur abdominale, la douleur dans la partie inférieure de l’abdomen, la douleur dans la partie supérieure de l’abdomen et la sensibilité abdominale.
[c] La fatigue inclut la fatigue et le malaise.
[d] L’œdème inclut l’œdème localisé, l’œdème périphérique et l’enflure périphérique.
[e] Les infections et les infestations sont regroupées conformément aux groupes de termes de haut niveau du MedDRA. [f] Les maux de tête comprennent les maux de tête, la migraine et la migraine avec aura.
[g] Les étourdissements comprennent les étourdissements, les étourdissements posturaux, la présyncope et la syncope. [h] Les tremblements comprennent les tremblements au repos et les tremblements.
[i] L’insomnie comprend l’insomnie et les troubles du sommeil.
[j] La toux comprend la toux et la toux productive.
[k] L’éruption cutanée comprend la dermatite acnéiforme, l’érythème, l’érythème polymorphe, l’érythème noueux, l’éruption cutanée, l’éruption maculopapuleuse et l’éruption prurigineuse.
[l] L’hypotension comprend l’hypotension et l’hypotension orthostatique.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Les données sur l’innocuité décrites dans la présente section rendent compte de l’exposition à BREYANZI. Il s’agit des données regroupées de deux études (TRANSCEND [017001] et TRANSCEND WORLD [JCAR017-BCM-001]) menées auprès de 213 patients adultes atteints d’un lymphome à grandes cellules B récidivant ou réfractaire (R/R) qui ont reçu une dose fixe de BREYANZI comprise dans un intervalle posologique de 60 x 106 à 120 x 106 lymphocytes T CAR-positifs viables (voir la section 14 Études cliniques). La durée médiane du suivi a été de 10,4 mois. L’âge médian des sujets de la population étudiée était de 62 ans (intervalle : de 18 à 79 ans); 66 % étaient des hommes. L’indice de performance ECOG (Eastern Cooperative Oncology Group) au moment de la sélection était de 0 chez 40 % des patients, de 1 chez 58 % des patients et de 2 chez 2 % des patients; 62 % des patients avaient reçu un traitement anticancéreux pour maîtriser la maladie.
Les effets indésirables les plus fréquents (≥ 20 %), tous grades confondus et autres que ceux touchant les résultats de laboratoire, étaient les suivants : fatigue (44 %), SLC (39 %), maux de tête (31 %), nausées (32 %), tachycardie (28 %), diarrhée (25 %), encéphalopathie (25 %), diminution de l’appétit (25 %), hypotension (35 %), toux (23 %), infections par des agents pathogènes non précisés (23 %), pyrexie (50 %), douleur abdominale (20 %), constipation (20 %) et étourdissements (20 %).
Des effets indésirables graves ont été signalés chez 44 % des patients. Les effets indésirables graves les plus fréquents (> 2 %), autres que ceux touchant les résultats de laboratoire, étaient les suivants : SLC (16 %), aphasie (5 %), état de confusion (4 %), pneumonie (4 %), pyrexie (4 %), encéphalopathie (3 %) et hypotension (3 %). Dix-huit patients (8 %) ont dû être admis à l’unité de soins intensifs.
Les effets indésirables de grade 3 ou plus les plus courants (> 2 %), autres que ceux touchant les résultats de laboratoire, comprenaient les suivants : infections par des agents pathogènes non précisés (9 %), neutropénie fébrile (8 %), encéphalopathie (7 %), hypotension (9 %), hypoxie (4 %), douleur abdominale (3 %), aphasie (3 %), SLC (3 %), diminution de l’appétit (3 %), délire (3 %), étourdissements (3 %), dyspnée (3 %), hémorragie gastro-intestinale (3 %), infections bactériennes (3 %), insuffisance rénale (3 %), arythmie (2 %), nausées (2 %) et hypertension (2 %). Des effets indésirables de grade 5 (mortels) ont été signalés chez 7 patients (cardiomyopathie, leucoencéphalopathie [attribuée à une exposition antérieure à la fludarabine], choc septique [considéré comme étant non lié à BREYANZI], septicémie à Candida, hémorragie pulmonaire, syndrome de défaillance multiviscérale et insuffisance respiratoire).
Le Tableau 5 résume les effets indésirables (autres que ceux touchant les résultats de laboratoire) qui se sont produits chez au moins 10 % des patients traités par BREYANZI. Les effets indésirables du médicament (Tableau 5) sont énumérés par classe de système organique du MedDRA. Dans chaque classe, les effets indésirables du médicament sont répertoriés par fréquence (%), les effets les plus fréquents étant mentionnés en premier.
Tableau 5 : Effets indésirables observés chez au moins 10 % des patients traités par BREYANZI dans le cadre des études TRANSCEND et TRANSCEND WORLD
Classification par système et organe / Terme privilégié | Tous grades | Grade 3 ou plus | ||||
| n = 213 | n = 213 | |||||
| n (%) | n (%) | |||||
Affections cardiovasculaires Tachycardiea | 60 (28) | 1 (0,5) | ||||
Affections gastro-intestinales Nausées Diarrhée Constipation Douleur abdominaleb Vomissements | 67 (32) 53 (25) 43 (20) 42 (20) 33 (16) | 5 (2) 2 (1) 0 (0) 6 (3) 1 (0,5) | ||||
Troubles généraux et anomalies au site d’administration Fatiguec Pyrexie Œdèmed Frissons Douleur | 93 (44) 107 (50) 38 (18) 38 (18) 22 (10) | 4 (2) 4 (2) 3 (1) 0 (0) 0 (0) | ||||
Affections du système immunitaire Syndrome de libération de cytokines Hypogammaglobulinémiee | 82 (39) 34 (16) | 7 (3) 0 (0) | ||||
Infections et infestationsf Infections par des agents pathogènes non précisés Troubles infectieux d’origine bactérienne | 48 (23) 23 (11) | 18 (9) 7 (3) | ||||
Troubles du métabolisme et de la nutrition Diminution de l’appétit | 53 (25) | 6 (3) | ||||
Affections du système nerveux Maux de têteg Encéphalopathieh Étourdissementsi Tremblementsj | 66 (31) 53 (25) 43 (20) 35 (16) | 3 (1) 14 (7) 6 (3) 1 (0,5) | ||||
| Affections psychiatriques | ||||||
| Insomnie | 25 (12) | 1 (0,5) |
Affections du rein et des voies urinaires Insuffisance rénalek | 23 (11) | 6 (3) |
Affections respiratoires, thoraciques et médiastinales Touxl Dyspnéem Hypoxie | 49 (23) 36 (17) 27 (13) | 0 (0) 7 (3) 8 (4) |
Affections de la peau et du tissu sous-cutané Éruption cutanéen | 24 (11) | 2 (1) |
Affections vasculaires Hypotensiono | 74 (35) | 19 (9) |
Résumé des termes privilégiés associés au SLC ainsi que des symptômes qui lui sont propres, notamment : frissons, diminution de l’appétit, étourdissements, dyspnée, fatigue, maux de tête, hypotension, hypoxie, nausées, douleur, pyrexie, tachycardie, tremblements.
[a] La tachycardie comprend l’augmentation de la fréquence cardiaque, la tachycardie sinusale et la tachycardie. [b] La douleur abdominale inclut la gêne abdominale, la douleur abdominale, la douleur dans la partie inférieure de l’abdomen, la douleur dans la partie supérieure de l’abdomen, la rigidité abdominale, la sensibilité abdominale et la douleur gastro-intestinale.
[c] La fatigue inclut la fatigue et le malaise.
[d] L’œdème inclut l’œdème, l’œdème génital, l’œdème périphérique, l’œdème généralisé, l’œdème localisé, l’œdème scrotal, l’enflure périphérique et l’enflure.
[e] L’hypogammaglobulinémie inclut l’hypogammaglobulinémie et la diminution du taux d’immunoglobulines. [f] Les infections et les infestations sont regroupées conformément aux groupes de termes de haut niveau du MedDRA. [g] Les maux de tête comprennent les maux de tête, la gêne à la tête, la migraine et les maux de tête d’origine sinusale. [h] L’encéphalopathie comprend l’amnésie, les troubles cognitifs, l’état de confusion, le trouble de dépersonnalisation/déréalisation, les diminutions du niveau de conscience, les troubles de l’attention, l’affect abrasé, l’hypersomnie, l’incohérence, la léthargie, la leucoencéphalopathie, la perte de conscience, les troubles de la mémoire, les troubles mentaux, les altérations de l’état mental, la paranoïa, la somnolence et la stupeur.
[i] Les étourdissements comprennent les étourdissements, la présyncope et la syncope.
[j] Les tremblements comprennent les tremblements, les tremblements essentiels et les tremblements au repos. [k] L’insuffisance rénale comprend la lésion rénale aiguë, l’augmentation du taux de créatinine sanguine, l’insuffisance rénale, l’atteinte rénale et la lésion rénale.
[l] La toux comprend la toux, la toux productive et le syndrome de toux des voies respiratoires supérieures. [m] La dyspnée comprend l’insuffisance respiratoire aiguë, la dyspnée, la dyspnée d’effort et l’insuffisance respiratoire. [n] L’éruption cutanée comprend la dermatite acnéiforme, l’érythème, l’éruption cutanée, l’éruption maculopapuleuse et l’éruption prurigineuse.
[o] L’hypotension comprend l’hypotension et l’hypotension orthostatique.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Les autres effets indésirables d’importance clinique ayant été signalés chez moins de 10 % des patients traités par BREYANZI comprennent les suivants :
- Troubles cardiaques : arythmiea (2,2 %)
- Troubles gastro-intestinaux : hémorragie gastro-intestinale (1,1 %)
- Troubles du système immunitaire : hypogammaglobulinémie (7,9 %), lymphohistiocytose hémophagocytaire (1,1 %)
- Infections et infestations : troubles infectieux d’origine fongique (4,5 %)
Blessure, empoisonnement et complications liées à une intervention : réaction liée à la perfusion
(1,1 %)
Troubles du système nerveux : encéphalopathieb (9,0 %), aphasie (4,5 %), neuropathie périphérique
(3,4 %), ataxie/troubles de la démarche (2,2 %), parésiec (2,2 %), troubles visuels (2,2 %), syndrome cérébelleux (1,1 %)
- Troubles psychiatriques : anxiété (2,2 %), délired (2,2 %)
- Troubles rénaux et urinaires : insuffisance rénalee (4,5 %)
- Troubles respiratoires, thoraciques et médiastinaux : épanchement pleural (3,4 %)
- Troubles vasculaires : hypertension (6,7 %), thrombosef (3,4 %)
[a] L’arythmie comprend la fibrillation auriculaire, les extrasystoles, la tachycardie supraventriculaire et les extrasystoles ventriculaires.
[b] L’encéphalopathie comprend l’amnésie, l’état de confusion, les diminutions du niveau de conscience, les troubles de l’attention, l’encéphalopathie, la léthargie, les troubles de la mémoire, les altérations de l’état mental et la somnolence. [c] La parésie comprend la parésie du nerf facial et la paralysie des cordes vocales.
[d] Le délire comprend l’agitation, les hallucinations, l’irritabilité et l’hyperactivité.
[e] L’insuffisance rénale comprend la lésion rénale aiguë, l’augmentation du taux de créatinine sanguine, l’insuffisance rénale et l’atteinte rénale.
[f] La thrombose comprend la thrombose veineuse profonde, l’embolie pulmonaire et la thrombophlébite.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Les autres effets indésirables d’importance clinique ayant été signalés chez moins de 10 % des patients traités par BREYANZI comprennent les suivants :
Troubles sanguins et lymphatiques : neutropénie fébrile (7,5 %), histiocytose hémophagocytaire
(0,9 %)
- Troubles cardiaques : arythmiea (6,6 %), cardiomyopathie (1,4 %)
- Troubles gastro-intestinaux : hémorragie gastro-intestinaleb (4,2 %)
- Infections et infestationsc : troubles infectieux d’origine virale (9,9 %), troubles infectieux d’origine fongique (6,6 %)
Blessure, empoisonnement et complications liées à une intervention : réaction liée à la perfusion
(1,9 %)
- Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale (0,5 %)
Troubles du système nerveux : aphasie (9,9 %), neuropathie périphérique (9,9 %), troubles visuelsd
(5,6 %), ataxie/troubles de la démarchee (3,8 %), syndrome cérébelleuxf (3,8 %), événements cérébrovasculairesg (1,9 %), convulsionsh (0,9 %), parésiei (2,8 %), œdème cérébral (0,5 %)
- Troubles psychiatriques : délirej (9,9 %), anxiété (8,5 %)
- Troubles respiratoires, thoraciques et médiastinaux : épanchement pleural (6,1 %), œdème pulmonaire (0,9 %)
- Troubles vasculaires : hypertensionk (9,9 %), thrombosel (4,7 %)
[a] L’arythmie comprend l’arythmie, la fibrillation auriculaire, le bloc auriculo-ventriculaire complet, le bloc auriculo-ventriculaire du deuxième degré, le bloc de branche gauche, le bloc de branche droit, la tachycardie supraventriculaire, les extrasystoles ventriculaires et la tachycardie ventriculaire.
[b] L’hémorragie gastro-intestinale comprend l’hémorragie gastro-intestinale, l’hémorragie provenant d’un ulcère gastrique, l’hématochézie, le méléna, l’hémorragie rectale et l’hémorragie gastro-intestinale supérieure. [c] Les infections et les infestations sont regroupées conformément aux groupes de termes de haut niveau du MedDRA.
[d] Les troubles visuels comprennent la cécité unilatérale, la paralysie du regard, la mydriase, le nystagmus, la vision floue et l’altération du champ visuel.
[e] L’ataxie/les troubles de la démarche comprennent l’ataxie et les troubles de la démarche.
[f] Le syndrome cérébelleux comprend le trouble de l’équilibre, le syndrome cérébelleux, la dyskinésie, la dysmétrie et l’altération de la coordination œil-main.
[g] Les événements cérébrovasculaires comprennent l’infarctus cérébral, la thrombose veineuse cérébrale, l’accident cérébrovasculaire, l’hémorragie intracrânienne et l’accident ischémique transitoire.
[h] Les convulsions comprennent les convulsions et l’état de mal épileptique.
[i] La parésie comprend la diplégie, la paralysie faciale, l’hémiparésie, l’hémiplégie, la parésie et la paralysie du 6e nerf crânien. [j] Le délire comprend l’agitation, le délire, les idées délirantes, la désorientation, les hallucinations, les hallucinations visuelles, l’hyperactivité et l’irritabilité.
[k] L’hypertension comprend l’hypertension et l’hypertension orthostatique.
[l] La thrombose comprend la thrombose veineuse profonde, l’embolie, l’embolie pulmonaire, la thrombose, la thrombose veineuse dans un membre et la thrombose de la veine cave. [liste]
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Le Tableau 6 décrit les anomalies des constantes biologiques de grade 3 ou 4 survenues en cours de traitement chez au moins 10 % des patients.
Tableau 6 : Anomalies des constantes biologiques de grade 3 ou 4 survenues en cours de traitement chez au moins 10 % des patients traités par BREYANZI dans le cadre de l’étude TRANSFORM, d’après le CTCAE du NCIa (n = 89)
| Anomalie des constantes biologiques | Grade 3 ou 4 n (%) |
Neutropénie Thrombocytopénie Anémie Lymphopénie | 66 (74) 42 (47) 29 (33) 9 (10) |
a CTCAE du NCI = Common Terminology Criteria for Adverse Events du National Cancer Institute, version 4.03
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Le Tableau 7 décrit les anomalies des constantes biologiques de grade 3 ou 4 survenues en cours de traitement chez au moins 10 % des patients.
Tableau 7 : Anomalies des constantes biologiques de grade 3 ou 4 survenues en cours de traitement chez au moins 10 % des patients traités par BREYANZI dans le cadre des études TRANSCEND et TRANSCEND WORLD, d’après le CTCAE du NCIa (n = 213)
| Anomalie des constantes biologiques | Grade 3 ou 4 n (%) n = 213 |
Neutropénie Leucopénie Thrombocytopénie Anémie Hypophosphatémie | 157 (74) 110 (52) 82 (38) 48 (23) 29 (14) |
a CTCAE du NCI = Common Terminology Criteria for Adverse Events du National Cancer Institute, version 4.03
8.5 Effets indésirables observés après la commercialisation
Les effets suivants ont été observés au cours de l’utilisation de BREYANZI après l’approbation de commercialisation. On ne peut pas estimer la fréquence de ces épisodes signalés de façon volontaire, car ils sont survenus chez un échantillon de patients dont le nombre est inconnu.
Troubles du système nerveux : syndrome de neurotoxicité associé aux cellules immunitaires effectrices (ICANS)
Des décès liés à l’ICANS ont été signalés au cours de la surveillance de routine après commercialisation.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions n’a été effectuée chez les humains.
9.3 Interactions médicament-comportement
L’interaction de BREYANZI avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
Interactions pharmacocinétiques
Aucune étude sur les interactions médicamenteuses pharmacocinétiques n’a été réalisée avec BREYANZI. Les lymphocytes T sont connus pour être sensibles aux agents immunosuppresseurs. Le rapport bienfaits-risques des agents immunosuppresseurs, y compris les corticostéroïdes, la chimiothérapie cytotoxique, les immunophilines et les inhibiteurs de mTOR, doit être pris en considération, car ces agents peuvent être lymphotoxiques et diminuer l’efficacité de BREYANZI (voir la section 10 Pharmacologie clinique, 10.3 Pharmacocinétique).
Interactions pharmacodynamiques
Anticorps monoclonaux dirigés contre le récepteur de croissance épidermique humain (AcM anti-EGFR)
Les AcM anti-EGFR (p. ex. cétuximab et panitumumab) ont le potentiel de réduire le nombre de cellules contenues dans BREYANZI, car un EGFR tronqué est exprimé sur les cellules CAR-T et pourrait ainsi
réduire les bienfaits de BREYANZI. Les prescripteurs doivent évaluer soigneusement les bienfaits et les risques avant d’utiliser un traitement AcM anti-EGFR.
Vaccins à virus vivants
L’innocuité des vaccins à virus vivants administrés durant ou après un traitement par BREYANZI n’a pas été étudiée. L’efficacité des vaccins peut être diminuée par une aplasie prolongée des lymphocytes B et une hypogammaglobulinémie (voir la section 7 Mises en garde et précautions). L’administration de vaccins à virus vivants n’est pas recommandée pendant au moins 6 semaines avant le début de la chimiothérapie de lymphodéplétion, durant le traitement par BREYANZI et jusqu’au rétablissement immunitaire suivant le traitement par BREYANZI.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Le VIH et le lentivirus utilisé pour fabriquer BREYANZI ont en commun de courtes portions limitées de matériel génétique (ARN). Par conséquent, certains tests commerciaux d’acide nucléique du VIH peuvent donner des résultats faussement positifs chez les patients ayant reçu BREYANZI.
10 Pharmacologie clinique
10.1 Mode d’action
BREYANZI est une immunothérapie cellulaire autologue génétiquement modifiée qui est dirigée contre l’antigène CD19 et administrée selon une composition définie visant à réduire la variabilité de la dose de lymphocytes T CD8-positifs et CD4-positifs. Le CAR est composé d’un fragment variable à chaîne unique (scFv) dérivé de l’anticorps monoclonal FMC63, de la région charnière de l’IgG4, du domaine transmembranaire CD28, du domaine de costimulation 4-1BB (CD137) et du domaine d’activation zêta CD3. La signalisation CD3 zêta est essentielle pour déclencher l’activation des lymphocytes T et l’activité antitumorale, tandis que la signalisation 4-1BB (CD137) renforce l’expansion et la persistance de BREYANZI. En outre, BREYANZI comprend un récepteur de croissance épidermique humain tronqué (EGFRt) non fonctionnel qui est coexprimé à la surface cellulaire avec le CAR spécifique au CD19.
La liaison de CAR au CD19 exprimé à la surface des cellules de la tumeur et des lymphocytes B normaux induit l’activation et la prolifération des cellules CAR-T, la libération de cytokines pro-inflammatoires et la mort des cellules cibles par cytotoxicité.
10.2 Pharmacodynamie
À la suite de la perfusion de BREYANZI, les réponses pharmacodynamiques ont été évaluées sur une période de quatre semaines en mesurant l’élévation transitoire de biomarqueurs solubles, comme les cytokines, les chimiokines et d’autres molécules. L’élévation maximale des biomarqueurs solubles a été observée dans les 14 premiers jours suivant la perfusion de BREYANZI, le retour aux valeurs initiales se produisant dans les 28 jours.
Une aplasie des lymphocytes B, définie comme un nombre de lymphocytes B CD19 positifs représentant
moins de 3 % des lymphocytes du sang périphérique, est un effet cible de BREYANZI. Une aplasie des lymphocytes B a été observée chez la majorité des patients jusqu’à un an après la perfusion de BREYANZI.
10.3 Pharmacocinétique
Après la perfusion, on a observé une expansion initiale de BREYANZI, suivie d’un déclin biexponentiel. Le temps médian écoulé avant l’expansion maximale dans le sang périphérique était de 11 jours après la première perfusion. BREYANZI est demeuré présent dans le sang périphérique pendant une période allant jusqu’à 2 ans.
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Chez les sujets ayant répondu au traitement (N = 77) et chez ceux n’ayant pas répondu au traitement (N = 7), la Cmax médiane était de 33 222 et 95 618 copies/µg, respectivement. L’ASC0-28j médiane était de 267 429 et 733 406 jour*copies/µg chez les sujets ayant répondu au traitement et chez ceux n’y ayant pas répondu, respectivement.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Chez les sujets ayant répondu au traitement (N = 122), la Cmax médiane était 2,17 fois plus élevée que chez les patients n’ayant pas répondu au traitement (N = 35) (32 093,2 contre 14 776,0 copies/µg). Chez les sujets ayant répondu au traitement, l’ASC0-28j médiane était 1,92 fois plus élevée que chez les sujets n’ayant pas répondu au traitement (265 237,5 contre 138 183,9 jour*copies/µg) (voir le Tableau 8).
Certains patients ont eu besoin de tocilizumab et de corticostéroïdes pour la prise en charge du SLC et des effets toxiques neurologiques. Les patients traités par le tocilizumab (N = 33) ont présenté une Cmax et une ASC0-28j médianes 3,87 et 3,69 fois plus élevées, respectivement, que les patients n’ayant pas reçu de tocilizumab (N = 132). De même, les patients qui ont reçu des corticostéroïdes (N = 29) ont présenté une Cmax et une ASC0-28j médianes 4,32 fois et 3,73 fois plus élevées, respectivement, que les patients qui n’ont pas reçu de corticostéroïdes (N = 136).
Les patients âgés de moins de 65 ans (N = 98) présentaient une Cmax et une ASC0-28j médianes 2,48 fois et 2,64 fois plus élevées, respectivement, que les patients âgés de 65 ans ou plus (N = 67). Un lien net n’a pas été démontré entre le sexe, la race, l’origine ethnique ou le poids corporel et la Cmax et l’ASC0-28j.
Tableau 8 : Paramètres cinétiques cellulaires de BREYANZI chez des patients adultes atteints de lymphome à grandes cellules B récidivant ou réfractaire
| Paramètre | Patients répondant au traitement n = 122 | Patients ne répondant pas au traitement n = 35 |
Cmax (copies/μg) Médiane IIQ Intervalle | 32 093,2 13 472,9 - 101 400,8 256,9 - 528 736,9 | 14 776,0 5 421,0 - 51 968,9 422,5 - 415 118,5 |
| Tmax (jour) Médiane IIQ | 11,0 10,0 - 14,0 | 14,0 10,0 - 15,0 |
| Intervalle | 6 - 30 | 6 - 41 |
ASC0-28j (jour*copies/μg) Médiane IIQ Intervalle | 265 237,5 111 935,2 - 736 225,6 2 602 - 5 144 642 | 138 183,9 36 538,7 - 507 566,8 5 522 - 6 646 582 |
n est le nombre de patients chez qui le paramètre pharmacocinétique était évaluable. IIQ : intervalle interquartile : Q1-Q3 Les données sont basées sur les critères de Lugano 2014, d’après l’examen du CEI.
Aucune étude formelle sur l’insuffisance rénale et l’insuffisance hépatique n’a été menée.
10.4 Immunogénicité
BREYANZI peut provoquer la production d’anticorps antiproduit. L’immunogénicité de BREYANZI a été évaluée au moyen d’une épreuve par électrochimiluminescence (ECL) pour la détection des anticorps liants dirigés contre le domaine extracellulaire de liaison à CD-19 de BREYANZI.
Parmi les patients atteints d’un LDGCB ayant reçu un traitement antérieur, des anticorps antiproduit préexistants ont été décelés chez 1 % (1/89) d’entre eux. Des anticorps antiproduit induits ou stimulés par le traitement ont été décelés chez 2 % (2/89) des patients.
Parmi les patients atteints d’un LDGCB ayant reçu au moins deux traitements antérieurs, des anticorps antiproduit préexistants ont été décelés chez 9 % (18/209) d’entre eux. Des anticorps antiproduit induits ou stimulés par le traitement ont été décelés chez 16 % (32/202) des patients.
En raison du petit nombre de patients qui avaient des anticorps antiproduit, la relation entre le statut relatif aux anticorps antiproduit et l’efficacité, l’innocuité ou la pharmacocinétique n’était pas concluante.
11 Conservation, stabilité et mise au rebut
Conservation
BREYANZI est constitué de lymphocytes T autologues génétiquement modifiés et est présenté en flacons contenant des suspensions congelées distinctes de chaque composant CD8 et CD4. Chaque composant CD8 ou CD4 est emballé dans une boîte contenant jusqu’à quatre flacons, selon la concentration en lymphocytes T CAR-positifs viables du produit médicamenteux cryoconservé. Les boîtes de chaque composant CD8 et CD4 sont elles-mêmes placées dans un emballage extérieur et expédiées dans un contenant d’azote liquide. Un certificat de libération pour chaque composant et des étiquettes pour seringue propres au patient sont inclus à l’intérieur de l’emballage d’expédition.
- Confirmer l’identité du patient à la réception.
- Conserver les flacons dans de l’azote liquide en phase gazeuse (température inférieure ou égale à moins 130 °C) dans un système à température contrôlée.
- Décongeler BREYANZI avant la perfusion (voir la section 4 Posologie et administration). Ne commencer la décongélation et la préparation de BREYANZI que juste avant l’administration.
Stabilité
- Durée de conservation de 13 mois pour un flacon non ouvert s’il est conservé dans de l’azote liquide en phase gazeuse (température inférieure ou égale à moins 130 °C).
Une fois que BREYANZI a été prélevé dans les seringues, il faut procéder dès que possible à
l’administration. Le temps total entre le retrait du milieu de congélation et l’administration au patient ne doit pas dépasser 2 heures à la température ambiante (15 °C-25 °C).
Mise au rebut
BREYANZI contient des cellules sanguines humaines génétiquement modifiées. Il convient de suivre les lignes directrices locales en matière de biosécurité pour les produits médicinaux non utilisés ou les déchets. Toutes les matières qui ont été en contact avec BREYANZI (déchets solides et liquides) doivent être manipulées et éliminées conformément aux lignes directrices locales en matière de biosécurité, comme le seraient des déchets potentiellement infectieux. Les surfaces de travail qui ont été, ou ont pu être, en contact avec BREYANZI doivent être décontaminées avec un désinfectant approprié.
12 Instructions particulières de manipulation du produit
BREYANZI contient des cellules sanguines humaines génétiquement modifiées au moyen d’un vecteur lentiviral auto-inactivant incapable de se répliquer. Suivre les précautions universelles et les lignes directrices locales en matière de biosécurité pour la manipulation et l’élimination en vue d’éviter la transmission potentielle de maladies infectieuses.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : lisocabtagène maraleucel
Nom chimique : sans objet.
Formule moléculaire et masse moléculaire : sans objet.
Structure :
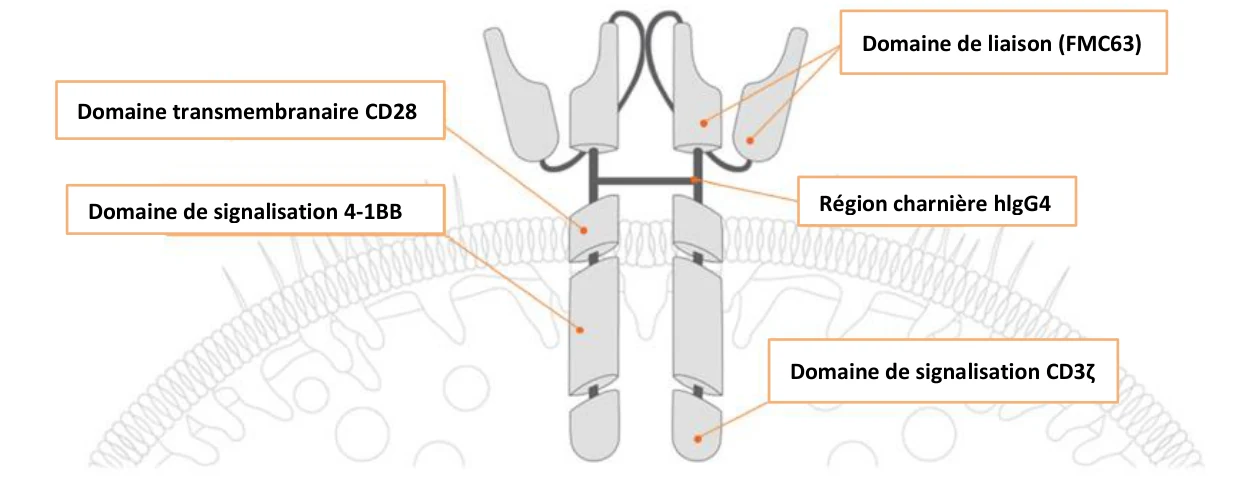
Propriétés physicochimiques : le lisocabtagène maraleucel est une suspension cellulaire pour perfusion légèrement opaque à opaque, incolore à jaune ou jaune brunâtre.
Norme pharmaceutique : sans objet, puisque la substance médicamenteuse est produite à partir des cellules autologues d’un patient donné.
Caractéristiques du produit :
BREYANZI est un produit à base de lymphocytes T. BREYANZI est préparé à partir des lymphocytes T du patient, qui sont purifiés à partir du produit obtenu par leucaphérèse standard. Les lymphocytes T CD8-positifs et CD4-positifs purifiés sont séparément activés et transduits au moyen d’un vecteur lentiviral incapable de se répliquer contenant le transgène CAR anti-CD19. Les lymphocytes T transduits sont reproduits en culture cellulaire, lavés, mis en suspension et cryoconservés dans des flacons distincts contenant les composants CD8 et CD4 qui, ensemble, constituent une dose unique de BREYANZI. Le produit doit subir un test de stérilité avant de pouvoir être expédié sous forme de suspension congelée dans des flacons destinés à un patient précis. Le produit doit être décongelé avant l’administration (voir les sections 4 Posologie et administration, 11 Conservation, stabilité et mise au rebut, 12 Instructions particulières de manipulation du produit).
La préparation de BREYANZI contient 1 % (v/v) d’albumine (humaine) à 25 %, 75 % (v/v) de CryostorMD CS10 [contenant 7,5 % de diméthylsulfoxyde (DMSO) (v/v), dextran], 24 % (v/v) de solution d’électrolytes pour injection, type 1.
Domaine de liaison (FMC63)
Région charnière hlgG4
Domaine de signalisation CD3ζ Domaine de signalisation 4-1BB
Domaine transmembranaire CD28
14 Études cliniques
14.1 Études cliniques par indication
Patients atteints d’un LGCB ayant reçu un traitement antérieur (2e intention)
Tableau 9 : Résumé des données démographiques des patients dans l’étude clinique sur le lymphome
à grandes cellules B récidivant ou réfractaire (étude TRANSFORM)
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration et | moyen | ||||||||
| durée | (tranche) | ||||||||
| TRANSFORM (BCM-003) | Essai de phase III ouvert, multicentrique, à répartition aléatoire et à groupes parallèles | Perfusion intraveineuse unique de BREYANZI à une dose comprise dans un intervalle posologique de 97-103 x 106 lymphocytes T CAR-positifs viables (comprenant des composants CD8 et CD4) | 92 patients ont été répartis au hasard pour recevoir BREYANZI et ont subi une leucaphérèse; 89 de ces patients ont été traités par BREYANZI | Sujets répartis au hasard dans le groupe BREYANZI : 60,0 ans (intervalle : de 20 à 74) | Sujets répartis au hasard dans le groupe BREYANZI : 44 hommes (47,8 %) 48 femmes (52,2 %) | ||||
L’efficacité de BREYANZI a été comparée au traitement usuel dans le cadre d’un essai de phase III ouvert, multicentrique, à répartition aléatoire et à groupes parallèles (TRANSFORM) chez des patients adultes atteints d’un lymphome non hodgkinien (LNH) à grandes cellules B primitif réfractaire ou ayant récidivé dans les 12 mois suivant une réponse complète à une chimio-immunothérapie initiale, et qui étaient candidats à une greffe de cellules souches hématopoïétiques (GCSH) autologue. Le traitement standard consistait en une chimio-immunothérapie de sauvetage suivie d’une chimiothérapie à forte dose et d’une greffe de cellules souches hématopoïétiques (GCSH) autologue. L’étude a été menée auprès de patients atteints d’un lymphome diffus à grandes cellules B (LDGCB) sans autre précision (n = 94), d’un LNH indolent de novo ou transformé, d’un lymphome à cellules B de haut grade comportant des réarrangements des gènes MYC et BCL-2 et/ou BCL-6, avec une histologie de LDGCB (lymphome à double impact ou lymphome à triple impact), d’un lymphome médiastinal primitif à grandes cellules B (LMPGCB), d’un lymphome à grandes cellules B riche en cellules T/histiocytes ou d’un lymphome folliculaire de grade 3B (LF3B). L’étude portait sur des patients présentant un indice fonctionnel ECOG ≤ 1 et une atteinte secondaire du système nerveux central (SNC) par le lymphome.
Les critères d’inclusion et d’exclusion ont été choisis de manière à garantir une fonction organique et un hémogramme adéquats pour la GCSH. Les patients présentant une clairance de la créatinine inférieure à 45 mL/min, un taux d’alanine aminotransférase (ALT) < 5 fois la limite supérieure de la normale (LSN) ou une fraction d’éjection ventriculaire gauche (FEVG) < 40 %, un nombre absolu de neutrophiles (NAN) < 1,0 × 10⁹ cellules/L et une numération plaquettaire < 50 × 109 cellules/L sans atteinte médullaire étaient exclus de l’étude.
Les patients ont été répartis au hasard (selon un rapport de 1:1) pour recevoir soit BREYANZI, soit le traitement usuel. La répartition aléatoire a été stratifiée en fonction de la réponse au traitement de
première intention et de l’indice pronostique international ajusté selon l’âge en deuxième intention (0 à 1 contre 2 à 3). Les patients répartis au hasard pour recevoir BREYANZI devaient se soumettre, en même temps et pendant 3 jours, à une chimiothérapie de déplétion lymphatique à base de fludarabine à 30 mg/m2/jour et de cyclophosphamide à 300 mg/m2/jour, suivie d’une perfusion de BREYANZI 2 à 7 jours après la fin de la chimiothérapie de déplétion lymphatique. La dose médiane de BREYANZI était de 99,9 × 10⁶ lymphocytes T CAR- positifs viables (intervalle : de 97 à 103 × 106 lymphocytes T CAR-positifs viables). Les patients du groupe BREYANZI étaient autorisés à recevoir une chimiothérapie de transition entre l’aphérèse et le début de la chimiothérapie de lymphodéplétion. Tous les patients de façon aléatoire dans le groupe recevant le traitement usuel devaient recevoir 3 cycles de chimio-immunothérapie de sauvetage (c’est-à-dire les protocoles R-DHAP [rituximab plus dexaméthasone/cytarabine/cisplatine], R-ICE [rituximab plus ifosfamide/carboplatine/étoposide] ou R-GDP [rituximab plus gemcitabine/dexaméthasone/cisplatine]). Les patients répondant (RC et RP) au traitement après 3 cycles ont été soumis à une chimiothérapie à forte dose et à une GCSH autologue. Les patients recevant le traitement usuel étaient autorisés à recevoir BREYANZI s’ils n’avaient pas obtenu de RC ou de RP après 3 cycles de chimio-immunothérapie de sauvetage, ou lorsqu’une progression de la maladie était observée, à tout moment, ou s’ils devaient commencer un nouveau traitement en raison de préoccupations liées à l’efficacité.
Dans l’ensemble de la population étudiée, 59,2 % étaient de race blanche, 9,8 % étaient asiatiques et 3,8 % étaient de race noire. Les diagnostics comprenaient le LDGCB sans autre précision (56 %), le lymphome à cellules B de haut grade (23,4 %), le lymphome médiastinal primitif à grandes cellules B (9,2 %) et le LDGCB issu d’un lymphome indolent (8,2 %). Parmi ces patients, 68,5 % présentaient une maladie primitive réfractaire au dernier traitement, 25,5 % avaient connu une rechute au cours des 12 mois suivant l’obtention d’une RC au traitement de première intention, et 2,2 % présentaient une atteinte secondaire du SNC. En tout, 57,1 % des patients présentaient un indice fonctionnel ECOG de 0 et 42,9, un indice fonctionnel ECOG de 1.
Des 92 patients ayant subi une leucaphérèse, 89 ont reçu BREYANZI et 1 a reçu un produit non conforme. Deux patients n’ont pas reçu BREYANZI; l’un, en raison d’un défaut de fabrication, et l’autre a retiré son consentement avant le traitement. Dans le groupe recevant le traitement usuel, 91 (98,9 %) patients ont commencé le traitement. Quarante-trois (47 %) patients ont terminé la chimio-immunothérapie et le traitement par chimiothérapie à forte dose. Enfin, 48 (53 %) patients ont reçu une chimio-immunothérapie de sauvetage sans toutefois recevoir de chimiothérapie à forte dose ni de GCSH.
BREYANZI a été administré en milieu hospitalier (79 %) et en milieu extrahospitalier (21 %).
Les analyses sur l’efficacité étaient basées sur la population en intention de traiter (IT) comprenant tous les patients répartis aléatoirement (n = 184).
Le temps médian écoulé entre la leucaphérèse et la mise à disposition du produit était de 26 jours (intervalle : de 19 à 84 jours), et le temps médian écoulé entre la leucaphérèse et la perfusion était de 36 jours (intervalle : de 25 à 91 jours).
Le paramètre d’efficacité principal était la survie sans événement (SSE), conformément aux critères de Lugano 2014 et à la suite d’une évaluation par un comité d’examen indépendant (CEI). La SSE a été définie comme le temps écoulé entre la répartition aléatoire et le décès, quelle qu’en soit la cause, la progression de la maladie, l’absence de RC ou de RP 9 semaines après la répartition aléatoire (après 3 cycles de chimiothérapie de sauvetage et 5 semaines après la perfusion de BREYANZI) ou le début d’un nouveau traitement antinéoplasique en raison de préoccupations liées à l’efficacité, selon la première
de ces éventualités. Les paramètres d’efficacité secondaires incluaient le taux de réponse complète (TRC), la survie sans progression (SSP) et la survie globale (SG).
Les résultats de l’étude ont montré des améliorations de la SSE, du TRC et de la SSP significatives sur le plan statistique pour les patients répartis au hasard dans le groupe BREYANZI comparativement aux patients recevant le traitement usuel (Tableau 10, Figure 1).
Tableau 10 : Résultats d’efficacité chez des patients atteints d’un LGCB présentant une rechute ou dont la maladie est réfractaire dans le cadre de l’étude TRANSFORM (population en IT)
| Paramètre | Patients traités par BREYANZI N = 92 | Patients ayant reçu le traitement usuel N = 92 |
| Survie sans événementa | ||
| Nombre d’événements, n (%) | 35 (38) | 63 (68,5) |
| Durée médiane (mois) [IC à 95 %]c | 10,1 (6,1, N. É.) | 2,3 (2,2, 4,3) |
| Rapport de risque [IC à 95 %]d | 0,349 [0,229, 0,530] | |
| Valeur p unilatéraled,e | < 0,0001 | |
| Taux de réponse complèteb | ||
| n (%) | 68 (73,9) | 40 (43,5) |
| Valeur p bilatérale [IC à 95 %] | [63,7, 82,5] | [33,2, 54,2] |
| Valeur p unilatéralef,g | < 0,0001 | |
| Survie sans progressionb | ||
| Nombre d’événements, n (%) | 37 (40,2) | 52 (56,5) |
| Durée médiane (mois) [IC à 95 %]c | N. A. (12,6, N. A.) | 6,2 (4,3, 8,6) |
| Rapport de risque [IC à 95 %]d | 0,400 [0,261, 0,615] | |
| Valeur p unilatéraled,f | < 0,0001 | |
N. A. = non atteinte; IC = intervalle de confiance
a Évaluée par un CEI selon les critères de Lugano et d’après des preuves et des analyses primaires permettant de vérifier l’hypothèse (date limite de collecte des données : 8 mars 2021).
b Évalués par un CEI selon les critères de Lugano et d’après des analyses (date limite de collecte des données : 13 mai 2022). c Estimations selon la méthode de Kaplan-Meier.
d D’après le modèle stratifié des risques proportionnels de Cox.
e La valeur de p est comparée avec 0,012 de la valeur alpha allouée pour cette analyse.
f La valeur de p est comparée avec 0,021 de la valeur alpha allouée pour cette analyse.
g Calculée à partir du test de Cochran-Mantel-Haenszel.
Après un suivi médian de 17,53 mois dans le groupe recevant BREYANZI et de 17,49 mois dans le groupe recevant le traitement usuel, la SSE médiane n’avait pas été atteinte (N. A.) dans le groupe BREYANZI et elle était de 2,4 mois chez les sujets ayant reçu le traitement usuel (RR = 0,356; IC à 95 % : 0,243-0,522). Parallèlement, une analyse provisoire de la survie globale (SG) a été réalisée. La SG médiane n’a pas été atteinte dans le groupe BREYANZI et elle était de 29,9 mois chez les sujets ayant reçu le traitement usuel (RR = 0,724; IC à 95 % : 0,443-1,183). Dans l’ensemble, 57 patients répartis au hasard dans le groupe 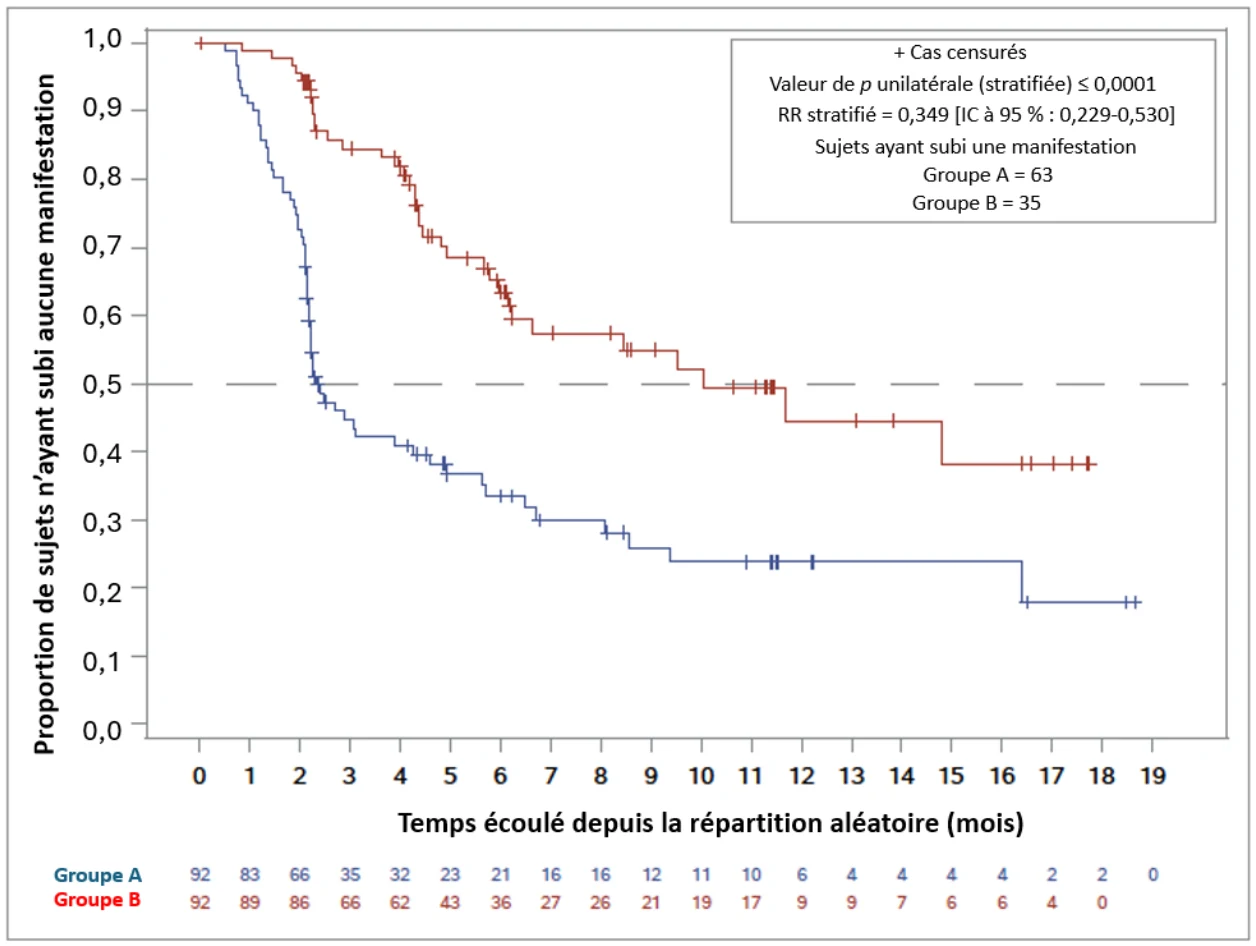
recevant le traitement usuel ont changé de groupe de traitement et ont subséquemment reçu un traitement par BREYANZI conformément au protocole.
Figure 1 : Courbe de Kaplan-Meier relative à la survie sans événement (SSE) selon l’évaluation d’un comité d’examen indépendant (CEI) dans le cadre de l’étude TRANSFORM (population en intention de traiter [IT])
Date limite de collecte des données : 8 mars 2021 - Figure basée sur les résultats de l’analyse primaire de la SSE. Groupe A = norme de soins; Groupe B = BREYANZI; IC = intervalle de confiance; RR = rapport de risque.
Patients atteints d’un LGCB ayant reçu au moins deux traitements antérieurs (3e intention ou plus)
Tableau 11 : Résumé des données démographiques des patients dans l’étude clinique sur le lymphome à grandes cellules B récidivant ou réfractaire (étude TRANSCEND)
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| TRANSCEND (017001) | Essai ouvert multicentrique à groupe unique mené auprès de patients adultes atteints d’un lymphome à grandes cellules B récidivant ou réfractaire | Perfusion intraveineuse unique de BREYANZI à une dose comprise dans un intervalle posologique de 60 à 120 × 106 lymphocytes T CAR-positifs viables (comprenant des composants CD8 et CD4) | 227 patients ont subi une leucaphérèse; 176 ont reçu BREYANZI | Groupe traité par BREYANZI : 59,8 ans (intervalle : de 18 à 79) | Patients traités par BREYANZI : 117 hommes (66,5 %) 59 femmes (33,5 %) | ||
L’activité antitumorale et l’innocuité de BREYANZI ont été évaluées dans l’essai TRANSCEND (017001), un essai ouvert multicentrique à groupe unique mené auprès des patients atteints d’une forme agressive de lymphome non hodgkinien (LNH) à cellules B récidivant ou réfractaire (R/R). Les patients admissibles étaient âgés d’au moins 18 ans et atteints d’un lymphome diffus à grandes cellules B (LDGCB) R/R sans autre précision (SAP) (n = 94), d’un LDGCB par suite de la transformation d’un lymphome folliculaire (n = 33), d’un lymphome de la zone marginale (n = 4), d’une leucémie lymphoïde chronique/d’une leucémie à petits lymphocytes (n = 2), d’une macroglobulinémie de Waldenström (n = 1), d’un lymphome à cellules B de haut grade (n = 26), d’un lymphome médiastinal primitif à grandes cellules B (LMPGCB) (n = 14) ou d’un lymphome folliculaire de grade 3B (LF3B) (n = 2); ils avaient reçu au moins deux traitements. L’étude a porté sur des patients présentant un indice fonctionnel ECOG ≤ 2 (dont trois patients présentant un indice fonctionnel ECOG de 2), ayant déjà reçu une greffe de cellules souches hématopoïétiques (GCSH) autologue et/ou allogénique et présentant une atteinte secondaire du système nerveux central (SNC) par le lymphome. Les patients présentant une clairance de la créatinine inférieure à 30 mL/min, un taux d’alanine aminotransférase > 5 fois la limite supérieure de la normale ou une fraction d’éjection ventriculaire gauche < 40 % étaient exclus de l’étude. Il n’y avait aucune exigence minimale en matière de nombre de cellules sanguines; les patients pouvaient participer à l’étude si l’investigateur estimait la fonction de leur moelle osseuse adéquate pour recevoir une chimiothérapie de lymphodéplétion.
Les patients de l’étude devaient se trouver dans un état stable sur le plan clinique et s’être rétablis des effets toxiques antérieurs avant de pouvoir recevoir la chimiothérapie de lymphodéplétion, puis la perfusion de BREYANZI. Ni la chimiothérapie de lymphodéplétion ni BREYANZI ne devaient être administrés en cas de détérioration rapide de l’état clinique ou de signes d’une progression rapide de la maladie.
Le traitement consistait en une chimiothérapie de lymphodéplétion, soit fludarabine à 30 mg/m2/jour et cyclophosphamide à 300 mg/m2/jour pendant 3 jours, suivie de BREYANZI de 2 à 7 jours plus tard. La dose médiane de BREYANZI était de 91,3 × 10⁶ lymphocytes T CAR-positifs viables (intervalle : de 63 à 120 x 106 lymphocytes T CAR-positifs viables).
Un traitement anticancéreux visant à maîtriser la maladie était autorisé entre l’aphérèse et la lymphodéplétion. Parmi les 176 patients traités par BREYANZI, 57 % ont reçu un traitement anticancéreux visant à maîtriser la maladie à la discrétion de l’investigateur.
Parmi les 227 patients qui ont subi une leucaphérèse et pour lesquels BREYANZI a été fabriqué à une dose comprise dans un intervalle posologique de 60 x 106 à 120 x 106 lymphocytes T CAR-positifs viables :
- 176 patients ont reçu BREYANZI à une dose comprise dans l’intervalle posologique prévu
- 17 patients ont reçu soit une dose de BREYANZI qui n’était pas comprise dans l’intervalle posologique prévu (n = 1), soit une dose de lymphocytes T CAR-positifs qui ne respectaient pas les spécifications du produit pour BREYANZI (n = 16)
34 patients n’ont pas reçu de lymphocytes T CAR-positifs en raison d’un défaut de fabrication
(n = 1), d’un décès (n = 24), de complications de la maladie (n = 4) ou pour d’autres raisons (n = 5)
BREYANZI a été administré en milieu hospitalier (163 patients) ou en milieu extrahospitalier (13 patients).
Le nombre de patients chez qui l’efficacité pouvait être évaluée était de 168 (groupe d’évaluation de l’efficacité). Huit (8) patients n’ont pas pu être évalués pour l’efficacité parce qu’ils n’ont pas obtenu de résultat positif à la TEP au départ ou de confirmation de résultat positif à la TEP après un traitement anticancéreux visant à maîtriser la maladie (selon l’évaluation d’un comité d’examen indépendant [CEI]).
Le temps médian écoulé entre la leucaphérèse et la mise à disposition du produit était de 24,5 jours (intervalle : de 17 à 51 jours), et le temps médian écoulé entre la leucaphérèse et la perfusion était de 36 jours (intervalle : de 27 à 126 jours).
Dans la population traitée par BREYANZI, les diagnostics comprenaient 53,4 % de cas de lymphome diffus à grandes cellules B (LDGCB) sans autre précision, 22,7 % de cas de LDGCB issu d’un lymphome indolent, 14,8 % de cas de lymphome à cellules B de haut grade, 8,0 % de cas de lymphome médiastinal primitif à grandes cellules B et 1,1 % de cas de lymphome folliculaire de grade 3B. Le nombre médian de traitements antérieurs était de 3 (1-8), dont 34,7 % de cas de GCSH autologue et 2,3 % de cas de GCSH allogénique. De ces patients, 80,7 % présentaient une maladie réfractaire, 19,3 % ont connu une rechute après avoir obtenu une RC à la suite d’un traitement antérieur, et 2,3 % présentaient un lymphome secondaire du SNC au moment de la perfusion de BREYANZI. Au départ, l’indice fonctionnel ECOG était de 0-1 dans 98,3 % des cas et de 2 dans 1,7 % des cas.
L’efficacité a été établie sur la base du principal critère d’évaluation, soit le taux de réponse global (TRG), en plus des critères d’évaluation secondaires qui comprenaient le taux de réponse complète (TRC) et la durée de la réponse (DR) selon la détermination d’un comité d’examen indépendant (Tableau 12 et Figure 2).
Le temps médian écoulé avant l’obtention d’une réponse (RC ou réponse partielle [RP]) était de 0,95 mois (intervalle : de 0,7 à 8,9 mois). Le temps médian écoulé avant la RC était de 0,95 mois (intervalle de 0,8 à 12,5 mois). La durée de la réponse était plus longue chez les patients ayant obtenu une RC que chez ceux ayant obtenu une RP comme meilleure réponse (Tableau 12).
Quatre patients atteints d’un lymphome secondaire du SNC ont été traités et étaient évaluables pour l’efficacité dans le cadre de l’étude TRANSCEND. Deux de ces patients ont obtenu une RC; l’un d’eux a présenté une rémission durable de 16,8 mois et se trouvait toujours en rémission à la date limite de collecte des données.
Tableau 12 : Résultats de l’essai clinique sur le lymphome à grandes cellules B récidivant ou réfractaire
(étude TRANSCEND)
Groupe d’évaluation de l’efficacité (n = 168) | |||
| Critère d’évaluation principal | |||
Taux de réponse globala, n (IC à 95 %) | 124 (73,8 %) [66,5 %, 80,3 %] | ||
| Critères d’évaluation secondaires | |||
Réponse complète, n (IC à 95 %) | 88 (52,4 %) [44,5 %, 60,1 %] | ||
Réponse partielle, n (IC à 95 %) | 36 (21,4 %) [15,5 %, 28,4 %] | ||
Durée de la réponse (DR)a,b (mois) Médiane [IC à 95 %]c Intervalle | n = 124 16,8 [6,0 – N. A.] 0,0+, 23,5+ | ||
DR si meilleure réponse = RCa,b (mois) Médiane [IC à 95 %]c Intervalle | n = 88 N. A. [16,8 – N. A.] 1,1, 23,5+ | ||
Suivi médian pour la DR (mois) Médiane [IC à 95 %]d | 14,5 [11,4 – 16,8] | ||
IC = intervalle de confiance; RC = réponse complète; CEI = comité d’examen indépendant; KM = Kaplan-Meier; N. A. = non atteinte
a Conformément aux critères de Lugano 2014, selon l’évaluation du CEI.
b Les décès survenus après le début du traitement anticancéreux ont été considérés comme des événements.
c La méthode de KM a été utilisée pour obtenir des IC à 95 % bilatéraux.
d. La méthode de KM inversée a été utilisée pour obtenir le suivi médian et ses IC à 95 %.
+ En cours.
Dans la groupe d’évaluation de l’efficacité, les TRO associés au LMPGCB et au LF3B étaient respectivement de 79 % (11/14 patients) et de 50 % (1/2 patients). Les taux de RC étaient de 50 % dans les cas de LMPGCB et de LF3B.
Parmi les patients ayant obtenu une RC comme meilleure réponse globale, la probabilité de maintien de la RC après 6 mois et après 12 mois était de 74 % (IC à 95 % : 63 %, 82 %) et de 66 % (IC à 95 % : 55 %, 75 %), respectivement, après la réponse initiale (Figure 2).
Figure 2 : Durée de la réponse par meilleure réponse globale, TRANSCEND, groupe d’évaluation de l’efficacité
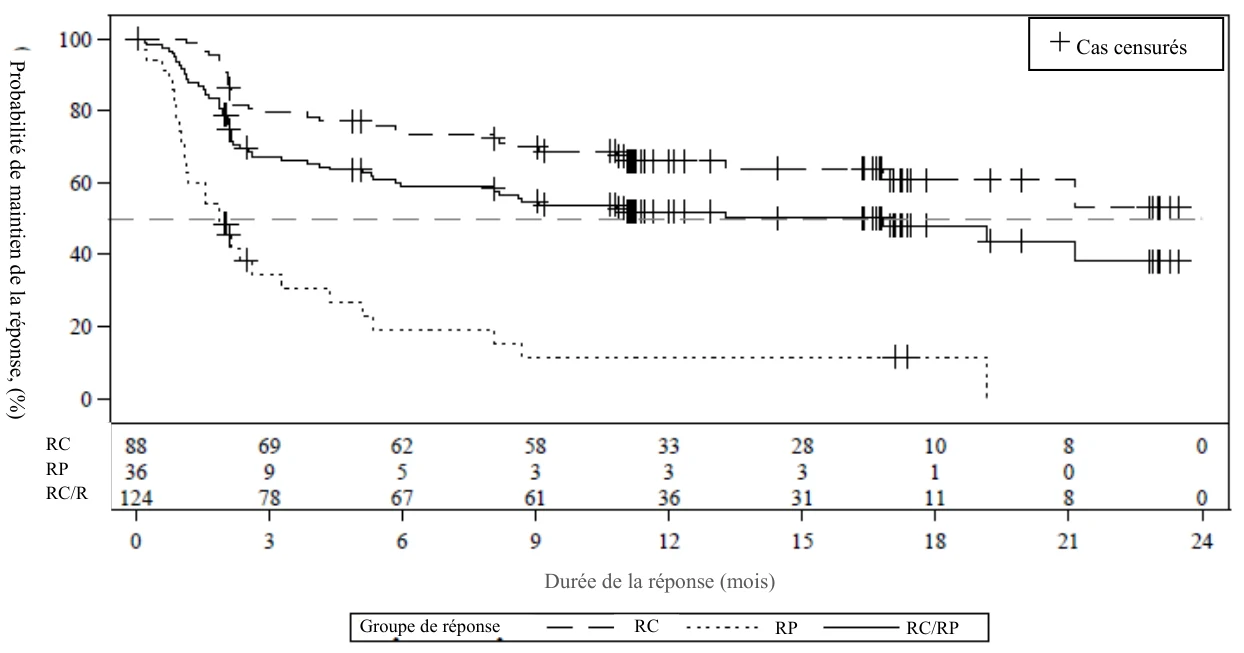
RC = réponse complète; RP = réponse partielle.
Les décès survenus après le début du traitement anticancéreux ont été considérés comme des événements.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Aucun test de génotoxicité ni aucune étude sur la cancérogénicité n’ont été réalisés. Des études d’expansion in vitro menées auprès de donneurs et de patients sains n’ont démontré aucune preuve de transformation et/ou d’immortalisation et aucune intégration préférentielle près des gènes préoccupants dans les lymphocytes T de BREYANZI.
Compte tenu de la nature du produit, aucune étude non clinique sur la fertilité n’a été menée.
17 Monographies de référence
- 1) Monographie de produit. PrACTEMRA (tocilizumab, 20 mg/mL [solution concentrée pour perfusion]; 162 mg/0,9 mL [solution pour injection]). Hoffmann-La Roche Limitée. Date de révision : 4 janvier 2021.
- 2)
Monographie de produit. PrPhosphate de fludarabine, solution stérile pour injection 25 mg/mL (2 mL par flacon). Teva Canada Limited. Date de révision : 1er mars 2016.
+ Cas censurés
| Durée de la réponse (mois) |
| Groupe de réponse |
RC/RP RC RP
| P r o b a b i l i t é d e m a i n t i e n d e l a r é p o n s e , ( % ) |
RC
RP
RC/R P
- 3) Monographie de produit. PrPROCYTOX (comprimés de cyclophosphamide USP : 25 mg, 50 mg; cyclophosphamide pour injection : 200 mg, 500 mg, 1 000 mg, 2 000 mg [poudre pour injection] par flacon), numéro de contrôle de la présentation : 155509. Baxter Corporation. Date de révision : 7 septembre 2012.
- 4) Monographie de produit. PrSOLU-MEDROL (succinate de méthylprednisolone sodique pour injection, USP; flacons de 500 mg, 1 g), numéro de contrôle de la présentation : 213593. Pfizer Canada Inc. Date de révision : 7 février 2022.
- 5) Renseignements thérapeutiques. PrDEXAMETHASONE OMEGA UNIDOSE (injection de phosphate sodique de dexaméthasone, USP, 10 mg/mL), numéro de contrôle de la présentation : 154533. Laboratoires Omega Limitée. Date de préparation : 12 juin 2012.