


Monographie de produit - Adstiladrin
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Sans objet. ........................................................................................................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications..................................................................................................................... 4
1.1. Pédiatrie ....................................................................................................................... 4
1.2. Gériatrie ....................................................................................................................... 4
- 2. Contre-indications ......................................................................................................... 4
- 4.
Posologie et administration ........................................................................................... 4
4.1. Considérations posologiques ....................................................................................... 4
4.2. Posologie recommandée et ajustement posologique................................................. 5
4.4. Administration ............................................................................................................. 5
4.5. Dose oubliée ................................................................................................................ 7
- 5. Surdose ......................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 7
- 7.
Mises en garde et précautions ....................................................................................... 8
Généralités ............................................................................................................................. 8
Santé reproductive ................................................................................................................. 9
7.1. Populations particulières ............................................................................................. 9
7.1.1. Grossesse ........................................................................................................... 9
7.1.2. Allaitement ....................................................................................................... 10
7.1.3. Enfants et adolescents ..................................................................................... 10
7.1.4. Personnes âgées .............................................................................................. 10
- 8.
Effets indésirables ........................................................................................................ 10
8.1. Aperçu des effets indésirables .................................................................................. 10
8.2. Effets indésirables observés au cours des études cliniques ...................................... 10 8.3. Effets indésirables peu fréquents observés au cours des études cliniques .............. 12
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 13
8.5. Effets indésirables observés après la commercialisation .......................................... 13
- 9.
Interactions médicamenteuses .................................................................................... 14
9.2. Aperçu des interactions médicamenteuses .............................................................. 14
9.3. Interactions médicament-comportement ................................................................. 14
9.4. Interactions médicament-médicament ..................................................................... 14
9.5. Interactions médicament-aliment ............................................................................. 14
9.6. Interactions médicament-plante médicinale ............................................................ 14
9.7. Interactions médicament-examens de laboratoire ................................................... 14
- 10.
Pharmacologie clinique ............................................................................................... 14
10.1. Mode d’action ........................................................................................................ 14
10.2. Pharmacodynamie ................................................................................................. 14
10.3. Pharmacocinétique ................................................................................................ 15
10.4. Immunogénicité ..................................................................................................... 15
- 11. Conservation, stabilité et mise au rebut ....................................................................... 15
- 12. Instructions particulières de manipulation du produit .................................................. 16
Partie 2 : Renseignements scientifiques .............................................................................. 17
- 13. Renseignements pharmaceutiques .............................................................................. 17
- 14.
Études cliniques ........................................................................................................... 18
14.1. Études cliniques par indication .............................................................................. 18
- 15. Microbiologie .............................................................................................................. 20
- 16. Toxicologie non clinique ............................................................................................... 20
Renseignements destinés aux patient·e·s............................................................................ 22
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
ADSTILADRIN (nadofaragène firadénovec) est indiqué pour :
le traitement des adultes atteints d’un cancer de la vessie non invasif sur le plan musculaire
(CVNIM) à haut risque ne répondant pas au bacille de Calmette-Guérin (BCG) avec carcinome in situ (CIS), avec ou sans tumeurs papillaires
1.1. Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2. Gériatrie
Gériatrie (≥ 65 ans) : Les études cliniques sur ADSTILADRIN n’ont pas porté sur un nombre suffisant de patients âgés de moins de 65 ans pour permettre une comparaison définitive de l’innocuité et de l’efficacité avec les patients âgés de plus de 65 ans. Les données disponibles ne laissent pas penser qu’il existe des différences liées à l’âge.
2. Contre-indications
ADSTILADRIN est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant, ou qui ont déjà présenté des réactions d’hypersensibilité à l’interféron alpha. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et .
4. Posologie et administration
4.1. Considérations posologiques
ADSTILADRIN est destiné UNIQUEMENT à une instillation intravésicale.
ADSTILADRIN est une thérapie génique à vecteur adénoviral non réplicatif. Suivre les précautions universelles en matière de biosécurité lors de la manipulation.
Les personnes immunodéprimées, immunodéficientes ou enceintes ne doivent pas préparer ou administrer ADSTILADRIN, ni entrer en contact avec ce dernier (voir la section 7 Mises en garde et précautions).
L’état de grossesse chez les femmes en âge de procréer doit être vérifié avant l’instauration du traitement par ADSTILADRIN (voir la section 7 Mises en garde et précautions).
Informer les patients et les aidants que l’urine évacuée doit être traitée par un agent virucide après le traitement par ADSTILADRIN (voir les sections 7 Mises en garde et précautions et 12 Instructions particulières de manipulation du produit).
La présence d’une infection des voies urinaires doit être exclue avant chaque instillation d’ADSTILADRIN dans la vessie. Si une infection des voies urinaires est diagnostiquée pendant le traitement par ADSTILADRIN, le traitement doit être interrompu jusqu’à ce que le patient soit asymptomatique et que le traitement par antibiotiques soit terminé (voir la section 7 Mises en garde et précautions).
Avant chaque instillation d’ADSTILADRIN, une prémédication avec un anticholinergique est recommandée pour réduire l’irritation potentielle de la vessie et prévenir la vidange prématurée de la vessie.
4.2. Posologie recommandée et ajustement posologique
La dose recommandée d’ADSTILADRIN est de 75 mL à une concentration de 3 x 10¹¹ particules virales (pv)/mL, administrée par instillation intravésicale une fois tous les trois (3) mois.
La durée du traitement doit être déterminée en fonction de la réponse clinique et de la tolérabilité de chaque patient. L’admissibilité à la poursuite du traitement doit être réévaluée régulièrement avant chaque instillation, et l’administration d’ADSTILADRIN doit être arrêtée si le patient ne présente pas une amélioration clinique adéquate ou s’il présente des signes de récidive d’une maladie de haut grade.
4.4. Administration
Décongélation d’ADSTILADRIN
ADSTILADRIN est fourni sous forme de suspension congelée stérile.
Les quatre flacons d’ADSTILADRIN doivent être décongelés et amenés à la température ambiante (20 °C à 25 °C) avant leur utilisation.
LORS DE LA DÉCONGÉLATION À TEMPÉRATURE AMBIANTE :
Les flacons d’ADSTILADRIN congelés prendront environ 3 à 5 heures à décongeler à l’extérieur de la barquette en carton lorsqu’ils sont placés à température ambiante (20 °C à 25 °C) (8 à 10 heures à l’intérieur de la barquette).
LORS DE LA DÉCONGÉLATION AU RÉFRIGÉRATEUR :
Les flacons d’ADSTILADRIN congelés prendront environ 4 à 5 heures à décongeler à l’extérieur de la barquette en carton lorsqu’ils sont placés au réfrigérateur (jusqu’à 8 °C) (11 à 13 heures à l’intérieur de la barquette). Ensuite, une fois qu’ADSTILADRIN est décongelé, il faudra environ 2 heures et 30 minutes à l’extérieur de la barquette en carton (6 heures à l’intérieur de la barquette) pour l’amener à la température ambiante.
Ne pas exposer les flacons à des températures plus élevées. Protéger le produit de la lumière. Ne PAS recongeler.
Les flacons peuvent passer du réfrigérateur à la température ambiante et vice-versa si la durée totale de conservation à chaque condition d’entreposage n’est pas dépassée (24 heures à température ambiante et 7 jours au réfrigérateur, temps de décongélation compris).
Préparation d’ADSTILADRIN pour l’instillation
Inspecter les quatre flacons pour déceler la présence de particules visibles et toute coloration anormale. La suspension est légèrement opalescente et peut contenir des mouchetures opalescentes. Ne pas utiliser si des particules visibles ou une coloration anormale sont observées. Mélanger doucement. Ne PAS secouer.
Éléments requis pour l’instillation :
- Quatre (4) flacons décongelés d’ADSTILADRIN.
Quatre (4) adaptateurs de flacons avec prise d’air (20 mm) convenant à un flacon standard de
30R.
Deux (2) seringues Luer-Lock standard en polypropylène de 50 ou 60 mL ou une (1) seringue
Luer-Lock égale ou supérieure à 75 mL (max. 100 mL).
Deux (2) adaptateurs Luer-Lock
- Un (1) cathéter urétéral droit ou intermittent avec une ouverture proximale en forme d’entonnoir qui convient à l’adaptateur Luer-Lock.
- Utilisez uniquement des cathéters en vinyle/PVC (non enduits ou enduits d’hydrogel), en latex de caoutchouc rouge ou en silicone pour instiller ADSTILADRIN. N’utilisez pas de cathéters enduits ou intégrés avec de l’argent ou des antibiotiques.
- En utilisant une technique aseptique, retirez le capuchon d’un flacon d’ADSTILADRIN et fixez un adaptateur pour flacon avec prise d’air conformément aux instructions du fabricant.
Connectez la seringue à l’adaptateur de flacon et aspirez le contenu du flacon dans la seringue.
Répétez les étapes 1 à 2 pour les trois (3) autres flacons jusqu’à ce qu’un volume de 75 mL ait été prélevé et transféré dans une (1) ou deux (2) seringues.
- Les volumes dans les seringues ne doivent pas nécessairement être égaux.
Jetez tout volume restant conformément aux précautions universelles.
- S’il est impossible d’administrer la suspension peu de temps après le retrait, la solution peut être conservée dans des seringues pendant une période maximale de 6 heures à température ambiante (20 °C à 25 °C), à l’abri de la lumière. Les 6 heures de conservation dans des seringues sont incluses dans la durée totale de conservation de 24 heures à température ambiante.
Traitez tout déversement ou toute portion inutilisée d’ADSTILADRIN avec un agent virucide (comme l’hypochlorite de sodium à 0,5 % de chlore actif ou une solution de peroxyde d’hydrogène à 6 %) pendant 15 minutes. Les matériaux jetables qui sont entrés en contact avec ADSTILADRIN doivent être placés dans des contenants pour matières dangereuses afin d’être détruits. L’équipement non jetable peut être décontaminé conformément aux modes opératoires normalisés de l’installation.
Instillation d’ADSTILADRIN dans la vessie
- 1. Il est recommandé d’administrer une prémédication avec un anticholinergique avant chaque instillation d’ADSTILADRIN.
- 2. ADSTILADRIN doit être amené à la température ambiante avant son administration (voir la section 4.4 Administration, Décongélation d’ADSTILADRIN).
- 3. Avant d’administrer ADSTILADRIN au patient, insérez un cathéter urinaire droit ou intermittent avec une ouverture proximale en forme d’entonnoir qui convient à l’adaptateur Luer-Lock.
- 4. Utilisez uniquement des cathéters en vinyle/PVC (non enduits ou enduits d’hydrogel), en latex de caoutchouc rouge ou en silicone pour instiller ADSTILADRIN. N’utilisez pas de cathéters enduits ou intégrés avec de l’argent ou des antibiotiques.
- 5. Utilisez le cathéter pour vider complètement la vessie du patient avant l’instillation d’ADSTILADRIN. Ne retirez pas le cathéter.
- 6.
Fixez l’extrémité Luer-Lock du même adaptateur du cathéter à la seringue contenant
ADSTILADRIN et insérez l’extrémité conique de l’adaptateur du cathéter dans l’ouverture en forme d’entonnoir du cathéter.
- 7. Instillez lentement 75 mL d’ADSTILADRIN dans la vessie par le cathéter, en veillant à ce que le volume total soit administré.
- 8. Retirez le cathéter après l’instillation.
- 9. Après l’instillation, ADSTILADRIN doit rester dans la vessie pendant 1 heure. Durant la période d’une heure pendant laquelle le produit reste dans la vessie, le patient doit changer de position environ toutes les 15 minutes de gauche à droite, sur le dos et sur l’abdomen afin de maximiser l’exposition de la surface de la vessie. Si, durant la période pendant laquelle le produit reste dans la vessie, le patient présente des crampes de la vessie ou une vidange prématurée de la vessie, les changements de position du patient peuvent être ajustés ou arrêtés.
- 10. ADSTILADRIN peut être évacué de la vessie dans le cadre de la vidange habituelle de la vessie, ou le patient peut uriner et vider complètement la vessie après 1 heure.
- 11. L’urine évacuée doit être désinfectée pendant 15 minutes avec un volume égal d’agent virucide avant de tirer la chasse d’eau (voir les sections 7 Mises en garde et précautions et 12 Instructions particulières de manipulation du produit).
4.5. Dose oubliée
Si une dose prévue d’ADSTILADRIN est oubliée, elle doit être administrée dès que possible. Le calendrier d’évaluation clinique de l’état de la maladie du patient doit être respecté comme prévu. Le calendrier d’administration doit être ajusté pour maintenir l’intervalle posologique prescrit.
5. Surdose
En cas de surdose suspectée, le patient doit être traité de façon symptomatique et des mesures de soutien doivent être prises au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 - Formes posologiques, teneurs et composition
Description
ADSTILADRIN est une thérapie génique à vecteur adénoviral de type 5 recombinant et non réplicatif contenant le transgène interféron-alpha-2b (IFNα2b) humain.
ADSTILADRIN est une suspension stérile opalescente, sans agent de conservation, pour instillation intravésicale.
ADSTILADRIN est fourni dans une boîte contenant quatre (4) flacons à usage unique. Tous les flacons ont une concentration nominale de 3 × 10¹¹ particules virales (pv)/mL. Chaque flacon d’ADSTILADRIN contient un volume extractible d’au moins 20 mL.
Les flacons sont des flacons en verre transparent à usage unique, scellés par un bouchon en caoutchouc.
7. Mises en garde et précautions
Généralités
Risque de cancer de la vessie avec envahissement musculaire ou métastatique en cas de cystectomie retardée
Le fait de retarder une cystectomie chez les patients atteints d’un carcinome in situ (CIS) ne répondant pas au BCG, avec ou sans tumeurs papillaires, pourrait entraîner le développement d’un cancer de la vessie avec envahissement musculaire ou métastatique, qui peut être mortel. Le risque de développer un cancer de la vessie avec envahissement musculaire ou métastatique augmente à mesure que le temps d’attente avant la cystectomie s’allonge en présence d’un CIS persistant.
Parmi les 107 patients atteints d’un CIS traités par ADSTILADRIN dans l’étude CS-003, 7,5 % (n = 8) ont présenté une progression vers un cancer de la vessie avec envahissement musculaire (pT2 ou supérieur) et/ou métastatique touchant les ganglions lymphatiques (pN+). Quatre patients ont présenté une progression pendant le traitement au moment de la première récidive, avec un temps médian entre la première dose et la progression de 686 jours (intervalle : 76 à 1 178 jours). Les 4 autres patients ont été reclassés à un stade plus avancé au moment de la cystectomie, avec un temps médian entre la persistance ou la récidive du CIS et la cystectomie de 235 jours (intervalle : 64 à 335 jours).
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Instillation intravésicale | Suspension pour instillation, 3 x 10¹¹ pv/mL, nadofaragène firadénovec | Acide citrique monohydraté, chlorure de magnésium hexahydraté, citrate de sodium, dihydrogénophosphate de sodium dihydraté, eau pour injection, glycérol, hydroxypropylbétadex, polysorbate 80, sucrose, syn3NODA ([N-(3-cholamidopropyl)-N-(3-lactobionamidopropyl)]-cholamide), trométamol | ||
Si les patients atteints d’un CIS qui sont admissibles à une cystectomie ne présentent pas une réponse complète au traitement après 3 mois ou si le CIS réapparaît, il faut envisager une cystectomie.
Risque d’infection à adénovirus disséminée
Les personnes immunodéprimées, y compris celles qui reçoivent un traitement immunosuppresseur, peuvent présenter un risque d’infection à adénovirus disséminée en raison de la présence possible d’un faible taux d’adénovirus compétents pour la réplication dans ADSTILADRIN. Les personnes immunodéprimées, immunodéficientes ou enceintes ne doivent pas préparer ou administrer ADSTILADRIN, ni entrer en contact avec ce dernier.
Infection des voies urinaires
La présence d’une infection des voies urinaires doit être exclue avant chaque instillation d’ADSTILADRIN dans la vessie (l’inflammation des muqueuses de la vessie peut augmenter le risque de dissémination hématologique d’ADSTILADRIN). Si une infection des voies urinaires est diagnostiquée pendant le traitement par ADSTILADRIN, le traitement doit être interrompu jusqu’à ce que l’analyse d’urine soit normale et que le traitement par antibiotiques soit terminé.
Excrétion du vecteur
On s’attend à une excrétion temporaire du vecteur d’ADSTILADRIN dans l’urine (voir la section 10.3 Pharmacocinétique). Informer les patients et les aidants que l’urine évacuée doit être traitée par un agent virucide après le traitement par ADSTILADRIN (voir la section 12 Instructions particulières de manipulation du produit) et conseiller les patients sur l’utilisation d’une méthode de contraception pour éviter d’exposer leur partenaire sexuel au virus (voir la section 7 Mises en garde et précautions, Santé reproductive).
Santé reproductive
Contraception
Femmes
Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace (double) pendant le traitement par ADSTILADRIN et au cours des 6 mois suivant la dernière dose. Cela s’applique également aux femmes en âge de procréer qui sont les partenaires de patients de sexe masculin traités par ADSTILADRIN.
Hommes
Les patients de sexe masculin doivent utiliser une méthode contraceptive de barrière efficace pendant le traitement par ADSTILADRIN et au cours des 3 mois suivant la dernière dose.
Fertilité
Aucune étude clinique ou non clinique n’a été menée pour évaluer l’effet d’ADSTILADRIN sur la fertilité.
7.1. Populations particulières
7.1.1. Grossesse
On ne dispose d’aucune donnée sur l’utilisation d’ADSTILADRIN chez les femmes enceintes. Aucune étude sur la toxicité pour la reproduction et le développement n’a été menée chez les animaux avec ADSTILADRIN. Les patientes doivent être informées des risques potentiels pour le fœtus. ADSTILADRIN n’est pas recommandé pendant la grossesse et chez les femmes en âge de procréer qui n’utilisent pas une méthode de contraception efficace, sauf si les bienfaits cliniques l’emportent sur les risques potentiels.
7.1.2. Allaitement
Il n’existe aucune information concernant la présence d’ADSTILADRIN dans le lait maternel, les effets sur le nourrisson allaité ou les effets sur la production de lait. Une décision doit être prise concernant l’arrêt de l’allaitement ou l’arrêt/l’abstention du traitement par ADSTILADRIN en tenant compte des bienfaits de l’allaitement pour l’enfant et des bienfaits du traitement pour la femme.
7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur ADSTILADRIN n’ont pas porté sur un nombre suffisant de patients âgés de moins de 65 ans pour permettre une comparaison définitive de l’innocuité et de l’efficacité avec les patients âgés de plus de 65 ans. Les données disponibles ne laissent pas penser qu’il existe des différences liées à l’âge.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Dans le cadre d’un essai de phase 3 (CS-003) sur ADSTILADRIN mené auprès de patients atteints d’un CVNIM à haut risque ne répondant pas au BCG (voir la section 14 Études cliniques), les effets indésirables les plus fréquents (≥ 10 %) étaient les suivants : écoulement au site d’instillation (33 %), fatigue (24 %), spasme de la vessie (20 %), urgence mictionnelle (19 %), hématurie (17 %), dysurie (16 %), pyrexie (16 %), frissons (15 %), céphalée (15 %), infection des voies urinaires (15 %), diarrhée (11 %) et pollakiurie (10 %). Des effets indésirables de grade ≥ 3 sont survenus chez 22 % des patients. Il n’y a eu aucun effet indésirable de grade 4 ou 5.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
CVNIM à haut risque ne répondant pas au BCG en présence d’un CIS, avec ou sans tumeurs papillaires
L’innocuité d’ADSTILADRIN a été évaluée dans le cadre de l’étude CS-003, une étude multicentrique ouverte, à un seul groupe, menée auprès de 157 patients atteints d’un CVNIM à haut risque ne répondant pas au BCG, incluant 107 patients atteints d’un CIS avec ou sans tumeurs papillaires. Les patients ont reçu 75 mL d’ADSTILADRIN à une concentration de 3 x 10¹¹ pv/mL, administrés par instillation intravésicale une fois tous les 3 mois pendant un maximum de 12 mois (4 doses) ou jusqu’à la survenue d’une toxicité inacceptable ou d’une récidive du CVNIM de haut grade. Les patients sans signes de récidive ou de progression d’une maladie de haut grade se sont vu offrir un traitement continu par ADSTILADRIN tous les 3 mois. Le nombre médian d’instillations d’ADSTILADRIN était de 2 (intervalle : 1 à 21).L’effet indésirable grave le plus fréquent était la syncope (0,6 %).
L’arrêt définitif d’ADSTILADRIN en raison d’un effet indésirable est survenu chez 4 patients (2,5 %). Les effets indésirables ayant entraîné l’arrêt définitif d’ADSTILADRIN comprenaient les spasmes de la vessie, les écoulements au site d’instillation, la septicémie et les néoplasmes bénins de la vessie.
Des interruptions de la dose d’ADSTILADRIN en raison d’un effet indésirable sont survenues chez 34 % des patients. Les effets indésirables les plus fréquents ayant entraîné une interruption de la dose étaient les écoulements au site d’instillation (24,2 %), l’urgence mictionnelle (8,3 %) et les spasmes de la vessie (8,3 %).
Le Tableau 2 présente les effets indésirables observés chez les patients recevant ADSTILADRIN dans le cadre de l’étude CS-003.
Tableau 2 - Effets indésirables survenus à une fréquence ≥ 2 % chez les patients atteints de CVNIM dans l’étude CS-003
| Effet indésirable* | ADSTILADRIN (n = 157) | |
| Tous grades confondus (%) | Grade 3 ou 4 (%) | |
| Troubles généraux et anomalies au site d’administration | - | - |
| Écoulement au site d’instillation | 33,1 | 0 |
| Fatigue1 | 24,2 | 0 |
| Pyrexie | 15,9 | 0 |
| Frissons | 15,3 | 0 |
| Douleur | 7,0 | 0 |
| Syndrome pseudogrippal | 5,1 | 0 |
| Malaise général | 3,8 | 0 |
| Affections du rein et des voies urinaires | - | - |
| Spasme de la vessie | 19,7 | 0,6 |
| Urgence mictionnelle | 18,5 | 1,3 |
| Hématurie2 | 17,2 | 1,3 |
| Dysurie | 15,9 | 0 |
| Douleur dans les voies urinaires inférieures3 | 10,8 | 0 |
| Pollakiurie | 9,6 | 0 |
| Incontinence urinaire4 | 6,4 | 0,6 |
| Nycturie | 4,5 | 0 |
| Rétention urinaire | 4,5 | 0,6 |
| Hémorragie des voies urinaires | 2,5 | 0 |
| Affections gastro-intestinales | - | - |
| Diarrhée | 10,8 | 0 |
| Douleur abdominale5 | 9,6 | 0,6 |
| Nausées | 7,6 | 0 |
| Vomissements | 3,8 | 0 |
| Affections du système nerveux | - | - |
| Céphalée | 15,3 | 0 |
| Effet indésirable* | ADSTILADRIN (n = 157) | |
| Tous grades confondus (%) | Grade 3 ou 4 (%) | |
| Étourdissements | 8,9 | 0 |
| Infections et infestations | - | - |
| Infection des voies urinaires | 14,6 | 0,6 |
| Affections musculo-squelettiques et du tissu conjonctif | ||
| Myalgie | 7,6 | 0 |
| Arthralgie | 6,4 | 0,6 |
| Affections vasculaires | - | - |
| Hypertension | 7,0 | 2,5 |
| Affections de la peau et du tissu sous-cutané | - | - |
| Sueurs nocturnes | 2,5 | 0 |
| Troubles du métabolisme et de la nutrition | - | - |
| Diminution de l’appétit | 3,2 | 0 |
* Effets indésirables classés selon les critères CTCAE (Common Terminology Criteria for Adverse Events) v4.03 du National Cancer Institute (NCI); il n’y a eu aucun effet indésirable de grade 4 ou 5.
1 Comprend la fatigue et l’asthénie.
2 Comprend l’hématurie et la présence de sang dans l’urine.
3 Comprend les douleurs à la vessie, les douleurs à l’urètre, l’inconfort au niveau de la vessie et l’irritation de la vessie. 4 Comprend l’incontinence urinaire et l’incontinence impérieuse.
5 Comprend les douleurs abdominales, les douleurs dans la partie supérieure de l’abdomen, les douleurs dans la partie inférieure de l’abdomen et l’inconfort abdominal.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables cliniquement significatifs suivants ont été signalés chez moins de 2 % des patients traités par ADSTILADRIN dans le cadre de l’étude CS-003.
Affections hématologiques et du système lymphatique : Thrombocytopénie, neutropénie. Affections du système nerveux : Syncope.
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Tableau 3 - Résultats de laboratoire anormaux sélectionnés (> 10 %) qui se sont aggravés par rapport aux valeurs initiales chez les patients atteints de CVNIM dans l’étude CS-003
| Résultats de laboratoire anormaux | ADSTILADRIN1 | |||||
| Tous grades confondus | Grade 3 ou 4 | |||||
| (%) | (%) | |||||
| Chimie | ||||||
| Augmentation du taux de glucose | 38 | 6 | ||||
| Augmentation des triglycérides | 30 | 1,9 | ||||
| Augmentation de la créatinine | 17 | 0 | ||||
| Diminution du phosphate | 16 | 1,4 | ||||
| Augmentation de l’aspartate aminotransférase | 15 | 0 | ||||
| Augmentation du cholestérol | 15 | 0 | ||||
| Augmentation de l’alanine aminotransférase | 14 | 0 | ||||
| Augmentation du potassium | 12 | 0 | ||||
| Hématologie | ||||||
| Diminution des leucocytes | 19 | 0 | ||||
| Diminution des plaquettes | 17 | 0 | ||||
| Diminution de l’hémoglobine | 16 | 0,6 | ||||
| Diminution des lymphocytes | 14 | 0 | ||||
| Diminution des neutrophiles | 12 | 1,9 | ||||
* Effets indésirables classés selon les critères CTCAE (Common Terminology Criteria for Adverse Events) v4.03 du National Cancer Institute (NCI).
1 Le dénominateur utilisé pour calculer le taux variait de 148 à 156 en fonction du nombre de patients ayant une valeur initiale et au moins une valeur post-traitement.
8.5. Effets indésirables observés après la commercialisation
Sans objet.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Aucun essai officiel n’a été mené avec ADSTILADRIN pour évaluer le risque potentiel d’interactions médicament-médicament. Étant donné la nature du produit, la voie d’administration et l’exposition systémique minimale, aucune interaction médicament-médicament avec des médicaments administrés en concomitance n’est prévue.
9.3. Interactions médicament-comportement
L’interaction d’ADSTILADRIN avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
ADSTILADRIN est une thérapie génique à vecteur adénoviral de type 5 recombinant et non réplicatif contenant le transgène interféron-alpha-2b (IFNα2b) humain. L’administration intravésicale d’ADSTILADRIN entraîne l’entrée de particules virales dans les cellules tumorales et l’urothélium qui forme la surface luminale de la vessie. L’excipient Syn3NODA améliore l’efficacité de l’entrée de l’adénovirus dans l’urothélium. Dans les cellules urothéliales, l’ADN viral ne s’intègre pas au génome, mais il existe comme épisome; l’expression du transgène entraîne la sécrétion de la protéine thérapeutique IFNα2b, qui exerce des effets antitumoraux directs et stimule la réponse immunitaire du patient à la tumeur.
10.2. Pharmacodynamie
Les effets pharmacodynamiques d’ADSTILADRIN ont été évalués par la concentration d’IFNα2b dans l’urine.
L’IFNα2b était présent dans l’urine de tous les patients des études de phase 1 et 2, à l’exception de deux patients à la dose la plus faible dans l’étude de phase 1 (3 x 10⁹ pv/mL). La protéine urinaire IFNα2b a été détectée jusqu’au jour 12 après l’administration de la dose. En règle générale, une plus grande exposition et des concentrations plus élevées d’IFNα2b ont été observées avec l’augmentation de la dose d’ADSTILADRIN.
10.3. Pharmacocinétique
Il n’y a pas eu d’exposition systémique détectable de l’ADN dérivé du vecteur chez les patients des essais de phase 1 et 2, à l’exception d’un patient de l’essai de phase 2, dont le taux plasmatique était sous la limite inférieure de quantification à un moment donné après le 2e traitement.
L’ADN spécifique du vecteur était présent dans l’urine de la plupart des patients de l’essai de phase 1 et de tous les patients de l’essai de phase 2. Il existait une corrélation entre sa présence et la dose. L’ADN spécifique du vecteur a persisté pendant au moins 14 jours.
Aucun essai clinique n’a été mené pour évaluer le risque potentiel d’interactions médicament-médicament.
10.4. Immunogénicité
L’immunogénicité d’ADSTILADRIN a été évaluée en mesurant les taux sériques d’anticorps anti-IFNα2b dans les essais de phase 1 et 2, et les taux sériques d’anticorps anti-adénovirus de type 5 dans les essais de phase 1, 2 et 3. Une réponse immunogène anti-IFNα2b positive a été détectée à des moments ponctuels et occasionnels chez 2 patients dans l’essai de phase 1 et chez 1 patient dans l’essai de phase 2. Une réponse immunogène anti-adénovirus de type 5 positive a été détectée chez 29,4 % des patients dans l’essai de phase 1 (les taux après le début de l’étude étaient plus de 10 fois supérieurs aux taux initiaux), 55,0 % des patients dans l’essai de phase 2 (les taux après le début de l’étude étaient plus de 2 fois supérieurs aux taux initiaux) et 72,4 % des patients dans l’essai de phase 3 (rAd-IFN-CS-003) (les taux après le début de l’étude étaient plus de 2 fois supérieurs aux taux initiaux). La présence d’une réponse immunogène anti-adénovirale n’a pas nui à l’efficacité d’ADSTILADRIN, car une incidence plus élevée de survie sans récidive d’une maladie de haut grade au mois 3 a été signalée chez les patients présentant des anticorps anti-adénoviraux comparativement à ceux qui n’en présentaient pas (77,7 % contre 33,4 %) dans l’essai de phase 3. Il n’existe aucune preuve que la présence d’anticorps anti-adénovirus ou anti-IFNα2b a une incidence sur la sécurité des patients.
11. Conservation, stabilité et mise au rebut
Conserver à une température inférieure à -60 °C jusqu’à la date de péremption imprimée sur la boîte.
Le produit peut être conservé à -20 ± 5 °C pendant une période maximale de 3 mois sans dépasser la date de péremption originale imprimée sur le flacon et la boîte.
Lorsqu’il est conservé à -20 ± 5 °C, il faut noter la date de début de la conservation à -20 ± 5 °C. De plus, la date à laquelle le produit médicinal doit être jeté s’il n’est pas utilisé doit être inscrite sur la boîte. Ces dates doivent être espacées de trois mois, mais ne doivent pas dépasser la date de péremption originale. Cette date d’élimination remplace la date de péremption originale.
Une fois la procédure de décongélation des flacons entamée, ADSTILADRIN peut être conservé au réfrigérateur à une température comprise entre 2 °C et 8 °C pendant 7 jours au total et à température ambiante pendant 24 heures maximum, temps de décongélation compris.
Protéger les flacons de la lumière.
ADSTILADRIN est stable jusqu’à 4 ans lorsqu’il est conservé à une température inférieure à -60 °C. Tout déversement d’ADSTILADRIN doit être traité avec un agent virucide pendant 15 minutes. Les matériaux jetables qui sont entrés en contact avec ADSTILADRIN doivent être placés dans des contenants pour matières dangereuses afin d’être détruits. L’équipement non jetable peut être décontaminé conformément aux modes opératoires normalisés de l’installation.
- 12. Instructions particulières de manipulation du produit
Le produit doit être conservé et transporté congelé (à une température inférieure à -60 °C).
Dès réception, ADSTILADRIN peut être conservé comme indiqué ci-dessous :
- 1. Dans un congélateur à une température inférieure à -60 °C jusqu’à la date de péremption imprimée sur la boîte.
- 2. Dans un congélateur à -20 ± 5 °C jusqu’à trois mois, sans dépasser la date de péremption originale imprimée sur le flacon et la boîte.
- 3. Au réfrigérateur à une température comprise entre 2 et 8 °C pendant un total de 7 jours.
- 4. À température ambiante (20 à 25 °C) pendant un maximum de 24 heures.
Si les conditions d’entreposage du produit passent de -60 °C à -20 ± 5 °C, il faut noter la date de début de la conservation à -20 ± 5 °C. De plus, la date à laquelle le produit médicinal doit être jeté s’il n’est pas utilisé doit être inscrite sur la boîte. Ces dates doivent être espacées de trois mois, mais ne doivent pas dépasser la date de péremption originale. Cette date d’élimination remplace la date de péremption originale.
Une fois la procédure de décongélation amorcée (entre 2 et 8 °C et/ou à température ambiante), la date et l’heure de début de la conservation du produit dans les conditions d’entreposage spécifiques et du retrait du produit de ces conditions doivent être indiquées sur la boîte. Lors du retrait du produit, il faut noter le temps restant dans les conditions d’entreposage spécifiques.
Traitement de l’urine évacuée par un agent virucide
Les patients doivent être informés que l’urine évacuée doit être traitée après le traitement par ADSTILADRIN.
- Les patients doivent ajouter deux tasses d’agent virucide dans la cuvette des toilettes avant d’uriner, puis attendre 15 minutes après avoir uriné avant de tirer la chasse d’eau. Cela doit être fait pendant les 2 premiers jours suivant chaque traitement par ADSTILADRIN.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : nadofaragène firadénovec
Nom chimique : vecteur adénoviral du rAd-IFN contenant le gène de l’interféron alfa-2b
Structure (pour les produits biologiques)/formule développée :
Propriétés physicochimiques : la substance médicamenteuse appelée nadofaragène firadénovec (rAd-IFN) est une solution incolore opalescente.
Norme pharmaceutique : agent antinéoplasique, thérapie génique à vecteur adénoviral
Caractéristiques du produit :
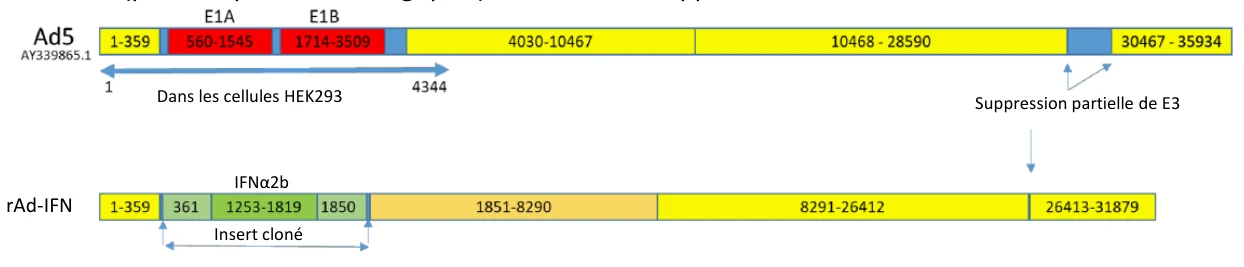
L’agent biologique actif d’ADSTILADRIN est une thérapie génique à vecteur adénoviral recombinant qui porte l’ADNc de l’IFN-α2b humain dans une cassette d’expression à la place des régions E1a et E1b à l’extrémité 5’ du génome Ad5, comme le montrent la représentation schématique et la comparaison des séquences du génome Ad5 de type sauvage et de rAd-IFN.
Suppression partielle de E3
Insert cloné IFNα2b
Dans les cellules HEK293
rAd-IFN
14. Études cliniques
14.1. Études cliniques par indication
Cancer de la vessie n’infiltrant pas le muscle (CVNIM) à haut risque ne répondant pas au bacille de Calmette-Guérin (BCG) en présence d’un CIS, avec ou sans tumeurs papillaires.
Tableau 4 - Résumé des données démographiques des patients dans les études cliniques sur ADSTILADRIN chez les patients atteints d’un CVNIM à haut risque ne répondant pas au BCG.
No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| rAd-IFN-CS-003 | Étude multicentrique ouverte, à un seul groupe | Instillation intravésicale avec ADSTILADRIN à 75 mL (3×10¹¹ pv/mL) tous les 3 mois pendant un maximum de 12 mois (4 doses), en l’absence de récidive d’une maladie de haut gradea Les patients n’ayant pas présenté de récidive d’une maladie de haut grade au mois 12 pouvaient continuer à recevoir des instillations intravésicales d’ADSTILADRIN à 75 mL (3×10¹¹ pv/mL) tous les 3 mois jusqu’à 5 ans après la première instillation, en l’absence de récidive d’une maladie de haut gradeb | 103 patients atteints d’un CVNIM à haut risque ne répondant pas au BCG et d’un CIS, avec ou sans tumeurs papillaires | 71 ans (44 à 89 ans) | H : 91 (88 %) F : 12 (12 %) | ||
a Une récidive de la maladie de haut grade a été évaluée jusqu’à 2 semaines avant l’administration par cytologie et cystoscopie, et par des biopsies si cliniquement indiqué (la biopsie au mois 12 était obligatoire). b Jusqu’au mois 24, une récidive de la maladie de haut grade a été évaluée tous les 3 mois par cytologie et cystoscopie, et par des biopsies si cliniquement indiqué. À partir du mois 24, des évaluations ont été effectuées pour les patients toujours sous traitement par l’investigateur conformément à la pratique clinique habituelle, afin de confirmer avant chaque instillation que le patient pouvait continuer à recevoir ADSTILADRIN.
L’efficacité d’ADSTILADRIN a été évaluée dans le cadre de l’étude CS-003, un essai multicentrique, ouvert et à un seul groupe mené auprès de 103 patients adultes atteints d’un cancer de la vessie n’infiltrant pas le muscle (CVNIM) à haut risque ne répondant pas au BCG et d’un carcinome in situ (CIS), avec ou sans tumeurs papillaires. Le CVNIM à haut risque ne répondant pas au BCG était défini comme une maladie persistante suivant un traitement par BCG adéquat, une récidive de la maladie après un état initial sans tumeur suivant un traitement par BCG adéquat ou une maladie T1 suivant un seul cycle d’induction de BCG. Le traitement par BCG adéquat était défini comme l’administration d’au moins cinq des six doses d’un cycle d’induction initial, plus soit : au moins deux des trois doses du traitement d’entretien ou au moins deux des six doses d’un deuxième cycle d’induction. Avant le traitement, tous les patients avaient subi une résection transurétrale de la tumeur de la vessie (RTUTV) pour éliminer toute maladie résécable (composantes Ta et T1). Un CIS résiduel (composantes Tis) ne se prêtant pas à une résection complète était autorisé. L’essai excluait les patients atteints d’un carcinome urothélial extra-vésical (c.-à-d. urètre, uretère ou bassinet du rein), infiltrant le muscle (T2 à T4) ou métastatique.
Les patients ont reçu une instillation intravésicale d’ADSTILADRIN à 75 mL (3 x 10¹¹ pv/mL) une fois tous les 3 mois pendant un maximum de 12 mois (4 doses) ou jusqu’à la survenue d’une toxicité inacceptable ou d’une récidive du CVNIM de haut grade. Les patients sans signes de récidive d’une maladie de haut grade au mois 12 ont été autorisés à poursuivre le traitement par ADSTILADRIN tous les trois mois.
Les principales mesures des résultats d’efficacité étaient la réponse complète (RC) à tout moment (définie par des résultats négatifs pour la cystoscopie [avec RTUTV/biopsies, le cas échéant] et la cytologie urinaire) et la durée de la réponse. La maladie papillaire de bas grade (Ta) n’a pas été considérée comme une récidive dans le but d’évaluer la durabilité de la RC. La RC a été évaluée à 3, 6, 9 et 12 mois par cystoscopie et cytologie. Une biopsie aléatoire de la vessie à cinq sites a été réalisée chez les patients présentant toujours une RC au mois 12. L’évaluation de la durabilité de la RC à la suite de ces évaluations a été effectuée conformément aux normes de soins locales.
Les caractéristiques des patients étaient les suivantes : âge médian de 71 ans (tranche d’âge : 44 à 89 ans) avec 77 % ≥ 65 ans; 88 % d’hommes; 92 % de Blancs; indice ECOG de 0 (90 %), de 1 (7 %) et de 2 (3 %). Le profil tumoral au début de l’étude était le CIS (77 %), le CIS avec Ta de haut grade (18 %) et le CIS avec T1 (5 %). Le nombre médian d’instillations antérieures de BCG était de 12 (plage : 8 à 18).
Les résultats sur l’efficacité sont résumés dans le Tableau 5.
Tableau 5 - Résultats de l’étude CS-003 sur l’efficacité
| Mesure des résultats d’efficacité | ADSTILADRIN (n = 103) |
| Taux de réponse complètea, % (n) | 53,4 % (55) |
| (IC à 95 %) | (43,3 à 63,3) |
| Durée de la réponseb | |
| Médiane en moisc (plage) | 9,7 (3 à 61) |
| % (n) avec une durée ≥ 12 moisd | 45,5 % (25) |
a La RC était obtenue lorsque la cytologie urinaire était négative et qu’aucune lésion n’était visualisée par cystoscopie, et/ou que toutes les biopsies de la vessie (si elles ont été réalisées) étaient négatives. Tous les patients ayant obtenu une RC l’avaient obtenue au bout de 3 mois.
b Basée sur 55 patients ayant obtenu une réponse complète.
c Reflète la période à partir du moment où la réponse complète a été obtenue.
d Valeur nominale de la visite d’évaluation de l’efficacité à compter de la première instillation d’ADSTILADRIN.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. Toxicologie non clinique
Biodistribution
La biodistribution du nadofaragène firadénovec (rAd-IFN/Syn3) a été évaluée dans le cadre d’une étude sur la toxicocinétique conforme aux bonnes pratiques de laboratoire (BPL) au cours de laquelle des singes ont reçu par voie intravésicale 1 x 10¹⁰ ou 5 x 10¹¹ pv/mL de rAd-IFN dans 1 mg/mL de Syn3 les jours 1 et 91. Le vecteur viral (ADN spécifique au rAd-IFN) a été détecté dans le tissu de la vessie les jours 8 et 98 (7 jours après la première et la deuxième dose, respectivement) et dans l’urine les jours d’administration (jours 1 et 91); il est demeuré détectable pendant 3 à 4 jours après la dose. L’ADN spécifique au rAd-IFN était également quantifiable à de faibles concentrations dans le sang d’un nombre limité de singes au cours des premières 24 heures suivant chaque dose. Le vecteur viral a également été détecté chez un nombre limité de singes dans le foie, les reins et les gonades le jour 8, dans le foie et les reins le jour 98 et dans les reins le jour 148. L’excipient Syn3 était quantifiable dans le plasma jusqu’à 7 ou 25 h après l’instillation, les concentrations plasmatiques maximales étant généralement atteintes 2 h après la dose. Le transgène (protéine IFNα2b humaine) a été détecté principalement dans le tissu de la vessie et l’urine, et dans le sang d’un nombre limité de singes après l’administration intravésicale de rAd-IFN/Syn3.
La biodistribution de Syn3 a été évaluée par autoradiographie quantitative du corps entier après une administration intravésicale unique de 14C-Syn3 à des rates ou à des lapins mâles. Chez les rates, le pic de radioactivité dérivée du 14C-Syn3 a été détecté 1 h après l’administration de la dose dans le sang et les tissus, la radioactivité la plus élevée se situant dans la paroi de la vessie. La radioactivité dans le sang et les tissus a généralement diminué au cours de la période expérimentale dans une telle mesure que, 24 heures après l’administration de la dose, la radioactivité était indétectable dans le sang et faible dans les tissus. Après 96 h, la radioactivité est demeurée détectable au niveau de la paroi de la vessie, de la glande surrénale, de l’ovaire et de la paroi du gros intestin. Chez les lapins mâles, la radioactivité a été détectée 1 h après l’administration de la dose dans le sang et les tissus, y compris les tissus accessoires sexuels (épididyme, prostate et testicules). La radioactivité la plus élevée a été observée au niveau de la vessie et de l’urine. 24 h après la dose, la radioactivité tissulaire était généralement inférieure à la limite de quantification, à l’exception de la vessie, de l’urètre, de l’urine et du tube digestif. Une faible radioactivité détectée dans le tube digestif 168 heures après l’administration de la dose a été associée à l’élimination par excrétion biliaire.
Toxicologie générale
Dans une étude de toxicité à doses répétées conforme aux BPL menée chez les macaques de Buffon, deux administrations de nadofaragène firadénovec (1 x 10¹⁰ ou 5 x 10¹¹ pv/mL de rAd-IFN dans 1 mg/mL de Syn3) à 90 jours d’intervalle ont été associées à une inflammation, une hyperplasie urothéliale, une vacuolisation cytoplasmique et une ulcération focale/multifocale dans la vessie, ainsi qu’à une irritation de l’uretère et de l’urètre à la nécropsie 7 jours après les première et deuxième doses. La disparition presque complète de ces effets a été observée après la période de rétablissement de 57 jours suivant la deuxième administration, avec une fibrose minimale dans la lamina propria de la vessie chez un nombre limité de singes.
Génotoxicité
Aucune étude n’a été réalisée pour évaluer le potentiel génotoxique du nadofaragène firadénovec (rAd-IFN). L’excipient Syn3 n’est pas génotoxique dans l’étude sur la mutagénicité bactérienne conforme aux BPL et l’étude sur l’aberration chromosomique avec des lymphocytes de sang périphérique humain. De même, aucune étude n’a été menée pour évaluer le potentiel d’intégration du nadofaragène firadénovec dans le génome de l’hôte.
Cancérogénicité
Aucune étude à long terme sur les animaux n’a été effectuée pour évaluer le potentiel cancérogène du nadofaragène firadénovec.
Toxicité pour la reproduction et le développement
Aucune étude de toxicité pour la reproduction et le développement n’a été réalisée avec le nadofaragène firadénovec. De même, aucune étude n’a été menée pour évaluer le potentiel d’intégration du nadofaragène firadénovec dans les cellules germinales. Il est à noter qu’après l’administration intravésicale de rAd-IFN ou de Syn3, l’ADN du vecteur viral a été détecté dans les gonades des singes et l’excipient Syn3 a été détecté dans l’ovaire des rates et dans les testicules des lapins mâles.