


Monographie de produit - Abrysvo
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2025-10 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2025-10 |
| 4 Posologie et administration, 4.3 Reconstitution | 2025-10 |
| 4 Posologie et administration, 4.4 Administration | 2025-10 |
| 7 Mises en garde et précautions, Syndrome de Guillain-Barré | 2025-10 |
| 7 Mises en garde et précautions, 7.1.5 Personnes immunodéprimées | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie ................................................................................................................. 4
1.2 Gériatrie ................................................................................................................. 4
2 Contre-indications ..................................................................................................... 4
4 Posologie et administration ....................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ........................................... 4
4.3 Reconstitution ........................................................................................................ 4
4.4 Administration ....................................................................................................... 6
5 Surdose ..................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 7
7 Mises en garde et précautions ................................................................................... 8
Généralités……………………………………………………………………………………………………………………8
Maladie concomitante………………………………………………………………………………………………….8
Conduite et utilisation de machines………………………………………………………………………………8
Syndrome de Guillain-Barré………………………………………………………………………………………….8
Système sanguin et lymphatique………………………………………………………………………………….8
Hypersensibilité et anaphylaxie…………………………………………………………………………………….8
Système immunitaire……………………………………………………………………………………………………8
Santé reproductive……………………………………………………………………………………………………….9
7.1 Populations particulières ....................................................................................... 9
7.1.1 Grossesse ............................................................................................................ 9
7.1.2 Allaitement .......................................................................................................... 9
7.1.3 Enfants et adolescents ........................................................................................ 9
7.1.4 Personnes âgées ................................................................................................. 9
7.1.5 Personnes immunodéprimées ............................................................................ 9
8 Effets indésirables ..................................................................................................... 9
8.1 Aperçu des effets indésirables ............................................................................... 9
8.2 Effets indésirables observés au cours des études cliniques ................................ 11
8.5 Effets indésirables observés après la commercialisation .................................... 23
9 Interactions médicamenteuses ................................................................................ 24
9.4 Interactions médicament-médicament ............................................................... 24
10 Pharmacologie clinique ........................................................................................... 25
10.1 Mode d’action ...................................................................................................... 25
10.2 Pharmacodynamie ............................................................................................... 25
10.3 Pharmacocinétique .............................................................................................. 25
11 Conservation, stabilité et mise au rebut ................................................................... 26
12 Instructions particulières de manipulation du produit .............................................. 26
Partie 2 : Renseignements scientifiques .............................................................................. 27
13 Renseignements pharmaceutiques .......................................................................... 27
14 Études cliniques ...................................................................................................... 27
14.1 Études cliniques par indication ............................................................................ 27
16 Toxicologie non clinique .......................................................................................... 37
Renseignements destinés aux patient·e·s............................................................................ 38
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ABRYSVO (vaccin sous-unitaire contre le virus respiratoire syncytial à base de protéine F stabilisée en conformation préfusion) est un vaccin bivalent indiqué pour :
- l’immunisation active de la personne enceinte, entre la 32e et la 36e semaine de grossesse, afin de prévenir les maladies des voies respiratoires inférieures (VRI), sévères ou non, causées par le virus respiratoire syncytial (VRS) chez le nourrisson, de la naissance jusqu’à l’âge de 6 mois;
- l’immunisation active des personnes de 60 ans ou plus, afin de prévenir les maladies des VRI causées par le VRS;
l’immunisation active des personnes de 18 à 59 ans exposées à un risque accru de maladies des
VRI causées par le VRS, afin de prévenir les maladies des VRI causées par le VRS.
1.1 Pédiatrie
L’innocuité et l’efficacité d’Abrysvo n’ont pas été établies chez les personnes âgées de moins de 18 ans. Peu de données ont été recueillies sur des personnes adolescentes enceintes et leurs nourrissons.
1.2 Gériatrie
Des personnes âgées de 65 ans et plus participent aux études cliniques sur Abrysvo, et leurs données contribuent à l’évaluation globale de l’innocuité et de l’efficacité de ce vaccin (voir 8 Effets indésirables et 14 Études cliniques).
2 Contre-indications
Abrysvo est contre-indiqué chez les personnes hypersensibles à ce vaccin ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
Abrysvo est administré par voie intramusculaire en une dose unique de 0,5 mL aux personnes enceintes, entre la 32e et la 36e semaine de la grossesse (troisième trimestre), aux personnes de 60 ans ou plus et aux personnes de 18 à 59 ans qui sont exposées à un risque accru de maladies des VRI causées par le VRS.
4.3 Reconstitution
Produits parentéraux
Pour préparer la solution Abrysvo, il faut mélanger le vaccin lyophilisé (poudre) seulement avec le diluant fourni.
Tableau 1 – Reconstitution
| Volume de la fiole | Volume de diluant à ajouter à la fiole | Volume | Concentration par mL2 | ||
| approximatif du | |||||
| mélange obtenu1 | |||||
| 2 mL | 0,65 mL | 0,68 mL | 120 mcg par 0,5 mL | ||
- 1. Volume total dans la fiole après reconstitution avec 0,65 mL de diluant (eau stérile)
- 2. Volume de la dose totale d’antigènes du VRS indiqué sur la fiole
Préparation en vue de l’administration
Pour l’utilisation d’une fiole de vaccin VRSpréF, d’une seringue préremplie de diluant et d’un adaptateur pour fiole :
Fiole
contenant le
vaccin
VRSpréF
lyophilisé
Seringue contenant le diluant Adaptateur pour fiole
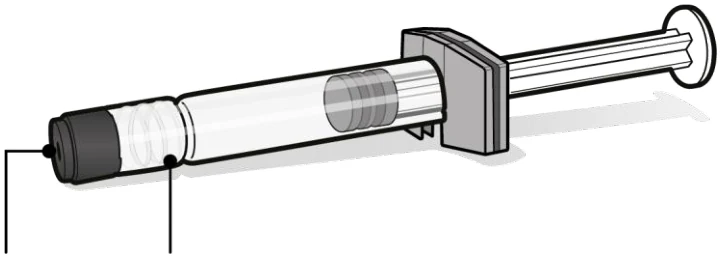
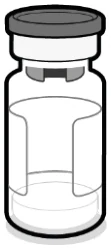
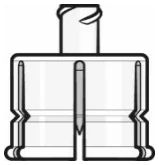
Capuchon de la
seringue
Adaptateur Luer-Lok
Pour préparer la solution Abrysvo, mélangez la préparation de l’antigène lyophilisée avec le diluant composé d’eau stérile fourni, comme il est décrit ci-dessous.
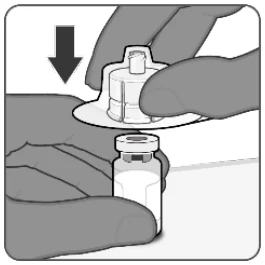
Étape 1. Fixation de l’adaptateur à la fiole
- Retirez la pellicule de l’emballage de l’adaptateur pour fiole et enlevez le capuchon amovible de la fiole.
- Placez l’adaptateur pour fiole, toujours dans son emballage, à la verticale au-dessus du bouchon de la fiole et fixez-le à la fiole en le poussant directement vers le bas. Évitez de pousser l’adaptateur de biais, pour prévenir toute fuite. Retirez l’emballage de l’adaptateur pour fiole.
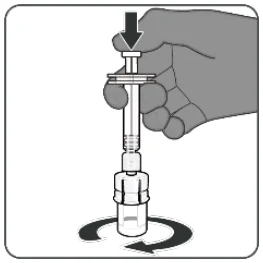
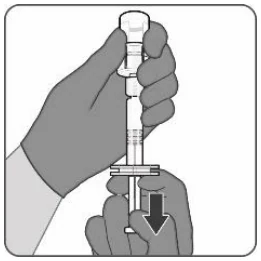
Étape 2. Reconstitution de la préparation du vaccin lyophilisé pour obtenir la solution Abrysvo
- Pour toutes les étapes d’assemblage, tenir la seringue uniquement par l’adaptateur Luer-Lok pour éviter que celui-ci se détache pendant l’utilisation.
- Dévissez et enlevez le capuchon de la seringue, puis vissez la seringue pour la fixer à l’adaptateur pour fiole. Cessez de tourner dès que vous sentez une résistance.
- Injectez tout le contenu de la seringue dans la fiole. Tout en gardant le piston de la seringue enfoncé, faites tourner délicatement le contenu de la fiole jusqu’à ce que la poudre soit complètement dissoute. N’agitez pas la fiole.
Étape 3. Prélèvement du vaccin reconstitué
- Retournez la fiole et prélevez lentement tout son contenu dans la seringue pour vous assurer d’obtenir une dose de 0,5 mL d’Abrysvo.
- Dévissez la seringue pour la détacher de l’adaptateur pour fiole.
- Fixez à la seringue une aiguille stérile appropriée pour les injections intramusculaires.
Pour l’utilisation d’une fiole de vaccin VRSpréF et d’une fiole de diluant :
- 1. À l’aide d’une aiguille et d’une seringue stériles, prélevez tout le contenu de la fiole de diluant.
- 2. Injectez tout le contenu de la seringue dans la fiole qui contient la poudre. Faites tourner délicatement le contenu de la fiole jusqu’à ce que la poudre soit complètement dissoute. N’agitez pas la fiole. Prélevez 0,5 mL de la solution reconstituée.
4.4 Administration
Ce vaccin est réservé à la voie intramusculaire. Ne pas administrer Abrysvo par voie intravasculaire, intradermique ou sous-cutanée.
Chaque dose de 0,5 mL doit être administrée par injection intramusculaire, dans le muscle deltoïde, en prenant soin d’éviter de l’injecter dans un nerf ou un vaisseau sanguin ou à proximité.
Des vaccins injectables différents doivent toujours être injectés à des endroits différents.
Ne pas mélanger Abrysvo avec un autre vaccin ou produit dans la même seringue.
Vaccin reconstitué pour l’administration
La solution reconstituée est un liquide clair et incolore. Avant l’utilisation, examinez le vaccin pour voir s’il contient de grosses particules ou s’il a changé de couleur. Si c’est le cas, ne l’administrez pas.
5 Surdose
En cas de surdosage, il faut surveiller l’état du patient et, au besoin, traiter les symptômes.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à faciliter la traçabilité des vaccins aux fins de tenue des dossiers de vaccination des patients ainsi que de pharmacovigilance, les professionnels de la santé doivent noter l’heure et la date d’administration, la dose administrée (le cas échéant), le site anatomique, la voie d’administration, le nom commercial et le nom générique du vaccin, le numéro de lot du produit et la date de péremption.
Abrysvo est une solution stérile pour injection présentée en fioles unidoses de poudre lyophilisée qui renferment 120 microgrammes (mcg) de la protéine F du VRS stabilisée en conformation préfusion (60 mcg d’antigène du VRS du groupe A et 60 mcg d’antigène du VRS du groupe B, désignés par les acronymes « préF A » et « préF B »); la solution est reconstituée au moyen de l’eau stérile (diluant) fournie dans une seringue préremplie.
Après la reconstitution, chaque dose est de 0,5 mL.
Abrysvo se présente sous les formes suivantes :
Fiole de vaccin VRSpréF, seringue préremplie de diluant et adaptateur pour fiole :
- Une boîte contenant 1 fiole de poudre, 1 seringue préremplie de diluant et 1 adaptateur pour fiole;
- Une boîte contenant 5 fioles de poudre, 5 seringues préremplies de diluant et 5 adaptateurs pour fiole;
- Une boîte contenant 10 fioles de poudre, 10 seringues préremplies de diluant et 10 adaptateurs pour fiole.
Fiole de vaccin VRSpréF et fiole de diluant :
- Une boîte contenant 10 fioles de poudre et 10 fioles de diluant.
Le bouchon de la fiole ainsi que le capuchon et l’embout du piston de la seringue préremplie ne contiennent pas de latex de caoutchouc naturel.
Chaque dose de 0,5 mL de la solution Abrysvo contient les ingrédients suivants : 60 mcg de la protéine F stabilisée en conformation préfusion (antigène) de chacun des groupes (A et B) du VRS, 22,5 mg de
Tableau 2 – Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Intramusculaire | Poudre lyophilisée pour solution (0,5 mL, dose unique) 120 mcg de protéine F stabilisée en conformation préfusion du VRS, lyophilisée | Poudre : mannitol, polysorbate 80, chlorure de sodium, saccharose, trométhamine, chlorhydrate de trométamol Diluant : eau stérile pour injection | ||
mannitol, 0,08 mg de polysorbate 80, 1,1 mg de chlorure de sodium, 11,3 mg de saccharose, 0,11 mg de trométhamine, 1,04 mg de chlorhydrate de trométamol et de l’eau stérile (diluant).
7 Mises en garde et précautions
Généralités
Comme celle de tout vaccin injectable, l’administration d’Abrysvo peut, dans de rares cas, entraîner une réaction anaphylactique, et il convient en tout temps d’assurer une surveillance et d’avoir le matériel nécessaire au traitement médical à portée de la main.
Une syncope (évanouissement) peut survenir lors de l’administration de vaccins injectables, y compris Abrysvo. Les mesures nécessaires doivent être prises pour éviter les blessures en cas d’évanouissement.
Comme c’est le cas pour tous les vaccins, il se peut qu’Abrysvo ne protège pas toutes les personnes vaccinées.
Maladie concomitante
L’administration d’Abrysvo doit être différée chez les personnes atteintes d’une maladie fébrile aiguë. Toutefois, la présence d’une infection sans gravité comme un rhume ne justifie pas le report de la vaccination.
Conduite et utilisation de machines
Abrysvo ne devrait pas nuire à la capacité de conduire un véhicule ou de faire fonctionner une machine.
Syndrome de Guillain-Barré
D’après les résultats d’une étude de pharmacovigilance observationnelle menée auprès de personnes de ≥ 65 ans, le risque de syndrome de Guillain-Barré serait accru au cours des 42 jours suivant la vaccination par Abrysvo (voir 8.5 Effets indésirables observés après la commercialisation).
Les professionnels de la santé doivent demeurer à l’affût des signes et des symptômes du syndrome de Guillain-Barré afin d’assurer l’établissement du bon diagnostic ainsi que l’amorce des soins de soutien et du traitement appropriés, et d’écarter les autres causes possibles.
Système sanguin et lymphatique
Comme tout vaccin administré par voie intramusculaire, Abrysvo doit être administré avec précaution en présence de thrombopénie ou d’un trouble de la coagulation en raison du risque de saignement lié à l’injection intramusculaire.
Hypersensibilité et anaphylaxie
L’administration d’Abrysvo pouvant, dans de rares cas, entraîner une réaction anaphylactique, il convient en tout temps d’assurer une surveillance et d’avoir le matériel nécessaire au traitement médical à portée de la main (voir 2 Contre-indications).
Système immunitaire
Il se peut que la réponse immunitaire déclenchée par Abrysvo soit moindre chez les personnes immunodéprimées, y compris celles qui reçoivent un traitement immunosuppresseur (voir
7.1.5 Personnes immunodéprimées).
Santé reproductive
Risque pour les femmes et les hommes
Aucune donnée n’a été recueillie chez l’humain quant à l’effet d’Abrysvo sur la fertilité. Les études menées chez l’animal n’ont pas montré d’effets nocifs directs ou indirects sur la fertilité des femelles (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Abrysvo a été étudié chez des personnes enceintes, entre la 24e et la 36e semaine de grossesse (voir 14 Études cliniques).
7.1.2 Allaitement
On ignore si Abrysvo passe dans le lait humain. Aucun problème d’innocuité n’a été découvert chez les nouveau-nés allaités de mères vaccinées lors d’une étude clinique.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité d’Abrysvo n’ont pas été établies chez les personnes non enceintes de moins de 18 ans.
7.1.4 Personnes âgées
Abrysvo a fait l’objet d’études chez les personnes âgées (voir 14 Études cliniques).
7.1.5 Personnes immunodéprimées
On a évalué l’innocuité et l’efficacité d’Abrysvo chez des personnes immunodéprimées de 18 ans et plus lors d’une étude clinique de phase III (voir 8.1 Aperçu des effets indésirables et 14 Études cliniques).
8 Effets indésirables
8.1 Aperçu des effets indésirables
La marge d’innocuité d’Abrysvo chez les personnes enceintes âgées de 49 ans ou moins, décrite à la section 8.2, se fonde sur les données issues de l’étude clinique déterminante de phase III C3671008 (NCT04424316), multicentrique, comparative avec placebo, à répartition aléatoire et à double insu. L’étude a été menée dans des pays de l’hémisphère Nord (États-Unis, Japon, Taiwan, Espagne, Gambie, Pays-Bas, Finlande, Mexique, Philippines, Danemark, Canada et Corée du Sud) et de l’hémisphère Sud (Afrique du Sud, Argentine, Chili, Nouvelle-Zélande, Brésil et Australie) auprès de 7420 mères participantes qui devaient recevoir, après répartition aléatoire, Abrysvo (n = 3711) ou un placebo (n = 3709). La population de l’analyse de l’innocuité était formée de 7385 mères participantes ayant reçu Abrysvo (n = 3697) ou un placebo (n = 3688) et de leurs 7305 nourrissons exposés passivement aux anticorps de leur mère qui avait reçu soit le vaccin Abrysvo (n = 3658) soit un placebo (n = 3647). Les mères participantes ont été suivies pendant 6 mois après l’accouchement; les nourrissons de la première année de l’étude ont été suivis pendant une période allant jusqu’à 24 mois et ceux de la deuxième année ont été suivis pendant une période allant jusqu’à 12 mois.
Des données concluantes sur l’innocuité sont issues de l’étude clinique multicentrique de phase IIb, comparative avec placebo et menée avec répartition aléatoire et à l’insu des observateurs (étude C3671003, NCT04032093) dans des pays de l’hémisphère Nord (États-Unis) et de l’hémisphère Sud (Argentine, Chili et Afrique du Sud) auprès de 232 mères participantes ayant reçu Abrysvo (n = 115) ou un placebo (n = 117) et de leurs 230 nourrissons exposés passivement aux anticorps de leur mère qui avait reçu soit le vaccin Abrysvo (n = 114) soit un placebo (n = 116). Les mères et leurs nourrissons ont été suivis jusqu’à 12 mois après l’accouchement.
La marge d’innocuité d’Abrysvo chez les adultes âgés de 60 ans ou plus, décrite à la section 8.2, se fonde sur les données issues de l’étude clinique multicentrique déterminante de phase III C3671013 (NCT05035212), comparative avec placebo, à répartition aléatoire et à double insu, menée dans des pays de l’hémisphère Nord (États-Unis, Japon, Pays-Bas, Canada et Finlande) et de l’hémisphère Sud (Argentine et Afrique du Sud). La population de l’analyse de l’innocuité était formée de 36 862 adultes ayant reçu Abrysvo (n = 18 574) ou un placebo (n = 18 288). Il était prévu que les sujets de l’étude seraient suivis pendant une période allant jusqu’à 25 mois.
La marge d’innocuité d’Abrysvo chez les adultes âgés de 18 à 59 ans, décrite à la section 8.2, se fonde sur les données générées par une analyse provisoire de l’innocuité d’une étude multicentrique de phase III, comparative avec placebo, à répartition aléatoire et à double insu (étude C3671023, NCT05842967), menée aux États-Unis auprès de 678 personnes; celles-ci, exposées à un risque accru de maladie des VRI causées par le VRS parce qu’elles présentaient certaines affections chroniques, avaient reçu Abrysvo (n = 423) ou un placebo (n = 225).
Les effets indésirables sont présentés par catégorie de fréquence selon les définitions suivantes : très fréquents (≥ 1/10), fréquents (≥ 1/100 à < 1/10), peu fréquents (≥ 1/1000 à < 1/100), rares (≥ 1/10 000 à < 1/1000) et très rares (< 1/10 000).
Les effets indésirables qui ont été signalés sont répertoriés dans le tableau 3 selon la classification par discipline médicale et par ordre décroissant de gravité.
Tableau 3 – Effets indésirables consécutifs à l’administration d’Abrysvo
| Effets indésirables | Effets indésirables Étude C3671013 Personnes de ≥ 60 ans N = 18 574 | |||
| Étude C3671008 | ||||
| Personnes enceintes de | ||||
| ≤ 49 ans | ||||
| N = 3697 | ||||
| Affections du système immunitaire | ||||
| Hypersensibilité | --- | Très rare | ||
| Affections du système nerveux | ||||
| Céphalée | Très fréquente | --- | ||
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Douleur musculaire | Très fréquente | --- | ||
Tableau 3 – Effets indésirables consécutifs à l’administration d’Abrysvo
Effets indésirables
Effets indésirables Étude C3671013 Personnes de ≥ 60 ans N = 18 574 | ||||
| Étude C3671008 | ||||
| Personnes enceintes de | ||||
| ≤ 49 ans | ||||
| N = 3697 | ||||
| Troubles généraux et anomalies au point d’administration | ||||
| Douleur au point d’injection | Très fréquente | Très fréquente | ||
| Rougeur au point d’injection | Fréquente | Fréquente | ||
| Œdème au point d’injection | Fréquent | Fréquent | ||
Personnes immunodéprimées de 18 ans ou plus
Lors d’une étude multicentrique de phase III menée sans insu auprès d’un seul groupe (sous-étude B de l’étude C3671023, NCT05842967), 203 adultes immunodéprimés âgés de ≥ 18 ans (dont 96 participants de 18 à < 60 ans et 107 participants de ≥ 60 ans) ont reçu 2 doses du VRSpréF (120 µg) espacées de 1 mois. Parmi les 203 participants, 47,8 % présentaient un trouble inflammatoire auto-immun traité par un immunomodulateur; 36,9 % avaient déjà reçu une greffe d’organe plein; 15,3 % étaient atteints de néphropathie terminale et sous hémodialyse; et 2,5 % recevaient un traitement pour un cancer du poumon non à petites cellules avancé. Cette sous-étude a été menée dans 11 centres des États-Unis.
Toutes les réactions locales mentionnées sur demande étaient légères ou modérées et d’une durée médiane de 1 à 3 jours pour la plupart. Le signalement de réactions locales a été moins fréquent après la 1re dose qu’après la 2e. La réaction locale signalée le plus souvent a été la douleur au point d’injection. La majorité des réactions générales mentionnées sur demande étaient légères ou modérées et d’une durée médiane de 1 à 4 jours; le taux de signalement de réactions générales a été comparable après la 1re et la 2e dose. La réaction générale signalée le plus souvent a été la fatigue. Des réactions générales sévères ont été signalées chez 2 % et 6 % des participants de 18 à < 60 ans et de ≥ 60 ans, respectivement, avec les deux doses confondues.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Nourrissons, de la naissance jusqu’à l’âge de 6 mois (immunisation active des personnes enceintes)
Parmi les mères participantes de l’étude déterminante C3671008, il y avait 65 % de Blanches, 20 % de Noires ou Afro-Américaines, 13 % d’Asiatiques et 29 % d’Hispaniques ou Latino-Américaines. L’âge médian des mères au moment de l’inoculation du produit à l’étude était de 29 ans (min.-max. : 14-47 ans). L’âge gestationnel médian des nourrissons au moment de la vaccination était de 31 semaines et 2 jours (min.-max. : 24-36,9 semaines).
L’âge gestationnel médian des nourrissons à la naissance était de 39 semaines et 1 jour (min.-max. : 27 semaines et 3 jours-44 semaines et 2 jours).
Les effets indésirables le plus fréquemment signalés chez les mères participantes de l’étude C3671008 ont été la douleur au point d’injection, la fatigue, les céphalées et la douleur musculaire.
Effets indésirables mentionnés sur demande
Chez les mères participantes
Lors de l’étude C3671008, toutes les mères participantes ont fait l’objet d’un suivi axé sur les réactions locales et générales mentionnées sur demande au moyen d’un journal électronique, au cours des 7 jours qui ont suivi l’administration d’Abrysvo ou du placebo. Les tableaux 4 et 5 montrent la fréquence de ces effets indésirables locaux et généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation lors de l’étude C3671008.
Dans la majorité des cas, les réactions locales et générales mentionnées sur demande chez les femmes étaient d’intensité légère ou modérée et se sont résorbées en 2 à 3 jours.
Tableau 4 – Pourcentage de mères participantes ayant présenté des effets indésirables locaux mentionnés sur demande, selon la sévérité maximale, au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671008)a
| Réactions locales | ABRYSVO N = 3678b n (%) | PLACEBO N = 3651b n (%) | |||||
| Douleur au point d’injectionc | |||||||
| Tous les casd | 1496 (40,7) | 371 (10,2) | |||||
| Sévère | 4 (0,1) | 0 (0) | |||||
| Rougeure | |||||||
| Tous les casd | 265 (7,2) | 8 (0,2) | |||||
| Sévère | 5 (0,1) | 0 (0) | |||||
| Enfluree | |||||||
| Tous les casd | 228 (6,2) | 8 (0,2) | |||||
| Sévère | 3 (< 0,1) | 0 (0) | |||||
| a NCT04424316 (étude C3671008) | |||||||
| b N = nombre de participantes ayant fourni des données consignées dans un journal électronique concernant | |||||||
| une réaction précise survenue après la vaccination | |||||||
| c Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; sévère : empêche la réalisation des | |||||||
| activités quotidiennes | |||||||
| d « Tous les cas » inclut toutes les participantes ayant signalé une réaction légère, modérée ou sévère entre | |||||||
| le 1er et le 7e jour après la vaccination. | |||||||
| e | Légère : > 2 cm à 5 cm; modérée : > 5 cm à 10 cm; sévère : > 10 cm | ||||||
Tableau 5 – Pourcentage de mères participantes ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671008)a
| Réactions générales | ABRYSVO N = 3678b n (%) | PLACEBO N = 3651b n (%) | |||
| Fièvre (≥ 38,0 ℃) | |||||
| ≥ 38,0 °C | 94 (2,6) | 107 (2,9) | |||
| ≥ 38,0 °C à 38,4 °C | 61 (1,7) | 55 (1,5) | |||
| > 38,5 °C à 38,9 °C | 29 (0,8) | 42 (1,2) | |||
| > 39,0 °C à 40,0 °C | 1 (< 0,1) | 5 (0,1) | |||
| > 40,0 °C | 3 (< 0,1) | 5 (0,1) | |||
| Fatiguec | |||||
| Tous les casd | 1696 (46,1) | 1599 (43,8) | |||
| Sévère | 49 (1,3) | 52 (1,4) | |||
| Céphaléesc | |||||
| Tous les casd | 1141 (31,0) | 1009 (27,6) | |||
| Sévères | 15 (0,4) | 13 (0,4) | |||
| Douleur musculairec | |||||
| Tous les casd | 977 (26,6) | 626 (17,1) | |||
| Sévère | 14 (0,4) | 12 (0,3) | |||
| Nauséesc | |||||
| Tous les casd | 734 (20,0) | 705 (19,3) | |||
| Sévères | 8 (0,2) | 8 (0,2) | |||
| Douleur articulairec | |||||
| Tous les casd | 426 (11,6) | 384 (10,5) | |||
| Sévère | 6 (0,2) | 3 (< 0,1) | |||
| Diarrhéee | |||||
| Tous les cas | 414 (11,3) | 416 (11,4) | |||
| Sévère | 4 (0,1) | 6 (0,2) | |||
| Vomissementsf | |||||
| Tous les cas | 289 (7,9) | 254 (7,0) | |||
Tableau 5 – Pourcentage de mères participantes ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671008)a
| Réactions générales | ABRYSVO N = 3678b n (%) | PLACEBO N = 3651b n (%) | ||||||
| Sévères | 7 (0,2) | 2 (< 0,1) | ||||||
| a NCT04424316 (étude C3671008) | ||||||||
| b N = nombre de participantes ayant fourni des données consignées dans un journal électronique concernant | ||||||||
| une réaction précise survenue après la vaccination | ||||||||
| c Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; sévère : empêche la réalisation des | ||||||||
| activités quotidiennes | ||||||||
| d « Tous les cas » inclut toutes les participantes ayant signalé une réaction légère, modérée ou sévère entre | ||||||||
| le 1er et le 7e jour après la vaccination. | ||||||||
| e | Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou 5 selles molles en 24 heures; sévère : 6 selles | |||||||
| molles ou plus en 24 heures | ||||||||
| f Légers : 1 ou 2 fois en 24 heures; modérés : > 2 fois en 24 heures; sévères : qui commandent une | ||||||||
| hydratation intraveineuse | ||||||||
Chez les nourrissons participants
Lors de l’étude C3671008, les réactions locales et générales mentionnées sur demande n’ont pas été évaluées chez les nourrissons, qui n’ont pas été directement vaccinés, mais qui ont reçu une immunité passive de leur mère qui avait été activement immunisée avant l’accouchement.
Manifestations indésirables mentionnées spontanément
Chez les mères participantes
Toutes les mères participantes ont fait l’objet d’un suivi axé sur les manifestations indésirables mentionnées spontanément au cours des 28 jours suivant l’administration d’Abrysvo ou du placebo. Des manifestations indésirables mentionnées spontanément par des mères participantes au cours du mois ayant suivi leur inoculation ont été notées chez 14,0 % (n = 516) des femmes du groupe Abrysvo et 13,2 % (n = 488) des femmes du groupe placebo. La manifestation indésirable la plus fréquemment signalée a été l’accouchement prématuré (fréquence de 2,2 % [n = 82] dans le groupe Abrysvo et de 2,0 % [n = 73] dans le groupe placebo). Des manifestations indésirables sévères ont été signalées chez 1,8 % (n = 66) des femmes du groupe Abrysvo et chez 1,4 % (n = 50) des femmes du groupe placebo.
Dans les 14 jours suivant la vaccination, une lymphadénopathie a été signalée chez 2 des femmes vaccinées, mais chez aucune femme du groupe placebo; la lymphadénopathie a donc été jugée liée à Abrysvo.
Chez les nourrissons participants
Tous les nourrissons participants ont fait l’objet d’un suivi axé sur les manifestations indésirables mentionnées spontanément au cours des 28 jours suivant leur naissance d’une mère participante ayant reçu Abrysvo ou un placebo entre la 24e et la 36e semaine de la grossesse. Des manifestations indésirables mentionnées spontanément ont été notées chez 38,0 % (n = 1391) des nourrissons du groupe Abrysvo au cours de leur 1er mois de vie, comparativement à 35,4 % (n = 1291) dans le groupe
placebo. L’ictère néonatal a été une manifestation indésirable observée chez 7,3 % (n = 267) des nourrissons du groupe Abrysvo et chez 6,9 % (n = 250) des nourrissons du groupe placebo. Des manifestations indésirables sévères ont été signalées chez 4,6 % (n = 168) des nourrissons du groupe Abrysvo et chez 3,9 % (n = 142) des nourrissons du groupe placebo.
Manifestations indésirables graves et manifestations indésirables d’intérêt particulier
Chez les mères participantes
Toutes les mères participantes ont fait l’objet d’un suivi axé sur les manifestations indésirables graves et les manifestations indésirables d’intérêt particulier (p. ex., accouchement prématuré et dépistage positif du SRAS-CoV-2) au cours des 6 mois ayant suivi l’accouchement. Des manifestations indésirables graves ont été signalées à un moment ou l’autre de l’étude par 16,6 % (n = 613) des femmes du groupe Abrysvo et par 15,8 % (n = 581) des femmes du groupe placebo; 4,3 % des manifestations indésirables graves survenues dans le groupe Abrysvo et 3,8 % de celles survenues dans le groupe placebo se sont produites au cours du mois ayant suivi la vaccination. Les manifestations indésirables graves le plus fréquemment signalées étaient la prééclampsie (fréquence de 1,8 % [n = 67] dans le groupe Abrysvo et de 1,4 % [n = 53] dans le groupe placebo) et le syndrome de souffrance fœtale (fréquence de 1,8 % [n = 67] dans le groupe Abrysvo et de 1,8 % [n = 65] dans le groupe placebo).
La fréquence des manifestations indésirables d’intérêt particulier signalées entre le moment de la vaccination et 6 mois après l’accouchement était similaire dans les groupes VRSpréF et placebo : 5,7 % (n = 212) vs 4,8 % (n = 177) pour les accouchements prématurés, et 4,1 % (n = 153) vs 3,1 % (n = 116) pour les dépistages positifs du SRAS-CoV-2.
Chez les nourrissons participants
Tous les nourrissons participants ont fait l’objet d’un suivi axé sur les manifestations indésirables graves (y compris les anomalies congénitales) et les manifestations indésirables d’intérêt particulier survenues entre leur naissance et les 24 mois suivants pour les nourrissons admis au cours de la première année de l’étude ou les 12 mois suivants pour les nourrissons admis au cours de la deuxième année de l’étude. Des manifestations indésirables graves sont survenues à un moment ou l’autre de l’étude chez 19,0 % (n = 697) des nourrissons du groupe Abrysvo et chez 18,9 % (n = 689) des nourrissons du groupe placebo. La manifestation indésirable grave la plus fréquemment signalée était l’ictère néonatal (fréquence de 2,1 % [n = 77] dans le groupe Abrysvo et de 1,9 % [n = 66] dans le groupe placebo). Les personnes enceintes ayant déjà eu des complications de la grossesse (p. ex., antécédents de naissance prématurée à ≤ 34 semaines, de mortinatalité, de mortalité néonatale ou d’un nourrisson présentant un trouble génétique connu ou une anomalie congénitale importante) n’étaient généralement pas admises à l’étude; elles pouvaient cependant être incluses selon le jugement des investigateurs.
Au moment de l’analyse principale, alors que 97 % des femmes avaient accouché, un déséquilibre quant au nombre de naissances prématurées a été observé entre les participantes ayant reçu Abrysvo et celles ayant reçu le placebo lors de l’étude C3671008. Une naissance prématurée est survenue chez 5,7 % des participantes (207 sur 3659) du groupe Abrysvo et chez 4,7 % des participantes (172 sur 3646) du groupe placebo. Aucune augmentation de la mortalité (1 cas dans le groupe ayant reçu le VRSpréF, 2 dans le groupe placebo) n’a été observée parmi les prématurés.
Le déséquilibre quant aux naissances prématurées qui a été noté dans le groupe des mères immunisées par Abrysvo était plus marqué dans le sous-groupe des femmes ayant accouché entre la 28e et la 31e semaine de grossesse. Un déséquilibre a aussi été noté quant au faible au poids à la naissance, mais seulement dans le groupe dont l’âge gestationnel du nourrisson était le plus bas au moment de la vaccination de la mère (tableau 6). Ce déséquilibre a été en majeure partie observé dans les centres de recherche situés en Afrique du Sud et en Argentine, alors qu’aucun déséquilibre n’a été noté à cet égard dans les données regroupées des participantes des pays à revenu élevé, comme le Canada, selon les catégories de la Banque mondiale.
Tableau 6 – Manifestations indésirables (naissances prématurées et faible poids à la naissance) chez les nourrissons participants, par âge gestationnel au moment de la vaccination de la mère (population de l’analyse de l’innocuité, étude C3671008)
| ABRYSVO | PLACEBO | |||||||
Âge gestationnel au moment de la vaccination de la mère | Nb | Âge médian des mères (min.-max.) | Naissances prématuréesa n (%) | Faible poids à la naissancec n (%) | Nb | Âge médian des mères (min.-max.) | Naissances prématuréesa n (%) | Faible poids à la naissancec n (%) |
| Tous les âges gestationnels | 3659 | 29,0 (16-45) | 207 (5,7) | 186 (5,1) | 3646 | 29,0 (16-47) | 172 (4,7) | 158 (4,3) |
| De 24 à < 28 sem. | 923 | 28,0 (17-45) | 63 (6,8) | 66 (7,2) | 893 | 28,0 (17-44) | 59 (6,6) | 51 (5,7) |
| De 28 à < 32 sem. | 1069 | 29,0 (17-44) | 73 (6,8) | 52 (4,9) | 1113 | 28,0 (16-44) | 53 (4,8) | 51 (4,6) |
| De 32 à < 37 sem. | 1667 | 30,0 (16-45) | 71 (4,3) | 68 (4,1) | 1640 | 30,0 (16-47) | 60 (3,7) | 56 (3,4) |
a Naissance prématurée, en tant que manifestation indésirable chez le nourrisson.
b Dénominateur pour le calcul des pourcentages = nombre de nourrissons dont la mère a été vaccinée à cet âge gestationnel.
c Faible poids à la naissance, en tant que manifestation indésirable chez le nourrisson.
Par ailleurs, aucune augmentation de la mortalité globale des nourrissons (8 cas dans le groupe des mères ayant reçu le VRSpréF, 14 dans le groupe placebo) n’a été observée et aucune différence n’a été notée dans la fréquence des hospitalisations néonatales ou des prolongations d’une hospitalisation, que ce soit chez l’ensemble des nourrissons (405 cas [11,1 %] dans le groupe des mères ayant reçu le VRSpréF, 372 cas [10,2 %] dans le groupe placebo) ou chez les prématurés (84 cas [2,3 %] dans le groupe des mères ayant reçu le VRSpréF, 81 cas [2,2 %] dans le groupe placebo). Les données disponibles sont insuffisantes pour confirmer ou infirmer une relation de cause à effet entre les naissances prématurées et Abrysvo. Par mesure de précaution, l’indication d’Abrysvo est actuellement limitée à l’âge gestationnel de 32 à 36 semaines.
Décès et retraits de l’étude
Chez les mères participantes
Toutes les mères participantes ont fait l’objet d’un suivi axé sur les décès et les retraits de l’étude à la suite de l’administration d’Abrysvo ou du placebo. Approximativement 95 % des participantes ont terminé l’étude. Un seul retrait motivé par une manifestation indésirable est survenu, et c’était dans le groupe placebo. Aucune mère du groupe placebo n’est décédée et une mère du groupe Abrysvo est décédée d’une hémorragie postpartum qui a été considérée comme étant probablement non liée à la vaccination.
Chez les nourrissons participants
Tous les nourrissons participants ont fait l’objet d’un suivi axé sur les décès et les retraits de l’étude à la suite de l’administration d’Abrysvo ou du placebo. Approximativement 91 % des nourrissons ont terminé l’étude. Il n’y a eu aucun retrait motivé par une manifestation indésirable chez les nourrissons. Parmi les nouveau-nés vivants, 8 (0,2 %) nourrissons du groupe Abrysvo et 14 (0,4 %) du groupe placebo sont décédés. Aucun décès survenu lors de l’étude n’a été considéré comme lié à la vaccination.
Manifestations indésirables survenues lors d’autres études
L’étude C3671003 a évalué l’innocuité et l’immunogénicité de deux doses distinctes d’un vaccin actif contre le VRS (c.-à-d. Abrysvo et une préparation à plus forte dose) administrées avec ou sans adjuvant (c.-à-d. l’hydroxyde d’aluminium), comparativement à un placebo, chez des mères vaccinées et leur nourrisson participant après l’accouchement. La fréquence des manifestations indésirables signalées chez les mères et chez les nourrissons dans une période de 1 mois suivant la vaccination ou la naissance, respectivement, était similaire dans l’ensemble des groupes, y compris le groupe placebo, et aucune association claire n’a été établie avec le niveau de dose ou la préparation. Une naissance prématurée est survenue chez 5,3 % des nourrissons des mères du groupe Abrysvo ayant reçu la dernière dose sélectionnée (6 cas sur 114), comparativement à 2,6 % (3 cas sur 116) dans le groupe placebo.
Personnes de 60 ans ou plus
Parmi les participants à l’étude déterminante C3671013, 50,9 % étaient des hommes, 79,9 % étaient blancs, 11,8 % étaient noirs ou afro-américains et 41,6 % étaient d’origine hispanique ou latino-américaine. L’âge médian des participants était de 67 ans (min.-max. : 59-97 ans).
L’effet indésirable le plus fréquent lors de l’étude C3671013 a été la douleur au point d’injection. Dans la majorité des cas, les réactions étaient d’intensité légère ou modérée et se sont résorbées en 1 à 2 jours.
Effets indésirables mentionnés sur demande
Lors de l’étude C3671013, un sous-ensemble de 7116 participants (dont 3669 avaient reçu Abrysvo et 3447, le placebo) provenant d’un sous-ensemble de centres de recherche a fait l’objet d’un suivi axé sur les réactions indésirables locales et générales mentionnées sur demande au moyen d’un journal électronique, au cours des 7 jours qui ont suivi l’administration d’Abrysvo ou d’un placebo. Les fréquences des effets indésirables locaux et généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation sont présentées dans les tableaux 7 et 8. La durée médiane des réactions locales et générales était de 1 à 2 jours.
Tableau 7 – Pourcentage de participants âgés de 60 ans et plus ayant présenté des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671013)a
| Réactions locales | ABRYSVO N = 3628b n (%) | PLACEBO N = 3447b n (%) | ||||||
| Douleur au point d’injectionc | ||||||||
| Tous les casd | 385 (10,6) | 209 (6,1) | ||||||
| Sévère | 2 (< 0,1) | (0) | ||||||
| Rougeurd,e | ||||||||
| Tous les casd | 99 (2,7) | 20 (0,6) | ||||||
| Sévère | 4 (0,1) | (0) | ||||||
| Enflured,e | ||||||||
| Tous les casd | 90 (2,5) | 13 (0,4) | ||||||
| Sévère | 4 (0,1) | 2 (< 0,1) | ||||||
| a NCT05035212 (étude C3671013) | ||||||||
| b N = nombre de participants ayant fourni des données consignées dans un journal | ||||||||
| électronique concernant une réaction précise survenue après la vaccination | ||||||||
| c Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; sévère : empêche | ||||||||
| la réalisation des activités quotidiennes | ||||||||
| d « Tous les cas » inclut tous les participants ayant signalé une réaction légère, modérée ou | ||||||||
| sévère entre le 1er et le 7e jour après la vaccination. | ||||||||
| e | Légère : 2,5 cm à 5 cm; modérée : > 5 cm à 10 cm; sévère : > 10 cm (pour les données | |||||||
| rapportées dans les journaux électroniques) | ||||||||
Tableau 8 – Pourcentage de participants âgés de 60 ans et plus ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671013)a
| Réactions générales | ABRYSVO N = 3628b n (%) | PLACEBO N = 3447b n (%) | |||
| Fièvre (≥ 38,0 °C) | |||||
| ≥ 38,0 °C | 52 (1,4) | 50 (1,5) | |||
| ≥ 38,0 °C à 38,4 °C | 22 (0,6) | 28 (0,8) | |||
| > 38,4 °C à 38,9 °C | 29 (0,8) | 19 (0,6) | |||
| > 39,0 °C à 40,0 °C | 1 (< 0,1) | 2 (< 0,1) | |||
Tableau 8 – Pourcentage de participants âgés de 60 ans et plus ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671013)a
| Réactions générales | ABRYSVO N = 3628b n (%) | PLACEBO N = 3447b n (%) | |||
| > 40,0 °C | 0 | 1 (< 0,1) | |||
| Fatiguec | |||||
| Tous les casd | 568 (15,7) | 510 (14,8) | |||
| Sévère | 12 (0,3) | 5 (0,1) | |||
| Céphaléesc | |||||
| Tous les casd | 468 (12,9) | 412 (12,0) | |||
| Sévères | 4 (0,1) | 3 (< 0,1) | |||
| Douleur musculairec | |||||
| Tous les casd | 370 (10,2) | 293 (8,5) | |||
| Sévère | 8 (0,2) | 3 (< 0,1) | |||
| Douleur articulairec | |||||
| Tous les casd | 274 (7,6) | 241 (7,0) | |||
| Sévère | 3 (< 0,1) | 2 (< 0,1) | |||
| Nauséesc | |||||
| Tous les casd | 126 (3,5) | 131 (3,8) | |||
| Sévères | 0 | 3 (< 0,1) | |||
| Vomissementse | |||||
| Tous les casd | 33 (0,9) | 31 (0,9) | |||
| Sévères | 0 | 2 (< 0,1) | |||
| Diarrhéef | |||||
| Tous les casd | 217 (6,0) | 183 (5,3) | |||
| Sévère | 4 (0,1) | 4 (0,1) | |||
| a NCT05035212 (étude C3671013) | |||||
| b N = nombre de participants ayant fourni des données consignées dans un journal | |||||
| électronique concernant une réaction précise survenue après la vaccination | |||||
| c Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; sévère : empêche | |||||
| la réalisation des activités quotidiennes | |||||
| d « Tous les cas » inclut tous les participants ayant signalé une réaction légère, modérée ou | |||||
| sévère entre le 1er et le 7e jour après la vaccination. | |||||
Tableau 8 – Pourcentage de participants âgés de 60 ans et plus ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671013)a
| Réactions générales | ABRYSVO N = 3628b n (%) | PLACEBO N = 3447b n (%) | |||||
| e Légers : 1 ou 2 fois en 24 heures; modérés : > 2 fois en 24 heures; sévères : qui | |||||||
| commandent une hydratation intraveineuse | |||||||
| f | Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou 5 selles molles en 24 heures; | ||||||
| sévère : 6 selles molles ou plus en 24 heures | |||||||
Manifestations indésirables mentionnées spontanément
La fréquence des manifestations indésirables mentionnées spontanément qui sont survenues au cours du mois ayant suivi la vaccination était similaire dans les deux groupes de traitement : 10,8 % des participants ayant reçu Abrysvo et 10,5 % des participants ayant reçu le placebo.
Dans les 30 jours qui ont suivi la vaccination, une fibrillation auriculaire a été signalée chez 11 participants ayant reçu le vaccin et chez 3 participants ayant reçu le placebo (il s’agissait d’une manifestation indésirable grave chez 5 sujets du groupe Abrysvo et chez 2 sujets du groupe placebo); les symptômes sont apparus entre 18 et 30 jours après la vaccination. À l’heure actuelle, on ne possède pas suffisamment d’information sur la fibrillation auriculaire pour établir une relation de cause à effet avec le vaccin. Dans les 14 jours suivant la vaccination, une lymphadénopathie – jugée liée à Abrysvo – a été signalée chez 6 participants vaccinés et chez 3 sujets sous placebo. Aucun autre schéma de divergence ou déséquilibre numérique notable entre les deux groupes n’a été observé en ce qui concerne certaines catégories de manifestations indésirables mentionnées spontanément.
Manifestations indésirables graves et manifestations indésirables d’intérêt particulier
Lors de l’étude C3671013, des manifestations indésirables graves ont été signalées tant dans le groupe Abrysvo (6,2 %) que dans le groupe placebo (6,1 %). Trois participants du groupe Abrysvo ont subi une manifestation indésirable grave qui a été considérée comme possiblement liée au vaccin à l’étude : 1 cas de syndrome de Guillain-Barré, signalé 7 jours après la vaccination (ce diagnostic a ensuite été remplacé par celui de polyneuropathie démyélinisante inflammatoire chronique), 1 cas de syndrome de Miller Fisher, signalé 8 jours après la vaccination, et 1 cas d’hypersensibilité, signalé 8 heures après la vaccination.
Décès et retraits de l’étude
Des manifestations indésirables ayant entraîné la mort ont été signalées chez 157 (0,8 %) participants ayant reçu le VRSpréF et chez 160 (0,9 %) participants ayant reçu le placebo. Aucun de ces décès n’a été imputé à la vaccination.
La fréquence des manifestations indésirables ayant entraîné le retrait de l’étude était similaire dans les deux groupes : 20 cas (< 0,1 %) dans le groupe VRSpréF et 17 cas (< 0,1 %) dans le groupe placebo. Aucun de ces cas n’a été évalué comme étant lié au vaccin.
Personnes de 18 à 59 ans exposées à un risque accru de maladies des VRI causées par le VRS
Parmi les participants à l’étude déterminante C3671023, 42,6 % étaient des hommes, 68,4 % étaient blancs, 24 % étaient noirs ou afro-américains et 22,1 % étaient d’origine hispanique ou latino-américaine. Enfin, 52,13 % des participants étaient âgés de 18 à 49 ans et 47,9 % étaient âgés de 50 à 59 ans. L’âge médian des participants était de 49 ans.
Les effets indésirables les plus fréquents lors de la sous-étude A de l’étude C3671023 ont été la douleur au point d’injection et la douleur musculaire. Dans la majorité des cas, les réactions locales et générales mentionnées sur demande étaient d’intensité légère ou modérée et se sont résorbées en 1 à 2 jours
Effets indésirables mentionnés sur demande
Lors de l’étude C3671023, un sous-ensemble de participants a fait l’objet d’un suivi axé sur les réactions indésirables locales et générales mentionnées sur demande au moyen d’un journal électronique. La population de l’analyse de l’innocuité ayant utilisé un journal électronique était composée de 451 participants dans le groupe VRSpréF et de 225 dans le groupe placebo (les données d’au moins 1 journée du journal électronique devaient avoir été transmises). Les réactions indésirables locales et générales mentionnées sur demande dans les 7 jours suivant la vaccination pendant la sous-étude A de l’étude C3671023 sont présentés aux tableaux 9 et 10. La durée médiane des réactions locales et générales était de 1 à 2 jours.
Tableau 9 – Pourcentage de participants âgés de 18 à 59 ans exposés à un risque accru ayant présenté des effets indésirables locaux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671023)a
| Réactions locales | ABRYSVO N = 451b n (%) | PLACEBO N = 225b n (%) | |||
| Douleur au point d’injectionc | |||||
| Tous les casd | 159 (35,3) | 24 (10,7) | |||
| Sévère | (0) | (0) | |||
| Rougeurd | |||||
| Tous les casd | 27 (6,0) | 1 (0,4) | |||
| Sévère | (0) | (0) | |||
| Enflured | |||||
| Tous les casd | 32 (7,1) | 2 (0,9) | |||
| Sévère | 1 (0,2) | (0) | |||
| a NCT05842967 (C3671023) | |||||
| b N : nombre de participants qui ont fourni au moins 1 réponse dans le journal électronique | |||||
| c Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; sévère : empêche la | |||||
| réalisation des activités quotidiennes | |||||
| d Légère : > 2,0 à 5,0 cm; modérée : > 5,0 à 10,0 cm; sévère : > 10,0 cm, ou grade de l’effet toxique | |||||
| signalé dans la fiche d’observation des manifestations indésirables | |||||
Tableau 10 – Pourcentage de participants âgés de 18 à 59 ans exposés à un risque accru ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671023)a
| Réactions générales | ABRYSVO N = 451b n (%) | PLACEBO N = 225b n (%) | |||
| Fièvre (≥ 38,0 °C) | |||||
| ≥ 38,0 °C | 7 (1,6) | 3 (1,3) | |||
| ≥ 38,0 °C à 38,4 °C | 2 (0,4) | 1 (0,4) | |||
| > 38,4 °C à 38,9 °C | 5 (1,1) | 2 (0,9) | |||
| > 39,0 °C à 40,0 °C | (0) | (0) | |||
| Fatiguec | |||||
| Tous les casd | 168 (37,3) | 86 (38,2) | |||
| Sévère | 4 (0,9) | 1 (0,4) | |||
| Céphaléesc | |||||
| Tous les casd | 128 (28,4) | 68 (30,2) | |||
| Sévères | 1 (0,2) | (0) | |||
| Douleur musculairec | |||||
| Tous les casd | 110 (24,4) | 36 (16,0) | |||
| Sévère | (0) | (0) | |||
| Douleur articulairec | |||||
| Tous les casd | 56 (12,4) | 23 (10,2) | |||
| Sévère | 1 (0,2) | (0) | |||
| Nauséesc | |||||
| Tous les casd | 53 (11,8) | 23 (10,2) | |||
| Sévères | (0) | 1 (0,4) | |||
| Vomissementsc | |||||
| Tous les casd | 9 (2,0) | 3 (1,3) | |||
| Sévères | (0) | (0) | |||
| Diarrhéec | |||||
| Tous les cas | 67 (14,9) | 38 (16,9) | |||
Tableau 10 – Pourcentage de participants âgés de 18 à 59 ans exposés à un risque accru ayant présenté des effets indésirables généraux mentionnés sur demande au cours des 7 jours ayant suivi l’inoculation (population de l’analyse de l’innocuité, étude C3671023)a
| Réactions générales | ABRYSVO N = 451b n (%) | PLACEBO N = 225b n (%) | |||
| Sévère | 3 (0,7) | 2 (0,9) | |||
| a NCT05842967 (C3671023) | |||||
| b N : nombre de participants qui ont fourni au moins 1 réponse dans le journal électronique | |||||
| c Données tirées des journaux électroniques – Pour les vomissements : Légers : 1 ou 2 fois en | |||||
| 24 heures; modérés : > 2 fois en 24 heures; sévères : qui commandent une hydratation | |||||
| intraveineuse. Pour la diarrhée : Légère : 2 ou 3 selles molles en 24 heures; modérée : 4 ou | |||||
| 5 selles molles en 24 heures; sévère : 6 selles molles ou plus en 24 heures. Pour les autres | |||||
| réactions générales : Intensité légère : ne nuit pas aux activités; modérée : nuit aux activités; | |||||
| sévère : empêche la réalisation des activités quotidiennes | |||||
Manifestations indésirables mentionnées spontanément
La fréquence des manifestations indésirables mentionnées spontanément qui sont survenues au cours du mois ayant suivi la vaccination a été de 7,1 % chez les participants ayant reçu Abrysvo et de 7,6 % chez les participants ayant reçu le placebo.
Manifestations indésirables graves et manifestations indésirables d’intérêt particulier
Lors de l’étude C3671023, des manifestations indésirables graves ont été signalées tant dans le groupe Abrysvo (1,1 %) que dans le groupe placebo (3,1 %). Aucun de ces cas n’a été jugé comme étant lié au vaccin.
Décès et retraits de l’étude
Une manifestation indésirable d’issue fatale a été signalée chez les participants ayant reçu le VRSpréF; après évaluation, elle a été considérée comme n’étant pas liée à l’intervention de l’étude.
La fréquence des manifestations indésirables ayant entraîné le retrait de l’étude a été de 0,2 % dans le groupe VRSpréF et de 0,4 % dans le groupe placebo. Aucune de ces manifestations n’a été jugée comme étant liée au vaccin.
Manifestations indésirables graves signalées dans le cadre d’autres études
Un cas d’anaphylaxie, dont les symptômes sont apparus 10 minutes après la vaccination par Abrysvo, a été signalé dans le cadre d’une étude (NCT06473519) menée aux États-Unis auprès de 450 femmes en bonne santé âgées de 18 à 49 ans.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été rapportés spontanément depuis la commercialisation d’Abrysvo. Étant donné que ces effets sont déclarés spontanément au sein d’une population de taille indéterminée, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ni d’établir un lien de cause à effet avec le vaccin.
Affections du système immunitaire : réactions d’hypersensibilité, dont éruption cutanée et urticaire.
Affections du système nerveux : syndrome de Guillain-Barré.
Étude de pharmacovigilance observationnelle sur le risque de syndrome de Guillain-Barré suivant la vaccination par Abrysvo
Le lien entre la vaccination par Abrysvo et le syndrome de Guillain-Barré (SGB) a été évalué auprès de bénéficiaires de Medicare âgés de ≥ 65 ans. Au moyen d’une recherche dans les demandes de remboursement soumises à Medicare entre mai 2023 et juillet 2024, on a recensé les vaccinations par Abrysvo grâce aux codes de procédure CPT (Common Procedural Terminology)/HCPCS (Healthcare Common Procedure Coding System) et aux NDC (National Drug Codes); les cas possibles d’hospitalisation due au SGB chez des patients vaccinés par Abrysvo ont été répertoriés à l’aide des codes de la Classification internationale des maladies (CIM). Les diagnostics de SGB recensés dans les demandes de remboursement ont été confirmés par l’examen des dossiers médicaux, lorsqu’ils étaient accessibles.
Le risque de SGB suivant la vaccination par Abrysvo a été évalué au moyen d’analyses par série de cas autocontrôlée. La période de risque était définie comme l’intervalle de 1 à 42 jours suivant la vaccination, et la période de contrôle allait du 43e au 90e jour après la vaccination. Les analyses de l’ensemble des cas de SGB répertoriés dans les demandes de remboursement laissent entrevoir un risque accru de SGB au cours des 42 jours suivant la vaccination par Abrysvo, le rapport des taux d’incidence de SGB (cas survenus pendant la période de risque/la période de contrôle) se chiffrant à 2,02 (IC à 95 % : 0,93-4,40) et s’accompagnant d’un excès estimé de 9 cas de SGB par million de doses d’Abrysvo administrées aux personnes de 65 ans et plus. Le risque de base de SGB au sein de la population d’une étude donnée influe sur l’excès estimé de cas de SGB et peut différer d’une étude à l’autre, ce qui rend impossible la comparaison directe avec l’excès de cas de SGB estimé lors d’études portant sur d’autres vaccins ou menées au sein de populations différentes.
Les analyses des diagnostics de SGB répertoriés dans les demandes de remboursement étaient étayées par les analyses des cas de SGB confirmés par l’examen des dossiers médicaux et par les analyses des cas de SGB survenus chez des personnes ayant reçu Abrysvo seul, et non en même temps que d’autres vaccins. Si les résultats de cette étude observationnelle laissent entrevoir un risque accru de SGB lié à Abrysvo, les données disponibles sont insuffisantes pour confirmer une relation de cause à effet.
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Utilisation avec d’autres vaccins
Il est ressorti des données relatives à l’immunogénicité recueillies chez des femmes non enceintes en bonne santé qui avaient reçu Abrysvo en même temps qu’un vaccin dcaT (contre le tétanos, la diphtérie et la coqueluche [composante acellulaire]) que la réponse immunitaire déclenchée par Abrysvo dans ces conditions n’était pas inférieure à celle produite lorsqu’il est administré seul. De plus, les données relatives à l’immunogénicité ont montré la non-infériorité de la réponse immunitaire aux composantes antidiphtérique et antitétanique du dcaT. La réponse immunitaire à la composante anticoquelucheuse du dcaT était moindre lorsque les deux vaccins étaient administrés en même temps que lorsque le dcaT était administré seul. La pertinence clinique de cette observation n’a pas été établie.
Abrysvo peut être administré avec un vaccin contre la COVID-19 à ARNm, accompagné ou non d’un vaccin antigrippal à forte dose, d’après les données issues d’une étude menée chez des adultes de 65 ans ou
plus. Il a été démontré que l’administration concomitante d’Abrysvo et d’un vaccin contre la COVID-19 à ARNm provoque une réponse immunitaire non inférieure à celle de l’administration individuelle de ces vaccins. Il a également été démontré que l’administration concomitante d’Abrysvo, d’un vaccin contre la COVID-19 à ARNm et d’un vaccin antigrippal à forte dose provoque une réponse immunitaire non inférieure à celle de l’administration individuelle de ces vaccins. Dans cette analyse, le critère de non-infériorité prédéfini a été rempli pour tous les antigènes – titres d’anticorps neutralisants anti-VRS A et anti-VRS B, efficacité contre la souche de référence et les variants Omicron BA.4/BA.5 du SRAS-COV-2 et titres d’inhibition de l’hémagglutination (IH) d’anticorps spécifiques de quatre souches grippales.
Abrysvo peut être administré avec le vaccin antigrippal saisonnier (à dose standard avec adjuvant ou à forte dose sans adjuvant), d’après les données issues d’une étude menée auprès d’adultes de 65 ans ou plus (dans le cadre de laquelle Abrysvo a été inoculé avec un vaccin antigrippal quadrivalent inactivé sans adjuvant) et les données de l’étude mentionnée ci-dessus qui a porté sur l’administration concomitante d’Abrysvo, d’un vaccin contre la COVID-19 à ARNm et d’un vaccin antigrippal à forte dose.
Il n’existe aucune donnée sur l’administration concomitante d’Abrysvo et de vaccins autres que ceux qui sont mentionnés ci-dessus.
L’administration concomitante d’Abrysvo et du vaccin dcaT ou d’un vaccin contre la grippe saisonnière n’a pas été étudiée chez les personnes enceintes.
Des vaccins injectables différents doivent toujours être injectés à des endroits différents.
Ne pas mélanger Abrysvo avec un autre vaccin ou produit dans la même seringue (voir 4.4 Administration).
10 Pharmacologie clinique
10.1 Mode d’action
Abrysvo est un vaccin bivalent qui contient deux antigènes recombinés (protéine F du VRS stabilisée en conformation préfusion), chacun représentant un des groupes prédominants du virus, soit le VRS A et le VRS B. La protéine F du VRS peut revêtir deux formes antigéniques – préfusion et post-fusion. Contrairement à la protéine F en conformation post-fusion, celle en conformation préfusion est la forme active de la protéine et peut intervenir dans la fusion du virus et de la membrane cellulaire lors de la pénétration dans la cellule hôte. C’est donc la principale cible des anticorps neutralisants les plus puissants qui bloquent l’infection par le VRS. Après avoir été injectés par voie intramusculaire, les antigènes déclenchent une réponse immunitaire qui confère une protection contre les maladies des VRI causées par le VRS.
Chez la personne enceinte, il se produit un transfert passif des anticorps neutralisants par voie placentaire, ce qui permet de protéger le nourrisson. Chez les personnes de 60 ans ou plus, la protection résulte d’une immunisation active.
10.2 Pharmacodynamie
Sans objet.
10.3 Pharmacocinétique
Sans objet.
11 Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (entre 2 et 8 °C) dans l’emballage d’origine.
Ne pas congeler. Jeter la boîte si elle a gelé.
Le contenu des fioles de vaccin non ouvertes reste stable pendant 5 jours s’il est conservé à des températures de 8 à 30 °C. À la fin de cette période, Abrysvo doit être utilisé ou jeté. Ces renseignements ont pour but de guider les professionnels de la santé en cas d’écarts de températures temporaires seulement.
Après la reconstitution : La solution reconstituée Abrysvo doit être administrée immédiatement (dans un délai de 4 heures). Conserver la solution reconstituée entre 15 et 30 °C. Ne pas congeler le vaccin après reconstitution.
12 Instructions particulières de manipulation du produit
Éliminer le produit inutilisé et les déchets conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Abrysvo (vaccin sous-unitaire contre le virus respiratoire syncytial à base de protéine F stabilisée en conformation préfusion) est un vaccin recombinant bivalent sous forme de poudre pour solution composé, en quantités égales, d’antigènes des deux principaux groupes du virus, soit la protéine F stabilisée en préfusion du VRS A (préF A) et celle du VRS B (préF B).
Caractéristiques du produit
Les antigènes du VRS (préF A et préF B) sont produits individuellement à partir d’une lignée cellulaire recombinante d’ovaire de hamster chinois qui renferme l’ADN codant pour leur séquence propre; les cellules sont cultivées en suspension dans des milieux chimiquement définis, sans composant dérivé d’animaux.
Le vaccin se présente sous la forme d’une poudre blanche lyophilisée dans une fiole unidose; il faut y ajouter un diluant (eau stérile) avant l’utilisation. La solution reconstituée est un liquide clair et incolore; une dose de 0,5 mL contient 60 mcg de préF A et 60 mcg de préF B (120 mcg de protéine au total).
14 Études cliniques
14.1 Études cliniques par indication
Indication 1 : Immunisation active des personnes enceintes (pour la protection des nourrissons)
Tableau 11 – Résumé des données démographiques dans les études cliniques sur des personnes enceintes de ≤ 49 ans
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (tranche) | |||||||
| C3671008 | Étude de phase III multicentrique, à répartition aléatoire, à double insu et comparative avec placebo d’envergure mondiale | 120 mcg d’Abrysvo : 60 mcg d’antigène du VRS A et 60 mcg d’antigène du VRS B Voie intramusculaire, dose unique d’Abrysvo ou d’un placebo (rapport de 1:1) Durée totale de l’étude : environ 40 mois | Abrysvo : 3711 Placebo : 3709 | 29 ans (14- 47 ans) | Femmes | ||
| C3671003 | Étude de phase IIb multicentrique, à répartition aléatoire, à double insu et comparative avec placebo d’envergure mondiale | 120 mcg d’Abrysvo : 60 mcg d’antigène du VRS A et 60 mcg d’antigène du VRS B, avec ou sans hydroxyde d’aluminium [Al(OH)3] 240 mcg d’Abrysvo : 120 mcg d’antigène du VRS A et 120 mcg d’antigène du VRS B, avec ou sans hydroxyde d’aluminium [Al(OH)3] Voie intramusculaire, dose unique d’Abrysvo Durée totale de l’étude : environ 26 mois | Abrysvo : 462 [Abrysvo à 120 mcg sans Al(OH)3 : 115] Placebo : 117 | 27,1 ans (18- 42 ans) | Femmes |
L’étude C3671008, de phase III, multicentrique, à répartition aléatoire, à double insu et comparative avec placebo, visait à évaluer l’efficacité, l’innocuité et l’immunogénicité d’Abrysvo dans la prévention des maladies des VRI causées par le VRS et nécessitant un traitement médical, chez des nourrissons nés de personnes en bonne santé vaccinées au cours de la grossesse, ainsi que l’innocuité et l’immunogénicité du vaccin chez les personnes enceintes. D’envergure mondiale, cette étude s’est déroulée dans des centres de l’hémisphère Nord et de l’hémisphère Sud et s’est échelonnée sur de nombreuses saisons d’infection par le VRS. L’effectif de l’étude était composé de femmes enceintes en bonne santé, âgées de 49 ans ou moins, qui étaient à 24 à 36 semaines de leur grossesse. Au total, 7420 participantes ont été réparties au hasard selon un rapport de 1:1 pour recevoir une dose unique (0,5 mL) soit d’Abrysvo (n = 3711) soit du placebo (n = 3709). La dose d’antigène (protéine F en conformation préfusion du VRS) dans Abrysvo était de 120 mcg (60 mcg de protéine du VRS A et 60 mcg de protéine du VRS B). La nécessité d’administrer une dose supplémentaire d’Abrysvo lors de grossesses subséquentes n’a pas été établie.
Par définition, on parlait de « maladie des VRI causée par le VRS » dans le cas d’une consultation médicale pour une maladie due au VRS confirmée par RT-PCR (transcription inverse suivie d’une amplification en chaîne par polymérase) se manifestant par au moins un des symptômes respiratoires suivants : tachypnée, faible saturation en oxygène (SpO2 < 95 % et tirage intercostal). On parlait de « maladie sévère des VRI causée par le VRS » dans le cas de toute maladie qui respectait les critères précédents, en plus d’au moins un des suivants : tachypnée, faible saturation en oxygène (SpO2 < 93 %), recours à une canule nasale à haut débit ou à la ventilation artificielle, admission en unité de soins intensifs pendant > 4 heures et/ou absence de réactions / inconscience.
Les femmes qui présentaient certaines caractéristiques les exposant à une grossesse à risque étaient exclues de l’étude (IMC > 40 kg/m2 avant la grossesse, grossesse résultant d’une fécondation in vitro, prééclampsie, éclampsie, hypertension gestationnelle non maîtrisée, anomalies placentaires, hydramnios ou oligoamnios, trouble hémorragique ou de coagulation important, trouble endocrinien instable, dont l’hyperthyroïdie non traitée, l’hypothyroïdie non traitée ou des troubles non traités d’intolérance au glucose).
Les caractéristiques démographiques des sujets de l’étude C3671008 concernant l’âge, la race et l’origine ethnique étaient généralement similaires chez les sujets qui ont reçu Abrysvo et chez ceux qui ont reçu le placebo. Parmi les femmes enceintes qui ont reçu Abrysvo, il y avait 65 % de Blanches, 20 % de Noires ou Afro-Américaines et 29 % d’Hispaniques ou Latino-Américaines. L’âge médian des femmes était de 29 ans (min.-max. : 16-45 ans). L’âge gestationnel médian des nourrissons au moment de la vaccination était de 39 semaines et 1 jour (min.-max. : 27 semaines et 3 jours-43 semaines et 6 jours). Les bébés des participantes étaient à 51 % des garçons et à 49 %, des filles.
Résultats de l’étude
L’étude visait à évaluer l’efficacité du vaccin, c’est-à-dire la réduction du risque relatif d’incidence d’un paramètre dans le groupe Abrysvo, par rapport au groupe placebo, chez les nourrissons des participantes qui avaient reçu 1 dose d’Abrysvo. L’analyse principale portait sur deux paramètres principaux d’efficacité, évalués en parallèle, soit l’incidence des maladies sévères des VRI causées par le VRS (confirmées) nécessitant des soins médicaux et l’incidence des maladies des VRI causées par le VRS (confirmées) nécessitant des soins médicaux, dans les 90/120/150/180 jours suivant la naissance. Les hospitalisations dues au VRS faisaient partie des paramètres secondaires de l’efficacité.
Les résultats relatifs à l’efficacité du vaccin répondaient au critère statistique de réussite (borne inférieure de l’intervalle de confiance > 20 %) quant à la réduction de l’incidence des maladies sévères des VRI causées par le VRS ayant nécessité des soins médicaux, et ce à toutes les évaluations pendant 180 jours. Ils n’ont pas rempli ce même critère pour ce qui était de la réduction de l’incidence des maladies des VRI causées par le VRS ayant nécessité des soins médicaux; toutefois, une efficacité d’importance clinique a été observée du 90e au 180e jour de vie.
Les résultats relatifs à l’efficacité du vaccin sont présentés aux tableaux 12 à 14.
Tableau 12 – Efficacité d’Abrysvo contre les maladies sévères des VRI causées par le VRS ayant nécessité des soins médicaux chez les nourrissons, de la naissance jusqu’à l’âge de 6 mois, à la suite de l’immunisation active des mères pendant leur grossesse – étude C3671008
| Période | Abrysvo Nombre de cas N = 3495b | Placebo Nombre de cas N = 3480b | EV (%) (IC)a |
| 90 jours | 6 | 33 | 81,8 (40,6-96,3) |
| 120 jours | 12 | 46 | 73,9 (45,6-88,8) |
| 150 jours | 16 | 55 | 70,9 (44,5-85,9) |
| 180 jours | 19 | 62 | 69,4 (44,3-84,1) |
EV : efficacité du vaccin; IC : intervalle de confiance
a IC à 99,5 % pour l’évaluation au jour 90; IC à 97,58 % pour les évaluations subséquentes b Population évaluable quant à l’efficacité
Tableau 13 – Efficacité d’Abrysvo contre les maladies des VRI causées par le VRS ayant nécessité des soins médicaux chez les nourrissons, de la naissance jusqu’à l’âge de 6 mois, à la suite de l’immunisation active des mères pendant leur grossesse – étude C3671008
| Période | Abrysvo Nombre de cas N = 3495b | Placebo Nombre de cas N = 3480b | EV (%) (IC)a |
| 90 jours | 24 | 56 | 57,1 (14,7-79,8)c |
| 120 jours | 35 | 81 | 56,8 (31,2-73,5) |
| 150 jours | 47 | 99 | 52,5 (28,7-68,9) |
| 180 jours | 57 | 117 | 51,3 (29,4-66,8) |
EV : efficacité du vaccin; IC : intervalle de confiance
a IC à 99,5 % pour l’évaluation au jour 90; IC à 97,58 % pour les évaluations subséquentes
b Population évaluable quant à l’efficacité
c Les résultats relatifs à ce paramètre ne répondaient pas au critère de réussite prédéfini (borne inférieure de l’intervalle de confiance > 20 %).
Tableau 14 – Efficacité d’Abrysvo contre les hospitalisations causées par le VRS chez les nourrissons, de la naissance jusqu’à l’âge de 12 mois, à la suite de l’immunisation active des mères pendant leur grossesse – étude C3671008
| Période | Abrysvo Nombre de cas N = 3495b | Placebo Nombre de cas N = 3480b | EV (%) (IC)a |
| 90 jours | 10 | 31 | 67,7 (15,9-89,5) |
| 120 jours | 15 | 37 | 59,5 (8,3-83,7) |
| 150 jours | 17 | 39 | 56,4 (5,2-81,5) |
| 180 jours | 19 | 44 | 56,8 (10,1-80,7) |
| 360 jours | 38 | 57 | 33,3 (−17,6-62,9) |
EV : efficacité du vaccin; IC : intervalle de confiance a IC à 99,17 %
b Population évaluable quant à l’efficacité
Indication 2 : Immunisation active des personnes de 60 ans ou plus (adultes âgés)
Tableau 15 – Résumé des données démographiques dans les études cliniques sur les personnes de 60 ans ou plus
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre | Âge moyen (tranche)a | Sexe | ||||
| d’administration, | de sujets | ||||||||
| durée | (n) | ||||||||
| C3671013 | Étude multicentrique de phase III, comparative avec placebo, menée à double insu avec répartition aléatoire et d’envergure mondiale | 120 mcg d’Abrysvo : 60 mcg d’antigène du VRS A et 60 mcg d’antigène du VRS B Voie intramusculaire, dose unique d’Abrysvo ou d’un placebo (rapport de 1:1) Durée totale de l’étude : environ 29 mois | Abrysvo : 18 050 (fin de la 1re saison du VRS) 16 164 (fin de la 2e saison du VRS) Placebo : 18 074 (fin de la 1re saison du VRS) 16 059 (fin de la 2e saison du VRS) | 68,2 ans (60-97) (60-69 ans : 63 %; 70-79 ans : 32 %; ≥ 80 ans : 6 %) | Hommes et femmes | ||||
a S’applique à l’ensemble de la population, pour les deux saisons du VRS.
L’étude C3671013, de phase III, multicentrique, à répartition aléatoire, à double insu et comparative avec placebo, visait à évaluer l’efficacité, l’immunogénicité et l’innocuité d’Abrysvo dans la prévention des maladies des VRI causées par le VRS, chez des personnes de 60 ans ou plus pendant une première saison du VRS ainsi que l’efficacité, l’immunogénicité et l’innocuité à long terme d’Abrysvo pendant deux saisons du VRS.
On parlait de « maladie des VRI causée par le VRS » dans le cas d’une maladie due au VRS confirmée par RT-PCR se manifestant par au moins 2 ou au moins 3 des symptômes respiratoires suivants, dans les 7 jours suivant le début de l’infection et pendant au moins 1 journée : apparition ou aggravation d’une toux, respiration sifflante, production d’expectorations, essoufflement ou tachypnée (≥ 25 respirations/min ou augmentation de 15 % par rapport à la respiration initiale au repos). On parlait de « maladie sévère des VRI causée par le VRS » dans le cas de toute maladie qui respectait les critères précédents, en plus d’au moins un des suivants : hospitalisation pour cause de maladie des VRI causée par le VRS, oxygénothérapie nouvelle ou intensifiée ou ventilation artificielle, entre autres par ventilation à pression positive constante.
Pour cette étude, la dose d’Abrysvo était composée de 120 microgrammes de protéine F en conformation préfusion du VRS (60 mcg provenant du VRS A et 60 mcg du VRS B). Les participants ont été répartis aléatoirement (selon un rapport de 1:1) pour recevoir Abrysvo (n = 18 487) ou un placebo (n = 18 479). Ils ont été stratifiés en fonction de leur âge : 60-69 ans (63 %), 70-79 ans (32 %) et ≥ 80 ans (6 %). La population comprenait des adultes en santé et des adultes atteints de maladies chroniques stables. Certains des participants admis (16 %) présentaient au moment de la sélection des affections cardiopulmonaires chroniques stables, dont la maladie pulmonaire obstructive chronique (MPOC), l’asthme ou une insuffisance cardiaque congestive.
Les caractéristiques démographiques des sujets de l’étude C3671013 concernant l’âge, le sexe, la race et l’origine ethnique étaient généralement similaires dans le groupe Abrysvo et dans le groupe placebo. Parmi les participants qui ont reçu Abrysvo, il y avait 50,9 % d’hommes, 79,9 % de Blancs, 11,8 % de Noirs ou Afro-Américains et 41,6 % d’Hispaniques ou Latino-Américains. L’âge médian des participants était de 67 ans (min.-max. : 59-97 ans). Dans l’ensemble, on n’a observé aucune différence entre les groupes d’âge quant à l’innocuité et à l’efficacité.
Résultats de l’étude
L’étude avait pour objectif principal l’évaluation de l’efficacité du vaccin, c’est-à-dire la réduction du risque relatif de survenue d’un premier épisode de maladie des VRI causée par le VRS à partir du 14e jour après la vaccination dans le groupe Abrysvo, comparativement au groupe placebo, pendant une première saison du VRS.
L’étude a satisfait aux critères de réussite prédéfinis pour la démonstration de l’efficacité d’Abrysvo par l’atteinte des objectifs principaux de prévention des maladies des VRI causées par le VRS avec ≥ 2 symptômes et de prévention des maladies des VRI causées par le VRS avec ≥ 3 symptômes (borne inférieure de l’IC de l’efficacité du vaccin > 20 % pour un premier épisode dans les deux cas).
Les résultats relatifs à l’efficacité du vaccin au terme des première et deuxième saisons du VRS et pendant les deux saisons combinées sont présentés au tableau 16 et au tableau 17. Le vaccin est demeuré efficace pendant deux saisons du VRS.
Tableau 16 – Analyse principale de l’efficacité d’ABRYSVO contre les maladies des VRI causées par le VRS chez les personnes de 60 ans ou plus – étude C3671013
| Paramètre d’évaluation Suivi médian de 7 mois | Abrysvo Nombre de cas N = 16 306 | Placebo Nombre de cas N = 16 308a | EV (%) (IC à 96,66 %) |
Premier épisode de maladie des VRI causée par le VRS avec ≥ 2 symptômesb | 11 | 33 | 66,7 (28,8-85,8) |
Premier épisode de maladie des VRI causée par le VRS avec ≥ 3 symptômesc | 2 | 14 | 85,7 (32,0-98,7) |
EV : efficacité du vaccin (fondée sur le rapport des nombres de cas et calculée au moyen de la formule 1-(P/[1−P]), où « P » est le nombre de cas dans le groupe VRSpréF divisé par le nombre total de cas); IC : intervalle de confiance; VRS : virus respiratoire syncytial a Population évaluable quant à l’efficacité
b Lors d’une analyse exploratoire, l’EV a été de 88,9 % (IC à 96,66 % : 10,6 à 99,8) dans le groupe A du VRS (Abrysvo : n = 1; placebo : n = 9), et de 56,5 % (IC à 96,66 % : −0,7 à 82,8) dans le groupe B du VRS (Abrysvo : n = 10; placebo : n = 23). c Lors d’une analyse exploratoire, l’EV a été de 66,7 % (IC à 96,66 % : −393,7 à 99,6) dans le groupe A du VRS (Abrysvo : n = 1; placebo : n = 3), et de 90,0 % (IC à 96,66 % : 21,8 à 99,8) dans le groupe B du VRS (Abrysvo : n = 1; placebo : n = 10).
Tableau 17 – Analyse descriptive de l’efficacité d’ABRYSVO contre les maladies des VRI causées par le VRS chez des personnes de 60 ans ou plus, à la fin de la première saison du VRS et pendant deux saisons du VRS – Étude C3671013
| Paramètre d’évaluation | Sous-groupe | Abrysvo n/N | Placebo n/N | EV (%) (IC à 95 %) |
| Première saison du VRS (suivi médian de 7,4 mois) | ||||
Premier épisode de maladie des VRI causée par le VRS avec ≥ 2 symptômes | Total | 15/18 058 | 43/18 076 | 65,1 (35,9-82,0) |
| Âge : 60-69 ans | 10/11 305 | 25/11 351 | 60,0 (13,8-82,9) | |
| Âge : 70-79 ans | 4/5750 | 12/5742 | 66,7 (−10,0-92,2) | |
| Âge ≥ 80 ans | 1/995 | 6/981 | 83,3 (−37,4-99,6) | |
| ≥ 1 affection sous-jacente importante | 8/9377 | 22/9432 | 63,6 (15,2-86,0) | |
Premier épisode de maladie des VRI causée par le VRS avec ≥ 3 symptômes | Total | 2/18 058 | 18/18 076 | 88,9 (53,6-98,7) |
| Âge : 60-69 ans | 2/11 305 | 11/11 351 | 81,8 (16,7-98,0) | |
| Âge : 70-79 ans | 0/5750 | 4/5742 | 100 (−51,5-100,0) | |
| Âge ≥ 80 ans | 0/995 | 3/981 | 100 (−142,0-100,0) | |
| ≥ 1 affection sous-jacente importante | 2/9377 | 11/9432 | 81,8 (16,7-98,0) | |
| Deux saisons du VRSb (suivi médian de 16,9 mois) | ||||
Premier épisode de maladie des VRI causée par le VRS avec ≥ 2 symptômes | Total | 54/18 050 | 131/18 074 | 58,8 (43,0-70,6) |
| Âge : 60-69 ans | 34/11 305 | 80/11 351 | 57,5 (35,8-72,4) | |
| Âge : 70-79 ans | 15/5750 | 40/5742 | 62,5 (30,6-80,8) | |
| Âge ≥ 80 ans | 5/995 | 11/981 | 54,5 (−41,9-87,6) | |
| ≥ 1 affection sous-jacente importante | 36/9387 | 71/9448 | 49,3 (23,2-67,0) | |
Premier épisode de maladie des VRI causée par le VRS avec ≥ 3 symptômes | Total | 10/18 050 | 54/18 074 | 81,5 (63,3-91,6) |
| Âge : 60-69 ans | 7/11 305 | 38/11 351 | 81,6 (58,2-93,1) | |
| Âge : 70-79 ans | 3/5750 | 11/5742 | 72,7 (−3,2-95,1) | |
| Âge ≥ 80 ans | 0/995 | 5/981 | 100,0 (−9,1-100,0) | |
| ≥ 1 affection sous-jacente importante | 9/9387 | 34/9448 | 73,5 (43,6-88,8) | |
EV : efficacité du vaccin; IC : intervalle de confiance; n : nombre de cas; N : nombre de participants; VRI : voies respiratoires inférieures; VRS : virus respiratoire syncytial
a Analyse exploratoire
b Saisons 1 et 2 du VRS groupées
Au terme des première et deuxième saisons du VRS, les analyses de l’efficacité vaccinale par sous-groupes (en fonction de l’âge, de maladies sous-jacentes importantes prédéfinies, et des groupes A et B du VRS) chez les participants qui avaient reçu Abrysvo allaient dans le même sens que les analyses principales et viennent confirmer l’efficacité vaccinale constante pour les diverses tranches d’âge et les divers groupes de risque.
Indication 3 : Immunisation active des personnes de 18 à 59 ans exposées à un risque accru de maladies des VRI causées par le VRS
Tableau 18 – Résumé des données démographiques dans les études cliniques sur les personnes de 18 à 59 ans exposées à un risque accru de maladies des VRI
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration, | de sujets | ||||||||
| durée | (n) | ||||||||
Sous- étude A de l’étude C3671023 | Étude multicentrique de phase III, comparative avec placebo, menée à double insu avec répartition aléatoire et d’envergure mondiale | 120 mcg d’Abrysvo : 60 mcg d’antigène du VRS A et 60 mcg d’antigène du VRS B Voie intramusculaire, dose unique d’Abrysvo ou d’un placebo (rapport de 2:1) Durée totale de l’étude : 6 mois | Abrysvo : 453 Placebo : 225 | 49 ans (18-59) (18-49 ans : 52 %; 50-59 ans : 48 %) | Hommes et femmes | ||||
La sous-étude A de l’étude C3671023 est une étude de phase III multicentrique, à répartition aléatoire, à double insu et comparative avec placebo qui vise à évaluer l’innocuité, la tolérabilité et l’immunogénicité du VRSpréF chez des adultes de 18 à 59 ans considérés comme étant à risque accru de maladie sévère due au VRS en raison de certaines affections chroniques, dont des affections pulmonaires (y compris l’asthme), cardiovasculaires (à l’exclusion de l’hypertension isolée) et des troubles rénaux, hépatiques, neurologiques, hématologiques ou métaboliques (y compris le diabète sucré).
Pour cette étude, la dose d’Abrysvo était composée de 120 microgrammes de protéine F en conformation préfusion du VRS (60 mcg provenant du VRS A et 60 mcg du VRS B). Les participants ont été répartis aléatoirement (selon un rapport de 2:1) pour recevoir Abrysvo (n = 453) ou un placebo (n = 225). Les sujets admis ont été stratifiés selon l’âge (18-49 ans : 52,1 %, 50-59 ans : 47,9 %).
Les caractéristiques démographiques des sujets de la sous-étude A de l’étude C3671023 concernant l’âge, le sexe, la race et l’origine ethnique étaient généralement similaires dans le groupe Abrysvo et dans le groupe placebo. Parmi les participants qui ont reçu Abrysvo, il y avait 42,6 % d’hommes, 68,9 % de Blancs, 23,4 % de Noirs ou d’Afro-Américains et 22,5 % d’Hispaniques ou de Latino-Américains. L’âge médian des participants était de 49 ans (min.-max. : 18-59 ans).
Résultats de l’étude
L’étude C3671023 a été menée auprès de personnes atteintes d’affections chroniques pulmonaires (y compris l’asthme), cardiovasculaires (à l’exclusion de l’hypertension isolée), rénales, hépatiques, neurologiques ou hématologiques, ou de troubles métaboliques (y compris le diabète sucré et l’hyper/hypothyroïdie). L’efficacité a été déduite par comparaison des moyennes géométriques des titres (MGT) d’anticorps neutralisants anti-VRS et des taux de réponse sérologique de la population évaluable sur le plan de l’immunogénicité de l’étude C3671023 à ceux d’un sous-groupe de l’étude C3671013 formé d’adultes âgés de 60 ans ou plus.
Les critères de non-infériorité ont été remplis pour les personnes de 18 à 59 ans à risque accru, comparativement aux personnes de ≥ 60 ans, pour ce qui est du rapport des moyennes géométriques des titres d’anticorps neutralisants anti-VRS, car la borne inférieure de l’IC à 95 % bilatéral était > 0,667 (1,5 fois la marge de non-infériorité), et pour ce qui est de la différence des taux de réponse sérologique selon la borne inférieure de l’IC à 95 % bilatéral > −10 % tant pour le VRS A que pour le VRS B.
Tableau 19 – Comparaison des MGT d’anticorps neutralisants anti-VRS ajustés du modèle 1 mois après la vaccination par ABRYSVO, chez les participants de 18 à 59 ans à risque accru de maladies des VRI (étude C3671023)a et les participants de 60 ans ou plus (étude C3671013)b
Groupe de VRS | Étude C3671023a Personnes de 18 à 59 ans à risque accru | Étude C3671013b Personnes de ≥ 60 ans | RMG* ajusté (IC à 95 %) | ||
| nc | MGT ajustée (IC à 95 %) | nc | MGT ajustée (IC à 95 %) | ||
| A | 435 | 41 097 (37 986-44 463) | 408 | 26 225 (24 143- 28 486) | 1,57 (1,396-1,759) |
| B | 437 | 37 416 (34 278-40 842) | 408 | 24 680 (22 504- 27 065) | 1,52 (1,333-1,725) |
IC : intervalle de confiance; MGT : moyenne géométrique des titres; RMG : rapport des moyennes géométriques * Analyse de covariance (ANCOVA) corrigée d’après le sexe et le titre initial
a NCT05842967 : étude C3671023
b NCT05035212 : étude C3671013
c Population évaluable sur le plan de l’immunogénicité
Tableau 20 – Comparaison des MGT d’anticorps neutralisants anti-VRS (taux de réponse sérologique) 1 mois après la vaccination par ABRYSVO, chez les participants de 18 à 59 ans à risque accru (étude C3671023)a et les participants de 60 ans ou plus (étude C3671013)b
| Groupe du VRS | Sous-groupe de la population | Différence (IC à 95 %) | |||
Étude C3671023a Personnes de 18 à 59 ans à risque accru | Étude C3671013b Personnes de ≥ 60 ans | ||||
| n/N (%) | IC à 95 % | n/N (%) | IC à 95 % | ||
| A | 405/435 (93) | 90,3-95,3 | 359/408 (88) | 84,4-91,0 | 5,1 (1,2-9,2) |
| B | 408/437 (93) | 90,6-95,5 | 347/408 (85) | 81,2-88,4 | 8,3 (4,2-12,6) |
IC : intervalle de confiance; MGT : moyennes géométriques des titres
La réponse sérologique correspond à une augmentation ≥ 4 fois de la valeur initiale, si celle-ci est supérieure à la limite inférieure de quantification (LIQ). Si la valeur initiale est inférieure à la LIQ, on jugeait qu’il y avait réponse sérologique si la valeur mesurée après la vaccination était ≥ 4 fois la LIQ.
On concluait à la non-infériorité si la borne inférieure de l’IC bilatéral était > −10 % (critère de non-infériorité de 10 %), tant pour le VRS A que pour le VRS B.
a NCT05842967 : étude C3671023
b NCT05035212 : étude C3671013
c Population évaluable sur le plan de l’immunogénicité
Immunogénicité chez les personnes immunodéprimées de 18 ans ou plus
La sous-étude B de l’étude C3671023, étude multicentrique de phase III menée sans insu auprès d’un seul groupe, visait à évaluer l’innocuité et l’immunogénicité d’Abrysvo chez des personnes immunodéprimées âgées de ≥ 18 ans. Les participants (N = 203) regroupaient des patients qui présentaient un trouble inflammatoire auto-immun traité par un immunomodulateur (47,8 %), qui avaient reçu une greffe d’organe plein (rein, foie, poumon ou cœur) au moins 3 mois avant leur admission à l’étude (36,9 %), qui étaient atteints de néphropathie terminale et sous hémodialyse (15,3 %) ou qui recevaient un traitement immunomodulateur contre un cancer du poumon non à petites cellules avancé (2,5 %). Tous ont reçu 2 doses d’Abrysvo espacées de 1 mois.
L’administration d’une seule dose d’Abrysvo a entraîné une forte production d’anticorps neutralisants (titres de 8 à 9 fois supérieurs aux titres initiaux) contre le VRS A et le VRS B chez les participants de ≥ 18 ans atteints d’affections entraînant une immunodéficience (n = 188). Les réponses à la deuxième dose d’Abrysvo (administrée 1 mois après la première) n’ont pas été plus fortes.
16 Toxicologie non clinique
Cancérogénicité
Le pouvoir cancérogène d’Abrysvo n’a pas été évalué.
Génotoxicité
Le pouvoir génotoxique d’Abrysvo n’a pas été évalué.
Toxicologie pour la reproduction et le développement
Les données non cliniques révèlent que l’humain n’est pas exposé à un risque particulier, d’après des études de toxicité comportant des doses multiples et des études de toxicité pour la reproduction et le développement.