


Monographie de produit - AG-Pantoprazole
INDICATIONS ET USAGE CLINIQUE
AG-Pantoprazole (Sous forme de pantoprazole sodique sesquihydraté) est indiqué pour le traitement de conditions nécessitant une diminution de la sécrétion gastrique d’acide, telles que :
- Ulcère duodénal
- Ulcère gastrique
- Œsophagite par reflux
- Symptômes du reflux gastro-œsophagien (Par exemple, régurgitation d'acide gastrique et pyrosis)
Prévention des lésions gastrointestinales induites par les anti-inflammatoires non stéroïdiens
(AINS) chez les patients à risque accru de développer des lésions gastro-intestinales au niveau des voies digestives supérieures attribuables aux AINS et pour lesquels un traitement par AINS doit être poursuivi.
Ulcère duodénal associé à Helicobacter pylori
Le pantoprazole, en association avec la clarithromycine et soit l'amoxicilline ou le métronidazole, est indiqué dans le traitement des patients présentant un ulcère duodénal actif et
| Voie d'administration | Forme posologique et concentration | Liste des ingrédients non médicinaux |
| Orale | Comprimé gastro-résistant de 20 mg ou 40 mg de pantoprazole | Stéarate de calcium, crospovidone, oxyde de fer jaune, hydroxypropyl cellulose, hypromellose, mannitol, le copolymère acide méthacrylique- acrylate d’éthyle (1:1) dispersion 30 %, propylène glycol, eau purifiée, carbonate de sodium anhydre, talc, dioxyde de titane et citrate de triéthyle. Composition de l'encre brune : Gomme laque ~45 % (20 % estérifié) dans l'éthanol, alcool N- butylique, alcool isopropylique, Oxyde de fer noir, Oxyde de fer rouge, Propylène Glycol, Oxyde de fer jaune et Hydroxyde d'ammonium à 28 % |
qui sont positifs à H. pylori. Les essais cliniques utilisant des combinaisons de pantoprazole avec des antibiotiques appropriés ont montré que ces combinaisons étaient efficaces pour éradiquer
H. pylori.
Pour le traitement d'entretien des patients atteints d'œsophagite par reflux et la disparition des symptômes associés à l'œsophagite par reflux, comme les brûlures d'estomac avec ou sans régurgitation, 20 ou 40 mg de pantoprazole ont été administrés une fois par jour pendant 3 ans au cours d'essais cliniques contrôlés. Dans la phase de traitement d'entretien continu, 20 mg de pantoprazole ont été administrés chez un nombre limité de patients pendant une durée pouvant aller jusqu'à huit ans.
Gériatrie (patients âgés > 65 ans) :
Il n'est pas nécessaire d'adapter la posologie chez les patients âgés. La dose journalière utilisée chez les patients âgés, de manière standard, ne doit pas dépasser la posologie recommandée. Consultez la section PHARMACOLOGIE.
Enfants :
L'innocuité et l'efficacité de pantoprazole chez l'enfant n'ont pas encore été établies.
CONTRE-INDICATIONS
Patients hypersensibles au pantoprazole, aux benzimidazoles substitués ou à tout ingrédient de la formulation ou du composant du récipient. Pour trouver la liste complète, consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
L'administration en association avec la rilpivirine est contre-indiquée.
AVERTISSEMENTS ET PRÉCAUTIONS
Généralités
En présence de tout symptôme alarmant (P. ex. : perte de poids significative non désirée, vomissement récurrent, dysphagie, hématémèse, anémie ou méléna) et si on soupçonne un ulcère gastrique, la présence potentielle d'une malignité doit être exclue avant que le traitement par AG-Pantoprazole (Sous forme de pantoprazole sodique sesquihydraté) ne soit instauré car le traitement par pantoprazole sodique peut en atténuer les symptômes et en retarder le diagnostic. Si les symptômes persistent malgré la poursuite d'un traitement adéquat, il faut engager une recherche plus approfondie. Pour un traitement sur le long terme, les patients doivent être surveillés régulièrement.
Combinaison de traitements antibiotiques
La présence de colite pseudomembraneuse a été signalée avec presque tous les agents antibactériens, dont la clarithromycine et l'amoxicilline, et sa sévérité peut varier de légère à potentiellement mortelle. Par conséquent, il est important de prendre en considération ce diagnostic chez les patients présentant une diarrhée après l'administration d'agents antibactériens.
Le traitement par des agents antibactériens modifie la flore habituelle du côlon et peut permettre la prolifération excessive de Clostridia. Des études indiquent qu'une toxine produite par Clostridium difficile est la principale cause de la « colite associée aux antibiotiques ».
Après un diagnostic de colite pseudomembraneuse, des mesures thérapeutiques doivent être instaurées. Les cas légers de colite pseudomembranée disparaissent normalement à l'arrêt du médicament seul. Dans les cas modérés à sévères, il faut considérer la prise en charge des fluides et des électrolytes, la supplémentation en protéines et le traitement par un médicament antibactérien cliniquement efficace contre la colite à Clostridium difficile.
Diarrhée associée à Clostridium difficile
La diminution de l’acidité gastrique, par quelque moyen que ce soit, notamment par la prise d’inhibiteurs de la pompe à protons (PPIs), est associée à une augmentation du nombre de bactéries gastriques normalement présentes dans le tube digestif. Le traitement par un inhibiteur de la pompe à protons peut entraîner une légère hausse du risque d’infections gastro-intestinales notamment celles attribuables à Salmonella, Campylobacter ou Clostridium difficile.
Un risque accru d'infection par Clostridium difficile (ICD) et de diarrhée associée à Clostridium difficile (DACD) a été observé en association avec l'utilisation de PPI dans plusieurs études d'observation. L'ICD et la DACD doivent être considérées dans le diagnostic différentiel d'une diarrhée qui ne s'améliore pas. Les facteurs de risque supplémentaires pour l'ICD et la DACD incluent une hospitalisation récente, la prise d'antibiotiques, la vieillesse et la présence de comorbidités.
Les patients doivent recevoir des IPP prescrits à la dose la plus faible et pour la durée la plus courte requise pour la condition traitée et être réévalués afin de vérifier si la thérapie par PPI poursuivie continue à apporter des bénéfices.
Utilisation concomitante avec le Méthotrexate
Les données publiées permettent de suggérer que l'utilisation concomitante d'IPP avec du méthotrexate (Principalement à forte dose) peut élever et prolonger les concentrations sériques de méthotrexate et / ou de son métabolite, ce qui est susceptible de provoquer l'apparition de toxicités liées au méthotrexate. Un arrêt provisoire du PPI peut être envisagé chez certains patients recevant des traitements comportant une dose élevée de méthotrexate.
Fracture osseuse
Parmi les études observationnelles publiées, plusieurs suggèrent que le traitement par inhibiteurs de la pompe à protons (IPP) peut être associé à un risque accru de fractures ostéoporotiques de la hanche, du poignet ou de la colonne vertébrale. Le risque de fracture était accru chez les patients qui avaient reçu de fortes doses, c’est-à-dire des doses quotidiennes multiples d’IPP à long terme (Un an ou plus). Les patients doivent prendre la plus petite dose d’IPP appropriée à leur condition et leur traitement doit être le plus court possible. Les patients à risque de fractures liées à l'ostéoporose doivent être pris en charge conformément aux directives de traitement établies (Consultez la section DOSAGE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Carcinogénécité et Mutagénèse
Les effets du traitement sur le long terme comprennent une hypergastrinémie, une éventuelle hyperplasie des cellules entérochromaffines-Like (ECL) et une formation de carcinoïdes dans l'estomac, des adénomes et des carcinomes au niveau du foie et des changements néoplasiques dans la thyroïde.
Chez le rat, le mécanisme conduisant à la formation des carcinoïdes gastriques est considéré comme étant une conséquence du niveau élevé de gastrine survenant au cours d'un traitement chronique. Des observations similaires ont également été faites après l'administration d'autres inhibiteurs de sécrétion d'acide. (Pour plus de détails, consultez la section TOXICOLOGIE).
Le traitement de courte et de longue durée avec le pantoprazole sodique chez un nombre limité de patients sur des périodes allant jusqu’à 6 ans n’a donné lieu à aucune modification pathologique significative des cellules gastriques exocrines pariétales.
Emploi concomitant avec des médicaments antirétroviraux
Les IPP ont été signalés comme capables d'interagir avec certains médicaments antirétroviraux. L'importance clinique et les mécanismes sous-jacents de ces interactions ne sont pas toujours connus. Une modification du pH gastrique peut modifier l'absorption du médicament antirétroviral. D'autres mécanismes possibles auraient comme intermédiaire le CYP 2Cl9.
Rilpivirine
L'administration concomitante est contre-indiquée en raison d'une diminution significative de l'exposition à la rilpivirine et de la perte d'effet thérapeutique (Consultez la section CONTRE- INDICATIONS).
Atazanavir et Nelfinavir
L'administration concomitante avec l'atazanavir ou le nelfinavir n'est pas recommandée en raison de la diminution de l’exposition à l'atazanavir et au nelfinavir (Consultez les monographies de produit de REYATAZ® et VIRACEPT®).
Si l'association du AG-Pantoprazole avec l'atazanavir est jugée inévitable, une surveillance clinique étroite est recommandée en association avec des doses de 400 mg d'atazanavir/100 mg de ritonavir ; la dose de AG-Pantoprazole ne doit pas dépasser une dose équivalente d'oméprazole de 20 mg par jour (Consultez la monographie de produit de REYATAZ®).
Saquinavir
Si AG-Pantoprazole est administré an association avec du saquinavir/ritonavir, il est conseillé de suivre attentivement et de surveiller les toxicités potentielles du saquinavir, notamment les symptômes gastro-intestinaux, l'augmentation des triglycérides, la thrombose veineuse profonde et l'allongement de l'intervalle QT. La réduction de la dose de saquinavir doit être considérée en tenant compte de la sécurité de chacun des patients (Consultez la monographie de produit d'INVIRASE®).
Hépatique / biliaire / pancréatique & rénal
Chez les patients atteints d’une hépatopathie grave, la dose quotidienne de pantoprazole ne doit pas dépasser, en règle générale, 20 mg. Veuillez consulter la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers.
En règle générale, la dose quotidienne utilisée chez les insuffisants rénaux ne doit pas dépasser le schéma posologique recommandé. Consultez la section MODE D’ACTION et PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers.
Le pantoprazole ne doit pas être administré comme traitement d’association pour l’éradication de
H. pylori chez les patients atteints d’insuffisance hépatique ou rénale grave, car on ne dispose actuellement d’aucune donnée sur l’efficacité et l’innocuité du pantoprazole comme traitement d’association chez ces patients.
Système endocrinien et métabolisme
Hypomagnésémie
L’hypomagnésémie, tant symptomatique qu’asymptomatique, a été signalée après au moins trois mois de traitement avec des inhibiteurs de la pompe à protons, et elle survenait dans la plupart des cas après un an de traitement. Les événements indésirables graves qui y sont associés comprennent la tétanie, les épisodes d’arythmie et les crises épileptiques. Chez la plupart des patients, le traitement de l’hypomagnésémie a nécessité une substitution de magnésium et l’arrêt de l’administration de l’inhibiteur de la pompe à protons.
Chez les patients susceptibles de subir un traitement prolongé ou qui prennent des inhibiteurs de la pompe à protons en concomitance avec des médicaments comme la digoxine ou des médicaments qui peuvent entraîner une hypomagnésémie (comme les diurétiques), les professionnels de la santé peuvent envisager de surveiller le taux de magnésium avant le début de l’administration de l’inhibiteur de la pompe à protons, puis régulièrement par la suite.
L’utilisation chronique d’IPP peut entraîner une hypomagnésémie. En outre, des cas d’hypokaliémie et d’hypocalcémie ont été signalés dans les publications en tant que troubles électrolytiques concomitants.
Carence en cyanocobalamine (vitamine B12)
L’utilisation prolongée d’inhibiteurs de la pompe à protons peut entraver l’absorption de la vitamine B12 liée à des protéines et contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Populations particulières
Femmes enceintes :
L’administration du pantoprazole à des femmes enceintes n’a pas fait l’objet d’études appropriées ni bien contrôlées. Des études menées chez l’animal ont révélé des effets toxiques sur la reproduction, mais le risque chez l’humain est inconnu. Il ne faut administrer le pantoprazole sodique aux femmes enceintes que si les avantages escomptés l’emportent sur les risques pour le fœtus. Veuillez consulter la section REPRODUCTION ET TÉRATOLOGIE.
Femmes qui allaitent :
Des études menées chez l’animal ont montré que le pantoprazole est excrété dans le lait maternel. L’excrétion dans le lait maternel humain a été signalée. Il ne faut administrer le pantoprazole sodique aux femmes qui allaitent que si les avantages escomptés l’emportent sur les risques pour le nourrisson.
Enfants :
L'innocuité et l'efficacité de pantoprazole chez l'enfant n'ont pas encore été établies.
Gériatrie (patients âgés > 65 ans) :
Il n'est pas nécessaire d'adapter la posologie chez les patients âgés. La dose journalière utilisée chez les patients âgés, en règle générale, ne doit pas dépasser la posologie recommandée. Consultez la section PHARMACOLOGIE. Il faut soupeser les avantages des IPP par rapport au risque accru de fractures, puisqu’il est possible que les patients dans cette catégorie (> 71 ans) ont déjà un risque élevé de fracture ostéoporotique. Si l’utilisation des IPP est requise, le traitement doit être administré prudemment en respectant les directives établies (Consultez la section DOSAGE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Le pantoprazole sodique est bien toléré. La plupart des effets secondaires ont été d’ordre mineur et passager et aucun lien systématique conséquent au traitement n’a été établi.
Les manifestations indésirables suivantes (le plus souvent signalées) ont été rapportées chez des personnes traitées avec le pantoprazole (40 mg une fois par jour) dans le cadre d’études cliniques contrôlées d’une durée minimale de 6 mois : céphalées (2,1 %), diarrhée (1,6 %) et nausée (1,2 %).
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation de leurs taux.
Des événements indésirables ont été enregistrés lors d'études cliniques contrôlées chez plus de 13 000 patients exposés au pantoprazole sodique utilisé comme agent thérapeutique unique dans le traitement de conditions nécessitant une suppression de la sécrétion acide. Les effets indésirables suivants, considérés comme possiblement, probablement ou certainement liés au pantoprazole par l'investigateur, ont été signalés chez des personnes recevant un traitement par pantoprazole (20 mg ou 40 mg une fois par jour) au cours d'essais cliniques de long terme (durée d'au moins 6 mois). Il y avait un nombre limité de patients positifs à H. pylori dans ces études et, par conséquent, des conclusions définitives concernant les conséquences à long terme de l'infection par H. pylori et le traitement de suppression de la sécrétion acide sur l'inflammation gastrique dans ce sous-groupe ne peuvent être établies.
Fréquence des réactions indésirables au médicament ≥ 1 %, considérées par l’investigateur comme étant possiblement, probablement ou certainement liées à l’administration du pantoprazole à 40 mg
| Terme privilégié | Nombre de patients | Pourcentage de patients |
| Céphalées | 24 | 2,137 |
| Diarrhée | 18 | 1,603 |
| Nausées | 13 | 1,158 |
Chez les patients ayant reçu un traitement prolongé à la dose de 20 mg, aucune de ces réactions indésirables n’a été signalée à une fréquence supérieure à 1 %.
Réactions indésirables au médicament observées à une fréquence de 0,1 à 1 % chez les patients ayant reçu 20 mg de pantoprazole
Troubles gastro-intestinaux : diarrhée, flatulence, douleurs abdominales, douleurs dans la région supérieure de l’abdomen, distension abdominale, polypes gastriques, selles liquides, selles fréquentes, éructation, dyspepsie, nausées, vomissements, constipation.
Troubles généraux : fatigue.
Troubles hépatobiliaires : élévation de l’alanine-aminotransférase, élévation de l’aspartate- aminotransférase, résultats anormaux des tests de la fonction hépatique, élévation des transaminases.
Paramètres de laboratoire : hyperglycémie.
Troubles du système nerveux : céphalées, étourdissements, vertiges.
Troubles de la peau et des tissus sous-cutanés : prurit, éruptions cutanées.
Sens particuliers : trouble de la vue.
Autres : baisse de la libido.
Réactions indésirables au médicament observées à une fréquence de 0,1 à 1 % chez les patients ayant reçu 40 mg de pantoprazole
Système cardiovasculaire : tension artérielle élevée, hypertension, ECG anormal.
Troubles gastro-intestinaux : flatulence, distension abdominale, douleurs abdominales, douleurs dans la région supérieure de l’abdomen, selles liquides, aggravation du reflux œsophagien, polypes gastriques, malaise abdominal, sensibilité abdominale, constipation, éructation, vomissements, dyspepsie, reflux gastro-œsophagien, œsophagite.
Troubles généraux : fatigue, œdème périphérique, fièvre.
Troubles hépatobiliaires : élévation de l’alanine-aminotransférase, élévation de l’aspartate- aminotransférase, résultats anormaux des tests de la fonction hépatique, élévation des transaminases.
Paramètres de laboratoire : hypertriglycéridémie
Troubles métaboliques et nutritionnels : diminution de l’appétit, gain pondéral.
Troubles du système nerveux : dysgueusie, étourdissements, migraine, vertiges.
Système respiratoire : toux.
Troubles de la peau et des tissus sous-cutanés : prurit, éruptions cutanées.
Sens particuliers : sécheresse de la bouche, vision brouillée.
Autres : néoplasme.
Les effets indésirables suivants, considérés comme possiblement, probablement ou certainement liés au pantoprazole par l'investigateur, ont été signalés chez des personnes recevant un traitement par pantoprazole (20 mg ou 40 mg une fois par jour) au cours d'essais cliniques à court terme (durée d'au plus 3 mois).
Réactions indésirables au médicament observées à une fréquence de 0,1 à 1 % chez les patients ayant reçu 20 mg ou 40 mg de pantoprazole
Troubles gastro-intestinaux : diarrhée, flatulence, nausées, constipation, douleurs abdominales.
Troubles du système nerveux : céphalées, étourdissements.
Troubles de la peau et des tissus sous-cutanés : prurit.
De plus, les manifestations indésirables suivantes, considérées par l’investigateur comme n’étant pas ou probablement pas liées au traitement, ont été signalées chez les patients traités par pantoprazole (à raison de 20 mg ou 40 mg une fois par jour) dans le cadre d’études cliniques de courte et de longue durée.
Manifestations indésirables observées à une fréquence ≥ 1 % chez les patients ayant reçu 20 mg ou 40 mg de pantoprazole
Syndrome grippal, céphalées, diarrhée.
Manifestations indésirables observées à une fréquence de 0,1 à 1 % chez les patients ayant reçu 20 mg ou 40 mg de pantoprazole
Bronchite, nausées, dorsalgie, douleurs dans la région supérieure de l’abdomen, infection des voies respiratoires supérieures, blessure non accidentelle, sinusite, douleurs abdominales, étourdissements, arthralgie, vomissements, pharyngite, douleur thoracique, gastro-entérite, dyspepsie, infection des voies urinaires, éructation, pyrexie, toux, dépression, hypertension, douleur au niveau des membres, constipation, fatigue, intervention chirurgicale, douleur au cou, rhinopharyngite, élévation de l’alanine-aminotransférase, hémorroïdes, douleur, flatulence, infection virale, hypertriglycéridémie, odontalgie, hypersensibilité, éruptions cutanées, douleurs abdominales basses, pneumonie, distension abdominale, dyspnée, crampes musculaires, rhinite, œdème périphérique, amygdalite, angine de poitrine, cholélithiase, congestion sinusale, grippe, vertiges, insomnie, infection, arthrose, hypercholestérolémie, prurit, eczéma, trouble du sommeil, migraine, élévation de l’aspartate- aminotransférase, hyperglycémie, malaise musculosquelettique, élévation des triglycérides dans le sang, infarctus du myocarde, tendinite, gain pondéral, hémorragie rectale, cystite, congestion nasale, arthrite, contusion, malaise abdominal, entérite.
Les manifestations indésirables graves ci-dessous, peu importe le rapport de cause à effet, ont été signalées à une fréquence < 0,1 % chez les patients ayant reçu 20 mg ou 40 mg de pantoprazole :
Septicémie.
Au total, 1 217 patients ont été traités par une combinaison de trois médicaments comprenant le pantoprazole sodique et deux antibiotiques. Les manifestations indésirables observées à une fréquence supérieure ou égale à 1 % lorsque le pantoprazole sodique était administré en association avec des antibiotiques pour l’éradication d’une infection à H. pylori étaient les suivantes :
En association avec la clarithromycine et le métronidazole (n = 725) : Ensemble du corps : céphalées (1,8 %), fatigue (1,1 %).
Système nerveux central et périphérique : étourdissements (1,4 %).
Troubles gastro-intestinaux : diarrhée (4,8 %), nausées (3,7 %), douleurs dans la région supérieure de l’abdomen (1,9 %), douleur au niveau de la langue (1,2 %), selles liquides (1,0 %), inflammation buccale (1,0 %).
Trouble hépatobiliaire : élévation des enzymes hépatiques (1,2 %).
Sens particuliers : arrière-goût amer (4,0 %), arrière-goût métallique (2,1 %).
En association avec l’amoxicilline et la clarithromycine (n = 492) : Ensemble du corps : céphalées (1,8 %), douleur (1,0 %).
Peau et annexes cutanées : exanthème (1,2 %).
Troubles gastro-intestinaux : diarrhée (10,0 %), arrière-goût amer (3,0 %), douleurs dans la région supérieure de l’abdomen (1,4 %), nausées (1,2 %).
Peu importe le traitement d’association employé, les manifestations indésirables le plus souvent signalées étaient des troubles gastro-intestinaux, suivis des troubles du système nerveux autonome et de « Ensemble du corps », ou des troubles généralisés.
Résultats hématologiques et biochimiques anormaux
Consultez les alinéas Troubles hépatobiliaires et Paramètres de laboratoire de la rubrique EFFETS INDÉSIRABLES, la rubrique MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, et la rubrique MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique.
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation Les manifestations indésirables suivantes ont été rapportées dans le cadre du programme de pharmacovigilance et la possibilité d’un rapport de causalité avec le pantoprazole sodique n’a pu être écartée. Comme il s’agit d’effets signalés de façon spontanée, il n’est pas possible de connaître leur incidence exacte :
Néphrite interstitielle, syndrome de Stevens-Johnson, érythème polymorphe, épidermolyse bulleuse toxique (syndrome de Lyell), photosensibilité, hyponatrémie, hypomagnésémie, lésion hépatocellulaire, ictère, insuffisance hépatocellulaire, hallucinations, confusion (en particulier chez les patients prédisposés, ainsi que l’aggravation de ces symptômes s’ils étaient préexistants).
Hypokinésie, neuropathie optique ischémique antérieure, pancréatite, augmentation de la salivation, troubles de la parole, élévation de la créatine phosphokinase, rhabdomyolyse, alopécie, acné, dermatite exfoliatrice, nervosité, tremblements, acouphènes, paresthésie, photophobie, vertiges, augmentation de l’appétit, hématurie, impuissance, éosinophilie, ostéoporose et fractures ostéoporotiques.
De plus, les effets indésirables suivants ont été signalés au cours des essais cliniques sur le pantoprazole sodique, pour toutes les doses et toutes les indications :
Peu courant : céphalées, étourdissements, nausées/vomissements, ballonnements abdominaux, constipation, sécheresse de la bouche, douleur et gêne abdominales, éruption cutanée/exanthème/ éruption, prurit, asthénie, fatigue et malaise, élévation des taux d’enzymes hépatiques (transaminases, γ-GT), troubles du sommeil.
Rare : agranulocytose, trouble de la vision/vue brouillée, urticaire, œdème de Quincke, myalgie, arthralgie, hyperlipidémie et hausse des taux de lipides (triglycérides, cholestérol), modification du poids, élévation de la température corporelle, œdème périphérique, gynécomastie, hypersensibilité
(notamment réactions anaphylactiques et choc anaphylactique), hausse du taux de bilirubine, dépression (et toute aggravation), dysgueusie.
Très rare : thrombocytopénie, leucopénie, pancytopénie, désorientation (et toute aggravation).
L’arrêt d’un traitement par IPP à long terme peut entraîner une aggravation des symptômes liés à l’hyperacidité et peut causer un effet rebond d’hypersécrétion d’acide.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le pantoprazole subit un important métabolisme hépatique par le biais d’une oxydation médiée par le cytochrome P450. La principale voie métabolique est la déméthylation par la CYP2C19 et d’autres voies métaboliques qui comprennent l’oxydation par la CYP3A4. Elle est suivie d’une sulfoconjugaison par l’intermédiaire d’une réaction de phase II (non saturable et non dépendante du cytochrome P450). Des études pharmacocinétiques portant sur les interactions médicamenteuses chez l'humain n’ont pas révélé d’inhibition du métabolisme oxydatif attribuable au médicament. On n’a pas observé d’induction du cytochrome P450 par le pantoprazole au cours de l’administration prolongée de pantoprazole sodique marqué à l’antipyrine. En raison de l’inhibition profonde et prolongée de la sécrétion d’acide gastrique qu’entraîne le pantoprazole sodique, ce dernier pourrait nuire à l’absorption des médicaments dont la biodisponibilité dépend grandement du pH gastrique (p. ex., le kétoconazole, l’itraconazole, le posaconazole et l’erlotinib).
Interactions médicament-médicament
Le pantoprazole sodique n’interagit pas avec la carbamazépine, la caféine, le diclofénac, le naproxène, le piroxicam, l’alcool éthylique, le glibenclamide, le métoprolol, l’antipyrine, le diazépam, la phénytoïne, la nifédipine, la théophylline, la digoxine, les contraceptifs oraux (lévonorgestrel et éthinyl estradiol) ni la cyclosporine. La prise concomitante d’antiacides n’a pas d’effet sur la pharmacocinétique du pantoprazole sodique.
Des études cliniques ont montré qu’il n’existe aucune interaction pharmacocinétique entre le pantoprazole et les associations d’antibiotiques suivantes : métronidazole et clarithromycine, métronidazole et amoxicilline, amoxicilline et clarithromycine.
Dans une étude préclinique, le pantoprazole sodique en thérapie combinée avec divers antibiotiques (dont la tétracycline, la clarithromycine et l’amoxicilline) a eu pour effet de potentialiser le taux d’éradication de l’infection à Helicobacter pylori (Consultez la section MICROBIOLOGIE).
Bien que pendant l’administration concomitante avec la warfarine, au cours d’études pharmacocinétiques cliniques il n’ait pas été’ observé d’interaction, quelques cas isolés de variations de l’INR ont été signalés durant le traitement concomitant depuis la mise sur le marché du produit.
Par conséquent, chez les patients traités par anticoagulants de type coumarine, il est recommandé de surveiller le temps de prothrombine/l’INR après le début du traitement, à la fin du traitement ou durant l’utilisation intermittente du pantoprazole.
Les cas rapportés, les études de pharmacocinétiques sur population publiées et les analyses rétrospectives suggèrent que l'utilisation concomitante d'IPP avec du méthotrexate (principalement à forte dose) peut augmenter et prolonger les concentrations sériques de méthotrexate et / ou de son métabolite, l’hydroxyméthotrexate. Toutefois, aucune étude formelle sur l’interaction médicamenteuse du méthotrexate avec les IPP n’a été menée.
Rilpivirine
L'administration concomitante est contre-indiquée en raison d'une diminution significative de l'exposition à la rilpivirine et de la perte d'effet thérapeutique (Consultez la section CONTRE- INDICATIONS).
Atazanavir
L'administration concomitante de AG-Pantoprazole et d'atazanavir n'est pas recommandée. L'administration concomitante d'oméprazole (20 ou 40 mg une fois par jour) a considérablement réduit la Cmax plasmatique et l'ASC d'atazanavir chez des volontaires sains ayant reçu une administration d'atazanavir ou d'atazanavir/ritonavir (Consultez la monographie de produit de REYATAZ®).
Nelfinavir
L'administration concomitante de AG-Pantoprazole et de nelfinavir n'est pas recommandée. L'administration concomitante d'oméprazole (40 mg par jour) avec le nelfinavir (1250 mg deux fois par jour) a fortement réduit l'ASC et la Cmax du nelfinavir (de 36 % et 37 %, respectivement) et de son métabolite actif M8 (de 92 % et 89 %, respectivement) (Consultez la monographie de produit de VIRACEPT®).
Saquinavir
L'administration concomitante de saquinavir doit se faire avec prudence et une surveillance, ainsi qu'une réduction possible de la dose de saquinavir, en raison de l'augmentation de l'exposition au saquinavir et donc du risque de toxicité attribuable au saquinavir (Consultez la monographie du produit INVIRASE®).
L'administration concomitante d'oméprazole (40 mg par jour) avec le saquinavir/ritonavir (1000/100 mg deux fois par jour) a augmenté l'ASC et la Cmax du nelfinavir (de 82 % et 75 %, respectivement).
Interactions médicament-aliment
L’ingestion de nourriture n’influe pas sur la pharmacocinétique (ASC et Cmax) du pantoprazole sodique. Veuillez consulter la section PHARMACOLOGIE HUMAINE.
Effets du médicament sur les essais de laboratoire
Des résultats faussement positifs obtenus lors d’analyses d’urine effectuées pour le dépistage du tétrahydrocannabinol (THC) ont été signalés chez des patients recevant la plupart des inhibiteurs de la pompe à protons, y compris le pantoprazole. Il est souhaitable d'envisager l’utilisation d’une autre méthode de confirmation pour vérifier les résultats positifs.
Autres
En règle générale, l’utilisation quotidienne prolongée d’antiacides (p. ex. plus de trois ans) peut entraver l’absorption de la cyanocobalamine suite à une hypo- ou achlorhydrie. De rares cas de déficience en cyanocobalamine ayant été rapportés dans la littérature chez des patients sous antiacides, cette déficience doit être considérée si les symptômes cliniques associés sont observés.
DOSAGE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
ULCÈRE DUODÉNAL
La dose recommandée de AG-Pantoprazole (Sous forme de pantoprazole sodique sesquihydraté) pour le traitement oral de l'ulcère duodénal est de 40 mg de pantoprazole administré une fois par jour le matin. Une durée de traitement de 2 semaines est habituellement nécessaire pour la cicatrisation d’un ulcère duodénal. Chez les patients qui n’auront pas cicatrisé après cette première phase de traitement, une phase supplémentaire de 2 semaines est recommandée.
ULCÈRE GASTRIQUE
La dose orale recommandée de pantoprazole pour le traitement oral de l'ulcère gastrique chez l'adulte est de 40 mg, administrée une fois par jour le matin. Une durée de traitement de 4 semaines est habituellement nécessaire pour la cicatrisation d’un ulcère gastrique. Chez les patients qui n’auront pas cicatrisé après cette première phase de traitement, une phase supplémentaire de 4 semaines est recommandée.
ULCER DUODÉNAL ASSOCIÉ À HELICOBACTER PYLORI
Trithérapie Pantoprazole/Clarithromycine/Métronidazole : La dose recommandée pour l'éradication d'H. pylori est un traitement pendant sept jours avec 40 mg de AG-Pantoprazole avec 500 mg de clarithromycine avec 500 mg de métronidazole, deux fois par jour pour tous.
Trithérapie Pantoprazole/Clarithromycine/Amoxicilline : La dose recommandée pour l'éradication d'H. pylori est un traitement pendant sept jours avec 40 mg de AG-Pantoprazole avec 500 mg de clarithromycine avec 1000 mg d’amoxicilline, deux fois par jour pour tous.
MALADIE DE REFLUX GASTRO-ŒSOPHAGIEN SYMPTOMATIQUE (RGO)
La dose orale recommandée chez l'adulte pour le traitement des symptômes du RGO, notamment les brûlures d'estomac et la régurgitation, est de 40 mg une fois par jour pendant 4 semaines. Si un soulagement significatif des symptômes n'est pas obtenu en 4 semaines, une investigation plus approfondie est nécessaire.
OESOPHAGITE PAR REFLUX
La dose orale recommandée de pantoprazole chez l'adulte est de 40 mg administrée une fois par jour le matin. Chez la plupart des patients, une durée de traitement de 4 semaines est habituellement nécessaire pour la guérison d’une œsophagite par reflux. Chez les patients qui n’auront pas cicatrisé après cette première phase de traitement, une phase supplémentaire de 4 semaines est recommandée.
Il a été démontré que les doses de 20 mg et 40 mg sont efficaces dans le maintien de la guérison de l'œsophagite par reflux. Si le traitement d'entretien n'est pas efficace avec une dose de 20 mg une fois par jour, il faut considérer une dose quotidienne de 40 mg comme traitement d'entretien.
PRÉVENTION DES LÉSIONS GASTROINTESTINALES INDUITES PAR L'UTILISATION DES ANTI-INFLAMMATOIRES NON STÉROIDIENS
La dose orale recommandée de pantoprazole chez l'adulte est de 20 mg, administrée une fois par jour le matin.
Les patients devraient recevoir la dose la plus faible et sur la durée la plus courte d'un traitement par IPP approprié à la condition traitée.
Dose oubliée
Si vous oubliez de prendre une dose, prenez-la dès que vous vous apercevez de votre oubli, à condition que ce ne soit pas bientôt le moment de prendre votre prochaine dose. Si tel est le cas, ne prenez pas du tout la dose oubliée. Poursuivez ensuite votre traitement selon l’horaire habituel. Ne prenez jamais deux doses du médicament en même temps pour compenser une dose omise.
Mode d'Administration
Le pantoprazole sodique se présente sous forme d'un comprimé gastro-résistant. Les comprimés entiers ne doivent pas être croqués ou écrasés. Ils doivent être avalés entiers avec un peu d’eau le matin, avant, après ou pendant le petit déjeuner.
Reconstitution :
S.O.
SURDOSAGE
Certains cas de surdosage lié au pantoprazole sodique ont été signalés. Le profil de symptômes observé après l’administration de doses élevées de pantoprazole sodique n’était pas constant. L’administration par voie intraveineuse de pantoprazole sodique à des doses quotidiennes allant jusqu’à 272 mg et à des doses uniques allant jusqu’à 240 mg injectées en 2 minutes a été bien tolérée.
Puisque le pantoprazole se lie fortement aux protéines, il n’est pas facilement dialysable. En cas de surdose associée à des signes cliniques d’intoxication, outre le soulagement des symptômes et le traitement de soutien, il n’existe aucune recommandation thérapeutique spécifique.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
AG-Pantoprazole (sous forme de pantoprazole sodique sesquihydraté) est un inhibiteur spécifique de l’H+, K+-ATPase (pompe à protons), l’enzyme gastrique responsable de la sécrétion d’acide gastrique par les cellules pariétales de l’estomac.
Le pantoprazole sodique est un benzimidazole de substitution qui s’accumule dans le milieu acide des cellules pariétales après absorption. Le pantoprazole est ensuite transformé en sa forme active, un sulfénamide cyclique, qui se fixe sélectivement à la région de translocation des protons de l’enzyme H+, K+-ATPase, inhibant ainsi tant la sécrétion acide basale que la sécrétion acide stimulée. Le pantoprazole exerce son action dans un milieu acide (pH < 3) et est presque inactif à un pH plus élevé. Il exerce ses effets pharmacologiques et thérapeutiques dans les cellules pariétales sécrétrices d’acide. Comme l’action du pantoprazole s’exerce loin des récepteurs, il peut inhiber la sécrétion d’acide gastrique, quelle que soit la nature des stimuli (acétylcholine, histamine, gastrine).
Dans le cadre d’études internationales de longue durée regroupant plus de 800 patients, le taux de gastrinémie à jeun pré-thérapeutique a augmenté en moyenne de 2 à 3 fois durant les premiers mois du traitement par le pantoprazole administré à des doses de 40 mg par jour dans le cadre d’études portant sur le traitement d’entretien du reflux gastro-œsophagien, et de 40 mg ou plus par jour chez des patients présentant un reflux gastro-œsophagien réfractaire. Le taux de gastrinémie à jeun
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
demeurait généralement augmenté d’environ 2 à 3 fois le taux observé au début de l’étude pendant une période de suivi allant jusqu’à 4 ans dans le cadre des études cliniques.
La monothérapie avec le pantoprazole a un effet limité sur les infections à Helicobacter pylori, une bactérie incriminée comme pathogène majeur dans l’ulcère gastro-duodénal. Environ 90 à 100 % des patients porteurs d’un ulcère duodénal et 80 % des patients porteurs d’un ulcère gastrique présentent une infection par H. pylori. L’expérience préclinique a révélé un effet synergique entre le pantoprazole sodique et certains antibiotiques dans l’éradication de H. pylori. Chez les patients infectés, cette éradication de l’infection avec le pantoprazole sodique et une antibiothérapie appropriée ont donné lieu à la cicatrisation des lésions ulcéreuses accompagnée d’un soulagement des symptômes et d’un taux réduit de récurrence de l’ulcère.
Lors des études de pharmacologie clinique sur des doses uniques, on a administré le pantoprazole en association avec de l’amoxicilline, de la clarithromycine et/ou du métronidazole. Lorsqu’on a administré une dose unique de pantoprazole à des volontaires en bonne santé conjointement avec du métronidazole et de l’amoxicilline, de la clarithromycine et du métronidazole ou de la clarithromycine et de l’amoxicilline, on a observé une absence d’interactions entre l’un ou l’autre des médicaments employés.
Pharmacodynamique
Des études cliniques portant sur l’administration intraveineuse (i.v.) et l’administration orale ont révélé que le pantoprazole sodique inhibait la sécrétion d’acide gastrique stimulée par la pentagastrine.
L’administration quotidienne de 40 mg par voie orale a produit une inhibition de 51 % le 1er jour et de 85 % le 7e jour. Les 1er et 7e jours, l’acidité basale sur 24 heures a été réduite de 37 % et 98 %, respectivement.
Pharmacocinétique
Absorption : Le pantoprazole est absorbé rapidement après la prise d’un comprimé entéro-soluble à 40 mg. La biodisponibilité du pantoprazole pris par voie orale est de 77 % par rapport à celle de la forme i.v. du médicament et elle ne change pas après des prises multiples. Après la prise d’un comprimé à 40 mg, la Cmax est d’environ 2,5 µg/ml et le tmax, de 2 à 3 heures. L’ASC est d’environ
5 µg.h/ml. Les aliments n’exercent aucun effet sur l’ASC (biodisponibilité) et sur la Cmax.
Distribution : Le pantoprazole est lié aux protéines sériques à environ 98 %. La demi-vie d’élimination, la clairance et le volume de distribution sont indépendants de la dose.
Métabolisme : Le pantoprazole est presque entièrement métabolisé dans le foie. Des études menées chez l’humain ont révélé que le pantoprazole ne produisait ni inhibition ni activation du système du cytochrome P450 (CYP 450) hépatique.
Excrétion : Les métabolites du pantoprazole sont surtout éliminés par le rein (environ 82 %) ; les métabolites restants sont excrétés dans les fèces. Le métabolite principal dans le sérum et l’urine est le déméthylpantoprazole sous forme de sulfoconjugué. La demi-vie du métabolite principal (environ 1,5 heure) n’est pas beaucoup plus longue que celle du pantoprazole (environ 1 heure).
Le pantoprazole affiche une pharmacocinétique linéaire : l’ASC et la Cmax, augmentent proportionnellement à la dose dans les limites de la plage posologique de 10 mg à 80 mg de pantoprazole après des administrations par voies intraveineuse et orale. La demi-vie d’élimination, la clairance et le volume de distribution sont réputés être indépendants de la dose. Après administration répétée par voie intraveineuse ou orale, l’ASC du pantoprazole était similaire à une dose unique.
Populations particulières et états pathologiques Enfants :
L'innocuité et l'efficacité de pantoprazole chez l'enfant n'ont pas encore été établies.
Gériatrie :
Suivant l’administration par voie orale d’une dose de 40 mg de pantoprazole durant 7 jours consécutifs, il s’est produit chez les volontaires âgés, comparativement aux volontaires plus jeunes, une augmentation de l’ASC (35 %) et de la Cmax (22 %) du pantoprazole. À la suite de l’administration par voie orale d’une dose unique de 40 mg, on a par ailleurs noté une augmentation de l’ASC (43 %) et de la Cmax (26 %) chez les volontaires âgés, comparativement aux volontaires plus jeunes. Il n’est pas nécessaire d’ajuster la dose en fonction de l’âge du patient. En règle générale, la dose quotidienne administrée aux personnes âgées ne doit pas dépasser la dose recommandée.
Insuffisance hépatique :
Après l’administration d’une dose de 40 mg de pantoprazole chez des patients atteints de cirrhose du foie, comparativement aux patients en bonne santé, la demi-vie a augmenté à 7-9 heures, l’ASC s’est accrue d’un facteur de 5 à 7 et la Cmax, d’un facteur de 1,5. De même, après l’administration d’une dose de 20 mg, l’ASC s’est accrue d’un facteur de 5,5 et la Cmax, d’un facteur de 1,3 chez les patients gravement cirrhosés comparativement aux patients en bonne santé. Étant donné la pharmacocinétique linéaire du pantoprazole, il y a une augmentation de l’ASC par un facteur de 2,75 chez les patients atteints de cirrhose grave du foie après l’administration d’une dose de 20 mg, par comparaison aux patients en bonne santé après l’administration d’une dose de 40 mg. En conséquence, chez les patients atteints d’une hépatopathie grave, la dose quotidienne de pantoprazole ne doit pas dépasser, en règle générale, 20 mg.
Insuffisance rénale :
Chez les patients atteints d’une insuffisance rénale grave, les paramètres pharmacocinétiques du pantoprazole étaient semblables à ceux des patients en bonne santé. Aucun ajustement de la dose n’est nécessaire lorsque le pantoprazole sodique est administré à des patients dont la fonction rénale est altérée ou à des patients hémodialysés, puis que la différence d'ASC entre les patients dialysés et ceux qui ne le sont pas est de 4 %.
ENTREPOSAGE ET STABILITÉ
Conserver à une température entre 15 et 30 °C dans l’emballage recommandé.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
AG-Pantoprazole (Sous forme de pantoprazole sodique sesquihydraté) est proposé sous forme de comprimés gastro-résistants pour une administration orale.
AG-Pantoprazole 20 mg : Comprimé gastro-résistant enrobé jaune, ovale et biconvexe, avec une face vierge et l'autre portant l'inscription « 96 » imprimée à l’encre brune.
AG-Pantoprazole 40 mg : Comprimé gastro-résistant enrobé jaune, ovale et biconvexe, avec une face vierge et l'autre portant l'inscription « 97 » imprimée à l’encre brune.
Les comprimés sont disponibles en flacon de 100 comprimés pour la posologie de 20 mg et en flacon de 100, 500 comprimés et étuis blisters de 30 comprimés pour la posologie de 40 mg.
Ingrédients non médicinaux : Stéarate de calcium, crospovidone, oxyde ferrique jaune, hydroxy- propyl cellulose, hypromellose, mannitol, copolymère acide méthacrylique-acrylate d’éthyle (1:1) dispersion 30 %, propylène glycol, eau purifiée, carbonate de sodium anhydre, talc, dioxyde de titane et citrate de triéthyle.
Composition de l'encre brune : Gomme laque ~45 % (20 % estérifié) dans l'éthanol, alcool N- butylique, alcool isopropylique, Oxyde de fer noir, Oxyde de fer rouge, Propylène Glycol, Oxyde de fer jaune et Hydroxyde d'ammonium à 28 %.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : pantoprazole sodique sesquihydraté
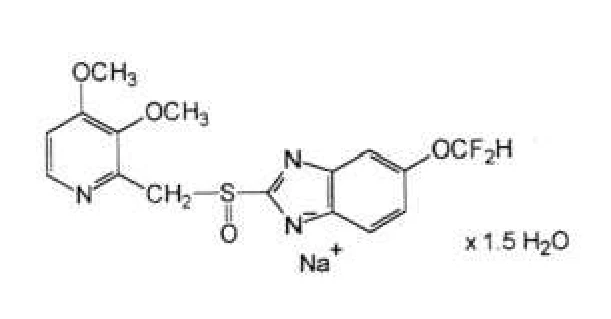
Nom chimique : Sesquihydrate sodique de [5-(difluorométhoxy)-2-[(RS)-[(3,4- diméthoxy-2-pyridinyl)-méthyl]-sulfinyl]-1H-benzimidazolide.
Formule moléculaire : C16H14F2N3NaO4S × 1,5 H2O Masse moléculaire : 432,4 g/mol
Formule moléculaire :
Propriétés physicochimiques :
Aspect physique : Poudre blanche ou blanc cassé
Solubilité dans les solvants habituels (p.ex. eau, alcools, chloroforme, acétone, acides dilués, etc.) : Le pantoprazole sodique est facilement soluble dans l’éthanol et l’eau et pratiquement insoluble dans l’hexane.
pH : 9,93
pKa : 11,61
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude croisée de bioéquivalence randomisée, en double aveugle, à dose unique, comportant deux périodes, deux séquences et deux traitements pour comparer l'usage d'une dose de 1 x 40 mg de Pantoprazole sodique gastro-résistant en comprimés avec l'usage d'une dose de 1 x 40 mg de Pantoloc® (Pantoprazole sodique gastro-résistant en comprimés ) de Nycomed Canada Inc., chez 51 hommes adultes en bonne santé et d'origine asiatique non à jeun. Ces données de biodisponibilité sont présentées au Tableau 1.
Tableau 1 : TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Étude non à jeun
Pantoprazole (1 x 40 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Test* | Référence† | Rapport des Moyennes Géométriques (%) | Intervalles de confiance à 90 % |
ASCT (ng.h/ml) | 5024,07 6978,01 (105,5) | 4875,37 7228,38 (113,0) | 103,16 | 94.74-112.34 |
ASCI (ng.h/ml) | 5106,85 7218,56 (111,2) | 4983,47 7591,05 (121,8) | 102,58 | 94,58-111,26 |
Cmax (ng/ml) | 2726,78 2896,64 (31,6) | 2637,19 2963,91 (39,2) | 103,58 | 92,74-115,68 |
| Tmax§ (h) | 5,50 (3,00 - 16,00) | 5,50 (3,50 - 16,00) | ||
| T½€ (h) | 1,83 (117,4) | 2,01 (135,9) | ||
* Pantoprazole en comprimés gastro-résistants de 40 mg
† Pantoloc en comprimés gastro-résistants de 40 mg par Nycomed Canada Inc., acheté au Canada.
§ Exprimé sous forme de moyenne (intervalle) uniquement
€ Exprimé sous forme de moyenne arithmétique (CV%) uniquement
Une étude croisée de bioéquivalence randomisée, en double aveugle, à dose unique, comportant deux périodes, deux séquences et deux traitements pour comparer l'usage d'une dose de 1 x 40 mg de Pantoprazole sodique gastro-résistant en comprimés avec l'usage d'une dose de 1 x 40 mg de Pantoloc® (Pantoprazole sodique gastro-résistant en comprimés ) de Nycomed Canada Inc., chez 37 hommes adultes en bonne santé et d'origine asiatique et à jeun. Ces données de biodisponibilité sont présentées au Tableau 2.
Tableau 2 : TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Étude à jeun
Pantoprazole (1 x 40 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Test* | Référence† | Rapport des Moyennes Géométriques (%) | Intervalles de confiance à 90 % |
ASCT (ng.h/ml) | 6949,82 10468,48 (104,4) | 7322,39 10670,28 (102,1) | 95,13 | 88,84-101,87 |
ASCI (ng.h/ml) | 7116,44 10898,09 (108,0) | 7456,24 11001,13 (105,2) | 95,65 | 89,55-102,16 |
| Cmax (ng/ml) | 2894,54 3156,71 (38,6) | 3254,09 3417,73 (31,2) | 89,20 | 80,00-99,46 |
| Tmax§ (h) | 2,67 (1,33-8,00) | 2,33 (1,33-4,67) | ||
| T½€ (h) | 2,53 (121,8) | 2,42 (108,4) | ||
* Pantoprazole en comprimés gastro-résistants de 40 mg
† Pantoloc en comprimés gastro-résistants de 40 mg par Nycomed Canada Inc., acheté au Canada.
§ Exprimé sous forme de moyenne (intervalle) uniquement
€ Exprimé sous forme de moyenne arithmétique (CV%) uniquement
Maladie de reflux gastro-œsophagien symptomatique
Dans une étude américaine, contrôlée par placebo et menée auprès de 538 patients, une proportion significativement plus élevée de patients traités par 40 mg de pantoprazole sodique a connu un soulagement complet des brûlures d’estomac (pyrosis) diurnes et nocturnes, et une absence de régurgitation dès le premier jour de traitement, comparativement au placebo. De plus, les patients sous pantoprazole sodique ont consommé nettement moins de comprimés antiacides par jour que ceux qui ont reçu le placebo.
Dans une deuxième étude réalisée aux É.-U. et regroupant 215 patients, une proportion significativement supérieure de patients dans les groupes sous traitement par pantoprazole sodique a bénéficié d’un soulagement complet des brûlures d’estomac nocturnes et des problèmes de régurgitation dès le premier jour du traitement, et des brûlures d’estomac diurnes dès le deuxième jour de traitement, comparativement à ceux qui ont reçu 150 mg de nizatidine deux fois par jour. Les patients sous pantoprazole sodique ont consommé nettement moins de
comprimés antiacides par jour que ceux qui ont reçu la nizatidine.
Prévention des lésions gastro-intestinales causées par les anti-inflammatoires non stéroïdiens (AINS)
Deux études déterminantes ont été menées afin d’évaluer l’effet de pantoprazole sodique dans la prévention de la survenue de lésions gastro-intestinales notables par endoscopie chez des patients qui, au début de l’étude, ne présentaient aucune lésion gastro-intestinale décelable par endoscopie, mais qui accusaient un risque accru de lésions au niveau des voies digestives supérieures induites par les AINS.
Voici les critères d’efficacité utilisés dans le cadre des études :
- a) Échec thérapeutique – Défini comme étant la « détection d’un ulcère gastro-duodénal et/ou de plus de dix érosions et/ou pétéchies au niveau de l’estomac ou du duodénum ; d’œsophagite par reflux ; et/ou d’un événement indésirable (évalué comme étant « probablement » ou
« certainement » lié au médicament à l’étude) ; et/ou la survenue de symptômes gastro-intestinaux ayant conduit à l’arrêt prématuré du traitement ».
- b) Échec endoscopique – Défini comme étant la « détection d’un ulcère gastro- duodénal et/ou de plus de dix érosions/pétéchies au niveau de l’estomac ou du duodénum, et/ou d’une œsophagite par reflux ».
- c) Échec symptomatique – Défini comme étant la survenue de symptômes gastro-intestinaux sévères tels que pyrosis (brûlures d’estomac), douleur épigastrique, sensations d’oppression rétrosternale, douleurs abdominales, éructation d’air, éructation d’acide, douleur à la déglutition, nausées, haut-le- cœur, vomissements (symptômes souvent regroupés collectivement sous l’appellation de symptômes dyspeptiques), y compris des événements indésirables d’intensité sévère tout au moins
« probablement » reliés et se rapportant aux voies digestives.
Le Tableau ci-dessous présente les résultats des études menées auprès de patients qui nécessitaient un traitement continu par AINS et qui étaient exposés à un risque accru de lésions gastro- intestinales associées aux AINS.
Effet du pantoprazole sodique dans la prévention de la survenue de lésions gastro-intestinales notables par endoscopie chez des patients qui nécessitent un traitement continu par AINS et qui sont exposés à un risque accru de lésions gastro-intestinales hautes associées aux AINS
En rémission d’après les critères d’efficacité : | Intervalle écoulé (mois) | Étude 1 : Pantoprazole 20 mg 1 f.p.j. (P20) vs pantoprazole 40 mg 1 f.p.j. (P40) vs oméprazole 20 mg 1 f.p.j. (O20) | Étude 2 : Pantoprazole 20 mg 1 f.p.j. (P20) vs misoprostole 200 mg 1 f.p.j. (M200) | ||||
| Taux de rémission (%) | Taux de rémission (%) | ||||||
P20 n = 196 | P40 n = 199 | O20 n = 200 | P20 n = 257 | M200 n = 258 | Valeur p P20 vs M200 | ||
| Échec thérapeuti | 0-3 | 94,2 | 97,2 | 93,8 | 92,5 | 78,7 | <0,001 |
| 0-6 | 89,8 | 93,1 | 88,7 | 89,3 | 70,3 | <0,001 | |
| Échec endoscop | 0-3 | 95,9 | 98,9 | 96,0 | 98,0 | 95,3 | 0,16 |
| 0-6 | 91,4 | 95,3 | 93,3 | 94,7 | 85,7 | 0,005 | |
| Échec symptomat | 0-3 | 98,8 | 100 | 98,8 | 98,5 | 92,3 | 0,004 |
| 0-6 | 98,1 | 100 | 98,1 | 98,5 | 91,7 | 0,002 | |
La désignation « en rémission » est définie comme regroupant les patients chez lesquels aucun problème n’a été noté (p. ex., ni « échec thérapeutique », ni « échec endoscopique », ni « échec symptomatique » après 6 mois).
Les taux de rémission ont été obtenus par soustraction des échecs de 100 %.
Dans une étude de six mois regroupant 595 patients qui nécessitaient un traitement continu par AINS, le traitement par pantoprazole à 20 mg 1 f.p.j. était l’équivalent, pour cette indication, du traitement par pantoprazole à 40 mg 1 f.p.j. et du traitement par oméprazole à 20 mg 1 f.p.j.
Dans une deuxième étude de six mois regroupant 515 patients nécessitant un traitement continu par AINS, le traitement par 20 mg de pantoprazole s’est révélé non seulement équivalent, mais également significativement supérieur d’un point de vue statistique au traitement par 200 μg de misoprostol 2 f.p.j. par rapport aux résultats symptomatiques et endoscopiques.
Ulcère duodénal associé à Helicobacter pylori
Résultats d’études chez des patients avec un ulcère duodénal actif et H. pylori-positifs
| Traitement | Taux d'éradication (analyse ITT + kPa) | IC à 95 % | Taux de cicatrisation de l’ulcère après le traitement | IC à 95 % | |
| Pantoprazole 40 mg + clarithromycine 500 mg + métronidazole 500 mg, tous 2 fois/jour pendant 1 semaine (PCM) | Étude 1 | 83 % | 75-90 % | 88 % | 80-93 % |
| Étude 2 | 96 % | 91-98 % | Non évalué | ||
Pantoprazole 40 mg + amoxicilline 1 000 mg + clarithromycine 500 mg, tous 2 fois/jour pendant 1 semaine (PAC) | Étude 2 | 93 % | 88-97 % | Non évalué | |
| Étude 3 | 86 % | 68-96 % | 88 % | 72-97 % | |
| Étude 4 | 86 % | 74-94 % | 92 % | 82-97 % | |
ITT (intention de traiter) + kPa : Les patients qui étaient H. pylori-positifs lors de l’examen initial et qui ont complété le nombre de tests requis et ont obtenu des résultats valables (selon les critères de l’étude) lors des visites de suivi requises. Dans l’étude 1, 3 des 4 tests de dépistage de H. pylori devaient être complets et valides. Étude 1 : Chez les patients avec un ulcère duodénal actif le test respiratoire à l’urée (UBT), des tests histologiques, des prélèvements pour culture et le test à l’uréase rapide ont été effectués pour déceler la présence de H. pylori, n = 213 (ITT + kPa) ; Étude 2 : Chez les patients avec un ulcère duodénal actif une recherche de H. pylori a été effectuée par un test UBT et le test à l’uréase rapide avant le traitement et un test par un test UBT après le traitement, n = 283 (ITT + kPa) ; Étude 3 : Chez les patients porteurs d’un ulcère duodénal actif une recherche de H. pylori a été effectuée par un test UBT et le test à l’uréase rapide avant le traitement et par des tests UBT et histologiques après le traitement n = 62 (ITT + kPa) ; Étude 4 : Chez les patients avec un ulcère duodénal actif une recherche de H. pylori a été effectuée par le test à l’uréase rapide, des prélèvements pour culture et des tests histologiques avant le traitement et par des prélèvements pour culture et des tests histologiques après le traitement, n = 57 (ITT + kPa)
Prévention de la rechute de l’œsophagite par reflux
Le maintien à long terme de la guérison de l’œsophagite érosive a été évalué dans le cadre de deux études randomisées, à double insu, avec groupe parallèle et contrôle actif menées aux États-Unis. Les patients admissibles aux deux études avaient des antécédents récents d’œsophagite érosive de grade II ou III (Hetzel-Dent) et affichaient une guérison confirmée par endoscopie. Dans les deux études, le critère d’efficacité principal était la récurrence de l’œsophagite érosive (« rechute ») confirmée par endoscopie (évaluée aux mois 1, 3, 6 et 12). Les comprimés antiacides Gelusil devaient être pris, au besoin, pour le soulagement symptomatique après au moins 5 minutes de douleur rétrosternale, de régurgitation d’acide gastrique ou de dysphagie, et non dans l’heure précédant ou suivant la prise du médicament à l’étude. Des endoscopies ad hoc ont été réalisées lorsque les symptômes du reflux gastro-œsophagien ont persisté pendant plus de 3 jours consécutifs. La méthode de Kaplan Meier a été utilisée pour l’analyse primaire tandis que l’analyse discrète était secondaire. Dans les études américaines, on a observé un nombre limité de patients présentant une infection à H. pylori. Les résultats de ce sous-groupe de patients sont donc uniquement qualitatifs.
Dans les études américaines, les résultats des analyses de Kaplan-Meier ont montré que la proportion cumulative de rechute avec le temps était liée à la dose administrée pour les groupes de traitement du pantoprazole. La proportion cumulative de rechute à 12 mois chez les patients traités par 20 mg de pantoprazole et 40 mg de pantoprazole a montré une différence statistiquement significative dans l’analyse des données regroupées (valeur p = 0,001) et dans l’analyse des données de l’une des deux études (3001A1-302-US : valeur p = 0,012, 3001A1- 303-US : valeur p = 0,052) (les valeurs p ont été ajustées pour la comparaison par paire).
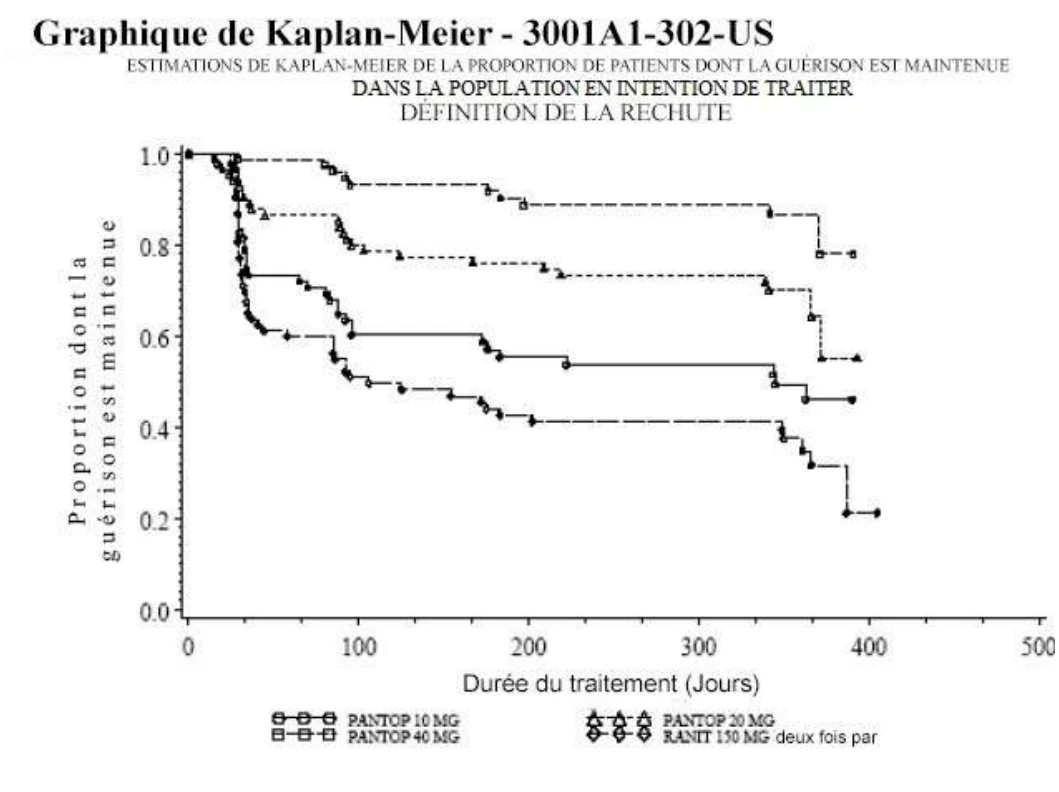
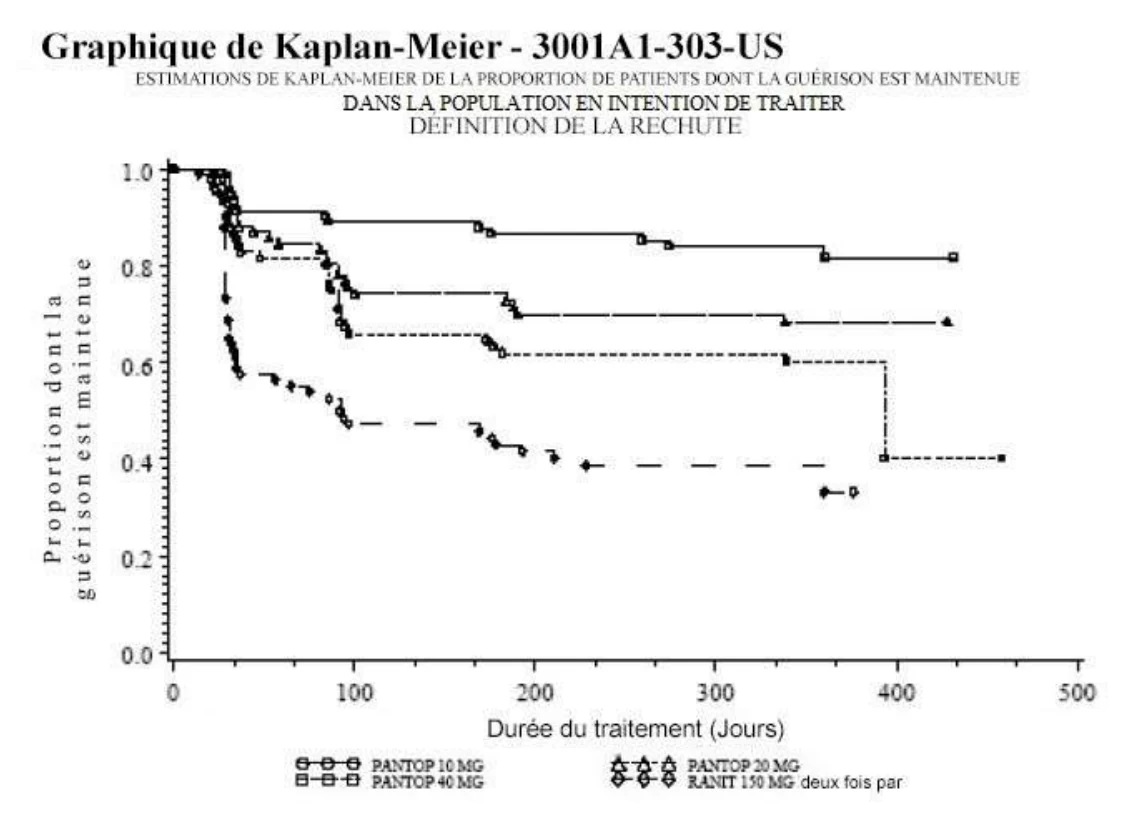
Dans l’analyse discrète des résultats regroupés issus des deux études américaines, la dose de 40 mg était significativement (valeur p = 0,004) plus efficace dans le groupe de patients ayant présenté un maintien de la guérison de l’œsophagite érosive que la dose de 20 mg (Consultez le Tableau ci- dessous).
Maintien à long terme de la guérison de l’œsophagite érosive : Proportion de patients en rechute dans les études individuelles et les études regroupées à 12 mois (études américaines).
| Pantoprazole 20 mg n/N(%) | Pantoprazole 40 mg n/N(%) | Ranitidine 150 mg n/N(%) | |
| Étude 3001A1-302-US | |||
| Mois 1 | 11/86(12,8)* | 1/78(1,3)* | 32/84(38,1) |
| Mois 3 | 17/77(22,1)* | 5/76(6,6)* | 41/81(50,6) |
| Mois 6 | 21/77(27,3)* | 8/70(11,4)* | 47/77(61,0) |
| Mois 12 | 25/75(33,3)* | 10/64(15,6)* a | 52/76(68,4) |
| Étude 3001A1-303-US | |||
| Mois 1 | 11/87(12,6)* | 8/93(8,6)* | 37/92(40,2) |
| Mois 3 | 21/80(26,3)* | 10/88(11,4)* | 45/83(54,2) |
| Mois 6 | 24/75(32,0)* | 12/85(14,1)* | 51/79(64,6) |
| Mois 12 | 25/73(34,2)* | 15/78(19,2)* | 52/78(66,7) |
Données regroupées Mois 12 | 50/148 (33,8) * | 25/142 (17,6) * a | 104/154 (67,5) |
*Statistiquement significatif entre le traitement et la ranitidine à un niveau de 0,05 ; statistiquement significatif entre 40 mg et 20 mg de pantoprazole avec ajustement de la valeur p (procédure de Holm). Âge moyen dans l’étude 302-US : 49,2 ans, âge moyen dans l’étude 303-US : 48,95 ans, 302-US : 28 % de femmes / 72 % d’hommes; 303-US : 38 % de femmes / 62 % d’hommes; 302-US : 3,9 % de patients de race noire, 4,1 % d’origine hispanique, < 1 % d’origine asiatique, 91 % de patients de race blanche, < 1 % d’autres origines; US-303 : 6,4 % de patients de race noire, 6,4 % d’origine hispanique, < 1 % d’origine asiatique, 86 % de race blanche, < 1 % d’autres origines; US-302 : 85 % de patients ne présentant pas d’infection à H. pylori, 15 % de patients présentant une infection à H. pylori; US-303 : 88 % de patients ne présentant pas d’infection à H. pylori, 12 % de patients présentant une infection à H. pylori.
En outre, le maintien à long terme de la guérison de l’œsophagite érosive a été évalué dans le cadre de deux études de non-infériorité, randomisées, à double insu avec groupe parallèle réalisées en Europe. Les patients admissibles aux deux études présentaient des antécédents récents d’œsophagite érosive de grade II ou III (Savary-Miller) et affichaient une guérison confirmée par endoscopie. Dans les deux études, le critère d’efficacité principal était la récurrence de l’œsophagite érosive (« rechute ») confirmée par endoscopie. Le pantoprazole à 40 mg n’est pas inférieur au pantoprazole à 20 mg, ce qui signifie que les patients traités par le pantoprazole à 40 mg n’ont pas montré une réduction moindre du pourcentage de rechute à 12 mois comparativement à ceux traités par le pantoprazole à 20 mg.
Maintien à long terme de la guérison de l’œsophagite érosive : Proportion de patients en rechute dans les études individuelles et les études regroupées à 12 mois (études européennes) *.
| Étude | Mois | Taux de rechute (%) | Diff. entre le traitement et l’IC à 95 % | ||||
| Pantopra zole 40 mg | Pantopra zole 20 mg | ||||||
| FK3028 | 12 | 39/174 (22) | 45/174 (26) | -3,5 (-12,4 ;5,5) | |||
| FK3033 | 12 | 30/151 (20) | 49/161 (30) | -10,6 (-20 ; -1) | |||
| Données | 12 | 69/325 (21) | 94/335 (28) | -6,8 (-13,4 ; -0,3) | |||
| regroupées | |||||||
Âge moyen dans l’étude FK3028 : 56 ans, âge moyen dans l’étude FK3033 : 50 ans, FK3028 : 35 % de femmes/ 65 % d’hommes, FK3033 : 28 % de femmes / 72 % d’hommes.
* Ces études ont été réalisées entre 1993 et 1997 ; à cette époque, les méthodes de dépistage de H.pylori et d’éradication de
- H. pylori n’étaient pas mises en place à grande échelle.
PHARMACOLOGIE DÉTAILLÉE PHARMACOLOGIE ANIMALE
Pharmacodynamique :
In vivo, le pantoprazole a produit une inhibition marquée et prolongée de la sécrétion acide basale ainsi que de la sécrétion acide stimulée avec des valeurs de la dose efficace médiane (DE50) de 0,2 à 2,4 mg/kg chez le rat et le chien. En plus d’avoir fait l’objet d’études sur l’administration de doses uniques, le pantoprazole a aussi subi des tests sur l’administration de doses orales répétées (p. ex., pendant une pH-métrie de 24 h chez des chiens après stimulation à la pentagastrine). Bien qu’une dose de 1,2 mg/kg n’ait pas entraîné d’élévation significative du pH au jour 1, les valeurs du pH ont augmenté de 4 à 7 après 5 jours de traitement. Cet effet cessait d’être observé 18 heures après l’administration de la dernière dose. Dans de nombreux modèles d’ulcère gastrique chez le rat, le pantoprazole a démontré une activité antiulcéreuse.
Parallèlement à l’inhibition profonde de la sécrétion acide gastrique, le pantoprazole a provoqué une augmentation dose-dépendante des concentrations sériques de gastrine, jusqu’à des valeurs de plus de 1 000 pg/ml à partir d’un niveau témoin d’environ 100 pg/ml. L’hypergastrinémie persistante chez le rat suite à des doses élevées de pantoprazole a donné lieu à des transformations hyperplasiques de la muqueuse fundique avec une densité augmentée des cellules gastriques entérochromaffines (ECL).
Ces transformations ont été réversibles durant les périodes de rétablissement sans médicaments.
On a mené une batterie d’épreuves pharmacologiques types à doses élevées pendant lesquelles on n’a décelé aucun effet du pantoprazole sur les systèmes nerveux central et périphérique. Chez des chiens conscients, ainsi que des chats sous anesthésie, recevant des doses i.v. uniques allant jusqu’à 10 mg/kg de pantoprazole, on n’a pas observé de modification constante quant à la fréquence respiratoire, l’ECG, l’EEG, la tension artérielle et la fréquence cardiaque. Des doses plus élevées ont donné lieu à des réductions modérées et transitoires de la tension artérielle et à des modifications variables de la fréquence cardiaque. On n’a décelé aucun effet du pantoprazole sur la fonction rénale et les fonctions autonomes comme les sécrétions pancréatique et biliaire, la motilité gastro-intestinale et la température corporelle.
Aucune modification constante des effets de l’éthanol, du pentobarbitone ou de l’hexobarbitone n’a été provoquée par le pantoprazole ; seules des doses supérieures à 300 mg/kg ont prolongé les effets du diazépam.
Pharmacocinétique :
Absorption et Distribution
Le pantoprazole est absorbé rapidement chez le rat comme le chien. Les concentrations plasmatiques maximales sont atteintes en moins de 15 à 20 minutes chez le rat et après 1 heure environ chez le chien. La biodisponibilité orale du médicament est de 33 % chez le rat et de 49 % chez le chien. Des études par autoradiographie et sur la distribution quantitative dans les tissus ont démontré qu’après l’absorption, le pantoprazole est réparti rapidement aux sites extravasculaires. On a constaté qu’après l’administration du pantoprazole, la distribution de la radioactivité dans le sang et dans la plupart des organes est d’abord uniforme. Après 16 heures, le pantoprazole radiomarqué est localisé principalement dans la paroi gastrique. Après 48 heures, toute la radioactivité administrée a été excrétée. Le pantoprazole radiomarqué ne traverse la barrière hémato-encéphalique qu’à un très faible degré. Sa liaison aux protéines chez le rat et le chien est respectivement de 95 % et 86 %.
Métabolisme et Excrétion
Le pantoprazole subit un important métabolisme. L’oxydation et la réduction qui se produisent à divers sites de la molécule, avec des réactions de stade II (sulfatation et glucuronoconjugaison) et leurs différentes combinaisons, ont pour résultat la formation de divers métabolites. Chez les rats et les chiens, de 29 à 33 % de la dose de pantoprazole est excrétée sous forme de métabolites urinaires et le reste sous forme de métabolites dans les fèces après élimination biliaire. On ne retrouve pratiquement aucune molécule mère dans les excrétas.
On a étudié le passage mammoglandulaire et le transport transplacentaire chez le rat au moyen de pantoprazole radiomarqué. Un maximum de 0,23 % de la dose administrée est excrété dans le lait. La radioactivité a pénétré dans le placenta avec 0,1 à 0,2 % de la dose/g de tissu fœtal le premier jour après l’administration du médicament par voie orale.
PHARMACOLOGIE HUMAINE
Pharmacodynamique :
Le pantoprazole est un puissant inhibiteur de la sécrétion d’acide gastrique. Ceci a été démontré par une technique d’aspiration de l’acide gastrique, ainsi qu’une surveillance continue du pH intragastrique. En utilisant la technique d’aspiration, il a aussi été montré que le pantoprazole provoquait une réduction, dose dépendante, du volume d’acide gastrique sécrété.
Tableau 3 : Pourcentage d’inhibition du débit d’acide stimulé par l’administration de pentagastrine (DASP) chez des volontaires en bonne santé après des doses orales uniques de pantoprazole contre placebo pendant les 4 à 7 heures après la dose.
| Dose | % moyen d’inhibition du DASP |
| 6 mg | 13 % |
| 10 mg | 24 % |
| 20 mg | 27 % |
| 40 mg | 42 % |
| 60 mg | 54 % |
| 80 mg | 80 % |
| 100 mg | 82 % |
L’administration orale de 40 mg a entraîné une inhibition efficace de la sécrétion d’acide gastrique. Le pantoprazole à 40 mg était significativement supérieur au traitement type par inhibiteurs des récepteurs H2 à l’histamine (300 mg de ranitidine le soir) par rapport au pH médian de 24 h et au pH de jour ; il ne l’était toutefois pas pour les mesures prises la nuit.
Tableau 4 : Effets d’un traitement d’une semaine administré par voie orale chez des volontaires en bonne santé avec placebo, pantoprazole 40 mg le matin, et traitement type avec 300 mg de ranitidine le soir.
| Période de la journée | PH médian | |||
| Placebo | Pantoprazole 40 mg | Ranitidine 300 mg | ||
08.00-08.00 (24 h) | 1,6 | 4,2* | 2,7 | |
08.00-22.00 (De jour) | 1,8 | 4,4* | 2,0 | |
22.00-08.00 (De nuit) | 1,3 | 3,1 | 3,7 | |
* p<0,05 vs ranitidine
L’augmentation de la dose monoquotidienne de pantoprazole de 40 mg à 80 mg n’a pas augmenté significativement le pH médian de 24 h.
Tableau 5 : Effet du pantoprazole oral chez des volontaires en bonne santé sur le pH médian de 24 heures au jour 7 (40 contre 80 mg).
| 40 mg | 80 mg | |
| 3,8 | 3,85 | n.s. |
n.s. = non significatif
Par conséquent, l’administration monoquotidienne de 40 mg de pantoprazole devrait suffire pour le traitement de la plupart des patients avec des maladies acido-peptiques.
Pharmacocinétique :
La biodisponibilité absolue d’un comprimé de pantoprazole est de 77 %. Les concentrations sériques maximales de pantoprazole sont atteintes en moins de 2,5 heures, environ, après la prise orale. Suivant une dose de 40 mg, des concentrations sériques moyennes maximales d’environ 2 μg/ml et 3 μg/ml sont atteintes après 2 à 3 heures. Les aliments n’exercent aucun effet sur l’ASC (biodisponibilité) et la Cmax. Cependant, le temps nécessaire pour atteindre les concentrations sériques maximales augmente légèrement lorsque le médicament est administré avec un petit déjeuner hypercalorique. Compte tenu de la longue durée d’action du pantoprazole, qui dépasse largement la période pendant laquelle les concentrations sériques sont mesurables, cette variation observée pour le tmax est considérée sans signification clinique.
Le pantoprazole est lié aux protéines sériques à environ 98 %.
Malgré la demi-vie d’élimination relativement courte du pantoprazole, soit d’environ 1 heure, l’effet antisécréteur augmente durant son administration monoquotidienne répétée, montrant ainsi que la durée d’action dépasse largement la demi-vie d’élimination sérique. Cela signifie qu’il n’y a pas de corrélation directe entre les concentrations sériques et l’action pharmacodynamique.
Le pantoprazole administré le matin donnait des résultats significativement supérieurs aux doses du soir en ce qui concerne le pH intragastrique sur 24 heures, donc on doit recommander aux patients de prendre leur dose le matin. Puisque le fait de prendre la dose avant le petit déjeuner n’a pas influé sur la Cmax et l’ASC, qui caractérisent le taux et l’ampleur de l’absorption, il n’est pas nécessaire d’exiger que le pantoprazole soit pris spécifiquement avant ou après le petit déjeuner.
Le pantoprazole subit une transformation métabolique dans le foie. Environ 82 % de la dose orale est éliminée par les reins et le restant par les fèces. Les principaux métabolites sériques (M1-M3) sont des sulfoconjugués formés après la déméthylation à la fraction de pyridine, le groupe sulfoxyde étant soit retenu (M2, métabolite principal), ou oxydé à l’état de sulfone (M1), ou réduit à l’état de sulfure (M3). Ces métabolites sont aussi décelés dans l’urine (métabolite principal M2). On trouve aussi des dérivés avec de l’acide glucuronique dans l’urine.
Lors des études de pharmacologie clinique sur des doses uniques, on a administré du pantoprazole à des volontaires en bonne santé à jeun concomitamment à des associations d’amoxicilline, de clarithromycine et/ou de métronidazole. À titre de point de référence, on a également évalué les caractéristiques pharmacocinétiques de chacun des médicaments à l’étude lorsque administrés seuls. On a conclu qu’il y avait équivalence entre le test (c.-à-d., dans le cadre du traitement d’association)
et la valeur de référence respective lorsque l’intervalle de confiance à 90 % se situait dans les limites de la gamme d’équivalence de 0,67 à 1,50 pour l’ASC0-∞et la Cmax.
Après l’administration de doses orales uniques à des volontaires en bonne santé à jeun, on a évalué l’effet potentiel de l’administration concomitante de 40 mg de pantoprazole, 500 mg de clarithromycine et 500 mg de métronidazole sur les caractéristiques pharmacocinétiques. Aucune interaction n’a été mise en évidence pour chacun de ces médicaments (Consultez le Tableau 6 ci- dessous).
Tableau 6 : Valeurs estimées et IC à 90 % pour les ratios respectifs du test par rapport aux valeurs de référence*
| Métronidazole | Clarithromycine | Pantoprazole | |
ASC0-∞ Cmax | 1,02 (0,99, 1,06) 1,08 (0,99, 1,14) | 1,16 (1,04, 1,28) 1,15 (0,91, 1,45) | 1,11 (0,98, 1,25) 1,21 (1,06, 1,39) |
* Valeurs de référence = médicament seul
Test = en association
L’administration concomitante des médicaments a été bien tolérée. On n’a noté aucun changement cliniquement pertinent quant aux signes vitaux, aux tracés ECG et aux paramètres des analyses de laboratoire clinique.
Après l’administration de doses orales uniques à des volontaires en bonne santé à jeun, on a évalué l’effet potentiel de l’administration concomitante de 40 mg de pantoprazole avec 500 mg de clarithromycine et 1 000 mg d’amoxicilline sur les caractéristiques pharmacocinétiques. Aucune interaction n’a été mise en évidence pour chacun de ces médicaments (Consultez le Tableau 7 ci- dessous).
Tableau 7 : Valeurs estimées et IC à 90 % pour les ratios respectifs du test par rapport aux valeurs de référence*
| Amoxicilline | Clarithromycine | Pantoprazole | |
ASC0-∞ Cmax | 0,93 (0,85, 1,02) 0,97 (0,86, 1,10) | 1,14 (1,00, 1,31) 1,18 (1,00, 1,40) | 1,10 (1,03, 1,18) 1,11 (0,94, 1,31) |
* Valeurs de référence = médicament seul
Test = en association
L’administration concomitante des médicaments a été bien tolérée On n’a noté aucun changement cliniquement pertinent quant aux signes vitaux, aux tracés ECG et aux paramètres des analyses de laboratoire clinique.
MICROBIOLOGIE
Études in vivo
Des souris femelles ont été infectées avec Helicobacter felis par gavage à raison de 108 - 109 bactéries par animal, les jours 1, 3 et 5 de l’étude. À partir du jour 8, les souris ont reçu trois fois par jour le placebo ou le traitement pharmacologique (pantoprazole et/ou amoxicilline, clarithromycine, tétracycline) pendant quatre jours. Un jour après l’administration du dernier traitement, on a sacrifié les souris et une biopsie, de prélèvements de l’antre pylorique a été soumise à un test à l’uréase rapide. Seuls les spécimens présentant une coloration violette furent considérés comme étant Helicobacter-positifs au test à l’uréase.
Le Tableau suivant présente les doses administrées des traitements pharmacologiques, le nombre d’animaux infectés par groupe et les taux d’élimination résultant de l’infection à H. felis :
| Groupes sous traitement pharmacologique | Taux d’élimination |
| Pantoprazole 100 mg/kg 3 fois/jour (n=10) | 0 % |
| Amoxicilline 0,5 mg/kg 3 fois/jour (n=10) | 40 % |
| Amoxicilline 3,0 mg/kg 3 fois/jour (n=10) | 100 % |
| Clarithromycine 0,5 mg/kg 3 fois/jour (n=10) | 10 % |
| Clarithromycine 3,0 mg/kg 3 fois/jour (n=10) | 70 % |
| Tétracycline 3,0 mg/kg 3 fois/jour (n=20) | 55 % |
| Tétracycline 15,0 mg/kg 3 fois/jour (n=10) | 90 % |
| Pantoprazole 100 mg/kg 3 fois/jour + amoxicilline 0,5 mg/kg 3 fois/jour (n=10) | 100 % |
| Pantoprazole 100 mg/kg 3 fois/jour + clarithomycine 0,5 mg/kg 3 fois/jour (n=10) | 90 % |
| Pantoprazole 100 mg/kg 3 fois/jour + tétracycline 3,0 mg/kg 3 fois/jour (n=20) | 80 % |
Dans le groupe témoin des animaux infectés positifs sous placebo, 24 des 25 souris ont présenté un résultat positif au test à l’uréase rapide, alors que les résultats du test pour les animaux négatifs du groupe témoin (non infectés et sous placebo) ont tous été négatifs. Le pantoprazole seul n’a eu aucun effet sur l’infection à Helicobacter pylori, tandis que dans le cadre de traitements d’association avec des antibiotiques, le pantoprazole a exercé un effet de potentialisation sur le taux d’éradication de l’infection à Helicobacter pylori. Les résultats font état d’un effet de potentialisation multiplié par environ six, à savoir que le pantoprazole conjointement à une faible dose d’un traitement par antibiotique a donné lieu à un taux d’éradication de l’infection supérieur ou à peu près égal à celui induit à la dose plus élevée de l’antibiotique respectif administré seul, dose qui était de cinq à six fois plus forte que la faible dose employée dans le cadre du traitement d’association.
TOXICOLOGIE
Toxicité aiguë
Dans des études de toxicité aiguë chez les souris, on a trouvé que les valeurs moyennes de la dose létale (DL50) pour le pantoprazole se situaient aux environs de 390 mg/kg de poids corporel pour l’administration i.v. et autour de 700 mg/kg de poids corporel pour l’administration orale.
Chez le rat, les valeurs correspondantes étaient d’environ 250 mg/kg pour l’administration i.v. et > 1 000 mg/kg pour l’administration orale.
Des études de toxicité aiguë ont été effectuées sur le B8810-044, le principal produit de dégradation du pantoprazole. Les valeurs approximatives de DL50 chez la souris (119 à 167 mg/kg) et chez le rat (73 à 82 mg/kg) étaient inférieures à celles du pantoprazole lui-même après l’injection intraveineuse, mais les symptômes toxiques s’apparentaient à ceux observés pour le médicament. On a aussi effectué une étude chez le rat sur l’administration de doses répétées de ce produit de dégradation par voie intraveineuse pendant 4 semaines. On a administré 5 et 25 mg de B8810-044/kg aux rats, tandis qu’on administrait 25 mg/kg de pantoprazole au groupe de contrôle. On a observé des fibrillations musculaires immédiatement après avoir injecté 25 mg/kg de produit de dégradation aux rats, mais ces symptômes étaient absents chez les animaux traités avec du pantoprazole. Les composés étaient toutefois comparables à tous les autres niveaux.
Tableau 8 : Études de toxicité aiguë avec le Pantoprazole
| ESPÈCE | SEXE | VOIE | DL50* approx. (mg/kg) |
| Souris | M | p.o. | >1000 |
| F | p.o. | 747 | |
| Souris | M | i.v. | 399 |
| F | i.v. | 395 | |
| Rat | M | p.o. | 1343 |
| F | p.o. | 1037 | |
| Rat | M | i.v. | 330 |
| F | i.v. | 343 | |
| Chien | M/F | p.o. | 300-1000** |
| M/F | i.v. | 150-300 |
* Les doses se rapportent au sel sodique administré en solution.
** sel sodique sous forme de poudre sèche dans des gélules
Les symptômes observés après l’administration de doses létales orales ou i.v. étaient semblables chez le rat et la souris : les animaux ont manifesté de l’ataxie, une diminution de l’activité, de l’hypothermie et de la prostration. Les animaux survivants se sont rétablis sans incident. Chez des chiens ayant reçu des doses orales létales, on a observé du ptyalisme, des tremblements, de la léthargie, de la prostration et un coma ; la mort est survenue le lendemain. On a noté de l’ataxie, des tremblements et une position en décubitus ventral aux doses orales et i.v. sublétales, mais les survivants se sont rétablis rapidement et semblaient revenus à leur état normal après la période d’observation de 2 semaines.
Toxicité chronique
Les doses orales quotidiennes de pantoprazole dans les études de doses répétées de 1 et 6 mois chez le rat SD étaient respectivement de 1, 5, 20 et 500 mg/kg et de 0,8, 4, 16 et 320 mg/kg ; les doses pour l’étude i.v. de 1 mois chez le rat étaient de 1, 5 et 30 mg/kg.
Une étude de 12 mois sur la toxicité chez le rat SD a été menée à raison de doses orales quotidiennes de 5, 50 et 300 mg/kg. Les doses orales quotidiennes dans les études de 1 et 6 mois chez les chiens (beagles) étaient respectivement de 7,5, 15, 30 et 100 mg/kg et de 5, 15, 30 et 60 mg/kg. On a administré des doses orales quotidiennes de 2,5, 15 et 60 mg/kg dans l’étude de 12 mois chez les chiens.
L’hypergastrinémie était en fonction de la dose reçue et a été observée à toutes les doses analysées dans les études mentionnées ci-dessus, mais elle était réversible à l’arrêt du traitement. Les effets reliés aux médicaments sur l’estomac comprenaient l’augmentation du poids de l’estomac et des modifications de la morphologie de la muqueuse. Dans l’étude de 6 mois chez le rat, on a observé une augmentation du poids de l’estomac et des transformations cellulaires à toutes les doses. Dans l’étude de 1 mois chez le rat, on a décelé des modifications gastriques à 5 mg/kg, mais pas à 1 mg/kg. Chez le chien, on a noté une hausse du poids de l’estomac à toutes les doses étudiées. On n’a pas décelé de modification des cellules gastriques aux doses orales respectives de 7,5 ou 5 mg/kg dans les études de 1 et 6 mois menées chez les chiens. Chez les deux espèces, la plupart des effets gastriques étaient réversibles après une période de rétablissement de 4 ou 8 semaines. On estimait que l’hypergastrinémie et les modifications gastriques découlaient de l’action pharmacologique du composé, soit l’inhibition prolongée et profonde de la sécrétion d’acide.
On a jugé que l’augmentation du poids du foie dans les études chez le rat était une conséquence de l’induction des systèmes hépatiques qui métabolisent les médicaments, et on a découvert qu’elle était associée à l’hypertrophie centrolobulaire hépatocytaire à la dose de 320 mg/kg dans l’étude de 6 mois et aux doses de 50 et 300 mg/kg après 12 mois de traitement. On a également décelé une augmentation du poids du foie à la dose de 16 mg/kg chez le rat mâles dans l’étude de 6 mois ainsi qu’à la dose de 500 mg/kg, mais pas à celle de 20 mg/kg, dans l’étude de 1 mois. On a noté une augmentation du poids du foie chez des chiens mâles appartenant à tous les groupes de dose dans le cadre de l’étude de 1 mois, bien que seules les femelles recevant 100 mg/kg aient été affectées de façon semblable dans cette même étude. Après l’administration de 30 ou 60 mg/kg pendant 6 mois, le poids du foie des mâles ainsi que des femelles avait augmenté, mais cela ne s’est pas produit dans le groupe recevant la dose de 15 mg/kg. Dans l’étude de 12 mois, le poids du foie n’a augmenté que chez les chiennes qui recevaient la dose de 60 mg/kg. Il n’y avait pas de lésions hépatiques correspondant à l’augmentation du poids du foie dans les études sur le chien. Chez le chien, l’augmentation du poids du foie a été attribuée à une activation des systèmes hépatiques qui métabolisent les médicaments, comme chez le rat.
Dans les études chez les animaux, l’activation thyroïdienne est due au métabolisme rapide des hormones thyroïdiennes dans le foie et on l’a décrite de façon semblable pour d’autres médicaments. Le poids de la thyroïde a augmenté chez les patients des deux sexes à 500 mg/kg au cours de l’étude de 1 mois menée chez le rat et à 320 mg/kg chez le rat de l’étude de 6 mois. L’hypertrophie des cellules folliculaires thyroïdiennes a été notée chez les femelles à ces doses, chez les rats recevant les doses de 50 et 300 mg/kg au cours de l’étude de 12 mois, ainsi que chez quelques femelles à
16 mg/kg durant l’étude de 6 mois. Il n’y a pas eu d’effet sur la thyroïde des rats à la dose orale de
5 mg/kg ou moins, même après 1 an. Chez le chien, on n’a pas observé d’effets sur la thyroïde après 4 semaines. On a observé de légères augmentations du poids de la thyroïde indépendantes de la dose administrée après 6 mois, mais sans transformations histologiques. Dans l’étude de 12 mois, les poids relatifs de la thyroïde chez le groupe à 60 mg/kg n’étaient que légèrement plus élevés que ceux des chiens témoins, et les changements n’ont été décelés sur le plan histologique que chez
quelques animaux qui recevaient moins de 15 et 60 mg/kg. Chez les deux espèces, les modifications étaient réversibles.
On a noté une augmentation des valeurs de cholestérolémie dans tous les groupes des études de 6 et 12 mois chez le chien et dans tous les groupes de l’étude de 12 mois chez le rat. Les hausses étaient légères, et réversibles à l’arrêt du traitement.
Dans les études menées chez le chien, des doses orales de pantoprazole à 15 mg/kg ou plus ont causé de l’œdème pulmonaire transitoire chez une proportion de chiens naïfs durant la première semaine d’administration du médicament. L’œdème pulmonaire a provoqué la mort chez quelques chiens après des doses orales répétées de 15 mg/kg ou plus. Tout semble prouver que la toxicité pulmonaire est due à un métabolite thiol qui ne survient pas chez l’humain. On n’a pas décelé de preuves d’œdème pulmonaire chez le chien à une dose orale de 7,5 mg/kg, ni à 60 mg/kg lors d’une administration quotidienne pour une période de 6 ou 12 mois, après l’augmentation graduelle de la dose sur une période d’une semaine.
Dans une étude de quatre semaines sur la toxicité par voie orale, des chiens Beagle ont reçu des doses orales quotidiennes de produits commerciaux encapsulés incluant du pantoprazole, de la clarithromycine, du métronidazole et de l’amoxicilline. Des groupes de trois chiens et de trois chiennes ont reçu les doses quotidiennes suivantes de pantoprazole et/ou d’antibiotiques :
Groupe 1 - pantoprazole 16 mg/kg
Groupe 2 - clarithromycine 75 mg/kg + métronidazole 50 mg/kg
Groupe 3 - pantoprazole 16 mg/kg + amoxicilline 120 mg/kg + métronidazole 50 m/kg
Groupe 4 - pantoprazole 16 mg/kg + amoxicilline 120 mg/kg + clarithromycine 50 mg/kg Groupe 5 - pantoprazole 16 mg/kg + clarithromycine 75 mg/kg + métronidazole 50 mg/kg
Selon les résultats des examens histomorphologiques, le traitement avec la clarithromycine et le métronidazole seuls (Groupe 2) a induit une gastrite atrophique que les chercheurs n’ont pas observée lorsque ces produits étaient administrés de manière concomitante avec le pantoprazole. Dans le Groupe 5, toutefois, les examens ont révélé que la muqueuse gastrique était dans son ensemble tout à fait normale, avec aucune diminution de sa hauteur. Suivant le rétablissement des chiens, on a également jugé que l’état des muqueuses était normal.
Dans tous les groupes ayant reçu de la clarithromycine (Groupes 2, 4, 5), on a constaté une inflammation et une hyperplasie de la vésicule biliaire, de même qu’une dégénérescence des papilles rénales. Ces altérations n’ont pas été observées chez les chiens du Groupe 5 suivant leur rétablissement (mis à part une tuméfaction et une coloration accrue des tubules), ce qui indique que ces effets sont réversibles. Une hypertrophie centrolobulaire bénigne a été observée dans le foie de la plupart des animaux.
Chez les chiens dont le test respiratoire à l’urée marquée au 13C s’est révélé positif avant le traitement, l’organisme pseudo-Helicobacter responsable a été éliminé dans les groupes 2 à 5 inclusivement, et son éradication a subsisté chez les animaux du Groupe 5 suivant leur rétablissement.
Sur la base des résultats de cette étude, on a conclu qu’aucun autre effet toxique n’a été observé lors de l’administration de différents antibiotiques en concomitance avec le pantoprazole.
Pouvoir cancérogène
Trois études sur le pouvoir cancérogène ont été menées avec le pantoprazole :
- Une étude de 24 mois chez des rats SD ayant reçu des doses orales de 0,5, 5, 50 et 200 mg/kg/jour.
- Une étude de 24 mois chez des rats Fischer-344 ayant reçu des doses orales de 5, 15 et 50 mg/kg/jour.
- Une étude de 24 mois chez des souris B6C3F1 ayant reçu des doses orales de 5, 25 et 150 mg/kg/jour.
Une fois par jour, on a administré, par gavage oral, du pantoprazole dissout dans de l’eau distillée à des groupes de 50 souris B6C3F1 mâles et de 50 souris B6C3F1 femelles à des doses de 5, 25 ou
150 mg/kg. Un groupe témoin identique a reçu des doses d’eau distillée (pH de 10), tandis qu’un deuxième groupe témoin identique n’a pas reçu de traitement. Dans la première étude menée chez le rat, le pantoprazole a été administré une fois par jour par gavage oral à des groupes de 70 rats SD et de 70 rates SD à des doses de 0,5, de 5, de 50 et de 200 mg/kg. Un groupe témoin de 70 rats et 70 rates ont reçu l’excipient. Dans le cadre de la deuxième étude sur le rat, on a administré, une fois par jour, par gavage oral, des doses de 5, 15 et 50 mg/kg de pantoprazole à des groupes composés de 50 rats Fischer-344 et de 50 rates Fischer-344. On a administré l’excipient à un groupe témoin composé de 50 rats et de 50 rates, tandis qu’un autre groupe n’a fait l’objet d’aucun traitement
Dans le cadre de la première étude de 2 ans menée sur le pouvoir cancérogène chez le rat, qui correspond à un traitement à vie pour les rats, on a trouvé des néoplasmes neuroendocriniens dans l’estomac de mâles ayant reçu des doses d’au moins 50 mg/kg/jour et de femelles ayant reçu des doses d’au moins 0,5 mg/kg/jour. Les tumeurs se sont manifestées à une période tardive dans la vie des animaux (seulement après 17 mois de traitement), tandis qu’on n’a trouvé aucune tumeur chez le rat traités à raison d’une dose encore plus élevée pendant 1 an. Le mécanisme entraînant la formation de carcinoïdes gastriques par des benzimidazoles de substitution a fait l’objet d’une étude approfondie, et on le considère comme étant le fait de concentrations sériques élevées de gastrine notées chez le rat durant le traitement prolongé. Dans le cadre de la deuxième étude sur le pouvoir cancérogène menée chez le rat, on a décelé des tumeurs cellulaires neuroendocriniennes dans l’estomac de tous les groupes de femelles traitées et dans les groupes de mâles auxquels on a administré des doses de 15 et 50 mg/kg. Aucune métastase provenant des tumeurs cellulaires neuroendocriniennes dans l’estomac n’a été décelée.
On n’a pas observé de néoplasmes des cellules ECL dans l’étude sur le pouvoir cancérogène chez les souris (24 mois) ni dans les études prolongées chez le chien. Dans des études cliniques où le pantoprazole a été administré à des doses allant jusqu’à 80 mg, la densité des cellules ECL n’a presque pas changé.
L’étude microscopique de tissus du rat (première étude sur le pouvoir cancérogène) et de la souris a mis en évidence un accroissement du nombre de tumeurs hépatiques. L’étude chez le rat a démontré une augmentation de la fréquence de manifestation de tumeurs hépatiques bénignes chez les groupes recevant 50 et 200 mg/kg, ainsi que de la fréquence d’apparition de carcinomes hépatocellulaires chez les mâles et les femelles recevant la dose de 200 mg/kg. Il y avait une fréquence légèrement plus élevée d’adénomes et de carcinomes hépatocellulaires chez les souris femelles dans le groupe à
150 mg/kg que dans l’un ou l’autre des 2 groupes témoins. Il existait aussi d’autres modifications de la morphologie hépatique. La fréquence et la gravité de l’hypertrophie centrolobulaire hépatocytaire ont augmenté avec la dose, et la nécrose hépatocellulaire a connu une hausse à la dose la plus élevée des études chez le rat et la souris. Les tumeurs hépatocellulaires sont courantes chez les souris et la fréquence observée chez le groupe de femelles à 150 mg/kg ne dépassait pas la fréquence observée chez les témoins historiques de cette souche de souris. La fréquence des tumeurs hépatiques chez le rat ayant reçu un traitement à 50 mg/kg et chez le rat mâle ayant reçu un traitement à 200 mg/kg était aussi dans les limites observées chez les témoins historiques du rat. Ces tumeurs sont apparues tard durant la vie des animaux et la plupart étaient bénignes. Le mécanisme non génotoxique de la formation de tumeurs hépatiques chez les rongeurs après des traitements prolongés au pantoprazole est associé à l’induction enzymatique menant à l’hépatomégalie et l’hypertrophie centrolobulaire et est caractérisé par l’induction tumorale de faible fréquence uniquement à des doses élevées. Étant donné que le pantoprazole agit de façon semblable au phénobarbital, en provoquant une hypertrophie centrolobulaire hépatocytaire et une induction enzymatique dans les études de courte durée, il est probable que le mécanisme d’action pour l’induction de tumeurs hépatiques observé dans les études prolongées chez les rongeurs soit aussi identique. La présence de tumeurs hépatocellulaires chez des rongeurs exposés à des doses élevées de pantoprazole n’indique pas de risque de pouvoir cancérogène chez l’humain.
Chez les rats recevant 200 mg/kg/jour de pantoprazole, on a observé une légère augmentation des transformations néoplasiques de la thyroïde. La fréquence de ces tumeurs de la thyroïde ne dépassait pas la fréquence observée chez les témoins historiques de cette souche de rats. On n’a pas observé de néoplasme thyroïdien durant l’étude de 12 mois. La dose sans effet pour les rats et les rates est de
50 mg/kg, ce qui équivaut à 100 fois la dose la plus couramment employée chez l'humain (c.-à-d.
40 mg). L’effet du pantoprazole sur la thyroïde est secondaire aux effets sur l’induction enzymatique du foie qui entraîne la stimulation du métabolisme des hormones thyroïdiennes dans le foie. En conséquence, la production de thyrotropine (TSH) augmente et produit un effet trophique sur la glande thyroïdienne.
Des études cliniques ont mis en évidence qu’il ne se produit ni induction enzymatique du foie, ni modifications des paramètres hormonaux de la thyroïde chez l'humain, après l’administration de doses thérapeutiques de pantoprazole.
Les tumeurs provoquées par le pantoprazole chez le rat et la souris étaient le résultat de mécanismes non génotoxiques non pertinents chez l'humain. Les tumeurs ont été provoquées chez les rongeurs à des doses qui les ont soumis à des expositions plus élevées que lors d’une utilisation thérapeutique chez l'humain. D’après les données cinétiques, les rats qui ont reçu 200 mg/kg de pantoprazole étaient soumis à une exposition 22,5 fois plus élevée que les humains qui reçoivent des doses orales de 40 mg. Les souris qui ont reçu 150 mg/kg ont été exposées à 2,5 fois plus de pantoprazole que les humains.
Pouvoir mutagène
Le pantoprazole a fait l’objet de plusieurs études sur le pouvoir mutagène : le pantoprazole n’a montré aucun pouvoir mutagène lors du test d’Ames, de l’analyse in vivo des anomalies chromosomiques de la moelle osseuse chez le rat, de l’analyse du lymphome chez la souris, des deux tests in vitro de mutation génétique des cellules ovariennes chez les hamsters chinois et des deux tests in vivo du micronoyau chez la souris. Le pantoprazole a montré un pouvoir mutagène dans trois des quatre essais in vitro sur les anomalies chromosomiques dans les lymphocytes humains. Les tests in vitro ont été menés en la présence et en l’absence d’activation métabolique. Les résultats des tests in vitro avec des hépatocytes de rat quant à la capacité du pantoprazole à induire la synthèse de réparation de l’ADN se sont révélés négatifs. En outre, une analyse de liaison covalente de l’ADN dans le foie de rat n’a montré aucune liaison pertinente sur un plan biologique du pantoprazole à l’ADN.
Par ailleurs, deux analyses in vitro de la transformation cellulaire menées sur différents types de cellules ont été effectuées pour aider à l’interprétation des études sur le pouvoir cancérogène chez les rongeurs ; le pantoprazole n’a pas accéléré la transformation morphologique des types de cellules employés dans aucun test.
Un test de mutation bactérienne effectué avec le produit de dégradation B8810-044 n’a révélé aucun potentiel mutagène.
Reproduction et tératologie
Le pantoprazole n’a exercé aucun effet tératogène chez le rat ni chez le lapin aux doses allant jusqu’à 450 et 40 mg/kg/jour (gavage), et jusqu’à 20 et 15 mg/kg/jour (injection i.v.), respectivement.
Chez les rats mâles, le traitement par le pantoprazole à raison de doses allant jusqu’à 500 mg/kg per os pendant 127 jours n’a pas affecté la fécondité. Chez des rates gravides, le traitement a provoqué des effets de toxicité fœtale dose dépendant : augmentation des décès prénataux et postnataux
(450 mg/kg/jour), diminution du poids du fœtus et retard de l’ossification squelettique
(150 mg/kg/jour), et réduction du poids du raton (15 mg/kg/jour). Ces résultats peuvent s’expliquer par la toxicité maternelle du pantoprazole aux doses élevées et/ou le transport transplacentaire du pantoprazole.
On a étudié la pénétration du médicament dans le placenta chez la rate, et on a constaté qu’elle augmentait lorsque la gestation était avancée. Par conséquent, la concentration du pantoprazole augmente chez le fœtus peu avant la naissance, peu importe la voie d’administration.
Chez l’humain, l’emploi du pantoprazole pendant la grossesse n’a pas encore fait l’objet d’une étude adéquate ou bien contrôlée.
RÉFÉRENCES
- 1. Escourrou J, Deprez P, Saggioro A, et al. Maintenance therapy with pantoprazole 20 mg prevents relapse of reflux esophagitis. Aliment Pharmacol Ther 1999 Nov; 13 (11): 1481- 91.
- 2. Gugler R., Hartmann M., Rudi J., Brod I., Huber R., Steinijans V.W., Bliesath H., Wurst W., Klotz U.; Lack of pharmacokinetic interaction of pantoprazole with diazepam in man; Br J Pharmacol 1996;42(2):249-252.
- 3. Hanauer G., Graf U., Meissner T.; In vivo cytochrome P-450 interactions of the newly developed H+, K+-ATPase inhibitor Pantoprazole (BY1023/SK&F96022) compared to other antiulcer drugs; Meth Find Exp Clin Pharmacol 1991;13(1):63-67.
- 4. Hannan A., Weil, J., Broom C., Walt RP.; Effects of oral Pantoprazole on 24 hour intragastric acidity and plasma gastrin profiles; Aliment Pharmacol Ther 1992; 6:373- 380.
- 5. Hartmann M., Theiß U., Bliesath H., Kuhn I., Lühmann R., Huber R., Wurst W., Postius S., Lücker P.; 24 h intragastric pH following oral intake of Pantoprazole and omeprazole; Hellenic J. Gastroenterol 1992;5(suppl.):112 (A No. 451).
- 6. Huber R, Hartmann M, Bliesath H, Lühmann R, Steinijans VW, Zech K. Pharmacokinetic of pantoprazole in man; Internal J Clin Pharmacol Therap 1996; 34:185-194.
- 7. Huber R, Kohl B, Sachs G, Senn-Bilfinger J, Simon WA, Sturm E. Review article: the continuing development of proton pump inhibitors with particular reference to pantoprazole; Aliment Pharmacol Ther 1995; 9; 363-378.
- 8. Judmaier G., Koelz H.R., Pantoprazole-duodenal ulcer-study group; Comparison of pantoprazole and ranitidine in the treatment of acute duodenal ulcer; Aliment Pharmacol Ther 1994; 8:81-86.
- 9. Kliem V., Bahlmann J., Hartmann M., Huber R., Lühmann R., Wurst W. Pharmacokinetics of pantoprazole with end-stage renal failure. Nephrol Dial Transplant 1998; 13:1189-1193.
- 10. Kohl B. et al.; (H+,K+)-ATPase inhibiting - 2-[(2-pyridylmethyl)suftinyl] benzimidazoles. A novel series of dimethoxypyridyl-substituted inhibitors with enhanced selectivity. The selection of Pantoprazole as a clinical candidate; J Medicinal Chem 1992; 35:1049-1057.
- 11. Kovacs TOG, DeVault K., Metz D., et. al. Pantoprazole prevents relapse of healed erosive esophagitis more effectively than ranitidine in gastroesophagealreflux disease patients. Am J Gastroenterol 1999; 94 (9): 2590 (A No. 53).
- 12. Metz DC, Bochenek WJ, and the pantoprazole US GERD study group. Pantoprazole maintenance therapy prevents relapse of erosive esophagitis. Aliment Pharmacol Ther 2003; 17: 155–164.
- 13. Mossner J., Holscher A.H., Herz R., Schneider A.; A double-blind study of pantoprazole and omeprazole in the treatment of reflux oesophagitis: a multicentre trial; Aliment Pharmacol Ther 1995;9:321-326.
- 14. Müller P., Simon B., Khalil H., Lühmann R., Leucht U., Schneider A.; Dose-range finding study with the proton pump inhibitor Pantoprazole in acute duodenal ulcer patients; Z Gastroenterol 1992;30:771-775.
- 15. Plein K, Hotz J, Wurzer H, et al. Pantoprazole 20 mg is an effective maintenance therapy for patients with gastro-oesophageal reflux disease. Eur J Gastroenterol Hepatol 2000 Apr; 12 (4): 425-32.
- 16. Pue M.A., Laroche J., Meineke I., de Mey C.; Pharmacokinetics of Pantoprazole following single intravenous and oral administration to healthy male subjects; Eur J Clin Pharmacol 1993;44:575-578.
- 17. Report 305E/92; Pantoprazole and B8401-026. Effects on selected hepatic drug- metabolizing enzyme activities following oral administration to female rats for 4 weeks; Data on file, Takeda GmbH.
- 18. Sachs G.; Gastric H, K-ATPase as therapeutic target; Ann Rev Pharmacol Toxicol 1988; 28:269-284.
- 19. Schulz H.-U., Hartmann M., Steinijans, V.W., Huber R., Luhrmann B., Bliesath H., Wurst W.; Lack of influence of Pantoprazole on the disposition kinetics of theophylline in man; Int J Clin Pharmacol Ther 1991;29(9):369-375.
- 20. Simon B., Müller P., Bliesath H., Lühmann R., Hartmann M., Huber R., Wurst W.; Single intravenous administration of the H+,K+-ATPase inhibitor BY1023/SK&F96022 -inhibition of pentagastrin-stimulated gastric acid secretion and pharmacokinetics in man; Aliment Pharmacol Therap 1990a;4:239-245.
- 21. Simon B., Müller P., Hartmann M., Bliesath H., Lühmann R., Huber R., Bohnenkamp W., Wurst W.; Pentagastrin-stimulated gastric acid secretion and pharmacokinetics following single and repeated intravenous administration of the gastric H+,K+-ATPase inhibitor Pantoprazole (BY1023/SK&F96022) in healthy volunteers; Z Gastroenterol 1990;28:443-447.
- 22. Simon B., Müller P., Marinis E., Lühmann R., Huber R., Hartmann M., Wurst W.; Effect of repeated oral administration of BY1023/SK&F96022 - a new substituted benzimidazole derivative - on pentagastrin-stimulated gastric acid secretion and pharmacokinetics in man; Aliment Pharmacol Therap 1990c;4:373-379.
- 23. Steinijans VW, Huber R, Hartmann M, Zech K, Bliesath H, Wurst W, Radtke HW. Lack of pantoprazole drug interactions in man: an updated review; Internal J Clin Pharmacol Therap 1996; 34:S31-S50.
- 24.
Regula J, Deckers CPM, Raps D, Schuetz E, Simon L, Fischer R, Luehmann R, Terjung A.;
Comparison of 20 mg and 40 mg pantoprazole vs. 20 mg omeprazole in the prevention of the development of gastrointestinal lesions in rheumatic patients with continuous NSAID intake. Gut/Suppl 3 49 (2001): A1229.
- 25.
Stupnicki T, Dietrich K, Gonzalex-Carro P, Straszak A, Terjung A, Thomas KB, Lühmann
R, and Fischer R. Efficacy and tolerability of pantoprazole compared with misoprostol for the prevention of NSAID-related gastrointestinal lesions and symptoms in rheumatic patients; Digestion 2003; 68 (4): 198-208.
- 26. Monographie du produit pour PANTOLOC® (Takeda Canada Inc.) No de contrôle : 197723. Date de la version actuelle : 16 décembre 2016
- 27. Monographie de produit pour le contrôle de présentation de Torrent-Pantoprazole (Torrent Pharma Canada Inc.) n ° 202258. Date de révision: 26 avril 2017.