


Monographie de produit - Pantoprazole Pour Injection (Eugia Pharma)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal | 11-2025 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire | 11-2025 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Peau | 11-2025 |
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................. 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................... 4
1 INDICATIONS ...................................................................................................................... 4
1.1 Pédiatrie ..................................................................................................................... 4
1.2 Gériatrie ..................................................................................................................... 4
2 CONTRE-INDICATIONS ........................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ....................................................................................... 4
4.1 Considérations posologiques ..................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ................................................ 5
4.3 Reconstitution ............................................................................................................ 5
4.4 Administration ........................................................................................................... 7
5 SURDOSAGE ....................................................................................................................... 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS , COMPOSITION ET CONDITIONNEMENT ..... 8
7 MISES EN GARDE ET PRÉCAUTIONS .................................................................................... 8
7.1 Populations particulières .......................................................................................... 13
7.1.1 Femmes enceintes ................................................................................................ 13
7.1.2 Femmes qui allaitent ............................................................................................. 13
7.1.3 Pédiatrie ................................................................................................................ 13
7.1.4 Gériatrie ................................................................................................................ 13
8 EFFETS INDÉSIRABLES ....................................................................................................... 13
8.1 Aperçu des effets indésirables ................................................................................. 13
8.2 Effets indésirables observés au cours des études cliniques ..................................... 13
8.5 Réactions indésirables observées après la commercialisation ................................. 15
9 INTERACTIONS MÉDICAMENTEUSES ................................................................................. 16
9.2 Aperçu des interactions médicamenteuses.............................................................. 16
9.3 Interactions médicament-comportement ................................................................ 16
9.4 Interactions médicament-médicament .................................................................... 16
9.5 Interactions médicament-aliment ............................................................................ 18
9.6 Interactions médicament-plante médicinale ........................................................... 18
9.7 Interactions médicament-épreuves de laboratoire .................................................. 18
10 PHARMACOLOGIE CLINIQUE ........................................................................................... 18
10.1 Mode d'action ........................................................................................................ 18
10.2 Pharmacodynamique ............................................................................................. 19
10.3 Pharmacocinétique ................................................................................................ 19
11 CONSERVATION ET STABILITÉ ......................................................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ....................................................... 21
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ...................................................................... 22
13 RENSEIGNEMENTS PHARMACEUTIQUES ......................................................................... 22
14 ESSAIS CLINIQUES ........................................................................................................... 22
14.1 Études cliniques par indication ............................................................................... 22
15 MICROBIOLOGIE ............................................................................................................. 24
16 TOXICOLOGIE NON CLINIQUE ......................................................................................... 24
17 MONOGRAPHIES DE PRODUITS SUPPLÉMENTAIRES ....................................................... 30
RENSEIGNEMENTS POUR LE PATIENT SUR LES MÉDICAMENTS ............................................ 31
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Le Pantoprazole Pour Injection est indiqué pour le traitement de courte durée (jusqu'à 7 jours) des affections exigeant une baisse rapide de la sécrétion d'acide gastrique, telles que :
- l'œsophagite par reflux chez les patients hospitalisés qui ne peuvent pas prendre de médicaments par voie orale
- l'hypersécrétion pathologique associée au syndrome de Zollinger-Ellison chez les patients hospitalisés qui ne peuvent pas prendre de médicaments par voie orale.
1.1 Pédiatrie
L'innocuité et l'efficacité du pantoprazole sodique chez les enfants n'ont pas encore été établies. Par conséquent, Santé Canada n'a pas autorisé une indication pour un usage pédiatrique.
1.2 Gériatrie
Il n'est pas nécessaire d'ajuster la dose en fonction de l'âge du patient. En règle générale, la dose quotidienne utilisée chez les patients âgés ne devrait pas dépasser le schéma posologique recommandé.
2 CONTRE-INDICATIONS
Le Pantoprazole Pour Injection est contre-indiqué chez les patients qui présentent une hypersensibilité au pantoprazole, aux benzimidazoles substitués, ou à l'un des ingrédients de la formulation, y compris les ingrédients non médicinaux ou un composant du contenant. Pour connaître la liste complète des ingrédients, consultez la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
L’administration concomitante avec la rilpivirine est contre-indiquée.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les patients devraient passer à des comprimé de pantoprazole-sodium lorsque cela est possible. En commutation, la même dose mg par mg devrait être administrée. Des doses quotidiennes de pantoprazole allant jusqu'à 272 mg ont été administrées par voie intraveineuse et bien tolérées. Le Pantoprazole Pour Injection a été administré pendant des périodes allant jusqu'à 7 jours au cours des études cliniques. Comme l'ont démontré des études cliniques,
l'emploi du pantoprazole sodique pour injection n'est pas associé à des effets de tolérance.
4.2 Posologie recommandée et ajustement posologique
Santé Canada n'a pas autorisé une indication pour un usage pédiatrique.
Œsophagite par reflux :
La posologie recommandée de Pantoprazole Pour Injection chez les patients adultes atteints d'œsophagite par reflux est de 40 mg par jour, administrée par injection intraveineuse lente pendant 2 à 5 minutes ou par perfusion intraveineuse s'échelonnant sur 15 minutes.
Hypersécrétion pathologique associée au syndrome de Zollinger-Ellison :
La posologie recommandée chez les patients présentant une hypersécrétion pathologique associée au syndrome de Zollinger-Ellison est de 80 mg toutes les 12 heures, administrée par perfusion intraveineuse s'échelonnant sur 15 minutes. On a également administré des doses de 120 mg 2 fois par jour et de 80 mg 3 fois par jour pour maintenir le débit d'acide sous 10 mEq/h.
Les patients devraient prendre la plus petite dose d'IPP appropriée à leur condition et leur traitement devrait être le plus court possible.
4.3 Reconstitution
Produits parentéraux :
On ne doit pas administrer le Pantoprazole Pour Injection en concomitance avec d'autres solutions intraveineuses par la même tubulure, mais utiliser plutôt une tubulure distincte ou rincée au préalable. Dans ce dernier cas, on doit rincer la tubulure avant et après l'administration du Pantoprazole Pour Injection au moyen de chlorure de sodium injectable, USP à 0,9 % ou de dextrose injectable, USP à 5 %.
Injection intraveineuse de 40 mg
Chlorure de sodium injectable, USP à 0,9 %
| Format de la fiole (mL) | Volume de diluant (mL) nécessaire par fiole | Volume approximatif obtenu (mL) | Concentration nominale par mL |
| 12 | 10 | 10 | 4 mg |
Pour l'injection intraveineuse, une solution prête à utiliser est préparée en injectant 10 mL de solution physiologique de chlorure de sodium dans la fiole contenant la poudre. On obtient ainsi une concentration de 4 mg/mL de pantoprazole.
Perfusion intraveineuse de 40 mg
Préparer de la façon indiquée ci-dessus, puis :
- 1) Chlorure de sodium injectable, USP à 0,9 %
| Volume de solution prête à utiliser (mL) | Volume de diluant (mL) | Volume approximatif obtenu (mL) | Concentration nominale par mL |
| 10 | 90 | 100 | 0,4 mg |
- 2) Dextrose injectable, USP à 5 %
| Volume de solution prête à utiliser (mL) | Volume de diluant (mL) | Volume approximatif obtenu (mL) | Concentration nominale par mL |
| 10 | 90 | 100 | 0,4 mg |
Perfusion intraveineuse de 40 mg : La solution est préparée en injectant 10 mL de solution physiologique de chlorure de sodium dans la fiole contenant la poudre. La solution prête à utiliser doit ensuite être diluée avec 90 mL de chlorure de sodium injectable, USP à 0,9 % ou 90 mL de dextrose injectable, USP à 5 %.
Perfusion intraveineuse de 80 mg
Deux fioles de Pantoprazole Pour Injection sont requises. Préparer chaque fiole en injectant 10 mL de solution physiologique de chlorure de sodium.
- 1) Chlorure de sodium injectable, USP à 0,9 %
| Volume de solution prête à utiliser (mL) | Volume de diluant (mL) | Volume approximatif obtenu (mL) | Concentration nominale par mL |
| 20 | 80 | 100 | 0,8 mg |
- 2) Dextrose injectable, USP à 5 %
| Volume de solution prête à utiliser (mL) | Volume de diluant (mL) | Volume approximatif obtenu (mL) | Concentration nominale par mL |
| 20 | 80 | 100 | 0,8 mg |
Perfusion intraveineuse de 80 mg : La solution des deux fioles prête à utiliser doit ensuite être diluée avec 80 mL de chlorure de sodium injectable, USP à 0,9 % ou 80 mL de dextrose injectable, USP à 5 %.
4.4 Administration
On peut utiliser des sacs à perfusion en chlorure de polyvinyle (PVC) ou en copolymère d'éthylène et de propylène (PAB) pour préparer la perfusion intraveineuse.
Injection intraveineuse de 40 mg : Injecter 10 mL de solution physiologique de chlorure de sodium dans la fiole contenant la poudre. On obtient ainsi une concentration de 4 mg/mL de pantoprazole qu'on peut administrer par injection lente pendant 2 à 5 minutes.
Une fois préparée, la solution reconstituée (prête à utiliser) pour l'injection intraveineuse doit être administrée dans les 24 heures suivant la ponction initiale de la fiole.
| Produit de reconstitution | À administrer dans les : |
| Chlorure de sodium injectable à 0,9 %, USP | 24 heures |
Perfusion intraveineuse de 40 mg : Préparer les 40 mg de solution pour l'injection intraveineuse conformément aux directives énoncées ci-dessus. La solution prête à utiliser doit ensuite être diluée avec 90 mL de chlorure de sodium injectable, USP à 0,9 % ou 90 mL de dextrose injectable, USP à 5 %. On obtient ainsi une concentration de 0,4 mg/mL de pantoprazole qu'on peut administrer par perfusion s'échelonnant sur 15 minutes.
Perfusion intraveineuse de 80 mg : Deux fioles de Pantoprazole Pour Injection sont requises. Reconstituer le contenu de chaque fiole en y injectant 10 mL de solution physiologique de chlorure de sodium. Le contenu des deux fioles doit ensuite être dilué avec 80 mL de chlorure de sodium injectable, USP à 0,9 % ou 80 mL de dextrose injectable, USP à 5 %. On obtient ainsi une concentration de 0,8 mg/mL de pantoprazole qu'on peut administrer par perfusion échelonnée sur 15 minutes.
Lorsqu'on la dilue davantage, la solution reconstituée dans la fiole doit être diluée dans les trois (3) heures suivant la ponction initiale de la fiole. Lorsqu'on la dilue davantage au moyen de chlorure de sodium injectable, USP à 0,9 % en vue d'une perfusion intraveineuse, la solution obtenue doit être administrée dans les 21 heures. Lorsqu'on la dilue davantage au moyen de dextrose injectable, USP à 5 % en vue d'une perfusion intraveineuse, la solution obtenue doit être administrée dans les 12 heures.
| Diluant | Diluer davantage dans les : | À administrer dans les : |
Chlorure de sodium injectable, USP à 0,9 % | 3 heures | 21 heures suivant la dilution |
| Dextrose injectable, USP à 5 % | 3 heures | 12 heures suivant la dilution |
Au même titre que tous les mélanges de solutions administrés par voie parentérale, la solution reconstituée ou diluée davantage doit être examinée pour déceler toute coloration anormale,
précipitation, turbidité ou fuite. Jeter toute portion inutilisée.
5 SURDOSAGE
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Certains cas de surdosage lié au pantoprazole sodique ont été rapportés. Le profil de symptômes observé après l'administration de doses élevées de pantoprazole sodique n'était pas constant. L'administration par voie intraveineuse de pantoprazole sodique à des doses quotidiennes allant jusqu'à 272 mg et à des doses uniques allant jusqu'à 240 mg injectées en 2 minutes a été bien tolérée.
Comme le pantoprazole se lie fortement aux protéines, il n'est pas facilement dialysable. En cas de surdose associée à des signes cliniques d'intoxication, outre le soulagement des symptômes et le traitement de soutien, il n'existe aucune recommandation thérapeutique spécifique.
6 FORMES POSOLOGIQUES, CONCENTRATIONS , COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes posologiques, teneurs et composition
Chaque fiole contient du pantoprazole sodique sesquihydraté, Ph. Eur., équivalent à 40 mg de pantoprazole.
Avant reconstitution: Gâteau ou poudre lyophilisée, blanche à blanc cassé, poreux, dans un flacon en verre transparent bouché avec un bouchon en caoutchouc gris fendu et scellé avec des joints en aluminium munis d'un disque PP de couleur bleu ciel.
Après reconstitution: Solution limpide et incolore à très légèrement jaune.
Conditionnement: Flacon tubulaire en verre transparent de type I de 10 ml. Les présentations disponibles sont de 10 flacons de 10 ml chacun.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Voie d'administration | Forme posologiques / concentration/teneur/composition | ingrédients non médicamenteux |
| Intraveineuse | Poudre lyophilisée pour solution/40 mg de pantoprazole (sous forme de pantoprazole sodique sesquihydraté) | Edétate disodique, hydroxyde de sodium, Azote et eau pour injection. |
En présence de tout symptôme alarmant (p. ex., perte de poids involontaire importante, vomissements récurrents, dysphagie, hématémèse, anémie ou méléna) et lorsqu'on soupçonne un ulcère gastrique, la possibilité d'une tumeur maligne doit être exclue avant d'instaurer le traitement par le Pantoprazole Pour Injection, car le traitement par le pantoprazole sodique peut atténuer les symptômes et retarder le diagnostic.
D’autres examens doivent être effectués si les symptômes persistent malgré un traitement approprié. Comme dans le cas de toutes les autres préparations intraveineuses contenant de l'édétate tétrasodique (le sel de l'EDTA), lequel constitue un puissant chélateur des ions métalliques dont le zinc, il faut envisager l'administration d'un supplément de zinc chez les patients traités par le Pantoprazole Pour Injection qui sont susceptibles de souffrir d'une carence en zinc. Il faut faire preuve de prudence lorsque d'autres produits contenant de l'EDTA sont administrés concomitamment par voie intraveineuse.
Fractures
Parmi les études observationnelles publiées, plusieurs suggèrent que le traitement par les IPP peut être associé à un risque accru de fractures ostéoporotiques de la hanche, du poignet ou de la colonne vertébrale. Le risque de fracture était accru chez les patients qui avaient reçu de fortes doses, c'est-à-dire des doses quotidiennes multiples d'IPP à long terme (un an ou plus). Les patients devraient prendre la plus petite dose d'IPP appropriée à leur condition et leur traitement devrait être le plus court possible. Les patients à risque de fractures ostéoporotiques devraient être traités conformément aux directives de traitement établies (voir 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES).
Diarrhée associée à Clostridium difficile
Une diminution de l'acidité gastrique, par quelque moyen que ce soit, notamment par l’administration d’inhibiteurs de la pompe à protons (IPP), est associée à une augmentation du nombre de bactéries gastriques normalement présentes dans le tube digestif. Le traitement par un IPP peut entraîner une hausse du risque d'infections gastro-intestinales causées par Salmonella, par Campylobacter, et possiblement par Clostridium difficile.
Un risque accru d’infection par Clostridium difficile infection (ICD) et de diarrhée associée à Clostridium difficile (DACD) a été observé en association avec l’utilisation d’IPP dans plusieurs études observationnelles. Il faut envisager la possibilité d’une ICD ou d’une DACD dans le cadre d’un diagnostic différentiel en présence d’une diarrhée qui ne s’améliore pas. Les facteurs de risque supplémentaires d’une ICD et d’une DACD comprennent une hospitalisation récente, l’utilisation d’antibiotiques, la vieillesse et la présence de comorbidités.
Il faut prescrire aux patients un IPP à la plus faible dose possible et pour la plus courte période requise pour l’affection traitée, et il faut procéder à une réévaluation afin de déterminer si la poursuite du traitement par un IPP demeure bénéfique.
Emploi concomitant avec le méthotrexate
Les publications donnent à penser que l'utilisation concomitante d'IPP avec du méthotrexate (principalement à une dose élevée) peut augmenter les taux sériques du méthotrexate et/ou de son métabolite ainsi qu'en prolonger la présence dans le sang, ce qui peut entraîner des effets toxiques causés par le méthotrexate. Une interruption temporaire du traitement par l'IPP peut être envisagée chez certains patients recevant des doses élevées de méthotrexate.
Cancérogenèse et mutagenèse
Les effets du traitement de longue durée comprennent l'hypergastrinémie, une hyperplasie possible des cellules gastriques semblables aux cellules entérochromaffines (ECL) et la formation de carcinoïdes dans l'estomac, d'adénomes et de carcinomes dans le foie et de transformations néoplasiques dans la thyroïde.
Chez le rat, on considère que le mécanisme menant à la formation de carcinoïdes de cellules gastriques s'explique par la hausse des concentrations de gastrine qui surviennent au cours du traitement prolongé. On a également observé des résultats semblables après l'administration d'autres inhibiteurs de la sécrétion d'acide gastrique. (Pour des renseignements plus détaillés, voir 16 TOXICOLOGIE NON CLINIQUE).
Le traitement de courte et de longue durée avec le pantoprazole chez un nombre limité de patients sur des périodes allant jusqu'à 6 ans n'a donné lieu à aucune modification pathologique significative des cellules endocrines oxyntiques de l'estomac.
Interactions médicamenteuses avec les antirétroviraux
On a signalé que les IPP interagissent avec certains antirétroviraux. L’importance clinique et les mécanismes derrière ces interactions ne sont pas toujours connus. Un changement au niveau du pH gastrique peut modifier l’absorption de l’antirétroviral. D’autres mécanismes possibles impliqueraient la CYP 2Cl9.
Rilpivirine
L’administration concomitante est contre-indiquée en raison de la diminution significative de l’exposition à la rilpivirine et la perte de l’effet thérapeutique qui en résulte (voir 2 CONTRE-INDICATIONS).
Atazanavir et nelfinavir
L’administration concomitante avec l’atazanavir ou le nelfinavir n’est pas recommandée en raison de l’exposition réduite à l’atazanavir, au nelfinavir et à la rilpivirine qui en résultent (consulter les monographies de produit REYATAZMD et VIRACEPTMD).
Si l’association du Pantoprazole Pour Injection avec l’atazanavir est jugé inévitable, on recommande une étroite surveillance et l’administration d’une dose de 400 mg d’atazanavir/100 mg de ritonavir; la dose de Pantoprazole Pour Injection ne devrait pas dépasser une dose équivalente d’oméprazole de 20 mg par jours (consulter la monographie de produit de REYATAZMD).
Saquinavir
Si le Pantoprazole Pour Injection est administré en concomitance avec le saquinavir/ritonavir, il est recommandé de faire preuve de prudence et d’effectuer une surveillance étroite pour déceler toute toxicité par le saquinavir, y compris symptômes gastro-intestinaux, augmentation du taux de triglycérides, thrombose veineuse profonde et prolongation de l’onde QT. Du point de vue de l’innocuité pour les patients individuels, on doit envisager une réduction de la dose de saquinavir (consulter la monographie de produit pour INVIRASEMD).
Système endocrinien et métabolisme
Hypomagnésémie
L'hypomagnésémie, tant symptomatique qu'asymptomatique, a été signalée après au moins trois mois de traitement avec des IPP, et elle survenait dans la plupart des cas après un an de traitement. Les événements indésirables graves qui y sont associés comprennent la tétanie, les épisodes d'arythmie et les crises épileptiques. Chez la plupart des patients, le traitement de l'hypomagnésémie a nécessité une substitution de magnésium et l'arrêt de l'administration de l'IPP.
Chez les patients susceptibles de subir un traitement prolongé ou qui prennent des IPP en concomitance avec des médicaments comme la digoxine ou des médicaments qui peuvent entraîner une hypomagnésémie (comme les diurétiques), les professionnels de la santé peuvent envisager de surveiller le taux de magnésium avant le début de l'administration de l'IPP, puis régulièrement par la suite.
L'utilisation chronique d'IPP peut entraîner une hypomagnésémie. En outre, des cas d'hypokaliémie et d'hypocalcémie ont été signalés dans les publications en tant que troubles électrolytiques concomitants.
Carence en cyanocobalamine (vitamine B12)
L’utilisation prolongée d’inhibiteurs de la pompe à protons peut entraver l’absorption de vitamine B12 liée à des protéines et contribuer à l’apparition d’une carence en cyanocobalamine (vitamine B12).
Interférence avec les tests de laboratoire
Durant un traitement par des médicaments antisécrétoires, le taux de chromogranine A (CgA) augmente en raison d’une diminution de l’acidité gastrique. Un taux accru de CgA peut interférer avec le dépistage de tumeurs neuroendocrines. Pour éviter cette interférence, le traitement par le pantoprazole doit être cessé 14 jours avant la mesure du taux de CgA (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Gastro-intestinal
L’utilisation à long terme de Pantoprazole Pour Injection est associée à un risque accru de
polypes des glandes fundiques, surtout au-delà d’un an. Voir 8.5 Réactions indésirables observées après la commercialisation La plupart des polypes des glandes fundiques sont asymptomatiques. Utilisez la dose la plus faible et la durée la plus courte du traitement par IPP, adaptées à l'affection traitée.
Fonctions hépatique/biliaire/pancréatique
Chez les patients accusant une hépatopathie grave, la dose quotidienne de pantoprazole ne devrait pas dépasser, en règle générale, 20 mg. Chez les patients atteints d'une insuffisance hépatique grave accompagnée du syndrome de Zollinger-Ellison, on doit ajuster la dose de pantoprazole en fonction du débit d'acide, et s'en tenir à la plus faible dose efficace. Voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers.
Système immunitaire
Réactions indésirables cutanées graves
Des réactions indésirables cutanées graves, y compris un syndrome de Stevens-Johnson (SJS), une nécrolyse épidermique toxique, une réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) et un exanthème pustuleux aigu généralisé, ont été signalées en association avec l’utilisation d’IPP. Cesser le traitement par le pantoprazole dès l’apparition des premiers signes ou symptômes de réactions indésirables cutanées graves ou de tout autre signe d’hypersensibilité et envisager une évaluation complémentaire. Lors de la prescription, il convient d’informer les patients des signes et symptômes et de leur conseiller de surveiller attentivement l’apparition de réactions cutanées (voir 8.5 Réactions indésirables observées après la commercialisation).
Lupus érythémateux cutané subaigu
Des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés lors de l’utilisation d’IPP. Si des lésions surviennent, le patient doit rapidement consulter un médecin (surtout si elles touchent des régions de la peau exposées au soleil et si elles sont accompagnées d’une arthralgie), et le professionnel de la santé doit envisager l’arrêt du traitement par le Pantoprazole Pour Injection. La survenue d’un LECS durant un traitement antérieur par un IPP peut augmenter le risque de LECS avec d’autres IPP (voir 8 EFFETS INDÉSIRABLES,8.5 Réactions indésirables observées après la commercialisation.
Surveillance et tests de laboratoire
Les patients gravement malades doivent être étroitement surveillés pour déceler tout effet secondaire inattendu.
Fonction rénale
En règle générale, la dose quotidienne utilisée chez les insuffisants rénaux ne devrait pas dépasser le schéma posologique recommandé. Voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers.
Peau
Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système immunitaire
7.1 Populations particulières
7.1.1 Femmes enceintes
L'emploi du pantoprazole sodique chez la femme enceinte n'a pas encore fait l'objet d'une étude adéquate ou bien contrôlée. Des études menées chez l'animal ont révélé des effets toxiques sur la reproduction, mais le risque chez l'humain est inconnu. Il ne faut pas administrer le Pantoprazole Pour Injection aux femmes enceintes à moins que les avantages escomptés ne l'emportent sur les risques encourus par le fœtus. Voir Reproduction et 16 TOXICOLOGIE NON CLINIQUE.
7.1.2 Femmes qui allaitent
Des études menées chez l'animal ont montré que le pantoprazole est excrété dans le lait maternel. L'excrétion dans le lait maternel humain a été signalée. Il ne faut pas prescrire le pantoprazole sodique aux femmes qui allaitent à moins que les bienfaits d'un tel traitement l'emportent sur les risques encourus par l'enfant.
7.1.3 Pédiatrie
L'innocuité et l'efficacité du pantoprazole sodique chez l'enfant n'ont pas encore été établies.
7.1.4 Gériatrie
Il n'est pas nécessaire d'ajuster la dose en fonction de l'âge du patient. En règle générale, la dose quotidienne utilisée chez les patients âgés ne devrait pas dépasser le schéma posologique recommandé. Voir 10 PHARMACOLOGIE CLINIQUE. Il faut soupeser les avantages des IPP par rapport au risque accru de fractures, puisqu'il est possible que les patients dans cette catégorie (> 71 ans) courent déjà un risque élevé de fracture ostéoporotique. Si l'utilisation des IPP est requise, le traitement devrait être administré prudemment en respectant les directives établies (voir 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le pantoprazole sodique est bien toléré. La majorité des réactions indésirables étaient légères et transitoires, et elles ne présentaient pas de rapport systématique avec le traitement.
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l'approximation des taux.
Dans quatre études cliniques contrôlées menées chez 407 patients atteints d'œsophagite par reflux qui ont reçu du pantoprazole sodique par voie i.v. (40 mg par jour pendant 5 à 7 jours, suivi d'une administration par voie orale pendant un maximum de 7 semaines), on a signalé les effets secondaires suivants dont la fréquence était > 1 % au cours de l'administration par voie i.v. et dont on ne pouvait exclure un lien avec l'administration du médicament.
Tableau 2 : Effets secondaires [fréquence > 1 %; lien avec l'administration par voie i.v. d'une dose quotidienne de 40 mg de pantoprazole sodique (5 - 7 jours) ne pouvant être exclu] signalés dans 4 études cliniques contrôlées (n = 407)
| Troubles digestifs | |
| Malaises généraux tels que douleur abdominale, crampes, ballonnements et inconfort | 1,97 % |
| Constipation | 1,22 % |
| Diarrhée | 1,97 % |
| Selles molles/liquides | 1,72 % |
| Nausées/sensations de mal de cœur | 1,72 % |
| Vomissements/haut-le-cœur | 1,97 % |
| Troubles du système nerveux | |
| Céphalées/céphalées caractérisées par une douleur sourde | 3,2 % |
| Manifestations générales et au point d'injection | |
| Réactions au point d'injection (inflammation, ecchymose) | 1,22 % |
| Troubles des tissus cutanés et sous-cutanés | |
| Réactions cutanées allergiques, dont un prurit et un exanthème | 1,22 % |
Dans deux études sur le pantoprazole sodique administré par voie intraveineuse à des patients atteints du syndrome de Zollinger-Ellison, les effets secondaires suivants, dont on ne pouvait exclure un lien avec l'administration du médicament (doses fractionnées de 160 à 240 mg), ont été signalés le plus fréquemment, à savoir douleur abdominale, toux accrue, constipation, diarrhée, céphalée, réactions au point d'injection, tachycardie, altération gustative et secousses musculaires.
Dans une étude de tolérabilité (n = 61) comparant l'administration par voie i.v. de 40 mg de pantoprazole sodique sans EDTA à l'administration par voie i.v. de 40 mg de pantoprazole sodique avec EDTA chez des volontaires en santé, les effets indésirables qui sont apparus durant le traitement et qui ont été signalés le plus souvent (c.-à-d., ≥ 1 % et < 10 %) dans le
groupe recevant le pantoprazole avec EDTA ont été les suivants : douleurs abdominales, douleurs thoraciques, œdème du visage, céphalées, algie, vasodilatation, nausées, vomissements, œdème périphérique, étourdissements, prurit, éruptions cutanées, hausse des triglycérides, augmentation de la glycémie, baisse du taux d'hématocrite, baisse de la concentration des neutrophiles et diminution de la clairance à la créatinine. Une hausse de la concentration de potassium, une baisse de la concentration de potassium et une hausse de l'ALT ont été signalées uniquement dans le groupe recevant le pantoprazole sans EDTA. La fréquence des cas de constipation était ≥ 10 %. La fréquence des hausses de la concentration des triglycérides était ≥ 10 % uniquement au sein du groupe recevant le pantoprazole sans EDTA. Tous les effets indésirables ont été légers ou modérés et aucune différence n’a été observée entre les groupes de traitement. La solution avec EDTA était bien tolérée, son profil de tolérabilité étant semblable à celui de la solution sans EDTA.
Huit sujets ont vu leur taux d'éosinophiles sériques augmenter (trois sujets du groupe recevant le pantoprazole sans EDTA et cinq dans le groupe recevant le pantoprazole avec EDTA) avec chez la totalité d'entre eux un taux élevé d'éosinophiles avant l'administration de la première dose. Durant l'étude, sur ces huit sujets, trois ont connu une baisse de leur taux d'éosinophiles sériques (tous faisaient partie du groupe recevant le pantoprazole avec EDTA), deux ont vu ce taux rester à peu près inchangé (l'un appartenait au groupe recevant le pantoprazole avec EDTA et l'autre, au groupe recevant le pantoprazole sans EDTA) et trois ont connu une légère baisse de ce taux (l'un faisait partie du groupe recevant le pantoprazole avec EDTA, et les deux autres de celui recevant le pantoprazole sans EDTA).
8.5 Réactions indésirables observées après la commercialisation
Les manifestations indésirables suivantes ont été rapportées dans le cadre du programme de pharmacovigilance et la possibilité d'un rapport de causalité avec le pantoprazole sodique par voie intraveineuse n'a pu être écartée. Ces effets ayant été signalés spontanément, il est impossible d'en fournir l'incidence exacte; la plupart de ces effets étaient cependant très rares.
Néphrite tubulo-interstitielle (TIN ; avec progression possible vers une insuffisance rénale) ; syndrome de Stevens-Johnson; érythème polymorphe; épidermolyse bulleuse toxique (syndrome de Lyell); photosensibilité; hyponatrémie; hypomagnésémie, lésion hépatocellulaire; ictère; insuffisance hépatocellulaire; hallucination; confusion (en particulier chez les patients prédisposés, ainsi que l'aggravation de ces symptômes s'ils étaient préexistants); hypokinésie; neuropathie optique ischémique antérieure; pancréatite; augmentation de la salivation; troubles de la parole; élévation de la créatine phosphokinase; rhabdomyolyse; acouphène; ostéoporose et fractures ostéoporotiques.
Des effets indésirables cutanés graves (SCAR) et des cas de lupus érythémateux cutané subaigu (LECS) ont été signalés après la commercialisation du produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Des cas de polypes des glandes fundiques (FGP) ont été signalés après commercialisation. Voir
7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal.
De plus, les effets indésirables suivants ont été signalés au cours des essais cliniques sur le pantoprazole sodique, pour toutes les doses et toutes les indications :
Courant : thrombophlébite au point d'injection.
Peu courants : céphalées; étourdissements; diarrhée; nausées/vomissements; distension et ballonnement abdominaux; constipation; sécheresse de la bouche; douleur et gêne abdominales; éruption cutanée/exanthème/éruption; prurit; asthénie; fatigue et malaise; élévation des taux d'enzymes hépatiques (transaminases, γ-GT); troubles du sommeil.
Rares : agranulocytose; trouble de la vision/vue brouillée; urticaire; œdème de Quincke; arthralgie; myalgie; hyperlipidémie et hausse des taux de lipides (triglycérides, cholestérol); modification du poids; élévation de la température corporelle; œdème périphérique; gynécomastie; hypersensibilité (notamment réactions anaphylactiques et choc anaphylactique); hausse du taux de bilirubine; dépression (et toute aggravation); dysgueusie.
Très rares : thrombocytopénie; leucopénie; pancytopénie; désorientation (et toute aggravation).
L'arrêt d'un traitement par IPP à long terme peut entraîner une aggravation des symptômes liés à l'hyperacidité et peut causer un effet rebond d'hypersécrétion d'acide.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le pantoprazole sodique subit un important métabolisme hépatique par le biais d'une oxydation à médiation par le cytochrome P450. La principale voie métabolique est la déméthylation par l'isoenzyme 2C19 du cytochrome P (CYP2C19) et d'autres voies métaboliques qui comprennent l'oxydation par l'isoenzyme 3A4 du cytochrome P450 (CYP3A4). Elle est suivie d'une sulfoconjugaison par l'intermédiaire d'une réaction de phase II (de façon non saturable et non dépendante du cytochrome P450). On n'a pas observé d'induction du cytochrome P450 par le pantoprazole pendant l'administration prolongée du pantoprazole, alors qu'il était marqué à l'antipyrine. En raison de l'inhibition profonde et prolongée de la sécrétion d'acide gastrique qu'entraîne le pantoprazole sodique, ce dernier pourrait nuire à l'absorption des médicaments dont la biodisponibilité dépend grandement du pH gastrique (p. ex., le kétoconazole, l'itraconazole, le posaconazole et l'erlotinib).
9.3 Interactions médicament-comportement
Les interactions avec les comportements individuels n’ont pas été établies.
9.4 Interactions médicament-médicament
Le pantoprazole sodique est dépourvu d'interaction avec la carbamazépine, la caféine, le diclofénac, le naproxène, le piroxicam, l'éthanol, le glibenclamide, le métoprolol, l'antipyrine, le diazépam, la phénytoïne, la nifédipine, la théophylline, la digoxine, les contraceptifs oraux (lévonorgestrel et éthinylœstradiol) et la cyclosporine. La prise concomitante d'antiacides n'a pas d'effet sur la pharmacocinétique du pantoprazole sodique.
Des études cliniques ont montré qu'il n'existe aucune interaction pharmacocinétique entre le pantoprazole sodique et les associations d'antibiotiques suivantes : métronidazole et clarithromycine, métronidazole et amoxicilline, amoxicilline et clarithromycine.
Bien qu'on n'ait pas observé d'interaction pendant l'administration concomitante de warfarine dans le cadre d'études sur la pharmacocinétique clinique, on a fait état de quelques cas isolés de variations du RIN pendant l'administration concomitante depuis la mise en marché du produit. Par conséquent, chez les patients traités par anticoagulants de type coumarine, on recommande de surveiller le temps de prothrombine/RIN après le début du traitement, à la fin du traitement ou durant l'utilisation intermittente du pantoprazole.
Des rapports de cas, des études publiées portant sur la pharmacocinétique au sein d'une population et des analyses rétrospectives donnent à penser que l'administration concomitante d'IPP et du méthotrexate (principalement à une dose élevée) peut augmenter les taux sériques du méthotrexate et/ou de son métabolite, l'hydroxyméthotrexate, ainsi qu'en prolonger la présence dans le sang. Toutefois, aucune étude formelle sur l'interaction médicamenteuse du méthotrexate avec les IPP n'a été menée.
Rilpivirine
L’administration concomitante est contre-indiquée en raison d’une diminution significative de l’exposition à la rilpivirine et la perte de l’effet thérapeutique (consulter 2 CONTRE-INDICATIONS).
Atazanavir
L’administration concomitante de Pantoprazole Pour Injection avec l’atazanavir n’est pas recommandée. L’administration concomitante d’oméprazole (20 ou 40 mg une fois par jour) réduit de façon substantielle la Cmax plasmatique et l’ASC de l’atazanavir chez les volontaires sains auxquels on a administré de l’atazanavir ou de l’atazanavir/ritonavir (consulter la monographie de produit pour REYATAZMD).
Nelfinavir
L’administration concomitante de Pantoprazole Pour Injection avec le nelfinavir n’est pas recommandée. L’administration concomitante d’oméprazole (40 mg par jour) avec le nelfinavir (1250 mg deux fois par jour) a réduit de façon marqué l’ASC et la Cmax du nelfinavir (par 36 % et 37 %, respectivement) et de son métabolite actif M8 (par 92 % et 89 %, respectivement) (consulter la monographie de produit pour VIRACEPTMD).
Saquinavir
L’administration concomitante du saquinavir exige prudence et surveillance, ainsi qu’une possible réduction de la dose de saquinavir, en raison de l’augmentation de l’exposition au saquinavir et, par le fait même, les toxicités liées au saquinavir (consulter la monographie de produit pour INVIRASEMD).
L’administration concomitante d’oméprazole (40 mg par jour) avec le saquinavir/ritonavir (1000/100 mg deux fois par jour) augmentait l’ASC du saquinavir par 82 % et la Cmax par 75 %.
9.5 Interactions médicament-aliment
L'ingestion de nourriture n'influe pas sur la pharmacocinétique (ASC et Cmax) du pantoprazole sodique.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Des résultats faussement positifs obtenus lors d'analyses d'urine effectuées pour le dépistage du tétrahydrocannabinol (THC) ont été signalés chez des patients recevant la plupart des IPP, y compris le pantoprazole. Dans une certaine mesure, on a observé une activité hétérospécifique des IPP lors du dépistage du THC effectué à l'aide de l'OnTrak TesTcardMC 9, quoique cette réaction ne se limite probablement pas à ce test de dépistage. On devrait envisager l'utilisation d'une autre méthode de confirmation pour vérifier les résultats positifs.
Durant un traitement par des médicaments antisécrétoires, le taux de chromogranine A (CgA) augmente en raison d’une diminution de l’acidité gastrique. Un taux accru de CgA peut interférer avec le dépistage de tumeurs neuroendocrines. Pour éviter cette interférence, le traitement par le pantoprazole doit être cessé 14 jours avant la mesure du taux de CgA (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamique. Propriétés pharmacodynamiques.)
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
Le pantoprazole sodique pour injection est un inhibiteur spécifique de l'enzyme gastrique H+, K+- ATPase (la pompe à protons) qui est à l'origine de la sécrétion acide par les cellules pariétales de l'estomac.
Le pantoprazole sodique est un benzimidazole de substitution qui s'accumule dans
l'environnement acide des cellules pariétales après l'absorption. Le pantoprazole sodique est ensuite converti à sa forme active, un sulfénamide cyclique qui se fixe sélectivement à la région de translocation des protons de l'enzyme à l'H+, K+-ATPase, inhibant ainsi la sécrétion acide basale et la sécrétion acide stimulée, d'une façon proportionnelle à la dose. Le pantoprazole sodique agit dans un milieu acide (pH < 3) et se trouve généralement inactif à un pH plus élevé. Il exerce ses effets pharmacologiques et thérapeutiques au niveau des cellules pariétales sécrétrices d'acide. Puisque le pantoprazole a une action distale au niveau des récepteurs, il peut inhiber la sécrétion acide gastrique, quelle que soit la nature du stimulus (acétylcholine, histamine, gastrine).
Les valeurs de la gastrine à jeun ont augmenté durant le traitement par pantoprazole, mais dans la plupart des cas, cette hausse n'était que modérée. Une évaluation poussée des résultats de laboratoires cliniques n'a pas révélé de changements cliniquement importants durant le traitement par le pantoprazole sodique (mise à part une augmentation de 1,5 fois des valeurs de la gastrine au bout de 4 à 8 semaines).
10.2 Pharmacodynamique
Des études cliniques portant sur l'administration intraveineuse (i.v.) et orale du pantoprazole sodique ont révélé que ce dernier inhibait la sécrétion de l'acide gastrique stimulée par l'administration de pentagastrine. Avec l'administration orale quotidienne de 40 mg, l'inhibition était de 51 % le jour 1 et de 85 % le jour 7. Aux jours 1 et 7, l'acidité basale de 24 heures a été réduite respectivement de 37 et 98 %.
Propriétés pharmacodynamiques
Durant un traitement par des médicaments antisécrétoires, le taux de gastrine sérique augmente en réponse à une diminution de la sécrétion d’acide. De plus, le taux de CgA augmente en raison d’une diminution de l’acidité gastrique. Un taux accru de CgA peut interférer avec le dépistage de tumeurs neuroendocrines.
Les données publiées suggèrent qu’on devrait interrompre le traitement par les inhibiteurs de la pompe à protons 14 jours avant de mesurer le taux de CgA. Cet intervalle permet aux taux de CgA pouvant avoir été élevé par le traitement par les IPP de revenir dans la gamme de référence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme Interférence avec les tests de laboratoire).
10.3 Pharmacocinétique
Absorption : Le pantoprazole sodique est absorbé rapidement suivant l'administration d'un comprimé entérosoluble à 40 mg. La biodisponibilité du pantoprazole pris par voie orale est de 77 % par rapport à celle de la forme i.v. du médicament et elle ne change pas après des prises multiples. Après la prise d'un comprimé à 40 mg, la Cmax est d'environ 2,5 mcg/mL et le tmax, de 2 à 3 heures. L'ASC est d'environ 5 mcg.h/mL. La consommation concomitante de nourriture
est sans effet sur l'ASC (biodisponibilité) et la Cmax du pantoprazole sodique.
Distribution : Le pantoprazole sodique se lie à 98 % aux protéines sériques. La demi-vie d'élimination, la clairance et le volume de distribution sont indépendants de la dose.
Métabolisme : Le pantoprazole est presque entièrement métabolisé dans le foie. Le pantoprazole sodique est principalement métabolisé par l'isoenzyme CYP2C19 et, dans une moindre mesure, par l'isoenzyme CYP3A4 du cytochrome P450. Des études avec le pantoprazole sodique chez l'humain n'ont pas révélé d'inhibition ni d'activation du cytochrome P450 (CYP450) dans le foie.
Élimination : Les métabolites du pantoprazole sont surtout éliminés par le rein (environ 82 %), les métabolites restants étant excrétés dans les fèces. Dans le sérum ainsi que l'urine, le métabolite principal est le desméthylpantoprazole sous forme de conjugué de sulfate. La demi-vie du métabolite principal (environ 1,5 heure) n'est pas tellement plus longue que celle du pantoprazole sodique (environ 1 heure).
Le pantoprazole affiche une pharmacocinétique linéaire : l'ASC et la Cmax, par exemple, augmentent proportionnellement à la dose dans les limites de la plage posologique de 10 mg à 80 mg de pantoprazole après des administrations par voies intraveineuse et orale. La demi-vie d'élimination, la clairance et le volume de distribution sont considérés comme étant indépendants de la dose. Après administration répétée par voie i.v. ou orale, l'ASC du pantoprazole était similaire à celle obtenue après une dose unique.
Populations et états pathologiques particuliers
Pédiatrie : L'innocuité et l'efficacité du pantoprazole sodique chez l'enfant n'ont pas encore été établies.
Gériatrie : Chez des volontaires âgés en santé, la clairance sérique totale du pantoprazole sodique après son administration répétée était semblable à celle qui a été observée chez des sujets plus jeunes en santé. Il n'est pas nécessaire d'ajuster la dose en fonction de l'âge du patient. En règle générale, la dose quotidienne utilisée chez les patients âgés ne devrait pas dépasser celles recommandées par les schémas thérapeutiques.
Insuffisance hépatique : Après l'administration d'une dose de 40 mg de pantoprazole chez des patients atteints de cirrhose du foie, comparativement aux sujets en santé, la demi-vie a augmenté à 7 - 9 heures, l'ASC s'est accrue d'un facteur de 5 à 7 et la Cmax, d'un facteur de 1,5. De même, suivant l'administration d'une dose de 20 mg, l'ASC s'est accrue d'un facteur de 5,5 et la Cmax, d'un facteur de 1,3 chez les patients gravement cirrhosés comparativement aux sujets en santé. Étant donnée la pharmacocinétique linéaire du pantoprazole, il y a augmentation de l'ASC par un facteur de 2,75 chez les patients atteints de cirrhose grave du foie après l'administration d'une dose de 20 mg, par comparaison aux sujets en santé après l'administration d'une dose de 40 mg. Chez les patients accusant une hépatopathie grave, la
dose quotidienne de pantoprazole ne devrait donc pas dépasser, en règle générale, 20 mg.
Chez les patients atteints d'une insuffisance hépatique grave accompagnée du syndrome de Zollinger-Ellison, on doit ajuster la dose de pantoprazole en fonction du débit d'acide, et s'en tenir à la plus faible dose efficace.
Insuffisance rénale : Chez les patients atteints d'une insuffisance rénale grave, les paramètres pharmacocinétiques du pantoprazole sodique étaient semblables à ceux des sujets en santé. Aucun ajustement de la dose n'est nécessaire lorsque le pantoprazole sodique est administré à des patients dont la fonction rénale est altérée ou à des patients hémodialysés.
11 CONSERVATION ET STABILITÉ
Conserver entre à température ambiante (15 °C et 30 °C) à l'abri de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Cette information n’est pas disponible pour ce produit médicamenteux.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : Pantoprazole sodique sesquihydraté Nom chimique : Sesquihydrate sodique de [5-(difluorométhoxy)-2-
[[(3,4- diméthoxy -2-pyridinyl)-méthyl]-sulfinyl]-1H-benzimidazolide
Formule moléculaire : C16H14F2N3NaO4S, 1,5 H2O
Masse moléculaire relative : 432,4 g/mol
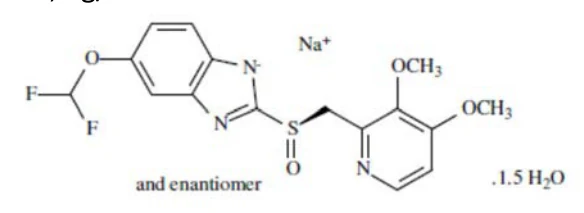
Formule développée :
Propriétés physicochimiques :
Aspect physique : Poudre cristalline blanche à blanc cassé.
Solubilité : Aisément soluble dans l'eau, soluble dans le méthanol et pratiquement insoluble dans le chlorure de méthylène.
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Patients atteints de RGO
Dans une étude ouverte et contrôlée, on a évalué l'efficacité et l'innocuité du pantoprazole sodique administré par voie intraveineuse puis orale à des patients chez qui on avait diagnostiqué par endoscopie un reflux gastro-œsophagien modéré ou grave (RGO de stades II et III, selon la classification de Savary-Miller). Les patients ont reçu une dose quotidienne de 40 mg de pantoprazole sodique par voie intraveineuse pendant 5 à 7 jours consécutifs, puis ils ont pris la même dose en comprimés pour une période pouvant aller jusqu'à 8 semaines. Les paramètres d'évaluation de l'efficacité étaient la guérison complète des lésions évaluée par endoscopie après 4 et 8 semaines de traitement et le soulagement des symptômes évalué après 2 et 4 semaines de traitement. Les résultats de cette étude sont présentés au Tableau 2. L'administration par voie intraveineuse puis orale du pantoprazole sodique à des patients atteints de RGO s'est traduite par un soulagement rapide des symptômes et des taux élevés de guérison.
Chez les patients incapables de prendre un médicament par voie orale, ce schéma thérapeutique inhibe la sécrétion d'acide gastrique de façon sûre et fiable et permet de passer de l'administration par voie intraveineuse à l'administration par voie orale, sans qu'il soit
nécessaire d'ajuster la dose.
Tableau 3 : Résultats sur l'efficacité obtenus chez des patients atteints de RGO modéré à grave (stades II ou III)
| Paramètre d'évaluation de l'efficacité | 2 semaines | 4 semaines | 8 semaines |
Guérison des lésions œsophagiennes, selon le protocole (n = 98) | Non évaluée | 87 % | 95 % |
| Guérison des lésions œsophagiennes, selon les intentions de traitement (n = 110) | Non évaluée | 77 % | 85 % |
Soulagement des brûlures d'estomac, selon le protocole (n = 95) | 97 % | 99 % | Non évaluée |
| Soulagement de la régurgitation acide, selon le protocole (n = 93) | 98 % | 98 % | Non évaluée |
| Soulagement de la douleur à la déglutition, selon le protocole (n = 37) | 100 % | 100 % | Non évaluée |
Patients atteints du syndrome de Zollinger-Ellison (SZE)
Deux études ont été menées pour évaluer les effets pharmacodynamiques du Pantoprazole Pour Injection administré pendant 6 jours à des patients atteints du syndrome de Zollinger-Ellison (avec ou sans adénomatose polyendocrinienne de type I). Dans l'une de ces études menée chez 21 patients, un traitement initial par le Pantoprazole Pour Injection a abaissé le débit d'acide à la valeur cible (≤ 10 mEq/h ou ≤ 5 mEq/h chez les patients ayant subi une intervention chirurgicale) chez tous les patients et a nettement diminué la concentration d'acide et le volume des sécrétions gastriques. Les valeurs cibles ont été atteintes dès la première heure d'administration du médicament.
Dans l'autre étude menée chez 14 patients atteints du syndrome de Zollinger-Ellison, on a remplacé un IPP administré par voie orale par le Pantoprazole Pour Injection. Ce dernier a maintenu ou amélioré la maîtrise de la sécrétion d'acide gastrique. On peut donc passer d'un IPP administré par voie orale au pantoprazole sous forme intraveineuse , tout en conservant la maîtrise du débit d'acide.
Dans les deux études, la sécrétion d'acide basale de 34 patients sur 35 s'est maintenue bien en deçà des valeurs cibles (≤ 10 mEq/h ou ≤ 5 mEq/h chez les patients ayant subi une intervention chirurgicale) à raison d'une dose quotidienne de 160 mg (80 mg aux 12 heures) ou de 240 mg (120 mg aux 12 heures ou 80 mg aux 8 heures) de pantoprazole sodique. On n'a observé aucun signe de tolérance, une fois la sécrétion d'acide gastrique maîtrisée. Dans chaque étude, on a adapté la dose en fonction des besoins particuliers du patient, mais on a réussi à maîtriser la
sécrétion d'acide gastrique chez plus de 80 % des patients à raison d'un schéma posologique initial de 80 mg administré toutes les 12 heures. Toutes les doses de Pantoprazole Pour Injection ont été bien tolérées au cours de ces études cliniques.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Les études de toxicité aiguë chez la souris ont révélé que les valeurs de la dose létale moyenne (DL50) du pantoprazole se situaient aux environs de 390 mg/kg de poids corporel pour l'administration par voie intraveineuse et autour de 700 mg/kg de poids corporel pour l'administration par voie orale.
Chez le rat, les valeurs correspondantes étaient d'environ 250 mg/kg pour l'administration par voie intraveineuse et > 1 000 mg/kg pour l'administration par voie orale.
Des études de toxicité aiguë ont été effectuées sur le B8810-044, le principal produit de dégradation du pantoprazole. Les valeurs approximatives de la DL50 chez la souris (119 à 167 mg/kg) et chez le rat (73 à 82 mg/kg) étaient inférieures à celles du pantoprazole lui- même après l'injection intraveineuse, mais les symptômes toxiques s'apparentaient à ceux observés pour le médicament. On a aussi effectué une étude chez le rat sur l'administration de doses répétées de ce produit de dégradation par voie intraveineuse pendant 4 semaines. On a administré 5 et 25 mg de B8810-044/kg à des rats, tandis qu'on administrait 25 mg/kg de pantoprazole à un groupe témoin. On a observé des fibrillations musculaires immédiatement après avoir injecté 25 mg/kg de produit de dégradation aux rats, mais ces symptômes étaient absents chez les animaux traités par pantoprazole. Les composés se sont, par ailleurs, révélés comparables à tous les autres niveaux.
Tableau 4 : Études de la toxicité aiguë du pantoprazole
| ESPÈCES | SEXE | VOIE | DL50* approx. (mg/kg) |
| Souris | M | p.o. | > 1 000 |
| F | p.o. | 747 | |
| Souris | M | i.v. | 399 |
| F | i.v. | 395 | |
| Rat | M | p.o. | 1 343 |
| F | p.o. | 1 037 | |
| Rat | M | i.v. | 330 |
| F | i.v. | 343 |
| Chien | M/F | p.o. | 300 – 1 000** |
| M/F | i.v. | 150 – 300 |
* Les doses se rapportent à la quantité de sel sodique administrée dans la solution. ** Sel sodique sous forme de poudre sèche dans des gélules.
On a observé des symptômes semblables après l'administration de doses létales par voie orale ou i.v. chez le rat ou chez la souris; les animaux étaient moins actifs et atteints d'ataxie, d'hypothermie et de prostration. Les animaux qui ont survécu se sont rétablis sans incident. Chez des chiens ayant reçu des doses létales par voie orale, on a observé des cas de ptyalisme, de tremblements, de léthargie, de prostration et de coma, avant que la mort ne s'ensuive le lendemain. Lors de l'administration de doses sublétales par voies orale et i.v., on a constaté de l'ataxie, des tremblements et un décubitus ventral, mais les survivants se sont rapidement rétablis et semblaient tout à fait normaux à la fin de la période d'observation de 2 semaines.
Tolérance locale
Des études sur la tolérance locale du lyophilisat de pantoprazole après l'administration d'une injection unique intraveineuse, paraveineuse ou intra-artérielle chez le lapin ou après une injection intramusculaire unique chez le rat, n'ont montré aucune manifestation de toxicité. Des études d'irritation avec administration d'une dose unique chez les lapins ont montré des résultats comparables entre les préparations par voie intraveineuse avec et sans édétate disodique dihydraté.
Toxicité chronique
Les doses quotidiennes de pantoprazole administrées par voie orale aux rats SD dans les études d'une durée de 1 mois sur les doses répétées étaient de 1, 5, 20 et 500 mg/kg, tandis que celles d'une durée de 6 mois étaient de 0,8, 4, 16 et 320 mg/kg; les doses administrées par voie intraveineuse au cours de l'étude de 1 mois chez le rat étaient de 1, 5 et 30 mg/kg.
Une étude de 12 mois sur la toxicité de doses quotidiennes de 5, de 50 et de 300 mg/kg administrées par voie orale chez le rat SD a été menée. Les doses administrées par voie orale lors de l'étude de 1 mois chez le chien (beagle) étaient de 7,5, 15, 30 et 100 mg/kg, tandis que celles de l'étude de 6 mois étaient de 5, 15, 30 et 60 mg/kg. Au cours de l'étude de 12 mois sur les doses administrées par voie orale chez le chien, les doses quotidiennes étaient de 2,5, 15 et 60 mg/kg.
On a remarqué la présence d'hypergastrinémie proportionnelle à la dose dans le cas de toutes les doses analysées dans les études précitées, mais cet état disparaissait lorsque le traitement cessait. Les effets médicamenteux sur l'estomac comprenaient la hausse du poids de l'estomac et la survenue de changements morphologiques au niveau de la muqueuse. Après l'administration par voie intraveineuse, le seul changement morphologique observé dans l'estomac du rat était une augmentation de la fréquence des cellules éosinophiles principales dans l'estomac glandulaire. Au cours de l'étude de 6 mois chez le rat, on a constaté des élévations du poids de l'estomac et quelques transformations cellulaires en lien avec toutes les
doses administrées. L'étude de 1 mois chez le rat a révélé des modifications gastriques en rapport avec la dose de 5 mg/kg, mais n'en a révélé aucune pour celle de 1 mg/kg. Chez le chien, on a remarqué une hausse du poids de l'estomac avec toutes les doses étudiées. On a constaté que les doses de 7,5 ou de 5 mg/kg administrées par voie orale au cours des études de 1 et de 6 mois chez le chien n'ont provoqué aucune modification des cellules gastriques. Chez les deux espèces, la plupart des effets disparaissaient après une période de rétablissement de 4 ou de 8 semaines. On estime que l'hypergastrinémie et les modifications gastriques découlaient de l'action pharmacologique du composé, notamment l'inhibition prolongée et profonde de la sécrétion d'acide.
On considère que l'augmentation du poids du foie relevée au cours des expérimentations sur le rat résultait de l'activation des systèmes hépatiques qui métabolisent le médicament et était associée à l'hypertrophie centrolobulaire hépatocytaire dans les études de 6 mois à la dose de 320 mg/kg et après 12 mois de traitement aux doses de 50 et 300 mg/kg. Pendant l'étude de 6 mois sur l'administration de doses de 16 et de 500 mg/kg à des rats, on a aussi observé une hausse du poids du foie chez les mâles, mais aucune lors de l'étude de 1 mois à la dose de 20 mg/kg. On a noté une augmentation du poids du foie chez les chiens mâles appartenant à tous les groupes traités dans le cadre de l'étude de 1 mois, tandis que cette augmentation n'a été observée, dans cette étude, que chez les femelles ayant reçu la dose de 100 mg/kg. Après l'administration de 30 ou de 60 mg/kg pendant une période de 6 mois, le poids du foie des mâles et des femelles avait augmenté, contrairement au groupe ayant reçu la dose de 15 mg/kg. Dans l'étude de 12 mois, le poids du foie n'a augmenté que chez les chiennes ayant reçu une dose de 60 mg/kg. On n'a observé aucune lésion hépatique en rapport avec l'augmentation du poids du foie dans les études sur le chien. Chez le chien, l'augmentation du poids du foie a été attribuée à l'activation des systèmes hépatiques qui métabolisent les médicaments, au même titre que chez le rat.
L'activation thyroïdienne observée au cours des études sur les animaux est attribuable au métabolisme rapide des hormones thyroïdiennes du foie et a été décrite de façon semblable avec d'autres médicaments. Le poids de la thyroïde des rats mâles et femelles a augmenté au cours de l'étude de 1 mois à la dose de 500 mg/kg chez le rat et au cours de l'étude de 6 mois à la dose de 320 mg/kg. On a remarqué de l'hypertrophie cellulaire de la vésicule thyroïdienne chez les femelles recevant ces doses, chez les rats auxquels on a administré des doses de 50 et de 300 mg/kg dans le cadre de l'étude de 12 mois et chez quelques femelles ayant reçu la dose de 16 mg/kg au cours de l'étude de 6 mois. On n'a remarqué aucun effet sur la thyroïde des rats auxquels on a administré, par voie orale, des doses égales ou inférieures à 5 mg/kg, et ce, même après 1 an. Chez le chien, aucun effet sur la thyroïde n'a été observé après 4 semaines. On n'a constaté, après 6 mois, que de légères augmentations du poids de la thyroïde, mais celles-ci n'étaient pas liées à la dose après 6 mois; aucune transformation histologique n'a été observée. Au cours de l'étude de 12 mois, le poids relatif de la thyroïde chez le groupe ayant reçu la dose de 60 mg/kg n'était que légèrement supérieur à celui de la thyroïde des chiens témoins; des changements n'ont été décelés sur le plan histologique que chez quelques animaux auxquels on administrait des doses inférieures à 15 et à 60 mg/kg. Les changements se sont révélés réversibles chez les deux espèces.
On a noté l'augmentation des valeurs de cholestérolémie dans tous les groupes des études de 6 et 12 mois chez le chien et dans tous les groupes de l'étude de 12 mois chez le rat. Les augmentations étaient légères et réversibles après l'arrêt du traitement.
Au cours des études chez le chien, les doses de pantoprazole, administrées par voie orale, égales ou supérieures à 15 mg/kg, ont provoqué de l'œdème pulmonaire transitoire chez un pourcentage de chiens naïfs au traitement durant la première semaine d'administration du médicament. L'œdème pulmonaire a causé la mort de quelques chiens à la suite de l'administration répétée, par voie orale, de doses égales ou supérieures à 15 mg/kg. Tout semble indiquer que la toxicité pulmonaire est attribuable à un métabolite du thiol qu'on ne retrouve pas chez l'humain. On n'a observé aucune manifestation d'œdème pulmonaire chez les chiens auxquels on a administré par voie orale la dose de 7,5 mg/kg, ou lorsqu'on leur a administré quotidiennement la dose de 60 mg/kg par voie orale pendant une période de 6 ou 12 mois après avoir progressivement augmenté la dose pendant une semaine.
Cancérogénicité
Trois études sur la cancérogénicité du produit ont été réalisées.
- Une étude de 24 mois chez des rats SD auxquels on a administré, par voie orale, des doses 0,5, 5, 50 et 200 mg/kg/jour.
- Une étude de 24 mois chez des rats Fischer -344 auxquels on a administré, par voie orale, des doses de 5, 15 et 50 mg/kg/jour.
- Une étude de 24 mois chez des souris B6C3F1 auxquels on a administré, par voie orale, des doses de 5, 25 et 150 mg/kg/jour.
Une fois par jour, on a administré, par gavage oral, des doses de 5, 25 ou 150 mg/kg de pantoprazole dissout dans de l'eau distillée à des groupes composés de 50 souris B6C3F1 mâles et de 50 souris B6C3F1 femelles. On a administré des doses d'eau distillée (pH 10) à un groupe témoin identique, tandis qu'un second groupe témoin identique n'a reçu aucun traitement. Au cours de la première étude sur le rat, on a administré, une fois par jour, par gavage oral, des doses de 0,5, 5, 50 et 200 mg/kg de pantoprazole à des groupes composés de 70 rats SD et de 70 rates SD. On a administré l'excipient à un groupe témoin composé de 70 rats et de 70 rates. Dans le cadre de la deuxième étude sur le rat, on a administré, une fois par jour, par gavage oral, des doses de 5, 15 et 50 mg/kg de pantoprazole à des groupes composés de 50 rats Fischer -344 et de 50 rates Fischer -344. On a administré l'excipient à un groupe témoin composé de 50 rats et de 50 rates, tandis qu'un autre groupe n'a fait l'objet d'aucun traitement.
Dans le cadre de la première étude de 2 ans menée sur le pouvoir cancérogène chez les rats, qui correspond à un traitement à vie pour les rats, on a trouvé des néoplasmes neuroendocriniens dans l'estomac de mâles ayant reçu des doses d'au moins 50 mg/kg/jour et de femelles ayant reçu des doses d'au moins 0,5 mg/kg/jour. Les tumeurs se sont manifestées à une période tardive dans la vie des animaux (seulement après 17 mois de traitement), tandis qu'on n'a trouvé aucune tumeur chez les rats traités à raison d'une dose encore plus élevée pendant 1 an. Le mécanisme entraînant la manifestation de carcinoïdes gastriques par des
benzimidazoles de substitution a fait l'objet d'une étude approfondie, et on le considère comme étant le fait de concentrations sériques élevées de gastrine notées chez le rat durant le traitement prolongé. Dans le cadre de la deuxième étude menée sur le pouvoir cancérogène chez le rat, on a décelé des tumeurs cellulaires neuroendocriniennes dans l'estomac de tous les groupes de femelles traitées et dans les groupes de mâles auxquels on a administré des doses de 15 et 50 mg/kg.
On n'a pas observé de néoplasmes des cellules ECL dans l'étude de cancérogénicité chez les souris (24 mois) ni dans les études prolongées chez les chiens. Dans des études cliniques où le pantoprazole fut administré à des doses allant jusqu'à 80 mg, la densité des cellules ECL n'a presque pas changé.
L'étude microscopique de tissus du rat (première étude sur le pouvoir cancérogène) et de la souris a mis en évidence un accroissement du nombre de tumeurs hépatiques. L'étude chez le rat a démontré une augmentation de la fréquence de manifestation de tumeurs bénignes chez les groupes recevant 50 et 200 mg/kg, ainsi que de la fréquence d'apparition de carcinomes hépatocellulaires chez les mâles et les femelles du groupe à 200 mg/kg. Il y avait une fréquence légèrement plus élevée d'adénomes et de carcinomes hépatocellulaires chez les souris femelles dans le groupe à 150 mg/kg que dans l'un ou l'autre des 2 groupes témoins. D'autres transformations de la morphologie hépatique ont aussi été décelées. La fréquence et la gravité de l'hypertrophie centrolobulaire hépatocytaire ont augmenté avec des doses plus élevées, et la nécrose hépatocellulaire s'est accrue avec l'administration de la dose la plus élevée pendant les études sur le rat et la souris. Les tumeurs hépatocellulaires sont courantes chez les souris et la fréquence observée chez le groupe de femelles à 150 mg/kg ne dépassait pas la fréquence observée chez les témoins historiques de cette souche de souris. La fréquence des tumeurs hépatiques chez les rats ayant reçu un traitement à 50 mg/kg et chez les rats mâles ayant reçu un traitement à 200 mg/kg était aussi dans les limites observées chez les témoins historiques du rat. Ces tumeurs sont apparues tard durant la vie des animaux et la plupart étaient bénignes. Le mécanisme non génotoxique de la constitution de tumeurs hépatiques chez les rongeurs après des traitements prolongés au pantoprazole est associé à l'induction enzymatique menant à l'hépatomégalie et l'hypertrophie centrolobulaire et est caractérisé par l'induction tumorale de faible fréquence uniquement à des doses élevées. Étant donné que le pantoprazole agit de façon semblable au phénobarbital, en provoquant de l'hypertrophie centrolobulaire hépatocytaire et de l'induction enzymatique dans les études de courte durée, il est probable que le mécanisme d'action pour l'induction de tumeurs hépatiques observé dans les études prolongées chez les rongeurs soit aussi identique. La présence de tumeurs hépatocellulaires chez des rongeurs exposés à des concentrations élevées de pantoprazole n'indique pas de risque de pouvoir cancérogène chez l'humain.
Chez les rats ayant reçu 200 mg/kg/jour de pantoprazole, on a observé une légère augmentation des transformations néoplasiques de la thyroïde. La fréquence de ces tumeurs correspondait à la fréquence historique observée chez des témoins de ce groupe. On n'a pas observé de néoplasme thyroïdien durant l'étude de 12 mois. La dose sans effet pour les rats et les rates est de 50 mg/kg, ce qui équivaut à 100 fois la dose la plus couramment employée chez
l'humain (c.-à-d., 40 mg). L'effet du pantoprazole sur la thyroïde est consécutif aux effets sur l'induction enzymatique du foie qui entraînent la stimulation du métabolisme des hormones thyroïdiennes dans le foie. Conséquemment, la production de thyrotropine (TSH) augmente et produit un effet trophique sur la glande thyroïdienne. Des études cliniques ont mis en évidence qu'il ne se produit ni induction enzymatique du foie ni modifications des paramètres hormonaux de la thyroïde chez l'humain, après l'administration de doses thérapeutiques de pantoprazole.
Les tumeurs provoquées par le pantoprazole chez le rat et la souris étaient le résultat de mécanismes non génotoxiques non pertinents chez l'humain. Les tumeurs furent provoquées chez les rongeurs à des doses qui les ont soumis à des expositions plus élevées que lors d'une utilisation thérapeutique chez l'humain. D'après les données cinétiques, les rats qui ont reçu 200 mg/kg de pantoprazole étaient soumis à une exposition 22,5 fois plus élevée que celle observée chez les personnes qui reçoivent des doses orales de 40 mg. Chez des souris ayant reçu la dose de 150 mg/kg, l'exposition au pantoprazole était 2,5 fois plus élevée que celle observée chez l'humain.
Mutagénicité
Le pantoprazole a fait l'objet de plusieurs études sur le pouvoir mutagène : le pantoprazole s'est avéré négatif lors du test d'Ames, lors d'une bioanalyse in vivo des anomalies chromosomiques de la moelle chez le rat, lors d'une analyse du lymphome chez la souris, lors de tests in vitro de mutation génétique des cellules ovariennes chez les hamsters chinois, et lors de deux tests in vivo du micronoyau chez la souris. Les tests in vitro ont été menés en la présence et en l'absence d'activation métabolique. Le pouvoir d'induction de la synthèse de réparation de l'ADN du pantoprazole s'est avéré négatif, après évaluation in vitro, lors d'une analyse sur des hépatocytes de rat. De plus, une analyse de liaison covalente à l'ADN de foies de rats n'a mis en évidence aucune liaison biologiquement pertinente du pantoprazole à l'ADN.
Enfin, deux analyses in vitro de la transformation cellulaire menées au moyen de différents types de cellules ont été effectuées pour aider à l'interprétation des études sur le pouvoir cancérogène chez les rongeurs; le pantoprazole n'a pas accéléré la transformation morphologique des types de cellules employés dans ni l'une ni l'autre de ces études.
Une bioanalyse de la mutation bactériologique effectuée avec le produit de dégradation B8810-044 n'a révélé aucun pouvoir mutagène.
Reproduction et tératologie
Le pantoprazole n'a exercé aucun effet tératogène chez les rats et les lapins auxquels on a administré des doses allant jusqu'à 450 et 40 mg/kg/jour (gavage), et jusqu'à 20 et 15 mg/kg/jour (injection intraveineuse), respectivement.
Chez les rats mâles, le traitement par pantoprazole à raison de doses allant jusqu'à 500 mg/kg par voie orale pendant 127 jours n'a pas affecté la fécondité. Chez la rate gravide, le traitement
a provoqué des effets fœtotoxiques reliés à la dose : augmentation des décès prénataux et postnataux (450 mg/kg/jour), diminution du poids du fœtus et retard de l'ossification squelettique (150 mg/kg/jour), et réduction du poids du raton (15 mg/kg/jour). La toxicité d'une dose élevée de pantoprazole pour la mère ou le passage transplacentaire du pantoprazole, ou les deux, pourraient expliquer ces résultats.
On a étudié la pénétration du médicament dans le placenta chez la rate, et on a constaté qu'elle augmentait lorsque la gestation était avancée. Par conséquent, la concentration du pantoprazole augmente chez le fœtus peu avant la naissance, peu importe sa voie d'administration.
Chez l'humain, l'emploi du pantoprazole pendant la grossesse n'a pas encore fait l'objet d'une étude adéquate ou bien contrôlée.
17 MONOGRAPHIES DE PRODUITS SUPPLÉMENTAIRES
- 1. PANTO® IV (Poudre lyophilisée 40mg/flacon), Numéro de contrôle: 213785, monographie de,Takeda Canada Inc. (le 26 mars 2018).
- 2. Pr PANTOPRAZOLE POUR INJECTION, Poudre lyophilisée stérile pour injection, 40 mg / fiole, Numéro de contrôle: 292119, monographie de produit, Fresenius Kabi Canada Ltée(le 29 avril 2025).