


Monographie de produit - Alfuzosin (Sivem Pharmaceuticals)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Tous les ingrédients non médicinaux |
| Orale | Comprimé à libération prolongée dosé à 10 mg | Le noyau des comprimés contient les composants suivants : hypromellose, huile végétale hydrogénée, povidone, phosphate dibasique de calcium anhydre, carbopol, silice colloïdale anhydre et stéarate de magnésium. La pellicule d'enrobage renferme : hypromellose, propylèneglycol et dioxyde de titane. |
INDICATIONS ET UTILISATION CLINIQUE
ALFUZOSIN (chlorhydrate d’alfuzosine) est indiqué dans les cas suivants :
- Hyperplasie bénigne de la prostate
ALFUZOSIN est indiqué pour le traitement des signes et symptômes de l’hyperplasie bénigne de la prostate (HBP).
- Rétention urinaire aiguë
ALFUZOSIN est indiqué comme traitement adjuvant au cathétérisme urétral pour la rétention urinaire aiguë (RUA) associée à l’HBP, ainsi que pour la prise en charge du patient après le retrait du cathéter.
Gériatrie (> 65 ans) :
On a établi que le chlorhydrate d’alfuzosine était efficace et sans danger lorsqu’il était administré à la dose thérapeutique (10 mg, une fois par jour) chez des patients âgés de plus de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Femmes :
L’emploi du chlorhydrate d’alfuzosine n’est pas indiqué ni recommandé chez les femmes.
Pédiatrie (< 18 ans) :
L’emploi de chlorhydrate d’alfuzosine n’est pas indiqué chez les enfants.
CONTRE-INDICATIONS
Le chlorhydrate d’alfuzosine est contre-indiqué dans les cas suivants :
- Patients présentant une hypersensibilité connue au chlorhydrate d’alfuzosine ou à l’un de ses ingrédients. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
- Patients atteints d’une insuffisance hépatique modérée ou grave, car les taux sanguins d’alfuzosine augmentent chez ces patients (voir la section MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
- Emploi en association avec d’autres antagonistes alpha1-adrénergiques.
- Emploi en association avec de puissants inhibiteurs de l'isoenzyme CYP3A4 (comme le kétoconazole, le ritonavir et l’itraconazole), car la prise de ces agents augmente les concentrations sanguines de l’alfuzosine et l’exposition au médicament (ASC) (voir la section INTERACTIONS MÉDICAMENTEUSES, Aperçu).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Carcinome de la prostate : le carcinome de la prostate et l’HBP ont de nombreux symptômes en commun. Ces deux maladies peuvent souvent coexister chez un individu. C’est pourquoi, si l’on soupçonne la présence d’une HBP, le patient doit subir des examens avant l’instauration du traitement par le chlorhydrate d’alfuzosine en vue d’écarter la présence d’un carcinome de la prostate.
En cas d’hypersensibilité connue aux antagonistes alpha1-adrénergiques, il faut surveiller attentivement les patients recevant un traitement par le chlorhydrate d’alfuzosine.
On ne dispose d'aucune donnée sur l'effet du médicament lors de la conduite automobile. Des effets indésirables comme des vertiges, des étourdissements et de l'asthénie peuvent se produire, principalement en début de traitement. Il faut donc en tenir compte avant de prendre le volant ou de manœuvrer des machines.
Il faut informer les patients d'avaler le comprimé entier. Tout autre mode d’administration, que ce soit en croquant, écrasant, mâchant ou réduisant en poudre le comprimé, doit être interdit. Cette manière de faire peut provoquer une libération et une absorption inappropriées du médicament et, de ce fait, amener des réactions indésirables précoces (voir la section POSOLOGIE ET ADMINISTRATION, Administration).
Appareil cardiovasculaire
L’emploi du chlorhydrate d’alfuzosine n’est pas indiqué pour le traitement de l’hypertension.
Comme avec tous les antagonistes alpha1-adrénergiques, une hypotension orthostatique, accompagnée ou non d’une sensation de vertige ou d’autres symptômes, peut apparaître dans les heures suivant l’administration du chlorhydrate d’alfuzosine chez certains patients (particulièrement chez ceux prenant des antihypertenseurs). Toutefois, ces effets sont généralement de courte durée, se manifestent au début du traitement et n’empêchent généralement pas la poursuite du traitement. Dans ces cas, le patient doit s’étendre jusqu’à la disparition complète des symptômes. Une baisse marquée de la tension artérielle a été signalée lors de la surveillance après la commercialisation chez des patients présentant des facteurs de risque préexistants (comme des maladies cardiaques sous-jacentes et/ou un traitement concomitant par des médicaments antihypertenseurs). Le risque de développement d’une hypotension et de réactions indésirables liées peut être supérieur chez les patients âgés.
Comme avec d’autres antagonistes alpha1-adrénergiques, il existe un risque de syncope. Il faut avertir les patients qui commencent le traitement que de telles réactions peuvent survenir.
Il faut user de prudence lors de l’administration de chlorhydrate d’alfuzosine à des patients souffrant d’hypotension orthostatique symptomatique, à des patients chez lesquels l’administration d’un autre antagoniste α1-adrénergique a produit une forte réaction hypotensive ou à des patients prenant des médicaments antihypertenseurs ou des dérivés nitrés.
Comme c’est le cas pour tous les antagonistes alpha1-adrénergiques, l’alfuzosine augmente la fréquence cardiaque. La prudence est donc de mise chez les patients qui ont des antécédents de tachyarythmie ou certaines affections cardiovasculaires telles que l’ischémie myocardique, étant donné que cet effet s’ajoute à ceux des autres médicaments qui présentent également cette propriété (voir la section INTERACTIONS MÉDICAMENTEUSES).
Insuffisance coronarienne : il faut poursuivre le traitement spécifique de l’insuffisance coronarienne; toutefois, si l’angine de poitrine réapparaît ou s’aggrave, il faut cesser l’administration de chlorhydrate d’alfuzosine.
Les patients qui présentent un allongement congénital ou qui ont déjà présenté un allongement acquis de l’intervalle QTc, de même que ceux qui prennent des médicaments reconnus pour allonger l’intervalle QTc doivent faire l’objet d’une évaluation avant et pendant leur traitement par l’alfuzosine.
L’éventualité de l’administration concomitante de l’alfuzosine et d’un médicament reconnu pour allonger l’intervalle QTc doit être évaluée par le médecin en fonction de l’état du patient (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie,
Électrocardiographie).
Fonction visuelle
Un syndrome peropératoire de ramollissement de l'iris (SPRI, une variante du syndrome de pupille étroite) a été observé au cours d’une chirurgie de la cataracte chez certains patients recevant ou ayant déjà reçu des α1-bloquants. Des cas de SPRI ont notamment été rapportés lors de l’emploi de chlorhydrate d’alfuzosine. Les chirurgiens ophtalmologistes doivent être préalablement informés de tout traitement actuel ou antérieur par des α1-bloquants chez leurs patients devant subir une chirurgie de la cataracte, étant donné que la présence de ce syndrome pourrait accroître le risque de complications liées à l’intervention. Les ophtalmologistes doivent également être préparés à modifier leur technique chirurgicale au besoin.
Système reproducteur
À l’instar des autres α1-bloquants (agents bloquants alpha-adrénergiques), le chlorhydrate d’alfuzosine a été associé à des cas de priapisme (érection pénienne persistante et douloureuse n’étant pas liée à une activité sexuelle). À défaut de traitement, cette condition peut entraîner une impuissance permanente, on doit aviser les patients de la gravité de cet état et d’obtenir des soins médicaux immédiats (voir EFFETS INDÉSIRABLES, Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation).
Populations particulières
Femmes enceintes :
L’emploi de chlorhydrate d’alfuzosine n’est pas indiqué ni recommandé chez les femmes. On n’a pas observé d’effet toxique pour l’embryon ni d'effet tératogène chez le rat ou le lapin avec le chlorhydrate d’alfuzosine. Le chlorhydrate d’alfuzosine n’a pas modifié les paramètres de fertilité chez le mâle ou la femelle, ni ceux de parturition, de lactation et de développement des petits.
Femmes qui allaitent :
L’emploi de chlorhydrate d’alfuzosine n’est pas indiqué ni recommandé chez les femmes. On ne sait pas si le médicament est excrété dans le lait maternel humain.
Pédiatrie (< 18 ans) :
L’emploi de chlorhydrate d’alfuzosine n’est pas indiqué chez les enfants.
Gériatrie (> 65 ans) :
Il n’y a pas d’augmentation des paramètres pharmacocinétiques (Cmax et ASC) chez les hommes âgés par rapport aux valeurs observées chez les hommes volontaires en bonne santé. Les concentrations minimales d’alfuzosine présentent cependant une corrélation positive avec l’âge. Les concentrations chez les sujets ≥ 75 ans sont environ 35 % plus élevées que celles constatées chez les patients < 65 ans. Aucune différence globale au niveau de l’innocuité ou de l’efficacité n’a été observée lorsque le chlorhydrate d’alfuzosine a été administré à la dose thérapeutique (10 mg une fois par jour) à des patients âgés de plus de 65 ans, mais une plus grande sensibilité chez certains individus plus âgés ne peut pas être exclue (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les étourdissements et les maux de tête ont été les effets indésirables les plus fréquents chez les patients prenant du chlorhydrate d’alfuzosine. Le chlorhydrate d’alfuzosine a été associé à une faible incidence de symptômes posturaux. Comme avec tout autre antagoniste α1-adrénergique, il existe un risque de syncope.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables au médicament qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des réactions indésirables liées aux médicaments et pour l’estimation des taux.
Les données dont on dispose sur l’innocuité du médicament proviennent des essais cliniques contrôlés par placebo menés auprès de 1 608 hommes atteints d’HBP. Le profil d’innocuité du chlorhydrate d’alfuzosine dans l’étude ALFAUR, qui comportait 363 patients souffrant de rétention urinaire aiguë due à l’HBP, était similaire au profil d’innocuité signalé lors d’études antérieures sur l’HBP.
Dans les études sur l'HBP, 4 % des patients prenant des comprimés de chlorhydrate d’alfuzosine à 10 mg ont abandonné l’étude en raison d’événements indésirables, contre 3 % des patients du groupe placebo. Les étourdissements et les maux de tête ont été les causes les plus fréquentes d’abandon dans chaque groupe, quoique aucun symptôme n’était, à lui seul, prédominant. Le taux d’abandon était similaire dans le groupe sous chlorhydrate d’alfuzosine après un usage de longue durée, un an au maximum, lors des études de prolongation ouvertes.
Le tableau 1 résume les événements indésirables survenus durant le traitement chez ≥ 2 % des patients recevant du chlorhydrate d’alfuzosine ou un placebo durant 3 essais d’une durée de 3 mois. En général, les événements indésirables observés lors d’un usage de longue durée survenaient à une fréquence similaire et étaient semblables à ceux décrits ci-dessous pour les essais de 3 mois.
Tableau 1 – Événements indésirables survenus durant le traitement chez ≥ 2 % des patients atteints d’HBP recevant du chlorhydrate d’alfuzosine ou un placebo lors des études cliniques de 3 mois contrôlées par placebo
| Événement indésirable | Placebo (N = 678) | Chlorhydrate d’alfuzosine (N = 473) |
Troubles généraux et touchant le point d’administration Fatigue a | 12 (1,8 %) | 13 (2,7 %) |
Appareil locomoteur et tissus conjonctifs Troubles articulairesb | 15 (2,2 %) | 10 (2,1 %) |
Infections et infestations Infection des voies respiratoires supérieures c | 23 (3,4 %) | 29 (6,1 %) |
Système nerveux Étourdissements d Céphalées | 19 (2,8 %) 12 (1,8 %) | 27 (5,7 %) 14 (3,0 %) |
a
Y compris la fatigue et l’asthénie
b
Y compris l’arthrite, l’arthrose, l’arthropathie, l’aggravation de l’arthrite, l’arthralgie et la bursite c
Y compris les infections des voies respiratoires supérieures, la rhinite, la sinusite, la laryngite et la pharyngite d
Y compris les étourdissements et les malaises
Effets indésirables peu courants du médicament observés au cours des essais cliniques
Voici les événements indésirables, signalés chez 1 % à 2 % des patients recevant du chlorhydrate d’alfuzosine ou un placebo :
Tableau 2 – Événements indésirables survenus durant le traitement chez 1 % à 2 % des patients atteints d’HBP traités par le chlorhydrate d’alfuzosine ou un placebo lors des études cliniques de 3 mois contrôlées par placebo
| Événement indésirable | Placebo (N= 678) | Chlorhydrate d’alfuzosine (N= 473) | ||
Appareil digestif Douleurs abdominales | 7 (1,0) | 7 (1,5) | ||
| Dyspepsie | 7 (1,0) | 6 (1,3) | ||
| Constipation | 3 (0,4) | 5 (1,1) | ||
| Nausées | 4 (0,6) | 5 (1,1) | ||
Troubles généraux et touchant le point d’administration Symptômes pseudogrippaux | 14 (2,1) | 9 (1,9) | ||
| Douleur | 4 (0,6) | 7 (1,5) | ||
| Infections et infestations Bronchite | 5 (0,7) | 7 (1,5) | ||
Blessures, empoisonnement et complications liées aux interventions Blessures infligéesa | 3 (0,4) | 6 (1,3) |
| Événement indésirable | Placebo (N= 678) | Chlorhydrate d’alfuzosine (N= 473) | ||
Appareil locomoteur et tissus conjonctifs Dorsalgieb | 11 (1,6) | 7 (1,5) | ||
Appareil reproducteur et glandes mammaires Impuissance | 4 (0,6) | 7 (1,5) |
a Y compris les morsures et les blessures infligées b Y compris la névralgie sciatique, la névralgie, la neuropathie, le mal de dos et les lésions de déplacement du disque lombaire
Appareil reproducteur et glandes mammaires
L’impuissance et les autres troubles de la fonction sexuelle sont couramment associés à l’emploi d’autres antagonistes alpha1-adrénergiques. Toutefois, avec le chlorhydrate d’alfuzosine, il y a eu des effets minimes en matière de troubles de la fonction sexuelle ou éjaculatoire et on n’a pas signalé de priapisme au cours des études cliniques. De même, aucun patient n’a interrompu le traitement par le chlorhydrate d’alfuzosine à la suite de troubles de l’éjaculation. L’incidence rapportée de troubles de l’éjaculation n’était pas en rapport avec le médicament à l’étude et correspondait à l’incidence rapportée dans la population non traitée.
Le chlorhydrate d’alfuzosine n’a pas été associé à des effets délétères sur la fonction sexuelle.
Appareil cardiovasculaire
Arythmies auriculaires
On a signalé au total 47 cas d’arythmie auriculaire potentielle avec l’emploi d’alfuzosine, peu importe la préparation utilisée. Vingt-neuf (29) de ces cas d’arythmie étaient des fibrillations auriculaires. Au cours de 13 études cliniques à double insu, 2 881 patients ont été traités par l’alfuzosine (toutes préparations confondues), et 15 cas (0,5 %) d’arythmie auriculaire potentielle ont été relevés. Six (6) de ces cas d’arythmie (0,2 %) étaient des fibrillations auriculaires. Étant donné que la fibrillation auriculaire a également été observée chez d’autres utilisateurs d’antagonistes alpha1-adrénergiques, il est possible que la fibrillation auriculaire survenant chez les utilisateurs d’alfuzosine soit attribuable à un effet de classe des antagonistes alpha1adrénergiques.
Système vasculaire
Signes et symptômes d’orthostatisme dans les études cliniques
Le nombre de patients présentant des symptômes d’orthostatisme figure au tableau 3.
Tableau 3 – Nombre (%) de patients atteints d’HBP présentant des symptômes potentiellement liés à l’orthostatisme lors des études cliniques de 3 mois contrôlées par placebo.
| Symptômes | Placebo (N= 678) | chlorhydrate d’alfuzosine (N= 473) |
| Étourdissements | 19 (2,8 %) | 27 (5,7 %) |
| Hypotension ou hypotension orthostatique | 0 | 2 (0,4 %) |
| Syncope | 0 | 1 (0,2 %) |
Des tests multiples des variations de la pression artérielle ou de l’hypotension orthostatique ont été effectués dans les trois études contrôlées par placebo. On a considéré que les résultats de ces tests étaient positifs pour la diminution de la pression artérielle si (1) la pression artérielle systolique en décubitus était ≤ 90 mm Hg avec une diminution ≥ 20 mm Hg par rapport à la valeur de départ ou si (2) la pression artérielle diastolique en décubitus était ≤ 50 mm Hg avec une diminution ≥ 15 mm Hg par rapport à la valeur de départ, ou les deux. On a considéré que les résultats de ces tests étaient positifs dans le cas de l’hypotension orthostatique en cas de diminution de la pression artérielle systolique ≥ 20 mm Hg lors du passage de la position couchée à la station debout lors des tests orthostatiques. Comme on le voit au tableau 4, le pourcentage de patients dont les résultats étaient positifs à l’une ou l’autre des consultations était de 7,7 % dans le groupe placebo et de 6,6 % avec le chlorhydrate d’alfuzosine.
Tableau 4 – Nombre (%) de patients atteints d’HBP présentant une baisse cliniquement significative de la pression artérielle à une visite, lors des études cliniques de 3 mois contrôlées par placebo.
| Changement cliniquement significatif | Placebo (N= 674) | Chlorhydrate d’alfuzosine (N= 469) |
| Baisse de la pression artérielle systolique | 0 | 1 (0,2 %) |
| Baisse de la pression artérielle diastolique | 3 (0,4 %) | 4 (0,9 %) |
| Test orthostatique positif | 52 (7,7 %) | 31a (6,6 %) |
a N = 471
On a mesuré la pression artérielle chez un sous-ensemble de patients de l’étude 1, ceci de 12 à 16 heures après la première dose, afin d’évaluer le risque d’apparition d’une hypotension orthostatique. Chez aucun des 35 patients traités par le chlorhydrate d’alfuzosine, on n’a observé de test positif concernant un changement de pression artérielle systolique, diastolique ou lié à l'orthostatisme.
On n’a observé aucune influence de l’âge sur l’incidence globale de patients signalant des événements indésirables dans le groupe recevant le chlorhydrate d’alfuzosine; les patients âgés (≥ 65 ans) n’ont pas éprouvé davantage d’événements indésirables associés à la vasodilatation que les patients plus jeunes (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation
Les effets indésirables suivants ont aussi été signalés dans le cadre de la pharmacovigilance.
Voici les normes de fréquence utilisées : très courant (≥ 10 %); courant (≥ 1 % et < 10 %); peu courant (≥ 0,1 % et < 1 %); rare (≥ 0,01 % et < 0,1 %) et très rare : (< 0,01 %).
Sang et système lymphatique :
Des cas de thrombocytopénie ont été signalés.
Appareil cardiovasculaire :
Peu courant : tachycardie
Très rare : angine de poitrine chez les patients déjà atteints d'une coronaropathie (voir aussi la section MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). Des cas isolés d’allongement de l’intervalle QT ou d’arythmie ventriculaire (incluant torsade de pointes, tachycardie ventriculaire et fibrillation ventriculaire) ont été rapportés en notification spontanée, particulièrement chez des patients présentant des maladies cardiovasculaires préexistantes. Toutefois, la relation de cause à effet entre ces réactions et l’emploi de chlorhydrate d’alfuzosine n'a pas été clairement établie compte tenu de la présence de troubles cardiaques sous-jacents, de la prise concomitante d’autres médicaments ou de la non-disponibilité de données électrocardiographiques (ECG) enregistrées avant le début du traitement.
Des cas de fibrillation auriculaire ont été signalés.
Système vasculaire :
Peu courant : bouffées congestives, hypotension (orthostatique).
Appareil digestif :
Courant : nausée, douleur abdominale, vomissements
Peu courant : diarrhée
Troubles généraux et touchant le point d’administration :
Courant : asthénie
Peu courants : œdème, douleur thoracique
Oreille et labyrinthe :
Peu courants : vertiges
Yeux :
Des cas de syndrome peropératoire de ramollissement de l'iris (SPRI) ont été signalés (voir la section MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle).
Fonction hépatique/biliaire :
On a rapporté des cas de lésions hépatocellulaires et de cholestase chez certains patients.
Troubles du système nerveux :
Le risque de troubles ischémiques cérébraux chez les patients souffrant de troubles circulatoires cérébraux préexistants peut être envisagé en raison du fait qu’une hypotension peut se développer en réponse à l’administration d’alfuzosine.
Courant : évanouissements, étourdissements, céphalées
Peu courants : syncope, vertiges
Appareil respiratoire, thorax et médiastin :
Peu courant : rhinite
Appareil reproducteur et troubles mammaires :
Priapisme (voir MISES EN GARDE ET PRÉCAUTIONS, Système reproducteur).
Peau et tissus sous-cutanés :
Peu courants : éruptions cutanées, prurit
Très rares : urticaire, œdème de Quincke
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le chlorhydrate d’alfuzosine n’exerce un effet inducteur ou inhibiteur sur aucune des principales enzymes hépatiques intervenant dans le métabolisme des autres médicaments.
Le CYP3A4 est la principale enzyme hépatique isoforme impliquée dans le métabolisme du chlorhydrate d’alfuzosine.
La prise d’inhibiteurs puissants du CYP3A4 comme le kétoconazole, l'itraconazole et le ritonavir augmente les concentrations sanguines de chlorhydrate d’alfuzosine et l’exposition au médicament (ASC). Par conséquent, on ne doit pas administrer de chlorhydrate d’alfuzosine en association avec ces agents (voir la section CONTRE-INDICATIONS). Pour plus de détails sur l’augmentation des concentrations sanguines de chlorhydrate d’alfuzosine, voir la section Interactions médicament-médicament. Comme il ne s’agit que d’une liste partielle, on recommande au médecin de consulter la littérature scientifique actuelle portant sur les autres inhibiteurs compétitifs du CYP3A4 avant de prescrire du chlorhydrate d’alfuzosine conjointement avec ces autres médicaments car une augmentation des concentrations sanguines de chlorhydrate d’alfuzosine pourrait survenir.
On ignore comment l’exposition combinée de tout médicament métabolisé par l’enzyme hépatique isoforme CYP3A4 (comme les antagonistes alpha1-adrénergiques modernes) et de préparations à base de plantes médicinales (en particulier le millepertuis et le chardon-Marie), ou encore de jus de pamplemousse, peut influer sur l’efficacité globale et les effets indésirables de ces médicaments. Il faut donc user de prudence lors de la prise combinée de ces substances.
La prudence est de mise lorsque le chlorhydrate d’alfuzosine est prescrit en association avec des antihypertenseurs (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et Interactions médicament-médicament, Agents cardiovasculaires).
Interactions médicament-médicament
Agents anti-infectieux
Imidazole
Kétoconazole
Le CYP3A4 est la principale enzyme hépatique impliquée dans le métabolisme du chlorhydrate d’alfuzosine. Le kétoconazole est un puissant inhibiteur du CYP3A4. L’administration répétée d'une dose quotidienne de 200 mg de kétoconazole durant 7 jours, a eu pour effet d'augmenter la Cmax et l’ASCfinale du chlorhydrate d’alfuzosine respectivement de 2,11 fois et de 2,46 fois après l’administration d’une dose unique de 10 mg de chlorhydrate d’alfuzosine non à jeun. Aucune modification des autres paramètres, comme le tmax et le t1/2, n’a été observée. L'administration répétée de kétoconazole à la dose quotidienne de 400 mg pendant 8 jours a eu pour effet d'augmenter la Cmax du chlorhydrate d’alfuzosine de 2,3 fois, et l'ASCfinale et l'ASC de 3,2 et 3,0 fois respectivement.
Agents cardiovasculaires
Antagonistes alpha1-adrénergiques
Il ne faut pas administrer de chlorhydrate d’alfuzosine en association avec d’autres antagonistes alpha1- adrénergiques (voir la section CONTRE-INDICATIONS).
Anticoagulants
Warfarine
Les interactions médicamenteuses potentielles entre le chlorhydrate d’alfuzosine et la warfarine ont fait l’objet d’essais cliniques. Les résultats montrent que le chlorhydrate d’alfuzosine peut être prescrit en association avec la warfarine sans risque d’interactions.
Bêtabloquants
Aténolol
Les interactions médicamenteuses potentielles entre le chlorhydrate d’alfuzosine et l’aténolol ont fait l’objet d’essais cliniques. Les résultats montrent que le chlorhydrate d’alfuzosine peut être utilisé conjointement avec l’aténolol en prenant en considération les effets hypotenseurs particuliers aux médicaments de cette classe.
Bloqueurs des canaux calciques
Diltiazem
L’administration concomitante répétée de 240 mg/jour de diltiazem, un inhibiteur du CYP3A4 de puissance moyenne, et de 7,5 mg/jour d’alfuzosine (équivalant à l’exposition avec le chlorhydrate d’alfuzosine) a fait augmenter la Cmax et l’ASC0-24 de l’alfuzosine de 1,5 et 1,3 fois respectivement. L’alfuzosine a fait augmenter la Cmax et l’ASC0-12 du diltiazem de 1,4 fois. On n’a pas observé de modification de la pression artérielle.
Glucosides cardiotoniques
Digoxine
L’administration répétée de chlorhydrate d’alfuzosine et de digoxine pendant 7 jours n’a influé sur la pharmacocinétique à l’état d’équilibre d’aucun de ces deux agents.
Diurétiques
Hydrochlorothiazide
Les interactions médicamenteuses potentielles entre le chlorhydrate d’alfuzosine et l’hydrochlorothiazide ont fait l’objet d’essais cliniques. Les résultats montrent que le chlorhydrate d’alfuzosine peut être prescrit en association avec l’hydrochlorothiazide sans risque d’interactions.
Dérivés nitrés
Le chlorhydrate d’alfuzosine doit être prescrit avec prudence en association avec des dérivés nitrés.
Agents gastro-intestinaux
Antagoniste des récepteurs H2 de l'histamine
Cimétidine
Les interactions médicamenteuses potentielles entre le chlorhydrate d’alfuzosine et la cimétidine ont fait l’objet d’essais cliniques. Les résultats montrent que le chlorhydrate d’alfuzosine peut être prescrit en association avec la cimétidine sans risque d’interactions.
Agents agissant sur la fonction sexuelle
Inhibiteur de la phosphodiestérase de type 5 (PDE5) spécifique du guanosine monophosphate cyclique (GMPc)
En raison des effets vasodilatateurs des alphabloquants et des inhibiteurs de la PDE5, les patients traités par un alphabloquant doivent être stables sur le plan hémodynamique avant qu’un traitement par un inhibiteur de la PDE5 puisse être amorcé.
Tadalafil
Les interactions médicamenteuses potentielles entre le chlorhydrate d’alfuzosine et le tadalafil ont fait l’objet d’un essai clinique. Les résultats montrent qu'il n'y a pas d'interaction hémodynamique importante sur le plan clinique entre le chlorhydrate d’alfuzosine administré quotidiennement à la dose de 10 mg et le tadalafil administré à la dose de 20 mg. Le chlorhydrate d’alfuzosine peut donc être prescrit en association avec le tadalafil.
Sildénafil
L’effet du chlorhydrate d’alfuzosine à 10 mg administré en association avec le sildénafil dosé à
100 mg sur l’intervalle QT/QTc a fait l’objet d’une étude électrophysiologique (voir la section
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie,
Électrocardiographie).
Vardénafil
L’interaction médicamenteuse potentielle entre le chlorhydrate d’alfuzosine et le vardénafil n’a pas été étudiée dans le cadre d’un essai clinique.
Interactions médicament-aliment
Le chlorhydrate d’alfuzosine doit être pris après un repas.
On ignore comment l’exposition combinée du médicament et de jus de pamplemousse peut influer sur l’efficacité globale et les effets indésirables du médicament. Il faut donc user de prudence lors de la prise combinée de ces substances.
Interactions médicament-herbe médicinale
Les interactions avec les produits à base d'herbes médicinales n'ont pas été documentées. On ignore comment l’exposition combinée du médicament et de préparations à base de plantes médicinales (en particulier le millepertuis et le chardon-Marie) peut influer sur l’efficacité globale et les effets indésirables du médicament. Il faut donc user de prudence lors de la prise combinée de ces substances.
Effets du médicament sur les essais de laboratoire
Le traitement par le chlorhydrate d’alfuzosine pendant une période allant jusqu’à 12 mois n’a produit aucun changement clinique significatif dans les résultats de l’analyse d’urine, des examens biochimiques et hématologiques courants, ainsi que de l’antigène prostatique spécifique (APS).
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
Hyperplasie bénigne de la prostate : La posologie recommandée est de 1 comprimé de 10 mg de chlorhydrate d’alfuzosine par jour, à prendre tous les jours après le même repas.
Rétention urinaire aiguë : La posologie recommandée est de 1 comprimé de 10 mg de chlorhydrate d’alfuzosine par jour après un repas, à partir du premier jour de cathétérisme jusqu’après l’enlèvement du cathéter, à moins que ne se produise une récidive de la rétention urinaire aiguë ou une évolution de la maladie.
Administration
Il faut avaler le comprimé entier. Tout autre mode d’administration, soit en croquant, écrasant, mâchant ou réduisant en poudre le comprimé, doit être interdit. Cette manière de faire peut provoquer une libération et une absorption inappropriées du médicament et, de ce fait, amener des réactions indésirables précoces.
SURDOSAGE
En cas d’hypotension consécutive à un surdosage de chlorhydrate d’alfuzosine, l’instauration de mesures de soutien de l’appareil cardiovasculaire est de la plus haute importance : le patient devrait être hospitalisé. On peut relever la pression artérielle et normaliser la fréquence cardiaque en maintenant le patient en position couchée. Si cette mesure est insuffisante, il faut alors envisager l’administration de liquides par voie intraveineuse. Au besoin, il faut administrer ensuite un vasopresseur et surveiller la fonction rénale et, si nécessaire, instaurer des mesures de soutien de cette fonction. Le chlorhydrate d’alfuzosine se lie aux protéines plasmatiques à raison de 87 % (de 82 % à 90 %) et, par conséquent, la dialyse peut s’avérer inutile.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
Le chlorhydrate d’alfuzosine, qui est indiqué pour le traitement de l’hyperplasie bénigne de la prostate (HBP) et comme traitement adjuvant au cathétérisme urétral dans les cas de rétention urinaire aiguë associée à l’HBP et lors de la prise en charge du patient après le retrait du cathéter, est un antagoniste urosélectif des récepteurs alpha1-adrénergiques postsynaptiques que l’on trouve dans la prostate, le bas-fond de la vessie, le col de la vessie, la capsule de la prostate et l’urètre prostatique.
Pharmacodynamique
Les signes cliniques de l’hyperplasie bénigne de la prostate sont imputables à l’obstruction de l’évacuation de la vessie provoquée par des facteurs anatomiques (statiques) et fonctionnels (dynamiques). Le facteur statique est lié à une augmentation du volume de la prostate pouvant ne pas provoquer de symptômes. Le facteur dynamique est surtout lié à une augmentation de la tonicité du muscle lisse dans la prostate, la capsule de la prostate, le bas-fond de la vessie, le col de la vessie et l’urètre prostatique. Cette augmentation de la tonicité est régulée par l’activation des récepteurs alpha1-adrénergiques et produit une augmentation de la résistance à la miction urinaire et des symptômes de l’HBP, comme le retard à la miction, un jet mictionnel faible et discontinu, une miction impérieuse et un écoulement postmictionnel, ainsi qu’une excrétion plus fréquente, spécialement la nuit. Le chlorhydrate d’alfuzosine bloque les récepteurs alpha1adrénergiques entraînant une décontraction de la musculature lisse du col de la vessie et de la prostate.
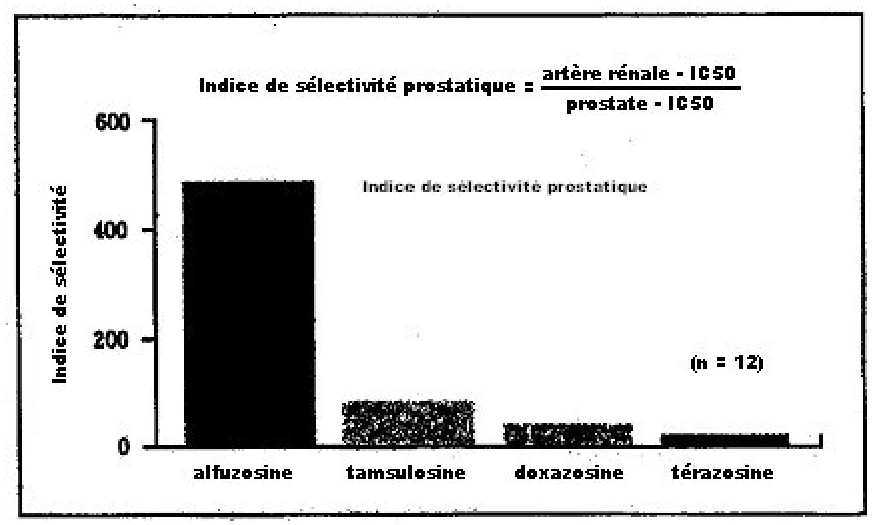
Lors des études chez l’animal, on a montré que l’alfuzosine était dotée d’une urosélectivité fonctionnelle, diminuant sélectivement la pression de l’artère urétrale plutôt que la pression artérielle. Comme on le voit sur la figure ci-dessous, lors des essais in vitro sur des échantillons tissulaires humains, l’alfuzosine a exercé un effet antagoniste préférentiel sur les récepteurs alpha1-adrénergiques des cellules prostatiques par rapport à ceux des cellules de l’artère rénale.
Figure 1 : Indice de sélectivité prostatique
Lors d’autres études cliniques contrôlées par placebo menées chez des patients atteints d’HBP, on a démontré que le chlorhydrate d’alfuzosine avait les propriétés suivantes :
- il augmente de manière significative le débit urinaire maximal (Qmax) de 30 %, effet qui s’observe dès la première dose
- il diminue de manière significative la tonicité du détrusor et augmente la capacité de la vessie
- il réduit de manière significative le volume urinaire résiduel.
Ces effets urodynamiques avantageux aboutissent à une atténuation des symptômes obstructifs et irritatifs des voies urinaires inférieures sans effet néfaste sur la fonction sexuelle. On a également assisté à une amélioration significative de 33 % de l’indice de la qualité de la vie chez les patients recevant du chlorhydrate d’alfuzosine.
On a aussi démontré que l’efficacité de l’alfuzosine sur le débit urinaire maximal ainsi que son effet restreint sur la tension artérielle sont liés au profil pharmacocinétique de l’alfuzosine dosé à 10 mg, 1 fois par jour. De plus, son efficacité sur le débit urinaire maximal se maintient jusqu’à 24 heures après la prise du médicament.
On a observé une réduction de la fréquence de rétention urinaire aiguë chez les patients traités par l’alfuzosine par rapport à ceux non traités.
Électrocardiographie
Les effets sur l’intervalle QT/QTc de l’alfuzosine administrée en dose unique à 10 mg et à 40 mg ont été évalués au cours d’un essai à double insu randomisé de type croisé, contrôlé par un placebo et un témoin positif (moxifloxacine à 400 mg), mené chez 45 sujets sains de sexe masculin, de race blanche, âgés de 19 à 45 ans. La dose maximale de 40 mg d’alfuzosine a été évaluée parce qu’elle permet d’atteindre des concentrations sanguines de médicament plus élevées que celles obtenues lors de l’administration concomitante de chlorhydrate d’alfuzosine et de kétoconazole (inhibiteur du CYP3A4) dosé à 400 mg. Les intervalles QT/QTc ont été obtenus à partir d’ECG mesurés sur 12 dérivations, effectués de 2 à 12 h suivant l’administration des traitements. Le tableau 5 ci-dessous décrit brièvement l’effet moyen et l’effet maximal moyen des différents traitements sur la fréquence cardiaque et sur l’intervalle QT corrigé (QTc) au moyen de diverses formules de correction (formule de Bazett [QTcB], formule de Fridericia [QTcF] et formule de correction propre à une population [QTcN]). On observe une diminution des valeurs de l’intervalle QTc selon la séquence suivante : QTcB → QTcF → QTcN, démontrant l’importance d’utiliser la formule appropriée pour réduire au minimum la surestimation biaisée des valeurs liées aux fréquences cardiaques élevées. Pendant l’étude, l’augmentation maximale moyenne de la fréquence cardiaque a atteint 3,69 et 5,45 battements/minute avec les doses de 10 mg et de 40 mg d’alfuzosine respectivement, alors qu’elle n’a été que de 2,85 battements/minute lors de l’administration de la moxifloxacine.
Tableau 5 – ECG sur 12 dérivations : Augmentation moyenne de la fréquence cardiaque (FC) et de l’intervalle QTc entre 7 et 11 h suivant l’administration du traitement et augmentation maximale moyenne de la FC et du QTc après ajustement en fonction des valeurs initiales et de celles obtenues avec le placebo au cours de la période d’observation s’étendant de 2 à 12 h après l’administration du traitement
| Variation moyenne | Analyse de la variation maximale des valeurs appariées dans le temps (ajustées selon la méthode « bootstrap ») | |||||||||||
| Paramètre | Traitement | Variation moyenne des valeurs initiales par rapport à celles obtenues avec le placebo | IC de 95 % (limite supérieure) | Estimation de la variation maximale moyenne des valeurs appariées dans le temps | IC de 95 % (limite supérieure) | |||||||
| FC (bpm) | Alfuzosine 10 mg | 1,5 | 3,0 | 3,69 | 5,83 | |||||||
| Variation moyenne | Analyse de la variation maximale des valeurs appariées dans le temps (ajustées selon la méthode « bootstrap ») | |||||||||||
| Paramètre | Traitement | Variation moyenne des valeurs initiales par rapport à celles obtenues avec le placebo | IC de 95 % (limite supérieure) | Estimation de la variation maximale moyenne des valeurs appariées dans le temps | IC de 95 % (limite supérieure) | |||||||
| Alfuzosine 40 mg | 3,7 | 5,2 | 5,45 | 7,06 | ||||||||
| Moxifloxacine* | 1,5 | 3,0 | 2,85 | 4,26 | ||||||||
| QTcB (msec) | Alfuzosine 10 mg | 3,3 | 6,9 | 6,08 | 9,59 | |||||||
| Alfuzosine 40 mg | 10,8 | 14,4 | 13,27 | 16,71 | ||||||||
| Moxifloxacine* | 11,9 | 15,6 | 12,57 | 16,12 |
| QTcF (msec) | ||||
| Alfuzosine 10 mg | 1,6 | 4,3 | 4,01 | 6,68 |
| Alfuzosine 40 mg | 6,9 | 9,5 | 10,73 | 13,49 |
| Moxifloxacine* | 10,3 | 13,0 | 11,17 | 14,06 |
| QTcN (msec) | ||||
| Alfuzosine 10 mg | 0,5 | 3,0 | 2,74 | 5,27 |
| Alfuzosine 40 mg | 4,6 | 7,0 | 9,30 | 12,14 |
| Moxifloxacine* | 9,4 | 11,9 | 10,78 | 13,67 |
- * Témoin positif
L’effet maximal moyen exercé sur l’intervalle QTcN semble avoir été plus marqué avec la dose de 40 mg d’alfuzosine qu’avec celle de 10 mg. Par contre, l’effet engendré par la plus forte dose d’alfuzosine (soit 4 fois la dose thérapeutique) n’a pas été aussi prononcé que celui observé lors de l’administration du témoin actif (la moxifloxacine) à sa dose thérapeutique.
Une autre étude a été réalisée pour évaluer l’effet de l’alfuzosine à 10 mg administrée en concomitance avec un médicament produisant un effet d’ampleur comparable sur l’intervalle QT. L’essai en question, randomisé de type croisé à 5 permutations, contrôlé par un placebo et un témoin positif (moxifloxacine à 400 mg), a été mené à double insu auprès de 39 sujets sains de sexe masculin, de race blanche, âgés de 19 à 46 ans. On a mesuré l’intervalle QT/QTc sur des ECG enregistrés sur 12 dérivations effectués de la 4e à 12e h suivant la prise du médicament. Les effets maximaux moyens exercés par les divers agents sur la fréquence cardiaque et sur l’intervalle QT sont issus d’une analyse de la variation des valeurs appariées dans le temps, ajustées par rapport à celles obtenues avec le placebo. Au cours de cette étude, l’allongement maximal moyen de l’intervalle QTcN obtenu avec l’alfuzosine à 10 mg administrée en monothérapie a été de 4,41 ms (limite supérieure de l’IC de 95 % : 7,09 ms), comme l’indique le tableau 6 ci-dessous. On note également que l’association alfuzosine-sildénafil a produit un effet plus marqué sur l’intervalle QT/QTc que chacun de ces traitements administrés seuls. Cet allongement maximal moyen de 8,27 ms (limite supérieure de l’IC de 95 % : 10,90 ms) de l’intervalle QTcN ne représente toutefois qu’un effet additif. En outre, bien que l’essai ne visait pas à établir de comparaisons statistiques directes entre les différents agents, l’effet exercé par cette association médicamenteuse sur l’intervalle QTcN s’est révélé moindre que celui observé avec le témoin positif, la moxifloxacine (400 mg, 11,44 ms [limite supérieure de l’IC de 95 % : 14,01 ms]). Les résultats de l’essai montrent également une augmentation statistiquement significative de la fréquence cardiaque moyenne [+4 bpm; p < 0,0001] avec l’association alfuzosine-sildénafil.
Tableau 6 – ECG sur 12 dérivations : Augmentation moyenne de la fréquence cardiaque (FC) et de l’intervalle QTc entre 7 et 10 h suivant l’administration du traitement et augmentation maximale moyenne de la FC et du QTc après ajustement en fonction des valeurs initiales et de celles obtenues avec le placebo au cours de la période d’observation s’étendant de 4 à 12 h après l’administration du traitement
| Variation moyenne | Analyse de la variation maximale des valeurs appariées dans le temps (ajustées selon la méthode « bootstrap ») | ||||||||||||
| Paramètre | Traitement | Variation moyenne des valeurs initiales par rapport à celles obtenues avec le placebo | IC de 95 % (limite supérieure) | Estimation de la variation maximale moyenne des valeurs appariées dans le temps | IC de 95 % (limite supérieure) | ||||||||
| FC (bpm) | Alfuzosine, 10 mg | 1,1 | 2,9 | 3,78 | 5,54 | ||||||||
| Alfuzosine + sildénafil | 4,0 | 5,8 | 5,53 | 7,25 | |||||||||
| Sildénafil, 100 mg | 1,4 | 3,2 | 2,13 | 3,82 | |||||||||
| Moxifloxacine* | 1,3 | 3,2 | 2,80 | 4,39 | |||||||||
| QTcB (ms) | Alfuzosine, 10 mg | 5,0 | 8,8 | 7,49 | 10,68 | ||||||||
| Alfuzosine + sildénafil | 13,3 | 17,1 | 14,99 | 18,35 | |||||||||
| Sildénafil, 100 mg | 6,3 | 10,1 | 7,85 | 11,30 | |||||||||
| Moxifloxacine* | 9,4 | 13,2 | 17,18 | 20,72 | |||||||||
| QTcF (ms) | Alfuzosine, 10 mg | 3,7 | 6,6 | 5,72 | 8,19 | ||||||||
| Alfuzosine + sildénafil | 9,5 | 12,4 | 10,47 | 12,97 | |||||||||
| Sildénafil, 100 mg | 4,8 | 7,7 | 6,40 | 8,97 | |||||||||
| Moxifloxacine* | 7,8 | 10,7 | 13,80 | 16,48 | |||||||||
| QTcN (ms)** | Alfuzosine, 10 mg | 2,2 | 5,1 | 4,41 | 7,09 | ||||||||
| Alfuzosine + sildénafil | 7,0 | 10,0 | 8,27 | 10,90 | |||||||||
| Sildénafil, 100 mg | 3,5 | 6,4 | 5,26 | 7,87 | |||||||||
| Moxifloxacine* | 6,5 | 9,4 | 11,44 | 14,01 | |||||||||
- * Témoin positif
** Seules les valeurs de l’intervalle QTcNi (l’intervalle QT modifié à l’aide d’une formule de correction individuelle) étaient disponibles aux fins de l’analyse de la variation moyenne
L’allongement de l’intervalle QT/QTc n’ayant pas été étudié chez des patients atteints d’hyperplasie bénigne de la prostate (HBP), on ne dispose d’aucune donnée de cette nature pour ce groupe de patients. Ceux-ci peuvent souffrir d’autres affections et ainsi présenter un risque accru d’allongement de l’intervalle QT attribuable à des facteurs de risque concomitants ou à la présence de troubles cardiovasculaires. Ainsi, selon l’état du patient, le médecin devra envisager la réalisation d’ECG afin de déceler toute anomalie éventuelle pendant le traitement.
Concentration plasmatique d’alfuzosine (ng/ml)
Pharmacocinétique
Le comprimé de chlorhydrate d’alfuzosine est fabriqué selon le système GEOMATRIXMD, une technologie brevetée de libération prolongée visant à offrir une libération prolongée et constante de l’ingrédient actif, permettant une seule administration quotidienne. Les propriétés pharmacocinétiques de ce système ont été étudiées chez des volontaires adultes en santé après une seule administration, des administrations multiples, ou les deux, de doses journalières allant de
7,5 mg à 30 mg, ainsi que chez des patients atteints d’HBP à des doses allant de 7,5 mg à 15 mg.
Absorption
La biodisponibilité est réduite lorsque le chlorhydrate d’alfuzosine est pris à jeun. On obtient un profil pharmacocinétique constant lorsque le chlorhydrate d’alfuzosine est administré après un repas. Un pic moyen de concentration plasmatique de 12,3 ± 6,6 ng/mL est atteint de 6 à 14 heures après la prise d’une dose unique.
Après un repas et à la suite de l’administration de doses répétées, les valeurs moyennes de la Cmax et de la Cmin se chiffrent à 13,6 ± 5,6 ng/mL et à 3,1 ± 1,6 ng/mL respectivement. L’ASC0-24 moyenne est de 194 ± 75 ng.h/mL. On observe un plateau de concentration à partir de la 3e heure et jusqu’à la 14e heure, caractérisé par des concentrations supérieures à 8,1 ng/mL (Cmoyenne) pendant 11 heures.
Figure 2 : Profil de la concentration plasmatique moyenne (± écart-type) de l’alfuzosine en fonction du temps après l’administration répétée de doses quotidiennes de 10 mg d’alfuzosine en comprimés à des volontaires sains d’âge moyen et de sexe masculin (N = 42)
L)
m ng/ ( on i at r
ent
onc c
a
m
as pl n i
os
uz f l
A
Temps (h)
16
12
8
4
0
0
4
8
12
16
20
24
10
mg 1 f.p.j.
Distribution :
Le volume de distribution calculé après administration intraveineuse est de 2,5 L/kg, ce qui montre une distribution dans les liquides extracellulaires de l’organisme. Le chlorhydrate d’alfuzosine est moyennement lié aux protéines plasmatiques, la fraction libre étant de 13,3 % chez les volontaires en santé. Les fractions liées à l’albumine sérique et aux α1-glycoprotéines sont de 68,2 % et 52,5 %, respectivement. L’acide salicylique, l’hydrochlorothiazide, le diltiazem, la digoxine et l’indométacine n’influent pas sur la liaison du chlorhydrate d’alfuzosine aux protéines plasmatiques chez l’humain. D’après les données in vivo, le chlorhydrate d’alfuzosine n’influe vraisemblablement pas sur le degré de liaison de ces médicaments aux protéines plasmatiques chez l’humain. On assiste à une augmentation de la fraction libre chez les insuffisants rénaux (16,8 %) et chez les patients atteints d’une affection hépatique (20,8 %).
Métabolisme :
Le chlorhydrate d’alfuzosine est métabolisé par le foie, seulement 11 % du médicament mère étant excrété sous forme inchangée dans l’urine. Les métabolites, tous inactifs, sont excrétés dans l’urine (15 % à 30 %) et dans les selles (75 % à 91 %). Le chlorhydrate d’alfuzosine est métabolisé par trois voies métaboliques (oxydation, O-déméthylation et N-désalkylation) qui sont identiques du point de vue qualitatif à celles observées chez l’animal (rat et chien).
Le CYP3A4 est la principale enzyme hépatique isoforme impliquée dans le métabolisme de ce médicament.
Excrétion :
Après administration intraveineuse ou orale à des sujets jeunes en santé et à la population cible, l’élimination du chlorhydrate d’alfuzosine est caractérisée par une demi-vie terminale de 4,8 heures environ et une clairance totale de 0,3 L/h/kg.
La demi-vie apparente du chlorhydrate d’alfuzosine augmente, passant à 9,1 heures chez des volontaires en santé d’âge moyen et à 10,1 heures chez des volontaires âgés.
Populations particulières et états pathologiques
Gériatrie :
Par rapport aux sujets en santé d’âge moyen, les paramètres pharmacocinétiques de chlorhydrate d’alfuzosine (Cmax et ASC) n’augmentent pas chez les patients âgés. Les concentrations minimales d’alfuzosine présentent cependant une corrélation positive avec l’âge. Les concentrations chez les sujets ≥ 75 ans sont environ 35 % plus élevées que celles constatées chez les patients < 65 ans.
Insuffisance rénale :
Par rapport aux sujets dont la fonction rénale est normale, les valeurs moyennes de la Cmax et de l’ASC du chlorhydrate d’alfuzosine augmentent modérément (de 1,5 à 1,6 fois) chez les patients présentant une insuffisance rénale de degré variable, sans changement de la demi-vie d’élimination apparente. On considère que cette modification du profil pharmacocinétique n’est pas pertinente sur le plan clinique. Par conséquent, il est inutile d’ajuster la posologie.
On n’a pas évalué les effets du chlorhydrate d’alfuzosine chez les sujets présentant une insuffisance rénale terminale.
Insuffisance hépatique :
Après administration d’une dose orale unique de chlorhydrate d’alfuzosine à des patients atteints d’insuffisance hépatique grave, on assiste à un allongement de la demi-vie d’élimination. D’après les observations, les valeurs de la Cmax doublent et celles de l’ASC triplent. La biodisponibilité augmente chez ces sujets par rapport aux sujets volontaires en santé (voir la section CONTREINDICATIONS).
Insuffisance cardiaque chronique :
Le profil pharmacocinétique du chlorhydrate d’alfuzosine administré par voie intraveineuse n’est pas modifié par la présence d’une insuffisance cardiaque chronique.
ENTREPOSAGE ET STABILITÉ
Conserver à une température ambiante (entre 15 °C et 30 °C).
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a aucune directive particulière de manipulation.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
Comprimés de chlorhydrate d’alfuzosine à libération prolongée à 10 mg :
Chaque comprimé pelliculé de couleur blanche à blanc cassé, rond et biconvexe, porte l’inscription gravée ‘X’ d’un côté et ‘47’ de l’autre.
Composition
Chaque comprimé à libération prolongée renferme 10 mg de l’alfuzosine sous forme de chlorhydrate d’alfuzosine. Chaque comprimé contient également les ingrédients non médicinaux suivants : hypromellose, huile végétale hydrogénée, povidone, phosphate dibasique de calcium anhydre, carbopol, silice colloïdale anhydre, stéarate de magnésium, propylène glycol, et dioxyde de titane.
Conditionnement
Offert en plaquettes alvéolées de 100 (10x10) comprimés et en flacons de PEHD de 30, 100, 500 et de 1000 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Nom propre : | Chlorhydrate d’alfuzosine |
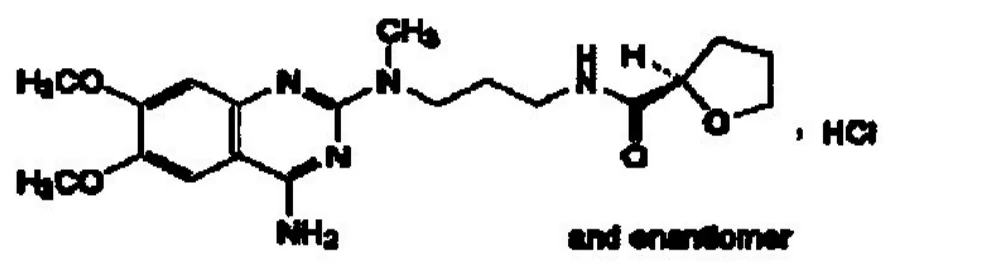
| Nom chimique : | Chlorhydrate de (R,S)-N-[3-[(4-amino-6,7-diméthoxy-2- quinazolinyle)méthyle-amino]propyle] tétrahydro-2- furancarboxamide |
Formule moléculaire et masse moléculaire : C19H28ClN5O4; 425,91 g/mol Formule développée :
Propriétés physicochimiques :
Description : Poudre cristalline blanche ou blanchâtre, légèrement hygroscopique.
Solubilité : Modérément soluble dans l'eau et dans l’alcool, pratiquement insoluble dans le chlorure de méthylène.
Constante de dissociation [pKa] : 8,1
pH : entre 4,0 et 5,5
Solubilité :
| S. No | Solvant | Solubilité (mg/ml) |
| 1. | 0,01N HCl | 375,51 |
| 2. | Tampon d'acétate pH-4,5 | 578,78 |
| 3. | Tampon de Phosphate pH-6,8 | 504,75 |
| 4. | Tampon de Phosphate pH-7,2 | 463,91 |
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude croisée à double insu, à dose unique par voie orale et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes, a été menée auprès de 38 volontaires, adultes, du sexe masculin, en bonne santé et à jeun dans le but de comparer la biodisponibilité des comprimés ALFUZOSIN (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg (À l’étude) de Sivem Produits Pharmaceutiques ULC, à celle des comprimés Xatral® (chlorhydrate d’alfuzosine) à libération prolongée 10 mg (Référence) de Sanofi-Aventis Canada Inc. Un résumé des résultats de biodisponibilité pour les 38 volontaires qui ont complétés l’étude est présenté dans le tableau suivant :
Tableau sommaire des données de biodisponibilité comparée
Alfuzosine (1 x 10 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | |||||||||||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | |||||||||
| ASC0-72 (h.ng/mL) | 150,2 159,0 (34,0) | 161,5 172,6 (35,7) | 93,0 | 83,0 – 104,3 | |||||||||
| ASCI (h.ng/mL) | 156,5 166,1 (35,2) | 168,4 180,9 (37,7) | 92,9 | 82,3 – 104,9 | |||||||||
| Cmax (ng/mL) | 10,6 11,1 (30,7) | 9,1 9,5 (28,2) | 116,0 | 107,1 – 125,6 | |||||||||
| Tmax§ (h) | 5,0 (2,0 – 10,0) | 5,0 (2,0 – 20,0) | |||||||||||
| T½$ (h) | 8,1 (37,5) | 8,0 (36,5) | |||||||||||
* Comprimés ALFUZOSIN (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg, par Sivem Produits Pharmaceutiques ULC
† Comprimés Xatral® (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg, de Sanofi-Aventis Canada Inc., achetés au Canada.
§Représenté sous forme de médiane (étendue) seulement.
$Représenté sous forme de moyenne arithmétique seulement (CV en %)
Une étude croisée à double insu, à dose unique par voie orale et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes, a été menée auprès de 39 volontaires, adultes, du sexe masculin, en bonne santé et alimentés (non à jeun) dans le but de comparer la biodisponibilité des comprimés ALFUZOSIN (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg (À l’étude) de Sivem Produits Pharmaceutiques ULC à celle des comprimés Xatral® (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg (Référence) de Sanofi-Aventis Canada Inc.
Tableau sommaire des données de biodisponibilité comparée
Alfuzosine (1 x 10 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | |||||||||||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | |||||||||
| ASC0-72 (h.ng/mL) | 266,8 284,5 (35,0) | 265,3 280,9 (31,9) | 100,6 | 94,1 – 107,5 | |||||||||
| ASCI (h.ng/mL) | 276,3 294,3 (34,9) | 272,8 288,3 (31,4) | 101,3 | 94,7 – 108,4 | |||||||||
| Cmax (ng/mL) | 18,4 20,0 (40,3) | 18,5 20,7 (52,8) | 99,9 | 89,2 – 111,9 | |||||||||
| Tmax§ (h) | 7,0 (2,0 – 14,0) | 7,0 (3,0 – 20,0) | |||||||||||
| T½$ (h) | 8,6 (26,8) | 8,0 (28,5) | |||||||||||
* Comprimés ALFUZOSIN (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg, par Sivem Produits Pharmaceutiques ULC
† Comprimés Xatral® (chlorhydrate d’alfuzosine) à libération prolongée de 10 mg, de Sanofi-Aventis Canada Inc. achetés au Canada.
§Représenté sous forme de médiane (étendue) seulement.
$Représenté sous forme de moyenne arithmétique seulement (CV en %).
Résultats d'étude
Hyperplasie bénigne de la prostate (HBP)
Quatre études de 12 semaines, contrôlées par placebo, à double insu, ont été menées avec le chlorhydrate d’alfuzosine (chlorhydrate d’alfuzosine; forme à libération prolongée) administré à raison de doses allant de 7,5 mg à 15 mg une fois par jour. Ces études regroupaient 1 949 patients présentant des signes et des symptômes d’HBP. D’après les résultats de ces études, on a choisi une dose de10 mg.
Ci-dessous figurent les résultats de deux essais consacrés à l’étude approfondie du chlorhydrate d’alfuzosine.
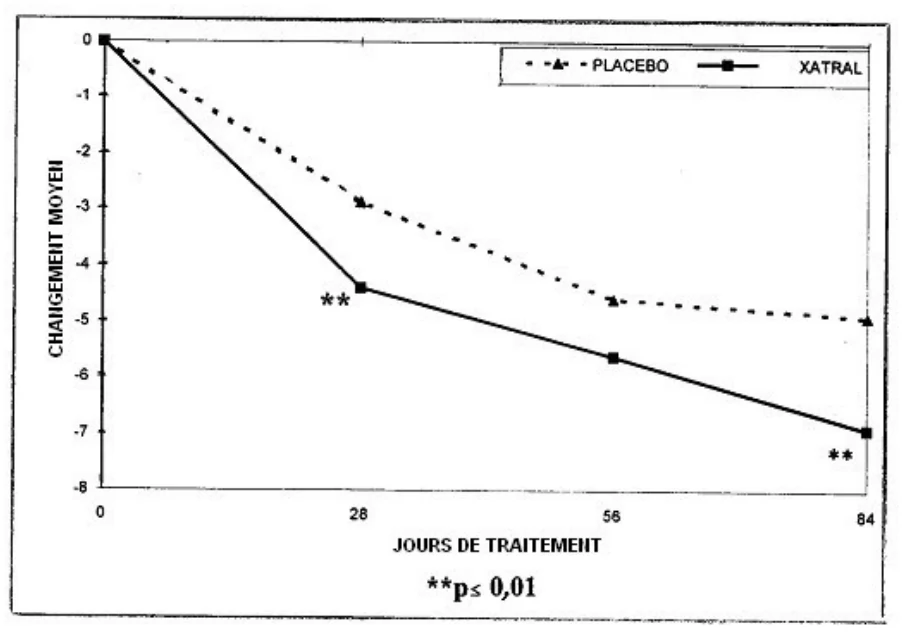
Ces études comportaient deux paramètres d’efficacité primaire l’IPSS (International Prostate Symptom Score) et le débit maximal. Le score IPSS, dont l’échelle des valeurs possibles est comprise entre 0 et 35, consiste en un questionnaire permettant d’évaluer la gravité des symptômes irritatifs et obstructifs. De plus, on a également mesuré l’indice de la qualité de la vie, indice dont les valeurs possibles vont de 0 à 6. Le second paramètre d’efficacité était le débit maximal. Comme on le voit clairement au tableau 7 et aux figures 3 et 4, il y a eu dans les deux études une réduction statistiquement significative du score des symptômes par rapport au placebo, ce qui indique une réduction de la gravité des symptômes. Ce phénomène s’explique par une amélioration statistiquement significative à la fois du score des symptômes irritatifs et du score des symptômes obstructifs. On a également assisté à une amélioration significative de 33 % de l’indice de la qualité de la vie chez les patients recevant du chlorhydrate d’alfuzosine.
Tableau 7 – Changement moyen (± écart-type) des valeurs de départ du score symptomatique chez les patients atteints d’HBP
| Score symptomatique | Étude 1* | Étude 2* | |||||||||
| Placebo (N = 167) | Chlorhydrate d’alfuzosine 10 mg (N = 170) | Placebo (N= 152) | Chlorhydrate d’alfuzosine 10 mg (N= 137) | ||||||||
Score symptomatique total au départa Changementb Valeur p | 18,2 (± 6,4) -1,6 (± 5,8) | 18,2 (± 6,3) -3,6 (± 4,8) | 17,7 (± 4,1) -4,9 (± 5,9) | 17,3 (± 3,5) -6,9 (± 4,9) | |||||||
| 0,001 | 0,002 | ||||||||||
Score des symptômes irritatifs au départa Changementb Valeur p | 7,9 (± 3,0) -0,4 (± 2,5) | 8,1 (± 3,0) -1,4 (± 2,5) | 7,0 (± 2,6) -1,6 (± 2,6) | 6,8 (± 2,5) -2,3 (± 2,3) | |||||||
| 0,0006 | 0,02 | ||||||||||
Score des symptômes obstructifs au départa Changementb Valeur p | 10,3 (± 4,3) -1,1 (± 3,8) | 10,1 (± 4,4) -2,2 (± 3,4) | 10,7 (± 3,2) -3,3 (± 4,0) | 10,4 (± 3,2) -4,6 (± 3,5) | ||
| 0,02 | 0,005 | |||||
Indice de la qualité de la vie au départa Changementb Valeur p | 3,7 (± 1,1) -0,3 (± 1,1) | 3,8 (± 1,1) -0,7 (± 1,1) | 3,3 (± 1,0) -0,6 (± 1,2) | 3,3 (± 0,9) -1,1 (± 1,1) | ||
| 0,002 | 0,0008 | |||||
* L’analyse de données utilisée pour l’étude 1 était le test de Dunnett, et pour l’étude 2, l’analyse de la variance simple.
- a Les jours précédant le traitement au cours desquels on a déterminé les valeurs de départ à la fois dans l’étude 1 et dans l’étude 2 étaient 28 jours avant la randomisation (J -28 à J 0).
- b Différence absolue entre la valeur de départ et la dernière valeur.
Figure 3 – Changement moyen du score symptomatique total par rapport à la valeur de départ, par visite : Étude 1
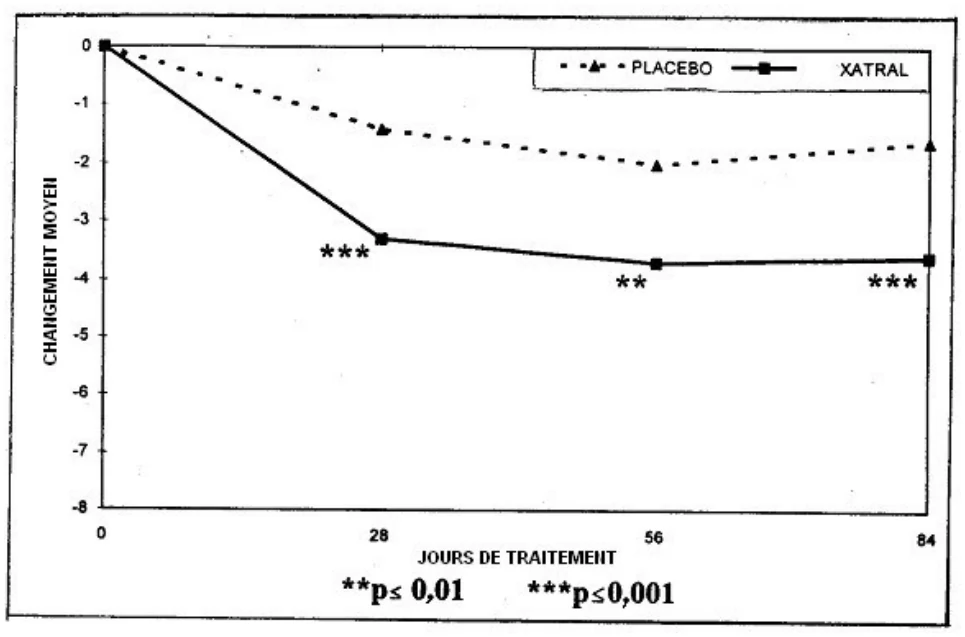
Figure 4 – Changement moyen du score symptomatique total par rapport à la valeur de départ, par visite : Étude 2
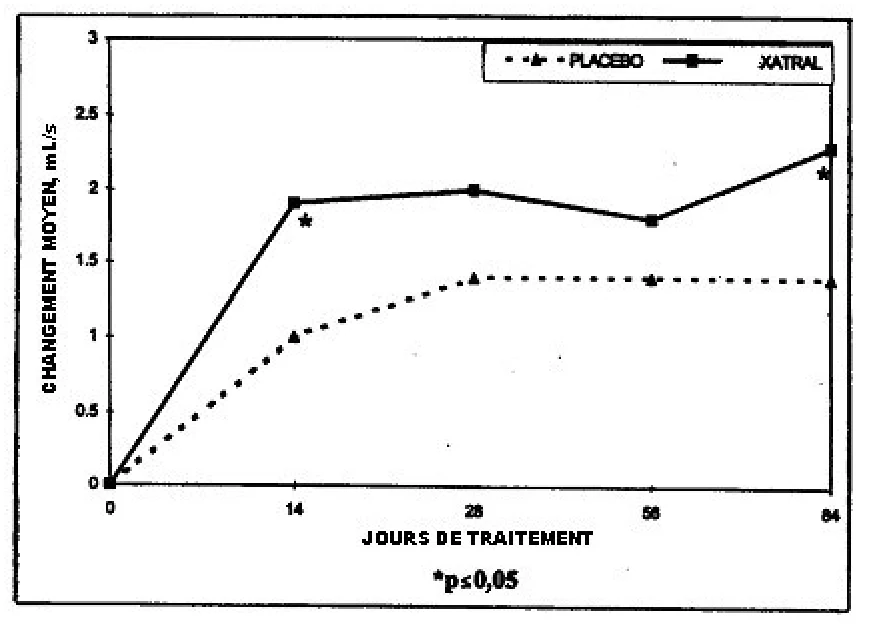
Le débit urinaire maximal a également augmenté, ce qui indique une diminution de l’obstruction de l’émission d’urine. Comme on peut le voir sur le tableau 8, ainsi que sur les figures 5 et 6, dans les deux études, le débit maximal a augmenté de manière significative avec le chlorhydrate d’alfuzosine par rapport au placebo. Dans l’étude 2, le débit maximal a été déterminé à la fin de l’intervalle entre deux doses successives (soit environ 20 heures après la dose initiale, lorsque l’on pouvait s’attendre à une concentration minimale) ce qui confirme l’efficacité de la posologie uniquotidienne.
Tableau 8 — Changement moyen (± écart-type) des valeurs de départ du débit urinaire maximal chez les patients atteints d’HBP
| Débit urinaire maximal | Étude 1* | Étude 2* | ||||||||
| Placebo (N = 167) | Chlorhydrate d’alfuzosine 10 mg (N= 170) | Placebo (N= 147) | Chlorhydrate d’alfuzosine 10 mg (N= 136) | |||||||
a Valeur au départ, mL/s b Modification, mL/s | 10,2 (± 4,0) 0,2 (± 3,5) | 9,9 (± 3,9) 1,7 (± 4,2) | 9,2 (± 2,0) 1,4 (± 3,2) | 9,4 (± 1,9) 2,3 (± 3,6) | ||||||
| Valeur p | 0,0004 | 0,03 | ||||||||
∗
L’analyse de données utilisée pour l’étude 1 était le test de Dunnett, et pour l’étude 2, l’analyse de la variance simple.
- a La valeur de départ a été déterminée le jour de la mesure du débit urinaire avant la randomisation (J0) à la fois dans l’étude 1 et dans l’étude 2.
- b Différence absolue entre la valeur de départ et la dernière valeur.
Figure 5 – Changement moyen du débit urinaire maximal (mL/sec) par rapport à la valeur de départ, par visite : Étude 1
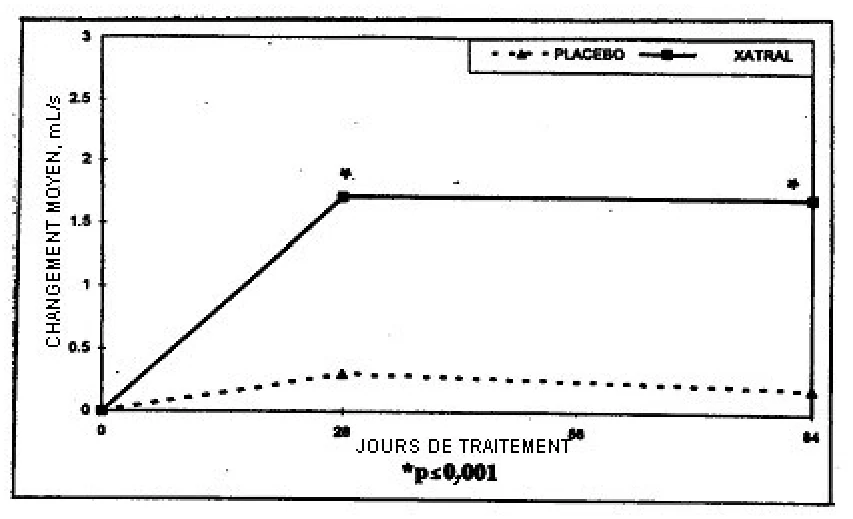
Figure 6 – Changement moyen du débit urinaire maximal (mL/sec) par rapport à la valeur de départ, par visite : Étude 2
L’efficacité s’est maintenue lors des phases ouvertes de prolongation d’étude pouvant durer jusqu’à un an.
Le chlorhydrate d’alfuzosine a été supérieur au placebo dans les deux études, à la fois pour ce qui est de l’IPSS et pour ce qui est du débit maximal. Le débit maximal, qui a été déterminé à la fin de l’intervalle entre deux doses successives, a montré que cette préparation administrée une fois par jour offrait un spectre d’action de 24 heures.
En plus des études mentionnées plus haut, un essai comparatif multicentrique, à double insu, d’une durée de 6 mois a été mené pour évaluer l’efficacité et l’innocuité du chlorhydrate d’alfuzosine, du finastéride et de l’association de ces deux agents chez 1 051 patients présentant des signes et des symptômes d’HBP. Comparativement au finastéride seul, le chlorhydrate d’alfuzosine, utilisé seul ou en association, a produit une atténuation des symptômes significativement meilleure dès le premier mois de traitement (alfuzosine seule : p = 0,01; association : p = 0,03).
Rétention urinaire aiguë (RUA) :
L’étude ALFAUR a évalué l’efficacité du chlorhydrate d’alfuzosine par rapport au placebo chez des patients ayant un premier épisode de RUA relié à l’HBP (ALFAUR-1), ainsi que le besoin d’intervention chirurgicale durant les six mois suivant la RUA initiale (ALFAUR-2). Durant la première phase de l’étude multicentrique randomisée à double insu contrôlée par placebo, on a administré aux patients 10 mg de chlorhydrate d’alfuzosine (N= 241) ou un placebo (N = 122) une fois par jour, 3 ou 4 jours après un cathétérisme urétral pour RUA (depuis le premier jour du cathétérisme jusqu’au lendemain de l’enlèvement du cathéter). Le cathéter était installé pendant une période minimum de 39 heures et jusqu’à un maximum de 70 heures. Le paramètre primaire était le nombre de patients ayant des mictions réussies après l’enlèvement du cathéter. Une miction réussie était définie comme un retour de la miction spontanée, selon l’évaluation du patient, 24 heures après l’enlèvement du cathéter, sans devoir le remettre. Ce paramètre est souvent utilisé au plan clinique pour juger la nécessité d’une chirurgie d’urgence.
Dans le groupe de chlorhydrate d’alfuzosine, les mictions ont repris avec succès après l’enlèvement du cathéter chez 62 % des patients ayant eu un premier épisode de RUA, contre 48 % des patients du groupe placebo (p = 0,012). Dans trois pays ayant recruté plus de 20 patients ayant reçu un placebo durant la période de cathétérisme après une RUA, le taux de réponse au placebo était de 20 à 79 %, indiquant une variabilité de ce paramètre (auto-évaluation des mictions par les patients).
Cent soixante-cinq (165) patients sur 204 (chlorhydrate d’alfuzosine ou placebo), ayant eu des mictions réussies durant la première phase (ALFAUR-1), ont été de nouveau randomisés et ont participé à la deuxième phase (ALFAUR-2) de l’étude. On a évalué le besoin de chirurgie pendant 6 mois suivant l’épisode de RUA. Le chlorhydrate d’alfuzosine a réduit le risque de besoin de chirurgie (intervention urgente pour récurrence de rétention urinaire ou intervention non urgente) par rapport au placebo; la réduction du risque était de 60 % (p = 0,04) au mois 1, de 50 % (p = 0,04) au mois 3 et de 30 % (p = 0,2) au mois 6, indiquant une différence statistiquement significative par rapport au placebo jusqu’à 3 mois.
PHARMACOLOGIE DÉTAILLÉE
Profil pharmacologique général chez l’animal
L’alfuzosine est un antagoniste sélectif des récepteurs α1-adrénergiques qui produit une inhibition puissante de la liaison de la prazosine tritiée aux récepteurs alpha1-adrénergiques dans le cortex cérébral chez le rat mâle. Réciproquement, l’alfuzosine inhibe la liaison de l’idazoxane tritiée ou de la clonidine tritiée aux récepteurs alpha2-adrénergiques à des concentrations de 33 à 50 fois supérieures à celles requises pour l’inhibition de la liaison de la prazosine tritiée.
Dans le tissu humain de l’adénomyofibrome prostatique, l’alfuzosine inhibe la liaison de la prazosine tritiée aux récepteurs alpha1-adrénergiques avec une puissance similaire à celle exercée dans l’inhibition de la liaison de la prazosine tritiée aux récepteurs alpha1-adrénergiques du cortex cérébral.
L’alfuzosine a une affinité équivalente de liaison aux trois sous-types de récepteurs alpha1adrénergiques, que ce soit dans le tissu animal (à l’état naturel : alpha1A et alpha1B) ou dans les tissus humains obtenus par clonage et exprimée dans des cellules isolées (alpha1a, alpha1b et alpha1d).
L’alfuzosine a un profil de liaison sélective pour les récepteurs alpha1-adrénergiques, ceci avec une très faible affinité ou aucune affinité pour les récepteurs dopaminergiques D2, les récepteurs sérotoninergiques 5HT1 et 5HT2, les récepteurs histaminiques H1, ainsi que les récepteurs β- adrénergiques ou cholinergiques muscariniques.
Effets sur les voies urinaires inférieures
Chez le lapin mâle, l’alfuzosine est un puissant antagoniste compétitif des contractions produites par la stimulation des récepteurs alpha1-adrénergiques par la phényléphrine dans le trigone et l’urètre.
L’alfuzosine a également produit une inhibition puissante des contractions du trigone isolé provoquées par la noradrénaline ou par stimulation électrique; ces contractions n’étaient que légèrement réduites par l’idazoxane, un antagoniste des récepteurs alpha2-adrénergiques. Chez le chat anesthésié, l’alfuzosine administrée par voie i.v. a produit une inhibition puissante de l’hypertonie urétrale provoquée par une stimulation électrique du nerf hypogastrique.
De même, chez le chien anesthésié, l’alfuzosine a produit une inhibition puissante de l’hypertonie urétrale induite par la stimulation électrique du nerf hypogastrique. Ces résultats montrent que l’alfuzosine est un antagoniste compétitif des récepteurs alpha1-adrénergiques dans les voies urinaires inférieures et peut ainsi réduire la composante de la pression urétrale associée au tonus sympathique.
Urosélectivité
Comme l’emploi clinique des antagonistes des récepteurs alpha1-adrénergiques a pour objectif final la diminution de la pression urétrale avec des effets secondaires minimaux, l’évaluation chez le modèle animal de l’urosélectivité (effet préférentiel sur la pression urétrale sans effet important sur l’appareil circulatoire ni le SNC) constitue une voie essentielle permettant de prévoir l’urosélectivité clinique.
Les premiers modèles ont permis de mesurer les effets des médicaments sur la pression urétrale (PU) chez le chat anesthésié et les effets sur la pression artérielle (PA) chez le rat spontanément hypertendu. Le ratio de la dose requise pour réduire la pression urétrale de 50 % chez le chat à la dose requise pour réduire la pression artérielle de 20 % chez le rat spontanément hypertendu a donc fourni un premier index d’urosélectivité. Dans ces conditions, le ratio calculé pour l’alfuzosine était de 11, ce qui signifie que la dose nécessaire pour réduire la pression artérielle était 11 fois supérieure à celle requise pour diminuer la pression urétrale. Le ratio était de 1 pour la prazosine, indiquant que les pressions urétrale et artérielle étaient toutes les deux abaissées à la même dose, et de 3,5 pour la térazosine.
Dans un autre modèle permettant de mesurer simultanément les pressions urétrale et artérielle chez le même animal à l’état conscient, l’alfuzosine administrée par voie i.v. a abaissé la pression urétrale sélectivement et proportionnellement à la dose. On n’a noté qu’une légère baisse de la pression artérielle, de moins de quinze minutes, à la dose la plus élevée. On n’a observé aucun effet significatif sur la fréquence cardiaque tout au long de l’étude. Dans le domaine posologique étudié et lorsque le tonus sympathique est normal, l’alfuzosine fait preuve d’une urosélectivité fonctionnelle par opposition aux autres antagonistes des récepteurs α 1adrénergiques comme la prazosine, la térazosine ou la tamsulosine.
Distribution tissulaire
Chez le rat, une heure après l’administration par voie orale de l’alfuzosine, le rapport de la concentration prostatique à la concentration plasmatique était de 4,6. À la 6e heure, la concentration dans le tissu prostatique était encore 9 fois plus élevée que la concentration plasmatique.
Lors de la même étude, un index de l’effet inhibiteur de l’alfuzosine sur les contractions urétrales provoquées par la phényléphrine était directement corrélé à la concentration dans le tissu prostatique. Cette étude, montrant que l’alfuzosine se concentre dans la prostate 4 à 9 fois plus que dans le plasma, peut donc expliquer les effets sélectifs de cet agent sur les voies urinaires inférieures, plutôt qu’au niveau vasculaire.
Dans l’hippocampe du rat, la libération de sérotonine est modulée par l’activation des récepteurs alpha1-adrénergiques. La mesure de la concentration de sérotonine locale peut donc fournir un indicateur de l’activité centrale des antagonistes des récepteurs adrénergiques qui pénètrent dans le cerveau. L’alfuzosine, administrée à des doses de 10 à 40 fois supérieures à celles efficaces sur la pression urétrale, ne modifie pas la libération de sérotonine dans l’hippocampe. Par conséquent, chez le rat, l’alfuzosine fait preuve d’urosélectivité fonctionnelle en diminuant la pression urétrale à des doses qui ne modifient pas la pression artérielle ni ne pénètrent dans le cerveau.
Profil cardiovasculaire
Chez le chat anesthésié, la stimulation électrique des nerfs sympathiques a produit une hausse soutenue de la fréquence cardiaque, inhibée par l’agoniste des récepteurs α 2-adrénergiques
UK14,304 de manière proportionnelle à la dose. L’administration i.v. d’alfuzosine à raison de1 mg/kg n’a pas neutralisé cet antagonisme, ce qui montre son absence d’interaction avec les récepteurs alpha2-adrénergiques cardiaques.
L’alfuzosine a réduit de manière proportionnelle à la dose la pression artérielle aortique chez le chien normotendu anesthésié au pentobarbital sodique, ceci sans modifier significativement la fréquence cardiaque. La réduction de la pression aortique était attribuable à la baisse de la résistance vasculaire périphérique totale conjointement à une redistribution du débit cardiaque (qui n’est augmenté que de manière passagère), ainsi qu’à la dilatation sélective du lit vasculaire fémoral. On n’a mis en évidence aucun changement de contractilité cardiaque consécutif au traitement par l’alfuzosine chez le chien dont l’innervation cardiaque était intacte.
L’alfuzosine n’a eu aucun effet cardiotoxique chez le chien normotendu conscient, présentant ou non un infarctus du myocarde expérimental provoqué de 5 à 8 jours avant le traitement. Toutefois, cet agent a réduit légèrement la pression aortique systolique chez le chien au cœur sain ou atteint d’un infarctus, ceci sans modifier de manière notable la fréquence cardiaque. L’alfuzosine n’a pas provoqué d’anomalies du tracé électrocardiographique, ni chez les animaux, ni chez les chiens en santé.
L’alfuzosine a diminué, mais n’a pas annulé l’augmentation de la pression artérielle observée lorsque des chiens normotendus conscients se dressent sur leurs pattes arrière, modèle expérimental permettant l’évaluation de l’effet de divers médicaments sur le réflexe orthostatique. On a également montré dans ce modèle que l’alfuzosine, contrairement à la prazosine à doses équiactives, n’a pas produit d’hypotension orthostatique et qu’elle a un effet bien moindre que la prazosine sur le réflexe orthostatique.
Des études pharmacologiques d’innocuité non cliniques particulières ont été menées, tant en milieu in vitro qu’in vivo, afin d’examiner les effets du médicament sur la polarisation ventriculaire. L’étude la plus pertinente a été effectuée sur des courants potassiques des canaux hERG en vue d’évaluer le potentiel d’allongement de l’intervalle QT/QTc par l’alfuzosine. Lors de cette étude, au cours de laquelle des concentrations d’alfuzosine pouvant atteindre 1000 µM ont été utilisées, la CI50 a été établie à 83,5 µM (35 500 ng/mL), démontrant une inhibition extrêmement faible des canaux potassiques. Le cisapride, un agent reconnu pour allonger l’intervalle QT/QTc, servait de témoin positif et a, quant à lui, produit une CI50 de 0,0065 µM. La concentration de 83,5 µM d’alfuzosine dépasse de plus de 3 000 fois celle observée dans le plasma (Cmax de 11,2 ng/mL) avec la dose thérapeutique de 10 mg/jour. Les autres études in vitro réalisées sur des muscles papillaires de cobaye et des fibres de Purkinje de porcelet ont mis en évidence des effets très légers (augmentations de 4 à 6 %) quant au potentiel d’activité in vitro du médicament à des doses avoisinant 10 µM (4000 ng/mL), ce qui correspond à environ 350 fois son exposition à la dose thérapeutique chez l’être humain. Par ailleurs, une étude hémodynamique au cours de laquelle des chiens anesthésiés ont reçu des doses de 10 mg/kg par voie intraveineuse a montré un allongement de l’ordre de 13 % de l’intervalle QTc, associé à un léger ralentissement de la conduction auriculoventriculaire. À cette dose, on estime que l’exposition au médicament (ASC) chez l’animal se situait à environ 12 000 ng/mL.h, soit 50 fois l’exposition à la dose thérapeutique chez l’être humain.
Les résultats issus de ces études pharmacologiques d’innocuité montrent que le signal de réponse était très faible au cours des études non cliniques, mais que les effets de l’alfuzosine sont survenus à des expositions de 50 à 3 000 fois plus élevées que celles observées aux doses thérapeutiques recommandées chez l’être humain.
TOXICOLOGIE
Toxicité aiguë
Les résultats des études toxicologiques chez la souris et le rat suivant l’administration d’une dose unique par voie orale ou intrapéritonéale figurent dans le tableau 9 ci-dessous.
Tableau 9 – Études toxicologiques suivant l'administration d'une dose unique par voie orale ou intrapéritonéale chez la souris et le rat
| Espèce | Voie | Sexe | Valeurs de la DL50 (mg/kg) |
| Souris | orale | M et F (10, 20, 40, 60 souris/sexe) | (2 300 ± 94) chez le mâle (1 950 ± 79) chez la femelle |
| Rat | M et F (10, 20 rats/sexe) | ≥ 4 000 chez le mâle 3 000 chez la femelle | |
| Souris | intrapéritonéale | M et F (20 souris/sexe) | (600 ± 25) chez le mâle (650 ± 20) chez la femelle |
| Rat | M et F (10, 20 rats/sexe) | 480 chez le mâle et la femelle |
Les symptômes cliniques étaient notamment les suivants : ptose palpébrale, troubles moteurs, sédation, prostration, cyanose et convulsions cloniques. Les symptômes ont disparu en l’espace de 4 à 5 jours après l’administration.
Chez le rat et la souris, on n’a observé aucune mort consécutive à l’administration par voie i.v., la dose maximale injectable dans les conditions expérimentales étant de 40 mg/kg pour les 2 espèces.
Toxicité chronique
La toxicité chronique de l’alfuzosine administrée par voie orale a été étudiée chez le rat et le chien lors d’études toxicologiques d’une durée de 1 mois et de 3 mois. De plus, on a déterminé la toxicité orale chez le rat pendant jusqu’à 6 mois. Les posologies étudiées figurent au tableau 10 ci-dessous.
Tableau 10 – Études de la toxicité chronique d’une durée de 1 mois et de 3 mois chez le rat et chez le chien
| Étude | Doses d’alfuzosine (mg/kg/jour) (administration par voie orale) |
Étude d’une semaine, voie i.v., rat (5 M, 5 F/groupe posologique) | 30, 60 et 100 |
Étude d’une semaine, voie i.v., chien (1 M, 1 F/groupe posologique) | 10, 15 et 30 mg/kg, 2 f.p.j. |
Étude d’un mois, voie i.v., rat (3 M, 3 F/groupe posologique) | 2, 10 et 50 |
Étude d’un mois, voie orale, rat (12 M, 12 F/groupe posologique) | 30, 100 et 400 chez le mâle 100, 200 et 400 chez la femelle |
Étude d’un mois, voie i.v., chien (3 M, 3 F/groupe posologique) | 2, 5 et 20 mg/kg, 2 f.p.j. |
Étude d’un mois, voie orale, chien (1 M, 1 F/groupe posologique) | 5, 100 et 200 en capsules de gélatine, 60 pendant 1 semaine, puis 100 pendant 3 semaines |
Étude d’un mois, chien (2 M, 2 F/groupe posologique) | 50, 100 et 200 en capsules de gélatine |
| Étude d’un mois, chien | 20 mg/animal en comprimés de 5 mg à libération lente |
| Étude | Doses d’alfuzosine (mg/kg/jour) (administration par voie orale) |
| (3 M, 3 F/groupe posologique) | |
Toxicité, 3 mois, rat (20 M, 20 F/groupe posologique) | 5, 30 et 200 |
Étude de 3 mois, chien (3 M, 3 F/groupe posologique) | 5, 20 et 80 |
Toxicité, 6 mois, rat (25 M, 25 F/groupe posologique) | 10, 50 et 250 |
Étude d’un an, rat (20 M, 20 F/groupe posologique) | 1, 5 et 25 |
Étude d’un an, chien (7 M, 7 F/groupe posologique) | 5, 20 et 80 |
Lors de l’étude d’une semaine par voie i.v. chez le rat, 3 animaux sont morts le 1er, le 3e et le 5e jour respectivement à la suite d’une dépression cardiaque grave. Chez les survivants, on a observé les symptômes suivants : prostration, dyspnée, sialorrhée, vasodilatation périphérique et ptose palpébrale. On n’a observé aucune lésion au point d’injection. Lors de l’administration i.v.
d’alfuzosine durant une semaine à des chiens, il n’y a eu aucune mort et les symptômes cliniques consistaient en vasodilatation périphérique, sécheresse nasale, diarrhée, hypotonie, tremblement, protrusion de la membrane nictitante et hyperdacryorrhée. On a observé une ptose palpébrale à des doses de 15 et 30 mg/kg 2 f.p.j., des vomissements, et une salivation survenant à 30 mg/kg 2 f.p.j. Dans une étude d’un mois du médicament administré par voie i.v. chez le chien, il n’y a pas eu de mort et il n’y a pas eu de lésions évidentes aux points d’injection. Toutefois, on a noté des symptômes cliniques, dont les suivants : vasodilatation périphérique, ptose palpébrale, sécheresse nasale, tachypnée, tachycardie, hypotonie, vomissements et ptyalisme.
Lors d’une étude d’un mois du médicament administré par voie orale chez le rat, des symptômes cliniques ont commencé à apparaître à la dose de 100 mg/kg/j chez les mâles et à la dose de 200 mg/kg/j chez les femelles et ont essentiellement consisté en une sédation, une hypersalivation, de légères modifications hématologiques, ainsi qu’une augmentation des triglycérides. Lorsque les rats ont reçu par voie i.v. 2, 10 ou 50 mg/kg/j d’alfuzosine, il y a eu trois morts au cours de la première semaine. Les symptômes cliniques comprenaient : ptose palpébrale, une hypotonie, sécrétions oculaires, vasodilatation périphérique, difficulté à respirer et dilatation vaginale.
Chez le chien beagle recevant 200 mg/kg/j pendant 4 semaines, on a observé une incoordination motrice et une perte de l’appétit accompagnée d’une réduction de l’ingestion d’eau. Une dose de 200 mg/kg/j a également produit une augmentation de la SGPT, une protéinurie, une hématurie et des lésions rénales. Lorsque les chiens ont reçu une dose de 60 mg/kg/j pendant une semaine, suivie de 100 mg/kg/j pendant 3 semaines, les symptômes cliniques ont été légers et comprenaient : vomissements et diarrhée, tremblements, sédation, vasodilatation, ptose palpébrale et démarche anormale. Des symptômes similaires ont été observés chez les chiens auxquels on a administré 80 mg/kg/j durant 3 mois. Lorsque les chiens ont reçu une préparation à libération prolongée à 5 mg pendant un mois (20 mg/animal/j), on n’a observé ni manifestations cliniques ni morts. Le poids corporel et la consommation alimentaire étaient normaux. De plus, on a noté les symptômes caractéristiques cliniques chez les chiens recevant 2, 5 ou 20 mg/kg 2 f.p.j. par voie i.v., sans qu’il y ait de mortalité.
Dans les études toxicologiques de 3 mois chez le rat, l’administration de 200 mg/kg/j a provoqué une hypersalivation passagère, une anémie bénigne, une augmentation du débit urinaire et des modifications du poids des surrénales et de la rate chez les mâles. Lorsque les chiens ont reçu de l’alfuzosine à raison de 5, 20 ou 80 mg/kg/j pendant 3 mois, il n’y a pas eu de mort et les symptômes cliniques observés aux doses de 20 et 80 mg/kg/j comprenaient notamment : selles molles, vomissements, tremblements, vasodilatation périphérique et hypersalivation. En plus, une tranquillité anormale était observée à toutes les doses.
Chez le rat, lors de l’administration d’alfuzosine pendant 6 mois, on a observé une accumulation marquée du produit dans le sang et des modifications histopathologiques dans le tissu surrénalien à la dose de 50 mg/kg/j chez les mâles et à la dose de 250 mg/kg/j chez les femelles, ainsi que des altérations des cellules hépatiques, avec par exemple une nécrose des cellules entourant les lobules hépatiques et une éosinophilie cytoplasmique. Dans cette étude de toxicité de 6 mois, les rats des deux sexes ont été répartis en quatre groupes, soit un groupe témoin, et trois groupes recevant respectivement 10, 50 ou 250 mg/kg/j d’alfuzosine. Vingt-deux animaux sont morts et, dans 4 cas, on a considéré que la mort n’était aucunement liée au traitement. La mort était reliée à la dose (2 mâles à 50 mg/kg/j, 7 mâles et 9 femelles à 250 mg/kg/j). Les rats ayant reçus 250 mg/kg/j et 2 mâles ayant reçu 50 mg/kg/j sont morts dans les 30 minutes suivant le gavage oral et présentaient, avant la mort, de la difficulté à respirer, une hypersalivation et une vasodilatation périphérique.
Les autres animaux sont morts entre 2 et 22 heures après l’administration de l’alfuzosine. L’alfuzosine a également provoqué une ptose et une vasodilatation périphérique dès la première semaine et une rougeur à la périphérie de l’œil et une dilatation vaginale dès la deuxième semaine. On a observé chez les rats recevant 50 et 250 mg/kg/j une salivation (à partir de la deuxième semaine) et une incontinence génito-urinaire (à partir de la septième semaine) avec une fréquence reliée à la dose. La consommation alimentaire a légèrement augmenté chez tous les animaux à l’exception des mâles recevant 250 mg/kg/j qui avaient perdu leur appétit à partir de la 9e semaine.
Chez le rat, les symptômes cliniques observés à la suite de l’administration d’alfuzosine à raison de 1, 5 ou 20 mg/kg/j pendant un an consistaient en une ptose à 5 et 25 mg/kg/j, ainsi qu’en une rougeur scrotale et une dilatation vaginale dans tous les groupes de traitement. Une augmentation de la prise de poids a été observée au bout de l mois chez les femelles recevant 25 mg/kg/j. La consommation alimentaire a augmenté chez les mâles aux deux doses les plus élevées et chez les femelles à 25 mg/kg/j. La consommation d’eau était normale. Douze animaux sont morts ou ont été sacrifiés; toutefois, 8 cas n’étaient pas reliés au traitement. L’examen du poids des organes a révélé une augmentation du poids de l’hypophyse chez les femelles, du rein et de la thyroïde chez les mâles et du foie et de la rate chez les deux sexes.
Chez le chien, l’administration orale d’alfuzosine pendant 53 semaines se caractérise par une gamme assez vaste de symptômes cliniques, notamment : photophobie, tremblements, ptose palpébrale, sécheresse nasale et selles molles. Cependant, les analyses de laboratoire et les examens physiologiques n’ont mis en évidence aucun effet relié au traitement. Les examens macroscopiques et microscopiques ont révélé des troubles du cycle de reproduction chez la femelle.
Études de cancérogénicité
Des études de cancérogénicité ont été menées chez la souris et le rat. On a montré que l’alfuzosine n’exerçait aucun effet carcinogène. Lors d’une étude de 98 semaines chez la souris, l’alfuzosine a été administrée par voie orale à des groupes de 51 mâles et 51 femelles répartis en deux sousgroupes (les doses s’accompagnaient d’un témoin composé des ingrédients inactifs). On a constaté une augmentation de la mortalité chez les mâles à la dose de 100 mg/kg/j (53 % chez les témoins, 78 % chez les mâles recevant 100 mg/kg/j). Il s’est produit une augmentation très légère du poids relatif du foie chez quelques mâles ayant reçu 100 mg/kg/j d’alfuzosine. On n’a observé aucune lésion tumorale ni aucun autre type de lésion. L’alfuzosine n’a présenté aucun potentiel carcinogène chez la souris à des doses atteignant 100 mg/kg/j.
Lors d’une étude de cancérogénicité chez le rat d’une durée de 104 semaines, l’alfuzosine était administrée par voie orale à doses de 10, 30 et 100 mg/kg/j, contre un placebo composé des ingrédients inactifs, à des groupes de 50 mâles et 50 femelles répartis en deux sous-groupes. La mortalité était comparable à toutes les doses. On n’a pas observé d’effet oncogène.
Études de mutagénicité
L’alfuzosine n’a pas présenté de potentiel mutagène lors des tests suivants : test d’Ames, test des cellules du lymphome chez la souris, test d’aberrations chromosomiques sur les cellules ovariennes du hamster chinois, test de réparation de l’ADN non programmée ou test des micronoyaux chez la souris.
Études de reproduction et de tératogénicité
Des études ont été menées chez le rat Sprague-Dawley et le lapin New Zealand. L’alfuzosine n’avait pas d’effet nocif sur les embryons, ni d’effet tératogène et n’affectait pas la fécondité, la mise bas ni la lactation à des doses représentant plusieurs fois les doses thérapeutiques chez l’humain.
Une étude préliminaire de la fécondité chez le rat Sprague-Dawley a établi que la dose maximale à utiliser lors de l’étude principale de fertilité devait être inférieure à 200 mg/kg/j. L’étude principale consistait en groupes de 26 mâles et femelles qui recevaient de l’alfuzosine par gavage à des doses de 5, 25 et 125 mg/kg/j, ainsi qu’un témoin composé des ingrédients inactifs. Les mâles ont été traités à partir du 71e jour précédant l’accouplement et jusqu’à la fin de la gestation. Les femelles ont été traitées à partir du 15e jour précédant l’accouplement, jusqu’au 21e jour après l’accouplement et la moitié des femelles ont reçu le médicament jusqu’au 25e jour après la mise bas. Le cycle vaginal cytologique a été altéré aux doses d’alfuzosine de 25 et 125 mg/kg/j, mais cet agent n’a pas eu d’effet sur l’accouplement, l’ovulation ni le développement prénatal et postnatal. La « dose sans effet indésirable » sur la génération F0 était de 5 mg/kg/j. La viabilité de la progéniture était réduite à la dose de 125 mg/kg/j, mais le comportement procréateur de la génération F1 était inchangé à la suite du traitement des parents. Par conséquent, on a considéré que la « dose sans effet indésirable » pour les générations F1 et F2 était de 25 mg/kg/j.
Lors d’une étude périnatale et postnatale chez le rat, on a administré à un groupe de 20 femelles, à partir du 15e jour après l’accouplement jusqu’au 21e jour après la mise bas, de l’alfuzosine aux doses de 5, 25 et 125 mg/kg/j, ainsi qu’un témoin composé des ingrédients inactifs. À ces doses, l’alfuzosine n’a pas provoqué d’anomalie, ni chez les mères, ni chez les petits. La « dose sans effet indésirable » pour la génération F0 était de 5 mg/kg/j et de 125 mg/kg/j pour la génération F1.
Les études de tératogénicité ont été menées chez le rat et le lapin. L’alfuzosine n’a pas eu d’effets tératogènes.
On a administré de l’alfuzosine par gavage à trois groupes de rates à diverses doses, ainsi qu’un témoin composé des ingrédients inactifs, du 6e au 15e jour de la gestation. Dans une étude préliminaire, 15 animaux ont reçu 100 ou 200 mg/kg/j d’alfuzosine. Lors de l’étude principale, 20 animaux ont reçu 10, 50 ou 250 mg/kg/j. Ces études n’ont mis en évidence aucun effet de l’alfuzosine sur l’organogenèse à des doses allant jusqu’à 250 mg/kg/j. La « dose sans effet indésirable » pour la génération F0 et pour la génération F1 était de 250 mg/kg/j.
L’alfuzosine a été administrée par gavage à deux groupes de lapines à diverses doses, ainsi qu’un témoin composé des ingrédients inactifs, du 6e au 18e jour de gestation. Dans une étude préliminaire, 4 animaux ont reçu 50, 100 ou 250 mg/kg/j. Dans l’étude principale, 14 animaux ont reçu 10, 30 ou 100 mg/kg/j. Ces études n’ont mis en évidence aucun effet de l’alfuzosine sur l’organogenèse à des doses allant jusqu’à 100 mg/kg/j. La « dose sans effet indésirable » pour la génération F0 était de 10 mg/kg/j et de 30 mg/kg/j pour la génération F1.
Études de cytotoxicité
L’alfuzosine a été administrée in vitro dans des cultures d’hépatocytes provenant de mâles du rat Sprague-Dawley et du chien Beagle à des concentrations comprises entre 1,25 et 100 µM. Les résultats ont été comparables chez les deux espèces : l’alfuzosine a produit des lésions membranaires et métaboliques graduelles. Toutefois, l’IC50 était supérieure à 100 µM. L’alfuzosine a été par ailleurs bien tolérée par les hépatocytes à ces concentrations.
Études d’immunotoxicité
Les études de sensibilisation menées chez des mâles et des femelles de cobaye albinos Dunkin Hartley ont montré que l’alfuzosine avait un léger pouvoir sensibilisant à des doses orales de 6 à 10 mg/kg.
RÉFÉRENCES
- 1. Abbou CC, Hozneck A, McCarthy C et le Groupe de l’étude XATTAD. Alfuzosin an uroselective α1-blocker versus pygeum africanum, a plant extract: a randomized controlled trial in patients with symptomatic benign prostatic hypertrophy (BPH). Eur Urol 1996;30(suppl 2):77,résumé 241.
- 2. Boyarsky S, Jones G, Paulson DF, Prout GR Jr. A new look at bladder neck obstruction by the Food and Drug Administration regulators: guidelines for investigation of benign prostatic hypertrophy. Trans Amer Genit Urin Drug 1977;68:29-32.
- 3. Birch NC, Hurst G, Doyle PT. Serial residual urine volumes in men with prostatic hypertrophy. Br J Urol 1988;62(6):571-575.
- 4. Buzelin JM, Hebert M, Blondin P et le Groupe de l’étude PRAZALF. Alpha-blocking treatment with alfuzosin in symptomatic benign prostatic hyperplasia: comparative study with prazosin. Br J Urol 1993;72:922-927.
- 5. Buzelin JM, Roth S, Geffriaud-Ricouard C, Delauche-Cavallier MC et le Groupe de l’étude ALGEBI. Efficacy and safety of sustained-release alfuzosin 5 mg in patients with benign prostatic hyperplasia. Eur Urol 1997;31:190-198.
- 6. Buzelin JM, Delauche-Cavallier MC, Roth S, Geffriaud-Ricouard C, Santoni JP. Clinical uroselectivity: evidence from patients treated with SR alfuzosin for symptomatic benign prostatic obstruction. Br J Urol 1997;79:898-906.
- 7. Costa P, Geffriaud C, Delauche MC, Velut V, Proffit O, Bennanoum K et al. Effect of a single dose of alfuzosin SR on flow rate in elderly patients with symptomatic benign prostatic hyperplasia (BPH). Proceedings XI th Congress of the European Association of Urology, Berlin, Allemagne, 1994;23:résumé 45.
- 8. Cramer P, Neveux E, Régnier F, Depassio J, Bérard E. Bladder-neck opening test in spinal cord injury patients using a new iv alpha-blocking agent, alfuzosin. Paraplegia 1989;27:119- 24.
- 9. Cockett AT, Aso Y, Denis L et al. Recommendations of the International Consensus Committee. Proceeding of the International Consultation on Benign Prostatic Hyperplasia (BPH), Paris, 1991;(26-27 juin):279-288.
- 10. Fowler FJ Jr, Wennberg JE, Timothy RP, Barry MJ, Mulley AG Jr, Hanley D. Symptom status and quality of life following prostatectomy. JAMA 1988;259:3018-3022.
- 11. Grasso M, Montesano A, Buonaguidi A, Castelli M, Lania C, Rigatti P et al. Comparative effects of alfuzosin versus serenoa repens in the treatment of symptomatic benign prostatic hyperplasia. Arch Esp Urol 1995;48:97-104.
- 12. Jardin A, Bensadoun H, Delauche-Cavallier MC, Attali P et le Groupe BPH-ALF. Alfuzosin for treatment of benign prostatic hypertrophy. Lancet 1991;337:1457-1461.
- 13. Jardin A, Bensadoun H, Delauche-Cavallier MC, Attali P et le Groupe BPH-ALF. Long term treatment of benign prostatic hyperplasia with alfuzosin: a 12-18 month assessment. Br J Urol 1993;72:615-620.
- 14. Jardin A, Bensadoun H, Delauche-Cavallier MC, Stalla-Bourdillon A, Attali P et le Groupe BPH-ALF. Long term treatment of benign prostatic hyperplasia with alfuzosin: a 24-30 month survey. Br J Urol 1994;74:579-584.
- 15. Lukacs B, Leplège A, McCarthy, C, Comet D. Symptom evaluation, quality of life and sexuality. Annexe A. Construction and validation of a BPH specific health related quality of life scale (with special attention to sexuality), for medical outcome research studies. Dans : Cockett A.T.K. et al eds. The 2nd International Consultation on Benign Prostatic Hyperplasia (BPH), Paris,1993;139-143.
- 16. Lukacs B, Leplège A, Thibault P, Jardin A. Prospective study in men with clinical benign prostatic hyperplasia treated with alfuzosin by general practitioners: 1-year results. Urology 1996;48:731-740.
- 17. Lukacs B, Blondin P, MacCarthy C, Du Boys B, Grippon P, Lassale C. Safety profile of 3 months’ therapy with alfuzosin in 13,389 patients suffering from benign prostatic hypertrophy. Eur Urol 1996;29:29-35.
- 18. Lefevre-Borg F, O’Connor SE, Schoemaker H, Hicks PE, Lechaire J, Gautier E et al. Alfuzosin, a selective α1-adrenoceptor antagonist in the lower urinary tract. Br J Pharmacol 1993;109(4):1282-1289.
- 19. Lainée P, Cassiat G, Guilbert F et al. Orthostatic responses to α1-adrenoceptor antagonists in conscious dogs: comparison of prazosin and alfuzosin. Fundam Clin Pharmacol 1995;9:A406.
- 20. Martorana G, Gilberti C, Di Silverio F, Von-Heland M, Rigatti P, Colombo R et al. Short- term evaluation of alfuzosin or placebo treatments of BPH patients by means of symptoms, free flow uroflowmetry and pressure/flow (P/F) study. Urodinamica 1995;5:180-183.
- 21. Martin D, Jammes D, Angel I. Effects of alfuzosin on urethral and blood pressures in conscious male rats. Life Sciences 1995;57:PL387-391.
- 22. Martin DJ, Lluel P, Pouyet T, Rauch-Desanti C, Angel I. Relationship between the effects of alfuzosin on rat urethral and blood pressures and its tissue concentrations. Life Sci 1998;63:169-176.
- 23. Pimoule C, Schoemaker H, Jardin A, Langer SZ. Identification and characterization of high affinity [3H]prazosin binding to the α-adrenoceptor in the human prostatic adenoma.Fundam. Clin Pharmacol 1989;3:A446.
- 24. Perrigot M, Delauche-Cavallier MC, Amarenco G, Geffriaud C, Stalla-Bourdillon A, Costa P et le Groupe d’étude DORALI. Effect of intravenous alfuzosin on urethral pressure in patients with neurogenic bladder dysfunction. Neurourol Urodyn 1996;15:119-131.
- 25. Rouquier L, Claustre Y, Benavides J. α1-adrenoceptor antagonists differentially control serotonin release in the hippocampus and striatum: a microdialysis study. Eur J Pharmacol 1994;261:59-64.
- 26. Scott MG, Deering AH, McMahon MT, Harron DWG, Shanks RG. Haemodynamic and pharmacokinetic evaluation of alfuzosin in man. A dose-ranging study and comparison with prazosin. Eur Clin Pharmacol 1989;37:53-58.
- 27. Stephenson TP, Jensen RD et le Groupe PRANALF. A placebo-controlled study of the efficacy and tolerability of alfuzosin and prazosin, for the treatment of benign prostatic hypertrophy (BPH). Proceedings 11th Congress of the European Association or Urology, Berlin, Allemagne, 1994;25:résumé 48.
- 28. Teillac P, Delauche-Cavallier MC, Attali P et le Groupe DUALF. Urinary flow rates in patients with benign prostatic hypertrophy following treatment with alfuzosin. Br J Urol 1992;70:58-64.
- 29. Italian Alfuzosin Cooperative Group. Multicenter observational trial on symptomatic treatment of benign prostatic hyperplasia with alfuzosin: clinical evaluation of impact on patients’ quality of life. Eur Urol 1995;25:128-134.
- 30. Debruyne FMJ, Jardin A, Colloi D et al. Sustained-release alfuzosin, finasteride and the combination of both in the treatment of benign prostate hyperplasia. Eur Urol 1998;34:169- 175.
- 31. De Groat WC, Yoshimura N. Pharmacology of the lower urinary tract. Annu Rev Pharmacol Toxicol 2001;41:691-721.
- 32. Roehrborn C et le Groupe d’étude Alfus. Efficacy and Safety of once-daily alfuzosin in the treatment of lower urinary tract symptoms and clinical benign prostatic hyperplasia: a randomized, placebo-controlled trial. Urology 2001;58(6):953-959.
- 33. van Kerrebroeck P, Jardin A, Laval KU, van Cangh P et le Groupe d’étude ALFORTI. Efficacy and Safety of a new prolonged release formulation of alfuzosin 10 mg once daily versus alfuzosin 2.5 mg thrice daily and placebo in patients with symptomatic benign prostatic hyperplasia. Eur Urol 2000;37:306-313.
- 34. van Kerrebroeck Ph EV. The efficacy and safety of a new once-a-day formulation of an α- blocker. Eur Urol 2001;39(suppl 6):19-26.
- 35. Eckert R, Utz J, Alloussi S, Trautwein W, Ziegler M. Prostate selectivity of alpha 1 adrenoceptor blockers. Résumés du 94e Annual Meeting of the American Urological Association. J Urol 1999;161(suppl 4):233.
- 36. Eckert RE, Schreier U, Alloussi S, Ziegler M. Zelluläre Grundlage der dynamischen, infravesikalen Obstruktion im Rahmen der benignen Prostatahyperplasie: Rolle von Alpharezeptorenblockern und zyklischen Nukleotiden. Akt Urol 1998;29:252-260.
- 37. Kumar VL, Dewan S. Alpha adrenergic blockers in the treatment of benign hyperplasia of the protstate. Int Urol Nephrol 2000;32:67-71.