


Monographie de produit - Analgésique Et Relaxant Musculaire
1 INDICATIONS
ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) est indiqué pour:
- Adultes et enfants de plus de 12 ans: Pour le soulagement efficace de la douleur associée aux spasmes musculaires, tels que les maux de dos, les tensions musculaires au niveau du cou, les foulures et les entorses.
Pour les patients présentant un risque accru d'événements cardiovasculaires et/ou gastro-intestinaux indésirables, d'autres stratégies de gestion qui n'incluent PAS l'utilisation des AINS doivent d'abord être considérées (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
1.1 Enfants
Enfants (≤ 12 ans): L’innocuité et l’efficacité n’ont pas encore été établies pour la population pédiatrique.
1.2 Personnes âgées
Les données d’essais cliniques et provenant de l’expérience post-commercialisation suggèrent que l’utilisation parmi la population gériatrique est associée à des différences d'innocuité (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
2 CONTRE-INDICATIONS
| ANALGÉSIQUE ET RELAXANT MUSCULAIRE est contre-indiqué dans les situations suivantes : | |
| |
| RELAXANT MUSCULAIRE n’ait PAS fait l’objet d’études parmi cette population de patients, | |
| un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel | |
| contexte a provoqué une incidence accrue d'événements cardiovasculaires ou thrombo- | |
| emboliques, des infections chirurgicales profondes et des complications de plaie sternale; | |
| |
| |
| de des composants ou excipients de ANALGÉSIQUE ET RELAXANT MUSCULAIRE. La | |
| possibilité de réactions croisées entre l’ibuprofène et différents AINS existe, de même que | |
| pour les patients sensibles aux autres dérivés du carbamate et au méthocarbamol (voir 7 | |
| MISES EN GARDE ET PRÉCAUTIONS - Réactions d'hypersensibilité - Réactions | |
| anaphylactoïdes). | |
- des antécédents d'asthme, d'urticaire ou de réaction de type allergique après la prise d'acide acétylsalicylique (AAS) ou d'un autre AINS (c.-à-d. syndrome complet ou partiel d'intolérance à l'AAS - rhinosinusite, urticaire ou œdème angioneurotique, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez certains sujets. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable.
- un ulcère gastrique, duodénal ou peptique actif, hémorragie gastro-intestinale active;
- une hémorragie vasculaire cérébrale ou autres troubles hémorrhagiques;
- une maladie intestinale inflammatoire;
- des troubles hépatiques importants ou une maladie active du foie;
- une insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) ou une maladie rénale évolutive (les personnes atteintes d’une insuffisance rénale moins sévère utilisant des AINS ont un risque de détérioration de la fonction rénale et doivent être surveillées) (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Fonction rénale).
l’hyperkaliémie connue (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Fonction rénale -
Équilibre hydro-électrolytique);
|
| canal artériel et d'un accouchement prolongé; |
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Risque pendant la grossesse: La prudence est de mise lors de la prescription de
ANALGÉSIQUE ET RELAXANT MUSCULAIRE au cours des premier et deuxième trimestres de la grossesse. L'utilisation d'AINS à environ 20 semaines de gestation ou plus tard peut provoquer un oligohydramnios et un dysfonctionnement rénal, y compris une insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). L'utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est CONTRE-INDIQUÉE au cours du troisième trimestre en raison du risque de fermeture prématurée du canal artériel et d'inertie utérine (parturition prolongée) (voir 2 CONTRE-INDICATIONS).
| |
| cérébrovasculaire, insuffisance cardiaque congestive [de classe II à IV selon la New York | |
| Heart Association (NYHA)] (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Cardiovasculaire). | |
| |
| inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une | |
| incidence accrue d'événements cardiovasculaires indésirables (comme un infarctus du | |
| myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui | |
| peuvent être mortels. Le risque peut progresser avec la durée d'utilisation. Les patients | |
| atteints d'une maladie cardiovasculaire ou présentant des facteurs de risque pour la | |
| maladie cardiovasculaire peuvent s'exposer à des risques plus importants. | |
| |
| MUSCULAIRE à un patient atteint de cardiopathie ischémique (y compris, mais de façon | |
| NON limitative, l’infarctus aigu du myocarde, des antécédents d’infarctus du myocarde | |
| et(ou) d'angine), d’une maladie vasculaire cérébrale (y compris, mais de façon NON | |
| limitative, l’accident vasculaire cérébral, les accidents vasculaires cérébraux ischémiques | |
| transitoires et/ou l’amaurose fugace) et/ou d’insuffisance cardiaque congestive (classe II | |
| à IV de la NYHA). | |
| |
| MUSCULAIRE, peut favoriser la rétention sodique de façon proportionnelle à la dose | |
| administrée, par un mécanisme rénal, ce qui peut provoquer l’augmentation de la | |
| pression artérielle et(ou) l’exacerbation de l’insuffisance cardiaque congestive (voir aussi | |
| MISES EN GARDE ET PRÉCAUTIONS - Fonction rénale - Équilibre hydro-électrolytique). |
- Des essais cliniques randomisés avec l’ibuprofène n'ont pas été conçus de manière à déceler les différences entre les événements cardiovasculaires dans un contexte chronique. Par conséquent, la prudence est recommandée au moment de la prescription de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE.
Risque d’événements gastro-intestinaux indésirables (voir 7 MISES EN GARDE ET
PRÉCAUTIONS - Appareil gastro-intestinal).
L’utilisation d’AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT
MUSCULAIRE, est associée à une incidence accrue d’événements gastro-intestinaux indésirables (comme l’ulcération, la perforation, l’obstruction peptique et(ou) duodénale et l’hémorragie gastro-intestinale).
4 POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Gériatrie: L’utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d'un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Populations spéciales - Gériatrie).
- Insuffisance hépatique: ANALGÉSIQUE ET RELAXANT MUSCULAIRE est contre-indiqué pour les patients ayant des troubles hépatiques importants (voir 2 CONTRE-INDICATIONS).
Insuffisance rénale: Comme tout autre AINS, l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devrait être utilisé avec prudence chez les patients atteints d'insuffisance rénale (DFG < 60 mL/min ou 1 mL/sec). Il a été observé que l’administration de 1 200 mg d’ibuprofène par jour sur une période d’une semaine altérait la fonction rénale chez les patients atteints d’insuffisance rénale modéré. Le méthocarbamol est également susceptible d’affecter la fonction rénale si le traitement dépasse les 5 jours (voir 7
MISES EN GARDE ET PRÉCAUTIONS
- Fonction rénale et 8 EFFETS INDÉSIRABLES – Réactions rénales). Son utilisation devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d'un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé ANALGÉSIQUE ET RELAXANT MUSCULAIRE est contre-indiqué pour les patients atteints d’insuffisances rénales graves (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) (voir CONTRE-INDICATIONS).
4.2 Dose recommandée et modification posologique
Adultes et enfants de plus de 12 ans: Ne pas dépasser un caplet toutes les 4 à 6 heures ou plus de 3 caplets par jour (24 heures) sauf sur l'avis d'un médecin, car ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg).
ANALGÉSIQUE ET RELAXANT MUSCULAIRE devraient préférablement être pris sur un estomac vide, toutefois, si cela irrite votre estomac, ils peuvent être pris avec de la nourriture ou du lait.
L’utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devrait se limiter à la plus courte durée de traitement possible. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé.
4.5 Dose oubliée
Les patients qui oublient de prendre une ou plusieurs doses de ANALGÉSIQUE ET RELAXANT MUSCULAIRE ne devraient pas augmenter la dose suivante pour compenser la ou les dose(s) oubliée(s), mais plutôt reprendre à leur dosage normal selon la fréquence prévue et sans dépasser le maximum recommandé pour 24 heures.
5 SURDOSAGE
Symptômes
Aucun effet toxique ni décès n'a été lié à une surdose de méthocarbamol. Un adulte a survécu à la prise délibérée de 22 à 30 g de méthocarbamol, et ce, sans présenter d'effets toxiques graves. Un autre adulte a pris entre 30 et 50 g de méthocarbamol et a également survécu. Dans les deux cas, le principal symptôme était la somnolence. Il faut cependant noter que trois cas de décès liés à la combinaison du méthocarbamol avec de l'alcool et d'autres médicaments ont été signalés.
La toxicité liée à une surdose d'ibuprofène dépend de la quantité de médicament ingérée et du temps écoulé depuis l'ingestion. Il est nécessaire d'évaluer chaque cas séparément étant donné que la réponse individuelle peut varier. Des effets toxiques sévères et la mort, même si ceux-ci sont rares, ont été signalés suite à une surdose d’ibuprofène. Les symptômes les plus fréquents suite à une surdose d’ibuprofène incluent des douleurs abdominales, nausées, vomissements, léthargie et somnolence. D'autres symptômes du SNC incluent des maux de tête, de l’acouphène, des dépressions du SNC, et des crises épileptiques. L’acidose métabolique, le coma, l’insuffisance rénale aiguë et l’apnée (principalement chez les patients pédiatriques très jeunes) se produisent rarement. La toxicité cardio-vasculaire, incluant l’hypotension, la bradycardie, la tachycardie et la fibrillation auriculaire ont aussi été signalés.
Traitement
Traitement pour le méthocarbamol en cas de surdosage
Dans les 30 à 60 minutes suivant l'ingestion de méthocarbamol, le lavage gastrique ou l'induction de vomissements sont susceptibles de réduire le risque d'absorption du méthocarbamol. D'autres mesures d’appoint comprennent le dégagement des voies respiratoires, le contrôle des urines et des signes vitaux, ainsi que l'administration de fluides par voie intraveineuse, selon le cas. Il n'existe aucune expérience de traitement à la diurèse forcée ou à la dialyse en cas de surdosage au méthocarbamol. De la même manière, l’utilité de l'hémodialyse pour traiter un surdosage au méthocarbamol n’est pas déterminée.
Traitement pour l’ibuprofen en cas de surdosage
En cas de surdosage aigu, l'estomac doit être vidé en induisant des vomissements (uniquement chez les patients toujours alertes) ou par lavage gastrique. Le vomissement est plus efficace s’il est amorcé dans les 30 minutes après l'ingestion. L’administration par voie orale de charbon activé peut aider à réduire l'absorption de l'ibuprofène lorsqu'il est administré moins de deux heures après l'ingestion. Certaines preuves existent démontrant que l'administration répétée de charbon activé permet de lier le médicament ayant diffusé de la circulation. Inciter la diurèse peut aussi être utile. Le traitement d'un surdosage aigu est essentiellement un traitement d’appoint. La gestion de l'hypotension, de l'acidose et des saignements gastro-intestinaux peut s’avérer nécessaire.
Chez les patients pédiatriques, l’estimation de la quantité d'ibuprofène ingéré en fonction du poids corporel pourrait aider à prévoir les risques de toxicité, malgré qu’il soit indispensable d'évaluer la situation au cas par cas. L'ingestion de moins de 100 mg/kg est peu susceptible d'entraîner une toxicité. On peut induire des vomissements chez les patients pédiatriques ayant pris de 100 à 200 mg/kg du médicament et les garder sous observation pendant au moins quatre heures. Pour ce qui est des enfants ayant ingéré de l'ibuprofène à des quantités allant de 200 à 400 mg/kg, il faut immédiatement procéder au lavage gastrique et les garder sous observation pendant au moins quatre heures. Les patients pédiatriques ayant ingéré plus de 400 mg/kg d'ibuprofène requièrent un examen médical immédiat par un médecin, une surveillance étroite et un traitement d’appoint approprié. Il n'est pas recommandé d’induire des vomissements dans le cas de surdoses supérieures à 400 mg/kg en raison du risque de convulsions et d'aspiration du contenu gastrique.
Chez les patients adultes, la dose ingérée ne semble pas être un facteur de prédiction du niveau de toxicité. La nécessité d’un examen médical et d’un suivi dépend des circonstances au moment de l'ingestion de la surdose. Les adultes symptomatiques doivent être soigneusement évalués, observé et pris en charge.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
ANALGÉSIQUE ET RELAXANT MUSCULAIRE (méthocarbamol 500 mg et ibuprofène 400 mg): Chaque comprimé en forme de capsule est de forme ovale et enrobé d’une pellicule bicouche. Le
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| orale | Caplet, 500 mg de méthocarbamol et 400 mg d’ibuprofène | Amidon prégélatinisé, cellulose microcristalline, croscarmellose de sodium, dioxyde de silicium colloïdal, FD&C bleu no 2, glycolate d’amidon sodique, hypromellose, lauryl sulfate de sodium, oxyde de fer rouge, polyéthylène glycol, povidone, stéarate de magnésium. | ||
caplet est gravé d’un côté blanc avec un "P" et avec un "E" et "S" séparée par une ligne sécable du l’autre côté violet. Disponible en bouteilles de 40 et 50 caplets et en plaquettes alvéolées de 18 caplets (9 x 2).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets secondaires et, par conséquent, des soins particuliers sont recommandés pour le traitement de cette population. L’utilisation devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d’un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé.
La prudence est recommandée pour le traitement des patients âgés qui présentent de plus fortes probabilités de souffrir de dysfonction rénale, hépatique ou cardiaque. Pour les patients à risque élevé, des thérapies ne comportant pas d’AINS devraient être considérées comme alternative de traitement.
L’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE n’est PAS recommandé pour utilisation avec d’autres AINS, à l’exception d’AAS à faible dose comme prophylaxie cardiovasculaire, en raison de l’absence de données démontrant les avantages synergiques et du potentiel cumulatif d’effets indésirables (voir 9 INTERACTIONS MÉDICAMENTEUSES - Interactions médicament-médicament - Acide acétylsalicylique (AAS) ou autres AINS).
Tout comme les autres anti-inflammatoires, l’ibuprofène peut masquer les signes et les symptômes d’une maladie infectieuse sous-jacente.
Cancérogenèse et mutagenèse
(Voir PARTIE II – TOXICOLOGIE)
Cardiovasculaire
L’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut progresser avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque pour la maladie cardiovasculaire peuvent s’exposer à des risques plus importants.
| La prudence est de mise lorsque de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est prescrit à un | |
| patient présentant des facteurs de risque pour la maladie cardiovasculaire, la maladie vasculaire | |
| cérébrale ou la maladie rénale, comme les maladies suivantes (cette liste n'est PAS exhaustive): | |
| |
| |
| |
| |
| |
| |
| |
| |
| L’utilisation des AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT | |
| MUSCULAIRE, peut déclencher de l’hypertension ou amener la détérioration d’une hypertension | |
| préexistante, pouvant l’une comme l’autre aggraver le risque d’événement cardiovasculaire, tel | |
| que décrit ci-dessus. La pression artérielle devrait donc être surveillée régulièrement. Il faut | |
| envisager d’interrompre le traitement par l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE si celui-ci | |
| provoque l’apparition ou l’aggravation de l’hypertension. | |
| L’utilisation d’AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT | |
| MUSCULAIRE, peut entraîner une rétention hydrique et de l’œdème, et peut exacerber une | |
| insuffisance cardiaque congestive par un mécanisme modulé par la fonction rénale (voir 7 MISE | |
| EN GARDE ET PRÉCAUTIONS - Fonction rénale - Équilibre hydro-électrolytique). | |
Chez les patients qui présentent un risque élevé d’événements cardiovasculaires indésirables, il est recommandé d’envisager d’abord d’autres stratégies thérapeutiques qui ne font PAS appel aux AINS. L’utilisation devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d’un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé.
Des cas d’insuffisance cardiaque congestive chez des patients ayant une fonction cardiaque marginale, une élévation de la pression artérielle et des palpitations, ont été signalés suite à l’administration d’ibuprofène36
Conduite de véhicules et utilisation de machines
Le méthocarbamol est susceptible de causer de la somnolence et des étourdissements. Le patient doit être mis en garde contre l'utilisation de véhicules automobiles ou de machinerie. Étant donné que le méthocarbamol peut produire un effet neurodépresseur général du SNC, les patients prenant de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE doivent être mis en garde contre les effets combinés de l’utilisation simultanée de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de l'alcool.
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Considérations périopératoires
(Voir 2 CONTRE-INDICATIONS - Pontage aorto-coronarien)
Endocrinien/métabolisme
Corticostéroïdes: Les patients atteints d’une maladie thyroïdienne ne devraient pas prendre ce médicament sauf sur l’avis d’un médecin.
Gastro-intestinal
Une toxicité grave (parfois mortelle) pour l’appareil gastro-intestinal, telle que l’ulcération gastroduodénale ou duodénale, l’inflammation, la perforation, l’obstruction et l’hémorragie gastro-intestinale, peut se produire en tout temps, avec ou sans symptômes chez les patients traités aux AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE. Des problèmes mineurs au niveau du tube digestif supérieur, tels que la dyspepsie, se produisent couramment. Les prestataires de soins de santé doivent surveiller les patients traités à l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE afin de s’assurer qu’ils ne présentent pas de symptômes d’ulcère ou d’hémorragie au niveau de l’appareil gastro-intestinal, même s’ils n’en ont jamais eu auparavant. La plupart des notifications volontaires d'événements GI mortels concernent des patients âgés ou affaiblis et il faut donc prendre des précautions lors du traitement de cette population. L’utilisation devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d'un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé. Pour les patients à risque élevé, des thérapies de remplacement qui ne font pas appel à un AINS devraient être considérées (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Populations spéciales - Gériatrie).
Il faut mettre les patients au courant des signes et des symptômes de toxicité gastro-intestinale grave et leur recommander de cesser d’utiliser l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et d’obtenir des soins médicaux d’urgence s’ils présentent de tels symptômes. L’utilité de la surveillance régulière en laboratoire n’a PAS été démontrée et n’a pas été suffisamment évaluée. La plupart des patients traités aux AINS qui sont affectés par un événement indésirable grave au niveau du tube digestif supérieur n’ont pas de symptômes. Des ulcères du tube digestif supérieur, d’abondantes hémorragies ou des perforations causées par des AINS semblent se produire chez environ 1 % des patients traités pendant 3 à 6 mois et chez 2 à 4 % des patients traités pendant une année. Ces tendances se poursuivent et accroissent ainsi la probabilité d’un événement GI grave durant le traitement. Même le traitement à court terme comporte ses risques.
La prudence est recommandée lorsque de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est prescrit aux personnes qui présentent des antécédents d’ulcères gastroduodénaux ou duodénaux ou d’hémorragie gastro-intestinale, car lorsqu’elles sont traitées aux AINS, ces personnes ont un risque d’hémorragie GI plus de 10 fois supérieur à celui que courent les personnes qui ne présentent ni l’un ni l’autre de ces facteurs de risque. Parmi les autres facteurs de risque possibles relatifs à l’ulcération et à l’hémorragie GI, notons l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé aux AINS, la consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant avec n’importe laquelle des substances suivantes:
- anticoagulants (p. ex. warfarine)
- agents anti-plaquettaires (p. ex. AAS, clopidogrel)
- corticostéroïdes oraux (p. ex. prednisone)
- inhibiteurs spécifiques du recaptage de la sérotonine (ISRS) (p. ex. citalopram, fluoxétine, paroxétine, sertraline)
Il n’existe aucune preuve définitive que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et / ou d’antiacides préviendra l’apparition d’effets secondaires gastro-intestinaux ou permettra de poursuivre le traitement avec l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE quand et si ces effets indésirables apparaissent.
La combinaison du méthocarbamol et de l’ibuprofène devrait être administrée sous surveillance médicale étroite pour les patients prédisposés aux irritations gastro-intestinales, notamment ceux ayant des antécédents d’ulcère gastroduodénal, de diverticulose ou de colite ulcéreuse et de la maladie de Crohn. Dans de tels cas, le médecin doit évaluer les bienfaits d’un traitement par rapports aux risques éventuels.
Génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, fréquence urinaire), hématurie ou cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement avec un AINS. Si de tels symptômes se manifestent et qu’aucune autre explication n’est possible, il faut interrompre le traitement à l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE afin de vérifier si les symptômes disparaissent avant de procéder à des analyses urologiques ou à d’autres traitements.
Hématologique
Les AINS inhibant la biosynthèse de la prostaglandine entravent à des degrés variables la fonction plaquettaire. Par conséquent, les patients chez qui un tel effet indésirable pourrait se produire (p. ex., les patients qui prennent des anticoagulants ou qui sont atteints d'hémophilie et de troubles plaquettaires) doivent faire l'objet d'une surveillance étroite lorsqu'ils reçoivent l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE.
Anticoagulants: De nombreuses études ont démontré que l'utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie. L’administration concomitante de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de warfarine exige une surveillance étroite du rapport international normalisé (RIN).
Il est possible qu’une augmentation des saignements se produise en dépit de la surveillance du RIN pendant le traitement.
Effets anti-plaquettaires: Les AINS inhibent l'agrégation des plaquettes et il a été prouvé qu'ils prolongent la durée du temps de saignement chez certains patients. Contrairement à l'acide acétylsalicylique (AAS), leurs effets sur la fonction plaquettaire est quantitativement moindre ou de plus courte durée et est réversible.
L’efficacité de l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et d'autres AINS en tant qu'agents anti-plaquettaires n'a pas été démontrée et c'est pourquoi ils ne devraient PAS être substitués à l'AAS ou à d'autres agents anti-plaquettaires pour la prophylaxie des maladies cardiovasculaires thrombo-emboliques. Les thérapies anti-plaquettaires (p. ex., AAS) ne devraient PAS être discontinuées. Certaines données suggèrent que l'utilisation des AINS avec l'AAS peut significativement atténuer les effets de protection cardiovasculaire de l'AAS (voir 9 INTERACTIONS MÉDICAMENTEUSES - Interactions médicament-médicament - Acide acétylsalicylique (AAS) ou autres AINS).
L'administration concomitante de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de faibles doses d'AAS augmente les risques d'ulcère du tube digestif et de complications connexes.
Dyscrasies sanguines: Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombocytopénie, l'anémie aplastique et l'agranulocytose) associées à l'usage des AINS sont rares, mais elles peuvent avoir de graves conséquences.
L’anémie peut parfois se présenter chez les patients recevant des AINS, dont l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE. Cela peut être attribuable à la rétention de fluides, à la perte de sang dans l'appareil gastro-intestinal ou à un effet sur l’érythropoièse qui n'a pas été complètement décrit. Les patients suivant un traitement d’AINS à long terme, dont l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, devraient faire vérifier leur niveau d'hémoglobine ou d'hématocrite s’ils présentent des signes ou des symptômes d'anémie ou de perte de sang.
Hépatique/biliaire/pancréatique
Comme pour tout autre AINS, une élévation mineure des valeurs des enzymes hépatiques (aspartate aminotransférase, alanine aminotransférase, phosphatase alcaline) peut se produire jusqu'à une proportion de 15 % des patients. Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires durant le cours du traitement.
La fréquence de lésions hépatiques aiguës a été étudiée parmi les 625 307 personnes ayant reçu des AINS en Angleterre et au Pays de Galles entre 1987 et 199137. Chez les 311 716 patients traités avec de l’ibuprofène, la fréquence des lésions hépatiques aiguës était de l’ordre de 1,6 patients sur 100 000, ceci étant la plus faible incidence parmi les huit AINS étudiés et étant significativement plus bas que l'incidence parmi les patients traités avec du kétoprofène, du piroxicam, du fenbufen ou du sulindac. Pour ce qui est du groupe traité avec des AINS, seule l'utilisation concomitante de médicaments hépatotoxiques ou la présence de polyarthrite rhumatoïde ont eu une influence, de façon indépendante, sur l'apparition de lésions hépatiques aiguës. Selon ces données, l'utilisation à court terme d'ibuprofène comme analgésique ou antipyrétique ne devrait pas générer de préoccupations majeures en ce qui concerne le développement de maladies hépatiques.
Si un patient présente des symptômes et/ou des signes de dysfonction hépatique, ou si son examen des fonctions hépatiques révèle des résultats anormaux, il faudrait l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves et parfois mortelles, notamment des cas d’ictère et d’hépatite mortelle, de nécrose hépatique et d’insuffisance hépatique, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats des tests hépatiques continuent d’être anormaux ou empirent, si des signes et symptômes cliniques évoquant une maladie du foie se manifestent (p. ex., ictère) ou si des manifestations systémiques apparaissent (p. ex. éosinophilie, éruption cutanée, etc.). Lors de traitements de longue durée, il convient de surveiller périodiquement les résultats des examens des fonctions hépatiques. Si ce médicament doit être prescrit en présence d'une anomalie de la fonction hépatique, une surveillance rigoureuse s'impose.
Immunitaire
(Voir 7 MISES EN GARDE ET PRÉCAUTIONS - Neurologique - Méningite aseptique)
Neurologique
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vision floue, des vertiges, de l’acouphène ou une perte d’ouïe, de l’insomnie ou de la dépression après avoir utilisé des AINS, comme l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE. Si ces effets indésirables se manifestent, le patient doit faire preuve de prudence s'il doit accomplir des tâches nécessitant de la vigilance.
L’utilisation du méthocarbamol peut produire des faux positifs pour les tests urinaires à l'acide-5-hydroxyindolacétique (5-HIAA) et à l'acide vanillyl-mandélique (VMA).
Méningite aseptique: Dans certains cas rares, les symptômes de la méningite aseptique (raideur de la nuque, céphalées graves, nausées et vomissements, fièvre ou obnubilation) ont été observés chez des patients traités aux AINS. Les personnes atteintes de maladies auto-immunes (lupus érythémateux aigu disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposées à la maladie. Le médecin doit donc, chez ces patients, faire preuve de vigilance à l’égard du développement d’une telle complication.
Ophtalmologique
Certains patients ont signalé une vision floue ou réduite après avoir utilisé des AINS. Si de tels symptômes se produisent, l’utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devrait être discontinuée et un examen ophtalmologique devrait être réalisé. L’examen ophtalmologique devrait être effectué régulièrement chez les patients recevant de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE pendant une durée prolongée.
Peau
Dans de rares cas, des réactions cutanées graves (p. ex. syndrome de Stevens-Johnson, nécrolyse épidermique toxique, dermatite exfoliatrice et érythème polymorphe) ont été associées à l’utilisation de certains AINS. Le taux de ces réactions est faible, et, dans la plupart des cas, ces effets ont été signalés pendant la surveillance de post-commercialisation chez des patients prenant d’autres médicaments également associés à l'apparition potentielle de ces réactions cutanées graves. La causalité n'a donc PAS encore été établie. Ces réactions présentent un danger de mort, mais elles peuvent être réversibles, pourvu que l’agent en cause cesse d’être administré et qu’un traitement approprié soit adopté. Les patients devraient être avisés de cesser l’utilisation de leur AINS et de communiquer avec leur médecin s'ils développent une éruption cutanée. Après avoir examiné le patient, le médecin donnera les indications appropriées, notamment en ce qui concerne les autres traitements à interrompre.
Psychiatrique
(Voir 7 MISES EN GARDE ET PRÉCAUTIONS - Neurologie)
Rénal
L’administration prolongée d’AINS à des animaux a provoqué une nécrose papillaire rénale et d’autres pathologies rénales anormales. Chez les humains, l’apparition de néphrites interstitielles aiguës accompagnées d’une hématurie, d’une protéinurie légère ou, à l’occasion, d’un syndrome néphrotique a été signalée.
Une insuffisance rénale due aux AINS est observée chez des patients atteints de conditions pré-rénales menant à une réduction du flux sanguin rénal ou du volume sanguin. Sous ces circonstances, les prostaglandines rénales contribuent au maintien de l'irrigation rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l'administration d'un AINS peut causer une réduction de la synthèse des prostaglandines et provoquer une altération de la fonction rénale. Les patients qui ont le plus grand risque de ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/sec), les patients déshydratés, les patients sous restriction sodée, ou qui présentent une insuffisance cardiaque congestive, une cirrhose ou une dysfonction hépatique, qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des inhibiteurs des récepteurs de l’angiotensine-2, de la cyclosporine ou des diurétiques ou encore les personnes âgées. Une insuffisance rénale grave ou présentant un danger de mort a été signalée chez des patients qui avaient une fonction rénale normale ou altérée après un traitement de courte durée aux AINS. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex., déshydratation causée par une gastro-entérite). L’interruption du traitement par AINS est habituellement suivie du retour à l’état précédant le traitement.
La prudence est de mise lorsqu’un traitement par AINS est amorcé, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, chez des patients considérablement déshydratés. Il est conseillé de réhydrater d’abord le patient avant de commencer le traitement. La prudence est également recommandée chez les patients qui présentent une néphropathie pré-existante.
Il existe un certain nombre de facteurs qui semblent accroître le risque de toxicité rénale. Dans le cadre d’essais cliniques comparatifs menés auprès de 7 624 patients traités avec de l’ibuprofène, 2 822 patients traités avec de l’AAS et 2 843 patients ayant pris un placebo, les effets indésirables liés à la fonction rénale étaient de l’ordre de 0,6 % chez les patients traités avec de l’ibuprofène, de 0,3 % pour le groupe prenant de l’AAS et de 0,1 % pour le groupe placebo. L’analyse comprenait des données provenant d'essais où des doses supérieures à 1 200 mg avaient été administrées à des patients traités pour des maladies graves pendant des périodes plus longues que celles indiquées pour les médicaments en vente libre38. L’ibuprofène et ses métabolites sont éliminés principalement par voie rénale; c’est pourquoi ce produit doit être utilisé avec beaucoup de précaution chez des patients atteints d’insuffisance rénale. Le méthocarbamol est également susceptible d’affecter la fonction rénale si le traitement dépasse les 5 jours. En cas de traitement prolongé, la fonction rénale doit être contrôlée périodiquement.
L’utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d'un événement indésirable.
Maladie rénale sévère: (voir 2 CONTRE-INDICATIONS)
Équilibre hydro-électrolytique: L’utilisation d’AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, peut favoriser une rétention sodique proportionnelle à la dose, ce qui peut entraîner une rétention hydrique et de l'œdème, et par conséquent, une augmentation de la pression artérielle ainsi qu'une exacerbation de l'insuffisance cardiaque congestive. La prudence est donc recommandée lorsque l'on prescrit de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE à des patients qui ont des antécédents d'insuffisance cardiaque congestive, qui présentent une fonction cardiaque affaiblie, qui sont hypertendus, qui sont âgés ou qui sont atteints de toute autre affection prédisposant à une rétention hydrique (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Cardiovasculaire).
L’utilisation d’AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, peut accroître le risque d'hyperkaliémie, particulièrement chez les patients atteints de diabète sucré ou d'insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des bloquants adrénergiques, des inhibiteurs de l'enzyme de conversion de l'angiotensine, des inhibiteurs des récepteurs de l'angiotensine-2, de la cyclosporine ou certains diurétiques dans le cadre d'un traitement concomitant.
Les électrolytes devraient être surveillés régulièrement (voir 2 CONTRE-INDICATIONS).
Respiratoire
L’asthme induit par l’AAS est un signe très important, à défaut d'être courant, de la sensibilité à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
L’utilisation de l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, comme avec tout autre médicament qui inhibe la synthèse de la cyclo-oxygénase et des prostaglandines, peut provoquer une diminution de la fertilité et n’est pas recommandée pour les femmes désirant concevoir. Par conséquent, il est recommandé de considérer l’interruption du traitement par l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE chez les femmes ayant des difficultés de conception ou qui font l’objet d’une investigation pour cause d’infertilité.
Sensibilité/résistance
Réactions anaphylactoïdes: Comme pour tous les AINS en général, des réactions anaphylactoïdes se sont produites chez certains patients n’ayant jamais été exposés à l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE. Au cours de l’expérience de post-commercialisation, de rares cas de réactions anaphylactiques ou anaphylactoïdes et d’œdème angioneurotique ont été signalés chez des patients recevant l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE. L’ANALGÉSIQUE ET RELAXANT MUSCULAIRE ne devrait PAS être administré à des patients atteints de la triade AAS. Ce complexe symptomatique se rencontre typiquement chez des patients asthmatiques qui souffrent de rhinite avec ou sans polypes nasaux, ou qui manifestent des bronchospasmes graves et potentiellement mortels après avoir pris de l’AAS ou un autre AINS (voir 2 CONTRE-INDICATIONS).
Intolérance à l’AAS: L’ANALGÉSIQUE ET RELAXANT MUSCULAIRE ne devrait PAS être administré aux patients présentant le syndrome partiel ou total d’intolérance à l’AAS (rhino-sinusite, urticaire ou œdème angioneurotique, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème angioneurotique, la rhinite ou autres signes allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. En outre, les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave même si elles ont déjà pris des AINS sans avoir eu d’effet indésirable (voir 2 CONTRE-INDICATIONS).
Sensibilité croisée: Les patients qui sont sensibles à un AINS peuvent également être sensibles à d’autres AINS. La possibilité de réactions croisées entre l’ibuprofène et différents AINS existe, de même que pour les patients sensibles aux autres dérivés du carbamate et au méthocarbamol (voir 2 CONTRE-INDICATIONS).
Réactions cutanées graves: (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Peau)
Surveillance et tests de laboratoire
Grossesse : Si ANALGÉSIQUE ET RELAXANT MUSCULAIRE est administré entre le milieu (environ 20 semaines) et la fin du deuxième trimestre, il est recommandé de surveiller étroitement le volume du liquide amniotique chez les femmes enceintes traitées par l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, car l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE peut entraîner une réduction du volume du liquide amniotique et même un oligohydramnios (voir Populations particulières). L'utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est CONTRE-INDIQUÉE au cours du troisième trimestre de la grossesse.
Cardiovasculaire: La pression artérielle doit être contrôlée régulièrement durant le traitement avecl’ ANALGÉSIQUE ET RELAXANT MUSCULAIRE.
Hématologie: Les patients en traitement durant de longue période avec des AINS, tel que l’ibuprofène contenu dans l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, devraient avoir leur taux d’hémoglobine, d’hématocrite et de numération globulaire vérifiés s’ils présentent des signes ou symptômes d’anémie, de perte sanguine ou de dyscrasie.
L’administration concomitante de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de warfarine exige une surveillance accrue du rapport international normalisé (RIN) pour s’assurer qu'aucun changement de posologie n’est requis pour l'anticoagulant.
Hépatique: Si un patient présente des symptômes et/ou des signes de dysfonction hépatique, ou si son examen des fonctions hépatiques révèle des résultats anormaux, il devrait être soigneusement évalué afin de détecter l'apparition d'une réaction hépatique plus grave durant le traitement avec l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE.
Fonction rénale: La fonction rénale doit être surveillée chez les populations à haut risque, incluant les personnes âgées, les patients ayant une maladie rénale avancée, les patients souffrant de maladie cardiovasculaire et de diabète sucré.
Les électrolytes doivent être surveillés régulièrement pendant le traitement de longue durée, en particulier pour les gens qui sont à risque.
7.1 Populations particulières
Oligohydramnios/insuffisance rénale néonatale :
L'utilisation d'AINS, y compris ANALGÉSIQUE ET RELAXANT MUSCULAIRE, à environ 20 semaines de grossesse ou plus tard, peut entraîner un dysfonctionnement rénal foetal conduisant à un oligohydramnios et, dans certains cas plus graves, à des problèmes respiratoires, musculo-squelettiques et rénaux néonataux (voir TOXICOLOGIE). Des études publiées et des rapports de pharmacovigilance décrivent l'utilisation d'AINS par la mère à environ 20 semaines de gestation ou plus tard dans la grossesse, associée à un dysfonctionnement rénal foetal entraînant un oligohydramnios et, dans certains cas, une insuffisance ou une défaillance rénale néonatale. Il a été démontré que les AINS entraînaient une réduction significative de la production d'urine foetale avant la réduction du volume du liquide amniotique. Il existe également un nombre limité de rapports de cas d'utilisation maternelle d'AINS et de dysfonctionnement rénal néonatal sans oligohydramnios, dont certains étaient irréversibles, même après l'arrêt du traitement.
Ces effets indésirables sont observés, en moyenne, après quelques jours ou semaines de traitement, bien que l'oligohydramnios ait été peu fréquemment rapporté dès 48 heures après le début de la prise d'AINS. L'oligohydramnios est souvent, mais pas toujours, réversible à l'arrêt du traitement.
Les complications d'un oligohydramnios prolongé peuvent, par exemple, inclure des contractures des membres et un retard de maturation des poumons. Dans certains cas d'altération de la fonction rénale néonatale signalés après la commercialisation, des procédures invasives telles que l'exsanguino-transfusion ou la dialyse ont été nécessaires.
Si, après un examen approfondi des autres options thérapeutiques pour la prise en charge de la douleur, un traitement par AINS s'avère nécessaire entre le milieu (début à environ 20 semaines) et la fin du deuxième trimestre de la grossesse, il est recommandé de limiter l'utilisation à la dose efficace la plus faible et à la durée la plus courte possible.
Envisager une surveillance échographique du bien-être du foetus, y compris l'évaluation du volume du liquide amniotique si le traitement par l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE se prolonge au-delà de 48 heures. Il est recommandé d'interrompre le traitement par AINS en cas d'oligohydramnios et d'assurer un suivi médical approprié.
Informer les femmes enceintes de ne pas utiliser ANALGÉSIQUE ET RELAXANT MUSCULAIRE et d'autres AINS à partir du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel du foetus [voir Contre-indications]. Si un traitement par ANALGÉSIQUE ET RELAXANT MUSCULAIRE est nécessaire chez une femme enceinte entre le milieu (début à environ 20 semaines de gestation) et la fin du deuxième trimestre de la grossesse, l'informer qu'elle devra peut-être être surveillée pour un oligohydramnios, si le traitement se poursuit pendant plus de 48 heures.
7.1.1 Femmes enceintes
L’utilisation de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est CONTRE-INDIQUÉ pendant le troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et du potentiel d’entraîner une parturition prolongée (voir PARTIE II – TOXICOLOGIE).
La prudence est recommandée lorsque de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est prescrit pendant les premier et deuxième trimestres de la grossesse (voir PARTIE II – TOXICOLOGIE).
L’inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et/ou le développement embryo-fœtal. Les données des études épidémiologiques suggèrent une augmentation du risque de fausse couche et de malformation cardiaque après l’utilisation d’inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse. Chez les animaux, il a été observé que l’administration d'inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes pré- et post-implantation et de la létalité embryo-fœtale. De plus, des incidences accrues de diverses malformations, dont des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d'organogénèse.
7.1.2 Allaitement
Des traces de méthocarbamol ont été retrouvées dans le lait maternel des chiens femelles. Si on suppose que de petites quantités de méthocarbamol soient également excrétées dans le lait maternel humain, il est peu probable que des effets cliniques indésirables soient observés chez les nourrissons. Des nouveau-nés présentant un tétanos néonatal ont été traités, soit par voie orale soit par voie intraveineuse, à des doses plus importantes de méthocarbamol sans aucune conséquence néfaste sur leur santé.
La forte liaison aux protéines, ainsi que le faible pH du lait maternel par rapport au plasma, tendent à inhiber l'excrétion de l'ibuprofène dans le lait maternel. Une étude a démontré que la concentration d’ibuprofène dans le lait maternel était de l’ordre de 13 ng/mL 30 minutes après l'ingestion d’un comprimé de 400 mg d’ibuprofène. Le ratio lait:plasma était de 1:126. Cela signifie que le taux d’exposition du nourrisson à la dose maternelle est de 0,0008 %. Aucun effet indésirable n'a été détecté chez les enfants de 6 mois qui ont reçu des doses d’ibuprofène.
7.1.3 Enfants
Aucune étude portant sur l’utilisation du méthocarbamol et de l’ibuprofène chez les enfants n’a été menée. En outre, l’innocuité et l'efficacité du méthocarbamol n'ont pas été établies (exception faite du traitement contre le tétanos) chez les enfants de moins de 12 ans. Par conséquent, ANALGÉSIQUE ET RELAXANT MUSCULAIRE ne devrait pas être administré à ce groupe d’âge.
7.1.4 Personnes âgées
Les patients de plus de 65 ans (appelés personnes âgées ou patients âgés dans le présent document) et les patients vulnérables ou affaiblis risquent davantage de présenter une variété d’effets indésirables provoqués par des AINS; la fréquence de ces effets indésirables augmente en fonction de la dose et de la durée du traitement. De plus, ces patients tolèrent moins les ulcères et les hémorragies. La plupart des complications fatales liées à l’appareil digestif touchent cette population. Les patients âgés présentent aussi un risque accru d’ulcère ou d’hémorragie de l’œsophage inférieur. L’utilisation devrait se limiter à la prise d’un caplet jusqu’à un maximum de trois fois par jour, puisque ceci correspond aux doses maximales d’ibuprofène permises en vente libre par dose (400 mg) et par jour (1 200 mg). Son utilisation devrait se limiter à la plus courte durée de traitement possible afin de minimiser le risque potentiel d’un événement indésirable. Si la douleur persiste au-delà de 5 jours, consulter un professionnel de la santé.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables attribuables à la combinaison de méthocarbamol et d’ibuprofène sont susceptibles d’être similaires à ceux rapportés pour chacune des composantes individuellement. Les effets indésirables du système nerveux central (SNC) sont le plus souvent observés après l'administration orale de méthocarbamol. Les effets indésirables les plus fréquemment rapportés avec l'ibuprofène sont de nature gastro-intestinale, SNC et dermatologique.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Cette section résume l’information obtenue sur les effets indésirables lors d’essais cliniques, d’articles publiés et de l'expérience post-commercialisation avec le méthocarbamol et l'ibuprofène.
Méthocarbamol
Le méthocarbamol peut provoquer les effets suivants: de la somnolence, des étourdissements, une vision floue, de la confusion, du vertige, de l’anorexie, des maux de tête, de la fièvre, des nausées, des réactions allergiques comme l'urticaire, du prurit, des démangeaisons, des éruptions cutanées, de la conjonctivite accompagnée de congestion nasale.
L’administration orale du méthocarbamol peut, après un certain temps, provoquer chez certains patients des changements de couleur de leurs urines, qui peuvent devenir brunes, noires, bleues ou vertes.
Ibuprofène – Expérience reliée aux prescriptions
Les effets indésirables suivants ont été rapportés chez des patients traités avec de l'ibuprofène à des posologies prescrites (≥ 1 200 mg/jour).
Tableau 1. Effets indésirables les plus fréquents (≥ 1 %)
| Incidence (%) |
Effets indésirables
| Affections gastro-intestinales | 3 à 9 % | nausée, douleur épigastrique, brûlure d’estomac |
| 1 à 3 % | diarrhée, douleur abdominale, nausée et vomissement, indigestion, constipation, crampe ou douleur abdominale, sensation de plénitude du tractus gastro-intestinal (gonflement ou flatulence) | |
| Affections du système nerveux | 3 à 9 % | étourdissement |
| 1 à 3 % | maux de tête, nervosité | |
| Affections de la peau | 3 à 9 % | éruptions cutanées (y compris de type maculopapulaire) |
| 1 à 3 % | prurit | |
| Cinq sens | 1 à 3 % | acouphène |
| Troubles du métabolisme | 1 à 3 % | diminution de l'appétit, œdème, rétention hydrique |
8.3 Effets indésirables observées dans les essais cliniques
Effets indésirables rares au médicament (< 1 %)
Ce qui suit est une liste des effets indésirables survenus chez moins de 1 % des patients recevant de l’ibuprofène. Les effets énumérés ci-dessous sous ‘Lien causal inconnu’ sont ceux qui ont eu lieu dans des circonstances où un lien de causalité n'a pu être établi. Toutefois, la possibilité d'une relation de cause à effet avec l'ibuprofène ne peut être exclue pour ces événements rarement signalés.
Système gastro-intestinal: Incidence de moins de 1 %: ulcère gastrique ou duodénal avec hémorragie ou perforation, hémorragie gastro-intestinale, melaena, hépatite, jaunisse, fonction hépatique anormale (SGOT, bilirubine sérique et phosphatase alcaline).
Réactions allergiques: Incidence de moins de 1 %: anaphylaxie (voir 2 CONTRE-INDICATIONS). Lien causal inconnu: fièvre, maladie sérique et lupus érythémateux.
Réactions du système nerveux central: Incidence de moins de 1 %: dépression, insomnie. Lien causal inconnu: paresthésies, hallucinations, irrégularités des rêves. Des méningites aseptiques et des méningo-encéphalites ont été signalées chez des patients ayant pris de l'ibuprofène de façon intermittente et n'étant pas atteints d'une maladie du tissu conjonctif. Chez un des cas celle-ci était accompagné d'éosinophilie dans le liquide céphalo-rachidien.
Réactions dermatologiques: Incidence de moins de 1 %: éruptions vésico-bulleuses, urticaire, érythème polymorphe. Lien causal inconnu: alopécie et syndrome de Stevens-Johnson.
Réactions cardiovasculaires: Incidence de moins de 1 %: insuffisance cardiaque congestive chez des patients dont la fonction cardiaque est marginale, pression artérielle élevée. Lien causal inconnu: arythmie (tachycardie sinusale, bradycardie sinusale et palpitations).
Réactions sur les cinq sens: Incidence de moins de 1 %: amblyopie (vision floue et/ou réduite, scotome et/ou vision modifiée des couleurs). Les patients atteint de troubles de vision durant un traitement avec de l'ibuprofène devraient subir un examen ophtalmologique. Lien causal inconnu: conjonctivite, diplopie et névrite optique.
Réactions hématologiques: Incidence de moins de 1 %: leucopénie et diminution des taux d’hémoglobine et d’hématocrite. Lien causal inconnu: anémie hémolytique, thrombocytopénie, granulocytopénie et hémorragies épisodiques (par ex., purpura, épistaxis, hématurie, ménorragie).
Réactions rénales: Lien causal inconnu: diminution de la clairance de créatinine, polyurie et azotémie. Comme d'autres anti-inflammatoires non stéroïdien, l'ibuprofène bloque la synthèse de la prostaglandine rénale pouvant ainsi compromettre la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et le taux de filtration glomérulaire ont diminué chez les patients dont la fonction rénale était légèrement compromise et qui avaient pris 1 200 mg d'ibuprofène par jour pendant une semaine. Des cas de nécrose papillaire rénale ont été signalés. Un certain nombre de facteurs semblent accroître le risque de toxicité rénale.
Réactions hépatiques: Incidence de moins de 1 %: hépatite, jaunisse et fonction hépatique anormale (SGOT, bilirubine sérique et phosphatase alcaline).
Réactions endocriniennes: Lien causal inconnu: gynécomastie et réaction hypoglycémique. Des retards au niveau des règles allant jusqu'à 2 semaines et des ménométrorragies fonctionnelles se sont manifestés chez neuf patientes prenant de l'ibuprofène à raison de 400 mg t.i.d., pendant trois jours avant leurs règles.
Ibuprofène – Expérience avec les doses en vente libre (Littérature)
Les effets indésirables suivants ont été rapportés chez des patients traités avec de l’ibuprofène aux doses disponibles en vente libre (≤ 1 200 mg/jour).
Une analyse approfondie des données publiées sur l’innocuité relative de l’ibuprofène et de l’acétaminophène aux doses recommandées en vente libre a été effectuée. Sur un total de 96 essais cliniques randomisés et mené à simple insu, il y avait 10 essais d’une durée de sept jours ou moins où l’innocuité des deux médicaments était comparée. Dans trois de ces essais cliniques, l’incidence des événements indésirables était plus élevée avec l’acétaminophène, dans six de ces essais il n'y avait pas d’effets indésirables rapportés, et dans un essai, l’incidence était plus élevée avec l'ibuprofène. De ces 10 essais cliniques, les événements indésirables les plus souvent rapportés étaient gastro-intestinaux, principalement sous forme de dyspepsie, de nausée ou de vomissement. Aucun des événements indésirables gastro-intestinaux ne semblaient justifier de suivis médicaux, ce qui a permis de conclure qu’il n’y avait pas eu d’événements indésirables gastro-intestinaux sérieux.
Il a été conclu que: « Même si nous reconnaissons que les données mentionnées ci-dessus sont très sélectives et reposent sur de l’information issue de divers modèles d’essais cliniques et de populations, celles-ci permettent de déduire que l’incidence des effets indésirables sérieux est relativement faible avec les deux médicaments lorsqu'ils sont pris aux doses disponibles en vente libre, respectivement ».
Un essai à double-insu et contrôlé par placebo (n = 1 246) a été menée chez des volontaires sains pour évaluer de façon prospective la tolérance gastro-intestinale à l'ibuprofène lorsque celui-ci est pris à la dose maximale et pour la durée maximale selon les recommandations des produits en vente libre (1 200 mg/jour pour 10 jours consécutifs) par rapport au placebo. Cette population de sujets représentait une population d'utilisateurs d’analgésiques vendus en vente libre. Le taux d’effets indésirables gastro-intestinaux était semblable entre le groupe placebo et le groupe ibuprofène (16 % pour le placebo (67/413) versus 19 % pour l'ibuprofène (161/833)). Le pourcentage de sujets ayant cessé leur participation à l’essai due à un effet indésirable gastro-intestinal était le même entre les deux groupes. Les effets indésirables gastro-intestinaux rapportés par ≥ 1 % des sujets étaient les suivants: dyspepsie, douleurs abdominales, nausées, diarrhée, flatulence et constipation. Dix-sept sujets (1,4 %) ont eu des résultats positifs au test de sang occulte et leurs fréquences étaient comparables entre les traitements. Ainsi, l’ibuprofène disponible en vente libre et utilisé à la dose maximale de 1 200 mg/jour pendant 10 jours selon les directives indiquées pour traiter la douleur épisodique est bien toléré.
Deux analyses d’essais cliniques multiples, une méta-analyse et une revue de littérature, ont permis de conclure que l’utilisation de doses uniques d'ibuprofène était associée avec une faible incidence d’effets indésirables gastro-intestinaux, comparable à celles de l’acétaminophène et du placebo. Les rapports provenant des systèmes de notification spontanée des effets indésirables au Royaume-Uni, en France et aux États-Unis, où une prescription n'est pas nécessaire pour l'utilisation d’ibuprofène à la dose quotidienne de 1 200 mg, confirment l'innocuité gastro-intestinale et l'acceptabilité du médicament. Un essai clinique randomisé et à grande échelle43 comparant les doses en vente libre d’acide acétylsalicylique, d’acétaminophène et d'ibuprofène chez 8 677 adultes a révélé que les taux d’effets indésirables importants étaient de 18,7 % pour l'aspirine, de 13,7 % pour l'ibuprofène et de 14,5 % pour l’acétaminophène. Les taux de l’ibuprofène n'étaient statistiquement pas différents de ceux de l'acétaminophène. Tous les événements indésirables gastro-intestinaux (incluant la dyspepsie) et de douleurs abdominales ont été moins fréquents avec l'ibuprofène (4 % et 2,8 %, respectivement) qu’avec l’acétaminophène (5,3 % et 3,9 %) ou l’aspirine (7,1 % et 6,8 %) [p < 0,035 pour tous]. Il a été conclu que « en général, la tolérance de l'ibuprofène était équivalente à celle du paracétamol (acétaminophène) et meilleure que celle de l’acide acétylsalicylique (AAS) durant cette étude clinique à grande échelle ».
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
Le méthocarbamol est susceptible de causer de la somnolence et des étourdissements. Le patient doit être mis en garde contre l'utilisation de véhicules automobiles ou de machinerie. Étant donné que le méthocarbamol peut produire un effet neurodépresseur général du SNC, les patients prenant du ANALGÉSIQUE ET RELAXANT MUSCULAIRE doivent être mis en garde contre les effets combinés de l’utilisation simultanée du ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de l'alcool.
Le patient doit être mis en garde contre la consommation excessive d'alcool et le tabagisme lors de l’utilisation de ANALGÉSIQUE ET RELAXANT MUSCULAIRE du fait que ce sont des facteurs de risque de maladies cardiovasculaires, d’ulcération gastro-intestinale et de saignements.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Acide acétylsalicylique (AAS) ou autres AINS: L’utilisation concomitante de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et de tout autre AINS, y compris ceux en vente libre (p. ex. AAS et ibuprofène), pour leurs effets analgésiques et/ou anti-inflammatoires n’est PAS conseillée en raison de l'absence de données démontrant les avantages synergiques et du risque potentiel d'effets indésirables additionnels.
Par exception, l’AAS à faible dose peut être administré à titre de protection cardiovasculaire, lorsqu’un autre AINS peut être envisagé comme analgésique ou anti-inflammatoire, en n'oubliant pas que la polythérapie par les AINS est associée à des effets indésirables additionnels.
Certains AINS (p. ex. ibuprofène) peuvent interférer avec les effets anti-plaquettaires d’une faible dose d'AAS, possiblement en faisant compétition à l'AAS pour l'accès au site actif de la cyclo-oxygénase-1.
Antiacides: Les résultats d’une étude de biodisponibilité ont indiqué qu’il n’y avait pas d'interférence avec l’absorption de l'ibuprofène lorsqu'il était administré avec un antiacide contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium.
Anticoagulants: (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Hématologie - Anticoagulants)
Anti-hypertenseurs: Les AINS peuvent diminuer l’effet anti-hypertenseur des inhibiteurs de l'enzyme de conversion de l'angiotensine (IECA).
Les combinaisons d'IECA, d'antagonistes de l'angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque d'insuffisance rénale aiguë et d’hyperkaliémie. La pression artérielle et la fonction rénale (y compris les électrolytes) devraient être étroitement surveillées pour ces cas, car il peut arriver que la pression artérielle augmente de façon marquée.
Lorsqu’il y a réduction de la pression de la perfusion rénale, les prostaglandines et l'angiotensine II deviennent d'importants médiateurs de l'autorégulation rénale. En tant que classe de médicaments, la combinaison d'un AINS et d'un inhibiteur de l'enzyme de conversion de l'angiotensine pourrait, en théorie, diminuer la fonction rénale. Dans le cadre d'une étude menée auprès de 17 patients suivant un traitement à l’hydrochorothiazide et au fosinopril auxquels on a administré 2 400 mg d'ibuprofène par jour pendant un mois, 4 sujets ont développé des symptômes cliniques suggérant une diminution importante de la fonction rénale. Par contre, dans une étude menée par Minuz, aucun impact sur l'effet anti-hypertenseur d'énalapril, sur la rénine plasmatique ni sur l’aldostérone n'a été observé suivant un traitement de deux jours à l'ibuprofène, à raison de 1 200 mg/jour.
Dans le cadre de deux méta-analyses, ce rapport a été observé pour les AINS en tant que classe de médicaments et pour certains AINS en particulier, mais l'ibuprofène n'a pas eu d'effet significatif sur la pression artérielle dans aucune des deux méta-analyses. Dans un même ordre d'idées, une étude par Davies et al. a démontré que l'administration de 1 600 mg d’ibuprofène par jour pendant 14 jours n'atténuait pas l'effet anti-hypertenseur de deux bêtabloquants adrénergiques. Certaines études ont rapporté l’inhibition des effets antihypertenseurs des inhibiteurs de canaux calciques par les AINS, et d’autres non. Un certain nombre de facteurs peut être responsable des écarts observés parmi les résultats de ces études. Dans les études démontrant une inhibition par les AINS, les changements de pression artérielle avec l'ajout d’AINS étaient généralement faibles (+4 à +8 mmHg) et les études ne démontrant pas d’inhibition n’étaient peut-être pas statistiquement assez puissante pour détecter de telles différences. Certaines des études démontrant une inhibition ont été réalisées avec des sujets sains et donc moins susceptibles d'avoir un débit sanguin rénal affecté par les AINS. Il a été démontré que les AINS inhibent la plupart des classes de médicaments anti-hypertenseurs. Tous les AINS sont susceptibles d’interagir faiblement avec l’action des inhibiteurs de canaux calciques chez les patients faisant de l'hypertension ou de l'insuffisance rénale et traités avec ceux-ci. De ce fait, la prudence est recommandée si des AINS et des inhibiteurs des canaux calciques doivent être utilisés de façon concomitante. Les effets anti-hypertenseurs des inhibiteurs de canaux calciques peuvent donc être inhibés par l'administration concomitante d’AINS.
Par ailleurs, la relation qui existe entre l'ibuprofène et les médicaments anti-hypertenseurs n'est pas bien définie. Avant de prescrire ce médicament, les bénéfices d’une administration concomitante doivent être analysées et comparées aux risques encourus. Si l'ibuprofène est recommandé pour un traitement de longue durée, il serait prudent de faire un suivi périodique de la pression artérielle. Il n'est pas nécessaire d'effectuer un suivi de la pression artérielle si l'ibuprofène est recommandé pour un traitement analgésique à court terme.
Agents anti-plaquettaires (y compris l'AAS): Il y a un risque accru d'hémorragie, par l'inhibition de la fonction des plaquettes, lorsque les agents anti-plaquettaires sont combinés à l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE, en tant qu'AINS (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Hématologie - Effets anti-plaquettaires).
Neurodépresseurs du SNC: Le méthocarbamol peut interagir avec les analgésiques à base d’opiacés, les barbituriques, les benzodiazépines, les myorelaxants à action centrale, l'hydrate de chloral, et les autres drogues affectant le système nerveux central (p. ex., l'oxybate de sodium).
Anticoagulants de type coumarine: De nombreuses études ont indiqué que l'utilisation concomitante d’AINS et d'anticoagulants augmente le risque d'événements indésirables gastro-intestinaux, tels que des ulcérations et des saignements. Puisque que les prostaglandines jouent un rôle important dans l'hémostasie et que les AINS influent sur la fonction plaquettaire, un traitement concomitant d'ibuprofène et de warfarine exige une surveillance étroite pour s'assurer qu'aucun changement de la dose d'anticoagulant ne soit nécessaire. Aucune des nombreuses études cliniques contrôlés et de courte durée n'a démontré que l'ibuprofène influençait le temps de prothrombine ni les facteurs de coagulation lorsque administré à des personnes prenant des anticoagulants de type coumarine. Néanmoins, le médecin doit être prudent lorsqu'il administre de l'ibuprofène à des patients qui prennent des anticoagulants.
Cyclosporine et Tacrolimus: Même si la présence d’interaction entre l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et la cyclosporine ou le tacrolimus n’a pas été étudiée, la co-administration de ceux-ci avec un AINS pourrait amplifier leur effet néphrotoxique en raison de l’effet des AINS sur les prostaglandines rénales. Il a été observé que l’utilisation concomitante d’AINS et de cyclosporine avait entraîné l’augmentation des taux de cyclosporine, la néphrotoxicité et les concentrations plasmatiques de créatinine. En général, la détérioration de la fonction rénale est réversible suite à la discontinuation de l’AINS. Le mode d’action ayant provoqué la hausse des taux de cyclosporine observée est inconnu et peut ne pas se produire avec tous les AINS.
Deux cas ont été rapportés dont l'utilisation à court terme (trois à quatre doses) d'ibuprofène a été associée avec de l’anurie ou de l’oligurie chez des patients ayant subi une transplantation hépatique et prenant l’immunosuppresseur tacrolimus. Les concentrations de tacrolimus variaient de faibles à modérées chez ces deux patients et l’évolution chronologique suggérait une interaction. Une explication possible de cette interaction est une plus grande dépendance des patients souffrant d’insuffisance hépatique aux prostaglandines endogènes. La sécrétion de prostaglandines rénales est inhibée par les AINS comme l'ibuprofène. Si ce mode d’action proposé est exact, l'interaction peut donc se produire avec tous les AINS. Ainsi, la fonction rénale devrait être surveillée lorsque l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE est utilisé en combinaison avec l’un ou l’autre de ces médicaments.
Digoxine: Il n’y a pas de données de disponibles sur l'interaction possible entre l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE et la digoxine lorsque co-administré. Toutefois, l'ibuprofène semble augmenter la concentration sérique de digoxine. Une surveillance accrue et des ajustements de la dose de glucoside digitalique peuvent être nécessaires pendant et après un traitement concomitant avec de l'ibuprofène.
Diurétiques: Des études cliniques et des observations de post-commercialisation ont montré que les AINS peuvent réduire l'effet des diurétiques. Cette réaction a été attribuée à l'inhibition de la synthèse de la prostaglandine rénale. Un traitement concomitant avec des diurétiques épargneur de potassium peut être associé à une augmentation de potassium sérique, il est donc nécessaire de surveiller les taux. Les patients présentant une insuffisance rénale qui sont traités au moyen de diurétiques épargneur de potassium ne doivent pas prendre de l'ibuprofène.
Glucocorticoïdes: Certaines études ont montré que l'utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d'effets indésirables au niveau de l'appareil digestif, tels que des ulcères et des hémorragies, plus particulièrement chez les personnes de 65 ans et plus.
Antagonistes des récepteurs H2: Dans le cadre d’essais cliniques menés auprès de volontaires sains, l’administration simultanée de cimétidine ou de ranitidine avec de l'ibuprofène n'a pas eu d'effets importants sur les concentrations sériques d'ibuprofène.
Lithium: La surveillance des concentrations plasmatiques de lithium est conseillée au début et à la fin d'un traitement avec AINS, car les concentrations de lithium peuvent augmenter.
Dans le cadre d’un essai mené auprès de onze volontaires sains, l’utilisation d'ibuprofène a induit une élévation des taux plasmatiques de lithium et une réduction de la clairance rénale de celui-ci. La concentration moyenne minimale de lithium a augmenté de 15 % et sa clairance rénale a diminué de 19 % durant la période de co-administration. Cet effet a été attribué à l'inhibition de la synthèse des prostaglandines rénales par l'ibuprofène. Ainsi, il est conseillé de surveiller attentivement les symptômes de toxicité du lithium chez les sujets recevant de l'ibuprofène et du lithium de façon concomitante.
Méthotrexate: Il a été observé que l'ibuprofène et d'autres AINS réduisaient la sécrétion tubulaire du méthotrexate in vitro. Cela pourrait augmenter la toxicité du méthotrexate. En cas d'administration concomitante du méthotrexate et de l'ibuprofène, il convient de faire preuve de vigilance.
Hypoglycémiants oraux: L’utilisation d'ibuprofène peut amplifier les effets hypoglycémiants des agents antidiabétiques oraux et de l’insuline.
Inhibiteurs spécifiques du recaptage de la sérotonine (ISRS): L'administration concomitante des AINS et des ISRS peut augmenter le risque d'ulcères et d'hémorragies gastro-intestinaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS - Appareil gastro-intestinal).
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, des interactions se produisent rarement avec d'autres médicaments liés aux protéines. Néanmoins, il faut faire preuve de prudence lorsque d'autres médicaments ayant également une grande affinité avec des sites de liaison aux protéines sont utilisés de façon concomitante. Un traitement concomitant avec du phénytoïne et de l’ibuprofène peut se solder en un risque accru de toxicité de la phénytoïne (ataxie, hyperréflexie, nystagmus, tremblements), en particulier chez les patients souffrant d'insuffisance rénale. Cependant, les modes d’action et l’importance clinique de ces observations ne sont actuellement pas déterminés. Aucune interaction n'a été signalée lorsque l'ibuprofène a été utilisé conjointement avec du probénécide, de la thyroxine, des stéroïdes, des antibiotiques (autre que les quinolones) ou des benzodiazépines. Interactions médicament-comportement
9.5 Interactions médicament-aliment
Lorsque l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE a été administré avec un repas riche en gras et en calories, le taux et le degré d’absorption du méthocarbamol ont été réduits de 36 % et 20 %, respectivement, et le taux d’absorption de l’ibuprofène a été réduit de 22 %. Ainsi, l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE devraient préférablement être pris sur un estomac vide, toutefois si cela irrite votre estomac, il peut être pris avec de la nourriture ou du lait.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Méthocarbamol
Le mode d'action du méthocarbamol n’est pas clairement établi. Il agirait sur le système nerveux central, possiblement par dépression des réflexes polysynaptiques.
Ibuprofène
L'ibuprofène, comme tous les autres anti-inflammatoires non stéroïdiens, est un analgésique, un antipyrétique et un anti-inflammatoire. Il y a des indices probants qui appuient l'hypothèse selon laquelle l'action de l'ibuprofène (comme celle de tout autre AINS) repose sur une diminution de la biosynthèse des prostaglandines.
Les prostaglandines sont des acides gras endogènes présents dans la plupart des tissus. On croit qu'elles constituent un facteur commun dans la production de la douleur, de la fièvre et de l'inflammation. Il semble que les prostaglandines sensibilisent les tissus à des médiateurs produisant la douleur et l'inflammation, comme l'histamine, la 5-hydroxytryptamine et les cytokinines. L'enzyme qui joue un rôle de catalyseur du processus de biosynthèse de la prostaglandine est la prostaglandine dite endopéroxyde synthase, également connue sous le nom de cyclo-oxygénase. Certaines évidences ont permis de démontrer que le principal mode d'action analgésique/antipyrétique des AINS repose sur l'inhibition de la biosynthèse de la prostaglandine. D'autres effets pharmacologiques ont également été constatés, comme le lysosome et la stabilisation de la membrane cellulaire, mais le lien entre ces effets et les valeurs analgésiques et antipyrétiques de l'ibuprofène n'est pas encore clairement établi.
10.2 Pharmacodynamie
Méthocarbamol
Le méthocarbamol est un médicament qui soulage efficacement les spasmes musculaires et la douleur causée par des troubles musculo-squelettiques aigus résultant de traumatismes et d'inflammation. Tous les médicaments combinant le méthocarbamol et l’aspirine ont contribué aux effets thérapeutiques dans le cas de problèmes musculo-squelettiques aigus tels que les spasmes, la douleur et les endolorissements.
Ibuprofène
L’ibuprofène, comme tous les autres AINS, démontre une activité anti-inflammatoire aux doses élevées. Aux doses pour adulte permises en vente libre (200 mg à 400 mg), soit moins élevées, l’ibuprofène soulage la douleur d’intensité faible à modérée et réduit la fièvre. L’activité analgésique/antipyrétique de l’ibuprofène, similaire à l’acide salicylique, le modèle de cette classe de médicament, se produit aux doses moins élevées que celles requises pour les effets anti-inflammatoires qui nécessitent une administration continue à des doses individuelles plus élevées.
Les études cliniques démontrent que l’effet clinique dure jusqu’à 8 heures pour la fièvre et jusqu’à 6 heures pour la douleur.
Inhibition de l'agrégation plaquettaire chez les animaux
Comme beaucoup d’autres AINS, l’ibuprofène inhibe l'agrégation plaquettaire en empêchant le dépôt des plaquettes dans l’artère lors de la greffe aortopulmonaire chez le chien. L’action protectrice contre l’embolie pulmonaire fatale chez les lapins lorsque de l’ibuprofène est injecté par voie intraveineuse avec de l'acide arachidonique, peut aussi se rapporter à l’inhibition plaquettaire. Diverses prostaglandines et le thromboxane A2 (TXA2) constituent des facteurs importants dans l'agrégation plaquettaire111. L'inhibition de la cyclo-oxygénase diminue la production et la libération du TXA2, réduisant de ce fait l’agrégation plaquettaire. L’ibuprofène peut également réduire la fluidité de la membrane plaquettaire, ce qui réduit l'agrégation, mais on ignore dans quelle mesure l'inhibition de la synthèse du TXA2 joue un rôle dans cet effet.
Effet de l'ibuprofène sur l'agrégation plaquettaire, le temps de saignement et le temps de coagulation chez les volontaires sains
Des études d’agrégation plaquettaire ont été menées en utilisant la méthode de Sekhar. Il a été observé que l'agrégation plaquettaire chute de manière importante à une dose quotidienne d'ibuprofène de 1 800 mg administrée sur une période de 28 jours.
Il a aussi été observé que l’ibuprofène influence l'agrégation provoquée par l’ADP à un degré moindre que celle imputable au collagène. L'agrégation plaquettaire causée par une recalcification du plasma citraté riche en plaquettes (réaction causée par la thrombine) n'a pas été influencée par le traitement d'ibuprofène. De même, l'ibuprofène n'a eu aucun effet sur le temps de coagulation du sang total après recalcification du plasma ou sur le temps de prothrombine. Le temps de saignement déterminé deux heures après l’administration d'ibuprofène a démontré une importante augmentation liée à la dose.
10.3 Pharmacocinétique
Absorption
Méthocarbamol
Lorsque le méthocarbamol est administré par voie orale, il est absorbé par le tractus gastro-intestinal. Des études menées sur des animaux ont indiqué que l'absorption s'effectue au niveau de l'intestin grêle83. Dans le cadre d’une étude comparative de biodisponibilité, la concentration plasmatique maximale a été atteinte au bout d'environ 45 minutes après la prise par voie orale de méthocarbamol en combinaison avec de l'ibuprofène. La demi-vie plasmatique du méthocarbamol était de l'ordre de 1,25 ± 0,27 heures lorsque administré en monothérapie et de l'ordre de 1,30 ± 0,29 heures lorsque administré en combinaison avec de l’ibuprofène.
Ibuprofène
L'ibuprofène est rapidement et presque complètement absorbé. Chez les adultes, la concentration sérique maximale est atteinte environ 1 à 2 heures suivant l’administration. Dans le cadre d'une étude de biodisponibilité comparative, il a été observé que la concentration plasmatique maximale de l'ibuprofène administré en monothérapie était atteinte après environ 1,6 heures et après environ 1,3 heures lorsque co-administré avec le méthocarbamol. La demi-vie plasmatique de l'ibuprofène administré en monothérapie était de l'ordre de 2,11 ± 0,43 heures et de 2,08 ± 0,37 heures lorsqu'il était administré de façon concomitante. La nourriture réduit le taux d'absorption du médicament sans pour autant affecter son degré d’absorption
Distribution :
Méthocarbamol
La distribution du méthocarbamol a été étudiée par Campbell et al chez des chiens femelles enceintes ou non. L’administration de méthocarbamol radiomarqué (C14) ou non dans une anse attaché du jéjunum chez des chiens sous anesthésie a démontré que la radioactivité liée au méthocarbamol était facilement absorbée par l'intestin et largement diffusée dans tous les tissus de l'organisme (les concentrations les plus élevées étaient dans le foie et les reins) et les fluides (y compris la diffusion à travers la barrière hémato-encéphalique). Chez le chien, la radioactivité liée au méthocarbamol a aussi diffusé au travers du placenta jusqu’au fœtus. Le méthocarbamol est lié de 46 à 50 % aux protéines.
Ibuprofène
Le volume de distribution du médicament chez les adultes, lorsqu’administré par voie orale, est de 0,1 à 0,2 L/kg. Chez l’humain, des quantités de médicament ont été mesurées dans le liquide synovial de tissus enflammés dans les 5 à 12 heures suivant son administration par voie orale. Chez les enfants (âge moyen de onze ans), la concentration maximale dans le liquide synovial a été atteinte 5 à 6 heures après la prise du médicament par voie orale.
À des concentrations thérapeutiques, l'ibuprofène est fortement lié au plasma humain total ainsi qu'au site II de l'albumine purifiée. Une administration répétée ne semble pas produire d'accumulation plasmatique importante de l'ibuprofène ni de ses métabolites.
Métabolisme :
Méthocarbamol
Il a été démontré que le corps humain arrive à métaboliser le méthocarbamol, probablement dans le foie, par les processus de désalkylation, d'hydroxylation ainsi qu'à l'aide d'acide glucoronique et de sulfate. Deux métabolites ont été identifiés, soit le :
3-(2-hydroxyphénoxy),propane-1,2-diol-1-carbamate
3-(4-hydroxy-2-méthoxyphénoxy)-propane-1,2-diol-1-carbamate
Ibuprofène
L'ibuprofène est un mélange racémique du R-(-) ibuprofène et du S-(+) ibuprofène. Chez les humains, le R-(-) ibuprofène subit une conversion d’énantiomères considérable sous la forme du S-(+) ibuprofène, en moyenne entre 53 % et 65 %96. Le S-(+) ibuprofène est considéré comme l'énantiomère le plus actifs du point de vue pharmacologique. Les deux principaux métabolites soit l’acide 2-4'(2-carboxpropyl) phénylpropionique et l’acide 2-4'(2-hydroxy-2-méthylpropyl) phénylpropionique, ont été identifiés dans le plasma et l'urine. Les métabolites 1-hydroxyibuprofène et 3-hydroxyibuprofène ont également été retrouvés dans l'urine en très faibles concentrations. Le cytochrome P450 (CYP) 2C9 a été identifié comme l'agent catalytique le plus important dans la formation de tous les métabolites oxydatifs de la forme R-(-) et S-(+) de l'ibuprofène.
Environ 80 % de la dose est récupérée dans les urines, principalement sous forme de carboxymétabolites et d'hydroxymétabolites conjugués. Chez le rat, l'ibuprofène ne semble pas induire la formation d'enzymes métabolisant ce médicament.
Chez l’humain
Deux métabolites de l’ibuprofène ont été isolés de l'urine de patients ayant reçu le médicament pendant un mois. Les métabolites ont été identifiés en tant qu'acide 2-4'(2-hydroxy-2-méthylpropyl) phénylpropionique (métabolite A) et acide 2-4'(2-carboxpropyl) phénylpropionique (métabolite B). Environ 1/3 de la dose a été excrété de l'urine des patients sous forme de métabolite B, 1/10 en tant qu'ibuprofène inchangé et 1/10 sous forme de métabolite A. Le reste de la dose n'a pu être identifié dans l'urine.
Élimination
Méthocarbamol
Des études, menées auprès de sujets ayant reçu du méthocarbamol radiomarqué (C14), ont indiqué que de 97 à 99 % de la radioactivité administrée a été récupérée dans les urines trois jours après l'administration. Une étude de proportionnalité de doses uniques de 500 mg, de 1 500 mg et de 3 000 mg chacune a démontré que la cinétique du méthocarbamol n'est pas linéaire. Cependant, les taux d'élimination suggèrent qu'il ne devrait pas y avoir d'accumulation en cas d'administration répétée toutes les six heures.
Par ailleurs, des quantités infimes de méthocarbamol sous forme inchangée ont été récupérées dans les fèces
Ibuprofène
La demi-vie plasmatique de l’ibuprofène chez les adultes est de 1,5 à 2 heures. Le composé d'origine et les métabolites sont principalement excrétés dans l'urine et de façon minimale par la bile et les fèces. Entre 70 % et 90 % de la dose administrée est récupérée dans l'urine après 24 heures.
Populations et états pathologiques particuliers
Enfants :
Le profil pharmacocinétique de l'ibuprofène a également été évalué chez les enfants, ceux-ci métabolisant l’ibuprofène de façon similaire à l’adulte. Il a été rapporté par Walson que la concentration plasmatique maximale de l’ibuprofène était atteinte à 1,5 heures pour les enfants de moins de 12 ans ayant reçu 10 mg d’ibuprofène par kg. L’ibuprofène est ensuite éliminé selon une demi-vie plasmatique de 1,8 heures. Ainsi, le profil pharmacocinétique de l'ibuprofène semble être similaire dans tous les groupes d'âge évalués.
Personnes âgées :
Il n'existe pas de données indiquant que l'ibuprofène est métabolisé ou éliminé de façon différentielle chez les personnes âgées. Une évaluation pharmacocinétique de l'ibuprofène chez des sujets gériatriques âgés entre 65 et 78 ans et comparé à des sujets âgés de 22 à 35 ans a révélé qu'il n'y a pas de différence clinique significative dans les profils cinétiques de l'ibuprofène pour ces groupes d'âge. De plus, aucune différence statistiquement significative n'a été observée entre ces deux populations quant au profil d'excrétion urinaire du médicament et de ses principaux métabolites.
Insuffisance hépatique :
Cirrhose: Une certaine accumulation de méthocarbamol administré aux doses habituelles peut être observée chez les patients présentant une cirrhose hépatique. Au bout de six heures, les concentrations plasmatiques du méthocarbamol chez les patients cirrhotiques étaient environ six fois plus élevées que la normale.
- Insuffisance rénale: Aucun changement dans le métabolisme du méthocarbamol n'a été noté chez six patients présentant une insuffisance rénale chronique ni chez un groupe composé de sujets jeunes et âgés.
Methocarbamol
Des études pharmacocinétiques chez l’humain montrent que la concentration plasmatique maximale est rapidement atteinte, soit en moins de deux heures. Dans une étude comparative de biodisponibilité, la dose de 500 mg de méthocarbamol administrée individuellement a permis l’atteinte du pic de concentration plasmatique après 1 heure environ et au bout de 45 minutes environ lorsque co-administré avec de l'ibuprofène. La concentration maximale était de 7 698 ng/mL pour le méthocarbamol administré seul, comparé à 8 686 ng/mL dans le cas de la co-administration. Après 6 heures environ, la quantité de méthocarbamol dans le plasma avait chuté sous le seuil des 700 ng/mL, que le médicament ait été administré seul ou en association.
Selon des études à court terme visant à mesurer les niveaux de méthocarbamol dans les viscères d’animaux, les concentrations les plus élevées ont été observées au niveau du foie et des reins. Des études pharmacocinétiques menées chez des chiens ont montré qu'une dose unique est éliminée de l’organisme en trois jours environ. Des études expérimentales sur animaux ont également prouvé que le méthocarbamol traverse la barrière placentaire et la barrière hémato-encéphalique.
Selon des études expérimentales sur des animaux, la prolongation synergique de l’effet de sommeil induite par l’hexobarbital par le méthocarbamol semble indiquer une action sur les centres supraspinaux du cerveau.
Ibuprofène
Chez l’animal
Chez les rats, le pic de concentration plasmatique était atteint au plus court intervalle de temps examiné ou même avant celui-ci (20 minutes dans le groupe recevant 20 mg/kg et 45 minutes dans le groupe recevant 150 mg/kg) et des pics ont été observés après 45 minutes de traitement dans presque tous les tissus examinés suite à l’administration de doses orales uniques de 20 à 150 mg/kg d'ibuprofène radiomarqué au C14. La concentration plasmatique et tissulaire avait diminué à des niveaux extrêmement bas six heures après l’administration de la dose de 20 mg/kg et 17 heures après l’administration de la dose de 150 mg/kg. En tout, 16 à 38 % de la dose quotidienne d'ibuprofène avait été excrétés dans l'urine.
Une dose semblable a été administrée à des chiens sur des périodes allant jusqu'à six mois sans que l'accumulation du médicament ou de ses métabolites n’ait été observée.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Entreposer à la température ambiante (de 15 à 30 °C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non applicable.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Méthocarbamol
Nom propre: Méthocarbamol
Nom chimique: Carbamate de 3-(2-méthoxyphénoxy)-1,2-propanediol
Formule moléculaire et masse moléculaire: C11H15NO5; 241,25 g/mol
Formule développée: 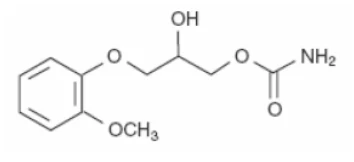
Propriétés physicochimiques:
Caractéristiques physiques: Poudre ou cristaux blancs
Solubilité: Solubilité de 2,5 g/100 mL dans l'eau à 20 °C. Soluble dans l'alcool et le propylène glycol.
Valeurs du pKa et du pH: Le pH d’une solution aqueuse à 1 % se situe entre 6 et 8.
Point de fusion: 92 à 94 °C
Ibuprofène
Nom propre : Ibuprofène
Nom chimique: Acide 2-(p-isobutylphényl)-propionique
Formule moléculaire et masse moléculaire: C13H18O2; 206,28 g/mol
Formule développée:
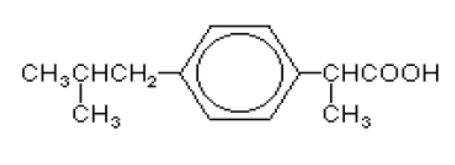
Propriétés physicochimiques:
Caractéristiques physiques: Poudre ou cristaux blancs ou presque blancs avec une odeur caractéristique.
Solubilité: Faible solubilité dans l'eau; soluble dans 1 partie pour 1,5 partie d'alcool, 1 partie pour 1 partie de chloroforme, 1 partie pour 2 parties d'éther et 1 partie pour 1,5 partie d'acétone. L'ibuprofène est également soluble dans une solution aqueuse d'hydroxydes alcalins et de carbonates.
Valeurs du pKa et du pH: pH de 4,6 à 6,0 dans une solution de 1 partie pour 20 parties
Point de fusion: 75 à 77 °C
14 ESSAIS CLINIQUES
Le méthocarbamol a démontré des résultats positifs lorsqu’étudié sur des modèles de relaxation musculaire, y compris le traitement contre le tétanos1, les spasmes musculaires, les douleurs musculaires, et lorsqu’administré conjointement avec des analgésiques. Chez des patientes en soins gynécologiques postopératoires, le méthocarbamol a contribué à réduire la nécessité d’administrer des substances narcotiques et d’autres sédatifs prescrits pour soulager la douleur et l’incomfort.
L’ibuprofène a été étudié sur des modèles de douleurs y compris la douleur dentaire, la dysménorrhée, la fièvre , la céphalée, la migraine, les douleurs musculaires, les douleurs postopératoires, les lésions des tissus mous, et les maux de gorge. Dans tous les cas cités ci-dessus, l’ibuprofène a procuré un soulagement efficace de la douleur.
14.3 Études de biodisponibilité comparatives
Une étude comparative de biodisponibilité a été menée auprès de 35 volontaires masculins sains à jeun ou non. Le taux et le degré d'absorption du méthocarbamol et de l'ibuprofène ont été mesurés et comparés suite à l’administration d'une dose unique d’un caplet de l’ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc.) administré à jeun ou non et d’un comprimé de Robaxin® (méthocarbamol) 500 mg (Wyeth Consumer Healthcare inc.) co-administré avec un comprimé d’Advil® Extra Fort (ibuprofène) 400 mg (Wyeth Consumer Healthcare inc.) lorsqu’à jeun. Un sommaire des résultats est inclus ci-dessous:
RÉSUMÉ DES DONNÉES COMPARATIVES PORTANT SUR LA BIODISPONIBILITÉ
| Méthocarbamol | ||||||
| (1 x 500 mg de méthocarbamol/400 mg d’ibuprofène ou 1 x 500 mg de méthocarbamol; à | ||||||
| jeun) | ||||||
| Données mesurées | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques | Intervalle de confiance de 90 % | ||
SSCT (ng·h/mL) | 18 968 19 837 (31,0) | 18 836 19 686 (31,1) | 100,70 | 95,26 – 106,45 | ||
SSCI (ng·h/mL) | 19 512 20 421 (31,5) | 19 463 20 311 (30,7) | 100,25 | 95,03 – 105,75 | ||
Cmax (ng/mL) | 7 443 7 707 (25,5) | 7 101 7 391 (28,4) | 104,82 | 95,03 – 115,63 | ||
| Tmax3 (h) | 0,83 (0,33 – 4,00) | 0,83 (0,33 – 5,00) | ||||
| T½4 (h) | 1,46 (18,5) | 1,46 (16,0) | ||||
1Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc).
2 Comprimés de Robaxin® (méthocarbamol) 500 mg (Wyeth Consumer Healthcare inc.) 3 Exprimé comme la médiane (étendue) seulement.
4 Exprimé comme la moyenne géométrique (CV %) seulement.
RÉSUMÉ DES DONNÉES COMPARATIVES PORTANT SUR LA BIODISPONIBILITÉ
| Méthocarbamol | ||||||
| (1 x 500 mg de méthocarbamol/400 mg d’ibuprofène; à jeun ou non) | ||||||
| Données mesurées | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques | Intervalle de confiance de 90 % | ||
SSCT (ng·h/mL) | 14 982 15 955 (37,6) | 18 968 19 837 (31,0) | 78,98 | 74,72 – 83,50 | ||
SSCI (ng·h/mL) | 15 577 16 607 (38,6) | 19 512 20 421 (31,5) | 79,84 | 75,68 – 84,22 | ||
Cmax (ng/mL) | 4 670 4 969 (36,0) | 7 443 7 707 (25,5) | 62,74 | 56,88 – 69,21 | ||
| Tmax3 (h) | 1,50 (0,67 – 5,00) | 0,83 (0,33 – 4,00) | ||||
| T½4 (h) | 1,41 (20,0) | 1,46 (18,5) | ||||
1Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc) administré avec des conditions d’aliment. 2Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc) administré avec des conditions à jeun.
3 Exprimé comme la médiane (étendue) seulement.
4 Exprimé comme la moyenne géométrique (CV %) seulement.
RÉSUMÉ DES DONNÉES COMPARATIVES PORTANT SUR LA BIODISPONIBILITÉ
| Ibuprofène | ||||||
| (1 x 500 mg de méthocarbamol/400 mg d’ibuprofène ou 1 x 400 mg d’ibuprofène; à jeun) | ||||||
| Données mesurées | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques | Intervalle de confiance de 90 % | ||
SSCT (mcg ·h/mL) | 132,362 133,855 (14,7) | 130,157 131,546 (14,0) | 101,69 | 99,25 – 104,20 | ||
SSCI (mcg h/mL) | 139,656 141,578 (16,9) | 137,095 138,871 (15,7) | 101,87 | 99,07 – 104,74 | ||
Cmax (mcg /mL) | 37,016 37,482 (16,0) | 38,501 39,025 (16,2) | 96,14 | 89,49 – 103,30 | ||
| Tmax3 (h) | 1,25 (0,67 – 4,00) | 1,25 (0,67 – 5,00) | ||||
| T½4 (h) | 2,17 (17,0) | 2,18 (13,9) | ||||
1Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc).
2 Comprimés d’Advil® (ibuprofène) 400 mg (Wyeth Consumer Healthcare inc.) 3 Exprimé comme la médiane (étendue) seulement.
4 Exprimé comme la moyenne géométrique (CV %) seulement.
RÉSUMÉ DES DONNÉES COMPARATIVES PORTANT SUR LA BIODISPONIBILITÉ
| Ibuprofène | ||||||
| (1 x 500 mg de méthocarbamol/400 mg d’ibuprofène; à jeun ou non) | ||||||
| Données mesurées | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques | Intervalle de confiance de 90 % | ||
SSCT (μg·h/mL) | 117,076 118,074 (13,5) | 132,362 133,855 (14,7) | 88,45 | 86,32 – 90,63 | ||
SSCI (μg h/mL) | 128,640 130,451 (15,0) | 139,656 141,578 (16,9) | 92,11 | 89,55 – 94,75 | ||
Cmax (μg /mL) | 28,527 29,274 (23,9) | 37,016 37,482 (16,0) | 77,07 | 71,73 – 82,80 | ||
| Tmax3 (h) | 1,75 (0,50 – 5,05) | 1,25 (0,67 – 4,00) | ||||
| T½4 (h) | 2,32 (24,6) | 2,17 (17,0) | ||||
1Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc) administré avec des conditions d’aliment. 2Caplets de ANALGÉSIQUE ET RELAXANT MUSCULAIRE (comprimés de méthocarbamol et d’ibuprofène) 500 mg/400 mg (Pharmascience inc) administré avec des conditions à jeun.
3 Exprimé comme la médiane (étendue) seulement.
4 Exprimé comme la moyenne géométrique (CV %) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Méthocarbamol
Toxicité aiguë chez l’animal: Chez le rat, la dose létale médiane (LD50) a été déterminée avec la combinaison de médicaments oraux (méthocarbamol 2,5 et ibuprofène 1 p/p) et avec les doses de méthocarbamol et d'ibuprofène suivantes, administrées en monothérapie:
LD50 (mg/kg)
Méthocarbamol /Ibuprofène (2,5/1) 2 367,7
Méthocarbamol 3 576,2
Ibuprofène 762,9
La LD50 des médicaments administrés en association était de 2 367,7 mg/kg. La dose létale médiane contenait 676,5 mg d'ibuprofène et 1 691,2 mg de méthocarbamol. La quantité d'ibuprofène de cette co-administration avoisine la LD50 pour l'ibuprofène qui est de 762,9 mg/kg. Ceci permet de supposer que l'ibuprofène serait le seul responsable de la toxicité/mortalité observé chez les animaux recevant cette co-administration. Les résultats indiquent également que chez le rat, l’association d'ibuprofène et de méthocarbamol (1:2,5) n'influe pas sur la toxicité aiguë de ceux-ci individuellement lorsqu’administré par voie orale.
Toxicité subaiguë: Chez le chien, aucun signe de toxicité n’a été observé au cours de la période d'observation de 30 jours suivant l'administration par voie orale de doses quotidiennes de 200, 400, 600 et 1 000 mg/kg. À une dose quotidienne de 1 200 mg/kg, un tremblement transitoire, ainsi que la perte du réflexe de redressement et de salivation ont été observés. Une ataxie, légèrement plus persistante, a également été observée.
Toxicité chronique: Chez le rat, l'administration par voie orale de doses quotidiennes allant jusqu'à 1 600 mg/kg pendant 13 semaines a produit des effets toxiques uniquement aux doses les plus élevées. À des doses de 1 600 mg/kg/jour, un affaissement des membres postérieurs et une démarche myopathique ont été constatés durant les 6 à 8 premières semaines de l'étude. Des doses quotidiennes de 800 mg/kg et plus ont entraîné une réduction importante de la masse corporelle113. Aucun changement histologique n’a été signalé.
Pénétration dans le fœtus animal: Le passage de méthocarbamol jusqu’au fœtus a été observé chez diverses espèces. Cependant, plusieurs études sur le méthocarbamol menées auprès de diverses espèces n'ont révélé aucun effet tératogène potentiel.
Ibuprofène
Études de toxicité à dose unique: Des études de toxicité à dose unique ont été menées chez des souris, des rats et des chiens. Les valeurs des doses létales médianes (LD50) pour l'ibuprofène, exprimées en mg/kg de masse corporel, sont présentées ci-dessous:
Souris: Voie orale 800 mg/kg
Voie intrapéritonéale 320 mg/kg Rat: Voie orale 1 600 mg/kg
Voie sous-cutanée 1 300 mg/kg
Les signes aigus d'empoisonnement se présentaient sous forme de prostration chez la souris, et sous forme de sédation, de prostration, de perte du réflexe de redressement et de gêne respiratoire chez le rat. La mort est survenue dans les 3 jours suivant l’administration de l’ibuprofène dû à des ulcères gastriques perforés chez les souris et à des ulcérations intestinales chez les rats, quelle que soit la voie d'administration.
Chez le chien, les effets indésirables suivants ont été observés suite à l’administration d’ibuprofène pour des doses uniques de 125 mg/kg et plus: vomissements, albuminurie fonctionnelle, perte de sang dans les fèces, gastrite érosive antrale et pylorique. Aucun effet indésirable n'a été observé avec des doses de 20 ou de 50 mg/kg.
Études à doses répétées: La concentration sans effet a été déterminée à l'aide de groupes de 10 rats mâles et de 10 rats femelles auxquels des doses de 180, 60, 20 ou 7,5 mg/kg d'ibuprofène et de l’hydroxyéthyle cellulose (0,4 %) ont été administrées par voie orale pendant 26 semaines. Les 20 mâles et les 20 femelles du groupe témoin ont reçu de l’hydroxyéthyle cellulose (0,4 %). Les rats ont été pesés trois fois par jour et des prises de sang ont été effectuées durant la dernière semaine de traitement. Les rats ont été euthanasiés le jour suivant l’administration de la dernière dose et les organes internes ont été examinés.
Les rats recevant l'ibuprofène pendant 26 semaines se sont développés normalement, excepté les mâles recevant quotidiennement 180 mg/kg qui ont eu un gain de poids nettement inférieur à ceux du groupe témoin. Un rat recevant quotidiennement 180 mg/kg est mort des suites de lésions intestinales et cette mort était vraisemblablement reliée au traitement. Les mâles et les femelles recevant quotidiennement 180 mg/kg étaient anémiques; la leucocytémie et les activités des transaminases glutamiques pyruviques plasmatiques n'ont subi aucune modification importante. En règle générale, le ratio poids organe – poids corporel des mâles ayant reçu des doses quotidiennes de 180 mg/kg était supérieur à la normale. Pour certains organes, cela s’expliquait par le fait que les mâles pesaient moins que ceux du groupe témoin. Les organes ayant augmenté de volume étaient le foie, le rein et la rate. Les mêmes organes avaient également augmenté de volume chez les femelles recevant quotidiennement 180 mg/kg, bien que ces femelles aient eu le même poids corporel que celles du groupe témoin. En outre, les poids combinés de la vésicule séminale et de la prostate étaient inférieurs à la normale et une augmentation du poids utérin ont été observés. Le poids de la glande thyroïde des mâles recevant 180, 60 et 20 mg/kg/jour a connu une légère augmentation, la même pour les trois doses; toutefois, une augmentation semblable n'a pas été observée chez les femelles. Aucun changement histologique important n’a été observé au niveau des tissus des rats, sauf pour la présence d’ulcères intestinaux chez 1 mâle et 3 femelles recevant 180 mg/kg/jour.
L'expérience décrite ci-dessus a été adaptée pour déterminer si les effets du traitement d'ibuprofène chez des rats étaient réversibles à la fin du traitement. Par conséquent, des rats ont reçu quotidiennement des doses d’ibuprofène de 180, 60 ou 20 mg/kg pendant 13 semaines au lieu de 26 semaines. La moitié des animaux dans chaque groupe ont été euthanasiés et les rats restants ont été suivis sans traitement pendant trois semaines additionnelles pour ensuite être euthanasiés à leur tour. Des examens hématologiques ont été effectués après 4, 8 et 12 semaines de traitement.
Les résultats obtenus au terme de la phase de traitement de 13 semaines étaient similaires à ceux obtenus précédemment avec les rats traités pendant 26 semaines. Chez les mâles recevant 180 mg/kg/jour, on notait une augmentation du volume des reins, de la rate et des testicules; chez les animaux traités avec des doses moindres, les organes conservaient un poids normal. Les femelles traitées avec l’une ou l’autre des trois doses présentaient une augmentation du volume des reins et cette augmentation dépendait de la dose reçue. Une augmentation du volume du foie et des ovaires a été observée chez les femelles ayant reçu 180 mg/kg/jour, et une augmentation de la rate et des ovaires chez celles traitées avec 60 mg/kg/jour. Aucun des organes hypertrophiés ne présentait d’anomalies histologiques. Trois semaines suivant l’arrêt du traitement, le ratio poids organe-poids corporel était revenu à la normale ou presque. Les rats recevant quotidiennement 180 mg/kg étaient anémiques à partir de la semaine 4 du traitement et ils présentaient des lésions intestinales à l’examen effectué après la dernière dose. Ces effets n'ont pas été observés aux doses inférieures, confirmant ainsi les résultats de la première expérience. Étant donné que la dose la plus élevée de 180 mg/kg/jour n’était que modérément toxique, un autre groupe de rats a été traité avec 540 mg/kg/jour. Tous ces rats sont morts ou ont été euthanasiés in extremis après 4 jours de traitement. Ils présentaient tous une ulcération intestinale accompagnée d’une péritonite et certains présentaient également une légère dilatation tubulaire rénale.
Chez le rat, le principal effet toxique de l'ibuprofène est de nature intestinale. L'ibuprofène modifie le ratio poids organe – poids corporel de certains organes tels que le foie, les reins, les gonades et organes sexuels secondaires, bien qu’aucune anomalie histologique n’ait été signalée et que l'effet soit réversible. L'augmentation du volume du foie et des reins peut être imputable à l'hypertrophie reliée au métabolisme et à l'excrétion du composé, tandis que la gravité de l'effet sur d'autres organes est inconnue. L'ibuprofène administré à des doses létales cause des lésions rénales modérées, en plus des atteintes intestinales.
Cancérogénicité :
Potentiel carcinogène: Des doses quotidiennes de 180 mg/kg d'ibuprofène ont été administré par voie orale à 30 rats mâles et 30 rats femelles sur une période de 55 semaines, suivi de doses quotidiennes de 60 mg/kg pendant les 60 semaines. Le seul effet pathologique observé était l’ulcération intestinale. Aucune trace d’induction de tumeur n’a été observée permettant ainsi de conclure que l’ibuprofène n'est pas carcinogène chez le rat.
Toxicologie pour la reproduction et le développement :
Études tératogènes chez le lapin: Des lapins blancs néo-zélandais ont reçu des doses quotidiennes de 0, 7,5, 20 et 60 mg/kg d'ibuprofène du jour 1 au jour 29 de la gestation. Le poids fœtal moyen est demeuré inchangé et la taille de la portée est demeurée inchangée aux doses les plus faibles. Des malformations congénitales ont été observées dans les groupes traités et non traités de façon inconsistante, sauf pour une portée de 4 jeunes petits atteints de cyclopie. Les résultats de cette expérience indiquent que l'ibuprofène n'est pas tératogène chez le lapin lorsqu’il est administré à des doses toxiques.
Études tératogènes chez le rat: Des femelles albinos récemment accouplées ont été traitées quotidiennement avec de l'ibuprofène à raison de 0, 7,5, 20, 60 et 180 mg/kg du jour 1 au jour 20 de la gestation. L'ibuprofène n'a entraîné aucun effet embryotoxique ou tératogène, et ce, même lorsqu'il était administré à des doses ulcérogènes.
Pénétration d’ibuprofène dans le fœtus de lapin et de rat: Des lapins femelles et des rats femelles en fin de gestation ont été traitées avec de l'ibuprofène radiomarqué au C14 à raison de doses uniques de 60 et 20 mg/kg, respectivement. Les lapins ont été euthanasiés trois heures après le traitement et les rats, 1,5 heures après; et c’est alors que le sang maternel et le sang fœtal ont été recueillis. Des concentrations semblables d'ibuprofène radioactif ont été décelées chez la mère et le fœtus, ce qui indique que l’ibuprofène et ses métabolites traversent aisément la barrière placentaire pour se retrouver dans la circulation fœtale.
17
MONOGRAPHIE DE PRODUITS DE SOUTIEN
SUMMIT ULTRA, Comprimés de 500 mg de méthocarbamol et 400 mg d’ibuprofène, numéro de contrôle 285337, monographie de produit, PENDOPHARM, division dePharmascience Inc., (2024-10-31)