


Monographie de produit - Motrin Platinum Muscle & Body
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » | [08/2023] | |
|---|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS | Surveillance et épreuves de laboratoire | [08/2023] |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 7.1.1 Femmes enceintes | [08/2023] |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Dose recommandée et modification posologique .................................................. 6
4.5 Dose oubliée ........................................................................................................... 6
5 SURDOSAGE ................................................................................................................ 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ...................................................................................... 15
7.1.1 Femmes enceintes .......................................................................................... 16
7.1.2 Allaitement ..................................................................................................... 16
7.1.3 Enfants ............................................................................................................ 17
7.1.4 Personnes âgées ............................................................................................. 17
8 EFFETS INDÉSIRABLES ................................................................................................ 17
8.2 Effets indésirables observés dans les essais cliniques .......................................... 17
8.5 Effets indésirables observés après la mise en marché .......................................... 18
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 21
9.2 Aperçu des interactions médicamenteuses .......................................................... 21
9.4 Interactions médicament-médicament ................................................................ 21
9.5 Interactions médicament-aliment ........................................................................ 23
9.6 Interactions médicament-plante médicinale ........................................................ 24
9.7 Interactions médicament-tests de laboratoire ..................................................... 24
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 24
10.1 Mode d’action ................................................................................................ 24
10.3 Pharmacocinétique ......................................................................................... 25
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 27
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 27
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 28
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 28
14 ESSAIS CLINIQUES ..................................................................................................... 29
14.3 Études de biodisponibilité comparatives ........................................................ 29
15 MICROBIOLOGIE ....................................................................................................... 35
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 35
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ................................................................ 39
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 40
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adultes et enfants (plus de 12 ans)
MOTRIN® Platine Muscles et corps (caplets d’ibuprofène et de méthocarbamol) est indiqué pour le soulagement efficace de la douleur associée aux spasmes musculaires comme le mal de dos, à la tension musculaire au cou, et aux entorses et foulures.
1.1 Enfants
Enfants (< 12 ans) :
Santé Canada ne dispose d’aucune donnée; par conséquent, Santé Canada n’a pas autorisé d’indication chez les enfants de moins de 12 ans. MOTRIN® Platine Muscles et corps n’est pas indiqué chez les enfants de moins de 12 ans.
1.2 Personnes âgées
Personnes âgées (> 65 ans) :
Les données issues des études et de l’expérience cliniques indiquent que l’innocuité et l’efficacité du produit seraient différentes chez les personnes âgées. Par conséquent, l’emploi de MOTRIN® Platine Muscles et corps n’est pas recommandé chez ces personnes (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
2 CONTRE-INDICATIONS
- Hypersensibilité connue au méthocarbamol ou à l’ibuprofène. Patients ayant une hypersensibilité au médicament ou à l’un des ingrédients de la préparation ou des composants du contenant. Pour une liste complète des ingrédients, consulter la section 6, Formes posologiques, concentrations, composition et emballage de cette monographie. Il existe un potentiel de réactions croisées entre certains anti-inflammatoires non stéroïdiens (AINS) et l’ibuprofène. En outre, les patients qui présentent une sensibilité à d’autres dérivés de carbamates peuvent être sensibles au méthocarbamol.
- Ulcère gastroduodénal évolutif, antécédents d’ulcères récurrents ou maladies inflammatoires évolutives de l’appareil digestif telles que la colite ulcéreuse ou la maladie de Crohn.
- Le médicament d’association ne doit pas être administré aux patients qui présentent une atteinte hépatique marquée ou une affection hépatique active.
- Fonction rénale gravement atteinte ou en voie de détérioration (clairance de la créatinine < 30 ml/min). Les personnes dont l’insuffisance rénale est moins marquée risquent de voir leur fonction rénale se détériorer davantage lorsqu’on leur prescrit des AINS. Il est donc important de les surveiller.
Patients atteints d’un syndrome complet ou partiel des polypes nasaux, de même que les
- personnes souffrant d’asthme, d’anaphylaxie, d’urticaire, de rhinite ou d’autres manifestations allergiques déclenchées par l’acide acétylsalicylique (AAS) ou par d’autres AINS. Des réactions mortelles de type anaphylactique se sont produites en présence de ces affections. En outre, les personnes aux prises avec les affections énumérées ci-dessus risquent une réaction grave, même si elles ont pris des AINS dans le passé sans qu’aucun effet indésirable ne se soit manifesté.
- Il est déconseillé d’administrer le produit aux patients qui prennent d’autres AINS en raison de l’absence de preuves d’avantages synergiques, ainsi que du risque d’effets indésirables cumulatifs (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
- Les enfants (âgés de 12 ans et plus) atteints de maladie rénale ou qui ont subi une perte liquidienne importante en raison de vomissements, d’une diarrhée ou d’un apport liquidien insuffisant ne doivent pas prendre de l’ibuprofène.
- L’ibuprofène est contre-indiqué chez les patients atteints de lupus érythémateux disséminé en raison du risque d’apparition d’une réaction anaphylactoïde accompagnée de fièvre, surtout chez ceux ayant déjà reçu de l’ibuprofène auparavant.
- Femmes qui sont au troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de la prolongation de la parturition.
- Ne pas utiliser juste avant de subir ou après avoir subi une intervention chirurgicale au cœur (voir Considérations péri-opératoires).
- On ne doit pas administrer de l’ibuprofène en présence d’une hyperkaliémie avérée (voir aussi la section MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Administrer avec prudence aux patients atteints d’insuffisance cardiaque, d’hypertension ou d’autres affections les prédisposant à une rétention liquidienne (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et Équilibre hydrique et électrolytique, et INTERACTIONS MÉDICAMENTEUSES, Antihypertenseurs).
- Administrer avec prudence aux patients prédisposés à une irritation des voies digestives, particulièrement ceux ayant des antécédents de diverticulose ou d’autre maladie inflammatoire digestive comme la colite ulcéreuse ou la maladie de Crohn (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif et INTERACTIONS MÉDICAMENTEUSES, Anticoagulants coumariniques).
- Administrer avec prudence aux patients exposés à un risque élevé de toxicité rénale tels que ceux ayant une atteinte rénale, une insuffisance cardiaque, un dysfonctionnement hépatique, ceux qui prennent des diurétiques, ainsi qu’aux personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
- En cas d’apparition d’une hématurie, d’une cystite ou de symptômes urinaires persistants, arrêter immédiatement le traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil génito-urinaire).
- MOTRIN® Platine Muscles et corps doit être prescrit avec prudence aux femmes qui essaient de concevoir, qui sont à leur premier ou deuxième trimestre de grossesse ou qui allaitent. Lorsqu’ils sont utilisés à partir de la 20e semaine de grossesse, les AINS peuvent provoquer un oligoamnios et une dysfonction rénale, y compris une insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières). MOTRIN® Platine Muscles et corps est CONTRE-INDIQUÉ au troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de la prolongation de la parturition (voir CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Consulter un médecin si les symptômes persistent durant plus de 5 jours.
Les problèmes d’innocuité potentiels à considérer lorsque l’on établit la posologie de
MOTRIN® Platine Muscles et corps pour un patient concernent :
- Les personnes âgées (plus de 65 ans) qui sont fragiles ou affaiblies; il faut envisager de commencer avec une dose plus faible que la dose habituellement recommandée (voir MISES EN GARDE ET PRÉCAUTIONS, Personnes âgées).
- Utiliser la plus faible dose efficace pendant la période la plus brève possible.
4.2 Dose recommandée et modification posologique
- Adultes et enfants de plus de 12 ans : 1 ou 2 caplets toutes les 4 à 6 heures. Ne pas dépasser 6 caplets par 24 heures, à moins d’un avis médical contraire.
4.5 Dose oubliée
Si vous oubliez une dose, administrez la dose oubliée aussitôt que vous vous en souvenez. S’il est presque l’heure de la dose suivante, ne prenez pas la dose oubliée, mais prenez la suivante à l’heure prescrite. N’administrez pas deux doses à la fois.
5 SURDOSAGE
Symptômes de surdosage
On n’a recensé aucun cas de toxicité ou de décès dû à un surdosage par le méthocarbamol. Un adulte a survécu à l’ingestion délibérée de 22 à 30 g de méthocarbamol sans manifester de signes de toxicité grave. Un autre a survécu à la prise d’une dose de 30 à 50 g. Le principal symptôme était la somnolence dans les deux cas. Toutefois, 3 décès sont survenus chez des patients ayant pris du méthocarbamol en même temps que de l’alcool ou d’autres médicaments.
Les manifestations cliniques le plus souvent observées après une surdose importante d’ibuprofène comprennent : douleurs abdominales, nausées, vomissements, léthargie, somnolence et acidose tubulaire rénale. Parmi les autres symptômes reliés au SNC figurent les céphalées, l’acouphène, la dépression du SNC, les étourdissements, la somnolence, les crises convulsives, la rhabdomyolyse, l’apnée et la stupeur, évoluant rarement en coma. L’examen peut révéler une hyperthermie ou une hypothermie, une respiration anormale allant de l’hyperventilation à la dépression respiratoire, une hypotension, une bradycardie, une tachycardie sinusale, ou une fibrillation auriculaire, ainsi qu’une activité neurologique et neuromusculaire anormale avec ataxie, nystagmus et crises convulsives. Par la suite, un dysfonctionnement rénal accompagné d’oligurie ou d’anurie peut apparaître, et des signes cliniques de saignement dû à une hypoprothrombinémie et à une thrombopénie peuvent survenir ultérieurement. Une importante acidose métabolique à trou anionique peut survenir en cas d’ingestion massive.
Traitement du surdosage
Un surdosage d’ibuprofène aigu n’est généralement pas mortel et n’entraîne pas de morbidité importante, bien que des cas de toxicité importante aient été rapportés en liaison avec des surdosages massifs. Les décès ont été rares. Le traitement doit cibler des symptômes et signes cliniques spécifiques, et est généralement un traitement de soutien.
Les manifestations indésirables liées à une surdose d’ibuprofène dépendent de la quantité de médicament ingérée et du temps écoulé depuis l’ingestion; la variation interindividuelle impose une évaluation au cas par cas. En règle générale, l’ingestion d’une dose ne dépassant pas 200 mg/kg n’entraîne pas de symptômes de toxicité, et une observation à domicile est recommandée dans ce genre de situation. Si des symptômes apparaissent, ils seront manifestes dans les 4 heures qui suivent l’ingestion, et le patient devra alors se présenter dans un centre médical.
En cas de surdosage avec plus de 200 mg/kg d’ibuprofène, le patient doit être dirigé vers un hôpital et recevoir une décontamination gastro-intestinale par l’administration de charbon activé (1 g/kg). Toutefois, cette mesure ne sera guère efficace pour neutraliser le médicament si l’ingestion date de plus d’une heure. Étant donné que le surdosage d’ibuprofène peut donner lieu à des crises convulsives chez l’enfant, il ne faut pas provoquer de vomissements à ce niveau de surdosage. Comme les symptômes apparaissent généralement dans les 4 heures de l’ingestion, le patient doit être gardé sous observation pendant au moins 4 heures.
En cas de surdosage avec plus de 400 mg/kg d’ibuprofène, il faut placer le patient sous observation en milieu hospitalier. Les tests de laboratoire initiaux comprennent le dosage des gaz artériels, des électrolytes, de l’azote uréique sanguin, de la créatinine ainsi que des tests de la fonction hépatique.
Chez l’enfant, l’estimation du rapport ibuprofène ingéré/poids corporel peut aider à prévoir les risques de toxicité, bien que chaque cas doive faire l’objet d’une évaluation. L’ingestion de moins de 100 mg/kg est peu susceptible d’entraîner une toxicité. Les enfants ayant pris de 100 à 200 mg/kg peuvent être traités par vomissements provoqués, suivis d’une observation d’au moins quatre heures. Chez les enfants ayant ingéré de 200 à 400 mg/kg d’ibuprofène, il faut immédiatement vider l’estomac, tout en assurant une observation médicale d’au moins quatre heures. Les enfants ayant ingéré plus de 400 mg/kg d’ibuprofène doivent immédiatement être dirigés vers un médecin et recevoir un traitement de soutien sous surveillance attentive. Il n’est pas recommandé de provoquer des vomissements au moyen d’ipéca dans le cas d’un surdosage supérieur à 400 mg/kg, en raison du risque de convulsions et d’aspiration du contenu gastrique.
Traitement du surdosage au méthocarbamol : Dans la demi-heure ou l’heure qui suit l’ingestion, le lavage gastrique et/ou les vomissements provoqués pourront diminuer l’absorption. Les mesures de soutien comprennent le maintien de la perméabilité des voies respiratoires, la surveillance du débit urinaire et des signes vitaux et l’administration de liquide par voie intraveineuse, si nécessaire. La diurèse forcée et la dialyse n’ont pas été employées dans le traitement du surdosage au méthocarbamol. De plus, on ignore quelle serait l’utilité de l’hémodialyse dans ce contexte.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| orale | Comprimé/ ibuprofène, 200 mg/ méthocarbamol, 500 mg | acide stéarique, AD&C jaune n° 6, cellulose microcristalline, cire de carnauba, glycolate d’amidon sodique, hypromellose, laurylsulfate de sodium, povidone, silice sublimée, triacétine. |
Chaque caplet bicouche enrobé MOTRIN® Platine Muscles et corps renferme 200 mg d’ibuprofène et 500 mg de méthocarbamol. Le caplet comporte une couche orange et une couche blanche, avec des taches irrégulières orange sur la couche blanche et des taches irrégulières blanches sur la couche orange, et porte l’inscription « MOTRIN » sur la couche orange.
Les caplets MOTRIN® Platine Muscles et corps sont offerts en plaquettes alvéolées de 18 caplets et en flacons de 40 caplets.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Tout comme les autres anti-inflammatoires, l’ibuprofène peut masquer les signes d’infection habituels. Le méthocarbamol peut donner lieu à des tests faussement positifs pour le dosage urinaire de l’acide 5-hydroxyindoleacétique et de l’acide vanillylmandélique.
Si les symptômes s’aggravent ou persistent, ou si de nouveaux symptômes apparaissent, cesser l’emploi et consulter un médecin.
Appareil gastro-intestinal
Une toxicité importante touchant le tube digestif, telle qu’un ulcère gastroduodénal, une perforation ou des saignements gastro-intestinaux, parfois grave et dans certains cas mortelle, peut se produire à tout moment, avec ou sans symptômes, chez les patients qui prennent un AINS, dont l’ibuprofène. Le risque peut augmenter en fonction de la dose et de la durée d’utilisation.
Les symptômes mineurs au niveau des voies digestives supérieures, tels que la dyspepsie, sont fréquents et se manifestent habituellement au début du traitement. Le médecin doit surveiller l’apparition d’ulcères ou de saignements chez les patients prenant un AINS, même en l’absence de symptômes digestifs avant le début du traitement.
Dans les essais cliniques portant sur les AINS, on a observé des ulcères symptomatiques des voies digestives supérieures, des saignements macroscopiques ou une perforation chez environ 1 % des patients traités pendant 3 à 6 mois, et chez environ 2 à 4 % des patients traités pendant un an. Ce risque persiste et peut même augmenter au-delà d’un an. La fréquence de telles complications s’accroît avec la dose.
L’association ibuprofène-méthocarbamol doit être administrée sous surveillance médicale étroite aux patients sujets aux irritations du tube digestif, notamment à ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose, de colite ulcéreuse ou de maladie de
Crohn. Dans de tels cas, le médecin doit évaluer les bienfaits d’un traitement par rapport aux risques éventuels.
Le médecin doit informer ses patients des signes et symptômes de toxicité digestive grave et leur recommander de consulter un médecin dès l’apparition d’une dyspepsie persistante ou d’autres signes ou symptômes évoquant un ulcère ou des saignements gastro-intestinaux. Comme l’ulcération et les saignements graves du tube digestif peuvent se produire sans signes précurseurs, le médecin doit suivre les patients qui reçoivent un traitement prolongé en vérifiant régulièrement leur hémoglobine et en demeurant vigilant quant à l’apparition de signes et symptômes d’ulcération ou de saignements; il doit également expliquer aux patients l’importance d’un tel suivi.
En cas d’ulcère soupçonné ou confirmé, ou de saignements gastro-intestinaux, il faut cesser immédiatement la prise de MOTRIN® Platine Muscles et corps, instituer un traitement approprié et surveiller étroitement le patient.
Jusqu’à présent, aucune étude n’a permis de cerner un groupe de patients à l’abri du risque d’ulcération ou de saignements. Des antécédents de troubles gastro-intestinaux graves et d’autres facteurs, tels qu’une consommation excessive d’alcool, le tabagisme, l’âge (personnes âgées), le sexe féminin et l’usage concomitant de stéroïdes oraux, d’inhibiteurs de l’agrégation plaquettaire (comme l’AAS), d’autres AINS ou d’anticoagulants, ont été associés à une augmentation du risque. À ce jour, les études ont démontré que tous les AINS peuvent causer des effets indésirables gastro-intestinaux. Bien que les données actuelles ne mettent en lumière aucune différence claire entre les divers AINS quant au risque encouru, de telles différences pourraient être décelées à l’avenir.
Appareil génito-urinaire
On sait que certains AINS causent des symptômes urinaires persistants (douleurs à la vessie, dysurie, miction fréquente), une hématurie ou une cystite. Ces symptômes peuvent apparaître n’importe quand pendant le traitement. Certains cas se sont aggravés avec la poursuite du traitement. Si des symptômes urinaires se manifestent, il faut cesser immédiatement le traitement par l’association ibuprofène-méthocarbamol afin de favoriser le rétablissement, et ce, avant de faire des examens urologiques ou d’entreprendre des traitements.
Conduite de véhicules et utilisation de machines
Ce médicament peut provoquer de la somnolence ou des étourdissements. Faites preuve de prudence si vous manœuvrez des machines ou conduisez un véhicule à moteur.
Équilibre hydrique et électrolytique
On a observé une rétention liquidienne et un œdème chez des patients traités par l’ibuprofène. Comme pour d’autres AINS, on doit donc tenir compte du risque de précipiter une insuffisance cardiaque congestive chez les personnes âgées ou dont la fonction cardiaque est compromise. Il faut user de prudence si on administre de l’ibuprofène aux patients atteints d’insuffisance cardiaque, d’hypertension ou d’autres affections prédisposant à une rétention liquidienne.
Les AINS posent un risque d’hyperkaliémie, notamment chez les patients atteints de diabète ou d’insuffisance rénale, les personnes âgées et les patients qui prennent des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou certains diurétiques. Les électrolytes sériques doivent être dosés périodiquement pendant le traitement au long cours, notamment chez les patients à risque.
Fonctions hépatique/biliaire/pancréatique
Comme avec d’autres AINS, des élévations limites de certains tests de la fonction hépatique peuvent se produire chez 15 % des patients au plus. Ces anomalies peuvent progresser, demeurer essentiellement stables ou s’avérer transitoires avec la poursuite du traitement. Si un patient présente des signes ou symptômes évoquant un dysfonctionnement hépatique ou un résultat anormal aux tests de la fonction hépatique, il faut l’évaluer afin de déceler des signes de réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves, dont l’ictère et des cas d’hépatite mortelle, ont été signalées pendant le traitement par des AINS. On a signalé de très rares cas de syndrome de disparition des voies biliaires causé par l’ibuprofène.
Bien que de telles réactions soient rares, on doit cesser de prendre le médicament si les tests de la fonction hépatique demeurent anormaux ou se détériorent, en cas de signes cliniques ou de symptômes de maladie hépatique, ou si des manifestations générales se produisent (p. ex., éosinophilie, éruptions, etc.).
Pendant un traitement prolongé, les tests de la fonction hépatique doivent être effectués périodiquement. S’il est nécessaire de prescrire le médicament en présence d’une atteinte hépatique, une surveillance étroite doit être exercée.
Dans une étude menée auprès de 311 716 personnes, on a constaté que la fréquence des lésions hépatiques aiguës chez les utilisateurs d’ibuprofène était de 1,6 sur 100 000. Pour l’ensemble des utilisateurs d’AINS, les seuls facteurs ayant eu un effet indépendant sur l’incidence de lésions hépatiques aiguës étaient l’usage simultané de médicaments hépatotoxiques ou la présence de polyarthrite rhumatoïde. À la lumière de ces données, l’usage à court terme d’ibuprofène comme analgésique/antipyrétique ne devrait pas causer d’inquiétude pour ce qui est du risque d’atteinte hépatique.
Fonction rénale
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres pathologies rénales. Chez l’humain, on a signalé des cas de néphrite interstitielle aiguë avec hématurie, protéinurie et, parfois, syndrome néphrotique.
Une deuxième forme de toxicité rénale a été observée chez les patients ayant des atteintes prérénales associées à une diminution du débit sanguin rénal ou du volume sanguin, dans lesquelles les prostaglandines rénales exercent un rôle de soutien pour le maintien de la perfusion rénale. Chez ces patients, l’administration d’un AINS peut entraîner une réduction dépendante de la dose de la formation de prostaglandines, et peut précipiter une décompensation rénale patente. Ce risque est plus élevé chez les sujets qui présentent une atteinte de la fonction rénale, une insuffisance cardiaque ou un dysfonctionnement hépatique, ceux qui prennent des diurétiques ainsi que les personnes âgées. L’arrêt du traitement par l’AINS s’accompagne habituellement d’un retour à l’état antérieur au traitement.
Comme d’autres AINS, l’ibuprofène inhibe la synthèse des prostaglandines rénales, ce qui peut diminuer le fonctionnement rénal et causer une rétention sodique. Le débit sanguin rénal et le taux de filtration glomérulaire ont diminué chez des patients atteints d’insuffisance rénale légère ayant pris 1200 mg d’ibuprofène par jour pendant une semaine. On a aussi signalé une nécrose papillaire rénale. Un certain nombre de facteurs semblent augmenter le risque de toxicité rénale. Dans des essais cliniques comparatifs ayant porté sur 7624 sujets traités par l’ibuprofène, 2822 sujets traités par l’AAS et 2843 sujets ayant reçu un placebo, des effets indésirables rénaux ont été signalés par 0,6 % des sujets du groupe ibuprofène, 0,3 % des sujets du groupe AAS et 0,1 % des sujets du groupe placebo. Dans certains des essais retenus pour cette analyse, on avait administré des doses supérieures à 1200 mg, pendant des périodes plus longues que celles recommandées pour l’ibuprofène en vente libre, et à des patients traités pour des maladies graves. L’ibuprofène et ses métabolites sont essentiellement éliminés par les reins; le médicament doit donc être employé avec une grande prudence chez les patients qui présentent une atteinte rénale. Il faut alors envisager d’administrer des doses plus faibles de MOTRIN® Platine Muscles et corps et surveiller étroitement les patients.
Le méthocarbamol peut également avoir une incidence sur le fonctionnement rénal si le traitement dure 5 jours ou plus.
La fonction rénale doit être surveillée périodiquement lors d’un traitement au long cours.
Équilibre hydrique et électrolytique
Il faut aviser les patients qui prennent MOTRIN® Platine Muscles et corps de signaler à leur médecin tout signe ou symptôme de grain pondéral ou d’œdème. Il faut user de prudence si on administre MOTRIN® Platine Muscles et corps à des patients atteints d’insuffisance cardiaque, d’hypertension ou d’autres affections les prédisposant à une rétention liquidienne.
Les AINS posent un risque d’hyperkaliémie, notamment chez les patients atteints de diabète ou d’insuffisance rénale, chez les personnes âgées et chez les patients qui prennent des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine ou certains diurétiques. Les électrolytes devraient être surveillés régulièrement durant un traitement à long terme, surtout chez les patients à risque.
Hématologie
Les médicaments inhibant la synthèse des prostaglandines perturbent le fonctionnement plaquettaire à divers degrés; par conséquent, les patients auxquels ce dérèglement peut nuire doivent être étroitement surveillés lorsqu’ils prennent de l’ibuprofène.
Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage des AINS sont rares, mais peuvent avoir de graves conséquences.
Neurologie
Certains patients peuvent éprouver de la somnolence, des étourdissements, des vertiges ou de l’insomnie lorsqu’ils prennent de l’ibuprofène. À l’apparition de tels effets indésirables, le patient doit faire preuve de prudence s’il doit accomplir des tâches nécessitant de la vigilance.
Le méthocarbamol est associé à un risque de somnolence et d’étourdissements. Le patient doit être averti du fait qu’il faut éviter de conduire une automobile ou manœuvrer une machine pendant le traitement. Comme le méthocarbamol peut exercer un effet dépresseur sur le système nerveux central, les patients traités par MOTRIN® Platine Muscles et corps doivent être avertis des effets combinés de l’alcool et des autres dépresseurs du SNC avec leur traitement.
Ophtalmologie
On a signalé des cas de vision trouble et/ou affaiblie lors de la prise d’ibuprofène. Si de tels symptômes apparaissent, le traitement par l’ibuprofène doit être interrompu et le patient doit subir un examen ophtalmologique. On doit effectuer périodiquement un tel examen chez tous les patients qui reçoivent ce médicament pendant une longue période.
Oreille/nez/gorge
Les patients atteints d’un syndrome complet ou partiel des polypes nasaux ne doivent pas prendre ce médicament.
Peau
L’ibuprofène peut entraîner une réaction allergique grave, notamment chez les patients allergiques à l’AAS. Les symptômes incluent : urticaire, enflure du visage, asthme (respiration sifflante), choc, rougeur cutanée, éruption cutanée et ampoules, accompagnés ou non de pyrexie ou d’érythème. Si l’un de ces symptômes se manifeste, cesser l’emploi et obtenir immédiatement des soins médicaux.
Dans de très rares cas, de graves réactions cutanées, comme l’érythème polymorphe, le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, la toxidermie avec éosinophilie et symptômes généraux, et la pustulose exanthémateuse aiguë généralisée, ont été signalées chez des patients prenant de l’ibuprofène.
Sensibilité/résistance
Les patients sensibles à un AINS, peu importe lequel, peuvent aussi être sensibles aux autres AINS.
Surveillance et tests de laboratoire
Pour la surveillance et les tests de laboratoire associés à l’emploi de MOTRIN® Platine Muscles et corps, voir MISES EN GARDE ET PRÉCAUTIONS : Équilibre hydrique et électrolytique, Appareil gastro-intestinal, Hématologie, Fonction hépatique, Fonction rénale et Populations particulières : Personnes âgées.
Femmes enceintes : Il est recommandé de surveiller de près le volume du liquide amniotique chez les femmes enceintes qui prennent MOTRIN® Platine Muscles et corps entre le milieu (à environ 20 semaines) et la fin du deuxième trimestre, étant donné que MOTRIN® Platine Muscles et corps pourraient entraîner une réduction du volume du liquide amniotique, voire même un oligoamnios (voir Populations particulières). MOTRIN® Platine Muscles et corps est CONTRE-INDIQUÉ au troisième trimestre de la grossesse.
Système cardiovasculaire
L’emploi d’ibuprofène peut précipiter une insuffisance cardiaque congestive chez les patients présentant un fonctionnement cardiaque diminué, de l’hypertension et des palpitations.
Les AINS peuvent accroître le risque d’accidents cardiovasculaires thrombotiques, d’infarctus du myocarde et d’accidents vasculaires cérébraux graves. Ce risque peut augmenter en fonction de la dose et de la durée d’utilisation. Les patients présentant une cardiopathie ou des facteurs de risque de maladie cardiovasculaire peuvent présenter un risque accru.
Système immunitaire
Occasionnellement, on a observé avec certains AINS (l’ibuprofène) des symptômes de méningite aseptique (raideur de la nuque, céphalées graves, nausées et vomissements, fièvre ou obscurcissement de la conscience). Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent y être prédisposées. Chez ces patients, le médecin doit faire preuve de vigilance et surveiller toute manifestation de telles complications.
Troubles psychiatriques
L’usage d’ibuprofène a été associé à une dépression chez certains patients.
7.1 Populations particulières
Oligoamnios/insuffisance rénale chez les nouveau-nés :
La prise d’AINS, y compris MOTRIN® Platine Muscles et corps, à partir de la 20e semaine de grossesse environ peut causer une insuffisance rénale chez le fœtus, pouvant entraîner un oligoamnios et, dans les cas plus graves, des problèmes respiratoires, musculosquelettiques et rénaux chez le nouveau-né (voir Toxicologie non clinique).
Des études publiées et des rapports de postcommercialisation indiquent que l’emploi d’AINS par les femmes enceintes à partir de la 20e semaine de grossesse environ est associé, chez le fœtus, à une insuffisance rénale entraînant un oligoamnios, et, dans certains cas, à des troubles rénaux, voire une insuffisance rénale, chez le nouveau-né. Il a été démontré que les AINS causaient une réduction significative de la production d’urine chez le fœtus antérieure à la réduction du volume du liquide amniotique. Par ailleurs, chez les nouveau-nés de mères ayant pris un AINS, un nombre limité de rapports de cas ont également signalé une insuffisance rénale sans oligoamnios, qui a été irréversible dans certains cas, même après l’arrêt du traitement.
Ces résultats défavorables ont été remarqués, en moyenne, quelques jours à quelques semaines après le traitement, et l’oligoamnios a rarement été signalé dès 48 heures après le début du traitement par l’AINS. L’oligoamnios est souvent, mais pas toujours, réversible avec l’arrêt du traitement. Les complications associées à l’oligoamnios prolongé incluent entre autres la contracture de membres et le retard dans la maturation pulmonaire. Dans certains cas de troubles rénaux chez le nouveau-né identifiés en postcommercialisation, des procédures invasives ont été nécessaires, notamment l’exsanguinotransfusion ou la dialyse.
Si, après un examen approfondi des traitements analgésiques de rechange, le traitement par un AINS s’avère nécessaire entre le milieu (à partir de la 20e semaine environ) et la fin du deuxième trimestre de la grossesse, il est recommandé de prendre la dose efficace la plus faible possible et pour la durée la plus courte possible.
Si le traitement par MOTRIN® Platine Muscles et corps se prolonge au-delà de 48 heures, il faut également envisager de surveiller la santé du fœtus par échographie, notamment pour mesurer le volume du liquide amniotique. Il est toutefois recommandé d’arrêter le traitement par AINS en présence d’oligoamnios, et d’assurer un suivi médical approprié.
Il faut aviser les femmes enceintes de ne pas prendre MOTRIN® Platine Muscles et corps ni d’autres AINS à partir du troisième trimestre, en raison du risque d'obturation prématurée du canal artériel (voir Contre-indications). Si le traitement par MOTRIN® Platine Muscles et corps est nécessaire chez une femme enceinte à partir du milieu (environ la 20e semaine de grossesse) et jusqu’à la fin du deuxième trimestre, il faut l’avertir de la nécessité de la surveiller pour la survenue d’un oligoamnios, si le traitement se prolonge au-delà de 48 heures.
7.1.1 Femmes enceintes
On ne dispose pas de données adéquates concernant l’usage de l’association méthocarbamol-ibuprofène chez les femmes enceintes. Son emploi en fin de grossesse doit être évité.
L’ibuprofène est contre-indiqué au cours des 3 derniers mois de la grossesse, sauf sur avis contraire d’un médecin. Lorsqu’ils sont utilisés pendant le troisième trimestre de la grossesse, les AINS, y compris l’ibuprofène, sont associés à la fermeture prématurée du canal artériel chez le fœtus pouvant entraîner une hypertension pulmonaire persistante chez le nouveau-né. MOTRIN® doit être prescrit avec prudence aux femmes qui essaient de concevoir, au cours des premier et deuxième trimestres de la grossesse et aux femmes qui allaitent.
Des études sur la reproduction effectuées sur des rates et des lapines n’ont mis en évidence aucune anomalie du développement. Cependant, les études sur la reproduction chez l’animal ne prédisent pas nécessairement les réactions chez l’humain. En raison des effets connus des AINS sur le système cardiovasculaire du fœtus, l’usage d’ibuprofène en fin de grossesse doit être évité. Comme avec les autres inhibiteurs de la synthèse des prostaglandines, on a observé une augmentation de l’incidence de la dystocie et du retard de la parturition chez la rate. Il n’est pas recommandé de prendre de l’ibuprofène pendant la grossesse.
L'inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et le développement embryofœtal. Les données des études épidémiologiques suggèrent un risque accru de fausse couche et de malformation cardiaque après l'utilisation d'inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l'administration d'inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l'implantation et de la létalité embryofœtale. De plus, des incidences accrues de diverses malformations, dont des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d'organogénèse.
7.1.2 Allaitement
Le méthocarbamol a été détecté dans le lait maternel chez la chienne. Dans l’éventualité où de petites quantités de méthocarbamol seraient excrétées dans le lait maternel chez l’humain, il serait peu probable que cela entraîne des effets cliniques pour le nourrisson. Des nouveau-nés atteints de tétanos néonatal ont été traités avec de fortes doses de méthocarbamol par voie intraveineuse ou orale sans que des effets indésirables attribuables au médicament aient été observés. Dans une étude, on a mesuré une concentration d’ibuprofène de 13 ng/ml, 30 minutes après l’ingestion de 400 mg d’ibuprofène. Un coefficient lait:plasma de 1:126 a été déterminé et l’on a calculé que l’exposition du nourrisson était ainsi d’environ 0,0008 % de la dose maternelle. On ignore si l’ibuprofène traverse la barrière placentaire chez l’humain. Aucun effet indésirable n’a été décelé chez des enfants de 6 mois qui avaient reçu de l’ibuprofène.
7.1.3 Enfants
Enfants (moins de 12 ans) : L’association méthocarbamol-ibuprofène n’a pas fait l’objet d’études chez l’enfant. En outre, on n’a pas établi l’innocuité et l’efficacité du méthocarbamol (sauf pour le traitement du tétanos) chez des enfants de moins de 12 ans; par conséquent, MOTRIN® Platine Muscles et corps ne doit pas être administré aux enfants de ce groupe d’âge.
Les soignants d’un enfant doivent consulter un médecin avant d’administrer ce médicament s’ils croient que l’enfant pourrait être déshydraté. Le fait de ne pas boire de liquides ainsi que la perte excessive de liquides due aux vomissements, à la diarrhée et à une forte fièvre peuvent accroître le risque de déshydratation.
7.1.4 Personnes âgées
Personnes âgées (plus de 65 ans) : Les patients de plus de 65 ans affaiblis ou en mauvaise santé sont le plus susceptibles de souffrir de divers effets indésirables causés par les AINS : la fréquence de ces effets indésirables augmente avec la dose et la durée du traitement. En outre, ces patients tolèrent moins bien les ulcères et les saignements. La plupart des manifestations gastro-intestinales mortelles ont été signalées dans cette population. Les patients âgés sont également exposés au risque d’ulcères et de saignements œsophagiens inférieurs. Chez ces patients, on doit envisager une dose initiale inférieure à la dose habituellement recommandée; la dose doit être ajustée individuellement au besoin et sous surveillance étroite.
La dose recommandée sans ordonnance de 1200 mg d’ibuprofène par jour pendant une durée maximale de 7 jours est considérée sûre chez les personnes âgées de plus de 65 ans.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
8.5 Effets indésirables observés après la mise en marché
- 1200 mg ou plus par jour.
- : Les réactions énumérées ci-dessous sous la rubrique « Relation de cause à effet inconnue » se sont produites sans qu’aucune relation de cause à effet ne puisse être prouvée. Cependant, la possibilité d’un lien causal avec l’ibuprofène ne peut être exclue.
- -intestinal
- ordonnance concernent l’appareil digestif.
- % : nausées, douleurs épigastriques, brûlures d’estomac.
Incidence de 1 à 3 % : diarrhée, douleurs abdominales aiguës, nausées et vomissements, indigestion (dyspepsie), constipation, crampes ou douleurs abdominales, plénitude gastro-intestinale (ballonnements ou flatulence).
Incidence inférieure à 1 % : ulcère gastrique ou duodénal avec saignement et/ou perforation, hémorragie digestive, méléna, hépatite, ictère, tests de fonction hépatique anormaux (AST, bilirubine et phosphatase alcaline sériques), pancréatite, inconfort au niveau de la bouche (sensation de brûlure, irritation).
- % : anaphylaxie.
Relation de cause à effet inconnue : fièvre, maladie sérique, lupus érythémateux, réactions d’hypersensibilité.
- % : céphalées, nervosité, somnolence.
- % : dépression, insomnie.
- : paresthésies, hallucinations, rêves anormaux, hyperactivité psychomotrice.
- -encéphalite, accompagnée dans un cas d’éosinophilie du liquide céphalorachidien, ont été signalés chez des patients qui avaient pris de l’ibuprofène de façon intermittente et ne présentaient pas de maladie des tissus conjonctifs.
- % : éruptions cutanées (dont des éruptions maculopapuleuses).
- % : prurit.
- % : éruptions vésiculobulleuses, urticaire, érythème et érythème polymorphe.
Relation de cause à effet inconnue : alopécie, syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, toxidermie avec éosinophilie et symptômes généraux, pustulose exanthémateuse aiguë généralisée, éruption fixe.
Incidence inférieure à 1 % : insuffisance cardiaque congestive chez des patients dont la fonction cardiaque était très affaiblie, élévation de la tension artérielle (hypertension), œdème de Quincke, infarctus du myocarde, accident vasculaire cérébral.
Relation de cause à effet inconnue : arythmies (tachycardie sinusale, bradycardie sinusale, palpitations), hémorragies (autres que digestives), syndrome de Kounis.
- % : acouphènes, asthénie.
- % : amblyopie (vision embrouillée et/ou diminuée, scotome et/ou changement dans la vision des couleurs). Tout patient qui se plaint de problèmes oculaires alors qu’il prend de l’ibuprofène doit subir un examen ophtalmologique.
- : conjonctivite, diplopie, névrite optique.
Relation de cause à effet inconnue : anémie, anémie hémolytique, thrombopénie, granulocytopénie, épisodes de saignements (p. ex., purpura, épistaxis, hématurie, ménorragie), toxicité médullaire, éosinophilie.
Relation de cause à effet inconnue : réduction de la clairance de la créatinine, polyurie, azotémie, néphrite, syndrome néphrotique, insuffisance rénale.
- compromettre la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et le taux de filtration glomérulaire ont diminué chez des patients atteints d’insuffisance rénale légère ayant pris 1200 mg d’ibuprofène par jour pendant une semaine. On a aussi signalé une nécrose papillaire rénale. Divers facteurs semblent augmenter le risque de toxicité rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
- hépatotoxicité, tests de fonction hépatique anormaux (hausses des transaminases, de l’AST, de la bilirubine et de la phosphatase alcaline sériques), syndrome de disparition des voies biliaires.
- semaines et une ménométrorragie se sont manifestés chez neuf patientes prenant de l’ibuprofène à raison de 400 mg, 3 f.p.j., pendant 3 jours avant les règles.
Métabolisme
- % : asthme, bronchospasme
- céphalées, fièvre, nausées, et réactions allergiques telles que l’urticaire, le prurit, les éruptions cutanées, ainsi que la conjonctivite avec congestion nasale.
- noire, bleue ou verte des urines chez certaines personnes.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Il n’est pas recommandé d’administrer MOTRIN® Platine Muscles et corps en même temps que d’autres AINS, quels qu’ils soient, y compris l’AAS. MOTRIN® Platine Muscles et corps peut donner lieu à des interactions documentées ou possibles avec l’acétaminophène, la digoxine, les anticoagulants, les antidiabétiques oraux et l’insuline, les antihypertenseurs, les diurétiques, le méthotrexate, le lithium et d’autres médicaments se liant aux protéines.
Comme le méthocarbamol peut avoir un effet dépresseur général sur le SNC, les patients traités par MOTRIN® Platine Muscles et corps doivent être avertis de ses effets combinés possibles avec l’alcool et les autres dépresseurs du SNC.
9.4 Interactions médicament-médicament
Acétaminophène
Bien qu’aucune interaction n’ait été rapportée, l’utilisation concomitante d’acétaminophène et d’ibuprofène n’est pas conseillée, puisqu’elle pourrait accroître le risque d’effets indésirables rénaux.
Acide acétylsalicylique (AAS) ou autres AINS
L’utilisation simultanée d’ibuprofène et de tout autre AINS, y compris l’AAS, n’est pas recommandée, vu le risque d’effets indésirables cumulatifs. Les études chez l’animal révèlent que l’administration d’AAS avec des AINS, dont l’ibuprofène, produit une diminution évidente de l’action anti-inflammatoire et une baisse des concentrations sanguines de l’autre AINS. Les études de biodisponibilité après l’administration d’une dose unique à des volontaires en bonne santé n’ont révélé aucun effet de l’AAS sur les concentrations sanguines d’ibuprofène.
Aucune étude de corrélation clinique n’a été menée.
Antiacides
Une étude de biodisponibilité n’a révélé aucune modification de l’absorption de l’ibuprofène lorsqu’il est administré conjointement avec un antiacide contenant de l’hydroxyde d’aluminium ou de l’hydroxyde de magnésium.
Antihypertenseurs
L’ibuprofène peut interférer avec la maîtrise de la tension artérielle chez certains sujets traités pour une hypertension légère ou modérée.
Les prostaglandines jouent un rôle important dans l’homéostasie cardiovasculaire, et l’inhibition de leur synthèse par les AINS peut perturber l’équilibre circulatoire. Les AINS peuvent hausser la tension artérielle des patients traités par un antihypertenseur. Deux méta-analyses ont constaté cet effet de classe des AINS et l’ont confirmé pour certains AINS en particulier, mais l’ibuprofène n’avait pas notablement modifié la tension artérielle dans ces méta-analyses. De même, une étude de Davies et ses collaborateurs a montré que l’ibuprofène, administré à raison de 1600 mg/jour pendant 14 jours, n’a pas atténué l’effet antihypertenseur de deux bêtabloquants adrénergiques. Houston et ses collaborateurs ont constaté qu’un traitement de trois semaines à l’ibuprofène n’a exercé aucune action sur l’effet antihypertenseur du vérapamil; toutefois, on ignore si la même absence d’interaction s’applique à d’autres types de bloqueurs calciques.
En cas de réduction de la pression de perfusion rénale, les prostaglandines et l’angiotensine II sont d’importants médiateurs de l’autorégulation rénale. L’association d’un AINS et d’un IECA pourrait, en théorie, affaiblir la fonction rénale. Une étude a révélé une diminution cliniquement notable de la fonction rénale chez 4 patients sur 17 traités par l’hydrochlorothiazide et le fosinopril qui avaient reçu 2400 mg d’ibuprofène par jour pendant un mois. Par contre, Minuz n'a observé aucune influence sur l'effet antihypertenseur de l'énalapril ni sur les taux plasmatiques de rénine ou d'aldostérone, après avoir administré l'ibuprofène à raison de 1200 mg/jour pendant deux jours.
La relation entre l’ibuprofène et les antihypertenseurs n’est pas parfaitement élucidée. Avant d’associer ces médicaments, il faut évaluer les avantages escomptés et les risques potentiels. Si l’ibuprofène est recommandé pour un traitement au long cours, il serait prudent de vérifier périodiquement la tension artérielle. Il n’est pas nécessaire d’effectuer un suivi de la tension artérielle si l’ibuprofène est prescrit pour un traitement analgésique à court terme.
Anticoagulants coumariniques
De nombreuses études ont révélé que l’emploi concomitant d’AINS et d’anticoagulants augmente le risque d’effets indésirables digestifs tels que l’ulcération et les saignements. Étant donné que les prostaglandines jouent un rôle important dans l’hémostase et que les AINS modifient la fonction plaquettaire, il faut effectuer un suivi attentif du patient qui reçoit de l’ibuprofène en même temps que de la warfarine pour s’assurer qu’il n’est pas nécessaire de modifier la dose d’anticoagulant. Plusieurs études contrôlées de courte durée n’ont décelé aucune influence importante de l’ibuprofène sur le temps de prothrombine ni sur d’autres facteurs de coagulation, lorsque le médicament est administré à des patients qui suivent un traitement par des anticoagulants coumariniques. Toutefois, le médecin doit faire preuve de prudence lorsqu’il recommande de l’ibuprofène à des patients traités par des anticoagulants.
Digoxine
On a observé que l’ibuprofène augmente la concentration sérique de digoxine. Une surveillance accrue et des ajustements de la dose de glucoside digitalique peuvent être nécessaires pendant et après un traitement concomitant à l’ibuprofène.
Diurétiques
Étant donné qu’il est associé à une rétention liquidienne, l’ibuprofène administré à fortes doses peut diminuer les effets diurétiques et antihypertenseurs des diurétiques, ce qui peut conduire à la nécessité d’augmenter la dose de ces derniers. Les sujets qui présentent une atteinte de la fonction rénale et qui prennent des diurétiques d’épargne potassique ne doivent pas prendre d’ibuprofène.
Des études cliniques et des observations de cas ont révélé que l’ibuprofène peut réduire la natriurie provoquée par le furosémide et les thiazidiques chez certains patients. Cet effet a été attribué à l’inhibition de la synthèse des prostaglandines rénales. Pendant un traitement d’association avec l’ibuprofène, le patient doit être sous surveillance étroite afin que l’on puisse déceler tout signe d’insuffisance rénale et vérifier l’efficacité du diurétique.
Antagonistes des récepteurs H2
Au cours d’études menées auprès de volontaires, l’administration simultanée de cimétidine ou de ranitidine et d’ibuprofène n’a eu aucun effet notable sur les concentrations sériques d’ibuprofène.
Hypoglycémiants
L’ibuprofène peut augmenter les effets hypoglycémiants des antidiabétiques oraux et de l’insuline.
Lithium
Il est recommandé de surveiller de près les concentrations plasmatiques de lithium chez les sujets qui suivent un traitement concomitant par l’ibuprofène. L’ibuprofène est connu pour diminuer la clairance rénale du lithium et en augmenter les concentrations plasmatiques.
Méthotrexate
Comme d’autres AINS, l’ibuprofène diminue in vitro la sécrétion tubulaire rénale de méthotrexate. Ce phénomène augmenterait la toxicité du méthotrexate. La prudence est donc de mise lorsque l’ibuprofène est administré en même temps que le méthotrexate.
Autres médicaments
Bien que l’ibuprofène se lie fortement aux protéines plasmatiques, les interactions avec d'autres médicaments se fixant aux protéines sont rares. Cependant, il faut faire preuve de prudence lors de l’administration concomitante d’ibuprofène et d’autres médicaments présentant également une haute affinité pour les sites de fixation protéiques. Selon certaines observations, l’ibuprofène pourrait interagir avec le furosémide, le pindolol, la digoxine et la phénytoïne. On ignore toutefois, à l’heure actuelle, la nature des mécanismes en jeu et la portée clinique de ces observations. Aucune interaction n’a été décelée lorsque l’ibuprofène a été administré en conjonction avec le probénécide, la thyroxine, des antibiotiques, la cyclosporine, la phénytoïne, des corticostéroïdes ou des benzodiazépines.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
Dans une étude de biodisponibilité, on a démontré que le méthocarbamol et l’ibuprofène administrés en association par voie orale sont bioéquivalents au méthocarbamol et à l’ibuprofène pris individuellement. Cela indique que l’absorption et la biodisponibilité de chaque médicament sont indépendantes de la présence de l’autre. Il n’y a pas d’interaction pharmacologique entre le méthocarbamol et l’ibuprofène. Le méthocarbamol est un myorelaxant et l’ibuprofène est un analgésique doté de propriétés antipyrétiques et anti-inflammatoires.
10.1 Mode d’action
Méthocarbamol
Le méthocarbamol est efficace pour diminuer les spasmes musculaires et la douleur dans les troubles musculosquelettiques aigus secondaires à un traumatisme ou à une inflammation. Chacun des deux médicaments de l’association méthocarbamol-acide acétylsalicylique a contribué aux effets thérapeutiques contre les troubles douloureux liés aux muscles squelettiques tels que les spasmes, la douleur et la sensibilité. Le mécanisme d’action spécifique par lequel s’exercent ces effets est inconnu. Le méthocarbamol exercerait ses effets en agissant sur le système nerveux central, peut-être en déprimant les réflexes polysynaptiques.
Ibuprofène
Comme tous les autres AINS, l’ibuprofène a des propriétés analgésiques, antipyrétiques et anti-inflammatoires. Des données solides étayent la notion que l’ibuprofène (comme les autres AINS) exerce son action en diminuant la biosynthèse des prostaglandines.
Les prostaglandines sont des dérivés d’acides gras d’origine naturelle, largement distribuées dans les tissus. On considère qu’elles représentent un facteur commun à la production de la douleur, de la fièvre et de l’inflammation. On croit que les prostaglandines sensibilisent les tissus aux médiateurs de la douleur et de l’inflammation, comme l’histamine, la 5-hydroxytryptamine et les kinines. L’enzyme qui catalyse la biosynthèse des prostaglandines est la PGS (prostaglandine endoperoxyde synthase), plus connue sous le nom de cyclo-oxygénase. Il existe des preuves substantielles voulant que le principal mécanisme d’action analgésique/antipyrétique des AINS soit l’inhibition de la biosynthèse des prostaglandines. On a également observé d'autres effets pharmacologiques tels que la stabilisation des lysosomes et de la membrane cellulaire. Cependant, le lien entre ces effets et les propriétés analgésiques et antipyrétiques de l'ibuprofène n'est pas clairement démontré.
10.3 Pharmacocinétique
Méthocarbamol :
Absorption
Administré par voie orale, le méthocarbamol est bien absorbé à partir du tube digestif.
Selon les études menées chez les animaux, l’absorption a lieu dans l’intestin grêle.
Distribution
Dans une étude comparative de biodisponibilité, le pic de la concentration plasmatique a été observé environ 45 minutes après l’administration par voie orale du méthocarbamol en association avec de l’ibuprofène. La demi-vie plasmatique du méthocarbamol était de 1,25 ± 0,27 heure lorsqu’il a été administré seul, et de 1,30 ± 0,29 heure lorsqu’il a été administré en association. Dans une étude de proportionnalité de la dose portant sur des doses uniques de 500 mg, 1500 mg et 3000 mg, on a constaté que la cinétique du méthocarbamol n’était pas linéaire. Toutefois, les vitesses d’élimination indiquent qu’il ne devrait pas y avoir d’accumulation du produit lorsqu’il est administré toutes les 6 heures pendant une longue période.
Métabolisme
Chez l’humain, le méthocarbamol est métabolisé par désalkylation, hydroxylation et conjugaison avec l’acide glucuronique et le sulfate, vraisemblablement dans le foie. On lui connaît deux métabolites :
3-(2-hydroxyphénoxy),1,2-propanédiol-1-carbamate;
3-(4-hydroxy-2-méthoxyphénoxy)-1,2-propanédiol-1-carbamate.
Élimination
Dans des études menées chez l’humain avec du méthocarbamol radiomarqué au 14C, 97 à 99 % de la dose de radioactivité administrée s’est retrouvée dans l’urine sur un intervalle de 3 jours. Des quantités extrêmement faibles de méthocarbamol inchangé ont été retrouvées dans les selles.
Ibuprofène :
Absorption
L’ibuprofène est rapidement et presque entièrement absorbé. Chez l’adulte, le pic de concentration sérique est atteint en 1 ou 2 heures. Dans une étude comparative de biodisponibilité, le pic des concentrations plasmatiques après administration orale a été atteint en environ 1,6 heure pour l’ibuprofène seul, et en environ 1,3 heure pour l’ibuprofène administré en association avec le méthocarbamol. La demi-vie plasmatique de l’ibuprofène était de 2,11 ± 0,43 heures lorsqu’il a été administré seul, et de 2,08 ± 0,37 heures lorsqu’il a été administré en association. La nourriture diminue la vitesse, mais non le degré de l’absorption.
Distribution
Chez l’adulte, le volume de distribution après administration orale est de 0,1 à 0,2 L/kg.
Aux concentrations thérapeutiques, l’ibuprofène est fortement lié au plasma humain entier ainsi qu’au site II de l’albumine purifiée. L’administration répétée ne semble produire aucune accumulation plasmatique importante d’ibuprofène ni de ses métabolites.
Chez l’humain, on a décelé des concentrations de médicament dans le liquide synovial des tissus enflammés environ 5 à 12 heures après l’administration orale.
Métabolisme
Le cytochrome P450 (CYP) 2C9 est le principal catalyseur de la formation de l’ensemble des métabolites oxydés de la classe R-(-) et S-(+) de l’ibuprofène.
Élimination
Environ 80 % de la dose est récupérée dans l’urine, principalement sous forme de dérivés carboxylés et de dérivés hydroxylés conjugués. L'ibuprofène ne semble pas provoquer la formation d'enzymes de biotransformation des médicaments chez le rat.
Aucune donnée ne permet de croire que l’ibuprofène serait métabolisé ou éliminé différemment chez les personnes âgées. Une évaluation comparée de la pharmacocinétique de l’ibuprofène chez des personnes âgées (65 à 78 ans) et chez de jeunes adultes (22 à 35 ans) n’a révélé aucune différence clinique notable dans les profils cinétiques. De plus, on n’a observé aucune différence statistiquement significative entre les deux populations quant au schéma d’excrétion urinaire du médicament et de ses principaux métabolites.
Populations et états pathologiques particuliers
Grossesse et allaitement
Lait maternel et transport placentaire : La forte liaison aux protéines et le faible pH du lait maternel comparativement au plasma tendent à inhiber l’excrétion de l’ibuprofène dans le lait maternel.
L’excrétion de l’ibuprofène dans le lait maternel, après ingestion d’un comprimé d’ibuprofène de 400 mg toutes les 6 heures pour un total de 5 doses, était inférieure au seuil de détection de 1 µg/ml. Cependant, une étude subséquente utilisant une technique de dosage plus sensible a révélé que l’ibuprofène était rapidement excrété dans le lait maternel, soit 30 minutes suivant l’ingestion de 400 mg d’ibuprofène, à la concentration de 13 ng/ml. Un coefficient lait:plasma de 1:126 a été déterminé et l’on a calculé que l’exposition d’un nourrisson allaité était d’environ 0,0008 % de la dose maternelle. On ignore si l’ibuprofène traverse le placenta. Selon des études chez l’animal, le méthocarbamol traverse la barrière placentaire.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver les caplets MOTRIN® Platine Muscles et corps dans un contenant fermé, à la température ambiante (15 à 30 °C, soit 59 à 86 °F), à l’abri de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : ibuprofène
Nom chimique : acide (±)-2-(p-isobutylphényl)propionique
acide (±) α-méthyl-4-(2-méthylpropyl)benzeneacétique
acide (±)-p-isobutylhydratropique
Formule moléculaire et masse moléculaire : C13H18O2, 206,28 g/mol
Formule de structure :
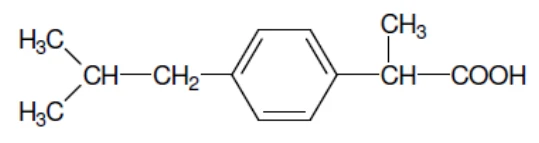
Propriétés physicochimiques : Poudre ou cristaux blancs ou blanchâtres ayant une odeur caractéristique.
Solubilité : Peu soluble dans l’eau. Soluble à raison de 1:1,5 dans l’alcool, 1:1 dans le chloroforme, 1:2 dans l’éther et 1:1,5 dans l’acétone. L’ibuprofène est également soluble dans les solutions aqueuses d’hydroxydes et de carbonates alcalins.
pH : 4,6 à 6,0, dans une solution 1:20
Point de fusion : 75 à 77 °C
Substance pharmaceutique
Nom propre : méthocarbamol
Nom chimique : 1,2-propanédiol, 3-(2-méthoxyphénoxy)-,1-carbamate
(±)-3-(0-méthoxyphénoxy)-1,2-propanédiol 1-carbamate
Formule moléculaire et masse moléculaire : C11H15NO5, 241,25 g/mol
Formule de structure :
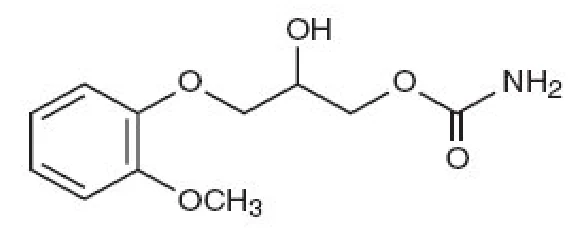
Propriétés physicochimiques : Poudre ou cristaux blancs
Solubilité : Solubilité dans l’eau à 20 °C : 2,5 g/100 ml.
Soluble dans l’alcool et le propylèneglycol.
pH : 6 à 8 approximativement, dans une solution aqueuse à 1 %
Point de fusion : 92 à 94 °C
14 ESSAIS CLINIQUES
14.3 Études de biodisponibilité comparatives
Caplets MOTRIN® Platine Muscles et corps
On a effectué une étude de bioéquivalence portant sur deux traitements administrés en doses uniques : caplets MOTRIN® Platine Muscles et corps (200 mg d’ibuprofène et 500 mg de méthocarbamol), fabriqués par Soins-santé grand public McNeil, division de Johnson & Johnson Inc. (Canada), et caplets ROBAX PLATINE® (200 mg d’ibuprofène et 500 mg de méthocarbamol), fabriqués par Wyeth Soins de santé Inc. (Canada). Il s’agissait d’une étude avec répartition aléatoire et insu, deux séquences, deux périodes et protocole croisé à laquelle ont participé trente-huit (38) hommes et femmes en bonne santé, à jeun.
Le tableau ci-dessous résume les résultats obtenus.
Ibuprofène (1 x 200 mg d’ibuprofène/500 mg de méthocarbamol) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg·h/ml) | 72,0 73,0 (17,8) | 72,3 73,3 (17,5) | 99,6 | 96,5 – 102,7 |
ASC∞ (µg·h/ml) | 73,6 74,7 (17,7) | 73,9 75,0 (17,7) | 99,6 | 96,6 – 102,8 |
Cmax (µg/ml) | 21,1 21,7 (22,1) | 21,9 22,4 (19,2) | 96,2 | 89,4 – 103,5 |
Tmax§ (h) | 1,3 (0,3 – 6,0) | 1,3 (0,5 – 4,0) | ||
T½€ (h) | 2,1 (10,0) | 2,1 (12,6) | ||
*Caplets MOTRIN® Platine Muscles et corps (200 mg d’ibuprofène et 500 mg de méthocarbamol), Soins-santé grand public McNeil, division de Johnson & Johnson Inc. (Canada).
†Caplets ROBAX PLATINE® (200 mg d’ibuprofène et 500 mg de méthocarbamol), Wyeth Soins de santé Inc. (Canada), achetés au Canada.
§ Exprimé sous forme de médiane (intervalle) seulement.
€ Exprimé en moyenne arithmétique (CV %) seulement.
Méthocarbamol (1 x 200 mg d’ibuprofène/500 mg de méthocarbamol) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (µg·h/ml) | 24,3 26,0 (40,8) | 24,6 26,3 (39,6) | 98,9 | 95,4 – 102,6 |
ASC∞ (µg·h/ml) | 24,9 26,6 (40,8) | 25,2 26,7 (39,6) | 98,9 | 95,4 – 102,5 |
Cmax (µg/ml) | 9,6 10,2 (35,8) | 9,9 10,4 (31,5) | 97,2 | 89,6 – 105,4 |
Tmax§ (h) | 0,8 (0,3 – 3,0) | 0,8 (0,5 – 2,5) | ||
T½€ (h) | 1,5 (21,2) | 1,4 (21,4) | ||
*Caplets MOTRIN® Platine Muscles et corps (200 mg d’ibuprofène et 500 mg de méthocarbamol), Soins-santé grand public McNeil, division de Johnson & Johnson Inc. (Canada).
†Caplets ROBAX PLATINE® (200 mg d’ibuprofène et 500 mg de méthocarbamol), Wyeth Soins de santé Inc. (Canada), achetés au Canada.
§Exprimé sous forme de médiane (intervalle) seulement.
€Exprimé en moyenne arithmétique (CV %) seulement.
Dans une étude de biodisponibilité comparative chez l’humain effectuée sur une dose unique dans laquelle on a comparé l’association médicamenteuse (200 mg d’ibuprofène et 500 mg de méthocarbamol) au méthocarbamol (500 mg) et à l’ibuprofène (200 mg) administrés séparément, on a déterminé les paramètres pharmacologiques suivants :
| Paramètre | Association médicamenteuse administrée par voie orale | Médicament seul administré oralement |
|---|---|---|
| Méthocarbamol, tmax moyen | 0,72 ± 0,35 h | 1,01 ± 0,52 h |
| Ibuprofène, tmax moyen | 1,36 ± 1,04 h | 1,65 ± 0,96 h |
| Méthocarbamol, t1/2 moyen | 1,30 ± 0,29 h | 1,25 ± 0,27 h |
| Ibuprofène, t1/2 moyen | 2,08 ± 0,37 h | 2,11 ± 0,43 h |
| Méthocarbamol, Cmax moyenne | 8686,37 ± 2635,47 ng/ml | 7698,73 ± 2657,59 ng/ml |
| Ibuprofène, Cmax moyenne | 20 376,2 ± 5592,44 ng/ml | 18 435,6 ± 4582,87 ng/ml |
| Méthocarbamol, kel/h | 0,556 ± 0,116 | 0,579 ± 0,116 |
| Ibuprofène, kel/h | 0,344 ± 0,065 | 0,342 ± 0,067 |
Les résultats de cette étude établissent la preuve que l’ibuprofène à 200 mg et le méthocarbamol à 500 mg administrés sous forme de médicament d’association sont bioéquivalents à l’ibuprofène à 200 mg et au méthocarbamol à 500 mg administrés individuellement.
Littérature publiée
L’évaluation du méthocarbamol dans des modèles de relaxation musculaire, notamment dans le traitement du tétanos, des spasmes musculaires, des douleurs musculaires, de même qu’en association avec des analgésiques, a donné des résultats favorables. Dans le contexte postopératoire en gynécologie, le méthocarbamol a permis de réduire le recours aux narcotiques et à d’autres sédatifs pour le traitement de la douleur et de l’inconfort.
Une étude avec répartition aléatoire et à double insu a permis d’établir que l’ibuprofène administré à raison de 400 mg toutes les 4 heures pour un total de 3 doses est significativement plus efficace pour soulager les douleurs musculaires consécutives aux exercices physiques que l’acétaminophène à 1000 mg et que le placebo.
Les résultats d’une étude avec répartition aléatoire et à double insu ont permis de constater que l’ibuprofène à 400 mg procure un soulagement des céphalées significativement supérieur à l’acétaminophène à 1000 mg et au placebo. Dans une autre étude avec répartition aléatoire, à double insu et contrôlée par placebo, on a montré que l’ibuprofène à 400 mg commence à exercer un effet analgésique notable sur les céphalées dans les 30 minutes qui suivent l’administration. Une étude portant sur les céphalées de tension épisodiques a permis de confirmer que l’ibuprofène à 400 mg procure un soulagement significativement plus rapide que l’acétaminophène à 1000 mg d’après les critères du premier soulagement perceptible, du soulagement significatif, du pourcentage de sujets obtenant un soulagement complet et de l’efficacité analgésique globalement supérieure.
L’ibuprofène a également été étudié dans d’autres modèles de douleur, notamment les douleurs dentaires, les céphalées de tension, les douleurs associées aux lésions des tissus mous, les douleurs post-chirurgicales, la dysménorrhée et la migraine. Les résultats de ces études ont également confirmé son efficacité analgésique.
PHARMACOLOGIE DÉTAILLÉE
Méthocarbamol
Selon les études de pharmacocinétique chez l’humain, le pic des concentrations sanguines apparaît rapidement, en moins de deux heures.
Dans une étude comparative de biodisponibilité, le méthocarbamol administré seul à la dose de 500 mg a donné lieu à un pic des concentrations plasmatiques en environ 1 heure; ce délai était d’environ 45 minutes lorsque le méthocarbamol a été administré en même temps que l’ibuprofène. La Cmax du méthocarbamol était de 7698 ng/ml lorsque le médicament a été administré seul, et de 8686 ng/ml lorsqu’il a été administré en association. En environ 6 heures, la concentration de méthocarbamol dans le plasma a chuté à moins de 700 ng/ml, peu importe que le médicament ait été administré seul ou en association.
Les études de courte durée menées chez les animaux ont établi que les concentrations les plus élevées de méthocarbamol sont observées dans le foie et les reins. Selon les études de pharmacocinétique menées chez le chien, le temps d’élimination de l’organisme est d’environ trois jours pour une dose unique. Les études chez les animaux révèlent par ailleurs que le méthocarbamol traverse les barrières placentaire et hémato-encéphalique.
Il faut s’attendre à une certaine accumulation de méthocarbamol lorsqu’il est administré aux doses habituelles à des sujets atteints de cirrhose du foie. Six heures après l’administration, les concentrations plasmatiques de méthocarbamol étaient environ six fois supérieures à la normale chez les sujets cirrhotiques. Aucune modification du métabolisme du méthocarbamol n’a été relevée chez six sujets présentant une insuffisance rénale chronique et chez un groupe de personnes au début du troisième âge.
Dans les études chez l’animal, on a observé que le méthocarbamol produit un allongement synergique du temps de sommeil induit par l’hexobarbital, ce qui indique qu’il pourrait agir sur les centres cérébraux supraspinaux.
Ibuprofène
Pharmacologie animale
Après l’administration de doses orales uniques de 20 à 150 mg/kg d’ibuprofène radiomarqué au 14C à des rats, les pics plasmatiques sont survenus au moment du premier examen, ou avant (examen à 20 minutes dans le groupe ayant reçu 20 mg/kg et à 45 minutes dans le groupe ayant reçu 150 mg/kg); les pics ont été observés dans les 45 minutes ayant suivi l’administration dans presque tous les tissus examinés. Les concentrations plasmatiques et tissulaires ont diminué pour atteindre des niveaux très faibles dans un délai de six heures après la dose de 20 mg/kg et de 17 heures après la dose de 150 mg/kg. Seize à 38 % de la dose quotidienne d’ibuprofène a été excrétée dans l’urine.
Une dose similaire a été administrée à des chiens pendant des périodes maximales de six mois sans que des signes d’accumulation du médicament ou de ses métabolites aient été observés.
Inhibition de l’agrégation plaquettaire chez l’animal
Tout comme de nombreux autres AINS, l’ibuprofène inhibe l’agrégation plaquettaire, comme le démontre la prévention de la formation de dépôts plaquettaires dans des fistules aorto-pulmonaires servant pour le pontage artériel chez le chien. L’effet protecteur du médicament contre l’embolie pulmonaire mortelle chez les lapins ayant reçu une injection intraveineuse d’acide arachidonique pourrait également être en lien avec l’inhibition plaquettaire. Diverses prostaglandines ainsi que le thromboxane A2 (TXA2) jouent un rôle important dans l’agrégation plaquettaire normale. L’inhibition de la cyclo-oxygénase réduit la production et la libération de TXA2, ce qui a pour effet de diminuer l’agrégation plaquettaire. L’ibuprofène pourrait également réduire la fluidité membranaire des thrombocytes, ce qui ferait diminuer l’agrégation, mais l’on ignore dans quelle mesure l’inhibition de la synthèse de TXA2 joue un rôle dans cet effet.
Pharmacologie humaine
Deux métabolites de l’ibuprofène ont été isolés dans l’urine de patients ayant reçu le médicament pendant un mois. Les métabolites décelés étaient l’acide 2-4’, (2-hydroxy-2-méthylpropyl) phénylpropionique (métabolite A) et l’acide 2-4’(2-carboxypropyl) phénylpropionique (métabolite B). Un tiers de la dose environ a été excrété dans l’urine sous forme de métabolite B, 1/10 sous forme d’ibuprofène et 1/10 sous forme de métabolite A. Le reste de la dose n’a pas pu être dosé dans l’urine.
Effet de l’ibuprofène sur l’agrégation plaquettaire, le temps de saignement et le temps de coagulation chez des volontaires en bonne santé
L’effet de l’ibuprofène sur l’agrégation plaquettaire a été étudié par la méthode de Sekhar. L’agrégation plaquettaire a considérablement chuté après l’administration d’ibuprofène à raison de 1800 mg par jour pendant 28 jours.
On a également constaté que l’ibuprofène exerce un effet sur l’agrégation plaquettaire induite par l’ADP, mais dans une moindre mesure que sur celle influencée par le collagène. L’agrégation plaquettaire induite par la recalcification de plasma citraté riche en plaquettes (réaction induite par la thrombine) n’a pas été influencée par un traitement à l’ibuprofène. De même, l’ibuprofène n’a pas modifié le temps de coagulation du sang entier, le temps de
Howell ou le temps de Quick. On a constaté une augmentation notable liée à la dose du temps de saignement mesuré deux heures après l’administration d’ibuprofène.
15 MICROBIOLOGIE
Sans objet. Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë chez l’animal
La DL50 a été déterminée chez le rat pour les deux médicaments administrés en association par voie orale (méthocarbamol-ibuprofène, 2,5:1, p/p), ainsi que pour le méthocarbamol et l’ibuprofène administrés individuellement, selon ce qui suit :
DL50 (mg/kg)
Méthocarbamol-ibuprofène (2,5:1) 2367,7
Méthocarbamol 3576,2
Ibuprofène 762,9
La DL50 pour le médicament d’association était de 2367,7 mg/kg. Ce dernier contenait 676,5 mg d’ibuprofène et 1691,2 mg de méthocarbamol. La teneur en ibuprofène de l’association était proche de la DL50 de l’ibuprofène (762,9 mg/kg). Cela semble indiquer que l’ibuprofène serait le seul responsable de la toxicité et de la mortalité observées chez les animaux traités avec l’association. Les résultats indiquent par ailleurs que l’association d’ibuprofène et de méthocarbamol (1:2,5 p/p) ne modifie pas la toxicité orale aiguë de l’un ou l’autre des constituants chez le rat.
Méthocarbamol
Toxicité subaiguë
L’administration orale à des chiens de doses de 200, 400, 600 et 1000 mg/kg/jour n’a produit aucun signe de toxicité macroscopique au cours de la période d’observation de 30 jours. À 1200 mg/kg/jour, on a observé des tremblements passagers, une disparition du réflexe de redressement et une salivation. Une ataxie, qui était légèrement plus persistante, a également été observée.
Toxicité chronique
L’administration à des rats de doses allant jusqu’à 1600 mg/kg/jour pendant 13 semaines a produit des effets toxiques seulement aux doses les plus élevées. À 1600 mg/kg/jour, on a observé un écartement des membres postérieurs et un dandinement au cours des 6 à
8 premières semaines de l’étude. À partir de 800 mg/kg/jour, on a constaté une réduction notable du poids corporel. Aucune modification histologique n’a été décelée.
Ibuprofène
Études de toxicité portant sur des doses uniques
Des études de toxicité portant sur des doses uniques ont été effectuées chez la souris, le rat et le chien.
Voici les valeurs de la DL50 pour l’ibuprofène, exprimées en mg/kg de poids corporel :
Souris : Orale 800 mg/kg
Intrapéritonéale 320 mg/kg
Rat : Orale 1600 mg/kg
Sous-cutanée 1300 mg/kg
Les signes aigus d’intoxication étaient la prostration chez la souris, ainsi que la sédation, la prostration, la perte du réflexe de redressement et la respiration laborieuse chez le rat. La mort est survenue en 3 jours ou moins à la suite d’ulcères gastriques perforés chez la souris et d’ulcérations intestinales chez le rat, peu importe la voie d’administration.
À la suite de l’administration de doses uniques d’ibuprofène de 125 mg/kg et plus à des chiens, on a notamment observé des vomissements, une albuminurie transitoire, des pertes sanguines fécales et des érosions dans l’antre gastrique et le pylore; aucun effet pathologique n’a été observé aux doses de 20 et de 50 mg/kg.
Études portant sur des doses multiples
On a déterminé la dose sans effet observable sur des groupes composés de 10 rats mâles et 10 rats femelles ayant reçu pendant 26 semaines des doses orales de 180, 60, 20 ou 7,5 mg/kg d’ibuprofène mélangé à de l’hydroxyéthylcellulose à 0,4 %. Le groupe témoin était composé de 20 mâles et 20 femelles qui ont reçu de l’hydroxyéthylcellulose à 0,4 %. Les rats ont été pesés trois fois par jour et des prélèvements sanguins ont été effectués dans la dernière semaine de traitement. Les animaux ont été sacrifiés le jour suivant la dernière dose et les organes internes ont été examinés.
Les rats ayant reçu de l’ibuprofène pendant 26 semaines ont eu une croissance normale, sauf les mâles du groupe 180 mg/kg/jour, chez qui le gain de poids était significativement moindre que chez les rats témoins. Un rat mâle ayant reçu 180 mg/kg/jour est mort à la suite de lésions intestinales et l’on a estimé que la mort était en lien avec le traitement. Les mâles et les femelles du groupe 180 mg/kg/jour étaient anémiques; la numération leucocytaire et l’activité de la transaminase glutamique-pyruvique plasmatique n’étaient pas notablement altérées. Le rapport entre le poids des organes et le poids corporel chez les mâles du groupe 180 mg/kg/jour était généralement plus élevé que la normale. Pour certains organes, cet écart était imputable au fait que les mâles avaient un poids corporel plus faible que les témoins. Les organes hypertrophiés étaient le foie, les reins et la rate. Les mêmes organes étaient hypertrophiés chez les femelles du groupe 180 mg/kg/jour, même si ces femelles avaient un poids corporel similaire à celui des animaux témoins. En outre, le poids combiné de la vésicule séminale et de la prostate était inférieur à la normale, et le poids de l’utérus était supérieur à la normale. Chez les mâles ayant reçu 180, 60 ou 20 mg/kg/jour, on a noté une légère augmentation du poids de la thyroïde, qui était la même pour les trois doses; cette augmentation n’a toutefois pas été observée chez les femelles. On n’a relevé aucune modification histologique notable dans les tissus, hormis la présence d’ulcères intestinaux chez un mâle et trois femelles ayant reçu la dose de 180 mg/kg/jour.
L’expérience ci-dessus a été adaptée dans le but de déterminer si les effets de l’ibuprofène chez le rat étaient réversibles après l’arrêt de l’administration. Dans cette nouvelle expérience, on a administré à des rats 180, 60, ou 20 mg/kg/jour d’ibuprofène pendant 13 semaines au lieu de 26 semaines, puis on a sacrifié la moitié des animaux de chaque groupe; les animaux restants ont été gardés trois semaines sans recevoir d’ibuprofène, puis ont été sacrifiés à leur tour. Des examens hématologiques ont été effectués après 4, 8 et 12 semaines de traitement.
Les résultats obtenus pendant la phase d’administration de l’ibuprofène de cette expérience de 13 semaines ont reflété les résultats obtenus précédemment, alors que les rats avaient reçu le médicament pendant 26 semaines. Les mâles ayant reçu la dose de 180 mg/kg/jour présentaient une hypertrophie des reins, de la rate et des testicules, tandis que, chez les animaux ayant reçu des doses plus faibles, le poids des organes était normal. Les femelles dans les trois groupes de doses présentaient une hypertrophie rénale proportionnelle à la dose. On a observé une hypertrophie hépatique et ovarienne chez les femelles recevant 180 mg/kg/jour, et une hypertrophie splénique et ovarienne chez les femelles recevant 60 mg/kg/jour. Aucun des organes hypertrophiés ne présentait d’anomalie histologique. Trois semaines après l’arrêt du traitement, le rapport entre le poids des organes et le poids corporel était complètement ou presque complètement revenu à la normale. Les rats ayant reçu la dose de 180 mg/kg/jour étaient anémiques à partir de la quatrième semaine d’administration du médicament, et l’examen effectué après la dernière dose a révélé la présence de lésions intestinales. Ces effets n’ont pas été observés aux doses plus faibles, ce qui confirme les résultats de la première expérience.
Comme la dose la plus élevée (180 mg/kg/jour) n’était que modérément toxique, on a administré à un groupe additionnel de rats la dose de 540 mg/kg/jour. Tous ces rats sont morts ou ont été sacrifiés in extremis après 4 jours d’administration. Tous présentaient des ulcérations intestinales avec péritonite, et certains présentaient aussi une légère dilatation des tubules rénaux.
Les lésions intestinales constituent le principal effet toxique de l’ibuprofène chez le rat. Le médicament modifie le rapport du poids des organes sur le poids corporel, pour certains organes comme le foie, les reins, les gonades et les organes sexuels secondaires, bien qu’aucune anomalie histologique n’ait accompagné cet effet qui, par ailleurs, était réversible. L’hypertrophie du foie et du rein pourrait refléter une sollicitation accrue de ces organes en relation avec le métabolisme et l’excrétion de la substance, tandis que la signification de l’effet sur d’autres organes est inconnue. Lorsque l’ibuprofène est administré à des doses létales, il produit de légères lésions rénales, en plus des lésions intestinales.
Cancérogénicité :
On a administré de l’ibuprofène par voie orale à la dose de 180 mg/kg/jour à 30 rats mâles et 30 rats femelles pendant 55 semaines, puis à la dose de 60 mg/kg/jour pendant les 60 semaines suivantes. Le seul effet pathologique observé était une ulcération intestinale. On n’a relevé aucun signe d’induction tumorale et l’on a conclu que l’ibuprofène n’est pas carcinogène chez le rat.
Toxicologie pour la reproduction et le développement :
Étude de tératologie chez le lapin
On a administré de l’ibuprofène à raison de 0, 7,5, 20 et 60 mg/kg par jour à des lapines néo-zélandaises blanches, du premier au vingt-neuvième jour de gestation. Le poids fœtal moyen est resté inchangé et la taille des portées n’a pas été modifiée aux faibles doses. On a relevé des malformations congénitales dans les groupes traités et non traités, sans qu’une tendance claire puisse être dégagée, mis à part le cas d’une portée de quatre petits affligés de cyclopie. Les résultats de cette expérience indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques à des lapins.
Étude de tératologie chez le rat
On a administré de l’ibuprofène à raison de 0, 7,5, 20, 60 et 180 mg/kg/jour à des rates albinos récemment fécondées, du premier au vingtième jour de gestation. L’ibuprofène n’a pas produit d’effet embryotoxique ou tératogène lorsqu’il a été administré à des doses ulcérogènes.
Pénétration dans les fœtus d’animaux
On a administré des doses orales uniques de 60 et 20 mg/kg d’ibuprofène radiomarqué au 14C respectivement à des lapines et à des rates en fin de gestation. Les animaux ont été sacrifiés quelque temps après l’administration du médicament (3 heures après pour les lapines et 1,5 heure après pour les rates) et un échantillon de sang maternel et fœtal a été prélevé. Des concentrations similaires d’ibuprofène radioactif ont été détectées dans le sang maternel et dans le sang fœtal, ce qui indique que le médicament et ses métabolites traversent aisément la barrière placentaire pour passer dans la circulation fœtale.
On a constaté que le méthocarbamol passe dans le fœtus chez diverses espèces. Toutefois, plusieurs études sur diverses espèces n’ont mis en évidence aucun potentiel tératogène pour le méthocarbamol.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
Monographie de ROBAX PLATINE® (caplets de méthocarbamol à 500 mg et d’ibuprofène à 200 mg), no de contrôle 236559. GlaxoSmithKline Soins de santé aux consommateurs Inc. 3 avril 2020