


Monographie de produit - Apo-Eplerenone
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Excipients |
| Orale | Comprimés dosés à 25 mg et à 50 mg | cellulose microcristalline, croscarmellose de sodium, dioxyde de titane, hydroxypropylcellulose, hypromellose, oxyde de fer jaune, polyéthylèneglycol, povidone, stéarate de magnésium |
INDICATIONS ET UTILISATION CLINIQUE
APO-EPLERENONE (éplérénone) est indiqué comme adjuvant au traitement classique pour réduire le risque de mortalité cardiovasculaire et d’hospitalisation pour cause d’insuffisance cardiaque chez les patients qui présentent une insuffisance cardiaque systolique chronique de classe II selon la New York Heart Association (NYHA) et une dysfonction systolique ventriculaire gauche. Chez les patients de 75 ans et plus, l’éplérénone n’a pas été associé à une réduction de la mortalité cardiovasculaire (voir les sections MISES EN GARDE ET PRÉCAUTIONS – Populations particulières – Personnes âgées et ESSAIS CLINIQUES – Étude EMPHASIS-HF).
APO-EPLERENONE (éplérénone) est indiqué comme adjuvant au traitement classique pour réduire le risque de mortalité et d’hospitalisation pour cause d’insuffisance cardiaque après un infarctus du myocarde, chez les adultes dont l’état clinique est stable et qui présentent des signes d’insuffisance cardiaque et de dysfonction systolique ventriculaire gauche (fraction d’éjection ≤ 40 %). Chez les patients de 75 ans et plus, l’éplérénone n’a pas été associé à une réduction de la mortalité (voir les sections MISES EN GARDE ET PRÉCAUTIONS – Populations particulières – Personnes âgées et ESSAIS CLINIQUES – Étude EPHESUS).
APO-EPLERENONE (éplérénone) est indiqué pour le traitement de l’hypertension essentielle légère ou modérée. On l’utilise habituellement en association avec d’autres agents chez les patients qui ne peuvent être traités de façon adéquate avec d’autres agents ou quand on juge que les autres agents ne conviennent pas.
Il importe de mesurer la kaliémie et d’estimer le taux de filtration glomérulaire avant d’entreprendre un traitement par APO-EPLERENONE; si la kaliémie est > 5,0 mmol/L ou si le taux de filtration glomérulaire estimé est < 30 mL/min/1,73 m2, il ne faut pas administrer APO-EPLERENONE (voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET MODE D’ADMINISTRATION).
CONTRE-INDICATIONS
APO-EPLERENONE (éplérénone) est contre-indiqué dans tous les cas suivants :
- hypersensibilité à l’éplérénone ou à l’un des composants du médicament (pour connaître la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT);
- hyperkaliémie d’importance clinique;
- insuffisance hépatique grave (catégorie C de Child-Pugh);
- kaliémie > 5,0 mmol/L avant le traitement;
insuffisance rénale grave (taux de filtration glomérulaire estimé [TFGe]
< 30 mL/min/1,73 m2);
- prise d’un diurétique d’épargne potassique, d’un supplément de potassium ou d’un inhibiteur puissant de l’isoenzyme CYP3A4 comme le kétoconazole, l’itraconazole, la néfazodone, la télithromycine, la clarithromycine, le ritonavir et le nelfinavir (voir les sections INTERACTIONS MÉDICAMENTEUSES et POSOLOGIE ET MODE D’ADMINISTRATION).
APO-EPLERENONE (éplérénone) est aussi contre-indiqué en présence d’hypertension dans les cas suivants :
- diabète de type 2 accompagné de microalbuminurie;
- créatininémie > 132 µmol/L chez les hommes ou > 115 µmol/L chez les femmes;
- insuffisance rénale modérée ou grave (TFGe < 50 mL/min/1,73 m2).
MISES EN GARDE ET PRÉCAUTIONS
Hyperkaliémie
Le principal risque associé à la prise d’éplérénone est l’hyperkaliémie. Si elle n’est pas diagnostiquée à temps, elle peut causer une arythmie grave pouvant être fatale. Il faut donc, pour tous les patients soumis au traitement par APO-EPLERENONE, mesurer la kaliémie avant la mise en route du traitement, dans la semaine qui suit et un mois après la mise en route du traitement ou toute modification de la dose, puis périodiquement selon le tableau clinique (voir la section POSOLOGIE ET MODE D’ADMINISTRATION).
Il est possible de réduire au minimum le risque d’hyperkaliémie en sélectionnant les patients avec soin, en évitant de leur administrer certains médicaments, en leur fournissant une information détaillée et en les surveillant régulièrement jusqu’à ce que les effets de l’éplérénone soient bien établis.
Pour connaître les critères de sélection des patients ainsi que les médicaments à éviter ou à prescrire avec prudence en association avec l’éplérénone, consultez les sections CONTRE-INDICATIONS, INTERACTIONS MÉDICAMENTEUSES et EFFETS INDÉSIRABLES.
Il ne faut pas administrer de l’éplérénone aux patients atteints d’insuffisance cardiaque dont la kaliémie initiale est > 5,0 mmol/L et/ou dont le TFGe est < 30 mL/min/1,73 m2. Le risque d’hyperkaliémie augmente avec le déclin de la fonction rénale (voir la section EFFETS INDÉSIRABLES, tableaux 6 et 9).
Il ne faut pas administrer de l’éplérénone aux patients hypertendus ayant une kaliémie initiale > 5,0 mmol/L et/ou un TGFe < 50 mL/min/1,73 m2. Chez les patients souffrant d’hypertension dont le TGFe est bas, la kaliémie doit être surveillée de près durant le traitement par l’éplérénone, particulièrement lors de l’administration concomitante d’autres antihypertenseurs. Même chez les patients hypertendus dont la fonction rénale est normale, une hyperkaliémie peut survenir durant le traitement par l’éplérénone (voir la section EFFETS INDÉSIRABLES, tableau 11). Le surdosage est associé à une hausse significative des cas d’hyperkaliémie (potassium sérique > 5,5 mmol/L).
Il faut également faire preuve de prudence chez les patients diabétiques qui sont atteints d’insuffisance cardiaque et qui reçoivent de l’éplérénone, particulièrement ceux qui présentent une protéinurie ou une insuffisance rénale, en raison du risque accru d’hyperkaliémie. Les patients atteints soit de diabète soit d’insuffisance rénale et/ou de protéinurie courent aussi un risque plus élevé d’hyperkaliémie, sauf que celle-ci demeure moins fréquente que chez les patients aux prises avec l’une et l’autre de ces affections (voir la section EFFETS INDÉSIRABLES, tableaux 7et 10).
Insuffisance hépatique
Chez 16 sujets présentant une insuffisance hépatique faible ou modérée (catégorie B de Child-Pugh) et ayant reçu 400 mg d’éplérénone, on n’a observé aucune élévation de la kaliémie supérieure à 5,5 mmol/L ni aucune modification significative de la Cmax; on a toutefois constaté une augmentation de 42 % de l’ASC et une diminution de 30 % de la clairance de l’éplérénone, comparativement au groupe témoin correspondant. Comme la dose recommandée est 8 fois plus faible que celle qui avait été administrée, aucune modification posologique n’est nécessaire chez les patients ayant une insuffisance hépatique faible ou modéré.
L’usage d’éplérénone chez les patients ayant une insuffisance hépatique grave n’a pas été évalué. APO-EPLERENONE est donc contre-indiqué chez ces patients (voir les sections CONTRE-INDICATIONS, POSOLOGIE ET MODE D’ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale
Voir les sections CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS – Hyperkaliémie, et EFFETS INDÉSIRABLES.
Cancérogénicité et mutagenèse
Les études précliniques sur l’innocuité pharmacologique, la génotoxicité, le potentiel carcinogène et la toxicité pour la reproduction n’ont révélé aucun risque particulier pour les humains.
Dans les études ayant évalué la toxicité de doses répétées, une atrophie de la prostate a été constatée chez les rats et les chiens exposés à des concentrations plusieurs fois plus élevées que les concentrations correspondant à l’exposition clinique. Ces changements n’ont pas entraîné de conséquences néfastes sur la fonction prostatique. La portée clinique de ces résultats n’a pas été établie.
Les études chez le rat et le lapin n’ont montré aucun effet tératogène. Les chercheurs ont toutefois noté une diminution du poids des lapines gravides et une augmentation du nombre de résorptions fœtales et de pertes après l’implantation dans le groupe exposé à la plus forte dose.
Populations particulières
Femmes enceintes
L’éplérénone n’a fait l’objet d’aucune étude chez des femmes enceintes. Dans les études réalisées chez l’animal, l’éplérénone n’a pas eu d’effet sur la fertilité ni d’effet tératogène, mais on ne connaît pas les risques qu’il peut présenter pour le fœtus chez la femme enceinte. Par conséquent, l’éplérénone ne doit être administré durant la grossesse que si les bienfaits éventuels pour la mère l’emportent sur les risques pour le fœtus (voir la section TOXICOLOGIE).
Femmes qui allaitent
On ne sait pas si l’éplérénone est excrété dans le lait maternel chez l’humain; chez la rate, il était présent dans le lait, dans un rapport de concentrations lait sur plasma de 0,85. Comme un grand nombre de médicaments passent dans le lait maternel chez l’humain et comme on ne connaît pas les effets indésirables potentiels de l’éplérénone sur le nourrisson, il faut choisir entre l’allaitement et l’administration d’éplérénone, en tenant compte de l’importance du traitement pour la mère (voir la section TOXICOLOGIE).
Pédiatrie
L’innocuité et l’efficacité de l’éplérénone n’ont pas été établies chez les enfants. L’éplérénone n’est donc pas recommandé chez cette population de patients.
Gériatrie
Dans l’étude EPHESUS, 1 641 (46 %) patients âgés de 65 ans ou plus, et 616 (18,6 %) patients de 75 ans ou plus ont reçu de l’éplérénone. Les patients de plus de 75 ans n’ont pas semblé tirer un avantage de l’administration d’éplérénone (voir la section ESSAIS CLINIQUES – Étude EPHESUS).
Dans l’étude EMPHASIS-HF, 1 854 (68 %) patients de 65 ans et plus, et 657 (24 %) patients de 75 ans et plus ont reçu de l’éplérénone. Comparé au placebo, l’éplérénone semble avoir eu des effets bénéfiques dans ces deux sous-groupes de patients, d’après les résultats relatifs au paramètre d’évaluation principal composé de la mortalité cardiovasculaire (CV) et des hospitalisations pour cause d’insuffisance cardiaque (IC). Ces résultats favorables s’expliquent surtout par une réduction significative des hospitalisations motivées par l’insuffisance cardiaque. Si celles-ci ont diminué dans tous les groupes d’âge, la mortalité CV n’a cependant pas diminué chez les patients de 75 ans et plus traités par l’éplérénone (voir la section ESSAIS CLINIQUES – Étude EMPHASIS-HF).
Parmi les patients qui ont reçu de l’éplérénone dans le cadre des études sur l’hypertension, 629 (22 %) étaient âgés de 65 ans et plus, et 104 (3,7 %), de 75 ans et plus. Aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre ces patients âgés et les sujets plus jeunes.
Il n’est pas nécessaire de modifier le schéma posologique initial chez les patients âgés. Toutefois, comme la fonction rénale diminue avec l’âge, le risque d’hyperkaliémie augmente parallèlement, et peut-être encore plus en présence d’une affection concomitante associée à une exposition générale accrue, en particulier l’insuffisance hépatique légère ou modérée. Une surveillance périodique de la kaliémie est donc recommandée.
EFFETS INDÉSIRABLES
Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’estimation des taux.
Insuffisance cardiaque chronique de classe II selon la NYHA
Étude EMPHASIS-HF : insuffisance cardiaque chronique de classe II selon la NYHA
Dans l’étude EMPHASIS-HF (Eplerenone in Mild Patients Hospitalization And SurvIval Study in Heart Failure), l’innocuité de l’éplérénone a été évaluée au cours de la phase à double insu chez 1364 patients traités par l’éplérérone pendant une période médiane de suivi de 675 jours, et chez 1372 patients ayant reçu le placebo pendant une durée médiane de suivi de 615 jours. Les événements indésirables, toutes causes confondues, signalés chez ≥ 2 % des sujets traités par l’éplérénone (et plus fréquemment que dans le groupe placebo) sont présentés au tableau 1.
Tableau 1. Fréquence des événements indésirables observés au cours de
l’étude EMPHASIS-HF chez ≥ 2 % des sujets du groupe recevant l’éplérénone et plus fréquemment que dans le groupe placebo
| Système ou appareil Événement indésirable | Éplérénone à 25 ou 50 mg/j n =1 364 | Placebo n = 1 372 | Valeur p† |
| Troubles sanguins et troubles du système lymphatique Anémie | 32 (2,3 %) | 28 (2,0 %) | - |
| Troubles cardiaques Infarctus du myocarde | 36 (2,6 %) | 34 (2,5 %) | - |
| Troubles gastro-intestinaux Constipation | 32 (2,3 %) | 15 (1,1 %) | 0,0123 |
Infections et infestations Rhinopharyngite Infection des voies respiratoires supérieures | 49 (3,6 %) 39 (2,9 %) | 48 (3,5 %) 35 (2,6 %) | - - |
Troubles du métabolisme et de la nutrition Diabète Hyperkaliémie* | 33 (2,4 %) 118 (8,7 %) | 28 (2,0 %) 55 (4,0 %) | - < 0,0001 |
| Troubles de l’appareil locomoteur et du tissu conjonctif Douleur dans les membres | 30 (2,2 %) | 29 (2,1 %) | - |
Troubles du système nerveux Étourdissements Céphalée Syncope | 66 (4,8 %) 35 (2,6 %) 37 (2,7 %) | 65 (4,7 %) 32 (2,3 %) 31 (2,3 %) | - - - |
| Affections du rein et des voies urinaires Insuffisance rénale | 68 (5,0 %) | 44 (3,2 %) | 0,0205 |
| Troubles respiratoires, thoraciques et médiastinaux Toux | 57 (4,2 %) | 48 (3,5 %) | - |
| Troubles de la peau et du tissu sous-cutané Prurit | 29 (2,1 %) | 15 (1,1 %) | 0,0338 |
| Troubles vasculaires Hypotension | 55 (4,0 %) | 42 (3,1 %) | - |
* Considéré comme un événement indésirable par l’investigateur, sans égard à la kaliémie réelle. † Le tiret indique que la différence entre les groupes n’est pas significative sur le plan statistique (p > 0,05).
La fréquence globale des événements indésirables liés au traitement a été de 21,3 % dans le groupe recevant l’éplérénone et de 17,1 % dans le groupe placebo. Parmi ceux-ci, l’hyperkaliémie a été le seul événement à survenir chez ≥ 2 % des sujets dans l’un et l’autre groupe (groupe recevant l’éplérénone : 7,0 %; groupe placebo : 2,9 %).
En tout, 1 272 sujets ont signalé des événements indésirables graves, dont 586 (43,0 %) dans le groupe recevant l’éplérénone et 686 (50,0 %) dans le groupe placebo.
Au total, 472 sujets ont abandonné l’étude en raison d’événements indésirables, soit 215 (15,8 %) dans le groupe recevant l’éplérénone et 257 (18,7 %)dans le groupe placebo. Trente-deux de ces abandons ont été motivés par une hyperkaliémie, soit 19 (1,4 %) dans le groupe recevant l’éplérénone et 13 (0,9 %) dans le groupe placebo.
Un résumé des taux de fréquence d’hyperkaliémie et d’hypokaliémie figure au tableau 5. Insuffisance cardiaque consécutive à un infarctus du myocarde
Étude EPHESUS : insuffisance cardiaque consécutive à un infarctus du myocarde
Dans l’étude EPHESUS (Eplerenone Post-acute myocardial infarction Heart failure Efficacy and SUrvival Study), l’innocuité a été évaluée chez 3 307 patients traités par l’éplérénone et chez 3 301 patients recevant le placebo. Les patients ont été suivis pendant 16 mois en moyenne (voir la section ESSAIS CLINIQUES). L’état final des patients (mort ou vivant) a été confirmé dans 99,7 % des cas.
Les événements indésirables les plus graves signalés dans cette étude faisaient partie des événements figurant parmi les paramètres d’évaluation (décès, insuffisance cardiaque…); ils ont été significativement plus fréquents dans le groupe placebo. Les événements indésirables graves qui ont été significativement plus fréquents dans le groupe recevant l’éplérénone (déshydratation, thrombose artérielle de la jambe, élévation de la créatininémie, pyélonéphrite) étaient associés à un faible taux de fréquence (≤ 0,5 %).
La céphalée est la réaction indésirable la plus couramment observée chez les patients qui ont reçu de l’éplérénone lors des essais à dose unique et à doses répétées). L’hyperkaliémie est survenue plus souvent dans le groupe recevant l’éplérénone que dans le groupe placebo (fréquences résumées au tableau 7). L’hypotension orthostatique a également été plus fréquente dans le groupe recevant l’éplérénone que dans le groupe placebo (0,7 % vs 0,3 %). Les autres événements plus couramment observés durant le traitement par l’éplérénone sont : l’élévation du taux d’azote uréique sanguin (AUS) et de créatinine, l’hypothyroïdie, le reflux gastro-œsophagien, la pancréatite, la cétose, la thrombose artérielle de la jambe, la septicémie et les varices. L’hypokaliémie (< 3,5 mmol/L) a été moins fréquente dans le groupe recevant l’éplérénone (8,4 % vs 13,1 %).
Les élévations de la kaliémie ont permis de modifier la posologie de l’éplérénone de façon appropriée (voir le tableau 16, Modification posologique). Très peu de patients ont dû abandonner définitivement le traitement à cause de l’hyperkaliémie (0,7 % pour l’éplérénone vs 0,3 % pour le placebo), et cette dernière n’a causé aucun décès. La septicémie a entraîné l’abandon permanent du traitement chez 2 patients du groupe recevant l’éplérénone. Aucun patient n’a cessé définitivement de prendre le médicament à l’étude pour cause d’hypotension orthostatique.
Le tableau 2 présente les événements indésirables signalés chez ≥ 2,0 % des sujets du groupe recevant l’éplérénone (et plus fréquemment que dans le groupe placebo).
Tableau 2 - Fréquence des événements indésirables observés au cours de
l’étude EPHESUS chez ≥ 2 % des sujets du groupe recevant l’éplérénone et plus fréquemment que dans le groupe placebo
| Système ou appareil Événement indésirable | Éplérénone à 25 ou 50 mg/j n = 3 307 | Placebo n = 3 301 | Valeur p† |
Troubles du système nerveux autonome Hypotension Syncope | 119 (3,6 %) 71 (2,1 %) | 109 (3,3 %) 58 (1,8 %) | - - |
Organisme entier – Troubles généraux Asthénie Douleur thoracique non cardiaque Fatigue Fièvre | 89 (2,7 %) 213 (6,4 %) 95 (2,9 %) 67 (2,4 %) | 68 (2,1 %) 206 (6,2 %) 91 (2,8 %) 65 (2,0 %) | - - - - |
Troubles des systèmes nerveux central et périphérique Étourdissements Céphalée | 214 (6,5 %) 126 (3,8 %) | 197 (6,0 %) 119 (3,6 %) | - - |
Troubles gastro-intestinaux Constipation Diarrhée Dyspepsie Nausées Vomissements | 98 (3,0 %) 115 (3,5 %) 129 (3,9 %) 139 (4,2 %) 76 (2,3 %) | 92 (2,8 %) 113 (3,4 %) 120 (3,6 %) 133 (4,0 %) 59 (1,8 %) | - - - - - |
| Troubles de la fréquence ou du rythme cardiaque Tachycardie ventriculaire | 70 (2,1 %) | 63 (1,9 %) | - |
| Troubles du métabolisme et de la nutrition Hyperkaliémie | 113 (3,4 %) | 66 (2,0 %) | 0,0005 |
Troubles du myo-, de l’endo- ou du péricarde et troubles valvulaires Angine de poitrine Maladie coronarienne | 459 (13,9 %) 100 (3,0 %) | 415 (12,6 %) 91 (2,8 %) | - - |
| Anomalies érythrocytairesAnémie | 115 (3,5 %) | 98 (3,0 %) | - |
Troubles du système urinaire Élévation du taux de créatinine Hématurie Anomalie de la fonction rénale | 81 (2,4 %) 70 (2,1 %) 96 (2,9 %) | 51 (1,5 %) 55 (1,7 %) 79 (2,4 %) | 0,0105 - - |
| Troubles vasculaires (autres que cardiaques) Troubles cérébrovasculaires | 103 (3,1 %) | 101 (3,1 %) | - |
† Par la méthode exacte de Fisher. Le tiret indique que la différence entre les groupes n’est pas significative sur le plan statistique (p > 0,05).
Le tableau 3 présente les taux d’événements indésirables liés aux hormones sexuelles.
Tableau 3. Taux d’événements indésirables liés aux hormones sexuelles dans l’étude EPHESUS
| Hommes | Femmes | ||
| Gynécomastie | Mastodynie | Saignement vaginal anormal | |
| Éplérénone | 0,4 % | 0,1 % | 0,4 % |
| Placebo | 0,5 % | 0,1 % | 0,4 % |
Hypertension :
L’innocuité de l’éplérénone utilisé en monothérapie ou comme traitement concomitant a été évaluée chez 3 299 patients dans le cadre d’essais cliniques sur l’hypertension. Environ 499 patients ont reçu de l’éplérénone pendant plus de 6 mois et plus de 176 patients l’ont reçu pendant plus d’un an. Les événements indésirables signalés le plus souvent ont été les céphalées (11,2 %) et les infections des voies respiratoires supérieures (7,6 %).
Dans les études contrôlées par placebo et à doses fixes, le taux global d’événements indésirables a été de 46 % chez les patients qui ont reçu l’éplérénone aux doses recommandées et de 48 % chez ceux qui ont reçu un placebo. Les événements indésirables sont survenus à une fréquence comparable, peu importe l’âge, le sexe ou la race des patients. Le traitement a été abandonné en raison d’un événement indésirable chez 2,5 % des patients traités par l’éplérénone et chez 2,7 % de ceux qui ont reçu un placebo.
Les événements indésirables signalés chez au moins 1 % des patients et dont la fréquence a été plus élevée chez les patients traités par l’éplérénone que chez ceux qui ont reçu un placebo figurent au tableau 4.
Tableau 4. Fréquence des événements indésirables observés chez ≥ 1 % des sujets des groupes recevant l’éplérénone et survenus à une fréquence plus élevée que chez les sujets recevant le placebo au cours des études contrôlées par placebo et à doses fixes portant sur l’administration d’éplérénone en monothérapie
| Placebo | Éplérénone | |||
| 25 mg/jour | 50 mg/jour | 100 mg/jour | ||
| Sujets | 244 | 97 | 294 | 239 |
Organisme entier – troubles généraux Œdème périphérique Fatigue Symptômes pseudo-grippaux | 4 (1,6 %) 1 (0,4 %) 3 (1,2 %) | 3 (3,1 %) 1 (1,0 %) 2 (2,1 %) | 5 (1,7 %) 4 (1,4 %) 5 (1,7 %) | 2 (0,8 %) 2 (0,8 %) 5 (2,1 %) |
Troubles cardiovasculaires Palpitations | 1 (0,4 %) | 1 (1,0 %) | 3 (1,0 %) | 3 (1,3 %) |
Troubles des systèmes nerveux central et périphérique Étourdissements | 5 (2,0 %) | 3 (3,1 %) | 8 (2,7 %) | 7 (2,9 %) |
Troubles gastro-intestinaux Douleur abdominale | 2 (0,8 %) | 3 (3,1 %) | 2 (0,7 %) | 4 (1,7 %) |
Troubles hépatiques et biliaires Bilirubinémie Augmentation du taux de gamma-glutamyl- transférase (GGT) Augmentation du taux d’AST Augmentation du taux d’ALT | 0 2 (0,8 %) 2 (0,8 %) 1 (0,4 %) | 0 1 (1,0 %) 1 (1,0 %) 1 (1,0 %) | 1 (0,3 %) 5 (1,7 %) 4 (1,4 %) 7 (2,4 %) | 5 (2,1 %) 3 (1,3 %) 2 (0,8 %) 3 (1,3 %) |
Troubles métaboliques Hausse du taux de créatine kinase Hypercholestérolémie Hypertriglycéridémie Hyperuricémie | 2 (0,8 %) 0 3 (1,2 %) 2 (0,8 %) | 0 0 0 0 | 4 (1,4 %) 5 (1,7 %) 4 (1,4 %) 4 (1,4 %) | 4 (1,7 %) 3 (1,3 %) 6 (2,5 %) 4 (1,7 %) |
Troubles de l’appareil locomoteur Arthralgie | 1 (0,4 %) | 0 | 4 (1,4 %) | 3 (1,3 %) |
| Troubles du système respiratoire | ||||
Bronchite Toux Sinusite Infection des voies respiratoires supérieures | 3 (1,2 %) 2 (0,8 %) 5 (2,0 %) 10 (4,1 %) | 1 (1,0 %) 0 3 (3,1 %) 5 (5,2 %) | 2 (0,7 %) 3 (1,0 %) 6 (2,0 %) 17 (5,8 %) | 4 (1,7 %) 3 (1,3 %) 8 (3,3 %) 13 (5,4 %) |
| Troubles du système urinaire Albuminurie | 2 (0,8 %) | 0 | 3 (1,0 %) | 3 (1,3 %) |
Des cas de gynécomastie et de saignement vaginal anormal sont survenus chez des patients traités par l’éplérénone (environ 1 %), mais chez aucun de ceux recevant le placebo. Leur fréquence augmentait avec la prolongation du traitement.
Résultats biologiques
Étude EMPHASIS-HF : insuffisance cardiaque chronique de classe II selon la NYHA
Un résumé des taux de fréquence d’hyperkaliémie et d’hypokaliémie figure au tableau 5.
Tableau 5. Taux de fréquence d’hyperkaliémie et d’hypokaliémie (en %) – Patients traités dans le cadre de l’étude EMPHASIS-HF
| Kaliémie mmol/L | Éplérénone n = 1 344 | Placebo n = 1 349 | Valeur p |
| > 6,0 | 2,7 % | 2,1 % | 0,3141 |
| > 5,5 | 12,9 % | 8,2 % | < 0,0001 |
| < 4,0 | 42,0 % | 51,7 % | < 0,0001 |
| < 3,5 | 9,0 % | 12,3 % | 0,0060 |
| > 5,5 lors d’au moins 2 mesures consécutives | 1,6 % | 0,9 % | 0,1182 |
Les tableaux 6 et 7 montrent le risque accru d’hyperkaliémie chez les patients atteints d’insuffisance rénale et chez les patients ayant un faible taux de filtration glomérulaire estimé (TFGe) et des antécédents de diabète, respectivement (étude EMPHASIS-HF).
Tableau 6. Taux de fréquence d’hyperkaliémie (> 5,5 mmol/L) durant
l’étude EMPHASIS-HF en fonction de la clairance de la créatinine initiale*
| Clairance de la créatinine initiale | Éplérénone | Placebo |
| ≤ 30 mL/min | 21,4 % | 5,6 % |
| 31 à 50 mL/min | 15,8 % | 11,8 % |
| 51 à 70 mL/min | 13,8 % | 7,9 % |
| > 70 mL/min | 10,0 % | 6,7 % |
* Estimée selon la formule de Cockroft-Gault.
Tableau 7. Taux de fréquence d’hyperkaliémie (> 5,5 mmol/L) durant
l’étude EMPHASIS-HF en fonction du taux de filtration glomérulaire estimé (TFGe)* au départ et des antécédents de diabète
| Éplérénone | Placebo | |
| TFGe de 30 à < 50 sans diabète | 15,4 % | 7,6 % |
| TFGe ≥ 50 et diabète | 13,6 % | 8,6 % |
| TFGe de 30 à < 50 avec diabète | 21,8 % | 17,6 % |
| TFGe ≥ 50 sans diabète | 10,7 % | 7,0 % |
Étude EPHESUS : insuffisance cardiaque consécutive à un infarctus du myocarde
Un résumé des taux de fréquence d’hyperkaliémie et d’hypokaliémie figure au tableau 8.
Tableau 8. Taux de fréquence d’hyperkaliémie et d’hypokaliémie - Patients traités dans le cadre de l’étude EPHESUS
| Kaliémie mmol/L | Éplérénone n = 1 344 | Placebo n = 1 349 | Valeur p |
| > 6,0 | 4,2 % | 2,7 % | 0,001 |
| > 5,5 | 15,6 % | 11,2 % | < 0,001 |
| < 4,0 | 42,6 % | 52,2 % | < 0,001 |
| < 3,5 | 8,4 % | 13,1 % | < 0,001 |
| > 5,5 lors d’au moins 2 mesures consécutives | 3,0 % | 1,7 % | < 0,001 |
Les tableaux 9 et 10 montrent le risque accru d’hyperkaliémie chez les patients ayant un dysfonctionnement rénal et chez les patients présentant une protéinurie et des antécédents de diabète sucré, respectivement (étude EPHESUS).
Tableau 9. Taux de fréquence d’hyperkaliémie (> 5,5 mmol/L) durant l’étude
EPHESUS en fonction de la clairance de la créatinine initiale*
| Clairance de la créatinine initiale | Éplérénone | Placebo |
| ≤ 30 mL/min | 31,5 % | 22,6 % |
| 31 à 50 mL/min | 24,1 % | 12,7 % |
| 51 à 70 mL/min | 16,9 % | 13,1 % |
| > 70 mL/min | 10,8 % | 8,7 % |
* Estimée selon la formule de Cockroft-Gault.
Tableau 10. Taux de fréquence d’hyperkaliémie (> 5,5 mmol/L) durant l’étude
EPHESUS en fonction de la protéinurie et des antécédents de diabète*
| Éplérénone | Placebo | |
| Protéinurie sans diabète | 16,1 % | 10,8 % |
| Diabète sans protéinurie | 18,0 % | 12,9 % |
| Protéinurie et diabète | 26,0 % | 15,9 % |
| Ni protéinurie ni diabète | 12,8 % | 10,3 % |
* Diabète : antécédents médicaux avérés au début de l’étude; protéinurie : évaluée par bandelette réactive au début de l’étude.
Créatinine – Des augmentations de plus de 44 µmol/L ont été signalées chez 6,5 % des patients traités par l’éplérénone et 4,9 % des patients recevant le placebo.
Azote uréique sanguin – Dans l’étude EPHESUS, on a constaté une élévation moyenne de 0,17 mmol/L de l’azote uréique sanguin (AUS) chez les patients traités par l’éplérénone et une diminution moyenne de 0,31 mmol/L chez les patients recevant le placebo. Les taux d’AUS ont augmenté chez 1,6 % et 1,0 % des sujets, respectivement. Ils ont atteint 1,3 fois la limite supérieure de la normale chez 36,0 % et 30,5 % des sujets du groupe recevant l’éplérénone et du groupe placebo, respectivement.
Résultats hématologiques et biologiques anormaux lors des essais sur l’hypertension
Potassium : D’après les résultats combinés des essais contrôlés, l’hyperkaliémie a été plus fréquente en cas de diminution de la fonction rénale et lors de l’administration concomitante d’autres antihypertenseurs, comme l’illustre le tableau 11 ci-dessous. On souligne que certains des patients qui ont participé à ces essais ont reçu une dose plus élevée que la dose maximale recommandée de 50 mg 2 fois par jour.
Tableau 11. Kaliémie maximale (> 5,5 mmol/L et > 5,9 mmol/L) en fonction de la clairance de la créatinine initiale d’après les résultats combinés des essais contrôlés sur l’hypertension*
Clairance de la créatinine initiale | Kaliémie maximale (mmol/L) | Placebo, % (nbre de patients) | Éplérénone en monothérapie, % (nbre de patients) | Traitement concomitant, % (nbre de patients) |
| < 50 mL/min | > 5,5 | 0 (0/6) | 18,2 % (6/33) | 33,3 (3/9) |
| > 5,9 | 0 (0/6) | 6,1 % (2/33) | 11,1 (1/24) | |
| 50 à 70 mL/min | > 5.5 | 0 (0/35) | 7,5 (12/160) | 17,2 (15/87) |
| > 5,9 | 0 (0/35) | 2,5 % (4/160) | 4,6 (4/87) | |
| > 70 à 100 mL/min | > 5,5 | 2,5 (3/121) | 5,0 (31/624) | 12,1 (33/272) |
| > 5,9 | 1,7 (2/121) | 1,1 (7/624) | 2,6 (7/272) | |
| > 100 mL/min | > 5,5 | 0,8 (2/252) | 2,7 (27/1014) | 3,9 (22/563) |
| > 5,9 | 0,4 (1/252) | 0,7 (7/1014) | 1,2 (7/563) |
* On souligne que certains des patients qui ont participé à ces essais ont reçu une dose plus élevée que la dose maximale recommandée de 50 mg 2 fois par jour.
Sodium : Une hyponatrémie (< 135 mmol/L) a été signalée chez 0 % des patients recevant le placebo, chez 0 % des patients du groupe recevant l’éplérénone à 25 mg/jour, chez 0,7 % des patients du groupe recevant l’éplérénone à 50 mg/jour et chez 2,1 % des patients du groupe recevant l’éplérénone à 100 mg/jour.
Triglycérides : Une augmentation du taux de triglycérides (> 2,83 mmol/L) a été observée chez 6,5 % des patients du groupe placebo, chez 9,2 % des patients du groupe recevant l’éplérénone à 25 mg/jour, chez 6,0 % des patients du groupe recevant l’éplérénone à 50 mg/jour et chez 7,8 % des patients du groupe recevant l’éplérénone à 100 mg/jour.
Cholestérol : Une augmentation du cholestérol sérique supérieure à 5,17 mmol/L a été observée chez 0 % des patients du groupe placebo, chez 0 % des patients du groupe recevant l’éplérénone à 25 mg/jour, chez 1,7 % des patients du groupe recevant l’éplérénone à 50 mg/jour et chez 1,3 % des patients du groupe recevant l’éplérénone à 100 mg/jour.
Effets indésirables peu courants observés au cours des essais cliniques
Étude EMPHASIS-HF : insuffisance cardiaque chronique de classe II selon la NYHA
Tableau 12. Événements indésirables survenus chez < 2 %* des sujets dans le groupe recevant l’éplérénone et plus fréquemment que dans le groupe placebo au cours de l’étude EMPHASIS-HF
| Troubles sanguins et troubles du système lymphatique | Peu fréquent : thrombocytopénie |
| Troubles cardiaques | Fréquent : bradycardie Peu fréquents : infarctus du myocarde aigu, asthme cardiaque, choc cardiogénique, trouble cardiovasculaire, cardiomyopathie congestive, maladie coronarienne, extrasystoles, insuffisance mitrale, tachycardie sinusale, tachycardie supraventriculaire, tachycardie, arythmie ventriculaire, fibrillation auriculaire |
| Troubles oculaires | Peu fréquents : hémorragie des conjonctives, glaucome, vision trouble |
| Troubles gastro-intestinaux | Fréquents : dyspepsie, gastrite Peu fréquents : douleur épigastrique, fissure anale, ascite, duodénite, hémorroïdes, hernie inguinale, mal de dents |
| Troubles généraux et réactions au point d’administration | Peu fréquents : syndrome pseudo-grippal, malaise, douleur |
| Troubles du système immunitaire | Peu fréquent : hypersensibilité |
| Infections et infestations | Fréquents : gastroentérite, grippe Peu fréquents : cellulite, gangrène, gastroentérite virale, infection gastro-intestinale, zona, infection du site d’implant, infection localisée, infection pulmonaire, pharyngite, pyélonéphrite, sinusite, abcès dentaire, infection dentaire, infection virale |
Lésion, intoxication et complications liées à une intervention | Fréquent : chute Peu fréquents : lacération, entorse, fracture du radius, accident de la route, fracture d’un membre supérieur |
| Anomalies des épreuves de laboratoire | Fréquents : hausse de la créatinine, hausse du taux d’azote uréique sanguin Peu fréquents : hausse du taux d’alanine-aminotransférase, hausse de la glycémie, hausse de la kaliémie, hausse du taux d’acide urique, diminution des récepteurs du facteur de croissance épidermique, baisse du taux de filtration glomérulaire, baisse de l’hémoglobine, hausse du taux d’enzymes hépatiques, augmentation du rapport international normalisé, résultats anormaux aux épreuves de la fonction hépatique, perte pondérale, gain pondéral |
| Troubles du métabolisme et de la nutrition | Fréquent : déshydratation Peu fréquents : perte d’appétit, dyslipidémie, hyponatrémie, hypovolémie, carence en fer |
Troubles de l’appareil locomoteur et du tissu conjonctif | Fréquents : arthralgie, spasmes musculaires, arthrose Peu fréquents : bursite, faiblesse musculaire, douleur thoracique de nature ostéomusculaire, douleur ostéomusculaire, ostéite, ostéochondrose, ostéoporose |
| Néoplasmes bénins, malins ou non spécifiés | Peu fréquents : carcinome bronchique, néoplasme du côlon, néoplasme pulmonaire |
| Troubles du système nerveux | Peu fréquents : sténose de la carotide, syndrome du canal carpien, démence, neuropathie diabétique, étourdissements orthostatiques, dysarthrie, hypoesthésie, névralgie, neuropathie périphérique, paresthésie, polyneuropathie |
| Troubles psychiatriques | Peu fréquents : anxiété, humeur dépressive |
| Affections du rein et des voies urinaires | Peu fréquents : nycturie, pollakiurie, insuffisance rénale chronique, rétention urinaire |
| Troubles respiratoires, thoraciques et médiastinaux | Peu fréquents : œdème pulmonaire aigu, hémoptysie, trouble pulmonaire, congestion nasale, pneumothorax, toux productive |
| Troubles de la peau et du tissu sous-cutané | Peu fréquents : dermatite allergique, psoriasis, éruption cutanée, lésion cutanée |
| Interventions chirurgicales et médicales | Peu fréquents : remplacement de stimulateur cardiaque, prophylaxie |
| Troubles vasculaires | Peu fréquents : nécrose des extrémités, claudication intermittente, froideur des extrémités, phlébite |
* fréquent : > 1 % et < 2 %; peu fréquent : > 0,1 % et ≤ 1 %.
Étude EPHESUS : insuffisance cardiaque consécutive à un infarctus du myocarde
Tableau 13. Événements indésirables survenus chez < 2 %* des sujets dans le groupe recevant l’éplérénone et plus fréquemment que dans le groupe placebo au cours de l’étude EPHESUS
| Réaction au point d’administration | Peu fréquent : réaction au point d’injection |
| Troubles du système nerveux autonome | Peu fréquents : hypotension orthostatique, présyncope |
| Organisme entier – Troubles généraux | Fréquents : symptômes pseudo-grippaux, vertige Peu fréquents : frissons, kyste (sans autre indication), œdème, œdème généralisé, œdème de la face, bouffées de chaleur, résultats anormaux aux épreuves de laboratoire, malaise, douleur, douleur postopératoire au point d’incision, soins de répit, infection de plaie sternale |
| Troubles cardiovasculaires généraux | Peu fréquents : collapsus cardiovasculaire, thrombus intracardiaque |
| Troubles des systèmes nerveux central et périphérique | Fréquent : crampes aux jambes Peu fréquents : aphasie, ataxie, démence, dysphonie, encéphalopathie, hémiparésie, hypotonie, paresthésie, tremblements |
| Troubles chez la femme | Peu fréquents : néoplasme mammaire, néoplasme mammaire malin, leucorrhée, mastite aiguë, trouble menstruel, trouble utérin (sans autre indication), vaginite, vaginite atrophique |
| Troubles chez l’homme | Peu fréquents : hyperplasie bénigne de la prostate, impuissance |
| Troubles endocriniens | Peu fréquents : hyperthyroïdie, hypothyroïdie |
| Troubles gastro-intestinaux | Fréquent : gastrite Peu fréquents : distension abdominale, appendicite, ulcère duodénal, duodénite, dysphagie, flatulence, ulcère gastrique, gastroentérite, reflux gastro-œsophagien, hématémèse, hémorragie rectale, hémorroïdes, hernie, hernie hiatale, pancréatite, ulcère gastroduodénal |
| Troubles auditifs et vestibulaires | Peu fréquents : otalgie, acouphènes |
| Troubles de la fréquence ou du rythme cardiaque | Fréquents : arythmie auriculaire, fibrillation ventriculaire, palpitations Peu fréquents : bloc auriculo-ventriculaire, tachycardie, tachycardie supraventriculaire |
| Troubles hépatiques et biliaires | Peu fréquents : douleur biliaire, cholécystite, cholélithiase, ictère, stéatose hépatique |
| Troubles du métabolisme et de la nutrition | Peu fréquents : acidose, déshydratation, hypertriglycéridémie, hypoprotéinémie, cétose, perte pondérale |
| Troubles de l’appareil locomoteur | Fréquent : fracture accidentelle Peu fréquents : arthrose, ostéoporose, tendinite |
| Troubles du myo-, de l’endo- et du péricarde et troubles valvulaires | Fréquent : ischémie myocardique Peu fréquents : cardiomyopathie, épanchement péricardique |
| Néoplasmes | Peu fréquents : néoplasme gastro-intestinal malin, néoplasme, cancer du poumon |
| Troubles plaquettaires, hémostatiques ou de la coagulation | Peu fréquents : ecchymose, diminution du temps de prothrombine, thrombose artérielle de la jambe |
| Troubles psychiatriques | Peu fréquents : apathie, névrose, anomalie de la pensée |
| Troubles des mécanismes de résistance | Peu fréquents : zona, infection, infection virale, candidose, candidose génitale, otite moyenne, septicémie |
| Troubles de l’appareil respiratoire | Peu fréquents : bruits respiratoires anormaux, atélectasie, hyperventilation, laryngite, pharyngite, arrêt respiratoire, trouble respiratoire, insuffisance respiratoire, rhinite, sinusite, augmentation des expectorations |
| Troubles de la peau et des annexes cutanées | Fréquent : prurit Peu fréquents : alopécie, œdème angioneurotique, dermatite, inflammation, éruption cutanée maculopapuleuse, peau sèche, diaphorèse, urticaire |
| Autres troubles des organes des sens | Peu fréquent : dysgueusie |
| Troubles du système urinaire | Fréquent : albuminurie, hausse du taux d’azote uréique sanguin Peu fréquents : cancer de la vessie, hydronéphrose, fréquence mictionnelle, nycturie, polyurie, pyélonéphrite, calculs rénaux, kyste rénal, incontinence urinaire, rétention urinaire |
| Troubles vasculaires (autres que cardiaques) | Peu fréquents : hémorragie cérébrale, claudication intermittente, gangrène, ischémie périphérique, artériopathie périphérique, phlébite, thrombophlébite, varices |
| Troubles de la vision | Peu fréquents : diplopie, trouble rétinien |
| Troubles des globules blancs et du système réticulo-endothélial | Peu fréquents : éosinophilie, leucocytose, leucopénie, lymphadénopathie, lymphocytose |
* fréquent : > 1 % et < 2 %; peu fréquent : > 0,1 % et ≤ 1 %
Essais sur l’hypertension : données groupées des études contrôlées par placebo et à doses fixes sur l’administration d’éplérénone chez des patients hypertendus
Tableau 14. Événements indésirables observés chez < 1 % des sujets dans le groupe recevant l’éplérénone et à une fréquence plus grande que chez les sujets du groupe placebo au cours des études contrôlées par placebo et à doses fixes
| Réaction au point d’administration | Cellulite |
| Système nerveux autonome | Syncope, glaucome, sécheresse buccale |
| Organisme entier – troubles généraux | Allergie, frissons, résultats anormaux aux épreuves de laboratoire, douleur |
| Troubles cardiovasculaires | Angine de poitrine, résultats anormaux à l’ECG, infarctus du myocarde, arythmie (auriculaire et ventriculaire), fibrillation auriculaire |
| Troubles des systèmes nerveux central et périphérique | Crampes dans les jambes, migraine, névralgie, paresthésie, scotomes, vertiges |
| Troubles du collagène | Polyarthrite rhumatoïde |
| Troubles chez la femme | Troubles menstruels |
| Troubles chez l’homme | Baisse de la libido |
| Troubles endocriniens | Sialadénite |
| Troubles gastro-intestinaux | Diverticulite, œsophagite, reflux gastro-œsophagien, infection à H. pylori, hémorroïdes, douleur buccale, stomatite, vomissements |
| Troubles auditifs et vestibulaires | Trouble de l’équilibre, acouphènes |
| Troubles du métabolisme et de la nutrition | Goutte, hypercalcémie, hyperchlorémie |
| Troubles de l’appareil locomoteur | Arthrite, myalgie |
| Troubles plaquettaires, hémostatiques ou de la coagulation | Diminution du temps de prothrombine, thrombocytopénie |
| Troubles psychiatriques | Agitation, confusion, dépression, anxiété |
| Troubles des globules rouges | Anémie, hyperhémoglobinémie |
| Troubles des mécanismes de résistance | Zona, infection bactérienne, candidose génitale, otite moyenne, septicémie |
| Troubles du système respiratoire | Bronchospasme, laryngite, rhinite, augmentation des expectorations |
| Troubles de la peau et des annexes | Eczéma, trouble unguéal, éruption maculopapuleuse |
| Troubles du système urinaire | Hausse de l’azote uréique sanguin, cystite, hématurie, oligurie, anomalie de la fonction rénale, douleur rénale, anomalies urinaires, fréquence mictionnelle |
| Troubles de la vision | Vision trouble, anomalie de la vue |
| Troubles des globules blancs et du système réticulo-endothélial | Éosinophilie, granulocytose, leucopénie, monocytose |
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Inhibiteurs de l’isoenzyme CYP3A4
L’éplérénone étant principalement métabolisé par l’isoenzyme 3A4 du cytochrome P450 (CYP3A4), il ne doit pas être utilisé avec des médicaments connus comme étant des inhibiteurs puissants du CYP3A4 (voir la section CONTRE-INDICATIONS, Interactions médicament-médicament – tableau 15, ainsi que la section POSOLOGIE ET MODE D’ADMINISTRATION).
Il faut user de prudence chez les patients qui prennent des inhibiteurs faibles ou modérés du CYP3A4. La posologie ne doit pas dépasser 25 mg/j chez les patients dont le TFGe est ≥ 50 mL/min/1,73 m2. L’éplérénone n’est pas recommandé chez les patients présentant une insuffisance rénale modérée (TFGe de 30 à 49 mL/min/1,73 m2) étant donné qu’aucune étude n’a porté sur des doses de moins de 25 mg administrées une fois par jour.
Inducteurs du CYP3A4
Le millepertuis diminue l’exposition à l’éplérénone et en augmente significativement la clairance. Il convient donc d’éviter l’administration concomitante d’éplérénone et d’inducteurs puissants du CYP3A4 (comme le phénobarbital, la phénytoïne, la rifampicine, la carbamazépine).
Inhibiteurs de l’ECA et antagonistes des récepteurs de l’angiotensine II Dans les études EPHESUS et EMPHASIS-HF, 3 020 (91 %) et 1 282 (94 %) patients traités par l’éplérénone à raison de 25 mg et de 50 mg), respectivement, prenaient également des inhibiteurs de l’ECA (IECA) ou des antagonistes des récepteurs de l’angiotensine II (ARA). Les pourcentages de patients présentant une kaliémie maximale supérieure à 5,5 mmol/L n’ont pas varié selon que les patients aient pris ou non des IECA/ARA. Cependant, comme les IECA/ARA peuvent aussi augmenter la kaliémie chez certains patients, il faut faire preuve d’une prudence encore plus grande s’ils sont pris en concomitance avec l’éplérénone.
Lithium
Aucune étude n’a été menée pour évaluer l’interaction entre l’éplérénone et le lithium. Cependant, des cas de toxicité du lithium ont été signalés chez des patients prenant à la fois du lithium, des diurétiques et des inhibiteurs de l’ECA. Or, l’administration concomitante d’éplérénone peut aggraver la toxicité du lithium. Il faut donc surveiller régulièrement les taux sériques de lithium chez les patients qui prennent de l’éplérénone en concomitance avec du lithium, car l’éplérénone étant un antagoniste de l’aldostérone, les modifications de l’équilibre sodique qu’il provoque peuvent influer sur l’excrétion du lithium. Des rapports ont également indiqué que le lithium augmente l’activité plasmatique de la rénine et les concentrations d’aldostérone.
Anti-inflammatoires non stéroïdiens (AINS)
Aucune étude n’a été menée pour évaluer l’interaction entre l’éplérénone et un AINS. Toutefois, il a été démontré que l’administration concomitante d’antihypertenseurs d’épargne potassique et d’AINS réduisait l’effet antihypertenseur chez certains patients et entraînait une hyperkaliémie grave chez les patients présentant un dysfonctionnement rénal. Il faut donc suivre de près les patients qui prennent de l’éplérénone conjointement avec des AINS, y compris des inhibiteurs de la COX-2, et surveiller étroitement leur tension artérielle, leur fonction rénale et leur kaliémie.
Préparations à base d’herbes médicinales et succédanés du sel
Il faut faire preuve de prudence lorsque l’on instaure un traitement par l’éplérénone chez les patients qui prennent des préparations à base d’herbes médicinales et/ou des succédanés du sel, car les répercussions de la prise conjointe de ces produits n’ont pas toutes été établies. En théorie, les patients qui utilisent des préparations à base d’herbes médicinales ayant un effet sur la tension artérielle ou une teneur en potassium élevée risquent de présenter une hypotension, une hypertension ou une hyperkaliémie (voir la section MISES EN GARDE ET PRÉCAUTIONS). Il faut envisager d’interrompre la prise de tels produits, ou suivre plus étroitement les patients qui en font usage. Les préparations visées comprennent (sans en exclure d’autres) les plantes et les composés suivants : pissenlit officinal, iodure de potassium, laminaire, morinda, laurier rose, préparations contenant des sels de phosphate et du potassium, liane du Pérou, huile de foie de morue et réglisse.
Interactions médicament-médicament
Les études portant sur les interactions médicament-médicament ont été effectuées au moyen d’une dose de 100 mg d’éplérénone. Les résultats sont résumés dans le tableau 15.
Tableau 15. Interactions médicament-médicament établies ou possibles
Nom propre
| Réf. | Effet |
Commentaire Digoxine
| EC | Aucune interaction d’importance clinique |
L’exposition générale (ASC) à la digoxine augmente de 16 % (IC à 90 % : 4 à 30 %) lors d’un traitement concomitant par l’éplérénone. La prudence s’impose lorsque la dose de digoxine s’approche de la limite supérieure de l’intervalle thérapeutique.
Warfarine
| EC | Aucune interaction d’importance clinique |
Substrats du
CYP3A4
(p. ex. midazolam, cisapride)
| T et EC | Aucune interaction d’importance clinique |
Inhibiteurs puissants du CYP3A4 (p. ex.
| T et EC | Augmentation significative de l’ASC de l’éplérénone |
L’usage concomitant est contre-indiqué (voir la section CONTRE-kétoconazole,
itraconazole, ritonavir, nelfinavir,
clarithromycine,
télithromycine,
néfazodone)
INDICATIONS)
Inhibiteurs faibles ou modérés du CYP3A4 (érythromycine,
saquinavir, amiodarone, diltiazem, vérapamil, fluconazole)
| T et EC | Augmentation significative de l’ASC de l’éplérénone |
La dose d’éplérénone ne doit pas dépasser 25 mg par jour lors de l’administration concomitante d’un inhibiteur faible ou modéré du CYP3A4 (voir la section POSOLOGIE ET MODE
D’ADMINISTRATION). L’éplérénone n’est pas recommandé chez les patients présentant une insuffisance rénale modérée (TFGe de 30 à
49 mL/min/1,73 m2).
En présence d’hypertension, réduire la dose à 25 mg une fois par jour lors de l’administration concomitante avec des inhibiteurs faibles ou modérés du CYP3A4 (p. ex, vérapamil, érythromycine, saquinavir, fluconazole).
Inducteurs puissants du CYP3A4
(carbamazépine,
phénytoïne,
phénobarbital,
millepertuis,
rifampicine, etc.)
| T et EC | Diminution de l’ASC de l’éplérénone |
Comme les inducteurs puissants du CYP3A4 risquent de réduire l’efficacité de l’éplérénone, il n’est pas recommandé de les administrer conjointement avec l’éplérénone étant donné qu’aucune étude n’a porté sur des doses de moins de 25 mg administrées une fois par jour.
Antiacides contenant de l’aluminium et du magnésium
| EC | Aucune modification notable de la pharmacocinétique de l’éplérénone |
Légende : EC = essai clinique; T = théorique.
Interactions médicament-aliment
APO-EPLERENONE peut être pris avec ou sans aliments.
POSOLOGIE ET MODE D’ADMINISTRATION
Il faut estimer le taux de filtration glomérulaire (TFGe) et mesurer la kaliémie avant d’entreprendre le traitement par APO-EPLERENONE (éplérénone) étant donné que la posologie de l’éplérénone sera fonction de ces paramètres.
Il ne faut pas administrer d’éplérénone aux patients atteints d’insuffisance cardiaque ayant une kaliémie initiale > 5,0 mmol/L, une créatininémie > 221 µmol/L et/ou un TFGe < 30 mL/min/1,73 m2.
Il faut mesurer la kaliémie avant la mise en route du traitement par APO-EPLERENONE (éplérénone), dans la semaine qui suit et un mois après la mise en route du traitement ou toute modification de la dose, puis périodiquement selon le tableau clinique. Une hyperkaliémie peut survenir à n’importe quel moment pendant un traitement par l’éplérénone.
Il importe de tenter de réduire la consommation de potassium alimentaire. À cet égard, il faut demander aux patients s’ils utilisent des succédanés de sel à base de potassium et s’ils prennent des suppléments alimentaires. Divers facteurs, comme certaines caractéristiques des patients, leur taux de potassium et la prise concomitante de certains médicaments, peuvent dicter un suivi plus fréquent de la kaliémie (voir les sections MISES EN GARDE ET PRÉCAUTIONS – Hyperkaliémie, EFFETS INDÉSIRABLES et INTERACTIONS MÉDICAMENTEUSES). APO-EPLERENONE peut être pris avec ou sans aliments.
Posologie recommandée et modification posologique
Insuffisance cardiaque
Insuffisance rénale
Patients ayant un TFGe ≥ 50 mL/min/1,73 m2 :
En présence d’une insuffisance cardiaque chronique de classe II selon la NYHA ou d’une insuffisance cardiaque consécutive à un infarctus du myocarde, lorsque la kaliémie est ≤ 5 mmol/L, il faut amorcer le traitement à une dose de 25 mg une fois par jour et l’augmenter jusqu’à la dose cible de 50 mg une fois par jour, préférablement en moins de 4 semaines, en tenant compte de la kaliémie du patient (voir le tableau 16). Dans le cas d’une insuffisance cardiaque consécutive à un infarctus du myocarde, il faut entreprendre le traitement par APO-EPLERENONE de 3 à 14 jours après l’infarctus.
La dose quotidienne maximale chez les patients dont le TFGe est ≥ 50 mL/min/1,73 m2 est de 50 mg. La dose quotidienne d’APO-EPLERENONE ne doit pas dépasser 25 mg chez les patients qui prennent en concomitance un inhibiteur faible ou modéré du CYP3A4.
Patients ayant un TFGe de 30 à 49 mL/min/1,73 m2 :
En présence d’une insuffisance cardiaque chronique de classe II selon la NYHA ou d’une insuffisance cardiaque consécutive à un infarctus du myocarde, lorsque la kaliémie est ≤ 5 mmol/L, il faut amorcer le traitement à une dose de 25 mg aux 2 jours (25 mg/2 j) et l’augmenter jusqu’à la dose cible de 25 mg une fois par jour, préférablement en moins de 4 semaines, en tenant compte de la kaliémie du patient (voir le tableau 16). Dans le cas d’une insuffisance cardiaque consécutive à un infarctus du myocarde, il faut entreprendre le traitement par APO-EPLERENONE de 3 à14 jours après l’infarctus.
La dose quotidienne maximale chez les patients dont le TFGe est de 30 à 49 mL/min/1,73 m2 est de 25 mg. On ne doit pas administrer d’éplérénone aux patients qui prennent un inhibiteur faible ou modéré du CYP3A4 étant donné qu’aucune étude n’a porté sur des doses de moins de 25 mg administrées une fois par jour.
Patients ayant un TFGe < 30 mL/min/1,73 m2 :
L’éplérénone est contre-indiqué chez les patients présentant une insuffisance rénale grave.
Insuffisance hépatique
Légère à modérée : aucune modification posologique n’est nécessaire au début du traitement. Grave : voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS.
Modification posologique fondée sur la kaliémie chez les patients atteints d’insuffisance cardiaque
Les patients qui présentent une hyperkaliémie (> 5,5 mmol/L) peuvent quand même bénéficier d’un traitement par l’éplérénone pour autant que l’on procède à une modification de la posologie. La dose doit être ajustée en fonction de la kaliémie (tableau 16).
Tableau 16. Recommandations concernant la modification posologique une fois le traitement amorcé
| Kaliémie (mmol/L) | Mesure à prendre | Modification posologique |
| < 5,0 | Augmenter | Si 25 mg/2 j : à 25 mg/j Si 25 mg/j : à 50 mg/j; ne pas augmenter si :
|
| 5,0 - 5,4 | Maintenir | Aucun réglage |
| 5,5 - 5,9 | Diminuer | Si 50 mg/j : à 25 mg/j Si 25 mg/j : à 25 mg/2 j Si 25 mg/2 j : interruption du traitement; reprendre le traitement SEULEMENT une fois la kaliémie < 5,0 |
| ≥ 6,0 | Interrompre | Reprendre le traitement à une dose plus faible SEULEMENT une fois la kaliémie < 5,0 |
Si l’on interrompt le traitement par l’éplérénone en raison d’une kaliémie ≥ 6,0 mmol/L et que cette dernière revient ensuite à une valeur acceptable, on peut reprendre l’administration d’APO-EPLERENONE à une dose d’essai de 25 mg/2 j. Comme aucune donnée n’indique que cette dose d’essai est efficace, il ne faut l’envisager qu’à titre de mesure temporaire. Après une semaine d’essai à 25 mg/2 j, il faut mesurer la kaliémie. Si elle demeure à l’intérieur des limites acceptables, on peut porter la dose d’éplérénone à 25 mg/j. On doit alors mesurer de nouveau la kaliémie après une semaine et déterminer s’il convient de poursuivre le traitement par l’éplérénone ou s’il est préférable de l’interrompre définitivement.
Hypertension
Il ne faut pas administrer d’éplérénone aux patients hypertendus ayant une kaliémie initiale > 5,0 mmol/L, une créatininémie > 132 µmol/L chez les hommes ou > 115 µmol/L chez les femmes et/ou un TFGe < 50 mL/min/1,73 m2.
Chez les patients souffrant d’hypertension dont le TFGe est bas, la kaliémie doit être surveillée de près durant le traitement par l’éplérénone, particulièrement lors de l’administration concomitante d’autres antihypertenseurs.
En présence d’hypertension, la dose initiale recommandée d’APO-EPLERENONE est de 50 mg par jour. L’effet thérapeutique complet de l’éplérénone est apparent dans les 4 semaines suivant l’amorce du traitement. Chez les patients pour qui l’effet du traitement sur la tension artérielle n’est pas satisfaisant avec la dose de 50 mg par jour, cette dernière devrait être portée à 50 mg 2 fois par jour. On ne recommande pas l’administration de doses plus élevées parce qu’elles n’entraînent aucun effet additionnel sur la tension artérielle et qu’elles sont associées à un risque accru d’effets indésirables, y compris l’hyperkaliémie (voir la section ESSAIS CLINIQUES).
Populations particulières
Patients atteints d’hypertension : Pour les patients hypertendus qui reçoivent des inhibiteurs faibles ou modérés du CYP3A4 (p. ex., érythromycine, saquinavir, vérapamil et fluconazole), la dose d’APO-EPLERENONE devrait être réduite à 25 mg une fois par jour (voir la section INTERACTIONS MÉDICAMENTEUSES).
SURDOSAGE
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
Dans les essais cliniques sur l’hypertension, on a observé une hausse de la fréquence des cas d’hyperkaliémie, d’hyponatrémie, d’hyperglycémie, d’hypertriglycéridémie et d’augmentation des taux de gamma-glutamyl-transférase et de créatinine chez les patients ayant reçu une dose plus élevée que la dose maximale recommandée (plus de 100 mg par jour).
Aucun cas d’événement indésirable associé à un surdosage d’éplérénone n’a été signalé chez l’humain. Aucun décès n’a été constaté chez les souris, les rats et les chiens qui ont reçu par voie orale des doses uniques d’éplérénone donnant lieu à des Cmax au moins 25 fois plus élevées que celles observées chez l’humain à la dose de 100 mg/j. Chez le chien, on a signalé des vomissements, une salivation excessive et des tremblements à une Cmax 41 fois supérieure à celle obtenue aux doses thérapeutiques chez l’humain, auxquels se sont ajoutées de la torpeur et des convulsions aux doses plus élevées.
Les manifestations les plus susceptibles de survenir à la suite d’un surdosage chez l’humain sont l’hypotension et/ou l’hyperkaliémie. L’éplérénone ne peut pas être éliminée par hémodialyse. Toutefois, elle largement absorbée par le charbon activé. Il faut amorcer un traitement de soutien en présence d’une hypotension symptomatique et avoir recours au traitement classique de l’hyperkaliémie, si celle-ci survient.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’éplérénone se lie aux récepteurs des minéralocorticoïdes empêchant ainsi l’aldostérone de s’y fixer. L’aldostérone est un élément du système rénine-angiotensine-aldostérone (SRAA). Sa synthèse, qui a principalement lieu dans les corticosurrénales, est modulée par de nombreux facteurs, y compris l’angiotensine II et certains médiateurs extérieurs au SRAA, comme la corticotrophine (ACTH) et le potassium. L’aldostérone se lie aux récepteurs des minéralocorticoïdes des tissus épithéliaux (p. ex., reins) et non épithéliaux (p. ex., cœur, vaisseaux sanguins et cerveau) et élève la tension artérielle en provoquant la réabsorption du sodium et probablement par d’autres mécanismes reposant sur des effets génomiques et non génomiques.
Pharmacodynamie
On a démontré que l’éplérénone entraîne une augmentation soutenue de la rénine plasmatique et de l’aldostérone sérique, ce qui concorde avec le fait qu’elle inhiberait la régulation négative exercée par l’aldostérone sur la sécrétion de la rénine. L’augmentation d’activité de la rénine plasmatique et des taux d’aldostérone circulants n’entrave pas les effets de l’éplérénone.
L’éplérénone se lie de manière sélective aux récepteurs des minéralocorticoïdes recombinants humains, par comparaison aux récepteurs des glucocorticoïdes recombinants humains, de la progestérone et des androgènes.
Dans les études de détermination de la dose chez des sujets atteints d’insuffisance cardiaque chronique (classes II à IV selon la NYHA), l’ajout d’éplérénone au traitement classique a entraîné, comme prévu, une augmentation des taux d’aldostérone qui était fonction de la dose. Parallèlement, dans une sous-étude cardio-rénale de l’essai EPHESUS, le traitement par l’éplérénone a donné lieu à une élévation marquée des taux d’aldostérone. Ces résultats concordent avec un blocage des récepteurs des minéralocorticoïdes.
L’éplérénone n’a pas entraîné d’effet uniforme sur la fréquence cardiaque ni sur la durée du complexe QRS, de l’intervalle PR et de l’intervalle QT chez les 147 sujets normaux ayant fait l’objet des études pharmacocinétiques sur ses effets électrocardiographiques.
Pharmacocinétique
Généralité : L’éplérénone est principalement éliminée par l’isoenzyme 3A4 du cytochrome P450 (CYP3A4) par voie métabolique; sa demi-vie d’élimination est de 4 à 6 heures. L’état d’équilibre est atteint en moins de 2 jours. L’absorption de l’éplérénone n’est pas modifiée par les aliments. Les inhibiteurs du CYP3A4 ont pour effet d’augmenter les concentrations sanguines d’éplérénone.
Absorption et distribution : La concentration plasmatique maximale moyenne d’éplérénone est atteinte environ 1,5 à 2 heures après l’administration orale. La biodisponibilité absolue de l’éplérénone est de 69 % après l’administration d’un comprimé de 100 mg par voie orale. La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) sont proportionnelles à la dose entre 25 et 100 mg et moins que proportionnelles à la dose au-dessus de 100 mg.
L’éplérénone se lie aux protéines plasmatiques, et principalement à l’alpha-1 glycoprotéine acide, dans une proportion d’environ 50 %. Le volume de distribution apparent à l’état d’équilibre se situe entre 42 et 90 L. L’éplérénone n’a pas d’affinité particulière pour les globules rouges.
Biotransformation et excrétion : La biotransformation de l’éplérénone dépend principalement du CYP3A4. Aucun métabolite actif de l’éplérénone n’a été repéré dans le plasma humain.
Moins de 5 % de la dose d’éplérénone se retrouve inchangée dans l’urine et les fèces. À la suite de l’administration orale d’une dose unique d’éplérénone radiomarquée, environ 32 % de la dose a été excrétée dans les fèces et environ 67 % dans les urines. La demi-vie d’élimination de l’éplérénone se situe entre 3 et 6 heures. La clairance plasmatique apparente est d’environ 10 L/h.
Populations particulières et états pathologiques
Âge, sexe et race : La pharmacocinétique de l’éplérénone à 100 mg une fois par jour a été étudiée chez les personnes âgées (≥ 65 ans), les hommes, les femmes et les sujets de race noire. Elle ne diffère pas significativement selon le sexe. À l’état d’équilibre, la Cmax et l’ASC étaient plus élevées de 22 % et de 45 %, respectivement, chez les personnes âgées comparativement aux sujets plus jeunes (18 à 45 ans); par contre, elles étaient plus faibles de 19 % et de 26 %, respectivement, chez les sujets de race noire (voir les sections MISES EN GARDE ET PRÉCAUTIONS, Gériatrie et POSOLOGIE ET MODE
D’ADMINISTRATION).
Insuffisance rénale : La pharmacocinétique de l’éplérénone a été évaluée chez des patients qui présentaient divers degrés d’insuffisance rénale, y compris des patients sous hémodialyse. Comparativement aux sujets du groupe témoin, l’ASC et la Cmax à l’état d’équilibre des patients présentant une insuffisance rénale grave étaient plus élevées de 38 % et de 24 %, respectivement et, chez les patients soumis à l’hémodialyse, elles étaient plus faibles de 26 % et de 3 %, respectivement. Aucune corrélation n’a été observée entre la clairance plasmatique de l’éplérénone et la clairance de la créatinine. L’éplérénone n’est pas éliminée par l’hémodialyse (voir la section MISES EN GARDE ET PRÉCAUTIONS, Hyperkaliémie).
Insuffisance hépatique : La pharmacocinétique d’une dose de 400 mg d’éplérénone a été évaluée chez des patients atteints d’insuffisance hépatique modérée (catégorie B de Child-Pugh) et comparée à celle observée chez des sujets normaux. On a constaté une augmentation de 3,6 % de la Cmax et de 42 % de l’ASC à l’état d’équilibre (voir la section POSOLOGIE ET MODE D’ADMINISTRATION).
Insuffisance cardiaque : La pharmacocinétique d’une dose de 50 mg d’éplérénone a été évaluée chez 8 patients atteints d’insuffisance cardiaque (classes II à IV selon la NYHA) et 8 sujets sains appariés (sexe, âge, poids). À l’état d’équilibre, l’ASC et la Cmax étaient plus élevées de 38 % et de 30 %, respectivement, chez les sujets qui présentaient une insuffisance cardiaque stable, par comparaison avec les témoins.
Interactions médicament-médicament
(voir INTERACTIONS MÉDICAMENTEUSES) Les études visant à déterminer les interactions médicament-médicament ont porté sur une dose d’éplérénone de 100 mg.
L’éplérénone est principalement métabolisée par le CYP3A4. Un inhibiteur puissant du CYP3A4 (kétoconazole) a multiplié par 5,4 l’exposition à l’éplérénone et des inhibiteurs moins puissants du CYP3A4 (érythromycine, saquinavir, vérapamil et fluconazole) ont multiplié l’exposition par 2,0 à 2,9. Le jus de pamplemousse n’a causé qu’une faible augmentation (environ 25 %) de l’exposition (voir la section INTERACTIONS MÉDICAMENTEUSES).
L’éplérénone n’inhibe pas les isoenzymes CYP1A2, CYP3A4, CYP2C19, CYP2C9 et CYP2D6. Elle n’inhibe pas non plus la biotransformation de l’amiodarone, de l’amlodipine, de l’astémizole, du chlorzoxazone, du cisapride, de la dexaméthasone, du dextrométhorphan, du diclofénac, du 17α-éthinylœstradiol, de la fluoxétine, du losartan, de la lovastatine, du méphobarbital, du méthylphénidate, de la méthylprednisolone, du métoprolol, du midazolam, de la nifédipine, de la phénacétine, de la phénytoïne, de la simvastatine, du tolbutamide, du triazolam, du vérapamil et de la warfarine in vitro. L’éplérénone n’est ni un substrat ni un inhibiteur de la glycoprotéine P aux doses thérapeutiques.
Aucune interaction médicamenteuse pharmacocinétique d’importance clinique n’a été observée lorsque l’éplérénone a été administrée avec le cisapride, la cyclosporine, la digoxine, le glyburide, le midazolam, les contraceptifs oraux
(noréthindrone/éthinylœstradiol), la simvastatine et la warfarine. Le millepertuis (un inducteur du CYP3A4) a entraîné une faible diminution (environ 30 %) de l’ASC de l’éplérénone.
L’administration conjointe d’éplérénone et d’antiacides contenant de l’aluminium et du magnésium n’a donné lieu à aucune modification importante de la pharmacocinétique de l’éplérénone.
ENTREPOSAGE ET STABILITÉ
Conserver à une température ambiante comprise entre 15 et 30 ºC.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Forme posologique
APO-EPLERENONE (éplérénone) en comprimés s’administre par voie orale et est offert en comprimés dosés à 25 mg et à 50 mg.
Composition
APO-EPLERENONE en comprimés contient 25 mg ou 50 mg d’éplérénone (principe actif). Il contient également les ingrédients non médicinaux suivants : cellulose microcristalline, croscarmellose de sodium, dioxyde de titane, hydroxypropylcellulose, hypromellose, oxyde de fer jaune, polyéthylèneglycol, povidone, stéarate de magnésium.
Conditionnement
APO-EPLERENONE en comprimés à 25 mg se présente sous forme de comprimés pelliculés jaunes, biconvexes et ronds portant l’inscription « APO » d’un côté et « EP » sur « 25 » de l’autre côté. Ils sont offerts en bouteilles de 30 ou de 100 comprimés et en plaquettes alvéolées de 30 comprimés.
APO-EPLERENONE en comprimés à 50 mg se présente sous forme de comprimés pelliculés jaunes, biconvexes et ronds portant l’inscription « APO » d’un côté et « EP » sur « 50 » de l’autre côté. Ils sont offerts en bouteilles de 30 ou de 100 comprimés et en plaquettes alvéolées de 30 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : éplérénone
Nom chimique : ester méthylique de la γ-lactone de l’acide 9,11α-époxy-17-hydroxy-3-oxo-17α-prégn-4-ène-7α,21-dicarboxylique
Formule moléculaire et masse moléculaire : C24H30O6
414,49 g/mol
Formule développée :
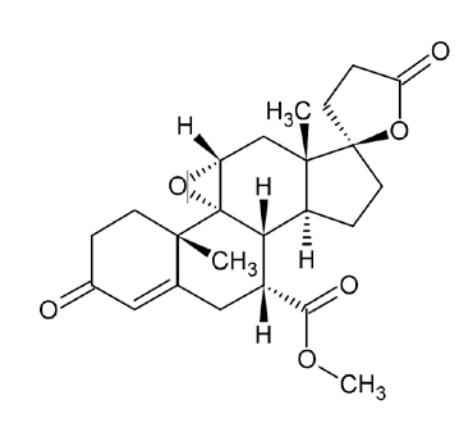
éplérénone
Propriétés physicochimiques : L’éplérénone est une poudre blanche ou blanchâtre à jaune pâle. Elle est légèrement soluble dans l’eau, très soluble dans le dichlorométhane et légèrement soluble dans l’éthanol (96 pour cent). Le coefficient de partage octanol-eau de l’éplérénone est d’environ 7,1 à un pH de 7,0.
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude de biodisponibilité comparative standard, à répartition aléatoire, à dose unique, à double insu et avec permutations, a été menée auprès d’hommes volontaires en bonne santé et à jeun. Les résultats observés chez les 20 volontaires ayant terminé l’étude sont résumés dans le tableau suivant. La vitesse et le degré d’absorption de l’éplérénone ont été mesurés et comparés après l’administration d’une dose orale unique (1 comprimé de 50 mg) d’APO-EPLERENONE (éplérénone) à 50 mg (Apotex Inc.) et d’un comprimé Inspra®/MD (éplérénone) à 50 mg (Pfizer Canada Inc., Canada).
Éplérénone (1 x 50 mg) Données d’observation Moyenne géométrique# Moyenne arithmétique (CV %) | ||||
| Paramètre | Substance à l’étude* | Substance de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt (ng•h/mL) | 9 523,12 9 871,95 (25) | 9 083,43 9 424,99 (27) | 104,84 | 98,85-111,19 |
| ASCI (ng•h/mL) | 10 041,68 10 529,14 (30) | 9 524,04 9 980,14 (30) | 105,44 | 98,58-112,76 |
| Cmax (ng/mL) | 1 204,96 1 237,26 (18) | 1 231,34 1 251,25 (18) | 97,86 | 90,28-106,07 |
| Tmax§ (h) | 2,37 (49) | 1,67 (62) | ||
| T1/2 § (h) | 5,19 (23) | 5,11 (26) | ||
* Comprimés APO-EPLERENONE (éplérénone) à 50 mg (Apotex Inc.). † Les comprimés Inspra®/MD (éplérénone) à 50 mg (Pfizer Canada Inc., Canada) ont été achetés au Canada. # D’après les moyennes géométriques des moindres carrés. § Exprimé sous forme de moyenne arithmétique (CV %) seulement. | ||||
Étude EMPHASIS-HF : insuffisance cardiaque chronique de classe II selon la NYHA
L’étude EMPHASIS-HF (Eplerenone in Mild Patients Hospitalization And SurvIval Study in Heart Failure) a été conçue pour évaluer les effets de l’éplérénone, administrée à titre d’adjuvant au traitement classique, sur les résultats cliniques des patients atteints d’insuffisance cardiaque systolique présentant des symptômes légers (symptômes de classe fonctionnelle II selon la NYHA).
Les patients pouvaient participer à l’étude s’ils avaient au moins 55 ans, avaient une fraction d’éjection du ventricule gauche (FEVG) ≤ 30 % (ou une FEVG ≤ 35 % combinée à une durée du complexe QRS > 130 ms) et avaient été hospitalisés pour un trouble cardiovasculaire au cours des six mois précédents ou, à défaut d’avoir été hospitalisés, présentaient un taux de peptide natriurétique de type B (BNP) ≥ 250 pg/mL ou de NT-pro-BNP ≥ 500 pg/mL (hommes) ou ≥ 750 pg/mL (femmes). Les patients admis à cette étude avaient toujours des symptômes, bien que légers, malgré le traitement classique recommandé (tableau 18). Les principaux critères d’exclusion étaient : une contre-indication à l’emploi de l’éplérénone; une insuffisance cardiaque grave; des antécédents récents d’accident vasculaire cérébral, d’infarctus du myocarde ou de chirurgie cardiaque; une hypertension non maîtrisée (tension diastolique > 110 et/ou systolique > 180 mmHg); une hypotension symptomatique; la prise obligatoire de diurétiques d’épargne potassique; une insuffisance cardiaque pouvant être traitée par chirurgie; la présence d’un ballon de contrepulsion intra-aortique ou d’un autre dispositif d’assistance cardiaque; l’emploi concomitant d’un inhibiteur ou d’un inducteur puissant du CPY3A4; un taux d’hémoglobine < 10 g/dL; une hépatopathie importante; une consommation abusive d’alcool; une maladie évolutive mortelle; une grossesse ou le non-usage d’une méthode contraceptive acceptable; une affection médicale ou psychiatrique aiguë ou chronique ou des résultats d’analyse anormaux qui pourraient augmenter le risque associé à la participation à l’étude ou l’administration d’un médicament pouvant nuire à l’interprétation des résultats.
Les patients dont le TFGe était ≥ 50 mL/min/1,73 m2 ont amorcé le traitement par l’éplérénone à la dose de 25 mg 1 f.p.j.; après 4 semaines, la dose était portée à 50 mg 1 f.p.j. si la kaliémie était < 5,0 mmol/L. Les patients dont le TFGe était de 30 à 49 mL/min/1,73 m2 ont reçu de l’éplérénone à raison de 25 mg aux 2 jours pendant 4 semaines, à la suite de quoi ils sont passés à 25 mg 1 f.p.j. si la kaliémie était toujours < 5,0 mmol/L.
En tout, 2 737 patients ont été répartis aléatoirement (à double insu) en vue de recevoir l’éplérénone ou un placebo. Les tableaux 17 et 18 indiquent, respectivement, les affections médicales concomitantes que présentaient ces patients (à la sélection) et les traitements qu’ils suivaient en concomitance. La durée médiane de suivi a été de 533 jours pour les patients traités par l’éplérénone et de 494 jours pour les sujets recevant le placebo.
Les deux groupes étaient généralement bien appariés en ce qui a trait aux caractéristiques démographiques et initiales, sauf dans le cas de certaines caractéristiques qui n’étaient présentes que chez un petit nombre de patients. La plupart des sujets étaient des hommes (77 à 78 %) de race blanche (83 %), qui étaient atteints d’insuffisance cardiaque ischémique (69 %) depuis 5,35 ans en moyenne, d’une autre affection médicale importante (97 %), le plus souvent l’hypertension (45 %), l’angine (43 %) ou le diabète (31 %), quand ce n’était pas des antécédents d’infarctus du myocarde (50 %), et qui avaient déjà été hospitalisés pour cause d’insuffisance cardiaque (53 %).
Tableau 17. Affections médicales importante observées chez ≥ 10 % des sujets des groupes recevant l’éplérénone et le placebo au moment de la sélection
| Affection concomitante | Pourcentage (%) de patients | |||||
| (arrondi) | ||||||
| Éplérénone | Placebo | |||||
| n = 1 364 | n = 1 373 | |||||
Angine de poitrine Hypertension Diabète Maladie pulmonaire obstructive chronique (MPOC) Pontage aorto-coronarien Revascularisation coronarienne percutanée Défibrillateur interne Stimulateur cardiaque interne Fibrillation/flutter auriculaire | 43 67 34 15 19 22 13 14 30 | 44 66 29 14 19 22 13 15 32 | ||||
Tableau 18. Résumé des principaux médicaments concomitants reçus avant ou pendant l’étude
| Médicaments concomitants reçus avant ou pendant l’étude | Pourcentage (%) de patients | |||
| Éplérénone | Placebo | |||
| n = 1 364 | n = 1 373 | |||
| Médicaments pris avant le début du traitement à | 81 21 95 88 87 90 | 80 20 94 89 88 90 | ||
| l’étude | ||||
IECA, seul ou en association
ARA, seul ou en association IECA
ou ARA
Bêtabloquants*
Diurétiques
Antithrombotiques**
Médicaments pris au moment de la répartition aléatoire
| 81 25 96 87 84 88 | 80 25 95 87 86 88 |
IECA, seul ou en association
ARA, seul ou en association
IECA ou ARA
Bêtabloquants*
Diurétiques
Antithrombotiques**
Médicaments concomitants reçus pendant l’étude
| 78 19 94 | 77 19 93 |
IECA, seul ou en association ARA, seul ou en association IECA ou ARA
Bêtabloquants*
| 90 | 91 |
Diurétiques
| 88 | 90 |
Antithrombotiques**
| 91 | 91 |
* Principalement : carvédilol, métoprolol et bisoprolol.
** Principalement : AAS et clopidogrel.
Le paramètre d’évaluation principal (mortalité CV ou hospitalisation pour cause d’IC) a été noté chez 249 (18,3 %) patients du groupe recevant l’éplérénone et 356 (25,9 %) patients du groupe placebo (risque relatif [RR] de 0,63; intervalle de confiance [IC] à 95 % : 0,54 – 0,74; p < 0,001). L’effet de l’éplérénone sur le paramètre d’évaluation principal était similaire dans l’ensemble des sous-groupes prédéfinis (voir le tableau 19).
Tableau 19. Analyse de la survie en fonction du paramètre d’évaluation principal et de ses composants (mortalité CV et hospitalisation pour cause d’IC). Les valeurs corrigées* apparaissent dans un style de police normal, alors que les valeurs non corrigées sont en italiques.
| Nombre (%) de patients | ||||||
| ÉVÉNEMENT | Éplérénone | Placebo | RRI (IC à 95 %) | Valeur p | RRA | RRR |
| n = 1 364 | n = 1 373 | % | % | |||
| 249 (18,3) | 356 (25,9) | 0,63 (0,535 – 0,741) 0,66 (0,561 – 0,0776) | < 0,0001 < 0,0001 | 7,6 | 30 | |
| Mortalité CV/ | ||||||
| hospitalisation | ||||||
| pour cause | ||||||
| d’IC | ||||||
| 147 (10,8) | 185 (13,5) | 0,76 (0,609 – 0,941) 0,77 (0,620 – 0,956) | 0,0120 0,018 | 2,7 | 20 | |
| Mortalité CV | ||||||
| 164 (12,0) | 253 (18,4) | 0,58 (0,473 – 0,702) 0,61 (0,503 – 0,746) | < 0,0001 < 0,0001 | 6,4 | 35 | |
| Hospitalisation | ||||||
| pour cause | ||||||
| d’IC | ||||||
IC = intervalle de confiance ou insuffisance cardiaque, selon le contexte; CV = cardiovasculaire; RRI = rapport des risques instantanés; RRA = réduction du risque absolu; RRR = réduction du risque relatif. * Le RRI, l’IC à 95 % du RRI et la valeur p sont fondés sur un modèle de régression des risques proportionnels de Cox comprenant le traitement comme facteur principal et, comme covariables, l’âge, le TFGe, la FEVG, l’indice de masse corporelle, l’hémoglobine, la fréquence cardiaque, la tension artérielle systolique, le diabète, les antécédents d’hypertension, les antécédents d’IM, un bloc de branche gauche ou un complexe QRS > 130 ms au départ et la fibrillation auriculaire.
Pendant l’étude, une hyperkaliémie (kaliémie > 5,5 mmol/L) a été signalée chez 173 (12,9 %) patients traités par l’éplérénone et 111 (8,2 %) patients recevant le placebo (p < 0,001). L’hypokaliémie, définie par une kaliémie < 4,0 mmol/L, a été moins fréquente du point de vue statistique dans le groupe recevant l’éplérénone que dans le groupe placebo (42,0 % vs 52,7 %; p < 0,0001). Ces résultats sont résumés au tableau 2, à la section EFFETS INDÉSIRABLES.
La figure 1 illustre les estimations de Kaplan-Meier de la mortalité CV et des hospitalisations pour cause d’IC, alors que le tableau 20 présente les événements ayant contribué à la mortalité CV et aux hospitalisations.
Figure 1. Courbe du temps écoulé jusqu’à la survenue d’un premier
événement (hospitalisation pour cause d’IC ou mortalité CV) 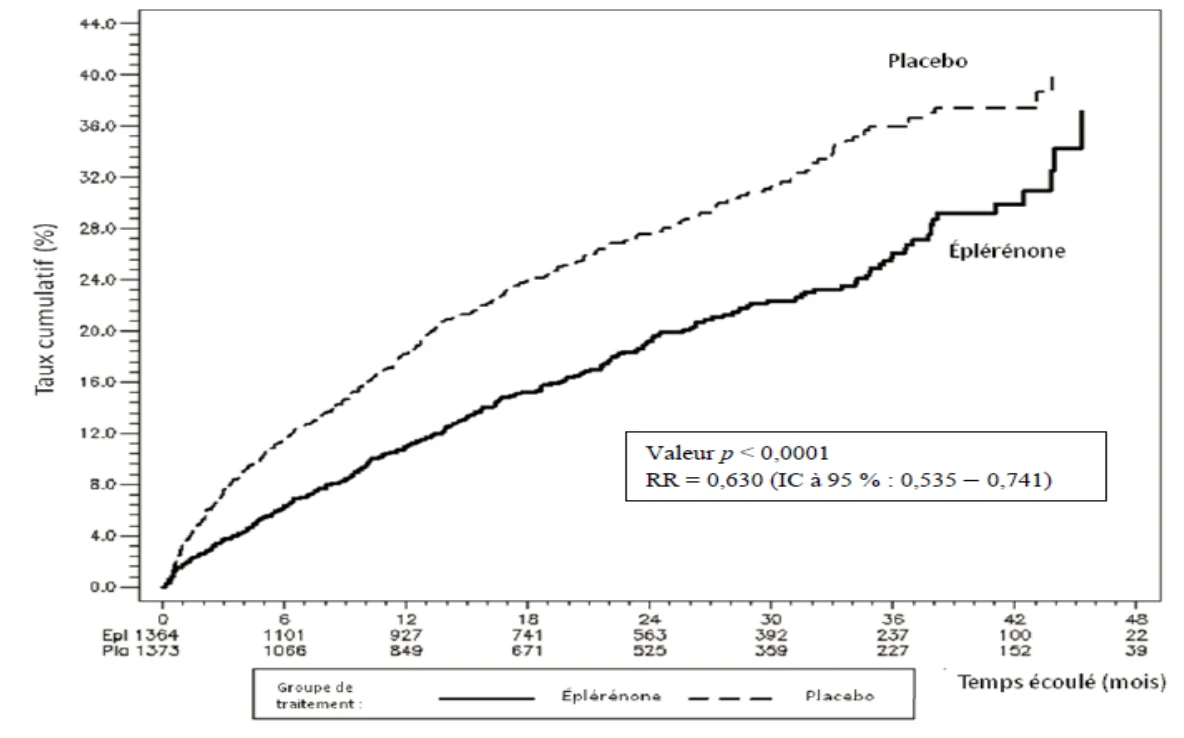
Le paramètre d’évaluation secondaire, qui était la mortalité toutes causes confondues, a été observé chez 171 (12,5 %) patients traités par l’éplérénone et 213 (15,5 %) patients recevant le placebo (RRI de 0,76; IC à 95 % : 0,62 – 0,93; p = 0,008). Dans le groupe recevant l’éplérénone, 147 (10,8 %) patients sont morts des suites d’un trouble cardiovasculaire, contre 185 (13,5 %) dans le groupe placebo (RRI de 0,76; IC à 95 % : 0,61 – 0,94; p = 0,01). Parmi les patients traités par l’éplérénone, 164 (12,0 %) ont été hospitalisés en raison d’une insuffisance cardiaque, comparativement à 253 (18,4 %) dans le groupe placebo (RRI de 0,58; IC à 95 % : 0,47 – 0,70; p < 0,001). Les autres paramètres d’évaluation secondaires sont résumés au tableau 21.
Tableau 20. Résumé des événements ayant contribué à la mortalité CV et à l’hospitalisation CV (ensemble d’analyse intégral)
| Éplérénone | Placebo | |
| Nombre total de sujets | 1 364 | 1 373 |
| Nombre (%) de sujets hospitalisés pour cause d’IC ou morts des suites d’un trouble CV | 249 (18,3) | 356 (25,9) |
| Nombre (%) de sujets hospitalisés pour cause d’IC | 164 (12,0) | 253 (18,4) |
| Nombre (%) de sujets morts des suites d’un trouble CV | 147 (10,8) | 185 (13,5) |
Mort subite d’origine cardiaque Aggravation de l’insuffisance cardiaque Infarctus du myocarde Arythmie Accident vasculaire cérébral | 60 (4,4) 45 (3,3) 13 (1,0) 7 (0,5) 6 (0,4) | 76 (5,5) 61 (4,4) 8 (0,6) 7 (0,5) 7 (0,5) |
Intervention/chirurgie CV d’urgence Autre événement CV Cause inconnuea | 0 3 (0,2) 13 (1,0) | 0 1 (0,1) 25 (1,8) |
Nombre (%) de sujets hospitalisés pour un trouble CV Insuffisance cardiaque Arythmie Infarctus du myocarde, angine instable, autre douleur thoracique Accident vasculaire cérébral, AIT Syncope/syncope imminente, hypotension Tamponnade cardiaque, endocardite, hypertension, valvulopathie, autre événement CV Embolie pulmonaire Autre trouble artériel périphérique Rupture d’anévrisme | 304 (22,3) 164 (12,0) 49 (3,6) 68 (5,0) 25 (1,8) 19 (1,4) 25 (1,8) 1 (0,1) 13 (1,0) 1 (0,1) | 399 (29,1) 253 (18,4) 74 (5,4) 61 (4,4) 32 (2,3) 18 (1,3) 40 (2,9) 2 (0,1) 11 (0,8) 0 |
| IC = insuffisance cardiaque; CV = cardiovasculaire; AIT = accident ischémique transitoire. a Les cas de mortalité pour lesquels on ne possédait pas suffisamment de données ont été classés parmi les décès de cause inconnue et, de ce fait, se retrouvent automatiquement parmi les cas de mortalité CV suivant le protocole. | ||
Tableau 21. Analyse de la survie en fonction des paramètres d’évaluation secondaires
| Nombre (%) de sujets | RRI | Valeur p | IC à 95 % | RRA % | RRR % | ||
| Éplérénone (n = 1 364) | Placebo (n = 1 373) | ||||||
Mortalité toutes causes confondues ou hospitalisation pour cause d’IC | 270 (19,8) | 376 (27,4) | 0,647 | < 0,0001 | 0,552 – 0,757 | 7,6 | 30 |
| Mortalité toutes causes confondues | 171 (12,5) | 213 (15,5) | 0,761 | 0,0081 | 0,622 – 0,932 | 3,0 | 19 |
| Mortalité CV | 147 (10,8) | 185 (13,5) | 0,757 | 0,0120 | 0,609 – 0,941 | 2,7 | 20 |
| Hospitalisation toutes causes confondues | 408 (29,9) | 491 (35,8) | 0,768 | < 0,0001 | 0,673 – 0,876 | 5,9 | 16 |
| Hospitalisation pour cause d’IC. | 164 (12,0) | 253 (18,4) | 0,576 | < 0,0001 | 0,473 – 0,702 | 6,4 | 35 |
| Mortalité ou hospitalisation toutes causes confondues | 462 (33,9) | 569 (41,4) | 0,751 | < 0,0001 | 0,664 – 0,849 | 7,5 | 18 |
| Hospitalisation CV | 304 (22,3) | 399 (29,1) | 0,694 | < 0,0001 | 0,598 – 0,806 | 6,8 | 3 523 |
| Hospitalisation motivée par une hyperkaliémie | 4 (0,3) | 3 (0,2) | 1,154 | 0,8539 | 0,251 – 5,312 | ||
* RRI = rapport des risques instantanés; RRA = réduction du risque absolu; RRR = réduction du risque relatif.
Chez 330 sujets traités par l’éplérénone et 327 autres recevant le placebo tous âgés de 75 ans et plus (analyse de sous-groupe), la signification statistique des taux associés au paramètre d’évaluation principal composé (RRI de 0,66; p = 0,005) tenait essentiellement à une réduction significative des hospitalisations pour cause d’insuffisance cardiaque (RRI de 0,55; p = 0,0007), car la réduction de la mortalité CV n’atteignait pas le seuil de la signification statistique (RRI de 0,98; p = 0,92). Dans ce sous-groupe de patients, l’analyse a aussi mis en évidence des réductions significatives (p < 0,003) des hospitalisations CV et des hospitalisations toutes causes confondues. Elle n’a cependant pas révélé de différence au chapitre de la mortalité toutes causes confondues, des infarctus du myocarde mortels ou non et des accidents vasculaires cérébraux mortels ou non.
Insuffisance cardiaque consécutive à un infarctus du myocarde
L’étude EPHESUS (Eplerenone Post-acute myocardial infarction Heart failure Efficacy and Survival Study) est une étude multinationale à répartition aléatoire, multicentrique, contrôlée par placebo, qui a été mené à double insu auprès de patients qui avaient un état clinique stable de 3 à 14 jours après avoir subi un infarctus du myocarde aigu (IM), qui présentaient une dysfonction systolique ventriculaire gauche (fraction d’éjection du ventricule gauche [FEVG] ≤ 40 %) et un diabète ou des signes d’insuffisance cardiaque (IC) (congestion pulmonaire confirmée par un examen, une radiographie thoracique ou la présence d’un troisième bruit cardiaque). Étaient exclus de l’étude les patients atteints d’IC d’origine valvulaire ou congénitale, les patients présentant une angine instable consécutive à l’IM et les patients ayant une kaliémie > 5,0 mmol/L ou une créatininémie > 221 µmol/L. Les sujets pouvaient recevoir le traitement médicamenteux classique contre l’IM et subir une revascularisation par angioplastie ou un pontage aorto-coronarien.
Les patients du groupe traité par l’éplérénone ont d’abord reçu une dose de 25 mg 1 f.p.j. Après 4 semaines, la dose était portée à 50 mg 1 f.p.j., la dose cible, si la kaliémie était < 5,0 mmol/L. Au cours de l’étude, la dose était réduite ou le traitement suspendu dès que la kaliémie était ≥ 5,5 mmol/L (voir la section POSOLOGIE ET MODE D’ADMINISTRATION).
En tout, 6 632 patients inscrits dans 671 centres répartis dans 27 pays ont participé à l’étude EPHESUS. Les sujets de la population de l’étude étaient principalement de sexe masculin (71 %) et de race blanche (90 %; 1 % étaient Noirs, 1 % Asiatiques, 6 % Hispaniques et 2 % autres). L’âge moyen était de 64 ans (22 à 94 ans). La majorité des patients étaient atteints de congestion pulmonaire (75 %) confirmée par un examen ou une radiographie et appartenaient à la classe II de Killip (64 %). La fraction d’éjection moyenne était de 33 %. Les patients ont été inscrits à l’étude en moyenne 7 jours après avoir subi un IM. Avant la survenue de l’IM, ils présentaient les antécédents suivants : hypertension (60 %), maladie coronarienne (62 %), dyslipidémie (48 %), angine (41 %), diabète de type 2 (30 %), IM antérieur (27 %) et insuffisance cardiaque (15 %).
La dose moyenne d’éplérénone était de 43 mg/j. Les patients ont également reçu les médicaments généralement administrés après un IM : aspirine (92 %), inhibiteurs de l’ECA (90 %), ß-bloquants (83 %), dérivés nitrés (72 %), diurétiques de l’anse (66 %), statines (60 %).
Les patients ont été suivis en moyenne pendant 16 mois (min. et max. : 0 et 33 mois). Le taux de certitude quant à leur état final (mort ou vivant) était de 99,7 %.
Les principaux coparamètres d’évaluation de l’étude EPHESUS étaient 1) le temps écoulé jusqu’au décès toutes causes confondues et 2) le temps écoulé jusqu’à la survenue du premier événement ayant une cause de nature cardiovasculaire (CV), soit la mortalité CV (définie comme un arrêt cardiaque ou un décès attribuable à la progression de l’IC, à un AVC ou à une autre cause CV) ou l’hospitalisation CV (définie comme attribuable à la progression de l’IC, à une arythmie ventriculaire, à un IM aigu ou à un AVC). Pour maintenir le risque général d’erreur de type I à 0,05 (test bilatéral), on a fixé les seuils de signification à 0,04 pour la mortalité toutes causes confondues et à 0,01 pour la mortalité CV et l’hospitalisation CV.
Pour la mortalité toutes causes confondues, on a répertorié 478 décès dans le groupe traité par l’éplérénone (14,4 %) et 554 dans le groupe placebo (16,7 %). Le risque de mortalité associé à l’éplérénone était réduit de 15 % [rapport des risques instantanés de 0,85 (intervalle de confiance à 95 % : 0,75 – 0,96; p = 0,008 selon le test de Mantel-Haenzel)]. La figure 2 illustre les estimations de Kaplan-Meier de la mortalité toutes causes confondues. Le tableau 22 présente les événements ayant contribué à la mortalité.
Figure 2. Estimations de Kaplan-Meier de la mortalité toutes causes confondues 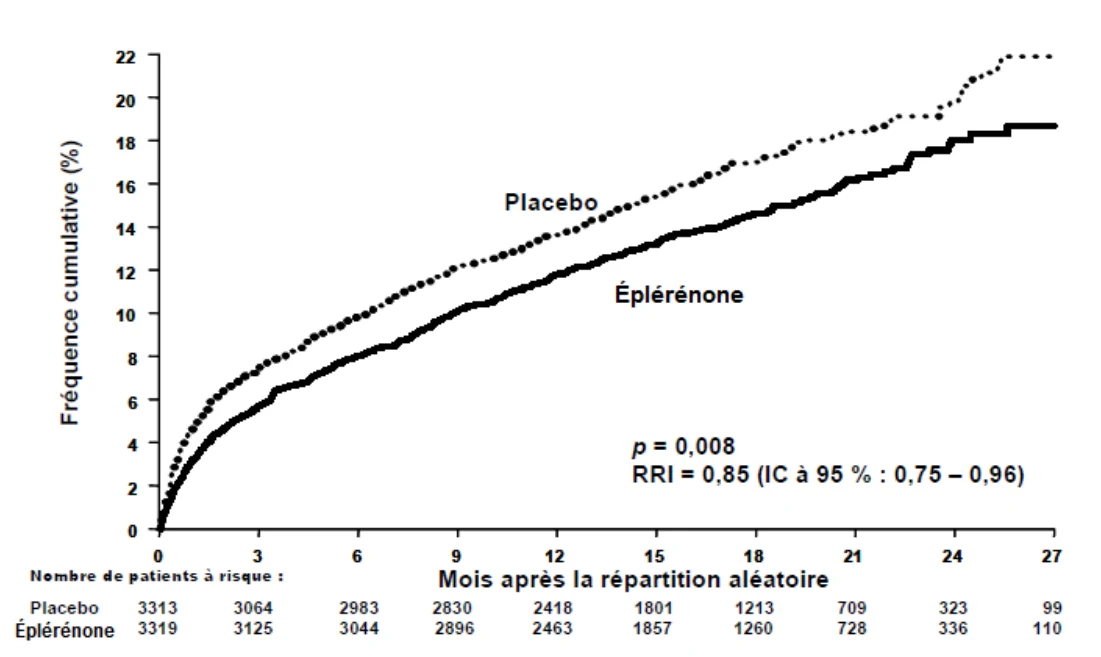
On peut voir au tableau 22 que l’effet sur la mortalité totale s’observe surtout au niveau de la diminution de la mortalité CV. La plupart des décès d’origine CV sont attribuables à la mort subite, à l’IM aigu et à l’insuffisance cardiaque.
Tableau 22. Résumé des événements ayant contribué à la mortalité toutes causes confondues (population en intention de traiter)
| Éplérénone n = 3 319 | Placebo n = 3 313 | Valeur p | Rapport des risques relatifs (RRR) | IC à 95 % pour le RRR | |
| Mortalité toutes causes confondues | 478 (14,4 %) | 554 (16,7 %) | 0,008 | 0,85 | (0,75 - 0,96) |
Mortalité CV Mort subite IM aigu récurrent IC AVC Anévrisme Embolie pulmonaire Autres | 407 (12,3 %) 162 (4,9 %) 78 (2,4 %) 104 (3,1 %) 26 (0,8 %) 1 (0,0 %) 4 (0,1 %) 32 (1,0 %) | 483 (14,6 %) 201 (6,1 %) 94 (2,8 %) 127 (3,8 %) 28 (0,6 %) 1 (0,0 %) 4 (0,1 %) 28 (0,8 %) | 0,005 0,025 0,187 0,096 0,734 0,998 0,977 0,672 | 0,83 0,79 0,82 0,80 0,91 0,98 0,98 1,12 | (0,72 - 0,94) (0,64 - 0,97) (0,61 - 1,10) (0,62 - 1,04) (0,53 - 1,55) (0,06 - 15,64) (0,25 - 3,92) (0,67 - 1,85) |
Mortalité autre que CV Septicémie Pneumonie Cancer Autres | 60 (1,8 %) 9 (0,3 %) 10 (0,3 %) 20 (0,6 %) 21 (0,6 %) | 54 (1,6 %) 7 (0,2 %) 8 (0,2 %) 19 (0,6 %) 20 (0,6 %) | 0,644 0,657 0,675 0,918 0,909 | 1,09 1,25 1,22 1,03 1,04 | (0,75 - 1,58) (0,47 - 3,36) (0,48 - 3,09) (0,55 - 1,94) (0,56 - 1,91) |
| Cause non évaluée de décès | 0 | 1 (0,0 %) | |||
| Cause inconnue | 11 (0,3 %) | 16 (0,5) | 0,314 | 0,68 | (0,31 - 1,46) |
Le temps écoulé jusqu’à la survenue du premier événement cardiovasculaire (deuxième coparamètre d’évaluation principal), soit la mortalité CV ou l’hospitalisation CV (définies plus haut), a été plus long dans le groupe traité par l’éplérénone que dans le groupe placebo (RRI de 0,87, IC à 95 % : 0,79 – 0,95, p = 0,002). Lorsqu’on a inclus les hospitalisations pour d’autres causes (non CV), l’effet était moindre (RRI de 0,92, IC à 95 % : 0,86 – 0,99; p = 0,028). L’effet sur tous les paramètres combinés, y compris l’hospitalisation et la mortalité toutes causes confondues, s’observe surtout au niveau de la mortalité CV. Le tableau 23 énumère les événements non mortels, CV et autres, jugés responsables de l’hospitalisation ou de la prolongation de celle-ci. La figure 3 illustre les estimations de Kaplan-Meier pour les décès et les hospitalisations attribuables à des causes CV.
Tableau 23. Événements non mortels jugés responsables de l’hospitalisation ou de la prolongation de celle-ci (population en intention de traiter)
Éplérénone 25-50 mg/j n = 3 319 | Placebo n = 3 313 | |||||
| Fréquence | Épisodes | Fréquence | Épisodes | |||
| Toutes les hospitalisations | 1 493 | (45,0 %) | 2 815 | 1 525 | (46,0 %) | 2 984 |
Hospitalisation CV - primaire IC Arythmie ventriculaire IM aigu récurrent AVC | 606 345 52 224 70 | (18,3 %) (10,4 %) (1,6 %) (6,7 %) (2,1 %) | 876 477 58 268 73 | 649 391 54 229 51 | (19,6 %) (11,8 %) (1,6 %) (6,9 %) (1,5 %) | 1 004 618 63 269 54 |
Hospitalisation CV – autre Fibrillation/flutter auriculaire Angine stable Angine instable Angiopathie périphérique Hypotension Chirurgie CV Autres | 917 86 89 321 38 31 320 318 | (27,6 %) (2,6 %) (2,7 %) (9,7 %) (1,1 %) (0,9 %) (9,6 %) (9,6 %) | 1 389 97 100 404 47 34 348 359 | 925 95 87 307 32 29 301 368 | (27,9 %) (2,9 %) (2,6 %) (9,3 %) (1,0 %) (0,9 %) (9,1 %) (11,1 %) | 1 450 107 100 398 36 31 349 429 |
Hospitalisation non CV Pneumonie MPOC Autres maladies pulmonaires Diabète Chirurgie non urgente Autres | 539 35 17 28 28 65 422 | (16,2 %) (1,1 %) (0,5 %) (0,8 %) (0,8 %) (2,0 %) (12,7 %) | 745 39 21 30 29 70 556 | 559 70 19 26 38 44 420 | (16,9 %) (2,1 %) (0,6 %) (0,8 %) (1,1 %) (1,3 %) (12,7 %) | 755 74 23 27 38 48 545 |
La fréquence des hospitalisations attribuables à l’insuffisance cardiaque a été de 10,4 % dans le groupe traité par l’éplérénone et de 11,8 % dans le groupe placebo (RRI de 0,85; IC à 95 % : 0,74 – 0,99; p = 0,03).
Figure 3. Fréquence cumulative de mortalité/hospitalisation CV 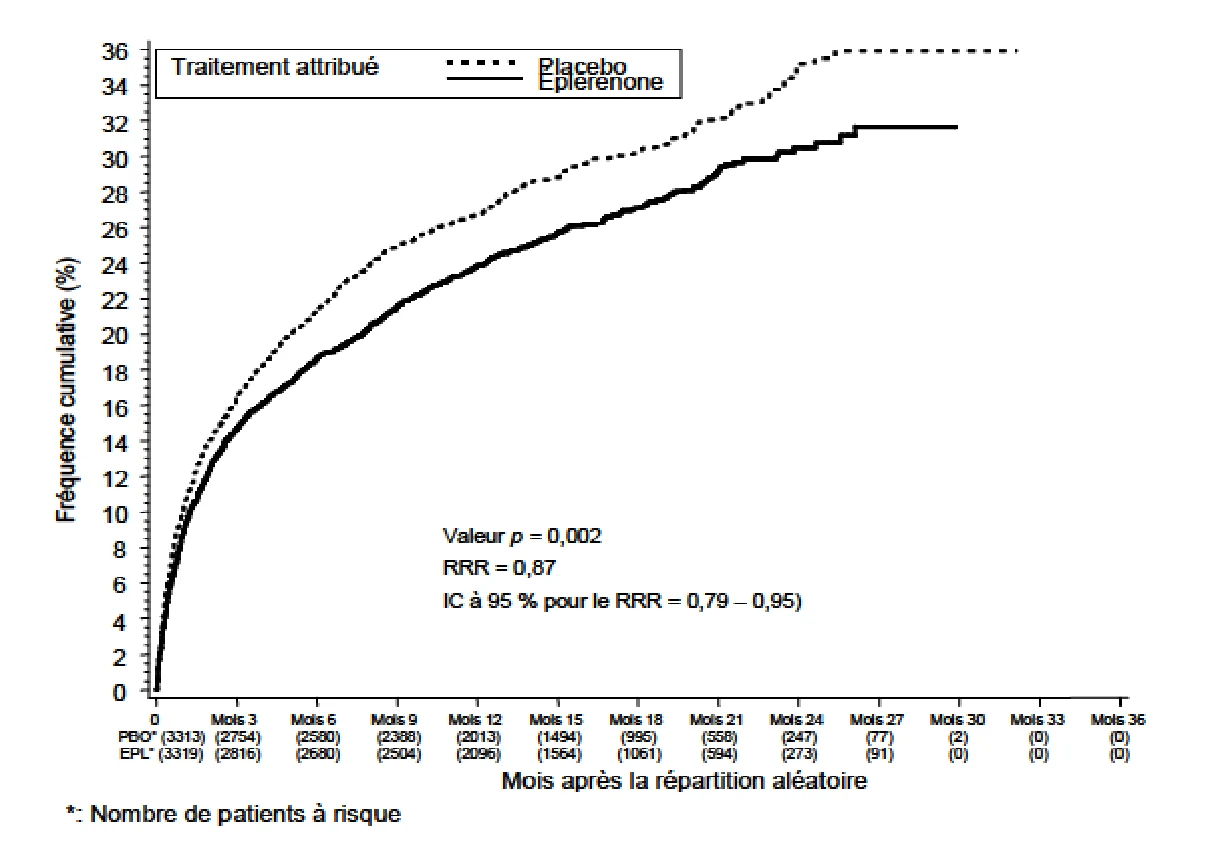
L’analyse ayant porté sur un sous-groupe de 616 patients sous éplérénone et 710 patients sous placebo tous âgés de 75 ans et plus n’a pas révélé de différence significative au chapitre de la mortalité toutes causes confondues (RRI de 1,005; p = 0,965).
Hypertension
Au total, 3 299 patients ont reçu l’éplérénone en monothérapie ou en association avec d’autres agents antihypertenseurs dans le cadre des études cliniques. Les patients qui présentaient au départ une kaliémie élevée (> 5,0 mmol/L) ou une créatininémie élevée (> 132 µmol/L chez les hommes et > 115 µmol/L chez les femmes) ont été exclus de l’étude.
Un essai multicentrique de 8 semaines, contrôlé par placebo, à double insu, à répartition aléatoire et avec groupes parallèles, a été mené auprès de patients atteints d’hypertension légère ou modérée affichant une tension artérielle diastolique en position assise ≥ 95 mmHg et ≤ 114 mmHg. Les patients ont reçu un placebo ou de l’éplérénone à raison de 25 mg deux fois par jour, de 50 mg une fois par jour ou de 50 mg deux fois par jour. Les tableaux 24 et 25 présentent la variation moyenne corrigée par rapport aux valeurs de départ de la tension artérielle en position assise mesurée à chaque visite.
Tableau 24. Variation moyenne (± écart-type) par rapport aux valeurs de départ de la tension artérielle diastolique en position assise mesurée à chaque visite
| Placebo | Éplérénone 25 mg 2 f.p.j. | Éplérénone 50 mg 1 f.p.j. | Éplérénone 50 mg 2 f.p.j. | |
| Nombre de patients | 52 | 53 | 54 | 53 |
| Semaine 2 (mmHg) | −4,9 ± 7,68 | −5,5 ± 6,92 | −4,5 ± 8,07 | −7,5 ± 7,92 |
| Semaine 4 (mmHg) | −3,9 ± 7,50 | −6,3 ± 6,64 | −5,7 ± 7,27 | −7,5 ± 7,44 |
| Semaine 8 (mmHg) | −1,3 ± 6,93 | −4,9 ± 7,94 | −4,4 ± 7,77 | −7,8 ± 8,61 |
Tableau 25. Variation moyenne (± écart-type) par rapport aux valeurs de départ de la tension artérielle systolique en position assise* mesurée à chaque visite
| Placebo | Éplérénone 25 mg 2 f.p.j. | Éplérénone 50 mg 1 f.p.j. | Éplérénone 50 mg 2 f.p.j. | |
| Nombre de patients | 52 | 53 | 54 | 53 |
| Semaine 2 (mmHg) | −5,5 ± 11,26 | −11,6 ± 10,15 | −7,1 ± 12,51 | −10,8 ± 11,95 |
| Semaine 4 (mmHg) | −3,2 ± 13,95 | −12,6 ± 10,76 | −8,0 ± 15,77 | −11,7 ± 12,44 |
| Semaine 8 (mmHg) | 1,4 ± 12,32 | −8,9 ± 13,63 | −5,0 ± 14,72 | −11,8 ± 16,55 |
* paramètre d’évaluation secondaire prédéfini.
Les baisses de la tension artérielle diastolique moyenne en position assise notées à la dernière visite pour les trois groupes ayant reçu l’éplérénone se sont révélées statistiquement significatives par rapport au placebo. Lors de la dernière visite, on a également constaté des baisses de la tension artérielle systolique moyenne en position assise (paramètre d’évaluation secondaire prédéfini) statistiquement significatives par rapport au placebo pour ces trois mêmes groupes.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie humaine
Pharmacocinétique
Absorption
La concentration plasmatique maximale moyenne d’éplérénone est atteinte environ 1,5 à 2 heures après l’administration orale. La biodisponibilité absolue de l’éplérénone est de 69 % après l’administration d’un comprimé de 100 mg par voie orale. L’absorption n’est pas modifiée par la présence d’aliments. La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) sont proportionnelles à la dose entre 25 et 100 mg et moins que proportionnelles à la dose au-dessus de 100 mg.
Distribution
L’éplérénone se lie aux protéines plasmatiques, et principalement à l’alpha-1 glycoprotéine acide, dans une proportion d’environ 50 %. La liaison aux protéines est indépendante de la concentration, pour les concentrations plasmatiques totales attendues aux doses thérapeutiques. Le volume de distribution apparent à l’état d’équilibre se situe entre 42 et 90 L. L’éplérénone ne se fixe pas de manière sélective aux érythrocytes; le rapport moyen des concentrations plasma/sang totalest d’environ 1,4:1.
Biotransformation
L’éplérénone est largement métabolisée chez l’humain. Moins de 5 % de la dose se retrouve inchangée dans l’urine et les fèces. L’élimination de l’éplérénone fait intervenir des biotransformations de phase I, notamment l’hydroxylation du groupement méthyle, et entraîne la formation de plusieurs métabolites inactifs sur le plan pharmacologique. Les métabolites de l’éplérérone qui représentent chacun au moins 5 % de la dose administrée et que l’on retrouve dans l’urine et les fèces sont les dérivés 6β-OH (principal métabolite), 6β-21-OH, 21-OH, 3α-6β-21-OH et 3α-6β-OH. Les dérivés 6β-OH, 6β-21-OH et 21-OH sont les principaux métabolites que l’on retrouve dans l’urine; ils représentent environ 28 %, 13 % et 5 %, respectivement, de la dose administrée. Les études in vitro indiquent que la formation du métabolite principal, le dérivé 6β-OH, est surtout catalysée par l’isoenzyme CYP3A4. Chez des sujets adultes sains, l’exposition plasmatique au dérivé 6β-OH équivaut à environ 32 % de l’exposition à l’éplérénone.
Excrétion
À la suite de l’administration orale d’une dose unique d’éplérénone radiomarquée, environ 32 % de la dose a été excrétée dans les fèces et environ 67 % dans l’urine. La demi-vie d’élimination de l’éplérénone est d’environ 3 à 6 heures. La clairance plasmatique apparente est d’environ 10 L/h.
Populations particulières et états pathologiques
Gériatrie
Chez des personnes âgées qui ont reçu de l’éplérénone à raison de 100 mg/j pendant 12 jours, les concentrations plasmatiques d’éplérénone étaient beaucoup plus élevées que chez des adultes jeunes et en santé : à l’état d’équilibre, la Cmax et l’ASC0-24 moyennes étaient plus élevées de 22 % et de 45 %, respectivement, que chez les sujets plus jeunes. Chez les sujets âgés et les sujets plus jeunes, l’ASC0-inf moyenne de l’éplérénone après l’administration d’une dose unique était à peu près équivalente à l’ASC0-24 à l’état d’équilibre résultant de l’administration quotidienne du médicament, ce qui donne à penser que la pharmacocinétique ne dépend pas du temps.
Pédiatrie
Un modèle de pharmacocinétique de population a été élaboré pour décrire la pharmacocinétique d’une dose unique d’éplérénone chez des enfants (âgés de 2 à 16 ans) et des adultes (≥ 18 ans) hypertendus. Aucune covariable (âge, poids, surface corporelle, sexe, race) n’a modifié la clairance apparente (Cl/F) de l’éplérénone administrée par voie orale. Par conséquent, l’exposition à l’éplérénone (ASC) pour une dose donnée ne devrait pas différer entre les enfants et les adultes. Par contre, l’analyse indique que le poids des patients influe significativement sur le volume apparent de distribution du compartiment central (Vc/F). On a estimé que la Cmax, qui dépend du Vc/F, diminue d’environ 28 % chaque fois que le poids du patient double. Dans l’ensemble, on n’a trouvé aucune différence entre les enfants et les adultes qui ne pouvait pas être expliquée par la différence de poids.
Sexe
La pharmacocinétique de l’éplérénone ne diffère pas de manière significative selon le sexe.
Race
Aucune différence statistiquement significative n’a été observée entre les sujets de race noire et ceux de race blanche en ce qui a trait à l’ASC0-24, à la Cmax et au Tmax moyens mesurés à l’état d’équilibre après l’administration orale d’une dose unique de 100 mg d’éplérénone. À l’état d’équilibre, la Cl/F moyenne était plus élevée de 33 % chez les sujets de race noire que chez ceux de race blanche, ce qui s’est traduit par une diminution de 26 % de l’ASC0-24 chez les premiers comparativement aux seconds, non significative statistiquement.
Les résultats des études menées chez des volontaires sains et des patients indiquent qu’il n’y a pas de différence significative entre les sujets d’origine japonaise et ceux de race blanche pour ce qui est des paramètres pharmacocinétiques.
Insuffisance rénale
La pharmacocinétique de l’éplérénone a été évaluée après l’administration d’une dose unique et de doses répétées chez des sujets présentant une insuffisance rénale légère, modérée ou grave, des sujets souffrant d’une maladie rénale terminale et d’autres dont la fonction rénale était normale.
En général, après l’administration d’une dose unique et de doses répétées, l’éplérénone était rapidement absorbée, les concentrations plasmatiques maximales étant atteintes moins de 2 heures environ après la prise du médicament, dans tous les groupes. La t1/2 de l’éplérénone était uniforme dans tous les groupes et variait entre 4 et 6 heures. Chez les patients ayant un dysfonctionnement rénal grave, l’ASC0-24 moyenne à l’état d’équilibre était augmentée de 32 %, comparativement à des témoins du même âge ayant une fonction rénale normale. On n’a pas trouvé de relation apparente entre la Cl/F de l’éplérénone corrigée en fonction du poids et la clairance de la créatinine tant chez les sujets ayant une fonction rénale normale que chez ceux qui présentaient une insuffisance rénale, ce qui indique qu’il n’y a aucune corrélation entre la cinétique d’élimination de l’éplérénone et le degré d’insuffisance rénale.
Selon ces seuls résultats pharmacocinétiques, il n’est pas nécessaire de modifier la posologie chez les patients présentant une insuffisance rénale, quelle qu’en soit le degré.
L’hémodialyse n’a éliminé de la circulation générale que 10 % environ de la dose d’éplérénone administrée. Aucune modification de la posologie ne s’impose pour les patients sous hémodialyse. On ne peut pas compter sur l’hémodialyse pour éliminer l’éplérénone de la circulation générale en cas de surdosage.
Insuffisance hépatique
Des chercheurs ont évalué les effets d’une insuffisance hépatique modérée (catégorie B de Child-Pugh) sur la pharmacocinétique de l’éplérénone après l’administration d’une dose unique (à l’état d’équilibre). Ils ont constaté une augmentation de 42 % de l’ASC0-24 moyenne, par rapport aux témoins normaux, après l’administration d’éplérénone 1 f.p.j. Par contre, ils n’ont noté aucune différence significative en ce qui a trait à la Cmax et au Tmax moyens à l’état d’équilibre. À l’état d’équilibre, la t1/2 terminale de l’éplérénone était de 8,1 heures chez les insuffisants rénaux modérés et de 7,6 heures chez les sujets normaux.
Les résultats de cette étude indiquent que, si l’on s’appuie uniquement sur des considérations pharmacocinétiques, on peut être exempté de modifier la posologie chez les patients ayant une insuffisance hépatique modérée (catégorie B de Child Pugh). Aucune évaluation n’ayant été faite chez des patients présentant une atteinte hépatique grave (catégorie C de Child Pugh), l’emploi d’éplérénone chez de tels patients est contre-indiqué.
Études d’interaction pharmacocinétique
Une importante étude in vitro a été menée pour évaluer les interactions possibles de l’éplérénone avec d’autres médicaments, en se fondant sur les mécanismes de biotransformation. Les résultats indiquent qu’il est peu probable que l’éplérénone inhibe la biotransformation d’autres médicaments, étant donné sa forte CI50 (concentration provoquant 50 % d’inhibition) [> 300 µM] à l’égard des principales isoenzymes du cytochrome P450 (CYP 1A2, 2C9, 2D6, 2C19 et 3A4) chez l’humain. Les interactions médicament-médicament reliées au transport par la glycoprotéine P sont peu probables, car l’éplérénone n’est ni un substrat ni un inhibiteur de la glycoprotéine P.
La consommation d’aliments, la prise concomitante d’antiacides et la consommation de jus de pamplemousse concentré n’ont eu aucun effet d’importance clinique sur la quantité d’éplérénone absorbée, comparativement à la prise de comprimés d’éplérénone à jeun.
Les études in vivo réalisées pour évaluer les interactions médicamenteuses ont surtout porté sur des composés reconnus comme étant des inhibiteurs, des substrats ou des inducteurs des isoenzymes CYP hépatiques, particulièrement l’isoenzyme CYP3A4, ou encore des substrats ou des inhibiteurs de la glycoprotéine P.
L’éplérénone (100 mg/j) n’a pas eu d’effet d’importance clinique sur la pharmacocinétique du glyburide, de la simvastatine, du midazolam, du cisapride, de la warfarine, de la cyclosporine et des contraceptifs oraux. Ces résultats indiquent que l’éplérénone n’a pas d’effet sur la biotransformation des substrats du CYP3A4 ou du CYP2C9.
L’administration concomitante d’éplérénone (100 mg/j) et de digoxine (200 μg/j), un substrat de la glycoprotéine P, n’a entraîné aucune modification d’importance clinique de l’exposition plasmatique à la digoxine.
L’administration concomitante d’éplérénone (100 mg/j) et de millepertuis (300 mg 3 f.p.j. pendant 14 jours), un inducteur du CYP3A4, a donné lieu à des diminutions de la Cmax (19 %) et de l’ASC0-inf (31 %), qui sont considérées non significatives sur le plan clinique.
Les effets d’un certain nombre d’inhibiteurs puissants et modérés du CYP3A4 sur la pharmacocinétique de l’éplérénone ont été évalués. La coadministration par la voie orale d’une dose unique de 100 mg d’éplérénone et de kétoconazole (200 mg 2 f.p.j. pendant 7 jours) ou de fluconazole (200 mg 1 f.p.j. pendant 7 jours) a provoqué une augmentation statistiquement significative (441 % et 123 %, respectivement) de l’exposition plasmatique totale (ASC0-inf) à l’éplérénone. Parallèlement, l’administration concomitante d’érythromycine (500 mg 2 f.p.j.) et d’éplérénone (100 mg/j) pendant 7 jours a entraîné une augmentation significative de l’exposition plasmatique totale (187 %) à l’éplérénone.
L’administration concomitante de vérapamil (240 mg/j) et d’éplérénone (100 mg/j) pendant 7 jours a entraîné une augmentation significative de l’exposition plasmatique totale (98 %) et de l’exposition plasmatique maximale (36 %) à l’éplérénone.
L’administration concomitante de saquinavir (1 200 mg 3 f.p.j.) et d’éplérénone (100 mg/j) pendant 7 jours a occasionné une augmentation significative de l’exposition plasmatique totale (107 %) à l’éplérénone.
Pharmacodynamie
Effets sur l’excrétion urinaire de sodium et de potassium
Les effets de l’éplérénone sur l’excrétion urinaire de sodium et de potassium ont été évalués dans le cadre de trois études à dose unique et de deux études à doses répétées visant à déterminer la posologie.
Dans deux des études à dose unique, l’excrétion urinaire de sodium et le rapport log10 (Na+/K+) ont augmenté en fonction de la dose. Toutefois, dans la troisième étude, l’excrétion urinaire de sodium, le rapport Na+/K+ et le rapport log10 Na+/K+ n’ont pas atteint des valeurs notablement élevées ou faibles 48 heures après l’administration de la dose unique d’éplérénone.
Dans l’une des deux études à doses répétées (études de détermination de la dose), l’augmentation de l’excrétion urinaire de sodium et du rapport log10 (Na+/K+) ne s’est pas maintenue après l’administration de doses répétées. Dans l’autre étude à doses répétées, on n’a observé qu’une légère augmentation de ces paramètres.
Autres évaluations pharmacodynamiques
Deux études ont permis d’examiner les effets de l’éplérénone sur l’activité de la rénine plasmatique, sur l’aldostérone plasmatique et sur d’autres hormones plasmatiques. Dans une de ces études, on n’a observé aucune hausse ou baisse significative de ces paramètres dans les groupes qui n’étaient pas à jeun. Dans l’autre étude, les chercheurs n’ont observé aucune augmentation évidente des concentrations d’aldostérone plasmatique ni de l’activité de la rénine plasmatique, mais ont constaté que ces paramètres semblaient plus élevés dans le groupe traité par l’éplérénone que dans le groupe placebo, ce qui les a amenés à conclure que l’éplérénone pourrait exercer un effet pharmacologique.
Analyses des intervalles électrocardiographiques
Les effets de l’éplérénone sur la durée des intervalles électrocardiographiques ont été évalués de manière rétrospective dans cinq études pharmacologiques. Les résultats des analyses, qui étaient uniformes pour les cinq études, indiquaient que l’éplérénone n’avait eu aucun effet sur les paramètres de l’ECG, notamment sur l’intervalle QTc. Ces résultats donnent à penser que l’éplérénone n’a pas d’effet sur l’ECG et ne devrait pas présenter de risque pour la repolarisation cardiaque.
Une évaluation plus poussée a permis de comparer les effets de l’éplérénone et de l’amlodipine sur l’ECG grâce à une surveillance ambulatoire par la méthode de Holter chez une cohorte de patients atteints d’hypertension faible ou modérée. D’après l’analyse de l’intervalle QT, on n’a constaté aucune différence entre l’éplérénone et l’amlodipine quant à la repolarisation ventriculaire. Dans le groupe traité par l’éplérénone, l’analyse de l’intervalle QTc n’a révélé aucune modification apparente par rapport au début de l’étude.
Pharmacologie animale
Insuffisance cardiaque
Des études non cliniques donnent à penser que l’aldostérone agit directement sur les récepteurs des minéralocorticoïdes (RM) du cœur pour causer divers effets délétères, comme l’hypertrophie et la fibrose cardiaques. Les études non cliniques sur l’éplérénone fournissent des données supplémentaires qui tendent à le confirmer. Par exemple, l’éplérénone inhibe les effets non génomiques de l’aldostérone sur les cardiomyocytes et, chez des rats présentant une hypertrophie ventriculaire gauche (HVG) provoquée par la surcharge de pression résultant d’un cerclage de l’aorte, elle réduit l’hypertrophie. D’autres résultats à l’appui des effets cardioprotecteurs que procure le blocage direct des RM du cœur proviennent d’études réalisées sur des modèles expérimentaux d’insuffisance cardiaque (IC). L’évaluation de l’efficacité de l’éplérénone dans divers modèles d’IC a montré que le blocage sélectif de l’aldostérone atténue le développement de l’IC, améliore la fonction ventriculaire gauche et réduit l’HVG, peu importe la cause de l’IC, et en l’absence d’effets hémodynamiques. De plus, les bienfaits observés ont été obtenus lorsque l’éplérénone était administrée avant la survenue de l’IC ou durant l’évolution de celle-ci. Par ailleurs, la cardioprotection peut résulter des effets directs de l’éplérénone sur le myocarde, car l’efficacité du médicament sur ce plan s’accompagnait d’une réduction de l’activité de la gélatinase cardiaque, de l’aire de section transversale des cardiomyocytes et de l’expression des gènes codant pour les marqueurs de l’inflammation et de l’hypertrophie.
Le tableau 25 présente les résultats témoignant de l’efficacité de l’éplérénone dans des modèles expérimentaux d’insuffisance cardiaque.
Tableau 25. Efficacité de l’éplérénone dans des modèles expérimentaux d’insuffisance cardiaque
| Modèle | Dose d’éplérénone | Traitement | Dose d’énalapril | Efficacité de l’éplérénone |
Souris transgéniques surexprimant la 11βHSD2 cardiaque | ~200 mg/kg/j dans la moulée | Âge : 1 à 3,5 mois | ↑ FE 16 %* et normalisation du VFD et du VFS ↓ Expression des gènes codant pour les marqueurs de l’inflammation et de l’HVG (CLMβ, PNA, collagène I, OPN) | |
| Rat ayant subi un IM | 300 mg/kg/j, 2 f.p.j., par gavage | 3, 7 ou 28 jours après l’IM | Aucun effet notable sur la guérison de la zone infarcie. | |
| Rat ayant subi un IM | ~100 mg/kg/j dans la moulée | 8 semaine s après l’IM | 10 mg/kg/j, dans l’eau | Éplérénone, énalapril et traitement concomitant : ↑ FE (Epl ↑ FE 7 %†) ↓ SVGd, SVGs L’éplérénone n’a pas modifié la TAS. Énalapril ↓ TAS |
| Souris ayant subi un IM | ~200 mg/kg/j dans la moulée | 2 à 14 semaines après l’IM | 20 mg/kg/j, dans l’eau | Éplérénone, énalapril et traitement concomitant : ↑ FE (Epl ↑ FE 11 %†) ↓ SVGs, ASTM, FCI L’éplérénone n’a pas modifié la TAS. Énalapril ↓ TAS |
Modèle d’IC chez le chien après une micro-embolie | 20 mg/kg/j, 2 f.p.j., par voie orale | 3 mois, amorcé lorsque la FE ≤ 40 % | ↑ FE 6 %‡ et prévention de la dilatation du VG comme en témoigne la préservation du VFD et du VFS ↓ activité de la gélatinase cardiaque, de l’ASTM et de la FCI L’éplérénone n’a pas modifié la TAS, la FC ou la RVS |
| Rat SHHF | ~100 mg/kg/j dans la moulée | Âge : 14 à 17 mois | 10 mg/kg/j, dans l’eau | Traitement concomitant par l’éplérénone et l’énalapril : Maintien de la FE et prévention de la dilatation du VG, d’après les mesures de la SVGs et de la SVGd ↓ expression des gènes codant pour les marqueurs de l’inflammation cardiaque et rénale (OPN, MCP-1, IL-1, IL-6) |
| Rat SHHF | ~100 mg/kg/j dans la moulée | Âge : 3,5 à 17,5 mois | ↑ FE 12 %‡ ↓ SVGs et SVGd |
* p < 0,05 vs souris transgéniques témoins; † p < 0,05 vs animaux non traités après l’IM; ‡ p < 0,05 vs animaux non traités.
FE : fraction d’éjection; SVGd : surface du ventricule gauche pendant la diastole; SVGs : surface du ventricule gauche pendant la systole; VFD : volume à la fin de la diastole; VFS : volume à la fin de la systole; CLMβ : chaîne lourde de la myosine bêta; PNA : peptide natriurétique auriculaire; OPN : ostéopontine; TAS : tension artérielle systolique; ASTM : aire de section transversale des myocytes; FCI : fraction de collagène interstitiel; FC : fréquence cardiaque; RVS : résistance vasculaire systémique; MCP-1 : protéine chimiotactique des monocytes de type 1; IL-1 : interleukine 1; IL-6 : interleukine 6.
TOXICOLOGIE
Le programme d’évaluation non clinique de l’innocuité de l’éplérénone comprend des études de toxicité aiguë et de doses répétées chez des souris, des rats et des chiens, des études de génotoxicité in vivo et in vitro, des études de cancérogénicité chez des rats et des souris, des études de toxicité pour la reproduction chez des rats et des lapins, ainsi que des études mécanistes in vivo et in vitro destinées à clarifier certains résultats. Le tableau 26 résume les principaux effets toxiques observés dans les études pivots ayant évalué l’administration de doses répétées chez des animaux.
Tableau 26. Résultats des études pivots évaluant la toxicité in vivo
| Espèces et type d’étude | Principaux effets toxiques | Dose seuil mg/kg/j | DSENO* mg/kg/j | Multiple de l’exposition à la DSENO* Rapport des ASC(0-24 h) (animal/humain) |
Souris Toxicité de doses répétées – 13 semaines | Aucun | Sans objet | 1 000 | 8x |
Rat Toxicité de doses répétées administrées pendant 13 et 26 semaines et 52 semaines dans l’analyse provisoire d’une étude de cancérogénicité de 2 ans | Rein - néphropathie chronique progressive |
|
| 4,5x – mâles et femelles |
Chien Toxicité de doses |
|
|
|
|
| répétées – 13 et 52 semaines |
|
|
|
|
Souris Cancérogénicit é – 26 semaines | Aucun | Sans objet | 1 000 | 9x |
Rat Cancérogénicité – 2 ans | Thyroïde – adénome folliculaire bénin |
|
|
|
Rat Fertilité et développement de l’embryon |
| 1 000 – mâles |
femelles |
|
Rat Développement de l’embryon et du fœtus |
|
|
|
|
Rat Développement pré et post-natal |
naissance, aucun effet post-natal | 1 000 – femelles (mères) et petits | 300 – femelles (mères) et petits | 15 x femelles (mères) (estimation) |
Lapin Développement de l’embryon et du fœtus |
| 300 – femelles (mères) et fœtus | 100 – femelles (mères) et fœtus | Femelles (mères) : 9x aux 7e et 19e jours de la gestation |
DSENO = dose sans effet nocif observable.
Toxicité aiguë
L’éplérénone a un faible degré de toxicité aiguë chez les animaux. Elle a entraîné de graves signes cliniques ou le décès uniquement à des doses élevées chez la souris (≥ 1 500 mg/kg) et le chien (≥ 500 mg/kg), mais pas chez le rat (jusqu’à 2 000 mg/kg).
Toxicité de doses répétées
Dans les études ayant évalué la toxicité de doses répétées chez l’animal, les principaux effets indésirables de l’éplérénone étaient une augmentation de la fréquence et/ou de la gravité des cas de néphropathie chronique progressive, qui est une affection rénale spécifique du rat n’ayant aucun équivalent chez l’humain, et une atrophie réversible de la prostate chez les chiens. Les chercheurs considèrent que ces effets ne représentent pas un véritable risque pour l’humain, car ils surviennent uniquement à des expositions beaucoup plus élevées que celle qui est associée à la prise de doses thérapeutiques chez l’humain (ASC environ 12 fois [rats] et 7 fois [chiens] plus élevée que l’ASC associée à la prise de doses de 100 mg chez l’humain). L’éplérénone a aussi causé des modifications réversibles à médiation pharmacologique, comme une augmentation des concentrations sériques d’aldostérone, un accroissement du rapport urinaire sodium/potassium et/ou une hypertrophie de la zone glomérulée des corticosurrénales. D’autres modifications observées chez les rongeurs, comme une augmentation des taux sériques de cholestérol, des triglycérides et des protéines ainsi que des effets thyréotropes secondaires, ont été considérées comme des adaptations physiologiques liées à l’induction des enzymes hépatiques et à l’augmentation de la masse du foie qui y est associée.
Études de cancérogénicité et de génotoxicité
Une batterie de tests in vitro et in vivo a montré que l’éplérénone n’était pas génotoxique. De plus, l’éplérénone ne s’est pas révélée cancérogène chez des souris hétérozygotes inactivées pour le gène p53, une souche hautement susceptible de réagir aux agents cancérogènes génotoxiques. L’examen histopathologique classique de tissus de rats ayant participé à une étude de cancérogénicité de 2 ans a montré que l’éplérénone n’avait entraîné que des adénomes folliculaires bénins par un mécanisme lié à l’augmentation de la clairance hépatique de la thyréostimuline. Les chercheurs considèrent que ce mécanisme ne s’applique pas chez l’humain. Lors d’un examen histopathologique approfondi des reins, on a constaté chez les rates exposées à la plus forte dose évaluée (250 mg/kg/j) une augmentation de la fréquence des adénomes bénins des cellules tubulaires. On a noté une forte corrélation entre cette fréquence plus élevée et l’augmentation de gravité de la néphropathie chronique progressive observée chez ces rats. Comme nous l’avons mentionné précédemment, la néphropathie chronique progressive n’a pas d’équivalent chez l’humain et l’augmentation de sa gravité chez les rats n’est pas considérée comme un risque pour l’humain.
Aucune tumeur liée à la prise d’éplérénone n’a été observée chez des souris hétérozygotes déficientes en p53 en réponse à un traitement de 6 mois à des doses allant jusqu’à 1 000 mg/kg/j (exposition générale [ASC] jusqu’à 9 fois plus élevée que l’exposition associée à la prise d’une dose thérapeutique de 100 mg/j chez l’humain). Une augmentation statistiquement significative du nombre de tumeurs bénignes de la thyroïde a été observée après 2 ans chez des rats des deux sexes, à la dose de 250 mg/kg/j (la plus forte dose évaluée), et chez des rats mâles seulement, à la dose de 75 mg/kg/j. Ces doses ont donné lieu à une exposition générale (ASC) de 2 à 12 fois plus importantes que l’exposition moyenne associée à la prise d’une dose thérapeutique de 100 mg/j chez l’humain. L’administration de doses répétées d’éplérénone à des rats a augmenté la conjugaison et la clairance hépatiques de la thyroxine, ce qui a entraîné un accroissement des taux de thyréostimuline par un mécanisme compensatoire. Les médicaments qui ont produit des tumeurs thyroïdiennes par ce mécanisme particulier aux rongeurs n’ont pas eu d’effets similaires chez les humains.
Études sur la reproduction et études de tératogénicité
Les études effectuées chez les rats et les lapins n’ont fourni aucun résultat témoignant de la tératogénicité de l’éplérénone. La fertilité des rates n’a pas été modifiée par l’éplérénone. Les chercheurs ont toutefois observé une légère diminution de la fertilité des rats mâles à une dose excessivement élevée (1 000 mg/kg/j). Cet effet serait attribuable à une réduction de la taille des bouchons séminaux, un mécanisme qui ne s’applique pas à l’humain.
RÉFÉRENCES
- 1. Delyani JA, Rocha R, Cook CS et al. Eplerenone: a selective aldosterone receptor antagonist (SARA). Cardiovasc Drug Rev. Automne 2001;19(3):185-200.
- 2. Desai, A. Hyperkalemia associated with inhibitors of the renin-angiotensin-aldosterone system: balancing risk and benefit. Circulation 2008;118:1609-1611.
- 3. Funder, JW. Minireview: Aldosterone and the cardiovascular system: genomic and nongenomic effects. Endocrinology 2006;147:5564-5567.
- 4. Jessup, M. Aldosterone blockade and heart failure. N Eng J Med 2003;348:1380-1382.
- 5.
Palmer BF. Managing hyperkalemia caused by inhibitors of the renin-
angiotensin- aldosterone system. N Eng J Med 2004;351:585-592.
- 6. Pitt B, Bakris, G, Ruilope LM et al. Serum potassium and clinical outcomes in the eplerenone post-myocardial infarction heart failure efficacy and survival study (EPHESUS). Circulation 2008;118:1643-1650.
- 7.
Pitt B, Gheorghiade M, Zannad F et al. Evaluation of eplerenone in the subgroup of
EPHESUS patients with baseline left ventricular ejections fraction ≤ 30%. Eur J Heart Fail 2006;8(3):295-301.
- 8. Pitt B, Remme W, Zannad F et al. Eplerenone, a selective aldosterone blocker, in patients with left ventricular dysfunction after myocardial infarction. N Engl J Med 2003;348(14):1309-21.
- 9. Pitt B, White H, Nicolau J et al. Eplerenone reduces mortality 30 days after randomization following acute myocardial infarction in patients with left ventricular systolic dysfunction and heart failure. J Am Coll Cardiol 2005;46(3):425-31.
- 10. Zannad F, McMurray JJ, Krum H, et al. Eplerenone in patients with systolic heart failure and mild symptoms. N Engl J Med 2011;364(1):11-21.
- 11.
Monographie de produit – INSPRATM/MC (éplérénone en comprimés) à 25 mg et
50 mg. Pfizer Canada inc. Date de révision : 27 octobre 2016 (n° de contrôle : 197413).