


Monographie de produit - Apo-Erlotinib
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Liste complète des ingrédients non médicinaux |
| Orale | Comprimés à 25 mg, 100 mg et 150 mg | Cellulose microcristalline, citrate d’éthyle, croscarmellose de sodium, dioxyde de silice colloïdal, dioxyde de titane, hydroxypropylcellulose, hypromellose, lactose anhydre, et stéarate de magnésium. |
INDICATIONS ET USAGE CLINIQUE
APO-ERLOTINIB (erlotinib) est indiqué en monothérapie chez les patients atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé ou métastatique, dont le statut EGFR est positif ou inconnu et après l’échec d’au moins une chimiothérapie (voir ESSAIS CLINIQUES – Corrélation résultats-statut EGFR [déterminé par immunohistochimie]).
APO-ERLOTINIB est également indiqué en monothérapie comme traitement d’entretien chez les patients atteints d’un cancer du poumon non à petites cellules localement avancé ou métastatique avec EGFR activant des mutations après quatre cycles de chimiothérapie standard de première intention, à base de cisplatine.
L’efficacité de TARCEVA comme traitement d’entretien n’a pas été démontrée chez des patients atteints de CPNPC métastatique dont les tumeurs ne sont pas positives pour les mutations activatrices (voir ESSAIS CLINIQUES).
APO-ERLOTINIB est également indiqué en monothérapie comme traitement de première intention chez les patients atteints d’un cancer du poumon non à petites cellules (CPNPC) localement avancé (stade III b, non susceptibles de répondre à un traitement curatif) ou métastatique (stade IV) et présentant des cellules porteuses de mutations de l’EGFR.
Cette indication est basée sur le taux de survie sans progression (SSP). Lors de l’utilisation du produit en première intention, aucune différence statistiquement significative n’a été observée dans la survie globale (SG) ni dans la qualité de vie (voir ESSAIS CLINIQUES).
Personnes âgées (> 65 ans)
Aucune étude n’a porté spécialement sur la population gériatrique.
Dans l’étude de phase III BR.21 (n = 731), 62 % des patients avaient moins de 65 ans et 38 % avaient 65 ans ou plus. L’effet bénéfique sur la survie s’est maintenu dans les deux groupes d’âge, sans différence notable en ce qui concerne l’innocuité et la pharmacocinétique. Il n’est donc pas nécessaire de modifier la posologie chez les patients âgés.
Dans l’étude de phase III SATURN (n = 487), 67 % des patients à maladie stable avaient moins de 65 ans et 33 % avaient 65 ans ou plus. Lors des analyses exploratoires de sous-groupes, on a observé un effet bénéfique chez les patients ayant plus de 65 ans, mais il n’était pas statistiquement significatif (voir ESSAIS CLINIQUES).
Dans l’étude EURTAC (n = 153), 50 % des patients avaient 65 ans ou plus et 50 % avaient moins de 65 ans. Dans les analyses exploratoires de sous-groupes, on a observé un effet bénéfique sur la SSP chez les patients ayant plus de 65 ans (RR = 0,28; IC à 95 % [0,15; 0,55]). On n’a pas observé de différence notable entre les deux groupes d’âge en ce qui concerne l’innocuité.
Pédiatrie (<18 ans)
L’innocuité et l’efficacité d’erlotinib chez l’enfant n’ont pas été établies.
CONTRE-INDICATIONS
APO-ERLOTINIB est contre-iniqué chez les patients qui :
présentent une hypersensibilité grave à l’erlotinib ou à l’un des ingrédients d’APO-
ERLOTINIB. La liste complète se trouve sous la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- L’erlotinib doit être administré sous la supervision d’un professionnel de la santé ayant de l’expérience dans le traitement et la prise en charge des patients cancéreux.
- Il faut confirmer que la tumeur est positive pour les mutations de l’EGFR avant d’instaurer une monothérapie de première ligne avec l’erlotinib (voir MISES EN GARDE ET PRÉCAUTIONS Surveillance et épreuves de laboratoire; ESSAIS CLINIQUES).
- L’erlotinib n’a pas fait l’objet d’études chez des patients présentant une insuffisance hépatique grave, ni chez des patients atteints d’une insuffisance rénale grave (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE - Populations particulières et états pathologiques).
Le traitement par l’erlotinib pourrait entraîner des effets indésirables graves ou mortels, y compris
- Hépatotoxicité (voir MISES EN GARDE ET PRÉCAUTIONS Fonction hépatique)
Perforation gastro-intestinale (voir MISES EN GARDE ET PRÉCAUTIONS
Appareil digestif)
Interactions médicamenteuses
Chez l’humain, l’erlotinib est métabolisé dans le foie par les enzymes du cytochrome P450, principalement par le CYP3A4 et, à un moindre degré, par le CYP1A2 et l’isoforme pulmonaire CYP1A1. Des interactions pourraient se produire avec des médicaments métabolisés par ces enzymes, ou avec des inhibiteurs ou des inducteurs de ces enzymes (voir INTERACTIONS MÉDICAMENTEUSES).
Appareil digestif
Diarrhée, déshydratation, déséquilibre électrolytique et insuffisance rénale : De la diarrhée a été signalée chez des patients recevant de l’erlotinib. Dans les cas de diarrhée modérée ou grave, du lopéramide doit être prescrit. Dans certains cas, il est possible que l’on doive réduire la dose. En cas de diarrhée grave ou persistante, de nausées, d’anorexie ou de vomissements causant une déshydratation, interrompre le traitement par l’erlotinib et instaurer des mesures adaptées de réhydratation (voir POSOLOGIE ET ADMINISTRATION).
Hémorragie digestive : La fréquence d’hémorragie digestive a été de 2 % chez les patients recevant de l’erlotinib au cours de l’étude BR.21 dans le CPNPC. Aucun cas n’a été relevé dans le groupe s o u s placebo. La prise concomitante d’un AINS et des antécédents d’ulcère gastroduodénal sont des facteurs de confusion. Dans l’étude pivot EURTAC, un patient du groupe recevant de l’erlotinib est décédé à la suite d’une hémorragie digestive. Le patient en question présentait des antécédents de saignements gastro-intestinaux dont l’étiologie n’était pas connue. Les patients qui présentent des saignements gastro-intestinaux ou chez lesquels une hémorragie digestive existante s’aggrave durant le traitement par l’erlotinib doivent cesser de prendre le médicament (voir RÉACTIONS INDÉSIRABLES Réactions indésirables observées au cours des essais cliniques Troubles gastro-intestinaux).
Perforation gastro-intestinale : Le risque de perforation gastro-intestinale est plus élevé chez les patients recevant de l’erlotinib, bien que cet effet ait été observé peu souvent. Certains cas de perforation gastro-intestinale ont entraîné le décès du patient. Le risque est accru chez les patients qui suivent un traitement concomitant par des agents antiangiogéniques, des corticostéroïdes, des AINS et/ou une chimiothérapie à base de taxane, ou chez les patients qui ont des antécédents d’ulcère gastroduodénal ou de pathologie diverticulaire. Il faut noter toutefois que les patients chez lesquels on a signalé une perforation gastro-intestinale ne présentaient pas tous des facteurs de risque prédisposants. Le tiers des cas de perforation gastro- intestinale ont été mortels. Les patients qui présentent une perforation gastro-intestinale durant le traitement par l’erlotinib doivent cesser définitivement de prendre le médicament (voir RÉACTIONS INDÉSIRABLES Réactions indésirables observées au cours des essais cliniques Troubles gastro-intestinaux).
Fonction hépatique
Hépatite : Des élévations asymptomatiques des transaminases hépatiques ont été observées chez des patients recevant de l’erlotinib. Il est donc conseillé d’effectuer un bilan hépatique (dosage des transaminases, de la bilirubine et de la phosphatase alcaline) à l’amorce du traitement par l ’ erlotinib, et périodiquement par la suite. Une réduction de la dose ou l’arrêt du traitement par l ’ erlotinib est à envisager advenant une perturbation marquée de la fonction hépatique (voir RÉACTIONS INDÉSIRABLES).
Insuffisance hépatique : Des cas d’insuffisance hépatique mortels, y compris des cas de syndrome hépatorénal, ont été signalés chez des patients recevant de l’erlotinib. Les variables confusionnelles chez certains patients comprenaient la présence d’une hépatopathie préexistante, une dysfonction hépatique et/ou la prise concomitante de médicaments hépatotoxiques. Chez ces patients, une surveillance étroite des épreuves de la fonction hépatique doit être envisagée. Le traitement par l’erlotinib doit être arrêté ou interrompu si l’on observe une perturbation marquée de la fonction hépatique.
Le traitement par l’erlotinib n’est pas recommandé chez les patients présentant une insuffisance hépatique grave, notamment ceux dont la bilirubinémie totale est > 3 fois la LSN et/ou dont les transaminases sont > 5 fois la LSN (voir MISES EN GARDE ET PRÉCAUTIONS Populations particulières Insuffisants hépatiques et RÉACTIONS INDÉSIRABLES).
Effets sur les muscles
Rhabdomyolyse : L’emploi d’erlotinib en association avec une statine peut accroître le risque de myopathie due aux statines, y compris le risque de rhabdomyolyse (observée dans de rares cas).
Fonction oculaire
De très rares cas de perforation ou d’ulcération cornéenne ont été signalés pendant l’utilisation d’erlotinib. On a signalé une perte permanente de la vue chez un patient particulier. D’autres troubles oculaires ont été observés chez des patients recevant de l’erlotinib, notamment une croissance anormale des cils, une kératoconjonctivite sèche ou une kératite, qui sont aussi des facteurs de risque pour une perforation ou ulcération cornéenne. Une chirurgie cornéenne récente et le port de lentilles de contact contribueraient également au risque de perforation ou d’ulcération cornéenne chez les patients recevant de l’erlotinib. On ne connaît pas le moment optimal d’instaurer un traitement par l’erlotinib après une chirurgie ophtalmique ou cornéenne. Il faut interrompre ou cesser le traitement par l’erlotinib si le patient présente des troubles oculaires aigus ou une aggravation des troubles oculaires, notamment de l’algie oculaire (voir RÉACTIONS INDÉSIRABLES Réactions indésirables observées au cours des essais cliniques).
Après la commercialisation du produit, de rares cas d’uvéite ont été signalés chez des patients traités par l’erlotinib.
Fonction rénale
On a signalé de rares cas d’hypokaliémie et d’insuffisance rénale (y compris des cas mortels), principalement chez des patients recevant une chimiothérapie en concomitance, mais aussi chez un petit nombre de patients recevant de l’erlotinib en monothérapie. Certains des cas d’insuffisance rénale signalés étaient secondaires à une déshydratation grave provoquée par une diarrhée, des vomissements ou une anorexie, tandis que les autres cas étaient associés à des variables confusionnelles telles qu’une chimiothérapie concomitante. En cas de diarrhée très grave ou persistante ou dans les cas menant à la déshydratation, notamment en présence de facteurs de risque aggravants (maladie rénale connue, vomissements concomitants, médicaments concomitants, symptômes ou maladies ou autres états prédisposants, y compris un âge avancé), il faut interrompre le traitement par l’erlotinib et instaurer des mesures appropriées de réhydratation intensive par voie intraveineuse. De plus, il faut surveiller la fonction rénale et les électrolytes sériques, notamment le potassium, chez les patients à risque élevé de déshydratation (voir MISES EN GARDE ET PRÉCAUTIONS Appareil digestif).
Appareil respiratoire
Pneumopathie interstitielle : On a relevé des cas peu fréquents de manifestations de type pneumopathie interstitielle, dont certains étaient fatals, chez des patients recevant de l’erlotinib pour le traitement d’un CPNPC ou d’une autre tumeur solide à un stade avancé. Au cours de l’étude pivot BR.21 dans le CPNPC, la fréquence de manifestations de type pneumopathie interstitielle grave a été de 0,8 % dans le groupe recevant de l’erlotinib et le groupe sous placebo. Une méta-analyse des essais cliniques contrôlés avec randomisation portant sur le CPNPC a révélé une incidence de manifestations de type pneumopathie interstitielle de 0,9 % parmi les patients traités par TARCEVA et de 0,4 % chez les patients des groupes témoins. Lors de l’analyse intermédiaire effectuée au cours de l’étude pivot EURTAC, un patient recevant de l’erlotinib a présenté un effet de type pneumopathie interstitielle de grade 3, soit une pneumonite, et est décédé par la suite, probablement en raison d’une pneumopathie interstitielle non résolue. Certains exemples de diagnostics recensés parmi les patients soupçonnés de manifestations de type pneumopathie interstitielle étaient les suivants : pneumonite, pneumopathie secondaire à la radiation, pneumopathie par hypersensibilité, pneumonie interstitielle, pneumopathie interstitielle, bronchiolite oblitérante, fibrose pulmonaire, syndrome de détresse respiratoire aiguë, infiltration pulmonaire et alvéolite. Les symptômes sont apparus entre 5 jours et plus de 9 mois (médiane 47 jours) après la mise en route du traitement par
l ’ erlotinib. On a noté dans la plupart des cas des facteurs confondants ou favorisants – chimiothérapie concomitante ou antérieure, antécédents de radiothérapie, pneumopathie parenchymateuse préexistante, métastases pulmonaires ou infection pulmonaire.
La brusque apparition ou l’aggravation de symptômes pulmonaires inexpliqués, tels que dyspnée, toux et fièvre, commande l’interruption du traitement par l’erlotinib en attendant l’évaluation diagnostique. Si la présence de pneumopathie interstitielle est confirmée, il faut interrompre le traitement par l’erlotinib et instituer un traitement adapté au besoin (voir RÉACTIONS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION).
Appareil cutané
Troubles cutanés bulleux et exfoliatifs : On a signalé des affections cutanées bulleuses, vésicantes et exfoliatives, y compris de très rares cas évoquant un syndrome de Stevens-Johnson ou une nécrolyse épidermique toxique. Certains de ces cas ont été mortels (voir RÉACTIONS INDÉSIRABLES Réactions indésirables observées au cours des essais cliniques). Il faut interrompre ou cesser le traitement par l’erlotinib si le patient présente de graves affections bulleuses, vésicantes ou exfoliatives.
Éruptions cutanées : Plus de 75 % des sujets participant à l’étude pivot BR.21 ont présenté des éruptions cutanées. Ces éruptions ont été jugées graves chez 9 % des patients et ont nécessité une réduction de la dose dans 6 % des cas. Le délai médian d’apparition des éruptions cutanées était de 8 jours. Dans l’étude EURTAC, 60 des patients (80 %) recevant l’erlotinib ont présenté une éruption cutanée répondant aux critères d’une éruption cutanée associée à l’EGFR, comparativement à 2 des patients (2,7 %) recevant la chimiothérapie. L’éruption a nécessité une modification de la dose (interruption ou réduction) dans 11 % des cas.
Populations particulières
Patients ayant des métastases au cerveau : Les patients qui avaient des métastases au cerveau, symptomatiques ou asymptomatiques, mais qui ne recevaient pas de corticothérapie à dose stable depuis au moins 4 semaines au moment de la randomisation, étaient exclus de l’étude pivot BR.21. On ignore donc l’innocuité de l’erlotinib chez cette population de patients.
Au total, 20 patients asymptomatiques dont les métastases au cerveau étaient stables ont été inscrits à l’étude EURTAC. Vu le petit nombre de patients dans ce sous-groupe, aucune conclusion n’a pu être émise sur l’efficacité ou l’innocuité de l’erlotinib chez cette population de patients.
Femmes enceintes : L’emploi de l’erlotinib chez la femme enceinte n’a pas fait l’objet d’études adéquates ou bien contrôlées. Les études animales ont révélé une toxicité sur la reproduction (voir TOXICOLOGIE). Le risque potentiel chez l’humain est inconnu. Il faut aviser les femmes en âge de procréer d’éviter de devenir enceintes pendant qu’elles prennent de l’erlotinib. Des méthodes efficaces de contraception doivent être utilisées durant le traitement et pendant au moins deux semaines après la fin du traitement. Advenant une grossesse, le traitement ne sera poursuivi que si les bienfaits escomptés pour la mère l’emportent sur les risques pour le fœtus. Les femmes enceintes qui prennent de l’erlotinib doivent être informées des dangers encourus par le fœtus et du risque d’interruption de grossesse.
Femmes qui allaitent : On ignore si l’erlotinib passe dans le lait humain. Aucune étude n’a été menée pour évaluer l’effet de Erlotinib sur la production de lait ou déterminer sa présence dans le lait maternel. Étant donné que le risque d’effets nocifs pour le nourrisson est inconnu, l’allaitement est déconseillé lors d’un traitement par erlotinib et pendant au moins 2 semaines après la dernière dose.
Insuffisants hépatiques : L’erlotinib est éliminé par métabolisme hépatique et excrétion biliaire. Dans une analyse pharmacocinétique menée auprès de patients ayant des tumeurs solides évoluées, on a comparé les patients présentant une insuffisance hépatique modérée (score Child- Pugh de 7 à 9) aux patients présentant une fonction hépatique adéquate. Dix des quinze insuffisants hépatiques modérés sont décédés pendant le traitement par l’erlotinib ou dans les 30 jours suivant la dernière dose. Cinq des dix décès sont survenus durant le premier mois suivant l’instauration du traitement par l’erlotinib. Sur les dix patients décédés, six avaient une bilirubinémie totale > 3 fois la limite supérieure de la normale (LSN) au départ, signe d’une insuffisance hépatique grave. Il faut surveiller de près les insuffisants hépatiques pendant le traitement par l’erlotinib. Le traitement par l’erlotinib doit être arrêté ou interrompu si l’on observe une perturbation marquée de la fonction hépatique. L’utilisation d’erlotinib n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (voir MISES EN GARDE ET PRÉCAUTIONS Fonction hépatique et RÉACTIONS INDÉSIRABLES).
Dans l’étude BR.21, une fonction hépatique satisfaisante était définie par une bilirubinémie totale < 1,5 fois la LSN et un taux d’ALT/SGPT < 2 fois la LSN, à moins que les anomalies soient clairement attribuables à des métastases hépatiques, dans lequel cas des valeurs < 5 fois la LSN étaient autorisées. Environ 20 % des sujets de l’étude BR.21 avaient des métastases au foie. Aux fins de l’étude EURTAC, une fonction hépatique satisfaisante était définie par une bilirubinémie totale ≤ 1,0 fois la LSN, un taux d’ALT/SGPT < 2,5 fois la LSN et un taux de phosphatase alcaline ≤ 5 fois la LSN (sauf en la présence de métastases osseuses exclusives et en l’absence de toute dysfonction hépatique). Des hausses asymptomatiques des taux de transaminases hépatiques ont été observées chez des patients traités par l’erlotinib; on recommande donc d’effectuer un bilan hépatique (dosage des transaminases, de la bilirubine et de la phosphatase alcaline) à l’amorce du traitement par l’erlotinib, et périodiquement par la suite. On envisagera une réduction de la dose d’erlotinib ou l’arrêt du traitement advenant une perturbation marquée de la fonction hépatique (voir RÉACTIONS INDÉSIRABLES Anomalies des paramètres hématologiques et biologiques).
Surveillance et épreuves de laboratoire
Évaluation du statut mutationnel de l’EGFR : D’après les données issues de l’étude pivot EURTAC, il faut confirmer que la tumeur est positive pour les mutations de l’EGFR avant d’instaurer un traitement de première intention ou d'entretien par l’erlotinib, car l’avantage clinique d’un traitement par l’erlotinib en première intention est incertain comparativement à celui d’une double chimiothérapie de première intention pour un cancer du poumon non à petites cellules (CPNPC) avancé présentant un EGFR de type sauvage ou dont le statut mutationnel est inconnu (voir INDICATIONS ET USAGE CLINIQUE et ESSAIS CLINIQUES). Pour déterminer le statut mutationnel de l’EGFR, il est important de recourir à un test bien validé, fondé sur une méthodologie robuste, afin de limiter la possibilité d’un résultat faussement négatif ou faussement positif.
Chez les patients admis à l’étude pivot EURTAC, les tumeurs présentaient soit des mutations par délétion à l’exon 19 de l’EGFR, soit une mutation ponctuelle L858R à l’exon 21. Les données cliniques appuyant l’utilisation de l’erlotinib pour d’autres mutations de l’EGFR sont limitées (voir ESSAIS CLINIQUES).
Hématologie et chimie clinique : Des cas d’interaction avec des anticoagulants coumariniques, y compris la warfarine, ayant entraîné des hausses du rapport normalisé international (RNI) et des hémorragies, dont certaines ont été mortelles, ont été signalés chez des patients recevant d e l ’ erlotinib. Il y a lieu de surveiller l’évolution du temps de Quick et du RNI chez les patients qui prennent des anticoagulants coumariniques (voir INTERACTIONS
MÉDICAMENTEUSES).
L’emploi d’erlotinib en association avec une statine peut accroître le risque de myopathie due aux statines, y compris le risque de rhabdomyolyse (observée dans de rares cas).
Il est conseillé d’effectuer à un bilan hépatique à l’amorce du traitement par l’erlotinib, et périodiquement par la suite. Chez les insuffisants hépatiques, une surveillance étroite des épreuves de la fonction hépatique doit être envisagée (voir MISES EN GARDE ET PRÉCAUTIONS Insuffisance hépatique).
Il faut surveiller la fonction rénale et les électrolytes sériques, notamment le potassium, chez les patients à risque élevé de déshydratation (voir MISES EN GARDE ET PRÉCAUTIONS Fonction rénale).
Autre
Les comprimés APO-ERLOTINIB contiennent du lactose. Les patients qui présentent une galactosémie, un déficit en lactase de Lapp ou un syndrome de malabsorption du glucose ou du galactose (troubles héréditaires rares) ne doivent pas prendre ce médicament.
RÉACTIONS INDÉSIRABLES
Réactions indésirables observées au cours des essais cliniques
L’évaluation de l’innocuité de l’erlotinib est fondée sur les données obtenues auprès de plus de 1 275 patients traités par l’erlotinib.
La fréquence des réactions indésirables signalées avec la prise d’erlotinib est résumée dans les tableaux qui suivent et tirée des données obtenues lors des essais cliniques. Les réactions indésirables énumérées ont été signalées chez au moins 10 % des patients du groupe recevant de l’erlotinib et sont survenues plus fréquemment (≥ 3 %) dans le groupe recevant de l’erlotinib que dans le groupe témoin.
Thérapie de deuxième / troisième ligne
Le tableau 1 énumère les réactions indésirables tirées des données d’une étude randomisée à double insu (BR.21) menée auprès de 731 patients atteints d’un CPNPC localement avancé ou métastatique après l’échec d’au moins une chimiothérapie. Dans cette étude, les patients ont été répartis de façon aléatoire pour recevoir des comprimés d’erlotinib à 150 mg (une fois par jour par voie orale) ou un placebo, selon un rapport de 2:1. Le traitement s’est poursuivi jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Les réactions indésirables les plus fréquentes étaient des éruptions cutanées (75 %) et de la diarrhée (54 %), la plupart étant de grade 1 ou 2 et n’ayant pas nécessité d’intervention. Une éruption cutanée et une diarrhée de grade 3 ou 4 sont survenues chez respectivement 9 % et 6 % des patients traités par l’erlotinib et chacune a entraîné un taux d’abandon de 1 %. Les éruptions cutanées et la diarrhée ont entraîné une réduction de la dose chez 6 % et 1 % des patients, respectivement. Dans l’étude BR.21, le délai médian d’apparition des éruptions cutanées a été de 8 jours et celui de la diarrhée, de 12 jours.
Au cours de l’étude pivot BR.21, on a signalé une hémorragie digestive grave chez 8 patients traités par l’erlotinib (2 %), dont deux sont décédés, et aucun cas dans le groupe sous placebo. Les facteurs de confusion sont, entre autres, la prise concomitante d’un AINS et des antécédents d’ulcère gastro-duodénal. Une pneumopathie interstitielle grave est survenue chez 0,8 % des sujets de chaque groupe de traitement dans l’étude BR.21. L’issue a été fatale (pneumonite) chez un patient de chaque groupe.
Tableau 1 : Réactions indésirables survenues plus fréquemment (≥ 3 %) dans le groupe recevant de l’erlotinib que dans le groupe sous placebo et chez au moins ≥10 % des patients traités par l’erlotinib dans le cadre de l’étude BR.21
Erlotinib N = 485 | Placebo N = 242 | |||||
| Grade CTC-NCI | Tous grades confondus | 3 | 4 | Tous grades confondus | 3 | 4 |
| Terme privilégié (MedDRA) | % | % | % | % | % | % |
| Nombre de patients ayant présenté une manifestation indésirable | 99 | 40 | 22 | 96 | 36 | 22 |
Troubles oculaires Conjonctivite Kératoconjonctivite sèche | 12 12 | < 1 0 | 0 0 | 2 3 | < 1 0 | 0 0 |
Troubles gastro-intestinaux Diarrhée Nausées Vomissements Stomatite Douleur abdominale | 54 33 23 17 11 | 6 3 2 < 1 2 | < 1 0 < 1 0 < 1 | 18 24 19 3 7 | < 1 2 2 0 1 | 0 0 0 0 < 1 |
Troubles généraux et anomalies au site d’administration Fatigue | 52 | 14 | 4 | 45 | 16 | 4 |
Infections et infestations* Infection | 24 | 4 | 0 | 15 | 2 | 0 |
Troubles métaboliques et nutritionnels Anorexie | 52 | 8 | 1 | 38 | 5 | < 1 |
Troubles respiratoires, thoraciques et médiastinaux Dyspnée Toux Troubles cutanés et sous-cutanés Éruptions cutanées Prurit Peau sèche | 41 33 75 13 12 | 17 4 8 < 1 0 | 11 0 < 1 0 0 | 35 29 17 5 4 | 15 2 0 0 0 | 11 0 0 0 0 |
*Les infections graves, avec ou sans neutropénie, comprenaient des cas de pneumonie, d’état septique et de cellulite
Thérapie d'entretien
Le tableau 2 énumère les réactions indésirables tirées des données d’une étude de phase III randomisée, à double insu et contrôlée par placebo (BO18192), menée auprès de 889 patients atteints d’un CPNPC avancé, récurrent ou métastatique, à la suite d’une chimiothérapie standard de première intention à base de cisplatine. Aucun nouveau signe avertisseur n’a été relevé.
Les réactions indésirables les plus fréquentes chez les patients traités par l’erlotinib dans l’étude BO18192 étaient des éruptions cutanées (49 %) et de la diarrhée (20 %), la plupart étant de grade 1 ou 2 et n’ayant pas nécessité d’intervention. Une éruption cutanée et une diarrhée de grade 3 sont survenues chez respectivement 6 % et 2 % des patients traités par l’erlotinib. Aucune éruption cutanée ni diarrhée de grade 4 n’ont été observées. Les cas d’éruption cutanée et de diarrhée ont entraîné un taux d’abandon de 1 % et de moins de 1 %, respectivement. Les éruptions cutanées et la diarrhée ont nécessité une modification de la posologie (interruption ou réduction) chez 8,3 % et 3,2 % des patients, respectivement.
Tableau 2 : Réactions indésirables survenues plus fréquemment (≥ 3 %) dans le groupe recevant de l’erlotinib en monothérapie que dans le groupe sous placebo et chez au moins 3 % des patients traités par l’erlotinib dans le cadre de l’étude BO18192 (SATURNE)
| Erlotinib N = 433 | PLACEBO N = 445 | |||||
| Grade CTC-NCI | Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 |
| Terme privilégié (MedDRA) | % | % | % | % | % | % |
| Éruptions cutanées | 49,2 | 6,0 | 0 | 5,8 | 0 | 0 |
| Diarrhée | 20,3 | 1,8 | 0 | 4,5 | 0 | 0 |
| Fatigue | 9,0 | 1,8 | 0 | 5,8 | 1,1 | 0 |
| Anorexie | 9,2 | < 1 | 0 | 4,9 | < 1 | 0 |
| Prurit | 7,4 | < 1 | 0 | 2,7 | 0 | 0 |
| Acné | 6,2 | < 1 | 0 | 0 | 0 | 0 |
| Dermatite acnéiforme | 4,6 | < 1 | 0 | 1,1 | 0 | 0 |
| Peau sèche | 4,4 | 0 | 0 | < 1 | 0 | 0 |
| Diminution du poids | 3,9 | < 1 | 0 | < 1 | 0 | 0 |
| Paronychie | 3,9 | < 1 | 0 | 0 | 0 | 0 |
Traitement de première intention des patients atteints de CPNPC à mutation positive activant l'EGFR
Le tableau 3 énumère les réactions indésirables tirées des données de l’étude EURTAC, une étude de phase III ouverte et randomisée menée auprès de 154 patients. L’innocuité de l’erlotinib comme traitement de première intention chez des patients atteints d’un CPNPC et présentant des cellules porteuses de mutations de l’EGFR a été évaluée chez 75 patients. Aucun nouveau signe avertisseur n’a été observé chez ces patients.
Les réactions indésirables les plus fréquentes chez les patients traités par l’erlotinib dans l’étude EURTAC étaient des éruptions cutanées (80 %) et de la diarrhée (57 %), ces pourcentages s’appliquant à tous les grades confondus (voir tableau 3). Les éruptions cutanées ont été regroupées sous le terme standard « éruption cutanée associée à l’EGFR » et comprenaient les cas d’éruption cutanée, d’acné, de folliculite, d’érythème, d’éruption exfoliatrice, de dermatite, d’éruption érythémateuse, de toxicité cutanée, de prurit et d’eczéma. La plupart ont été de
grade 1 ou 2 et n’ont pas nécessité d’intervention. Une éruption cutanée et une diarrhée de grade 3 sont survenues chez respectivement 9 % et 4 % des patients traités par l’erlotinib. Aucune éruption cutanée ni diarrhée de grade 4 n’ont été observées. Les cas d’éruption cutanée et de diarrhée ont entraîné un taux d’abandon de 1 % chez les patients recevant de l’erlotinib. Les éruptions cutanées et la diarrhée ont nécessité une modification de la posologie (interruption ou réduction) chez 11 % et 7 % des patients, respectivement.
Tableau 3 : Réactions indésirables survenues chez au moins 3 % des patients recevant de l’erlotinib ou une chimiothérapie dans l’étude EURTAC
| Erlotinib (N = 75) | CHIMIOTHÉRAPIE (N = 74) | |||||
| Grade CTC-NCI | Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 |
| Terme privilégié (MedDRA) | n (%) | n (%) | n (%) | n (%) | n (%) | n (%) |
| Nombre de patients ayant présenté une manifestation indésirable | ||||||
Troubles gastro-intestinaux Diarrhée Nausées Vomissements Constipation Stomatite Douleur abdominale Douleur abdominale haute Sécheresse buccale Dyspepsie | 43 (57,3) 17 (22,7) 10 (13,3) 6 (8,0) 8 (10,7) 5 (6,7) 2 (2,7) 2 (2,7) 4 (5,3) | 3 (4,0) 1 (1,3) - - - - - - - | - - - - - - - - - | 14 (18,9) 30 (40,5) 16 (21,6) 16 (21,6) 7 (9,5) 2 (2,7) 4 (5,4) 4 (5,4) 0 (0) | - 4 (5,4) 3 (4,1) - - - - 1 (1,4) - | - - - - - - - - - |
Troubles généraux et anomalies au site d’administration Asthénie Douleur thoracique Pyrexie Inflammation des muqueuses Douleur Œdème périphérique Xérose Malaise | 40 (53,3) 13 (17,3) 8 (10,7) 13 (17,3) 7 (9,3) 4 (5,3) 6 (8,0) 0 (0) | 5 (6,7) 1 (1,3) - 1 (1,3) 1 (1,3) - - - | - - - - - - - - | 51 (68,9) 10 (13,5) 10 (13,5) 4 (5,4) 1 (1,4) 3 (4,1) 0 (0) 3 (4,1) | 13 (17,6) - - - - - - 1 (1,4) | - - - - - - - - |
Troubles respiratoires, thoraciques et médiastinaux Toux Dyspnée Épistaxis Toux productive Dysphonie Embolie pulmonaire Insuffisance respiratoire | 34 (45,3) 31 (41,3) 3 (4,0) 3 (4,0) 3 (4,0) 3 (4,0) 0 (0) | 1 (1,3) 6 (8,0) - - - 2 (2,7) - | - - - - - - - | 26 (35,1) 19 (25,7) 4 (5,4) 3 (4,1) 2 (2,7) 2 (2,7) 3 (4,1) * | - 1 (1,4) - - - 1 (1,4) 1 (1,4) | - - - - - 1 (1,4) - |
Troubles cutanés et sous-cutanés Éruptions cutanées Alopécie Peau sèche Acné Prurit Érythème Trouble unguéal Fissures de la peau Éruption exfoliatrice Hypertrichose Syndrome d’érythrodysesthésie palmaire-plantaire Dermatite Dermatite acnéiforme | 37 (49,3) 11 (14,7) 13 (17,3) 9 (12,0) 8 (10,7) 4 (5,3) 5 (6,7) 4 (5,3) 4 (5,3) 4 (5,3) 3 (4,0) 3 (4,0) 3 (4,0) | 4 (5,3) - 1 (1,3) - - - - - - - - - - | - - - - - - - - - - - - - | 1 (1,4) 13 (17,6) 2 (2,7) 0 (0) 1 (1,4) 1 (1,4) 0 (0) 1 (1,4) 0 (0) 0 (0) 1 (1,4) 0 (0) 0 (0) |
- - - - - - - - - - - | - - - - - - - - - - - - - |
| Erlotinib (N = 75) | CHIMIOTHÉRAPIE (N = 74) | |||||
| Grade CTC-NCI | Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 |
| Terme privilégié (MedDRA) | n (%) | n (%) | n (%) | n (%) | n (%) | n (%) |
| Éruption érythémateuse Toxicité cutanée | 3 (4,0) 3 (4,0) | 1 (1,3) 1 (1,3) | - - | 0 (0) 0 (0) | - - | - - |
Trouble hématologique et du système lymphatique Anémie Neutropénie Leucopénie Thrombopénie Lymphopénie Neutropénie fébrile | 8 (10,7) 0 (0) 2 (2,7) 1 (1,3) 3 (4,0) 0 (0) | - - - - 1 (1,3) - | 1 (1,3) - - - - - | 34 (45,9) 27 (36,5) 10 (13,5) 9 (12,2) 1 (1,4) 3 (4,1) | 3 (4,1) 11 (14,9) 4 (5,4) 4 (5,4) 1 (1,4) 1 (1,4) | - 5 (6,8) - 5 (6,8) - 2 (2,7) |
| Troubles métaboliques et nutritionnels Diminution de l’appétit | 21 (28,0) | - | - | 25 (33,8) | - | - |
Troubles locomoteurs et des tissus conjonctifs Dorsalgie Arthralgie Douleur musculosquelettique Douleur thoracique musculosquelettique Ostéalgie Spasmes musculaires | 12 (16,0) 5 (6,7) 7 (9,3) 3 (4,0) 3 (4,0) 3 (4,0) | - - 1 (1,3) - 1 (1,3) - | - - - - - - | 4 (5,4) 3 (4,1) 1 (1,4) 4 (5,4) 1 (1,4) 0 (0) | - 1 (1,4) - - - - | - - - - - - |
Infections et infestations Paronychie Rhinopharyngite Folliculite Infection des voies respiratoires Infection Infection urinaire | 12 (16,0) 5 (6,7) 6 (8,0) 3 (4,0) 3 (4,0) 3 (4,0) | - - 1 (1,3) 1 (1,3) - - | - - - - - - | 0 (0) 2 (2,7) 0 (0) 3 (4,1) 1 (1,4)** 1 (1,4) | - - - 2 (2,7) - - | - - - - - - |
Troubles du système nerveux Céphalées Neurotoxicité Paresthésie Dysgueusie Étourdissements | 5 (6,7) 3 (4,0) 3 (4,0) 1 (1,3) 3 (4,0) | - - - - - | - - - - - | 5 (6,8) 5 (6,8) 4 (5,4) 5 (6,8) 2 (2,7) | - - - - - | - - - - - |
Analyses de laboratoire Alanine aminotransférase plus élevée Diminution du poids Créatinine sanguine plus élevée Gamma-glutamyltransférase plus élevée Diminution de la leucocytémie Numération plaquettaire Diminution de la numération plaquettaire | 4 (5,3) 4 (5,3) 1 (1,3) 3 (4,0) 0 (0) 0 (0) 0 (0) | 2 (2,7) - - - - - - | - - - - - - - | 1 (1,4) 1 (1,4) 3 (4,1) 1 (1,4) 4 (5,4) 3 (4,1) 3 (4,1) | - - - 1 (1,4) - - 1 (1,4) | - - - - - - 1 (1,4) |
Troubles psychiatriques Insomnie Anxiété | 3 (4,0) 4 (5,3) | - - | - - | 7 (9,5) 4 (5,4) | - 1 (1,4) | - - |
| Troubles de l’oreille et du labyrinthe Acouphène | 1 (1,3) | - | - | 8 (10,8) | - | - |
| Troubles oculaires Conjonctivite | 9 (12,0) | - | - | 0 (0) | - | - |
| Erlotinib (N = 75) | CHIMIOTHÉRAPIE (N = 74) | |||||
| Grade CTC-NCI | Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 |
| Terme privilégié (MedDRA) | n (%) | n (%) | n (%) | n (%) | n (%) | n (%) |
Troubles congénitaux, familiaux et génétiques Trichomégalie | 5 (6,7) | - | - | 0 (0) | - | - |
| Troubles hépatobiliaires Hyperbilirubinémie | 5 (6,7) | 1 (1,3) | - | 0 (0) | - | - |
| Troubles rénaux et urinaires Insuffisance rénale | 1 (1,3) | - | - | 3 (4,1) | - | - |
| Tumeurs bénignes, malignes et non précisées (y compris kystes et polypes) Douleur tumorale | 0 (0) | - | - | 3 (4,1) | - | - |
La même réaction indésirable survenant plusieurs fois chez le même patient n’a été comptée qu’une fois * comprend 1 cas d’insuffisance respiratoire de grade 5; ** 1 infection de grade 5
Dans l’étude EURTAC, huit (9 %) et douze (14 %) patients du groupe recevant une chimiothérapie et du groupe recevant de l’erlotinib, respectivement, sont morts en raison de manifestations indésirables, indépendamment de la causalité. Dans le groupe recevant de l’erlotinib, les manifestations indésirables de grade 5 probablement liées au traitement comprenaient un cas d’hépatotoxicité associée à un syndrome hépatorénal probable, un cas de manifestation de type pneumopathie interstitielle, soit une pneumonite, et un cas d’hémorragie digestive. Cinq cas mortels d’infection et d’infestation (pneumonie, septicémie, infection des voies respiratoires supérieures) ont été signalés dans le groupe recevant de l’erlotinib, comparativement à un cas dans le groupe recevant une chimiothérapie.
Autres observations
La population retenue pour l’évaluation de l’innocuité comprenait les 856 patients ayant reçu au moins une dose de 150 mg d’erlotinib en monothérapie durant les études de phase II et III chez des sujets présentant un CPNPC (A248-1007, BR.21) et d’autres études de phase I à II chez des sujets présentant une autre pathologie que le CPNPC. Cette population englobe également les 242 patients ayant reçu un placebo dans l’étude BR.21. Les réactions indésirables fréquentes et peu fréquentes indiquées ci-après ont été observées parmi la population retenue pour l’évaluation de l’innocuité de l’erlotinib en monothérapie.
La terminologie de la classification des effets indésirables en fonction de leur fréquence est la suivante : très fréquents (> 1/10); fréquents (> 1/100, < 1/10); peu fréquents (> 1/1 000, < 1/100); rares (> 1/10 000, < 1/1 000); très rares (< 1/10 000), incluant les cas isolés.
Troubles gastro-intestinaux :
On a signalé des cas peu fréquents de perforation gastro-intestinale (chez moins de 1 % des patients) lors du traitement par l’erlotinib. Certains cas de perforation gastro-intestinale ont entraîné le décès du patient. (voir MISES EN GARDE ET PRÉCAUTIONS Appareil digestif).
Des cas fréquents de saignements gastro-intestinaux ont été signalés. Certains ont eu une issue fatale, alors que d’autres ont été associés à l’administration concomitante de warfarine (voir également INTERACTIONS MÉDICAMENTEUSES) ou d’AINS.
Troubles oculaires :
Des cas de kératite ont été fréquemment signalés lors des essais cliniques sur l ’ erlotinib. De très rares cas d’ulcération ou de perforation cornéenne ont été signalés chez des patients recevant de l’erlotinib (voir MISES EN GARDE ET PRÉCAUTIONS Fonction oculaire).
Troubles cutanés et sous-cutanés :
Des éruptions cutanées ont très fréquemment été signalées chez les patients recevant de l’erlotinib, se manifestant généralement sous forme d’éruption érythémateuse et papulopustuleuse légère ou modérée. Ces éruptions peuvent survenir ou s’aggraver sur les parties du corps exposées au soleil. Il est donc conseillé aux patients qui sont exposés au soleil de porter des vêtements protecteurs et/ou d’appliquer un écran solaire (contenant des minéraux). On a observé des réactions fréquentes d’acné, de dermatite acnéiforme et de folliculite, généralement légères ou modérées et sans gravité. Des cas fréquents de fissures de la peau ont été signalés. La plupart n’étaient cependant pas graves et la majorité étaient associés à une éruption ou une sécheresse de la peau. D’autres réactions cutanées légères, telles qu’une hyperpigmentation, ont été observées, quoique moins fréquemment (chez moins de 1 % des patients).
On a signalé des affections cutanées bulleuses, vésicantes et exfoliatives, y compris de très rares cas évoquant un syndrome de Stevens-Johnson ou une nécrolyse épidermique toxique. Certains de ces cas ont été mortels (voir MISES EN GARDE ET PRÉCAUTIONS Appareil cutané).
Des altérations des cheveux et des ongles, pour la plupart sans gravité, ont été signalées lors des études cliniques. Par exemple, la paronychie a été fréquemment signalée tandis que l’hirsutisme, ainsi que la fragilité et le décollement des ongles l’ont été peu fréquemment. On a signalé des cas de croissance anormale des cils, notamment une croissance excessive, un épaississement excessif et la croissance des cils vers l’intérieur.
Anomalies des paramètres hématologiques et biochimiques
Troubles hépatobiliaires : Des anomalies du bilan hépatique (dont des hausses des taux d’alanine-aminotransférase [ALT], d’aspartate-aminotransférase [AST] et de bilirubine) ont été fréquentes. Ces anomalies étaient le plus souvent légères ou modérées, transitoires ou associées à des métastases hépatiques. Des hausses de grade 2 (> 2,5-5,0 fois la LSN) sont survenues chez 4 % des patients traités par l’erlotinib et < 1 % des patients sous placebo. Il n’y a eu aucune élévation de grade 3 (< 5,0-20,0 fois la LSN) dans le groupe recevant de l’erlotinib. Des cas d’insuffisance hépatique mortels, y compris des cas de syndrome hépatorénal, ont été signalés chez des patients recevant de l’erlotinib. Les variables confusionnelles chez certains patients comprenaient la présence d’une hépatopathie préexistante, une dysfonction hépatique et/ou la prise concomitante de médicaments hépatotoxiques (voir MISES EN GARDE ET PRÉCAUTIONS).
Réactions indésirables moins courantes (< 1 %) survenues au cours des essais cliniques
Troubles respiratoires, thoraciques et médiastinaux : Des cas peu fréquents de manifestations de type pneumopathie interstitielle, dont certains fatals, ont été signalés chez les patients recevant d e l ’ erlotinib pour le traitement d’un CPNPC et d’une autre tumeur solide à un stade avancé (voir MISES EN GARDE ET PRÉCAUTIONS).
Réactions indésirables au médicament signalées après la commercialisation
Troubles du système nerveux : Céphalées et étourdissements.
Troubles cutanés et sous-cutanés : Altérations des cheveux et des ongles, dermatite acnéiforme, érythème, hirsutisme, altérations des cils ou des sourcils, paronychie, fragilité et décollement des ongles, phototoxicité cutanée provoquée par la radiothérapie.
Troubles oculaires : Uvéite.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’erlotinib est métabolisé dans le foie par les enzymes du cytochrome P450, principalement par le CYP3A4 et, à un moindre degré, par le CYP1A2 et l’isoforme pulmonaire CYP1A1. Des interactions pourraient se produire avec des médicaments métabolisés par ces enzymes ou avec des inhibiteurs ou des inducteurs de ces enzymes.
Interactions médicament-médicament
Les interactions de l’erlotinib avec d’autres médicaments n’ont pas fait l’objet d’études exhaustives.
Les inhibiteurs puissants de l’activité du CYP3A4 ralentissent le métabolisme de l’erlotinib et accroissent sa concentration dans le plasma. L’inhibition du CYP3A4 par le kétoconazole (200 mg par voie orale deux fois par jour pendant 5 jours) a entraîné une augmentation de l’exposition à l’erlotinib (augmentation médiane de 86 % de l’aire sous la courbe [ASC]), une hausse de 69 % du pic plasmatique (Cmax) par rapport à l’erlotinib seul. Lorsque l’erlotinib était administré en concomitance avec la ciprofloxacine, un inhibiteur du CYP3A4 et du CYP1A2, l’exposition à l’erlotinib (ASC) était augmentée de 39 % et la concentration maximale (Cmax), de 17 %. De ce fait, la prudence est de rigueur quand on coadministre de l’erlotinib et des inhibiteurs puissants du CYP3A4 ou des inhibiteurs combinés du CYP3A4 et du CYP1A2, y compris : des inhibiteurs calciques (p. ex., diltiazem, vérapamil), des antifongiques (p. ex., kétoconazole, fluconazole, itraconazole, voriconazole), des macrolides (p. ex., érythromycine, clarithromycine), des fluoroquinolones (p. ex., ciprofloxacine, norfloxacine), certains antiviraux contre le VIH (p. ex., ritonavir, indinavir) et du jus de pamplemousse. Dans ces situations, la dose d’erlotinib doit être réduite si on observe des effets toxiques (voir POSOLOGIE ET ADMINISTRATION).
Les inducteurs puissants de l’activité du CYP3A4 accélèrent le métabolisme de l’erlotinib et réduisent significativement sa concentration dans le plasma. L’induction du CYP3A4 par la rifampicine (600 mg par voie orale une fois par jour pendant 7 jours) a entraîné une diminution de 69 % de l’ASC médiane, après une dose de 150 mg d’erlotinib, par rapport à l’erlotinib seul. Dans une étude distincte, un traitement préalable et l’administration concomitante de rifampicine avec une seule dose de 450 mg d’erlotinib a réduit l’exposition moyenne à l’erlotinib [ASC] à 57,5 % de ce qu’elle était lors de l’administration d’une seule dose de 150 mg d’erlotinib en l’absence de traitement par la rifampicine. Par contre, le traitement par la rifampicine n’avait pratiquement pas eu d’effet sur l’exposition systémique aux métabolites actifs (OSI-413 et OSI- 420) de l’erlotinib. Par conséquent, les métabolites actifs représentaient 18 % de l’exposition totale à l’erlotinib après la coadministration d’erlotinib et de rifampicine, comparativement à seulement 5 % quand l’erlotinib était administré seul. On envisagera, dans la mesure du possible, d’autres traitements n’ayant aucun effet inducteur sur le CYP3A4.
Parmi les autres inducteurs du CYP3A4 se trouvent les barbituriques (p. ex. phénobarbital), les anticonvulsivants (p. ex. carbamazépine, phénytoïne), les glucocorticoïdes, la pioglitazone, le millepertuis et certains antiviraux contre le VIH (p. ex. éfavirenz, névirapine). On envisagera d’autres traitements n’ayant aucun effet inducteur sur le CYP3A4, dans la mesure du possible.
Le traitement préalable par l’erlotinib ou l’administration concomitante d’erlotinib n’a pas modifié la clairance du midazolam et de l’érythromycine, des substrats prototypiques du CYP3A4. Par conséquent, des interactions significatives avec la clairance d’autres substrats du CYP3A4 sont peu probables. La biodisponibilité orale du midazolam a semblé diminuer de 24 % au plus, sans toutefois que cela soit attribuable aux effets sur l’activité du CYP3A4.
La solubilité de l’erlotinib dépend du pH et diminue avec l’augmentation du pH. Les médicaments qui modifient le pH des voies gastro-intestinales supérieures pourraient modifier la solubilité de l’erlotinib et donc, sa biodisponibilité. L’administration concomitante d’erlotinib et d’oméprazole, un inhibiteur de la pompe à protons, a entraîné une diminution de 46 % de l’exposition à l’erlotinib (ASC) et de 61 % de la Cmax. Il n’y a eu aucun changement dans le Tmax ni la demi-vie. L’administration concomitante d’erlotinib et de 300 mg de ranitidine (un antagoniste des récepteurs H2 de l’histamine) une fois par jour a entraîné une baisse de 33 % de l’exposition à l’erlotinib (ASC) et de 54 % de la Cmax. Il faut donc éviter autant que possible la coadministration d’erlotinib et de médicaments qui réduisent les sécrétions d’acide gastrique. L’augmentation de la dose d’erlotinib lors de l’administration concomitante de tels agents est peu susceptible de compenser cette perte d’exposition. Cependant, quand on a administré l’erlotinib deux heures avant la dose de ranitidine du matin et dix heures après la dose de ranitidine du soir (une dose de 150 mg deux fois par jour), l’exposition à l’erlotinib (ASC) et la Cmax ont seulement diminué de 15 % et 17 % respectivement. Si l’administration de médicaments modifiant le pH des voies digestives hautes est nécessaire, il faut envisager le recours à un antagoniste des récepteurs H2 de l’histamine, tel que la ranitidine, que l’on administrera de façon décalée. Le patient doit prendre l’erlotinib au moins deux heures avant la dose du matin et 10 heures après la dose du soir de l’antagoniste des récepteurs H2.
On a signalé une augmentation du RNI et des hémorragies, y compris des hémorragies digestives, au cours des études cliniques, dans certains cas en association avec l’emploi concomitant de warfarine (voir MISES EN GARDE ET PRÉCAUTIONS RÉACTIONS INDÉSIRABLES). Il y a lieu de surveiller régulièrement l’évolution du temps de Quick et du RNI chez les patients qui prennent de la warfarine ou un autre anticoagulant coumarinique.
L’erlotinib et les anticoagulants coumariniques se font concurrence pour les sites de liaison du CYP3A4/A5 et de l’albumine, ce qui pourrait faire augmenter les concentrations de ces anticoagulants et la possibilité de complications hémorragiques.
Interactions médicament-aliment
Le jus de pamplemousse exerce une activité inhibitrice sur le CYP3A4 et, administré conjointement avec l’erlotinib, peut ralentir le métabolisme de l’erlotinib et accroître sa concentration dans le plasma (voir INTERACTIONS MÉDICAMENTEUSES).
Interactions médicament-plante médicinale
Le millepertuis est un puissant inducteur de l’activité du CYP3A4. Sa coadministration avec l’erlotinib risque d’augmenter le métabolisme et de réduire la concentration plasmatique de l’erlotinib (voir INTERACTIONS MÉDICAMENTEUSES).
Interactions médicament-mode de vie
Il faut conseiller aux fumeurs de cesser de fumer, car on sait que le tabagisme, en plus d’exercer un effet inducteur sur le CYP1A1 et le CYP1A2, réduit de 50 à 60 % l’exposition à l’erlotinib (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
POSOLOGIE ET ADMINISTRATION
Avant d’instaurer un première ligne, deuxième ligne ou maintenance traitement par erlotinib chez les patients atteints d’un CPNPC avancé ou métastatique et n’ayant pas reçu de chimiothérapie antérieurement, il faut effectuer un test de dépistage du statut mutationnel de l’EGFR afin de confirmer que la tumeur est positive pour les mutations de l’EGFR.
La posologie recommandée d’APO-ERLOTINIB est de 150 mg par jour. Prendre les comprimés avec un verre d’eau au moins une heure avant ou deux heures après l’ingestion de nourriture.
Ajustement posologique
Lorsqu’une réduction de la dose est nécessaire, il est recommandé de procéder par paliers de 50 mg.
La diarrhée se corrige par l’administration de lopéramide dans la plupart des cas. La diarrhée grave réfractaire au lopéramide ou causant une déshydratation pourrait nécessiter une réduction de la dose ou un arrêt temporaire du traitement. Il en est de même des réactions cutanées graves (voir MISES EN GARDE ET PRÉCAUTIONS).
La brusque apparition ou l’aggravation de symptômes pulmonaires inexpliqués, par exemple, dyspnée, toux et fièvre, commande l’interruption du traitement par erlotiniben attendant l’évaluation diagnostique. En cas de pneumopathie interstitielle, il faut interrompre le traitement par erlotinibet instituer un traitement adapté au besoin (voir MISES EN GARDE ET PRÉCAUTIONS).
Dans le cas des sujets qui prennent en concomitance un inhibiteur puissant du CYP3A4 (par exemple, kétoconazole, itraconazole, voriconazole, clarithromycine, télithromycine, troléandomycine ou atanazavir), une réduction de la dose est à envisager si des manifestations indésirables graves se produisent (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations posologiques
Insuffisance hépatique : L’erlotinib est éliminé par métabolisme hépatique et excrétion biliaire. Bien que l’exposition à l’erlotinib après une seule dose de 150 mg chez des patients présentant une insuffisance hépatique modérée (score Child-Pugh de 7 à 9) ait été semblable à celle observée chez des patients dont la fonction hépatique était adéquate, dix des quinze insuffisants hépatiques sont décédés pendant le traitement ou dans les 30 jours suivant la dernière dose d’erlotinib. Il faut envisager l’administration d’une dose moins élevée en présence d’une insuffisance hépatique modérée. La fonction hépatique doit être surveillée de près chez les patients présentant une hépatopathie préexistante ou une insuffisance hépatique et/ou prenant d’autres médicaments hépatotoxiques en même temps. Le traitement par l’erlotinib doit être arrêté ou interrompu si l’on observe une perturbation marquée de la fonction hépatique. L’utilisation d’erlotinib n’est pas recommandée chez les patients présentant une dysfonction hépatique grave, notamment une bilirubinémie totale > 3 fois la LSN et/ou des transaminases > 5 fois la LSN (voir MISES EN GARDE ET PRÉCAUTIONS Populations particulières, Insuffisants hépatiques).
Insuffisance rénale : L’innocuité et l’efficacité de l’erlotinib n’ont pas fait l’objet d’études chez les insuffisants rénaux.
Usage en gériatrie : L’innocuité et la pharmacocinétique de l’erlotinib n’ont pas différé de façon importante entre les patients jeunes et les patients âgés. Par conséquent, il n’est pas nécessaire d’ajuster la dose chez les sujets âgés.
Tabagisme : Il a été démontré que le tabagisme réduit de 50 à 60 % l’exposition à l’erlotinib. La dose maximale de APO-ERLOTINIB tolérée chez les patients atteints d’un cancer du poumon non à petites cellules (CPNPC) et qui fument encore, est de 300 mg. L’efficacité et l’innocuité à long terme d’une dose plus élevée que la dose de 150 mg recommandée n’ont pas été établies chez des patients qui continuent à fumer (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-mode de vie).
Dose oubliée
Ne pas doubler la dose si on a oublié de prendre un comprimé.
Instructions spéciales pour la mise au rebut
Il faut limiter autant que possible la libération de produits pharmaceutiques dans l’environnement. Il faut éviter de jeter les médicaments dans les canalisations d’eaux usées ou les égouts, ou avec les déchets ménagers. Tous les produits médicinaux inutilisés ou les déchets doivent être éliminés conformément aux exigences locales.
SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région immédiatement
Des doses orales uniques d’erlotinib allant jusqu’à 1 000 mg administrées à des sujets en santé et jusqu’à 1 600 mg administrées une fois par semaine à des sujets atteints de cancer ont été bien tolérées. Des doses répétées de 200 mg deux fois par jour ont été mal tolérées par des sujets en santé après seulement quelques jours de traitement. D’après les résultats de ces études, il y a un risque de manifestations indésirables graves, telles que diarrhée, éruptions cutanées et peut-être augmentation des taux de transaminases hépatiques, au-delà de la dose recommandée de 150 mg. Si on soupçonne un surdosage, cesser la prise d’erlotinib et mettre en route un traitement symptomatique.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Erlotinib est un inhibiteur de la tyrosine kinase du récepteur de type 1 du facteur de croissance épidermique humain (HER1), également appelé récepteur du facteur de croissance épidermique (EGFR).
Mode d’action Le mode d’action antitumoral de l’erlotinib n’a pas été complètement caractérisé. L’erlotinib est un puissant inhibiteur de la phosphorylation intracellulaire du récepteur HER1/EGFR. Le récepteur HER1/EGFR est exprimé à la surface des cellules normales et des cellules cancéreuses. La spécificité de l’effet inhibiteur de l’erlotinib sur d’autres récepteurs à activité tyrosine kinase de la famille ErbB n’a pas été caractérisée.
Pharmacocinétique
Absorption : L’erlotinib administré par voie orale est bien absorbé et subit une phase d’absorption lente, le pic plasmatique moyen étant obtenu au bout de 4 heures. Sa biodisponibilité serait de l’ordre de 59 % d’après une étude réalisée auprès de volontaires en santé. L’exposition après administration orale peut être augmentée par la présence d’aliments.
Une fois absorbé, l’erlotinib se lie à environ 95 % à des composants sanguins, essentiellement aux protéines plasmatiques (albumine et alpha-1 glycoprotéine acide). La fraction libre avoisine 5 %.
Distribution : Le volume apparent de distribution de l’erlotinib est de 232 litres en moyenne. L’erlotinib diffuse dans les tissus tumoraux chez l’humain. Lors d’une étude menée chez 4 patients (trois cas de cancer du poumon non à petites cellules et un cas de cancer du larynx) recevant de l’erlotinib à raison de 150 mg par jour, des dosages effectués sur des spécimens tumoraux prélevés par excision chirurgicale au neuvième jour de traitement ont indiqué des concentrations intratumorales moyennes d’erlotinib de 1 185 ng/g de tissu, ce qui correspond à une moyenne globale de 63 % de la concentration plasmatique maximale à l’état d’équilibre. Les principaux métabolites actifs étaient présents dans la tumeur à une concentration moyenne de 160 ng/g de tissu, soit en moyenne 113 % du pic plasmatique observé à l’état d’équilibre. Des études de distribution tissulaire par autoradiographie du corps entier, après administration d’erlotinib marqué au carbone 14 (14C) à des souris nude athymiques porteuses d’une xénogreffe de tumeur HN5, ont révélé une distribution tissulaire rapide et étendue et un délai d’obtention de la concentration tissulaire maximale de produit radiomarqué (environ 73 % de la concentration plasmatique) d’une heure. Les taux de radioactivité étaient plus élevés dans les reins et le foie (4 à 8 fois la concentration notée dans d’autres tissus périphériques).
Métabolisme : L’erlotinib est métabolisé dans le foie par les enzymes du cytochrome P450, principalement par le CYP3A4 et, à un moindre degré, par le CYP1A2 et l’isoforme pulmonaire CYP1A1. Des études in vitro indiquent que l’enzyme CYP3A4 assure environ 80 à 95 % du métabolisme de l’erlotinib. On distingue trois grandes voies métaboliques : 1) O-déméthylation de l’une ou des deux chaînes latérales, suivie d’une oxydation en acide carboxylique; 2) oxydation du groupement acétylène, suivie d’une hydrolyse en acide arylcarboxylique; et 3) hydroxylation aromatique du groupement phénylacétylène. Les principaux métabolites de l’erlotinib produits par O-déméthylation d’une chaîne latérale sont présents dans le plasma à des concentrations équivalant à moins de 10 % de celles de l’erlotinib et affichent sensiblement le même profil pharmacocinétique que la substance mère. Les métabolites et l’erlotinib à l’état de traces sont excrétés principalement dans les fèces (> 90 %), une fraction minime étant éliminée par voie rénale.
Élimination
Clairance :
Une analyse pharmacocinétique menée auprès d’une population de 591 patients recevant d e l ’ erlotinib en monothérapie indique une clairance apparente moyenne de 4,47 L/h et une demi- vie médiane de 36,2 heures. Les concentrations plasmatiques devraient donc atteindre un état d’équilibre au bout de 7 à 8 jours. La clairance apparente prévue ne semble pas être corrélée à l’âge, au poids, au sexe ou à l’origine ethnique.
Les principaux facteurs confusionnels pour la clairance de l’erlotinib sont la bilirubine sérique totale, la concentration en alpha-1 glycoprotéine acide et le tabagisme. Des taux sériques accrus de bilirubine totale ou d’alpha-1 glycoprotéine acide ont été associés à une réduction de la clairance de l’erlotinib et à une augmentation de l’exposition systémique. Par contre, la clairance est accélérée de 24 % chez les fumeurs.
Exposition :
Le pic plasmatique à l’état d’équilibre (médiane de 1 995 ng/mL) est obtenu environ 4,0 heures (temps médian) après l’ingestion d’un comprimé à 150 mg d’erlotinib. Avant la prise suivante, 24 heures plus tard, le creux plasmatique médian est de 1 238 ng/mL. La valeur médiane de l’aire sous la courbe (ASC) durant l’intervalle entre les doses à l’état d’équilibre est de 41 300 ng h/mL.
Populations particulières et états pathologiques
Insuffisance hépatique : L’erlotinib est éliminé principalement par le foie. Lors d’une analyse pharmacocinétique menée auprès de patients ayant des tumeurs solides évoluées, on a compare les patients présentant une insuffisance hépatique modérée (score Child-Pugh de 7 à 9) aux patients présentant une fonction hépatique adéquate. L’exposition à l’erlotinib après une seule dose de 150 mg était semblable chez les patients présentant une insuffisance hépatique modérée et ceux dont la fonction hépatique était adéquate, mais les paramètres pharmacocinétiques à l’état d’équilibre après l’administration quotidienne d’erlotinib n’ont pas été mesurés. L’innocuité et la pharmacocinétique de l’erlotinib chez les patients présentant une insuffisance hépatique grave restent à élucider (voir MISES EN GARDE ET PRÉCAUTIONS ainsi que POSOLOGIE ET ADMINISTRATION Considérations posologiques).
Insuffisance rénale : L’élimination rénale de l’erlotinib et de ses métabolites est minime, moins de 9 % d’une dose unique étant récupérée dans les urines. Aucune étude clinique n’a été menée chez des patients présentant une altération de la fonction rénale.
Tabagisme : Les résultats d’une analyse pharmacocinétique menée auprès de sujets en santé non- fumeurs et de sujets fumeurs en santé ont démontré que le tabagisme entraîne une clairance accrue de l’erlotinib et une exposition réduite à l’erlotinib. L’ASC0-infini chez les fumeurs était environ le tiers de celle chez les sujets du groupe ex-fumeurs / n’ayant jamais fumé (n = 16 dans le groupe fumeurs et dans le groupe ex-fumeurs / n’ayant jamais fumé). Cette exposition réduite chez les fumeurs actuels est probablement attribuable à l’induction du CYP1A1 dans les poumons et du CYP1A2 dans le foie.
Dans l’essai de base de phase III portant sur des sujets atteints d’un cancer du poumon non à petites cellules (CPNPC), le creux plasmatique de l’erlotinib à l’état d’équilibre était de 0,65 mcg/mL chez les fumeurs actifs (n = 16), soit à peu près la moitié de la concentration plasmatique minimale observée chez les ex-fumeurs ou les patients n’ayant jamais fumé (1,28 mcg/mL, n = 108). Cet effet a été accompagné d’une augmentation de 24 % de la clairance plasmatique apparente de l’erlotinib.
Lors d’une étude de phase I à doses croissantes menée auprès de patients atteints d’un CPNPC et qui fument encore, les résultats des analyses pharmacocinétiques à l’état d’équilibre ont indiqué que l’exposition à l’erlotinib avait augmenté proportionnellement à la dose quand on a porté la dose d’erlotinib de 150 mg à 300 mg (voir INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-mode de vie).
STABILITÉ ET CONSERVATION
Conserver APO-ERLOTINIB à la température ambiante entre 15°C à 30°C. Ne pas utiliser après la date de péremption indiquée sur la boîte ou sur la bouteille.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Garder hors de la portée des enfants.
FORME POSOLOGIQUE, COMPOSITION ET CONDITIONNEMENT
APO-ERLOTINIB est offert en comprimés pelliculés dosés à 25 mg, 100 mg et 150 mg.
Chaque comprimé pelliculé a une teneur en chlorhydrate d’erlotinib correspondant à 25 mg, 100 mg ou 150 mg d’erlotinib. Les ingrédients non médicinaux sont :
Noyau
Cellulose microcristalline, croscarmellose de sodium, dioxyde de silice colloïdal, lactose anhydre et stéarate de magnésium.
Pelliculage
Citrate d’éthyle, dioxyde de titane, hydroxypropylcellulose et hypromellose.
Description du comprimé pelliculé
- Comprimé à 25 mg :
Comprimé pelliculé blanc ou blanc cassé, rond et biconvexe, portant sur un côté les inscriptions « ER » sur « 25 », et sur l’autre côté l’inscription « APO ».
- Comprimé à 100 mg :
Comprimé pelliculé blanc ou blanc cassé, rond et biconvexe, portant sur un côté les inscriptions « ER » sur « 100 », et sur l’autre côté l’inscription « APO ».
- Comprimé à 150 mg :
Comprimé pelliculé blanc ou blanc cassé, rond et biconvexe, portant sur un côté les inscriptions « ER » sur « 150 », et sur l’autre côté l’inscription « APO ».
Conditionnement
- Bouteille en PEHD de 100 ou de 500 comprimés.
- Plaquettes alvéolées de 30 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune internationale (DCI) : erlotinib
Dénomination commune : chlorhydrate d’erlotinib
Nom chimique : monochlorhydrate de N-(3-éthynylphényl)-6,7-bis(2- méthoxy-éthoxy)-4-quinazolinamine
Formule moléculaire et masse moléculaire : C22H23N3O4 • HCl
429,9 g/mol (chlorhydrate), 393,4 g/mol (amine libre)
Formule développée :
H3C O
O
O
H3C O
N
. HCl
N
CH HN
Propriétés physicochimiques : Le chlorhydrate d’erlotinib est une poudre blanche ou blanc cassé, non hygroscopique, légèrement soluble dans le méthanol et pratiquement insoluble dans l’acétonitrile, l’acétone, l’acétate d’éthyle et l’hexane. Le point de fusion de chlorhydrate d’erlotinib se situe entre 228 °C et 230 °C. Le pKa (25 °C) en solution aqueuse est de 5,42 et le coefficient de partage octanol/tampon à un pH de 7,7 a été estimé à 2,9. Le chlorhydrate d’erlotinib est une molécule non chirale.
ESSAIS CLINIQUES
Une étude de biodisponibilité comparative, randomisée, à dose unique, à double insu et à deux permutations, a été menée auprès d’hommes volontaires en bonne santé et à jeun. Les résultats obtenus chez les 21 volontaires ayant terminé l’étude sont résumés dans le tableau ci- dessous. La vitesse et le degré d’absorption de l’erlotinib ont été mesurés et comparés après l’administration d’une dose orale unique (1 comprimé à 150 mg) d’Apo-Erlotinib à 150 mg (Apotex Inc.) et de Tarceva® à 150 mg (OSI Pharmaceuticals, Inc., marque utilisée sous licence par Hoffmann-La Roche Limitée).
Erlotinib (1 x 150 mg) Données d’observation Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | Substance testée* | Substance de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCT Ɣ (ng•h/mL) | 19 028,87 20 232,63 (39) | 21 250,20 22 957,64 (38) | 89,5 | 81,0 – 99,1 |
| ASCI (ng•h/mL) | 20 272,30 21 980,83 (46) | 23 017,85 25 336,01 (44) | 88,1 | 79,4 – 97,7 |
| Cmax (ng/mL) | 1 086,37 1 125,52 (28) | 1 039,00 1 107,91 (30) | 104,6 | 92,8 – 117,8 |
Tm § (h) ax | 2,12 (45) | 2,49 (45) | ||
| T § (h) ½ | 15,43 (48) | 17,26 (40) | ||
* Apo-Erlotinib (chlorhydrate d’erlotinib) en comprimés à 150 mg (Apotex Inc.) † Tarceva® (chlorhydrate d’erlotinib) en comprimés à 150 mg (OSI Pharmaceuticals, Inc., marque utilisée sous licence par Hoffmann-La Roche Limitée); il a été acheté au Canada. § Exprimée sous forme de moyenne arithmétique (coefficient de variation en %) seulement. Ɣ T = 0 - 72 heures | ||||
Études de phase III dans le CPNPC
Traitement de deuxième ou de troisième intention
Paramètres démographiques et plan de l’étude
L’efficacité et l’innocuité de l’erlotinib comme traitement de deuxième ou de troisième intention pour le CPNPC ont été mises en évidence dans le cadre d’une étude randomisée à double insu, contrôlée par placebo (BR.21)2. Cette étude a été menée dans 17 pays auprès de 731 patients atteints d’un CPNPC localement avancé ou métastatique après l ’ é c h e c d ’ au moins une chimiothérapie. Les patients ont été répartis de façon aléatoire pour recevoir de l’erlotinib à 150 mg ou un placebo (par voie orale une fois par jour) selon un rapport de 2:1. Le principal critère d’évaluation de l’étude était la survie et les critères secondaires, la survie globale, le taux et la durée de réponse, la survie sans progression (SSP) et l’innocuité.
En vertu du rapport de randomisation de 2:1, 488 patients ont reçu de l’erlotinib et 243 patients un placebo. Le statut EGFR, le sexe, la race, les antécédents de tabagisme et le type histologique de CPNPC n’étaient pas des critères de sélection. Le statut EGFR d’environ la moitié des patients (326 patients, soit 45 %) était connu.
Le tableau 4 résume les caractéristiques démographiques et pathologiques de la population de l’étude, qui étaient bien équilibrées entre les deux groupes de traitement. Environ les deux tiers des sujets étaient de sexe masculin. À peu près 25 % avaient un indice fonctionnel ECOG de 2, et quelque 10 % avaient un indice ECOG de 3. La moitié des patients avaient reçu une seule chimiothérapie au préalable. Environ 75 % des sujets étaient des fumeurs ou des anciens fumeurs.
Tableau 4 : Caractéristiques démographiques et pathologiques de la population de l’étude
| Erlotinib (N = 488) | Placebo (N = 243) | |
| Caractéristiques | N (%) | N (%) |
| Sexe | ||
| Féminin | 173 (35) | 83 (34) |
| Masculin | 315 (65) | 160 (66) |
| Âge | ||
| < 65 ans | 299 (61) | 153 (63) |
| ≥ 65 ans | 189 (39) | 90 (37) |
| Race | ||
| Blanche | 379 (78) | 188 (77) |
| Noire | 18 (4) | 12 (5) |
| Asiatique | 63 (13) | 28 (12) |
| Autre | 28 (6) | 15 (6) |
| Indice fonctionnel (ECOG) | ||
| 0 | 64 (13) | 34 (14) |
| 1 | 256 (52) | 132 (54) |
| 2 | 126 (26) | 56 (23) |
| 3 | 42 (9) | 21 (9) |
| Perte de poids au cours des 6 derniers mois | ||
| < 5 % | 320 (66) | 166 (68) |
| 5-10 % | 96 (20) | 36 (15) |
| > 10 % | 52 (11) | 29 (12) |
| Non précisée | 20 (4) | 12 (5) |
| Tabagisme | ||
| Aucun antécédent | 104 (21) | 42 (17) |
| Fumeurs ou ancien fumeurs | 358 (73) | 187 (77) |
| Non précisé | 26 (5) | 14 (6) |
| Type histologique |
| Erlotinib (N = 488) | Placebo (N = 243) | |
| Caractéristiques | N (%) | N (%) |
| Adénocarcinome | 246 (50) | 119 (49) |
| Épidermoïde | 144 (30) | 78 (32) |
| À grandes cellules indifférenciées | 41 (8) | 23 (9) |
| CPNPC mixte | 11 (2) | 2 (< 1) |
| Autre | 46 (9) | 21 (9) |
| Intervalle entre le diagnostic initial et la randomisation | ||
| < 6 mois | 63 (13) | 34 (14) |
| 6-12 mois | 157 (32) | 85 (35) |
| > 12 mois | 268 (55) | 124 (51) |
| Meilleure réponse au traitement antérieur* | ||
| RC/RP | 196 (40) | 96 (40) |
| MP | 101 (21) | 51 (21) |
| MS | 191 (39) | 96 (40) |
| Nombre de chimiothérapies au préalable* | ||
| 1 | 243 (50) | 121 (50) |
| 2 | 238 (49) | 119 (49) |
| 3 | 7 (1) | 3 (1) |
| Exposition antérieure à un sel de platine* | ||
| Oui | 454 (93) | 224 (92) |
| Non | 34 (7) | 19 (8) |
*Facteur de stratification tel que documenté au départ; la répartition diffère quelque peu des valeurs signalées au moment de la randomisation.
Résultats
La survie a été évaluée dans la population en intention de traiter. La médiane de survie globale était de 6,7 mois dans le groupe recevant de l’erlotinib (IC à 95 % : 5,5-7,8 mois) comparativement à 4,7 mois dans le groupe sous placebo (IC à 95 % : 4,1-6,3 mois) (p = 0,001) (Figure 1). L’analyse du critère principal (survie) a été ajustée en fonction des facteurs de stratification enregistrés au moment de la randomisation (indice fonctionnel, meilleure réponse obtenue précédemment, nombre de chimiothérapies précédentes et exposition antérieure à un sel de platine) et du statut EGFR. Dans cette analyse principale, le rapport des risques instantanés (RRI) de mortalité dans le groupe recevant de l’erlotinib par rapport au groupe sous placebo était de 0,73 (IC à 95 % : 0,60-0,87) (p = 0,001). Le pourcentage de patients encore vivants à 1 an était de 31,2 % dans le groupe recevant de l’erlotinib et de 21,5 % dans le groupe sous placebo.
La figure 1 illustre les courbes de survie globale par la méthode de Kaplan-Meier. Les analyses de la survie globale et de la survie sans progression ont été stratifiées pour tenir compte de l’indice fonctionnel ECOG, de la meilleure réponse à une chimiothérapie antérieure, du nombre de chimiothérapies précédentes et de l’exposition à un sel de platine.
Figure 1 : Courbes de survie globale – Analyse principale stratifiée
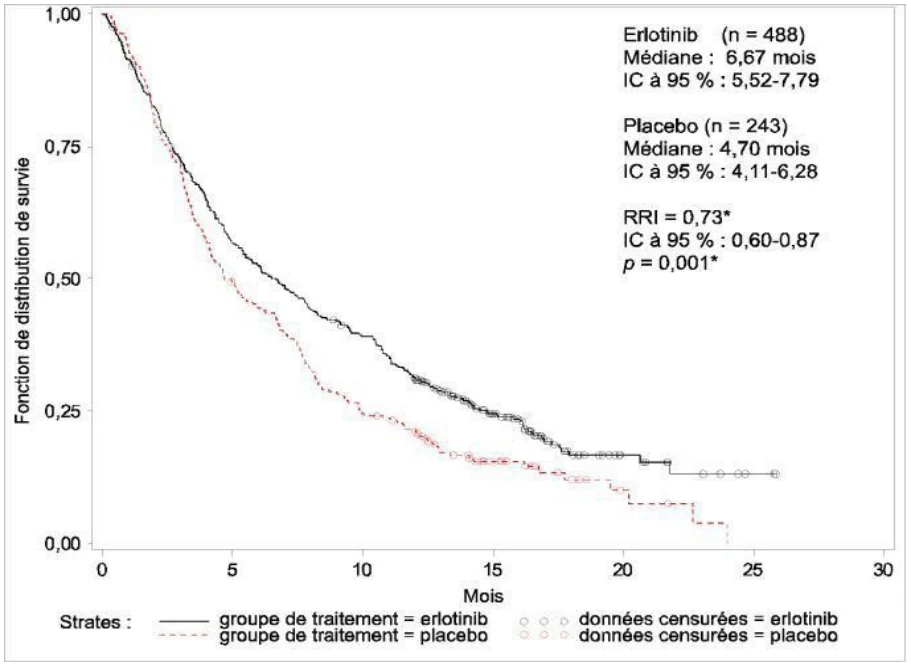
*RRI et valeur de p ajustés en fonction des facteurs de stratification à la randomisation et du statut EGFR.
La figure 2 indique le risque de mortalité (analyse univariée) dans le groupe recevant de l’erlotinib par rapport au groupe sous placebo, l’intervalle de confiance à 95 % et le nombre de sujets dans chaque sous-groupe. Le trait sur chaque ligne horizontale représente le RRI et la longueur de la ligne, l’intervalle de confiance à 95 %. Un trait à gauche de la ligne verticale correspond à un RRI < 1,00, ce qui indique une amélioration de la survie avec l’erlotinib par rapport au placebo dans ce sous-groupe.
On a effectué des analyses univariées sur une série de sous-groupes de patients constitués en fonction des facteurs de stratification afin de déterminer la robustesse des résultats de survie globale. L’effet de l’erlotinib sur la survie a été similaire dans la plupart des sous-groupes. Il faut noter que le gain en survie associé à l’erlotinib était comparable entre les patients qui avaient un indice fonctionnel ECOG de 2 ou 3 (RRI = 0,77) et ceux ayant un indice fonctionnel de 0 ou 1 (RRI = 0,73), de même qu’entre les patients qui avaient déjà reçu une chimiothérapie (RRI = 0,76) et ceux qui en avaient reçu au moins deux (RRI = 0,76).
Une analyse exploratoire a également révélé un bénéfice en survie avec l’erlotinib chez les patients qui n’ont pas obtenu une réponse tumorale objective (selon les critères RECIST), comme en atteste le risque relatif de décès de 0,82 parmi les patients dont la réponse maximale était une stabilisation ou une progression de la maladie.
La SSP médiane était de 9,7 semaines dans le groupe recevant de l’erlotinib (IC à 95 % : 8,4- 12,4 semaines) comparativement à 8,0 semaines dans le groupe sous placebo (IC à 95 % : 7,9- 8,1 semaines). Le RRI de progression, ajusté pour tenir compte des facteurs de stratification et du statut EGFR, était de 0,61 (IC à 95 % : 0,51-0,73) (p < 0,001). Le taux de SSP à 6 mois était de 24,5 % avec l’ erlotinib et de 9,3 % avec le placebo.
Le taux de réponse objective déterminé par les critères RECIST dans le groupe recevant de l’erlotinib était de 8,9 % (IC à 95 % : 6,4 %-12,0 %). La durée médiane de réponse était de 34,3 semaines, s’échelonnant entre 9,7 et 57,6+ semaines. Deux réponses (0,9 %, IC à 95 % : 0,1 %-3,4 %) ont été enregistrées dans le groupe sous placebo. La proportion de patients qui ont affiché une réponse complète, une réponse partielle ou une stabilisation de la maladie était de 44,0 % dans le groupe recevant de l’erlotinib et de 27,5 % dans le groupe sous placebo
(p = 0,004).
Figure 2 : RRI de mortalité par caractéristique préétablie
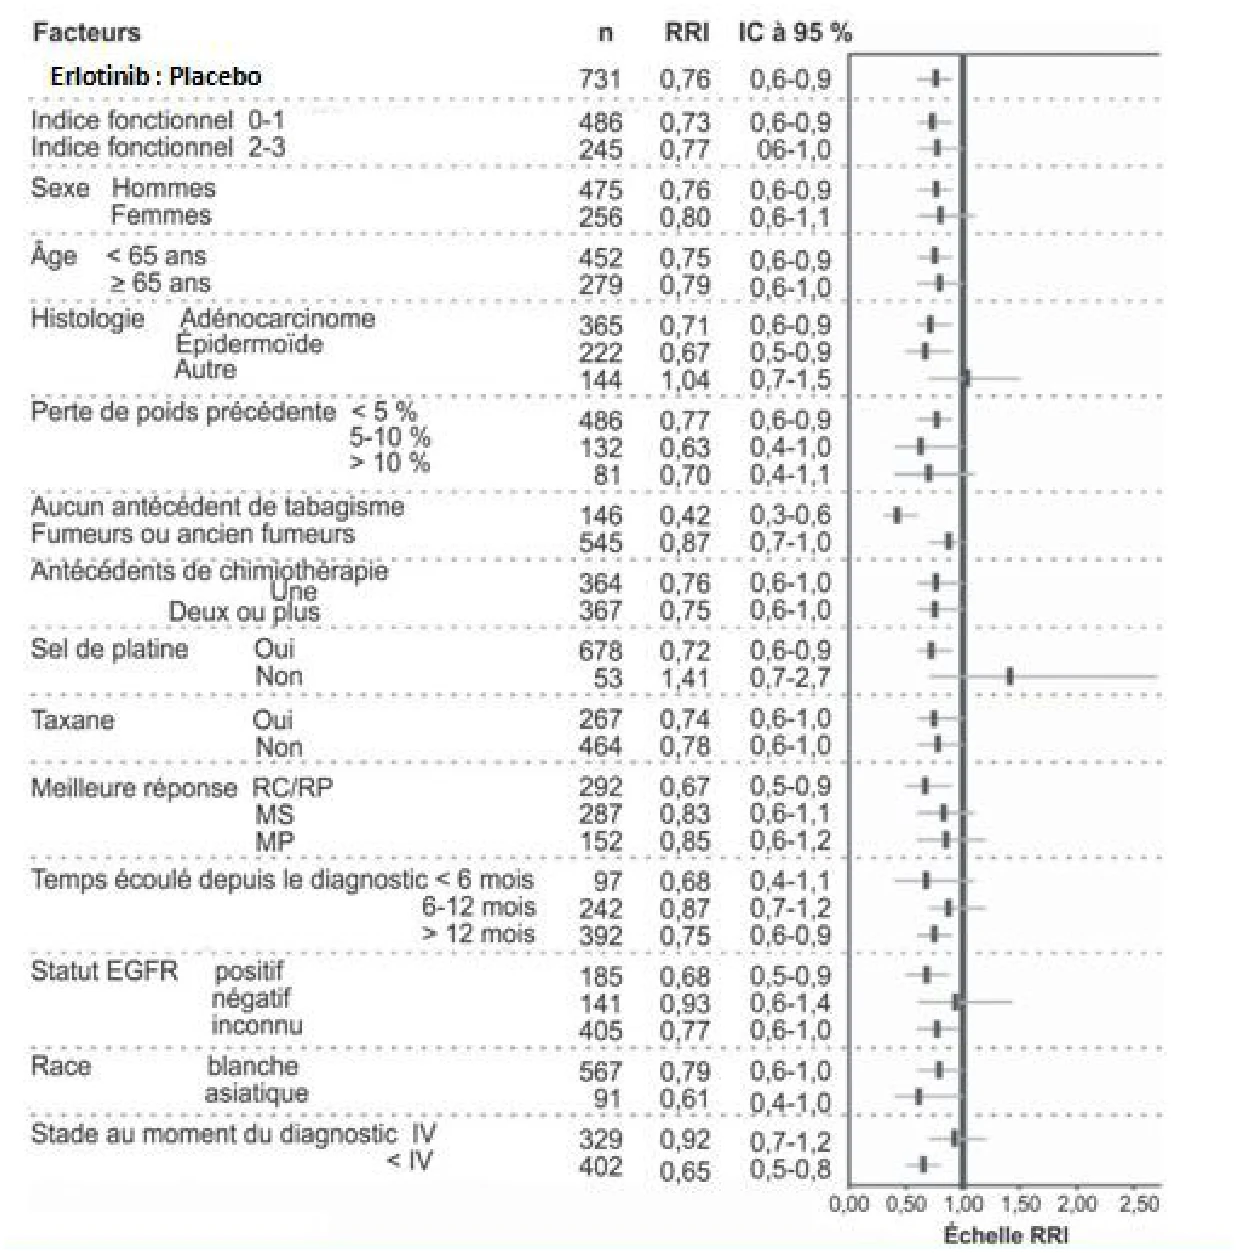
Tableau 5 : Survie, survie sans progression et réponse tumorale (analyse selon l’intention de traiter)
| Erlotinib | Placebo | RRI | IC à 95 % | Valeur p | |
| Médiane de survie | 6,7 mois | 4,7 mois | 0,73* | 0,60-0,87 | < 0,001 |
| Taux de survie à 1 an | 31,2 % | 21,5 % | |||
| Médiane de survie sans progression | 9,7 semaines | 8,0 semaines | 0,61 | 0,51-0,73 | < 0,001 |
| Taux de réponse tumorale (RC + RP) | 8,9 % | 0,9 % | < 0,001 | ||
| Durée médiane de réponse | 34,3 semaines | 15,9 semaines |
Corrélation résultats-statut EGFR (déterminé par immunohistochimie)
Dans l’étude BR.21, un statut EGFR positif était défini par la coloration d’au moins 10 % des cellules tumorales (mise en évidence de la protéine EGFR par une technique immunohistochimique). Le statut EGFR de seulement 326 patients (45 %) était connu.
L’erlotinib a prolongé la survie des patients ayant une tumeur exprimant l’EGFR (n = 185; RRI = 0,68; IC à 95 % : 0,49-0,94; p = 0,020; test de Mantel-Haenzel univarié bilatéral, non corrigé pour les comparaisons multiples) et des patients dont le statut EGFR n’était pas connu (n = 405; RRI = 0,77; IC à 95 % : 0,61-0,98; p = 0,031). Le bénéfice en survie n’était pas apparent dans le groupe présentant une tumeur EGFR-négative (N = 141; RRI = 0,93; IC à 95 % : 0,63- 1,36; p = 0,696). Les figures 3, 4 et 5 illustrent les courbes de survie des trois sous-groupes (EGFR-positif, EGFR inconnu, ECFR-négatif), obtenues par la méthode de Kaplan-Meier.
Figure 3 : Courbes de survie – Statut EGFR positif – Données actualisées 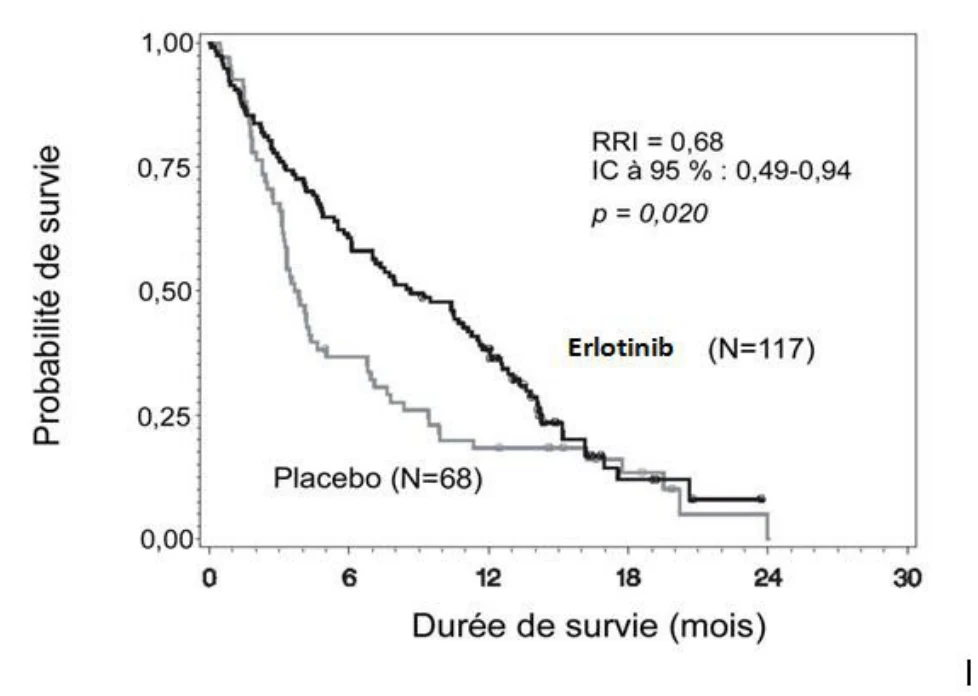
Figure 4 : Courbes de survie – Statut EGFR inconnu – Données actualisées 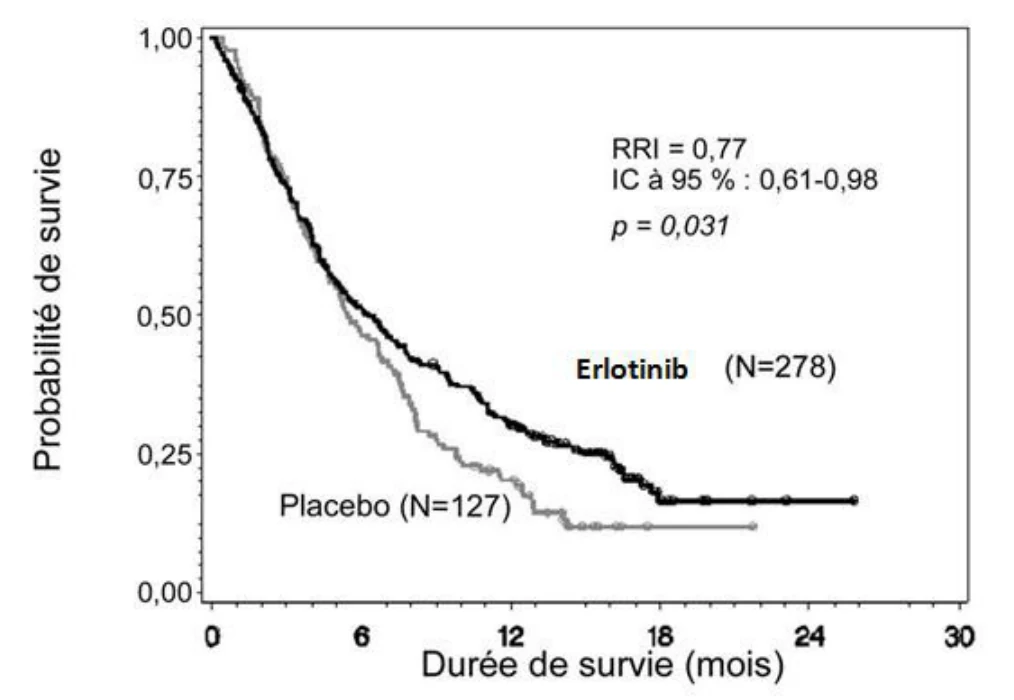
Figure 5 : Courbes de survie – Statut EGFR négatif – Données actualisées 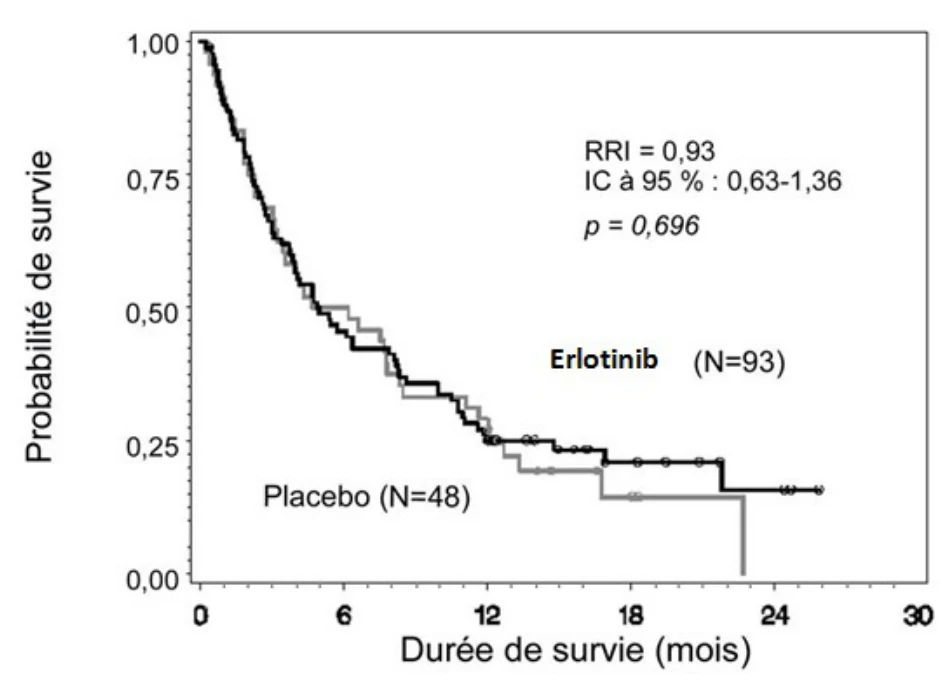
Un organisme de réglementation a exigé la mise à jour des données d’efficacité. Les données de suivi sont présentées aux tableaux 6, 7 et 8. Les données « originales » correspondent aux données obtenues lorsque le statut EGFR de 33 % des sujets de l’étude BR.21 était connu et les données « actualisées » représentent les données obtenues lorsque 45 % des sujets avaient un statut EGFR connu.
Tableau 6 : Étude BR.21 – Survie globale selon le statut EGFR
| Erlotinib | Placebo | RRI | IC à 95 % | Valeur p | |||
| Survie – test de Mantel-Haenzel stratifié (données originales) | 0,73 | (0,61-0,86) | < 0,001a | ||||
| Survie – test de Mantel-Haenzel stratifié (données actualisées) | 0,74 | (0,61-0,89) | 0,001a | ||||
| Survie | N | Médiane | N | Médiane | |||
| Statut EGFR positif (données originales) | 78 | 10,7 mois | 49 | 3,8 mois | 0,65 | (0,43-0,97) | 0,033b |
| Statut EGFR positif (données actualisées) | 117 | 8,6 mois | 68 | 3,7 mois | 0,68 | (0,49-0,94) | 0,020b |
| Statut EGFR négatif (données originales) | 74 | 5,2 mois | 37 | 7,5 mois | 1,01 | (0,65-1,57) | 0,958b |
| Statut EGFR négatif (données actualisées) | 93 | 5,0 mois | 48 | 5,4 mois | 0,93 | (0,63-1,36) | 0,696b |
| Statut EGFR inconnu (données originales) | 336 | 6,0 mois | 157 | 5,1 mois | 0,76 | (0,61-0,93) | 0,008b |
| Statut EGFR inconnu (données actualisées) | 278 | 6,3 mois | 127 | 5,5 mois | 0,77 | (0,61-0,98) | 0,031b |
a Test de Mantel-Haenzel stratifié (bilatéral), ajusté en fonction des facteurs de stratification et du statut EGFR b Test de Mantel-Haenzel univarié (bilatéral), non corrigé pour les comparaisons multiples
Tableau 7 : Étude BR.21 – Survie sans progression (SSP) selon le statut EGFR
| Erlotinib | Placebo | RRI | IC à 95 % | Valeur p | |||
| SSP – test de Mantel-Haenzel stratifié (données originales) | 0,59 | (0,50-0,70) | < 0,001a | ||||
| SSP – test de Mantel-Haenzel stratifié (données actualisées) | 0,61 | (0,51-0,74) | < 0,001a | ||||
| SSP | N | Médiane | N | Médiane | |||
| Statut EGFR positif (données originales) | 78 | 16,1 semaines | 49 | 7,9 semaines | 0,49 | (0,33-0,72) | < 0,001b |
| Statut EGFR positif (données actualisées) | 117 | 16,0 semaines | 68 | 7,9 semaines | 0,49 | (0,35-0,68) | < 0,001b |
| Statut EGFR négatif (données originales) | 74 | 8,1 semaines | 37 | 8,1 semaines | 0,91 | (0,59-1,39) | 0,657 b |
| Statut EGFR négatif (données actualisées) | 93 | 8,1 semaines | 48 | 7,9 semaines | 0,80 | (0,55-1,16) | 0,226b |
| Statut EGFR inconnu (données originales) | 336 | 9,7 semaines | 157 | 7,9 semaines | 0,56 | (0,46-0,70) | < 0,001b |
| Statut EGFR inconnu (données actualisées) | 278 | 9,7 semaines | 127 | 8,0 semaines | 0,60 | (0,47-0,75) | < 0,001b |
a Test de Mantel-Haenzel stratifié (bilatéral), ajusté en fonction des facteurs de stratification et du statut EGFR b Test de Mantel-Haenzel univarié (bilatéral), non corrigé pour les comparaisons multiples
Tableau 8 : Étude BR.21 – Réponse tumorale selon le statut EGFR
| Erlotinib | Placebo | Valeur p | |||
| Réponse tumorale (RC + RP) (1) | N | Taux de réponse | N | Taux de réponse | |
| Statut EGFR positif (données originales) | 69 | 11,6 % | 39 | 0,0 % | 0,049b |
| Statut EGFR positif (données actualisées) | 106 | 11,3 % | 55 | 0,0 % | 0,009b |
| Statut EGFR négatif (données originales) | 62 | 3,2 % | 33 | 3,0 % | 1,000b |
| Statut EGFR négatif (données actualisées) | 80 | 3,8 % | 44 | 2,3 % | 1,000b |
| Statut EGFR inconnu (données originales) | 296 | 9,5 % | 139 | 0,7 % | 0,001b |
| Statut EGFR inconnu (données actualisées) | 241 | 9,5 % | 112 | 0,9 % | 0,002b |
b Test exact de Fisher (bilatéral), non corrigé pour les comparaisons multiples
Une analyse exploratoire a révélé que la positivité EGFR semble être un facteur prédictif de gain en survie parmi le sous-groupe de patients sans antécédents de tabagisme. Le bénéfice en survie était substantiel chez les patients qui n’avaient jamais fumé et dont la tumeur exprimait l’EGFR (N = 26; RRI = 0,28; IC à 95 % : 0,13-0,61).
Des réponses tumorales ont été observées dans les trois sous-groupes stratifiés en fonction du statut EGFR. Le taux de réponse était de 11,3 % chez les sujets ayant une tumeur EGFR- positive, de 9,5 % chez les sujets de statut EGFR inconnu et de 3,8 % chez les sujets ayant une tumeur EGFR-négative. Dans le groupe sous placebo, les taux respectifs de réponse tumorale étaient de 0 %, 0,9 % et 2,3 %. Il faut noter qu’une évaluation centralisée a été effectuée chez les 330 premiers sujets randomisés de l’étude BR.21 et que les 401 sujets inscrits par la suite ont été évalués uniquement par les investigateurs. Il est donc impossible d’écarter la possibilité d’un biais introduit par l’investigateur.
On a constaté une prolongation de la survie sans progression dans le sous-groupe EGFR-positif (SSP médiane : 16 semaines avec l’erlotinib, 7,9 semaines avec le placebo; RRI = 0,49; IC à 95 % : 0,35- 0,68) et le sous-groupe de statut EGFR inconnu (SSP médiane : 9,7 semaines avec l ’ erlotinib, 8,0 semaines avec le placebo; RRI = 0,60; IC à 95 % : 0,47-0,75). Cependant, le bénéfice n’était pas évident lorsque la tumeur n’exprimait pas l’EGFR (SSP médiane : 8,1 semaines avec l’erlotinib, 7,9 semaines avec le placebo; RRI = 0,80; IC à 95 % : 0,55- 1,16).
Traitement d'entretien :
L’efficacité et l’innocuité de l’erlotinib comme traitement d’entretien de première intention pour le CPNPC ont été étudiés en évidence dans le cadre d’une étude randomisée à double insu, contrôlée par placebo (BO18192)7. Cette étude regroupait 889 patients atteints d’un CPNPC localement avancé ou métastatique et dont l’état n’avait pas évolué (réponse complète, réponse partielle ou stabilisation de la maladie documentées) pendant quatre cycles de chimiothérapie incluant deux agents, dont un à base de sels de platine. Une évaluation de l’étendue tumorale (selon les critères RECIST) devait avoir lieu dans les deux semaines précédant l’instauration du traitement par l’erlotinib ou l’administration du placebo. Les patients ont été répartis de façon aléatoire pour recevoir de l’erlotinib à 150 mg ou un placebo (par voie orale une fois par jour) selon un rapport de 1:1. Le principal critère d’évaluation de l’étude était la survie sans progression (SSP) chez la totalité des patients déterminé par immunohistochimie était positif6.
Les caractéristiques démographiques et pathologiques initiales de la population de l’étude étaient bien équilibrées entre les deux groupes de traitement. Ont été exclus de l’étude les patients qui présentaient un indice fonctionnel ECOG supérieur à 1, ainsi que les patients présentant des affections hépatiques ou rénales concomitantes notables.
- i) Résultats de l’analyse selon l’intention de traiter (sujets retenus au départ) : L’analyse de la SSP chez la totalité des patients (n = 889) a révélé un RRI de 0,71 (IC à 95 % : 0,62- 0,82) (p < 0,0001) dans le groupe recevant de l’erlotinib par rapport au groupe sous placebo. La médiane de survie sans progression était de 12,3 semaines avec l’erlotinib, comparativement à 11,1 semaines avec le placebo.
Pour la survie globale, critère d’évaluation secondaire, le RRI était de 0,81 (IC à 95 % : 0,70- 0,95) (p = 0,0088). La médiane de survie globale était de 12,0 mois avec l’erlotinib, comparativement à 11,0 mois avec le placebo.
Cela dit, le bienfait le plus important a été observé dans une analyse exploratoire prédéfinie menée chez des patients porteurs de mutations activatrices de l’EGFR (n = 49). L’analyse a en effet montré un bienfait substantiel concernant la SSP (RRI = 0,10; IC à 95 % : 0,04 à 0,25; p < 0,0001), la SSP médiane étant de 13,0 mois dans le groupe placebo et de 44,6 mois dans le groupe sous TARCEVA; le RRI de la survie globale était de 0,83 (IC à 95 % : 0,34 à 2,02). Soixante-sept pour cent des patients sous placebo du sous-groupe porteur de mutations de l’EGFR ont reçu un traitement de deuxième intention ou d’intention ultérieure avec un ITK de l’EGFR.
Figure 6 : Courbe Kaplan-Meier de survie sans progression chez les patients porteurs de mutations activatrices de l’EGFR
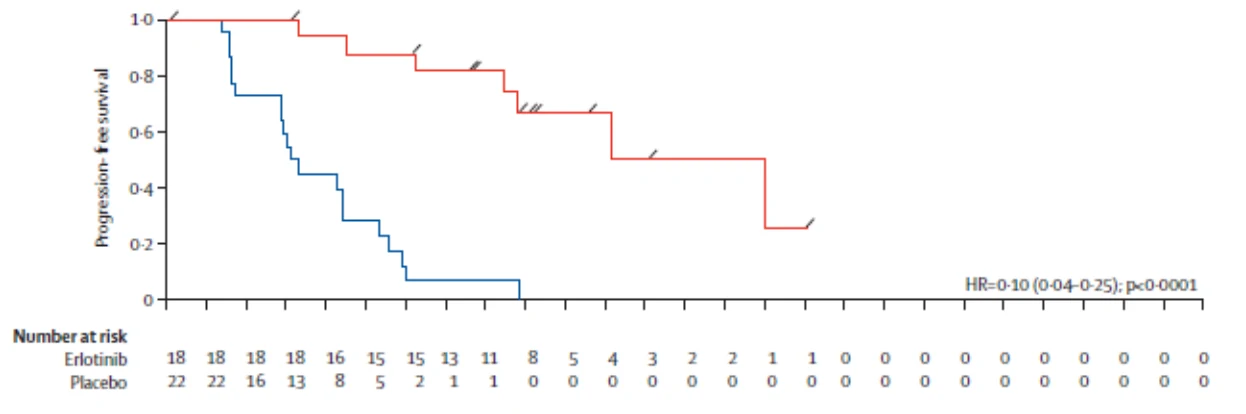
L’étude BO25460 (IUNO) a été menée auprès de 643 patients atteints de CPNPC avancé dont les tumeurs n’étaient pas porteuses de mutation activatrice de l’EGFR (délétion à l’exon 19 ou mutation L858R à l’exon
- 21)
et dont la maladie n’avait pas progressé après quatre cycles de chimiothérapie à base de sels de platine. L’objectif de l’étude était de comparer la survie globale associée au traitement d’entretien par Erlotinib avec celle obtenue avec erlotinib administré lors de la progression de la maladie. L’étude n’a pas satisfait son critère d’évaluation principal. La SG associée à Erlotinib en traitement d’entretien n’était pas supérieure à celle obtenue avec Erlotinib comme traitement de deuxième intention chez les patients dont la tumeur n’était pas porteuse de mutation activatrice de l’EGFR (RRI = 1,02; IC à 95 % : 0,85 à 1,22; p = 0,82). Sur le plan de la SSP, critère d’évaluation secondaire, on n’a montré aucune différence cliniquement pertinente entre erlotinib et le placebo comme traitement d’entretien (RRI = 0,94; IC à 95 % : 0,80 à 1,11; p = 0,048). À partir des données issues de l’étude BO25460 (IUNO), il n’est pas recommandé d’utiliser erlotinib comme traitement d’entretien chez les patients non porteurs de mutation activatrice de l’EGFR.
Traitement de première intention pour les patients présentant des cellules porteuses de mutations de l’EGFR :
Paramètres démographiques et plan de l’étude
L’efficacité de l’erlotinib comme traitement de première intention pour le CPNPC chez des patients présentant des cellules porteuses de mutations de l’EGFR a été mise en évidence dans le cadre d’une étude de phase III randomisée et ouverte (EURTAC). Cette étude regroupait des patients de race blanche atteints d’un CPNPC localement avancé (stade IIIb) ou métastatique (stade IV) n’ayant reçu antérieurement ni chimiothérapie ni traitement antitumoral systémique pour leur maladie avancée et présentant des mutations dans la tyrosine kinase de l’EGFR, c’est-à-dire du récepteur du facteur de croissance épidermique (mutations par délétion à l’exon 19 ou mutation ponctuelle L858R à l’exon 21).
Les patients présentant des mutations de l’EGFR confirmées ont été randomisés selon un rapport de 1:1 pour recevoir soit l’erlotinib à raison de 150 mg par jour jusqu’à une progression, soit un maximum de 4 cycles de bichimiothérapie à base de sels de platine (cisplatine plus gemcitabine, cisplatine plus docétaxel, carboplatine plus gemcitabine, ou carboplatine plus docétaxel). La randomisation a été stratifiée en fonction de l’indice fonctionnel ECOG (de 0, 1 ou 2) et du type de mutation de l’EGFR (mutations par délétion à l’exon 19 ou mutation ponctuelle L858R à l’exon 21).
Le tableau 9 résume les caractéristiques démographiques et pathologiques de la population de l’étude.
Tableau 9 : Caractéristiques démographiques et pathologiques de la population de l’étude (EURTAC)
| Erlotinib (N = 77) | Chimiothérapie (N = 76) | |
| Caractéristiques | N (%) | N (%) |
| Sexe | ||
| Féminin | 52 (68 %) | 60 (79 %) |
| Masculin | 25 (32 %) | 16 (21 %) |
| Âge | ||
| < 65 ans | 38 (49 %) | 39 (51 %) |
| ≥ 65 ans | 39 (51 %) | 37 (49 %) |
| Race | ||
| Blanche | 77 (100 %) | 76 (100 %) |
| Poids (kg) (kg) | ||
| Moyenne | 68,40 | 64,66 |
| Médiane | 65,00 | 62,00 |
| Min-Max | 42,0-119,0 | 49,0-102,0 |
| Tabagisme n (%) n (%) | ||
| Fumeur | 3 (4 %) | 10 (13 %) |
| Jamais fumé | 54 (70 %) | 56 (74 %) |
| Ancien fumeur | 20 (26 %) | 10 (13 %) |
| Indice fonctionnel (ECOG) | ||
| 0 | 23 (30 %) | 26 (34 %) |
| 1 | 44 (57 %) | 41 (54 %) |
| 2 | 10 (13 %) | 9 (12 %) |
| Lieu et nature de la mutation | ||
| Délétion à l’exon 19 | 49 (64 %) | 48 (63 %) |
| Mutation à l’exon 21 | 28 (36 %) | 28 (37 %) |
| Type histologique | ||
| Carcinome squameux | 1 (1 %) | 0 |
| Adénocarcinome | 73 (95 %) | 67 (88 %) |
| Carcinome à grandes cellules | 3 (4 %) | 1 (1 %) |
| Carcinome bronchioloalvéolaire | 0 | 2 (3 %) |
| Autre | 0 | 6 (8 %) |
| Stade du CPNPC au départ | ||
| N3 non admissible à une radiothérapie thoracique | 1 (1 %) | 0 |
| Stade IIIb (avec épanchement pleural) | 6 (8 %) | 5 (7 %) |
| Stade IV (métastatique) | 69 (91 %) | 71 (93 %) |
| Traitements antérieurs pour le CPNPC | ||
| Intervention chirurgicale | 15 (19 %) | 17 (22 %) |
| Radiothérapie | 19 (25 %) | 12 (16 %) |
| Chimiothérapie antérieure | ||
| Composés de platine | 7 (9 %) | 2 (3 %) |
| Antinéoplasiques | 5 (7 %) | 1 (1 %) |
| Antimétabolites | 2 (3 %) | 0 |
| Taxanes | 1 (1 %) | 0 |
Résultats
Le critère d’évaluation principal, soit la survie sans progression (SSP), a été mesuré au moment préétabli de l’analyse intermédiaire (n = 153, risque relatif [RR] = 0,42; IC à 95 % : 0,27-0,64; p < 0,0001 pour le groupe recevant de l’erlotinib [n = 77] par rapport au groupe recevant une chimiothérapie [n = 76]) (tableau 10, figure 7). On a observé une diminution de 58 % dans le risque de progression de la maladie ou de décès. Dans les groupes recevant de l’erlotinib et une chimiothérapie, la SSP médiane a été respectivement de 9,4 et 5,2 mois et le taux de réponse objectif, de 54,5 % et de 10,5 %. Lors de l’analyse intermédiaire, la durée médiane du suivi a été de 14,3 mois dans le groupe recevant de l’erlotinib et de 10,7 mois dans le groupe recevant une chimiothérapie. Une analyse de sensibilité de la SSP a été effectuée en confiant à un tiers la tâche de passer en revue de façon rétrospective les examens par imagerie : la SSP médiane a été de 10,4 mois dans le groupe recevant de l’erlotinib, comparativement à 5,4 mois dans le groupe recevant une chimiothérapie (RR = 0.47, IC à 95 % : 0,27-0,78; p = 0,003). Le nombre de patients inclus dans l’évaluation de la SSP par l’investigateur était de 129, alors que le comité d’examen indépendant a évalué 107 patients. Le taux de concordance global entre la SSP obtenue par l’investigateur et celle obtenue par le comité indépendant était de 70 %. L’étude était conçue pour mesurer la SSP mais non la survie globale (SG). Les données sur la SG étaient inadéquates (35 %) au moment de l’analyse intermédiaire (RR = 0,80; IC à 95 % : 0,47 à 1,37, p = 0,4170), (taux de mortalité de 35,1 % et de 35,5 % dans les groupes recevant de l’erlotinib et une chimiothérapie, respectivement).
Lors d’une analyse exploratoire de mise à jour, 111 incidents modifiant la SSP avaient été observés et la SSP médiane était de 9,7 mois dans le groupe recevant de l’erlotinib, comparativement à 5,2 mois dans le groupe recevant une chimiothérapie (RR 0,37; [IC à 95 % : 0,25 à 0,54]). Les données sur la survie globale étaient encore inadéquates lors de l’analyse exploratoire de mise à jour; 69 patients (40 %) étaient décédés à ce stade (31 dans le groupe recevant chimiothérapie et 38 dans le groupe recevant de l’erlotinib). La SG médiane a été de 19,5 mois dans le groupe recevant une chimiothérapie et de 19,3 mois dans le groupe recevant de l’erlotinib (RR = 1,04, IC à 95 % : 0,65 à 1,68; p = 0,8702).
Si l’on tient compte des données sur la survie globale, il est important de retenir le taux élevé de chevauchement dans le groupe recevant une chimiothérapie (77 %, n = 67 patients) et le fait que 76 % des patients du groupe recevant une chimiothérapie (n = 66 patients) ont reçu un inhibiteur de la tyrosine kinase (surtout l’erlotinib) comme traitement post-progression.
Tableau 10 : Analyse principale (totalité des patients) : Survie, survie sans progression, taux de réponse objective chez les patients présentant des mutations de l’EGFR (résultats de l’étude EURTAC)
| Erlotinib | Bichimio- thérapie à base de sels de platine | Risque relatif | IC à 95 % | Valeur p** | |
Médiane de survie sans progression (évaluée par l’investigateur) | 9,4 mois | 5,2 mois | 0,42 | 0,27-0,64 | <0,0001 |
Médiane de survie sans progression (évaluée par un comité indépendant) | 10,4 mois | 5,4 mois | 0,47 | 0,27-0,78 | p = 0,003 |
| Taux de réponse objective | 54,5 % | 10,5 % | -- | 30,2-57,9 | <0,0001 |
| Survie globale* | 22,9 mois | 18,8 mois | 0,80 | 0,47-1,37 | p = 0,4170 |
* d’après l’analyse intermédiaire (mortalité de 35 %); le suivi de la survie globale se poursuit
** valeurs p non corrigées pour les analyses multiples.
Figure 7 Courbe Kaplan-Meier de survie sans progression (totalité des patients) 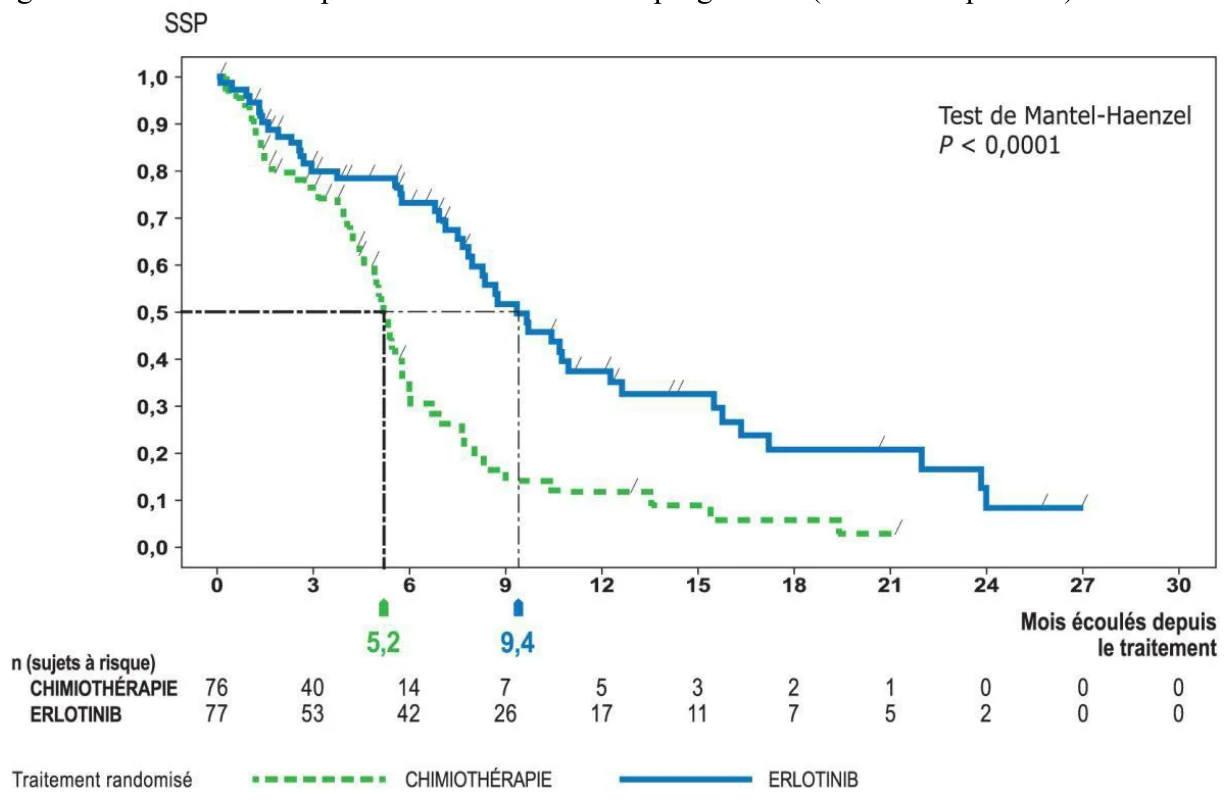
Association erlotinib-chimiothérapie dans le CPNPC
Selon les résultats de deux essais de phase III randomisés, multicentriques et contrôlés par placebo, réalisés chez des patients porteurs d’un CPNPC localement avancé ou métastatique n’ayant jamais reçu de chimiothérapie, l’administration d’erlotinib en concomitance avec une chimiothérapie contenant deux sels de platine n’apporte aucun avantage clinique2,3.
PHARMACOLOGIE DÉTAILLÉE
Cette section est sans objet puisque les données issues des études animales sont incluses uniquement lorsque les études effectuées chez l’humain font défaut ou sont insuffisantes. La pharmacologie clinique est présentée sous la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
Toxicité chronique
Les études de toxicité à long terme chez les mammifères ont mis en valeur l’indice thérapeutique étroit de l’erlotinib. La concentration plasmatique à la dose sans effet indésirable au cours de l’étude de 12 mois chez le chien était de 2,4 mcg/mL, ne dépassant que légèrement la concentration thérapeutique chez l’humain. Quand la concentration plasmatique chez le chien beagle a atteint environ le double de la concentration thérapeutique chez l’humain, des effets toxiques intolérables et graves sont survenus, ce qui a forcé l’arrêt de l’étude au jour 12.
Les effets d’une administration prolongée observés chez au moins une espèce animale ou lors d’une étude touchaient notamment la cornée (atrophie, ulcération), la peau (dégénérescence et inflammation folliculaires, érythème et alopécie), les ovaires (atrophie), le foie (nécrose), les reins (nécrose papillaire et dilatation tubulaire) et l’appareil digestif (retard de la vidange gastrique et diarrhée). La numération érythrocytaire, l’hématocrite et l’hémoglobine ont diminué, tandis que les réticulocytes ont augmenté. Les leucocytes, principalement les neutrophiles, ont augmenté. On a relevé des hausses des taux d’ALT, d’AST et de bilirubine reliées au traitement.
Les études in vitro sur l’erlotinib indiquant une inhibition des canaux hERG et un effet sur les fibres de Purkinje du lapin n’étaient pas concluantes à cause de la piètre solubilité de l’erlotinib. Des données suggèrent un allongement de l’intervalle QT/QTc chez la chienne avec des taux plasmatiques dans les limites de la gamme thérapeutique chez l’humain.
Études de carcinogénicité
Aucune étude animale à long terme n’a été réalisée en vue d’évaluer le pouvoir cancérogène de l ’ erlotinib.
Études de mutagénicité
L’erlotinib n’était ni mutagène ni clastogène au cours d’une série d’études de toxicologie génétique comprenant le test bactérien d’Ames in vitro, le dosage in vitro de cellules d’ovaire de hamster chinois (CHO)/hypoxanthine-guanine-phosphoribosyltransférase (HGPRT), le dosage cryogénique in vitro des lymphocytes périphériques humains et le dosage in vivo des micronoyaux murins.
Bien que les études de génotoxicité soient limitées par la solubilité de l’erlotinib, l’erlotinib n’a pas provoqué de micronoyaux dans les érythrocytes polychromatiques de la moelle épinière de souris mâles et femelles, jusqu’à une concentration de 24 mcg/mL.
Fertilité, reproduction et toxicité développementale
Les données issues des études de toxicité sur la reproduction menées chez le rat et le lapin indiquent une embryotoxicité après l’administration d’erlotinib à des doses voisines de la dose maximale tolérée ou à des doses qui ont été toxiques pour la mère, mais n’ont révélé aucun signe d’altération de la fécondité, de potentiel tératogène ni d’anomalies du développement physique ou comportemental prénatal et postnatal. Durant ces études, des signes de toxicité maternelle sont survenus chez la rate et la lapine à des taux d’exposition plasmatique semblables à ceux obtenus chez l’humain après l’administration d’une dose de 150 mg d’erlotinib.
RÉFÉRENCES
- 1. Shepherd FA, Pereira J, Ciuleanu TE, Tan EH, Hirsh V, Thongprasert S et al. A randomized placebo-controlled trial of erlotinib in patients with advanced non-small cell lung cancer (NSCLC) following failure of 1st line or 2nd line chemotherapy. Groupe des essais cliniques de l’Institut national du cancer du Canada. N Engl J Med. 14 juillet 2005;353(2):123-32.
- 2.
Herbst RS, Prager D, Hermann R et al. TRIBUTE: A phase III trial of erlotinib HCl
(OSI-774) combined with carboplatin and paclitaxel (CP) chemotherapy in advanced non-small lung cancer. J Clin Oncol 2005;23(25):5892-9.
- 3. Gatzemeier U et al. Results of a phase III trial of erlotinib (OSI-774) combined with cisplatin and gemcitabine (GC) chemotherapy in advanced non-small cell lung cancer (NSCLC). J Clin Oncol. 20 avril 2007;25(12):1545-52.
- 4.
Papadopolous R, Chasapi V et Bachariou A. Trichomegaly Induced by Erlotinib. Orbit
2008;27:329-30.
- 5. Huang Yi-Sheng, An She-Juan, Chen Zhi-Hong et Wu Yi-Long. Three cases of severe hepatic impairment caused by erlotinib. British Journal of Clinical Pharmacology. 2009; 68(3):464-7.
- 6. Cappuzzo F et al. Erlotinib as maintenance treatment in advanced non-small-cell lung cancer: a multicentre, randomised, placebo-controlled phase 3 study. Lancet. Juin 2010;11(6):521-9.
- 7. Coudert et al. Survival benefit with erlotinib maintenance therapy in patients with advanced non-small-cell lung cancer (NSCLC) according to response to first line chemotherapy. Ann Oncol doi: 10.1093/annonc/mdr125 . 24 mai 2011.4
- 8.
Rosell et al. Erlotinib versus standard chemotherapy as first-line treatment for European patients with advanced EGFR mutation-positive non-small-cell lung cancer (EURTAC): a multicentre, open-label, randomised phase 3 trial. Lancet Oncol. Février 2012; 13(3):239-
46.
- 9. Monographie de PrTARCEVA® (erlotinib sous forme de chlorhydrate d’erlotinib) en comprimés à 25, 100 et 150 mg. Hoffmann-La Roche Limitée, date de révision : 04 septembre 2018.