


Monographie de produit - Apo-Felodipine
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ..................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................................... 4
1 INDICATIONS .................................................................................................................. 4
1.1 Enfants ......................................................................................................................4
2 CONTRE-INDICATIONS .................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 4
4.1 Considérations posologiques ....................................................................................4
4.2 Dose recommandée et modification posologique ....................................................4
4.4 Administration ..........................................................................................................5
4.5 Dose oubliée .............................................................................................................5
5 SURDOSAGE ............................................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .............................. 6
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................. 7
7.1 Populations particulières ..........................................................................................9
7.1.1 Femmes enceintes ....................................................................................................9
7.1.2 Allaitement ................................................................................................................9
7.1.3 Enfants ......................................................................................................................9
7.1.4 Personnes âgées ........................................................................................................9
8 EFFETS INDÉSIRABLES ................................................................................................................. 9
8.1 Aperçu des effets indésirables ..................................................................................9
8.2 Effets indésirables observés dans les essais cliniques ...............................................9
8.3 Effets indésirables peu courants observés au cours des essais cliniques ...............11
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ............................................................................................12
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................................... 12
9.1 Interactions médicamenteuses graves ....................................................................12
9.2 Aperçu des interactions médicamenteuses ............................................................12
9.3 Interactions médicament-comportement ..............................................................13
9.4 Interactions médicament-médicament ...................................................................13
9.5 Interactions médicament-aliment...........................................................................17
9.6 Interactions médicament-plante médicinale ..........................................................18
9.7 Interactions médicament-tests de laboratoire .......................................................18
10 PHARMACOLOGIE CLINIQUE ..................................................................................................... 18
10.1 Mode d’action .........................................................................................................18
10.2 Pharmacodynamie ..................................................................................................18
10.3 Pharmacocinétique .................................................................................................20
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................................ 22
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................................... 23
- 13. RENSEIGNEMENTS PHARMACEUTIQUES .................................................................................... 23
- 14.
ESSAIS CLINIQUES ..................................................................................................................... 23
14.2 Études de biodisponibilité comparatives ................................................................23
- 15. MICROBIOLOGIE ....................................................................................................................... 25
- 16. TOXICOLOGIE NON CLINIQUE .................................................................................................... 25
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................................... 38
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................................... 39
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
APO-FELODIPINE (félodipine) est indiqué pour :
- le traitement de l’hypertension artérielle essentielle légère ou modérée.
Il a été démontré que l’administration concomitante de la félodipine et d’un diurétique thiazidique ou d’un bêta-bloquant est possible et qu’elle produit un effet antihypertensif additif. L’innocuité et l’efficacité de la félodipine en concomitance avec d’autres antihypertenseurs n’ont pas été établies.
1.1 Enfants
Enfants (18 ans ou moins) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
APO-FELODIPINE est contre-indiqué :
- chez les patients ayant une hypersensibilité connue à la félodipine ou à tout autre constituant de APO-FELODIPINE;
- chez les patients ayant une hypersensibilité connue aux autres dihydropyridines;
- chez les femmes aptes à procréer, les femmes enceintes et celles qui allaitent. Des malformations fœtales et des effets indésirables sur la gestation chez les animaux ont été signalés.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Dans des études cliniques, les doses de plus de 10 mg par jour ont entraîné une réponse accrue de la tension artérielle, mais aussi une augmentation disproportionnellement élevée de la fréquence de l’œdème périphérique et d’autres manifestations indésirables vasodilatatrices.
4.2 Dose recommandée et modification posologique
La posologie initiale habituelle recommandée est de 5 mg une fois par jour. La posologie doit être adaptée selon la réponse du patient. Les modifications posologiques seront apportées, au besoin, à des intervalles d’au moins deux semaines. La posologie d’entretien se situe entre 2,5 et 10 mg une fois par jour.
Emploi chez les personnes âgées
Les patients âgés de plus de 65 ans peuvent présenter des concentrations plasmatiques élevées de félodipine. Une dose initiale maximale de 2,5 mg une fois par jour est recommandée chez ces patients. Ne pas dépasser 10 mg par jour chez ces personnes (voir 7.1.4 MISES EN GARDE ET
PRÉCAUTIONS, Populations particulières, Personnes âgées).
Emploi chez les enfants
APO-FELODIPINE n’est pas recommandé chez les enfants (voir 7.1.3 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Emploi chez les personnes atteintes d’insuffisance hépatique
Les patients atteints d’insuffisance hépatique peuvent présenter des concentrations plasmatiques élevées de félodipine. Une dose initiale maximale de 2,5 mg une fois par jour est recommandée chez ces patients. Ne pas dépasser 10 mg par jour chez ces personnes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Emploi chez les personnes atteintes d’insuffisance rénale
En règle générale, il n’est pas nécessaire de modifier la posologie recommandée chez les patients atteints d’insuffisance rénale.
4.4 Administration
Les comprimés APO-FELODIPINE doivent être avalés entiers, sans les écraser ou les croquer. On ne doit pas les prendre avec un repas à haute teneur en glucides ou en lipides (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations et états pathologiques particuliers).
4.5 Dose oubliée
Le patient qui oublie une dose de APO-FELODIPINE et s’en souvient dans les 12 heures doit prendre la dose habituelle dès que possible. Il doit revenir ensuite à l’horaire habituel. Le patient qui s’en souvient plus de 12 heures plus tard ne doit pas prendre la dose oubliée, mais prendre la dose suivante à temps.
Il ne faut jamais prendre une double dose de APO-FELODIPINE pour compenser l’oubli d’un comprimé.
5 SURDOSAGE
Symptômes
Le surdosage peut causer une vasodilatation périphérique excessive accompagnée d’une hypotension marquée et possiblement de bradycardie.
Traitement
Advenant un cas connu de surdosage du charbon activé peut être administré. En présence d’une hypotension grave, un traitement symptomatique doit être instauré. Le patient doit être allongé en décubitus dorsal, les jambes élevées. On peut aussi recourir à l’administration de liquides par voie intraveineuse pour traiter l’hypotension. Le volume plasmatique peut être
augmenté par perfusion d’une solution de remplissage vasculaire. En présence de bradycardie, une dose de 0,5 à 1 mg d’atropine doit être administrée par voie intraveineuse. Des médicaments sympathomimétiques à effet prédominant sur les récepteurs adrénergiques α1 peuvent être administrés si les mesures susmentionnées sont jugées insuffisantes. L’utilité de l’hémodialyse pour éliminer la félodipine de la circulation sanguine n’a pas été établie.
Pour obtenir l’information la plus récente sur le traitement d’un surdosage présumé, communiquez avec le centre antipoison de votre région ou composez le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Forme posologique / | ||
| Voie d’administration | concentration / | Ingrédients non médicinaux |
| composition | ||
| orale | Comprimé à libération prolongée, 2,5 mg, 5 mg, 10 mg de félodipine | alcool polyvinylique, dioxyde de silicium colloïdal, dioxyde de titane, hypromellose, lactose anhydre, oxyde de fer rouge (comprimés de 5 mg et 10 mg), oxyde de fer jaune (comprimés de 2,5 mg et 5 mg), polyéthylène glycol, stéarate de magnésium et talc. |
APO-FELODIPINE est disponible dans les teneurs suivantes :
APO-FELODIPINE, comprimé à 2,5 mg : comprimé jaune, rond, biconvexe, pelliculé et gravé « FEL » sur « 2,5 » sur un côté et « APO » sur l’autre. Offert en bouteilles de 100 comprimés.
APO-FELODIPINE, comprimé à 5 mg : comprimé rose, rond, biconvexe, pelliculé et gravé « FEL » sur « 5 » sur un côté et « APO » sur l’autre. Offert en bouteilles de 100 comprimés.
APO-FELODIPINE, comprimé à 10 mg : comprimé rouge, rond, biconvexe, pelliculé et gravé « FEL » sur « 10 » sur un côté et « APO » sur l’autre. Offert en bouteilles de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Insuffisance cardiaque congestive
L’innocuité et l’efficacité de la félodipine chez les patients atteints d’insuffisance cardiaque n’ont pas été établies. Il convient donc d’utiliser APO-FELODIPINE avec prudence chez les patients hypertendus présentant une fonction ventriculaire compromise, particulièrement lorsqu’il est administré en association avec un bêta-bloquant. Des études à court terme sur l’hémodynamique menées chez un petit groupe de patients atteints d’insuffisance cardiaque de classe II et III selon la New York Heart Association n’ont pas révélé d’effets inotropes négatifs avec la félodipine.
Hypotension, ischémie myocardique
La félodipine peut, à l’occasion, provoquer une hypotension symptomatique, mais rarement une syncope. Elle peut mener à une tachycardie réflexe entraînant possiblement une ischémie myocardique, surtout chez les patients atteints de coronaropathie obstructive grave. Une surveillance étroite de la tension artérielle est recommandée au cours de l’administration initiale et de la détermination de la dose de félodipine.
Il faut veiller à éviter l’hypotension, surtout chez les patients qui ont des antécédents d’insuffisance vasculaire cérébrale et chez ceux qui prennent des médicaments dont l’effet hypotensif est connu.
Interruption du traitement par bêta-bloquants
APO-FELODIPINE n’offre aucune protection contre les risques associés à l’arrêt brusque d’un traitement par bêta-bloquant. Tout arrêt d’un tel traitement doit se faire progressivement, par une réduction graduelle de la dose du bêta-bloquant.
Obstacle à l’éjection du ventricule gauche
APO-FELODIPINE doit être utilisé avec prudence en présence d’obstacle à l’éjection du ventricule gauche.
Œdème périphérique
Un œdème périphérique léger ou modéré a été la manifestation indésirable signalée le plus souvent dans les essais cliniques. La fréquence d’œdème périphérique était reliée à la dose et variait d’environ 10 % chez les patients de moins de 50 ans recevant 5 mg par jour à environ 30 % chez ceux de plus de 60 ans recevant 20 mg par jour. Cet effet indésirable survient généralement 2 à 3 semaines après le début du traitement. Il faut bien différencier cet œdème périphérique des effets d’accroissement de la dysfonction ventriculaire gauche.
Risques de dépendance, de tolérance et (ou) d’abus
Le potentiel de la félodipine à provoquer une dépendance, une tolérance et/ou un usage abusif n’a pas été étudié..
Conduite de véhicules et utilisation de machines
APO-FELODIPINE peut provoquer de l’hypotension et des troubles visuels pouvant nuire à la conduite de véhicules ou à l’utilisation de machines. Il convient donc d’être prudent lors de la conduite d’un véhicule ou de l’utilisation de machines potentiellement dangereuses.
Gastro-intestinal
Hyperplasie gingivale
La félodipine peut causer une hyperplasie gingivale chez les patients atteints de gingivite ou de parodontite graves. Cependant, il est possible d’éviter ou de faire régresser ces changements par des mesures d’hygiène buccale et le débridement mécanique des dents. Dans de très rares cas, la félodipine a aussi causé une gingivite.
Hépatique/biliaire/pancréatique
Les patients atteints d’insuffisance hépatique peuvent présenter des concentrations plasmatiques élevées de félodipine et, par conséquent, requérir de plus faibles doses d’APO-FELODIPINE (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations et états pathologiques particuliers). Une étroite surveillance de la tension artérielle de ces patients est requise lors de l’administration initiale et après la modification posologique d’APO-FELODIPINE. Il ne faut pas dépasser une dose maximale de 10 mg par jour (voir 4.2 POSOLOGIE ET ADMINISTRATION, Dose recommandée et modification posologique).
Santé reproductive
APO-FELODIPINE est contre-indiqué chez les femmes en âge de procréer et pendant la grossesse (voir 2 CONTRE-INDICATIONS).
Sensibilité/résistance
Lactose
APO-FELODIPINE contient du lactose et ne devrait pas être administré aux patients présentant une intolérance au galactose ou une malabsorption du glucose-galactose héréditaires.
Peau
Lésions dermatologiques
Des vascularites leucocytoclasiques ainsi que d’autres manifestations dermatologiques, ont été observées. Celles-ci comprennent des éruptions cutanées et des bouffées vasomotrices. Il importe de diagnostiquer soigneusement et de surveiller étroitement tous les cas de lésions dermatologiques.
7.1 Populations particulières
7.1.1 Femmes enceintes
APO-FELODIPINE est contre-indiqué chez les femmes en âge de procréer et pendant la grossesse (voir 2 CONTRE-INDICATIONS).
Des malformations fœtales et des effets indésirables sur la gestation ont été observés chez les animaux. Voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement, pour obtenir de plus amples renseignements sur la tératologie chez les animaux.
7.1.2 Allaitement
APO-FELODIPINE est contre-indiqué pendant l’allaitement (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants (18 ans ou moins) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Les patients âgés de plus de 65 ans peuvent présenter des concentrations plasmatiques élevées de félodipine et, par conséquent, requérir de plus faibles doses d’APO-FELODIPINE (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations et états pathologiques particuliers). Une étroite surveillance de la tension artérielle de ces patients est requise lors de l’administration initiale et de la modification posologique d’APO-FELODIPINE. Il ne faut pas dépasser une dose maximale de 10 mg par jour (voir 4.2 POSOLOGIE ET ADMINISTRATION, Dose recommandée et modification posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable le plus souvent observé pendant les essais cliniques était l’œdème périphérique léger à modéré. L’incidence de cet effet était fonction de la dose.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Lors d’essais cliniques contrôlés, l’œdème périphérique et les céphalées ont été les
manifestations indésirables cliniques les plus couramment signalées par 861 patients atteints d’hypertension essentielle et traités une fois par jour avec 2,5 à 10 mg de félodipine en monothérapie.
Les manifestations indésirables signalées, sans égard à la cause, par 1,5 % ou plus des patients recevant des doses recommandées de 2,5 à 10 mg une fois par jour sont énumérées dans le tableau 2. Ces manifestations ont été signalées lors d’essais cliniques contrôlés menés auprès de patients randomisés à une dose fixe de la félodipine ou à une dose différente de la dose initiale de 2,5 mg ou 5 mg une fois par jour. Une dose de 20 mg une fois par jour a été évaluée dans certaines études cliniques. Même si l’effet antihypertensif de la félodipine est plus marqué à 20 mg une fois par jour, on observe une augmentation disproportionnée des manifestations indésirables, particulièrement celles associées aux effets vasodilatateurs (voir 4 POSOLOGIE ET ADMINISTRATION).
Tableau 2 Pourcentage de patients ayant des manifestations indésirables dans des essais contrôlés avec la félodipine (n = 861)* en monothérapie quelle que soit la cause (fréquence d’arrêt entre parenthèses)
Système organique
Manifestations
indésirables
Placebo
n = 334
2,5 mg n = 255
5 mg
n = 581
10 mg n = 408
Ensemble du corps
Œdème périphérique 3,3 (0,0) 2,0 (0,0) 8,8 (2,2) 17,4 (2,5)
Asthénie 3,3 (0,0) 3,9 (0,0) 3,3 (0,0) 2,2 (0,0)
Cardiovasculaire
Palpitations 2,4 (0,0) 0,4 (0,0) 1,4 (0,3) 2,5 (0,5)
Sensation de
chaleur/Rougeur
0,9 (0,3) 3,9 (0,0) 6,2 (0,9) 8,4 (1,2)
Gastro-intestinal
Nausées 1,5 (0,9) 1,2 (0,0) 1,7 (0,3) 1,0 (0,7)
Dyspepsie 1,2 (0,0) 3,9 (0,0) 0,7 (0,0) 0,5 (0,0)
Constipation 0,9 (0,0) 1,2 (0,0) 0,3 (0,0) 1,5 (0,2)
Neurologique
Céphalées 10,2 (0,9) 10,6 (0,4) 11,0 (1,7) 14,7 (2,0)
Étourdissements 2,7 (0,3) 2,7 (0,0) 3,6 (0,5) 3,7 (0,5)
Paresthésie 1,5 (0,3) 1,6 (0,0) 1,2 (0,0) 1,2 (0,2)
Respiratoire
Infection des voies
respiratoires
1,8 (0,0) 3,9 (0,0) 1,9 (0,0) 0,7 (0,0)
supérieures
Toux 0,3 (0,0) 0,8 (0,0) 1,2 (0,0) 1,7 (0,0)
Peau
Éruptions cutanées 0,9 (0,0) 2,0 (0,0) 0,2 (0,0) 0,2 (0,0)
*Certains patients ont reçu plus d’une concentration de la félodipine.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les manifestations indésirables signalées chez 0,5 % à 1,5 % au maximum des patients qui ont reçu la félodipine à la posologie recommandée de 2,5 à 10 mg, une fois par jour, dans tous les essais cliniques contrôlés ou après la mise en marché, sont indiquées ci-dessous. Ces manifestations sont énumérées en ordre décroissant de gravité dans chaque catégorie, quelle que soit la relation avec le traitement par la félodipine :
Manifestations générales : douleurs à la poitrine, œdème facial, maladie pseudo-grippale, fièvre;
Système cardiovasculaire : tachycardie, extrasystole, hypotension orthostatique, bradycardie;
Réactions dermatologiques : prurit, érythème polymorphe, érythème noueux, vascularite leucocytoclasique, urticaire, réactions de photosensibilité;
Tractus gastro-intestinal : douleurs abdominales, diarrhée, vomissements, sécheresse de la bouche, flatulence, régurgitation acide, hépatite cholestatique, hyperplasie gingivale, grossissement des glandes salivaires;
Troubles du métabolisme : ALT (SGPT) accru;
Appareil musculosquelettique : arthralgie, crampes musculaires, myalgie;
Système nerveux/psychiatrique : insomnie, dépression, troubles de l’anxiété, irritabilité, nervosité, somnolence, diminution de la libido, tremblements, confusion;
Appareil respiratoire : dyspnée, épistaxis;
Troubles des sens : troubles de la vue;
Appareil génito-urinaire : impuissance/dysfonction sexuelle, miction fréquente, miction impérieuse, dysurie, polyurie.
Les manifestations indésirables graves suivantes ont été signalées dans le cadre d’essais cliniques contrôlés et après la mise en marché (fréquence < 0,5 %) : infarctus du myocarde, hypotension, syncope, angine de poitrine, arythmie et anémie.
Des cas isolés d’œdème de Quincke ont été signalés. Cet œdème peut s’accompagner de difficultés respiratoires.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
On a observé une diminution statistiquement significative des valeurs de laboratoire suivantes : bilirubine, numération érythrocytaire, hémoglobine et urate. Une augmentation statistiquement significative de la vitesse de sédimentation des érythrocytes et de la numération des thrombocytes a été notée. Des cas isolés d’augmentation des enzymes hépatiques ont aussi été signalés. Aucun de ces changements n’était significatif sur le plan clinique.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Puissants inhibiteurs de l’isoenzyme CYP3A4 : L’utilisation d’APO-FELODIPINE avec de puissants inhibiteurs de l’isoenzyme CYP3A4, comme le kétoconazole, la clarithromycine et le ritonavir, peut entraîner une augmentation de la concentration plasmatique de félodipine et des événements indésirables graves à celle-ci. Il faut éviter la prise concomitante de ces médicaments.
9.2 Aperçu des interactions médicamenteuses
Comme avec tous les médicaments, la prudence s’impose lors du traitement des patients qui prennent plusieurs médicaments. Les bloqueurs des canaux calciques de type dihydropyridine sont biotransformés par le système cytochrome P450, et principalement par l’isoenzyme CYP3A4. L’administration concomitante de félodipine et d’autres médicaments qui empruntent la même voie de biotransformation peut entraîner un changement dans la biodisponibilité de la félodipine ou de ces médicaments. Lorsqu’on administre des médicaments métabolisés de la même façon, particulièrement ceux qui ont un index thérapeutique faible, il peut être nécessaire d’ajuster la dose quand on commence ou arrête l’administration concomitante de la félodipine afin de maintenir des concentrations sanguines thérapeutiques optimales, surtout chez les patients atteints d’insuffisance rénale et/ou hépatique.
Substrats des enzymes du cytochrome P450
Les médicaments connus comme des substrats du système cytochrome P450 comprennent les benzodiazépines, la flécaïnide, l’imipramine, le propafénone, la terfénadine et la théophylline (voir tableau 3).
Inhibiteurs enzymatiques du système cytochrome P450 : Les médicaments connus comme des inhibiteurs du système cytochrome P450 comprennent les antifongiques azolés (kétoconazole et itraconazole), la cimétidine, la cyclosporine, l’érythromycine, la quinidine et la warfarine. Il a été démontré que les inhibiteurs de l’enzyme 3A4 du système cytochrome P450 provoquaient une hausse des concentrations plasmatiques de félodipine (voir tableau 3).
Inducteurs de l’isoenzyme CYP3A4 : Il a été démontré que les inducteurs de l’enzyme 3A4 du
système cytochrome P450 provoquaient une baisse des concentrations plasmatiques de félodipine, entre autres Hypericum perforatum (millepertuis) (voir Interactions médicament-plante médicinale). Les médicaments connus comme des inducteurs de l’isoenzyme 3A4 du cytochrome P450 comprennent le phénobarbital, la phénytoïne et la rifampicine (voir Tableau 3).
Emploi concomitant de puissants inhibiteurs de l’isoenzyme CYP3A4
L’utilisation d’APO-FELODIPINE avec de puissants inhibiteurs de l’isoenzyme CYP3A4, comme le kétoconazole, la clarithromycine et le ritonavir, peut entraîner une augmentation de la concentration plasmatique de félodipine et des événements indésirables graves à celle-ci. Il faut éviter la prise concomitante de ces médicaments.
Lors d’une étude d’observation menée chez des patients âgés (> 65 ans), l’emploi concomitant de félodipine et de clarithromycine s’est traduit par un risque accru d’hospitalisation pour cause de lésion rénale aiguë comparativement à son emploi avec l’azithromycine; risque relatif approché [félodipine : 2,97 (IC à 95 %, 1,09 à 8,06)].
Autre traitement concomitant
Chez des sujets sains, on n’a observé aucune interaction d’importance clinique lorsque la félodipine était administrée en concomitance avec l’indométhacine ou la spironolactone.
9.3 Interactions médicament-comportement
L’interaction de la félodipine avec les risques comportementaux individuels (p. ex., tabagisme, consommation de cannabis ou d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les médicaments énumérés dans le Tableau 3 sont fondés sur des études ou des rapports de cas sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 – Interactions médicament-médicaments établies ou potentielles
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| Alcool | T | L’alcool provoque une vasodilatation. | L’alcool peut augmenter les effets hémodynamiques de la félodipine. |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| Inhibiteurs des récepteurs bêta adrénergiques (tels que le métoprolol) | EC | Une étude de pharmacocinétique sur l’association de la félodipine et du métoprolol n’a démontré aucun effet significatif sur les propriétés pharmacocinétiques de la félodipine. Cependant, l’ASC et la Cmax du métoprolol ont augmenté d’environ 31 % et 36 % respectivement. | Au cours d’essais cliniques contrôlés, les bêta- bloquants, dont le métoprolol, administrés en concomitance avec la félodipine, ont néanmoins été bien tolérés. |
Substrats des enzymes du cytochrome P450 : benzodiazépines, flécaïnide, imipramine, propafénone, terfénadine, théophylline | EC | Lorsqu’ils sont administrés en concomitance avec la félodipine, les substrats de l’enzyme 3A4 du cytochrome P450 peuvent agir comme des inhibiteurs du CYP3A4 et provoquer une hausse des concentrations plasmatiques de la félodipine. | Une modification de la dose et une surveillance peuvent s’avérer nécessaires. |
| Inhibiteurs des enzymes du cytochrome P450 : | |||
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| Cimétidine | EC | Des études sur la pharmacocinétique menées chez des volontaires sains ont révélé une augmentation d’environ 50 % de l’aire sous la courbe (ASC) des concentrations plasmatiques en fonction du temps, ainsi que de la Cmax de la félodipine administrée en concomitance avec la cimétidine. | Une interaction cliniquement significative est susceptible de se produire. Par conséquent, il est recommandé d’utiliser de faibles doses d’APO-FELODIPINE lorsqu’il est administré en concomitance avec la cimétidine. |
| Clarithromycine | EC | L’emploi concomitant de félodipine et de clarithromycine a été associé à un risque accru d’hospitalisation pour cause de lésion rénale aiguë chez des patients âgés (> 65 ans). | Il faut éviter l’emploi concomitant de clarithromycine et de félodipine. |
| Érythromycine | EC | Il a été observé qu’un traitement concomitant avec de l’érythromycine entraînait une augmentation des concentrations plasmatiques de félodipine. L’administration concomitante de félodipine en comprimés à libération prolongée et | On s’attend à ce qu’une interaction cliniquement significative puisse se produire. Par conséquent, il est recommandé d’utiliser de faibles doses d’APO-FELODIPINE lorsqu’il est administré en concomitance avec l’érythromycine. |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
d’érythromycine a entraîné une hausse d’environ 2,5-fois de l’ASC et de la Cmax et un allongement d’environ 2-fois de la demi-vie de la félodipine. | |||
Itraconazole Kétoconazole | EC | L’administration concomitante d’une autre préparation de félodipine à libération prolongée et d’itraconazole a entraîné une hausse d’environ 8-fois de l’ASC, une hausse de plus de 6-fois de la Cmax et un allongement de 2-fois de la demi-vie de la félodipine. | Il faut faire preuve de vigilance lorsqu’on administre des inhibiteurs du CYP3A4 en concomitance avec la félodipine et privilégier une approche prudente pour établir la posologie de la félodipine. |
Inducteurs de l’isoenzyme CYP3A4 : Phénytoïne, carbamazépine et phénobarbital | EC | Dans une étude sur la pharmacocinétique, les concentrations plasmatiques maximales de félodipine étaient nettement inférieures chez les patients épileptiques traités à long terme par des anticonvulsivants (phénytoïne, carbamazépine et phénobarbital) à celles notées chez des volontaires sains. De plus, l’aire moyenne sous la courbe des concentrations | Étant donné qu’une interaction significative sur le plan clinique puisse être envisagée, il faut considérer un traitement antihypertensif de rechange pour ces patients. |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
plasmatiques de félodipine en fonction du temps était réduite chez les patients épileptiques à environ 6 % de celle observée chez les volontaires sains. | |||
| Digoxine | EC | Les concentrations plasmatiques maximales (Cmax) de digoxine ont nettement augmenté lors d’une administration concomitante avec la félodipine sous forme de comprimés standard. | Aucun changement significatif de la Cmax ou de l’ASC de la digoxine n’a été observé avec la préparation de félodipine à libération prolongée. |
| Tacrolimus | É | La félodipine peut augmenter la concentration de tacrolimus. | La concentration sérique de tacrolimus doit être surveillée, et un ajustement posologique pourrait être nécessaire lorsqu’il est administré en concomitance avec la félodipine. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Jus de pamplemousse – L’administration de félodipine en concomitance avec du jus de pamplemousse a plus que doublé l’ASC et la Cmax de la félodipine, mais n’a pas allongé sa demi-vie (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations et états pathologiques particuliers).
Des données publiées ont révélé qu’en raison de l’inhibition du cytochrome P450, le jus de pamplemousse peut augmenter les taux plasmatiques et ainsi accroître les effets pharmacodynamiques des bloqueurs des canaux calciques de type dihydropyridine. Étant donné la biodisponibilité absolue de la félodipine, il est possible que les effets pharmacodynamiques augmentent considérablement (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Par conséquent, il faut éviter la consommation de jus de pamplemousse
avant ou pendant un traitement par APO-FELODIPINE.
Aliments – La biodisponibilité de la félodipine est influencée par la présence d’aliments. Lorsque la félodipine est administrée avec un régime à haute teneur en lipides ou en glucides, sa Cmax augmente significativement, par un facteur d’environ 1,5 à 2; l’ASC demeure inchangée. Cette hausse peut entraîner une baisse cliniquement significative de la tension artérielle. Par conséquent, APO-FELODIPINE ne doit pas être administré avec des repas riches en glucides ou en matières grasses. (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Hypericum perforatum – Le millepertuis est un inducteur du CYP3A4, et il a été démontré qu’il provoquait une diminution des concentrations plasmatiques de félodipine. Par conséquent, la posologie de la félodipine peut devoir être augmentée.
9.7 Interactions médicament-tests de laboratoire
Les interactions entre le médicament et les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La félodipine est un antagoniste de l’influx des ions calcium (bloqueur des canaux calciques) qui fait partie de la famille des dihydropyridines.
Il semble que l’effet thérapeutique de ce groupe de médicaments soit relié à leur action cellulaire spécifique qui consiste en une inhibition transmembranaire sélective de l’influx des ions calcium dans le muscle cardiaque et les muscles lisses vasculaires. Les processus contractiles de ces tissus sont tributaires de la pénétration du calcium extracellulaire dans les cellules par des canaux ioniques spécifiques. La félodipine bloque l’influx transmembranaire du calcium par les canaux lents sans avoir d’effets marqués sur l’influx transmembranaire du sodium par les canaux rapides. Cette action produit une diminution du nombre d’ions calcium libres qui sont accessibles dans les cellules des tissus susmentionnés.
La félodipine n’altère pas le calcium sérique total. Des études in vitro ont démontré que les effets de la félodipine sur les mécanismes contractiles sont sélectifs et plus importants sur les muscles lisses vasculaires que sur le muscle cardiaque. Des effets inotropes négatifs peuvent être observés in vitro, mais de tels effets n’ont pas été signalés chez les animaux intacts.
Chez l’humain, l’effet de la félodipine sur la tension artérielle est principalement une conséquence d’une diminution reliée à la dose de la résistance vasculaire périphérique, entraînant une légère augmentation réflexe de la fréquence cardiaque (voir 10.2 PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
10.2 Pharmacodynamie
Pharmacodynamie chez les animaux
Il a été démontré que la félodipine est une dihydropyridine, à action antihypertensive, vasodilatatrice et sélective, qui abaisse la tension artérielle chez les rats, les chats et les chiens normotendus et chez les rats atteints d’hypertension primaire ou secondaire.
La concentration plasmatique nécessaire pour abaisser de 20 % la tension artérielle moyenne était de l’ordre de 15 à 30 nmol/L chez les chiens normotendus et les rats génétiquement hypertendus.
La dose orale de félodipine requise pour obtenir une réduction de 20 % de la tension artérielle moyenne chez les chiens (3 études, 17 mâles en tout) et chez les rats (1 étude, 11 mâles) était de 1 à 5 micromol/kg administrée par gavage ou en capsules. Lorsque la félodipine était mélangée à la nourriture donnée à des rats génétiquement hypertendus (3 études, durée du traitement variant de 2 semaines à 6 mois), une administration de doses quotidiennes allant jusqu’à 85 micromol/kg s’imposait pour obtenir la même réduction de la tension artérielle moyenne.
Les principaux effets de la félodipine à des concentrations plasmatiques de 1 à 30 nmol/L ont été examinés dans plusieurs études sur des rats et des chiens ayant reçu de la félodipine par voie orale ou intraveineuse. Le seul effet majeur observé, en plus d’une vasodilatation artérielle, était une diurèse-natriurèse causée par l’action tubulaire.
La sélectivité vasculaire de la félodipine est cent fois plus grande que sa sélectivité myocardique, d’après les rapports de puissance inhibitrice sur les tissus vasculaires et les tissus cardiaques étudiés in vitro.
Au début du traitement, il se produit une tachycardie réflexe qui peut être bloquée par les inhibiteurs des récepteurs bêta-adrénergiques et qui diminue d’intensité au cours d’un traitement antihypertensif prolongé en raison de l’adaptation des barorécepteurs.
Deux études différentes au cours desquelles la félodipine a été administrée par voie intraveineuse à 8 rats mâles à une dose de 247 nmol/kg pendant 90 minutes et par voie orale à 7 rates à une dose de 78 micromol/kg avec des aliments pendant 6 mois ont démontré une réduction de la réabsorption du sodium filtré dans les tubes distaux et dans les tubes collecteurs rénaux. La félodipine n’a modifié ni l’excrétion ni l’absorption du potassium.
Pharmacodynamie chez l’humain
L’effet hémodynamique aigu de la félodipine diminue la résistance périphérique totale, ce qui entraîne une réduction de la tension artérielle associée à une légère augmentation réflexe de la fréquence cardiaque. Celle-ci survient fréquemment au cours de la première semaine de traitement et s’atténue généralement avec le temps. On peut observer des augmentations de la fréquence cardiaque de 5 à 10 battements par minute au cours d’une administration prolongée. Les bêta-bloquants inhibent l’effet exercé sur la fréquence cardiaque. Une réduction de la tension artérielle survient habituellement deux à cinq heures après l’administration de la félodipine.
Au cours d’un traitement prolongé, la tension artérielle est bien maîtrisée pendant environ 24 heures; les réductions de la tension artérielle diastolique aux concentrations plasmatiques minimales étaient de 40 à 60 % de celles observées aux concentrations plasmatiques
maximales. L’effet antihypertensif dépend de la dose et est en corrélation avec les concentrations plasmatiques de félodipine.
La félodipine administrée à des doses thérapeutiques n’a aucun effet sur la conduction dans le système de conduction cardiaque ni sur la capacité réfractaire du nœud auriculo-ventriculaire. De plus, aucun effet direct autre que ceux enregistrés après un blocage bêta n’a été observé lorsque la félodipine était administré avec des bêta-bloquants.
La félodipine réduit la résistance vasculaire rénale, tandis que le taux de filtration glomérulaire demeure inchangé. Une légère diurèse, une natriurie et une kaliurie ont été observées pendant la première semaine de traitement. Aucun effet significatif sur les électrolytes sériques n’a été signalé pendant les traitements à court et à long terme. Aucune rétention générale de sel et d’eau ne se produit pendant le traitement prolongé. Lors d’essais cliniques, des augmentations des concentrations plasmatiques de noradrénaline ont été observées.
10.3 Pharmacocinétique
Pharmacocinétique chez les animaux
La félodipine est rapidement et complètement absorbée après l’administration orale à des rats et à des chiens. Le métabolisme de premier passage réduit la biodisponibilité orale de 20 à 30 % à une dose de 5 micromol/kg. Cela est comparable à une biodisponibilité de 15 % chez l’humain. La saturation de l’élimination au premier passage après l’administration de doses élevées de félodipine à des rats, soit 150 micromol/kg, entraîne une biodisponibilité de près de 100 %.
La félodipine donne des courbes de concentrations plasmatiques-temps multi-exponentielles descendantes après des doses i.v. Dans la dernière phase, les volumes de distribution sont de 10 à 20 L/kg. La liaison aux protéines plasmatiques est > 99,5 % chez le rat, le chien et l’humain. Une étude autoradiographique avec la félodipine marquée au 14C chez la souris n’a indiqué aucune liaison tissulaire irréversible. On a aussi découvert que le médicament et/ou ses métabolites traversent les barrières hémato-encéphalique et placentaire.
On a étudié l’élimination de la félodipine après l’administration de doses uniques de 0,2 micromol/kg par voie i.v. ou de 5 micromol/kg par voie orale à des rats (7 mâles) et à des chiens (3 femelles). Ces études ont indiqué que la félodipine est éliminée presque exclusivement sous forme de métabolites apparaissant en quantités presque égales dans l’urine et les selles des rats et des chiens.
La première étape de la biotransformation de la félodipine est son oxydation en un analogue pyridique correspondant, lequel est dépourvu de propriétés vasodilatatrices. Les processus métaboliques séquentiels comprennent l’hydrolyse de l’ester et l’hydroxylation des groupements méthyl-pyridine.
Huit métabolites inactifs distincts ont été identifiés dans l’urine du rat. La configuration métabolique de l’urine chez la souris, le lapin, le chien et l’humain est essentiellement semblable à celle du rat.
Pharmacocinétique chez l’humain
Absorption :
La félodipine est absorbée complètement dans le tractus gastro-intestinal après administration par voie orale.
Distribution :
En raison de sa biotransformation rapide lors du premier passage dans la circulation porte, la disponibilité générale de la félodipine est d’environ 15 % et elle est indépendante de la dose dans l’éventail thérapeutique de 5 à 20 mg par jour. La félodipine se lie aux protéines plasmatiques, surtout à la fraction albumineuse, dans une proportion d’environ 99 %.
Métabolisme :
La félodipine est en grande partie métabolisée par le foie, principalement par l’enzyme 3A4 du cytochrome P450. Six métabolites, représentant 23 % de la dose orale, ont été identifiés : aucun d’entre eux n’exerce une activité vasodilatatrice significative.
Élimination :
Environ 70 % d’une dose donnée est excrétée sous forme de métabolites dans l’urine et 10 % se retrouve dans les selles, 72 heures après l’administration. Moins de 0,5 % de la dose se retrouve inchangée dans l’urine.
On a noté que la clairance sanguine moyenne de la félodipine est de 914 ± 355 mL/min chez les patients hypertendus, de 606 ± 245 mL/min chez les patients hypertendus âgés et de 1337 ± 413 mL/min chez les jeunes volontaires sains. La demi-vie d’élimination terminale moyenne était de 24,5 ± 7,0 heures chez les patients hypertendus, de 27,5 ± 8,4 heures chez les patients hypertendus âgés et de 14,1 ± 5,6 heures chez les jeunes volontaires sains.
Effet de la préparation à libération prolongée sur la pharmacocinétique : La préparation à libération prolongée ralentit l’absorption de la félodipine, ce qui prolonge le temps nécessaire pour atteindre les concentrations plasmatiques maximales (tmax) et réduit les concentrations plasmatiques maximales (Cmax). Le tmax moyen varie de 2,5 à 5 heures. L’aire sous la courbe des concentrations plasmatiques (ASC) par rapport au temps et la Cmax sont linéairement proportionnelles à la dose dans l’éventail thérapeutique de 10 à 40 mg. Après l’administration de doses multiples de la félodipine à des patients hypertendus, la Cmax moyenne à l’état d’équilibre est d’environ 20 % plus élevée qu’après une dose unique. Aucune augmentation de l’ASC n’a été constatée lors de l’administration de doses multiples. Après des doses répétées, la variation interindividuelle de la Cmax et de l’ASC peut être d’environ le triple, d’où la nécessité d’individualiser la posologie.
Effet des aliments sur la pharmacocinétique : La biodisponibilité de la félodipine n’est pas influencée par la présence d’aliments dans le tractus gastro-intestinal. Toutefois, la concentration plasmatique maximale de la félodipine (Cmax) augmente considérablement, d’un facteur de 1,5 à 2, quand on prend la félodipine après un repas à haute teneur en lipides ou en glucides plutôt qu’à jeun. Comme les effets de la félodipine sur la tension artérielle sont liés aux concentrations plasmatiques, cette hausse de la Cmax peut entraîner une baisse cliniquement significative de la tension artérielle. Par conséquent, on ne doit pas prendre la félodipine avec
un repas riche en lipides ou en glucides. En revanche, l’absorption de la félodipine demeure inchangée quand la félodipine est pris avec un repas léger, à faible teneur en lipides et en glucides (p. ex. 2 rôties avec du fromage, 150 mL de lait avec des flocons de maïs et 150 mL de jus d’orange).
Des études menées chez des hommes volontaires sains ont révélé que la pharmacocinétique de la félodipine était considérablement modifiée lorsqu’on administrait le médicament en concomitance avec du jus de pamplemousse. Après l’administration d’une dose unique de félodipine en comprimés ordinaires de 5 mg avec 200 mL de jus de pamplemousse ou 200 mL d’eau, l’ASC et la Cmax de la félodipine ont presque triplé avec le jus de pamplemousse comparativement à l’eau. Lorsque les comprimés à libération prolongée ont été administrés en tant que félodipine à 10 mg avec 250 mL de jus de pamplemousse, les valeurs de l’ASC et de la Cmax de la félodipine ont doublé comparativement à celles observées avec l’eau. Une interaction pharmacocinétique significative a été observée lorsque du jus de pamplemousse a été consommé jusqu’à 24 heures avant l’administration de la félodipine (voir 9.4 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-aliment).
Populations et états pathologiques particuliers
- Personnes âgées : Les concentrations plasmatiques de félodipine, après une dose unique et à l’état d’équilibre, augmentent avec l’âge. La clairance moyenne de la félodipine chez les patients hypertendus âgés (moyenne d’âge de 74 ans) ne correspondait qu’à 45 % de celle observée chez les jeunes volontaires (moyenne d’âge de 26 ans). À l’état d’équilibre, l’ASC moyenne des patients jeunes représentait 39 % de celle des patients âgés.
- Grossesse et allaitement : Des études menées chez les animaux ont démontré que la félodipine traverse les barrières hémato-encéphalique et placentaire. APO-FELODIPINE est contre-indiqué pendant la grossesse et l’allaitement (voir 2 CONTRE-INDICATIONS).
- Insuffisance hépatique : Chez les patients atteints d’une affection hépatique, la clairance de la félodipine était réduite à environ 60 % de celle observée chez de jeunes volontaires sains.
Insuffisance rénale : L’insuffisance rénale ne modifie pas le profil des
concentrations plasmatiques de félodipine. Bien que des concentrations plus élevées de métabolites se retrouvent dans le plasma en raison d’une diminution de l’excrétion urinaire, ces métabolites sont dépourvus d’action hémodynamique.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Garder APO-FELODIPINE à la température ambiante entre 15°C et 30 °C dans un récipient bien fermé. Protéger de la lumière et de l’humidité.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13. RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : félodipine
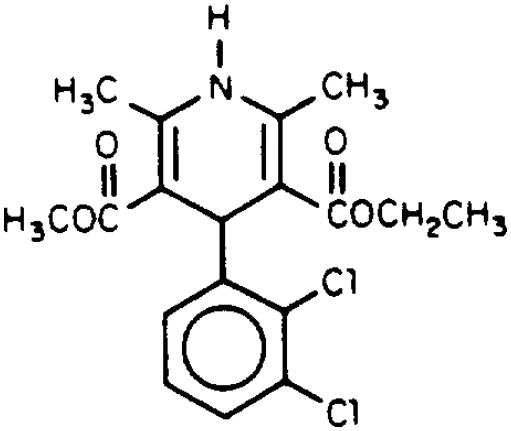
Nom chimique : 4-(2,3-dichlorophényl)-2,6-diméthyl-1,4-dihydropyridine-3,5- dicarboxylate d’éthyle et de méthyle
Formule moléculaire et masse moléculaire : C18H19Cl2NO4, 384,26 g/mol
Formule de structure :
Propriétés physicochimiques : La félodipine est une poudre cristalline jaunâtre, non hygroscopique; soluble dans l’acétone, le méthanol; très légèrement soluble dans l’heptane et insoluble dans l’eau.
14. ESSAIS CLINIQUES
14.2 Études de biodisponibilité comparatives
Une étude comparative de biodisponibilité croisée, randomisée, à deux séquences et en dose unique (1 x 10 mg), portant sur les comprimés à libération prolongée APO-FELODIPINE 10 mg (Apotex Inc.) et les comprimés à libération prolongée PrPLENDIL® 10 mg (AstraZeneca Canada Inc.), a été réalisée chez 62 hommes asiatiques adultes en bonne santé, à jeun. Les données de biodisponibilité comparative chez 49 participants qui étaient inclus dans l’analyse statistique sont présentées dans le tableau suivant.
TABLEAU 4 - TABLEAU RÉCAPITULATIF DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVES : À
JEUN
Félodipine (1 x 10 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT (pg•h/mL) | 63798,19 69551,40 (42,38) | 65177,70 71123,11 (42,02) | 97,9 | 91,8 − 104,4 |
| ASCI (pg•h/mL) | 68528,23 74308,32 (42,97) | 69646,44 76248,25 (42,72) | 98,4 | 92,4 − 104,7 |
| Cmax (pg/mL) | 4890,94 5438,07 (51,82) | 4270,50 4782,62 (49,36) | 114,5 | 103,7 − 126,5 |
| Tmax3 (h) | 3,50 (2,00-14,00) | 4,50 (2,00-14,00) | ||
| T1/24 (h) | 26,70 (47,38) | 27,35 (46,74) | ||
1Apo–Felodipine en comprimés à libération prolongée de 10 mg (Apotex Inc.) 2PrPlendil® (félodipine) en comprimés à libération prolongée de 10 mg (AstraZeneca Canada Inc.). 3Exprimé sous forme de médiane (étendue) seulement. 4Exprimé sous forme de moyenne arithmétique (% de CV) seulement. | ||||
Une étude comparative de biodisponibilité croisée, randomisée, à deux séquences et en dose unique (1 x 10 mg), portant sur les comprimés à libération prolongée APO-FELODIPINE 10 mg (Apotex Inc.) et les comprimés à libération prolongée PrPLENDIL® 10 mg (AstraZeneca Canada Inc.), a été réalisée chez 30 hommes asiatiques adultes en bonne santé, après un repas. Les données de biodisponibilité comparative chez 26 participants qui étaient inclus dans l’analyse statistique sont présentées dans le tableau suivant.
TABLEAU 5 - TABLEAU RÉCAPITULATIF DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVES :
APRÈS UN REPAS
Félodipine (1 x 10 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | ||
Rapport des moyennes géométriques (%)
| Intervalle de confiance à 90 % |
ASCT (pg•h/mL) 98502,91
103849,91 (35,85)
95859,49 101738,69 (41,23)
| 102,8 |
94,6 − 111,7
| ASCI (pg•h/mL) | 106389,92 109123,04 (37,71) | 102375,91 109631,16 (43,85) | 103,9 | 95,3 − 113,3 |
| Cmax (pg/mL) | 16034,28 17554,27 (45,16) | 15130,97 16392,56 (44,94) | 106,0 | 92,1 − 121,9 |
| Tmax3 (h) | 4,50 (2,00-6,50) | 5,00 (2,50-8,00) | ||
| T1/2 4 (h) | 33,95 (44,11) | 33,43 (42,62) | ||
1Apo–Felodipine en comprimés à libération prolongée de 10 mg (Apotex Inc.) 2Plendil® (félodipine) en comprimés à libération prolongée de 10 mg (AstraZeneca Canada Inc.). 3Exprimé sous forme de médiane (étendue) seulement. 4Exprimé sous forme de moyenne arithmétique (% de CV) seulement. | ||||
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
Tableau 6 Études de toxicité aiguë
ESPÈCE VOIE SEXE NOMBRE
D’ANIMAUX
NIVEAUX DE POSOLOGIE
mg/kg
VALEURS DL50
mg/kg
VALEURS DL50 micromol/kg
Souris
p.o.
p.o.
mâle
femelle
10
10
100 - 700
150 - 750
240 (185-279)
264 (189-330)
630 (480-730)
690 (490-860)
Souris
i.v.
i.v.
mâle
femelle
10
10
6 - 12
5 - 12,5
8,6 (8,0-9,5)
10,4 (9,2-11,8)
22 (21-25)
27 (24-31)
Rat
p.o.
p.o.
mâle
femelle
6
6
1000 - 4500
125 - 4500
2390 (1710-2840)
2250 (1300-3850)
6230 (4450-7380)
5900 (3400-10 000)
Rat
i.v.
i.v.
mâle
femelle
6
6
5 - 10
3 - 8
6,8 (5,9-7,5)
6,4 (4,9-7,1)
18 (15-19)
17 (13-19)
Les signes de toxicité aiguë étaient la sédation, les convulsions, la diarrhée et la perte de poids corporel.
Une étude a porté sur l’effet de l’administration orale de félodipine à des chiens Beagle (2 mâles, 2 femelles) en doses uniques de 20, 40 et 80 micromol/kg, et en doses répétées de 10 micromol/kg 2 f.p.j. pendant 7 jours suivies de doses de 20 micromol/kg 2 f.p.j. pendant 3 jours. Après la dose unique de félodipine de 80 micromol/kg, la consommation alimentaire a diminué pendant 1 à 3 jours. À tous les niveaux posologiques, les tracés ÉCG ont révélé une tachycardie qui a duré plus de 6 heures. Chez les chiens ayant reçu des doses répétées de félodipine, on a observé une hyperémie des muqueuses et de la peau et une diminution de la consommation alimentaire proportionnelles à la dose. On a constaté que la dose de 20 micromol/kg 2 f.p.j. avait causé de la fatigue. Deux chiens sont morts au niveau posologique de 20 micromol/kg (7,7 mg/kg) 2 f.p.j. Il a été conclu qu’après une dose orale unique de félodipine, la dose létale minimale chez le chien est supérieure à 80 micromol/kg. Il a été démontré que des doses quotidiennes répétées de 20 micromol/kg (7,7 mg/kg) deux fois par jour, à intervalle de 4 heures, peuvent s’avérer létales chez le chien.
Toxicité générale après administrations répétées
La toxicité générale de la félodipine a été étudiée après l’administration orale répétée chez le rat et le chien et l’administration i.v. répétée chez le rat.
Les études effectuées sont résumées au Tableau 7.
Tableau 7 Études de toxicité des doses répétées
Espèce
Nombre
d’animaux/ sexe
/ groupe
Voie
d’administration
Fréquence et durée
d’administration Groupes posologiques Mort par
groupe Effets toxiques
(micromol/
kg)
(mg/kg) M F
Rat 6 p.o. 1 f.p.j. pendant
1 mois
0
5
0
2
Dose de 150 micromol/kg : hyperémie apparente d’après la rougeur des muqueuses, du nez et des oreilles. Diminution de la consommation alimentaire moyenne et du poids corporel des femelles pendant la semaine 1. Réduction du glucose sanguin chez les femelles et du potassium sérique chez les mâles. Augmentation peu importante chez les femelles des protéines sériques et de l’albumine et accroissement de l’urée sérique. Réduction pondérale des testicules sans signes de changement morphologique. Augmentation pondérale des reins chez les femelles.
15 5,8 50 19,2 150 57,6
500 192 1 6
Rat 10 p.o. 1 f.p.j. pendant
5 semaines
0
5
0
2
Groupe ayant reçu 130 micromol/kg : diminution de la consommation alimentaire (surtout dans les premiers jours du traitement), baisse des taux plasmatiques de graisses neutres, augmentation pondérale du foie et diminution pondérale des glandes sous-maxillaires. Absence de gain pondéral chez les mâles. Groupe ayant reçu 470 micromol/kg : diminution de l’activité locomotrice spontanée, ptose, perte du lustre des poils, gonflement abdominal, saignements nasaux, anémie et décès dus à la faiblesse physique dans les cas de symptômes toxiques graves. Diminution du rapport lymphocytes/sang chez les femelles et augmentation du rapport des neutrophiles. Augmentation pondérale du foie et diminution pondérale des glandes sous-maxillaires. Animaux morts : atrophie de la rate et du thymus, hématopoïèse dégénérative de la moelle osseuse. 26 10 130 50 470 180 5 9
Rat 25 p.o. 1 f.p.j. pendant
6 mois
0
5
25
125
0
2
9,6
48,0
2
3
1
1
Hyperémie distincte des oreilles ayant duré plusieurs heures après le traitement dans les 3 groupes ayant reçu le médicament actif. Groupes à doses moyenne et élevée : tension et irritation légères chez les mâles après 6 semaines de traitement. Groupe à dose élevée : nette réduction de la consommation alimentaire pendant les premières semaines accompagnée d’un retard correspondant de gain pondéral, plus marqué chez les femelles; augmentation de la consommation d’eau chez les mâles, consommation d’eau deux fois plus grande chez les femelles après 3 semaines. Diminution du glucose sanguin dans tous les groupes, mais plus marquée dans le groupe à dose élevée. Groupe à dose élevée : réduction du potassium sérique et du chlorure, et une certaine diminution de l’osmolalité urinaire. Augmentation de l’urée sérique chez les femelles. Groupes à doses moyenne et élevée : légère augmentation du poids de plusieurs organes. Femelles du groupe à dose élevée : augmentation du volume du côlon, souvent du double. Augmentation du poids de l’iléon chez les mâles et les femelles. Groupes à doses moyenne et élevée : accroissement de l’activité de la zone glomérulée de la corticosurrénale. Mort d’une femelle du groupe à dose faible, attribuée à une myocardite; groupe à dose élevée : 4 morts dues à une insuffisance circulatoire aiguë. Seules les morts dans le groupe à dose élevée ont été associées à la félodipine.
Tableau 7 Études de toxicité des doses répétées (suite)
Espèce
Nombre
d’animaux/
sexe /
groupe
Voie
d’administration
Fréquence et
durée
d’administration
Groupes posologiques Mort par
groupe Effets toxiques
(micromol/
kg)
(mg/kg) M F
Rats 10 i.v. 1 f.p.j. pendant
2 semaines 0
0
0,1
salée
salée
0,04
0,12
Des doses de 0,3 et 1,0 micromol/kg ont entraîné une vasodilatation périphérique et une hyperthermie apparente 1 à 3 heures après la prise. Gain pondéral hépatique plus élevé chez les mâles. Le gain pondéral corporel des mâles ayant reçu une dose de 1 micromol/kg était inférieur pendant les 4 premiers jours de traitement.
0,3 0,38 1,0
Chien 2 p.o. 1 f.p.j. pendant
1 mois 0
5
10
20
0
2
3,8
9,6
Groupes à doses moyenne et élevée : hyperémie des muqueuses et de la peau abdominale proportionnelle à la dose. Tous les groupes : tachycardie liée à la dose. Groupes à dose élevée : dépression du segment ST-j ou ST. Groupe à dose élevée : mâles et femelles, hausse non significative du poids du cœur et des reins.
Chien 5 gr. 1
5 gr. 2 p.o. 2 f.p.j. pendant 12
mois dans les
0
1,0;
0
0,38;
Augmentation de la fréquence cardiaque pendant toute l’étude. Groupes à doses moyenne et élevée : baisse de la fréquence cardiaque avant la première dose quotidienne; hyperémie des muqueuses notée après la prise (plus prononcée chez les animaux à dose élevée). Groupes à doses moyenne et élevée : diminution prépondérante chez les mâles de l’hématocrite, du taux d’hémoglobine et du nombre de globules rouges.
5 gr. 3 groupes 1 à 4 2 f.p.j. 2 f.p.j. 5 gr. 4 3,0; 1,2; 2
f.p.j.
2 f.p.j. 2,3; 2
f.p.j.
6,0; 2 f.p.j. Chien 3 gr. 5
3 gr. 6
3 gr. 7
3 gr. 8
p.o. 2 f.p.j. pendant
6 mois dans les
groupes 5 à 8
0
1,0;
2 f.p.j.
3,0;
2 f.p.j.
6,0;
2 f.p.j.
0
0,38;
2 f.p.j.
1,2; 2
f.p.j.
2,3; 2
f.p.j.
1*
1*
Diminution de l’osmolalité urinaire chez les femelles à dose moyenne et chez les deux sexes à dose élevée. Augmentation peu importante du glucose sérique chez les femelles à dose moyenne. Hyperplasie gingivale observée en clinique dans les groupes à doses moyenne et élevée; hyperplasie gingivale non inflammatoire prépondérante chez les mâles à dose élevée, révélée à l’examen pathologique. Accroissement de l’activité de la zone glomérulée chez les animaux à dose moyenne.
*La dose élevée initiale était de 10 micromol/kg. À cette dose, 2 chiens sont morts après 3 jours. La mort fut attribuée à une insuffisance circulatoire aiguë. Tous les chiens présentaient des signes de fatigue après la prise. Diminution de cette réaction après réduction de la dose.
Cancérogénicité :
L’effet cancérogène de la félodipine a été étudié chez la souris (50 mâles et 50 femelles/groupe) à des doses de 40, 120 et 360 micromol/kg pendant 99 semaines et chez le rat (50 mâles et 50 femelles/groupe) à des doses de 20, 60 et 180 micromol/kg pendant 112 semaines. Dans l’étude chez la souris, le groupe à dose élevée (360 micromol/kg) a manifesté une fréquence accrue de néoplasmes hépatocellulaires (carcinomes et adénomes) par comparaison avec les animaux sacrifiés à la fin de l’étude dans les autres groupes (voir le Tableau 8).
Tableau 8 Fréquence des néoplasmes hépatocellulaires chez la souris
Groupe Sexe Nombre
d’animaux1/ groupe2
Niveaux posologiques micromol/L
Nombre total de souris ayant des
adénomes1
Nombre total de souris ayant des carcinomes1
1
2
3
4
1
2
3
4
M
M
M
M
F
F
F
F
93 (14) 41 (9) 42 (9) 39 (25)
94 (36) 46 (14) 48 (25) 42 (28)
0
40
120
360
0
40
120
360
3
3
1
0
1 (1)
1
2
2 (1)
18 (2)
8 (1)
7
11 (3)
4 (1)
2
1 (1)
3
1Nombre d’animaux inclus à la semaine 54 et poursuivant l’étude jusqu’à la fin.
2Les chiffres entre parenthèses représentent le nombre de souris qui sont mortes entre la semaine 54 et la fin de l’étude.
Peu de néoplasmes (10 en tout; 6 dans les groupes de traitement, 4 dans les groupes témoins) ont été découverts chez les animaux morts avant la fin de l’étude. En raison de la différence dans le taux de mortalité entre les groupes, il a été nécessaire d’analyser ensemble les morts survenues avant la fin de l’étude et à la fin de l’étude dans le but d’évaluer le potentiel cancérogène de la félodipine chez la souris. Cette analyse n’a révélé aucune différence significative entre les groupes traités et non traités. Bien qu’il y ait eu une fréquence accrue de néoplasmes chez les animaux recevant la dose élevée par comparaison avec les animaux des autres groupes sacrifiés à la fin de l’étude, la fréquence de carcinomes hépatiques dans tous les groupes ne dépassait pas l’écart de contrôle du laboratoire, établi dans le passé pour cette souche de souris.
Étant donné les différents modèles de survie dans les divers groupes posologiques, les résultats de l’étude sur le pouvoir cancérogène de la félodipine chez les souris ont été soumis à une analyse statistique plus poussée qui n’a révélé aucune augmentation significative des néoplasmes hépatiques dans les groupes traités avec ce médicament. Les lames des foies étudiés ont été examinées « en aveugle » par un autre pathologiste spécialisé qui a conclu que les « comparaisons de la fréquence ou des degrés moyens ou de toute lésion hépatocellulaire
proliférative, ou de combinaisons de lésions, ne laisse pas entrevoir d’effet relié au composé ».
On a répété une étude chez la souris mâle avec des doses de 40, 90 et 180 mcg/kg de félodipine pendant 76 semaines. L’examen histopathologique des foies a révélé qu’il n’y a eu aucune prolifération significative des tumeurs hépatiques à tous les niveaux posologiques chez les animaux traités par la félodipine.
Dans l’étude mentionnée plus haut sur le pouvoir cancérogène de la félodipine chez le rat, on a observé une fréquence accrue de tumeurs bénignes des cellules interstitielles (cellules de Leydig) dans les testicules de rats recevant une faible dose (26 % = 13/50), une dose moyenne (38 % = 19/49) et une dose élevée (40 % = 20/50) par rapport aux animaux des groupes témoins (9 % = 9/100). On considère que chez le rat, ces tumeurs sont d’origine endocrinienne puisqu’elles peuvent être provoquées par diverses interventions expérimentales qui augmentent le taux d’hormone lutéinisante (HL) dans le sang. Des études in vivo et in vitro ont démontré des effets de la félodipine indiquant qu’un mécanisme endocrinien est à l’origine de la fréquence accrue des tumeurs des cellules de Leydig chez le rat. Chez l’humain, des études sur la félodipine administrée en doses uniques de 5, 10 ou 20 mg à 12 jeunes volontaires sains et à raison de 10 à 20 mg par jour pendant 8 semaines, suivies de 10 mg par jour pendant 1 semaine, à 10 patients hypertendus n’ont pas révélé d’effet sur les taux de testostérone. Les taux de HL ont aussi été déterminés chez les patients hypertendus et n’ont révélé aucune anomalie.
Dans cette étude, les rats traités et non traités différaient aussi en ce qui concerne la survenue d’une hyperplasie des canaux biliaires et des cellules de l’épithélium malpighien dans la rainure à la jonction œsogastrique. L’hyperplasie des canaux biliaires était présente chez 30 % des mâles et 23 % des femelles des groupes témoins, et à une fréquence accrue dans les groupes à dose moyenne (42 % des mâles et 24 % des femelles) et à dose élevée (64 % des mâles et 46 % des femelles). L’hyperplasie des cellules de l’épithélium malpighien dans la rainure à la jonction œsogastrique a été observée chez 0 % des mâles et 6 % des femelles des groupes témoins, et à une fréquence accrue dans les groupes à faible dose (40 % des mâles et 16 % des femelles), à dose moyenne (46 % des mâles et 34 % des femelles) et à dose élevée (56 % des mâles et 38 % des femelles).
Génotoxicité :
La félodipine n’a pas démontré de potentiel mutagène.
Toxicologie pour la reproduction et le développement :
Effets tératogènes
Des études menées chez des lapines gravides ayant reçu des doses de 0,46 mg/kg/jour, 1,2 mg/kg/jour, 2,3 mg/kg/jour et 4,6 mg/kg/jour (de 0,4 à 4 fois la dose maximale recommandée chez l’humain selon un rapport de mg/m2) ont démontré des anomalies digitales chez les fœtus, c’est-à-dire une réduction de la taille et du degré d’ossification des dernières phalanges. La fréquence et la gravité de ces changements ont semblé dépendre de la dose et ont été signalées même avec la plus faible dose. Il a été démontré que ces
modifications surviennent avec d’autres agents de la famille des dihydropyridines. On n’a observé aucune anomalie fœtale semblable chez les rates ayant reçu de la félodipine.
Dans une étude de tératologie chez des singes cynomolgus, on n’a observé aucune réduction de la taille des dernières phalanges, mais une position anormale des phalanges distales a été signalée chez environ 40 % des fœtus.
Effets non tératogènes
Dans une étude sur la fertilité et la performance reproductive générale chez les rats, on a observé une prolongation de la parturition accompagnée d’un travail difficile, ainsi qu’une augmentation de la fréquence de morts fœtales et postnatales précoces dans les groupes traités à des doses de 9,6 mg/kg/jour et plus.
À des doses supérieures ou égales à 1,2 mg/kg/jour, on a signalé une hypertrophie marquée des glandes mammaires par rapport à l’élargissement normal chez des lapines gravides. Cet effet est survenu chez les lapines gravides seulement et a diminué au cours de l’allaitement. On n’a pas observé de changement semblable des glandes mammaires chez les rates ou les guenons. Veuillez consulter le Tableau 9.
Tableau 9 Études de toxicité pour la reproduction et le développement Espèce et
souche
Nombre
d’animaux
par groupe
Période
d’administration
Voie
d’administration
micromol/ kg mg/kg Femelles Portées
Rat Sprague
Dawley
15 M
30 F
Env. 11 sem1
Env. 10 sem1 (Seg.
I)
p.o. 0
10
25
70
3,8
9,6
26,9
Parents
Prolongation de la parturition et travail difficile reliés à la dose chez les animaux recevant 25 micromol/kg ou 70 micromol/kg.
Fréquence accrue et reliée à la dose de mort fœtale tardive et de mort postnatale précoce chez les animaux recevant 25 micromol/kg ou 70 micromol/kg.
Rat Sprague
Dawley
20 F Jours 6 à 15 de la
gestation (Seg. II)
p.o. 0
10
25
70
3,8
9,6
26,9
70 micromol/kg Consommation alimentaire un peu moindre pendant la période d’adaptation posologique et légère réduction du gain pondéral vers la fin de cette même période.
Aucun signe d’effets tératogènes ou toxiques, reliés au traitement, n’a pu être détecté chez l’embryon ou le fœtus.
Rat Sprague
Dawley
20 F Du jour 15 de la
gestation au jour
20 postpartum
(Seg. III)
p.o. 0
3
10
30
1,2
3,8
11,5
30 micrpmol/kg Légère prolongation de la période de gestation, prolongation de la parturition et travail difficile.
30 micromol/kg Fréquence accrue des fœtus mort-nés et de mort précoce des nouveau-nés.
Lapin New
Zealand
White
5 F Jours 6 à 19 de la
gestation
(Seg. II, étude
pilote)
p.o. 0
10
25
50
3,8
9,6
19,2
Un animal témoin et 2 animaux à dose élevée ont été trouvés morts au cours de l’étude. Diminution reliée à la dose des variations pondérales et des valeurs de la consommation alimentaire.
Par comparaison avec le groupe témoin, les valeurs de résorption moyenne des groupes traités étaient supérieures, et les valeurs moyennes de viabilité des fœtus étaient inférieures; ces effets étaient reliés à la dose. De plus, le poids corporel moyen et la taille moyenne des fœtus étaient inférieurs dans tous les groupes traités. L’importance de ces effets par rapport à la dose était minime.
Lapin
New Zealand
White
15 F Jours 6 à 19 de la
gestation (Seg. II)
p.o.
03
6
12
1,2
2,3
4,6
3 micromol/kg Dépression notée plus souvent dans tous les groupes traités par rapport au groupe témoin. Fréquence d’épaississement des tissus mammaires, reliée à la dose, observée dans tous les groupes traités (1/15, 10/15 et 9/14 respectivement) sacrifiés au jour 29 de la gestation.
6 micromol/kg Dépression, épaississement des tissus mammaires. Fréquence de mises bas prématurées légèrement plus élevée que dans le groupe témoin, et pertes pondérales des jours 20 à 29 plus élevées que dans le groupe témoin; ces effets ont aussi été observés chez les animaux recevant 12 micromol/kg.
12 micromol/kg Dépression, perte de poids corporel, épaississement des tissus mammaires, mises bas prématurées comme ci-dessus.
Anomalies squelettiques reliées à la dose, observées aux extrémités de certains fœtus dans tous les groupes traités. 3 micromol/kg Phalanges distales réduites au 4e doigt des pattes de derrière.
6 micromol/kg Phalanges distales réduites ou absentes au 4e doigt des pattes de derrière. Phalanges distales réduites au premier doigt des pattes de devant. Un fœtus du groupe à dose moyenne avait une patte de devant dont le premier doigt était complètement manquant. 12 micromol/kg Phalanges distales réduites ou absentes au 4e doigt des pattes de derrière. Phalanges distales réduites ou manquantes au premier doigt des pattes de devant.
1Les mâles ont été traités pendant 9 semaines avant l’accouplement et pendant la période d’accouplement (12 jours maximum). Les femelles ont été traitées pendant 2 semaines avant l’accouplement et jusqu’à 21 jours postpartum. La moitié des femelles ont été sacrifiées au jour 14 de la gestation.
Tableau 9 Études de toxicité pour la reproduction et le développement (suite)
Espèce et
souche
Nombre
d’animaux
par groupe
Période
d’administration
Voie
d’administration
micromol/
kg
mg/kg Femelles Portées
Lapin New
Zealand
White
15 F Jours 6 à 18 de la
gestation (Seg. II)
p.o. 0
6
12
2,3
4,6
6 micromol/kg Consommation alimentaire réduite pendant les premiers jours d’administration; aussi observée chez les animaux recevant 12 micromol/kg (reliée à la dose). Absence de gain pondéral pendant les premiers jours d’administration; aussi observée chez les animaux recevant 12 micromol/kg. Hypertrophie des glandes mammaires reliée à la dose; changements macroscopiques des glandes mammaires, dont assombrissement de la couleur et absence de fuite de lait après la dissection; changements microscopiques, dont l’augmentation du nombre de petits acini et sécrétion éosinophile abondante.
12 micromol/kg Consommation alimentaire réduite et absence de gain pondéral comme ci-dessus; perte pondérale à l’arrêt de l’administration. Oreilles froides (observation plus persistante et constante). Hypertrophie des glandes mammaires.
D’autres différences dans les valeurs du groupe témoin seraient possiblement, mais sans grande certitude, reliées au traitement :
- Apparition plus persistante de signes non spécifiques après le début de l’administration, particulièrement chez les animaux recevant 12 micromol/kg.
Fréquence plus élevée de morts non accidentelles et d’avortements après le début de l’administration.
6 micromol/kg Anomalies digitales : le nombre de sujets affectés et l’intensité de l’effet ont tendance à être reliés à la dose. L’aspect le plus remarquable était celui d’un effet plus grand sur les parties les plus distales de la patte, en particulier les pattes de derrière, et sur la proportion de fœtus manifestant de légères réductions du degré d’ossification des griffes, c.-à-d. 0 %, 71,4 % et 100 % respectivement à des doses de 0, 6 et 12 micromol/kg.
12 micromol/kg Anomalies digitales comme ci-dessus. Augmentation des pertes avant l’implantation et légère augmentation des morts précoces après l’implantation. Diminution des portées et du poids des petits.
Tableau 9 Études de toxicité pour la reproduction et le développement (suite)
Espèce et
souche
Nombre
d’animaux par
groupe
Période
d’administration
Voie
d’administration
micromol/
kg
mg/kg Femelles Portées
Lapin New
Zealand
White
21 F
21 F
20 F
20 F
Jours 6 à 28
Jours 6 à 12
Jours 13 à 18
Jours 6 à 28 de la
gestation (Seg. II)
p.o. 0
12
12
12
4,6
4,6
4,6
Jours 6 à 12 Dans tous les groupes traités : déclin initial de l’état général, caractérisé par une consommation alimentaire réduite, diminution des matières fécales, perte pondérale ou absence de gain pondéral. Récupération évidente quelques jours après la fin du traitement. Épaississement palpable et augmentation correspondante du poids des glandes mammaires à la cessation du traitement, associés à l’instauration du traitement au jour 6 de la gestation, la réponse étant moins marquée chez les animaux traités jusqu’au jour 12 plutôt que jusqu’au jour 28.
Jours 6 à 12 Réduction des portées dans tous les groupes traités par rapport aux groupes témoins. Dans les groupes traités à partir du jour 6, la diminution des portées a surtout été attribuée aux augmentations non significatives des pertes après l’implantation en association avec les valeurs légèrement plus élevées des pertes avant l’implantation. Le poids moyen des fœtus était plus faible dans tous les groupes traités, la diminution étant minime pour les animaux traités des jours 6 à 12. Valeurs moindres du poids des petits dans tous les groupes traités. Fréquence accrue des fœtus avec une côte supplémentaire associée à l’instauration du traitement au jour 6.
Jours 13 à 18 Déclin initial de l’état général comme ci-
dessus. Aucun effet significatif sur les glandes mammaires en ce qui a trait à l’épaississement palpable ou à l’augmentation de poids.
Jours 6 à 28 Voir les jours 6 à 12. Aussi, augmentation du poids des glandes mammaires.
Jours 13 à 18 Numération inférieure des corps jaunes, d’où diminution des portées. Réduction du poids moyen des fœtus et des petits. Le traitement après le jour 12 a été associé à des anomalies des griffes chez presque tous les fœtus. L’intensité de l’effet a semblé plus grande pendant cette période de traitement par rapport à la période plus longue (jours 6 à 28).
Jours 6 à 28 Diminution des portées, du poids moyen des fœtus et des petits. Fréquence accrue des fœtus avec une côte supplémentaire et des anomalies des griffes.
Tableau 9 Études de toxicité pour la reproduction et le développement (suite)
Espèce et
souche
Nombre
d’animaux par
groupe
Période
d’administration
Voie
d’administration
micromol/
kg
mg/kg Femelles Portées
Lapin 10 F Jours 6 à 18 de la p.o. 0 Réduction du gain pondéral depuis le début du
traitement, compensée au jour 14 et diminution de la consommation alimentaire pendant le traitement dans les groupes traités. Augmentation pondérale en raison de l’hyperplasie des glandes mammaires, en excès de l’augmentation gestationnelle normale chez les animaux traités, tués au jour 29. Chez les animaux tués au jour 35, on n’a observé aucune différence quant au poids ou à l’aspect histomorphologique des glandes mammaires.
Fréquence accrue des anomalies squelettiques mineures : perturbation du développement des phalanges distales, centre supplémentaire d’ossification entre les phalanges du milieu et distales dans un ou plus d’un doigt chez les fœtus des animaux traités.
New Zealand 10 F gestation (Seg. II) 0
White 20 F 12 4,6
19 F 12 4,6
Lapin 9 F Jour 13 p.o. 12 4,6 Les signes cliniques observés et les effets sur le gain
pondéral, la consommation alimentaire et les glandes mammaires étaient essentiellement les mêmes que ceux observés dans les études précédentes sur le lapin.
Sans objet New Zealand 9 F Jours 13 à 18 de 12
White la gestation
Lapin 8 F 13 jours (jours 0 à p.o. 0 Diminution de la consommation alimentaire et du
poids corporel durant le traitement chez les animaux recevant 12 micromol/kg. Aucune lésion liée à la dose ou au composé n’a été observée dans les glandes mammaires qui ne dépassaient pas les variations normales des glandes mammaires chez les lapines non gravides. Les résultats de cette étude et ceux de l’étude précédente sur les lapines gravides indiquent que la gestation a un effet peu important sur la pharmacocinétique de la félodipine.
Sans objet New Zealand non 12) 1,2 0,46
White gravides 12 4,6
Tableau 9 Études de toxicité pour la reproduction et le développement (suite)
Espèce et
souche
Nombre
d’animaux
par groupe
Période
d’administration
Voie
d’administration
micromol/
kg
mg/kg Femelles Portées
Lapin New 9 F Jours 6 à 18 de la p.o. 0 0 Taux plasmatique de 1,2 micromol/kg À un même niveau
posologique, les taux plasmatiques moyens et leur durée étaient très rapprochés des résultats observés chez les lapines non gravides. La similarité des résultats aux jours 13 et 18 ne révèle aucune accumulation du composé à l’essai.
12 micromol/kg Signes de toxicité chez la mère Diminution du gain pondéral et de la consommation alimentaire pendant la 1re partie du traitement. Glandes mammaires Hyperplasie des glandes mammaires reliée au traitement et augmentation significative de leur poids. L’examen microscopique a montré que cette hyperplasie provenait de l’augmentation du volume du parenchyme glandulaire causée par une augmentation du volume lobulaire. Toutefois, l’architecture histologique était identique à celle des animaux témoins.
12 micromol/kg (jour 29 de la gestation) Légère augmentation des pertes fœtales par rapport au groupe témoin. 1,2 et 12 micromol/kg Effets sur les phalanges Un effet lié à la dose a été observé au niveau de la taille et de la structure (ossification faible) des phalanges distales. L’effet le plus prononcé affectait le 4e doigt des pattes de derrière. Cette hypoplasie des phalanges serait décelable à l’examen externe, mais seulement avec une dose de 12 micromol/kg. De plus, à cette dose, 6 petits présentaient un centre d’ossification supplémentaire entre les phalanges moyenne et distale du pouce.
Zealand 15 F gestation 1,2 0,46
White 11 F (Seg. II) 122 4,6
Lapin New
Zealand White 28 F3
32 F3
Jours 6 à 18 de la
gestation (Seg. II)
p.o. 0
12
0
4,6 Chez les lapines traitées et sacrifiées au jour 29 ou que
l’on a laissé mettre bas, les effets étaient de type et d’intensité analogues à ceux des études précédentes, présentant des réductions de poids corporel et de consommation alimentaire avec une hypertrophie des glandes mammaires histologiquement caractérisée par un épaississement hyperplasique causé par une augmentation de volume du parenchyme glandulaire plus élevée que dans l’hyperplasie gestationnelle normale. Dans un groupe posologique, des changements aux glandes mammaires étaient toujours présents, bien que moins marqués, au jour 32 après la parturition. L’accroissement du poids moyen des glandes mammaires était significatif chez les lapines traitées aux jours 29 et 32 postpartum. Comme l’on n’a observé aucune perturbation postnatale chez les petits, on a conclu que la fonction des glandes mammaires n’était pas affectée.
L’observation des fœtus a révélé surtout des perturbations du développement des parties digitales distales. Ces effets peuvent être décrits par un dérèglement de la différenciation des phalanges distales observé à la réduction de la taille des phalanges distales et la fusion des phalanges externes de certains doigts. Ces anomalies digitales étaient encore présentes au jour 32 postpartum, et en plus, des centres d’ossification supplémentaires ont été observés chez certains petits. L’examen histologique des phalanges distales a révélé une perturbation de la différenciation des rudiments cartilagineux comme explication possible des effets observés.
Légère augmentation de la fréquence des côtes ondulées, augmentation de la fréquence des fœtus avec côte supplémentaire et diminution de la fréquence des fœtus à sternèbres variables parmi les fœtus dont le nombre de côtes était normal au jour 29. Malformations macroscopiques et anomalies viscérales chez quelques petits des animaux du groupe traité.
2La dose de 12 micromol/kg a été utilisée comme dose maximale dans plusieurs autres études du segment II chez le lapin; on savait qu’elle avait causé la toxicité chez les mères, l’hyperplasie des glandes mammaires et des effets squelettiques mineurs chez les petits.
3Chaque groupe a été divisé en 2 sous-groupes. Les animaux d’un des sous-groupes ont été tués au jour 29 de la gestation. On a laissé les autres animaux mettre bas normalement et élever leurs petits jusqu’au jour 32 postpartum où toutes les lapines et les petits ont été tués.
Tableau 9 Études de toxicité pour la reproduction et le développement (suite)
4L’étude était divisée en deux expériences, I et II, où les lapines étaient traitées à différents jours de la gestation.
5La dose de 12 micromol/kg a été utilisée comme dose maximale dans plusieurs autres études du segment II chez le lapin, on savait qu’elle avait causé la toxicité maternelle, l’hypertrophie des glandes mammaires et des effets squelettiques mineurs chez les petits.
Espèce et
souche
Nombre
d’animaux
par groupe
Période
d’administration
Voie
d’administration
Effets toxiques
micromol/
kg
mg/ kg
Lapin 1/I 3 F4 13 p.o. 12 4,6 Femelles
Observations cliniques Une lapine traitée au jour 16 a
avorté au jour 20 et a été tuée au jour 23 pour des
raisons humanitaires. Une autre, traitée au jour 17,
fut trouvée morte au jour 29 de la gestation. Deux
lapines, traitées aux jours 15 et 18 respectivement,
ont avorté. Une lapine traitée au jour 15 a mis bas
prématurément. On a observé un retard du gain
pondéral et une diminution de la consommation en
aliments et en eau après le traitement. Les effets les
plus prononcés et prolongés sont survenus chez les
lapines traitées aux jours 16 ou 17 de la gestation.
Autopsie finale Deux lapines traitées au jour 16
avaient le foie pâle et le cæcum distendu. Deux
lapines traitées au jour 17 avaient aussi le foie pâle.
Portées
Effets sur les phalanges distales On n’a observé aucune anomalie des phalanges des fœtus après le traitement d’une lapine au jour 13 ou 18, mais une réduction du degré d’ossification d’au moins une phalange distale a été notée chez tous les fœtus si le traitement était aux jours 14, 15, 16 ou 17 de la gestation. Les effets les plus intenses ont été observés au jour 16, alors que la taille d’au moins une phalange distale était peu ou très réduite chez tous les fœtus examinés. En général, l’hypoplasie des phalanges provoquée au jour 16 était, contrairement aux autres jours de traitement, visible à l’examen externe avant coloration des squelettes à l’alizarine. New 2/I 3 F 14 12 4,6 Zealand 3/I 3 F 15 12 4,6 White 4/I 3 F 16 12 4,6 1/II 3 F 15 12 4,6 2/II 3 F 16 12 4,6 3/II 3 F 17 12 4,6 4/II 3 F 18 12 4,6
Lapin 1 4 F Unique, jour 16 p.o. - - L’ÉTUDE N’A PAS ÉTABLI DE DIFFÉRENCE ENTRE LES LAPINES ET LEURS PORTÉES.
Taux de félodipine dans le plasma maternel, les tissus fœtaux et le liquide amniotique Taux plasmatiques : Les taux les plus élevés (~ 350 nmol/L) ont été observés 4 heures après le traitement; ils étaient toujours élevés après 12 heures (≥ 200 nmol/L) et 24 heures (≥ 100 nmol/L). Taux dans les tissus fœtaux : Les taux moyens étaient 4 à 6 fois moindres que ceux du plasma maternel. Taux presque constants 4 à 12 heures après le traitement (~ 50 nmol/kg) et après 24 heures, ils étaient environ de 20 nmol/kg.
Taux dans le liquide amniotique : Environ 2 à 4 fois moindres que dans les tissus fœtaux. Examen histologique des lames de membres Fœtus de lapines traitées par la félodipine : 2 et 4 heures après la dose : Expansion marquée des lames de membres en raison d’un œdème mésenchymateux étendu. Élargissement des vaisseaux embryonnaires à paroi mince; la jonction entre le primordium cartilagineux des phalanges et le mésenchyme environnant non différencié est moins bien définie. 8 heures après la dose : Œdème marqué des lames de membres et ruptures occasionnelles des vaisseaux sanguins marginaux, et hémorragie.
12 heures après la dose : Œdème mésenchymateux un peu moins prononcé des lames de membres. En plus des hémorragies, ampoules digitales occasionnelles causées par des vésicules de clivage entre le mésenchyme et l’ectoderme.
24 heures après la dose : Mêmes observations que 12 heures après la dose. Aussi, petites nécroses occasionnelles au bout des doigts, le plus souvent au niveau de la 3e phalange.
New 2 4 F de la gestation 12 4,6 Zealand
White
3 4 F
4 3 F
5 4 F
12
12
12
4,6
4,6
4,6
6 6 F 125 4,6
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrPLENDIL® Comprimés à libération prolongée, 2,5 mg, 5 mg et 10 mg, numéro de contrôle de la présentation 297826, Monographie de produit, Glenwood GmbH Pharmazeutische Erzeugnisse (2025-12-09).