


Monographie de produit - Cleviprex
1 INDICATIONS
CLEVIPREX (clévidipine) est indiqué pour :
- gérer une élévation aiguë de la tension artérielle dans les situations périopératoires.
1.1 Enfants (< 18 ans) :
L’innocuité et l’efficacité de CLEVIPREX chez les patients de moins de 18 ans n’ont pas été établies.
1.2 Personnes âgées (≥ 65 ans):
Sur les 1 406 sujets traités par CLEVIPREX durant les études cliniques (1 307 hypertendus), 620 avaient 65 ans ou plus et 232 avaient 75 ans ou plus. Il n’a pas été observé de différences générales en matière d’innocuité ou d’efficacité entre ces patients et les patients plus jeunes. Aucun ajustement de la posologie n’est nécessaire.
2 CONTRE-INDICATIONS
CLEVIPREX est contre-indiqué chez les patients présentant :
- Une allergie à la clévidipine, aux graines de soja, à l’huile de soja ou aux produits à base de soja, aux œufs ou aux produits à base d’œufs, ou aux arachides.
- Des anomalies du métabolisme lipidique telles qu’une hyperlipidémie pathologique, une glomérulonéphrite à lésions minimes ou une pancréatite aiguë associée à une hyperlipidémie.
- Une sténose aortique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La tension artérielle et la fréquence cardiaque doivent faire l’objet d’une surveillance en continu pendant et après la perfusion jusqu’à ce que les signes vitaux soient stabilisés. On surveillera les patients ayant subi une perfusion prolongée pendant au moins 8 heures après la fin de la perfusion pour détecter une éventuelle hypertension de rebond.
4.2 Posologie recommandée et ajustement posologique
CLEVIPREX est destiné uniquement à l’administration par voie intraveineuse. La dose doit être ajustée pour l’obtention de la réduction souhaitée de la tension artérielle. La dose doit être adaptée individuellement en fonction de la tension artérielle visée et de la réponse du patient.
Dose initiale : Commencer la perfusion intraveineuse de CLEVIPREX à un débit de 1 à 2 mg/h.
Ajustement de la dose : La dose peut être doublée à brefs intervalles (90 secondes) jusqu’à ce que la tension artérielle cible soit sur le point d’être atteinte. Continuer d’ajuster la dose jusqu’à ce que la fourchette de tension artérielle cible soit atteinte en augmentant la dose par paliers plus petits et à intervalles plus longs (5 à 10 minutes). Une augmentation du débit de 1 à 2 mg/h produit généralement une réduction supplémentaire de la tension systolique de 2 à 4 mm Hg.
Dose d’entretien : Chez la plupart des patients, la réponse thérapeutique voulue se produit à des doses de 4 à 6 mg/h. Des doses pouvant atteindre 32 mg/h peuvent être nécessaires chez certains patients, mais l’expérience à une telle dose est limitée.
Dose maximale : La dose maximale est de 32 mg/h, mais la majorité des patients ont été traités par des doses de 16 mg/h ou moins. Pour éviter une surcharge potentielle en lipides, il est recommandé de ne pas administrer plus de 1 000 ml de CLEVIPREX au cours des 24 premières heures. L’expérience concernant les durées de perfusion de plus de 72 heures pour les différentes doses est limitée.
Passage à un traitement antihypertenseur par voie orale : L’administration de CLEVIPREX doit être arrêtée immédiatement ou progressivement pendant l’instauration d’un traitement approprié par voie orale. Lors de l’instauration d’un tel traitement oral, il faut tenir compte du délai de prise d’effet du traitement. Continuer de surveiller la tension artérielle jusqu’à ce que l’effet souhaité ait été obtenu.
Insuffisance hépatique ou rénale : L’expérience acquise durant les essais cliniques avec les patients présentant des insuffisances de la fonction hépatique ou de la fonction rénale est limitée. Il y a eu, dans tous les essais cliniques, 78 patients présentant des anomalies de la fonction hépatique et 121 patients présentant une insuffisance rénale modérée à grave. Il n’a pas été nécessaire d’ajuster la posologie chez ces patients.
Santé Canada n’a pas autorisé d’indication pour les enfants.
On trouvera au tableau 1 un guide de la conversion des doses pour les exprimer soit en mg/h soit en ml/h.
Tableau 1 – Conversion des doses de CLEVIPREX de mg/h en ml/h
| Dose (mg/h) | Dose (ml/h) | ||||
| 1 | 2 | ||||
| 2 | 4 | ||||
| 4 | 8 | ||||
| 6 | 12 | ||||
| 8 | 16 | ||||
| 10 | 20 | ||||
| 12 | 24 | ||||
| 14 | 28 | ||||
| 16 | 32 | ||||
| 18 | 36 | ||||
| 20 | 40 | ||||
| 22 | 44 | ||||
| 24 | 48 | ||||
| 26 | 52 | ||||
| 28 | 56 | ||||
| 30 | 60 | ||||
| 32 | 64 | ||||
4.4 Administration
Utiliser une technique aseptique stricte durant la manipulation de CLEVIPREX. CLEVIPREX est un produit parentéral à usage unique contenant 0,005 % d’EDTA de disodium pour inhiber la croissance de micro-organismes pendant une durée pouvant atteindre 12 heures en cas de contamination accidentelle. Néanmoins, CLEVIPREX peut favoriser la croissance de micro-organismes et n’est pas un produit contenant un agent de conservation antimicrobien selon les normes de la Pharmacopée des États-Unis (USP). Ne pas l’utiliser si l’on soupçonne une contamination. Une fois que le bouchon du flacon a été ponctionné, utiliser CLEVIPREX dans les 12 heures et mettre le résidu non utilisé au rebut (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
CLEVIPREX est fourni en flacons stériles, à usage unique, prêts à l’emploi, de 50 ml ou 100 ml. Retourner délicatement le flacon plusieurs fois avant l’administration de manière à assurer l’homogénéité de l’émulsion. Inspecter visuellement les médicaments parentéraux avant l’administration pour s’assurer qu’ils ne contiennent pas de particules et ne présentent pas d’altération de couleur. Jeter les produits dont la couleur est altérée ou qui contiennent des particules. Administrer CLEVIPREX au moyen d’un dispositif de perfusion à débit réglable. Les canules standards disponibles sur le marché sont utilisables pour effectuer la perfusion. Administrer CLEVIPREX par une voie soit centrale, soit périphérique.
Des filtres à lipides avec des pores de 1,2 micron peuvent être utilisés pour l’administration de CLEVIPREX.
CLEVIPREX ne doit pas être administré par la même tubulure que d’autres médicaments.
CLEVIPREX ne doit pas être dilué mais peut être administré en même temps que l’une des solutions suivantes :
- Eau pour préparations injectables, USP
- Injection de chlorure de sodium (0,9 %), USP
- Injection de chlorure de sodium (0,45 %)
- Injection de dextrose (5 %), USP
- Injection de dextrose (5 %) dans une solution de chlorure de sodium (0,9 %), USP
- Injection de dextrose (5 %) dans une solution de Ringer lactate, USP
- Injection de Ringer lactate, USP
- 40 mEq de chlorure de potassium dilués dans une solution de chlorure de sodium à 0,9 %
- Solution d’acides aminés à 10 %
5 SURDOSAGE
Aucun cas de surdosage n’est survenu dans les essais cliniques chez l’homme.
Dans les essais cliniques, il a été administré une dose supérieure à la limite normale recommandée (106 mg/h) à un (1) sujet en bonne santé, qui a présenté de légères bouffées vasomotrices et une légère augmentation passagère de la créatinine sérique.
Les principaux effets à attendre d’un surdosage sont l’hypotension et la tachycardie réflexe.
L’arrêt de l’administration de CLEVIPREX entraîne un retour à la tension artérielle de référence aux valeurs de prétraitement en l’espace de 5 à 15 minutes (voir 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie). Dans les cas où l’on soupçonne un surdosage, il convient de cesser l’administration de CLEVIPREX immédiatement ainsi que de maintenir et de surveiller la tension artérielle.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, concentrations, composition et conditionnement
CLEVIPREX (clévidipine) Émulsion pour perfusion intraveineuse 0,5 mg/ml est fourni sous forme d’émulsion stérile, d’un blanc laiteux, huile dans eau, pour administration par voie intraveineuse.
Présentations :
Flacon de verre à usage unique de 50 ml contenant 0,5 mg/ml de clévidipine
- Chaque flacon est présenté sous emballage individuel.
- Offert en boîtes de 10 flacons.
Flacon de verre à usage unique de 100 ml contenant 0,5 mg/ml de clévidipine
- Chaque flacon est présenté sous emballage individuel.
- Offert en boîtes de 10 flacons.
Les flacons sont fermés hermétiquement au moyen d’un bouchon de 32 mm en bromobutyle gris recouvert d’une capsule amovible en aluminium qui maintient le bouchon en place dans le col du flacon.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
CLEVIPREX est un produit parentéral à usage unique contenant des phospholipides et pouvant favoriser une croissance microbienne. Il faut utiliser une technique aseptique stricte durant sa manipulation. Une fois que le bouchon du flacon a été ponctionné, utiliser CLEVIREX dans les 12 heures et mettre le résidu non utilisé au rebut.
CLEVIPREX ne doit pas être administré par la même tubulure que d’autres médicaments et ne doit pas être dilué (voir 4 POSOLOGIE ET ADMINISTRATION).
Appareil cardiovasculaire
Les inhibiteurs des canaux calciques du groupe des dihydropyridines peuvent avoir des effets inotropes négatifs et aggraver une insuffisance cardiaque. Les patients souffrant d’insuffisance cardiaque doivent faire l’objet d’une surveillance attentive.
Une réduction pharmacologique rapide de la tension artérielle peut déclencher une hypotension et une tachycardie réflexe. Si cela se produit sous CLEVIPREX, il faut réduire la dose.
CLEVIPREX est contre-indiqué chez les patients présentant une sténose aortique critique, étant donné
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| concentration/ | ||||
| composition | ||||
| Intraveineuse | Émulsion pour perfusion intraveineuse Clévidipine à 0,5 mg/ml | EDTA de disodium, glycérine, acide oléique, phospholipides purifiés de jaune d’œuf, hydroxyde de sodium (pour l’ajustement du pH), huile de soja, eau pour injection | ||
qu’une réduction excessive de la postcharge peut réduire chez eux l’apport d’oxygène au myocarde.
Aucun indice d’hypertension de rebond notable n’a été observé après l’arrêt de la perfusion de CLEVIPREX. Les patients ayant été sous CLEVIPREX durant une période prolongée ou ayant reçu de fortes doses de CLEVIPREX doivent être surveillés pendant au moins 8 heures.
Il n’existe aucune information pouvant guider l’emploi de CLEVIPREX dans le traitement de l’hypertension associée à un phéochromocytome.
Système endocrinien et métabolisme
CLEVIPREX est contre-indiqué chez les patients présentant une anomalie du métabolisme lipidique telle qu’une hyperlipidémie pathologique, une glomérulonéphrite à lésions minimes ou une pancréatite aiguë associée à une hyperlipidémie.
Patients recevant un autre traitement à base de lipides
CLEVIPREX contient approximativement 0,2 g de lipides par millilitre (8,4 kJ/2,0 kcal). Pour les patients chez qui la charge en lipides doit être restreinte, la quantité de lipides administrée en concomitance pourrait devoir être ajustée pour compenser la quantité de lipides perfusée avec la préparation de clévidipine.
Fonctions hépatique, biliaire et pancréatique
Les patients porteurs de pathologies hépatiques, biliaires ou pancréatiques n’ont pas fait l’objet d’études spécifiques. Les essais cliniques ont inclus 78 patients présentant des taux élevés de bilirubine sérique, d’ASAT/SGOT et/ou d’ALAT/SGPT. Étant donné que la clévidipine est métabolisée rapidement dans le sang et les tissus extravasculaires, il est peu probable que son élimination soit affectée par un dysfonctionnement hépatique et il n’y a donc pas lieu de procéder à des ajustements posologiques (voir 10.3 Pharmacocinétique).
Surveillance et épreuves de laboratoire
La tension artérielle et la fréquence cardiaque doivent faire l’objet d’une surveillance en continu pendant et après la perfusion jusqu’à ce que les signes vitaux soient stabilisés (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Fonction rénale
Les patients porteurs de pathologies rénales n’ont pas fait l’objet d’études spécifiques. Les essais cliniques ont inclus 121 patients présentant une insuffisance rénale modérée à grave ont été traités par CLEVIPREX. Aucunes différences ni aucuns signaux d’alarme importants sur le plan clinique n’ont été observés. Étant donné qu’il est improbable que l’élimination de la clévidipine soit affectée par un dysfonctionnement rénal, il n’y a pas lieu de procéder à des ajustements posologiques (voir 10.3 Pharmacocinétique).
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Aucun effet néfaste n’a été observé sur la fertilité ou le comportement d’accouplement du rat mâle à des doses de clévidipine allant jusqu’à 55 mg/kg/jour. À des doses aussi faibles que 13 mg/kg/jour des rats femelles ont présenté une pseudogestation et des changements du cycle de chaleurs; toutefois, à des doses allant jusqu’à 55 mg/kg/jour, il n’a pas été observé d’effet sur l’accouplement ou la fertilité (voir 16 TOXICOLOGIE NON CLINIQUE).
Chez des rates gravides auxquelles a été administré de la clévidipine en fin de gestation et au début de la période de lactation (jusqu’au jour 4 du post-partum), on a constaté des augmentations liées à la dose de mortalité, de durée de gestation et de parturition prolongée à des doses aussi faibles que 13 mg/kg/jour. À l’accouplement, la progéniture de ces mères a eu un taux de conception inférieur à celui des animaux témoins. La clévidipine traverse la membrane placentaire de cette espèce, et des doses de 35 mg/kg/jour ou plus administrées durant l’organogenèse ont eu des effets négatifs sur la survie des fœtus. La survie des fœtus a de même subi des effets négatifs lorsque l’on a administré au cours de l’organogenèse à des lapines gravides des doses de 55 mg/kg/jour (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur l’utilisation de CLEVIPREX chez la femme enceinte n’a été menée. CLEVIPREX ne doit être utilisé pendant la grossesse que si les bienfaits potentiels pour la mère l’emportent sur les risques potentiels pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE).
L’innocuité et l’efficacité de CLEVIPREX lors du travail obstétrical et de l’accouchement n’ont pas été établies. On sait que d’autres inhibiteurs des canaux calciques inhibent les contractions utérines chez la femme. On a observé un accroissement du taux de parturition prolongée chez des rates traitées par la clévidipine en fin de gestation (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
On ignore si la clévidipine est excrétée dans le lait maternel. Étant donné que de nombreux médicaments le sont, tenir compte de l’exposition possible du nourrisson lors de l’administration de CLEVIPREX à une femme qui allaite.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité réelle de CLEVIPREX chez les enfants de moins de 18 ans n’ont pas été établies.
7.1.4 Personnes âgées
L’expérience limitée de l’utilisation de CLEVIPREX chez les patients âgés ne montre aucune différence dans la réponse clinique entre les patients de plus de 65 ans et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
CLEVIPREX (clévidipine) a été administré à 1 099 patients hypertendus dans un cadre périopératoire. L’incidence de réactions indésirables n’a pas présenté de corrélation avec le sexe, l’âge, la race ou l’origine ethnique de ces patients.
Bien que la perfusion de produits contenant des lipides puisse être liée à des augmentations des taux de triglycérides, il n’a pas été constaté d’augmentation régulière de ces taux avec CLEVIPREX.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Il est survenu de nombreux événements indésirables associés à la procédure chirurgicale, mais relativement peu qui pourraient être liés de manière plausible aux antihypertenseurs. De ce fait, la possibilité de différencier le profil des événements indésirables des divers traitements est limitée. L’incidence d’événements indésirables ayant mené à l’arrêt de l’administration du médicament étudié a été de 5,9 % des patients traités par CLEVIPREX et de 3,2 % pour tous les agents de comparaison. Les réactions indésirables les plus communes ayant mené à l’arrêt de l’administration du médicament étudié dans tous les groupes ont été l’hypertension et, en association avec un bêtabloquant, l’hypotension. L’incidence d’événements indésirables graves et les taux d’arrêt de l’administration dans l’heure suivant l’instauration de la perfusion étaient semblables chez les patients traités par CLEVIPREX et par tous les agents de comparaison.
Études périopératoires contrôlées par placebo
Les études contrôlées par placebo menées sur CLEVIPREX dans le cadre périopératoire ont été de petite envergure et brèves (environ 30 minutes). Le tableau 3 énumère les événements indésirables survenus au cours du traitement et comprend la catégorie « Tout événement indésirable commun » pour les études ESCAPE-1 et ESCAPE-2 (voir 14 ÉTUDES CLINIQUES).
Tableau 3 – Événements indésirables communs dans les études périopératoires contrôlées par placebo
| Événement indésirable | ESCAPE-1 | ESCAPE-2 | |||||||||||||
| CLEVIPREX | Placebo | CLEVIPREX | Placebo | ||||||||||||
| N = 53 | N = 51 | N = 61 | N = 49 | ||||||||||||
| n (%) | n (%) | n (%) | n (%) | ||||||||||||
| Tout événement indésirable commun1 | 27 (51 %) | 21 (41 %) | 32 (53 %) | 24 (49 %) | |||||||||||
| Troubles cardiaques | |||||||||||||||
| Fibrillation auriculaire | 7 (13 %) | 6 (12 %) | 13 (21 %) | 6 (12 %) | |||||||||||
| Troubles gastro-intestinaux | |||||||||||||||
| Nausées | 3 (6 %) | 5 (10 %) | 13 (21 %) | 6 (12 %) | |||||||||||
| Troubles généraux et atteintes au point d’administration | |||||||||||||||
| Pyrexie | 11 (19 %) | 7 (14 %) | 3 (5 %) | 3 (6 %) | |||||||||||
| Troubles psychiatriques | |||||||||||||||
| Insomnie | NS2 | NS2 | 7 (12 %) | 3 (6 %) | |||||||||||
| Troubles rénaux et urinaires | |||||||||||||||
| Insuffisance rénale aiguë | 5 (9 %) | 1 (2 %) | 4 (7 %) | 4 (8 %) | |||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||||
| Atélectasie | 3 (6 %) | 0 (0 %) | NS2 | NS2 | |||||||||||
1 Pour lequel le taux sous CLEVIPREX dépassait le taux sous placebo d’au moins 5 % dans l’un des deux essais.
2 Non signalé.
Études cliniques périopératoires avec agents de comparaison
Dans trois études dénommées ECLIPSE, CLEVIPREX a été comparé à trois témoins actifs : la nitroglycérine, le nitroprussiate de sodium et la nicardipine (voir 14 ÉTUDES CLINIQUES). Dans ces études, l’exposition au médicament était plus longue, la dose maximum moyenne combinée étant de 10 mg/h et la durée moyenne de traitement de 8 heures. Les événements indésirables observés dans un délai d’une heure après l’arrêt de la perfusion étaient similaires chez tous les patients traités par CLEVIPREX et ceux traités par les agents de comparaison.
L’hypertension de rebond a été mesurée en tant qu’augmentation maximale de la tension artérielle systolique (TAS) par rapport à la dernière mesure sous le médicament étudié à une heure après la fin de l’administration. Pour CLEVIPREX et pour les médicaments de comparaison, 10,7 % à 12 % des patients ont présenté une augmentation de TAS supérieure à 30 %.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
L’innocuité et l’efficacité réelle de CLEVIPREX chez les patients de moins de 18 ans n’ont pas été établies.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus plus fréquemment chez les patients traités par CLEVIPREX que chez ceux recevant le placebo lors des études ESCAPE-1 ou ESCAPE-2 comprenaient les suivants :
Troubles du système sanguin et lymphatique : anémie, coagulopathie, leucocytose Troubles cardiaques : bloc de branche droit, péricardite, bradycardie sinusale, tachycardie sinusale, extrasystoles supraventriculaires, tachycardie, bigéminie ventriculaire, extrasystoles ventriculaires, tachycardie ventriculaire
Troubles gastro-intestinaux : bruits intestinaux anormaux, constipation, diarrhée Troubles généraux et atteintes au point d’administration : anasarque, réaction au point d’injection, asthénie, gêne thoracique, douleur thoracique, œdème périphérique, induration, nodule, écoulement de sécrétions
Infections et infestations : bactériémie, infection bactérienne, bronchite, cellulite, candidose buccale, pneumonie, infection des voies urinaires, infection de plaie
Lésions, intoxications et complications liées à l’intervention : anémie postopératoire, complication au point d’incision, complication liée à un dispositif médical, iléus postopératoire, hémorragie post-chirurgicale
Examens : gazométrie anormale, diminution du débit cardiaque, complexe QRS de l’électrocardiogramme anormal, résultats positifs à la coloration de Gram, augmentation du rapport international normalisé, résultats anormaux aux épreuves fonctionnelles hépatiques, augmentation du taux de troponine
Troubles du métabolisme et de la nutrition : acidose, diabète, hyperglycémie, hyponatrémie, malnutrition, acidose métabolique
Troubles de l’appareil musculosquelettique et des tissus conjonctifs : dorsalgie, spasmes musculaires Troubles du système nerveux : accident vasculaire cérébral, étourdissements, céphalées Troubles psychiatriques : comportement anormal, agitation, anxiété, état confusionnel, délirium, dépression, désorientation, nervosité
Troubles rénaux et urinaires : incontinence, oligurie, néphrolithiase, insuffisance rénale Troubles respiratoires, thoraciques et médiastinaux : syndrome de détresse respiratoire aiguë, toux, paralysie du diaphragme, dyspnée, hypoxie, hémorragie médiastinale, congestion nasale, épanchement pleural, œdème pulmonaire, détresse respiratoire, insuffisance respiratoire, serrement de la gorge, respiration sifflante
Troubles cutanés et sous-cutanés : ulcère de décubitus, hyperhidrose, emphysème sous-cutané Interventions chirurgicales et médicales : drainage des sinus nasaux
Troubles vasculaires : hémorragie, hypertension, hypotension, thrombophlébite
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants
L’innocuité et l’efficacité réelle de CLEVIPREX chez les patients de moins de 18 ans n’ont pas été établies.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Des analyses de laboratoire ont été effectuées en tant que composantes de toutes les études cliniques. Il est survenu des anomalies en hématologie et en chimie clinique distinctes chez < 0,5 % de tous les patients.
8.5 Effets indésirables observés après la commercialisation
CLEVIPREX a été mis sur le marché en septembre 2008 (aux États-Unis). Les événements indésirables signalés globalement depuis sa mise sur le marché sont les suivants : tachycardie, troubles des échanges gazeux respiratoires (non-concordance ventilation-perfusion et diminution de la saturation en oxygène), iléus, hypersensibilité et réactions locales au point de perfusion. Les données recueillies après la mise sur le marché sont souvent insuffisantes pour permettre une estimation de l’incidence ou pour établir fermement les causes des réactions.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique n’a été formellement effectuée sur les interactions avec d’autres médicaments. Les interactions pharmacocinétiques avec la clévidipine sont peu probables, étant donné que celle-ci est métabolisée par hydrolyse. La clévidipine et son métabolite principal, la dihydropyridine, n’agissent pas en tant qu’inhibiteurs ou inducteurs des enzymes du CYP lorsque le produit est utilisé dans la gamme de la posologie thérapeutique.
9.3 Interactions médicament-comportement
Les interactions en ce qui concerne les risques comportementaux n’ont pas été établies.
9.4 Interactions médicament-médicament
Au cours des essais cliniques, 801 des 866 patients traités par CLEVIPREX en situation périopératoire recevaient des bêtabloquants de divers types. Parmi les autres médicaments utilisés concomitamment chez ces patients figuraient les alcaloïdes naturels de l’opium, les dérivés des benzodiazépines et les sulfonamides. Chez les patients porteurs d’une hypertension sévère, les catégories de médicaments les plus fréquemment utilisés concomitamment étaient les agonistes des récepteurs aux imidazolines, les inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) et les bêtabloquants sélectifs. Il n’est pas apparu d’accroissement systématique des événements indésirables en présence de traitement concomitant par ces agents (voir 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Dans les études de phase III menées dans un contexte périopératoire, durant la perfusion de CLEVIREX, 12,3 % des patients traités concomitamment par un bêtabloquant ont eu une incidence d’hypotension ou de tension artérielle instable, soit une incidence comparable à celle de patients non traités par bêtabloquant (15,4 %). Seul un patient gravement hypertendu (2,2 %) traité concomitamment par un bêtabloquant a présenté de l’hypotension.
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ingrédient actif de CLEVIPREX est la clévidipine, une 1,4-dihydropyridine inhibitrice des canaux calciques de type lent, qui réduit la tension artérielle en diminuant la résistance vasculaire systémique principalement par son action sur les artères.
Les expériences effectuées sous anesthésie chez le rat et le chien ont montré que la clévidipine réduit la tension artérielle moyenne en diminuant la résistance vasculaire systémique. La clévidipine ne réduit pas la pression de remplissage du cœur (précharge), ce qui confirme l’absence d’effets sur les vaisseaux capacitifs veineux.
In vitro
Des expériences au moyen de la technique du patch clamp sur cellules entières effectuées sur des cellules ventriculaires isolées de lapin ont démontré que le principal mécanisme d’action de clévidipine est l’inhibition des courants calciques dans les canaux de calcium de type L. Dans des expériences en bains d’organes isolés, la clévidipine a réduit la contraction des muscles lisses de la veine porte et des muscles papillaires du cœur de manière dépendante de la concentration, mais cette action était plus puissante sur les tissus vasculaires avec un rapport de sélectivité d’environ 50.
In vivo
La clévidipine a eu des effets hypotenseurs dépendants de la dose chez le rat et le chien. Chez les animaux conscients mais pas chez les animaux anesthésiés, la clévidipine a également produit une augmentation de la fréquence cardiaque dépendante de la dose. Chez les rats génétiquement hypertendus anesthésiés, les deux énantiomères de la clévidipine ont eu un pouvoir hypotenseur et une durée d’effet semblables à ceux de la clévidipine racémique. On a constaté que la clévidipine formulée était plus puissante que la nitroglycérine. La puissance du nitroprussiate de sodium était semblable à celle de la nicardipine et inférieure à celles de la félodipine et de l’isradipine. En outre, la clévidipine était d’une durée d’action plus brève que le dernier de ces trois agents, semblable à celle de la nitroglycérine et légèrement plus longue que le nitroprussiate de sodium.
Chez des beagles anesthésiés, la clévidipine a provoqué une relaxation des muscles lisses vasculaires, qui a produit une réduction de 40 % de la résistance périphérique totale à la dose la plus élevée de 24,84 mg/kg/min et qui a causé un accroissement du débit cardiaque dû à un accroissement du volume d’éjection systolique. Toutefois, la clévidipine n’a pas eu d’effets inotropes, chronotropes ou dromotropes négatifs et n’a pas provoqué de dilatation veineuse chez le chien anesthésié. Ces résultats ont confirmé les constats posés in vitro selon lesquels la clévidipine a une sélectivité vasculaire supérieure à sa sélectivité myocardique; elle possède également une forte sélectivité artérielle par comparaison à sa sélectivité veineuse.
10.2 Pharmacodynamie
CLEVIPREX a un délai d’action et un délai de cessation d’action rapides, ce qui permet d’ajuster la tension artérielle. L’effet de CLEVIPREX semble parvenir à un plateau à environ 25 % de la tension artérielle systolique de référence. Le débit de perfusion auquel on a observé la moitié de l’effet maximal est d’environ 10 mg/h.
Délai d’action : Dans la population de patients dans un contexte périopératoire, CLEVIPREX a produit une réduction de 4 à 5 % de la tension artérielle systolique dans un délai de 2 à 4 minutes après l’instauration d’une perfusion à 0,4 µg/kg/min (environ 2 mg/h).
Maintien de l’effet : Dans les études d’administration par perfusion continue allant jusqu’à 72 heures, il n’a pas été constaté de tachyphylaxie ni d’hystérésis.
Fin de l’action : La plupart des patients sont revenus aux valeurs de référence de prétraitement en l’espace de 5 à 15 minutes après l’arrêt de la perfusion.
Hémodynamique : CLEVIPREX provoque une réduction dépendante de la dose de la résistance vasculaire systémique. Il a un effet favorable sur les paramètres hémodynamiques cardiaques dû à son effet sélectif sur les artères, qui réduit la résistance vasculaire systémique sans induire de changements du tonus veineux.
Fréquence cardiaque : Une augmentation réflexe de la fréquence cardiaque constitue une réaction prévisible à une baisse de la tension artérielle. Cette augmentation de la fréquence cardiaque peut être prononcée chez certains patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Effets électrophysiologiques : Chez des volontaires en bonne santé, à des concentrations thérapeutiques et suprathérapeutiques, ni la clévidipine ni son principal métabolite l’acide carboxylique n’ont prolongé la repolarisation cardiaque.
10.3 Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques de la clévidipine chez des patients en bonne santé et des patients présentant une hypertension périopératoire
| T½ (phase initiale | ) | T½ (terminale) | Cl (L/min/kg) | Vd (L/kg) | ||||
| (min) | (min) | |||||||
| Hommes en bonne santé (veineuse) | 1 | 12 | 0,14 | 0,5 à 0,6 | ||||
Cas d’hypertension (artérielle) périopératoire | 0,4 | 15 | 0,05 | 0,2 | ||||
Cas d’hypertension (veineuse) périopératoire | 0,9 | 5,4 | 0,081 | 0,14 | ||||
Cas d’hypertension (artérielle) périopératoire | 0,5 | 3,4 | 0,045 | 0,03 | ||||
Abréviations : Cl = clairance; T1/2 = demi-vie d’élimination; Vd = volume de distribution
La clévidipine est distribuée et métabolisée rapidement, ce qui entraîne une très courte demi-vie. La concentration dans le sang artériel baisse de façon multiphasique après la fin de la perfusion. La demi-vie en phase initiale est d’environ une (1) minute, ce qui correspond à une élimination de 85 à 90 % de la clévidipine. La demi-vie terminale est d’environ 15 minutes.
Absorption
Après son administration par voie intraveineuse, la biodisponibilité de la clévidipine est de 100 %.
Distribution
À une température de 37 °C, la clévidipine est liée à > 99,5 % aux protéines plasmatiques. Le volume de distribution à l’état stationnaire se situe à 0,17 L/kg dans le sang artériel.
Métabolisme
La clévidipine est rapidement métabolisée par hydrolyse de la liaison ester, essentiellement par des estérases du sang et des tissus extravasculaires. Il est donc improbable que ce mécanisme soit affecté par une insuffisance rénale ou hépatique. Les métabolites primaires sont l’acide carboxylique et le formaldéhyde obtenus par hydrolyse de la liaison ester. Le métabolite acide carboxylique n’a pas d’effet antihypertenseur. Il est transformé par glucuroconjugaison ou oxydation en dérivé pyridinique correspondant.
Des études in vitro montrent que la clévidipine et ses métabolites ne provoquent aucune inhibition ou induction des enzymes du CYP aux concentrations utilisées dans la pratique clinique.
Élimination
La clairance du métabolite primaire dihydropyridine est de 0,03 L/kg/h et la demi-vie terminale est d’environ 9 heures.
Dans une étude clinique réalisée avec de la clévidipine radiomarquée, 83 % de la substance ont été éliminés dans l’urine et les selles, dont la majeure partie, 63 à 74 %, dans l’urine et 7 à 22 % dans les selles. Plus de 90 % de la valeur initiale de radioactivité (taux de récupération) ont été éliminés dans les 72 premières heures.
Populations particulières et états pathologiques
- Enfants : Santé Canada n’a pas autorisé d’indication pour cette population.
- Personnes âgées : Aucune association significative sur le plan de la pharmacocinétique n’a été établie entre la clévidipine et l’âge.
- Sexe : Aucune association significative sur le plan de la pharmacocinétique n’a été établie entre la clévidipine et le sexe.
- Femmes enceintes ou qui allaitent : La pharmacocinétique de la clévidipine n’a pas été évaluée chez les femmes enceintes ni chez les femmes qui allaitent.
Polymorphisme génétique : Aucune association significative sur le plan de la
pharmacocinétique n’a été établie entre la clévidipine et le polymorphisme génétique.
- Origine ethnique : Aucune association significative sur le plan de la pharmacocinétique n’a été établie entre la clévidipine et l’origine ethnique.
- Insuffisance hépatique : Aucune association significative sur le plan de la pharmacocinétique n’a été établie entre la clévidipine et la fonction hépatique. La clévidipine n’est pas éliminée par la voie hépatique.
- Insuffisance rénale : Aucune association significative sur le plan de la pharmacocinétique n’a été établie entre la clévidipine et la fonction rénale. La clévidipine n’est pas éliminée par la voie rénale. Le principal métabolite de la clévidipine est éliminé par les reins, mais il n’a aucune activité pharmacologique.
- Obésité : La pharmacocinétique de la clévidipine n’a pas été évaluée chez les patients obèses.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
La durée de conservation de CLEVIPREX est de 30 mois lorsqu’il est entreposé à une température de 2 à 8 °C dans son conditionnement commercial en flacons de verre de 100 ml ou 50 ml fermés hermétiquement par un bouchon en bromobutyl gris recouvert d’une capsule de surbouchage en aluminium. Chaque flacon est contenu dans un emballage en carton pour le protéger de la lumière jusqu’à l’administration. Ne pas congeler.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Les flacons peuvent être transférés dans leur emballage dans un milieu à 25 °C (température ambiante contrôlée selon l’USP) pour y être conservés pendant deux (2) mois au maximum. Une fois placés à température ambiante, on portera sur les flacons contenus dans leur emballage la mention suivante : « Ce médicament a été retiré du réfrigérateur le ___/___/___. Il doit être utilisé dans un délai de deux (2) mois à compter de cette date ou être mis au rebut une fois ce délai écoulé ou après la date de péremption indiquée sur l’étiquette (selon la première de ces deux dates) ». Ne pas remettre le médicament au réfrigérateur après l’avoir entreposé à température ambiante.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : clévidipine
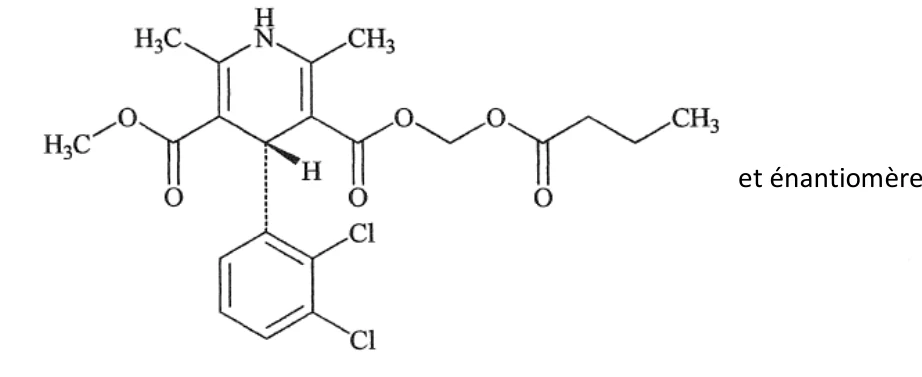
Nom chimique : (butanoyloxy)méthyle méthyle (4RS)-4-(2,3-dichlorophényle)-2,6-diméthyle-1,4-dihydropyridine-3,5-dicarboxylate
Formule moléculaire et masse moléculaire : C21H23Cl2NO6, 456,3 g/mol
Formule développée :
Propriétés physicochimiques : Solide blanc à blanc cassé pratiquement insoluble dans l’eau, à peine soluble dans l’éthanol à 99,5 % et légèrement soluble dans l’huile de graine de soja.
Se présente sous deux formes polymorphes. Le polymorphe A, prédominant, fond à 138 oC.
La clévidipine est un conglomérat racémique d’énantiomères (+)-S et (-)-R
pH de la formule en émulsion huile dans eau : 6,0 à 8,0
et énantiomère 14
ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques des études
Tableau 5 – Résumé des données démographiques dans les études cliniques sur [indication particulière]
Nº d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge médian (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| ESCAPE-1 | Étude multicentrique, randomisée, parallèle, à double insu et contrôlée par placebo, menée auprès de patients subissant une chirurgie cardiaque – stade préopératoire | Débit de perfusion i.v. initial de 0,4 mcg/kg/min, augmenté, compte tenu de la tolérance, en doublant l’augmentation environ toutes les 90 secondes jusqu’à atteindre un débit de 3,2 mcg/kg/min pendant 30 à 60 minutes | 105 Groupe clévidipine : 53 Groupe placebo : 52 | Groupe clévidipine : 68,0 (43-82) Groupe placebo : 61,0 (40-82) | Groupe clévidipine : 16 femmes, 37 hommes Groupe placebo : 16 femmes, 36 hommes | ||
| ESCAPE-2 | Étude multicentrique, randomisée, parallèle, à double insu et contrôlée par placebo, menée auprès de patients subissant une chirurgie cardiaque – stade postopératoire | Débit de perfusion i.v. initial de 0,4 mcg/kg/min, augmenté, compte tenu de la tolérance, en doublant l’augmentation environ toutes les 90 secondes jusqu’à atteindre un débit de 3,2 mcg/kg/min pendant 30 à 60 minutes | 110 Groupe clévidipine : 61 Groupe placebo : 49 | Groupe clévidipine : 66,0 (27-83) Groupe placebo : 62,0 (40-83) | Groupe clévidipine : 14 femmes, 47 hommes Groupe placebo : 11 femmes, 38 hommes | ||
CLEVIPREX a été évalué dans deux études multicentriques, randomisées, parallèles, à double insu et contrôlées par placebo, menées auprès de patients subissant une opération du cœur : 105 patients au stade préopératoire dans l’étude ESCAPE-1 et 110 patients au stade postopératoire dans l’étude ESCAPE-2. Les interventions consistaient en un pontage aortocoronarien avec ou sans remplacement valvulaire. Le critère d’inclusion dans l’étude ESCAPE-1 était une tension artérielle systolique ≥ 160 mm Hg et, dans l’étude ESCAPE-2, une tension artérielle systolique ≥ 140 mm Hg dans les 4 heures suivant la fin de l’intervention. La tension artérielle moyenne de référence était de 178/77 mm Hg dans l’étude ESCAPE-1 et de 150/71 mm Hg dans l’étude ESCAPE-2. Dans les deux études, la population comprenait 27 % de femmes et 47 % de patients de plus de 65 ans. Dans l’étude ESCAPE-1, CLEVIPREX a été perfusé pendant 30 minutes en phase préopératoire, jusqu’à l’échec du traitement ou l’induction de l’anesthésie, selon celui de ces événements qui est survenu le premier. Dans l’étude ESCAPE-2, CLEVIPREX a été perfusé pendant un minimum de 30 minutes à moins qu’un autre traitement n’ait été nécessaire. La durée maximum de perfusion autorisée dans les études ESCAPE était de 60 minutes.
Dans les deux études, la perfusion de CLEVIPREX a été démarrée à une dose de 1 à 2 mg/h puis augmentée, compte tenu de la tolérance, en doublant l’augmentation toutes les 90 secondes jusqu’à une dose de 16 mg/h afin d’obtenir la baisse de tension artérielle désirée. Aux doses supérieures à 16 mg/h, les augmentations étaient de 7 mg/h. La dose moyenne de perfusion de CLEVIPREX était de 15,3 mg/h dans l’étude ESCAPE-1 et de 5,1 mg/h dans l’étude ESCAPE-2. La durée moyenne de l’exposition dans les études ESCAPE était de 30 minutes chez les patients traités par CLEVIPREX.
Environ 4 % des sujets traités par CLEVIPREX dans l’étude ESCAPE-1 et 41 % de ceux de l’étude ESCAPE-2 ont pris concomitamment des vasodilatateurs au cours des 30 premières minutes d’administration de CLEVIPREX.
14.2 Résultats des études
CLEVIPREX a réduit la tension artérielle en l’espace de 2 à 4 minutes. Les changements de tension artérielle sur 30 minutes pour l’étude ESCAPE-1 (phase préopératoire) et l’étude ESCAPE-2 (phase postopératoire) sont présentés à la figure 1 et à la figure 2 respectivement.
Figure 1. Changement moyen de tension artérielle systolique (en mm Hg) au cours d’une perfusion de
30 minutes dans l’étude ESCAPE-1 (phase préopératoire)
Cl) 0
C:
Cl) -: r -10
me § §_ -20
.; a..
Cl) al
g> -~ -30
ns o
.s::::-
0 ~ -40
C:"'
ns Cl)
:E -50
0 5
Clevidipine
10 15 20 25 30
Time (minutes) 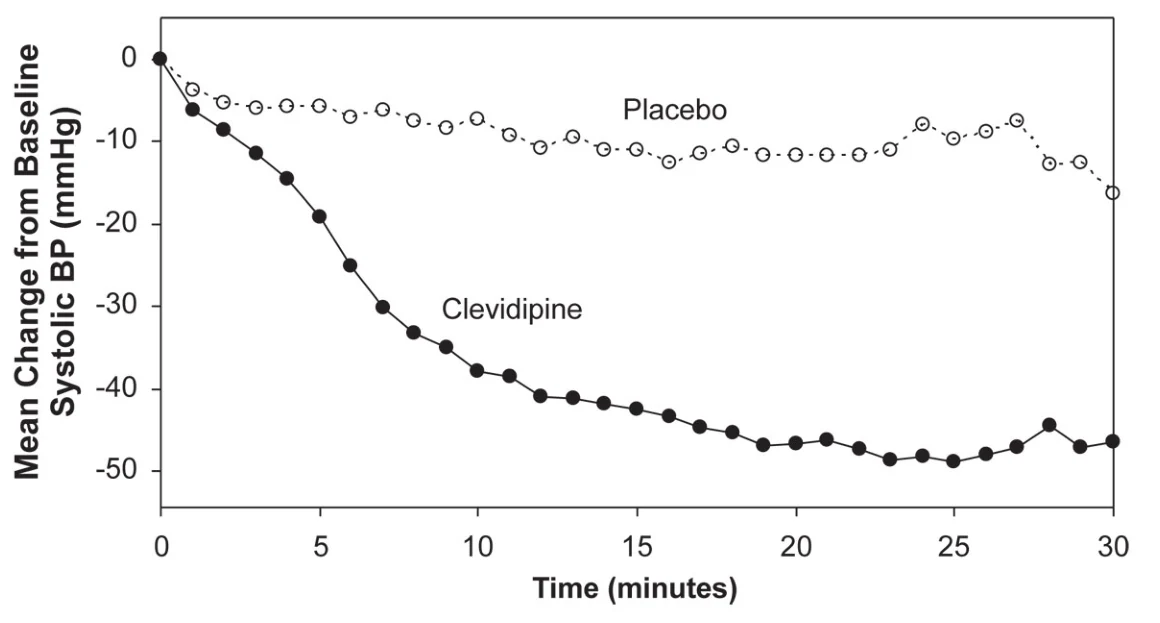
Figure 2. Changement moyen de tension artérielle systolique (en mm Hg) au cours d’une perfusion de
30 minutes dans l’étude ESCAPE-2 (phase postopératoire)
Clevidipine = Clévidipine Time (minutes) = Temps (en minutes)
Changement moyen par rapport à la tension artérielle systolique de référence (en mm Hg)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE 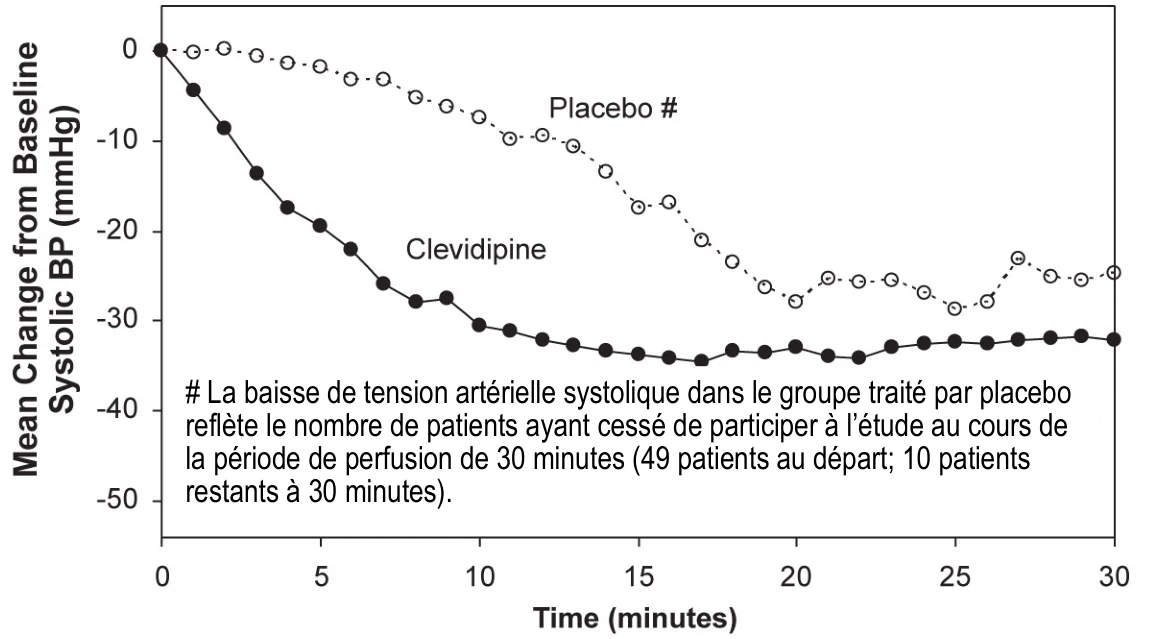
Toxicologie générale : Lors d’une étude de 4 semaines chez le rat, la clévidipine a été perfusée de façon continue à des doses quotidiennes de 23, 39 et 66 mg/kg. La dose sans effet nocif observé (DSENO) a été de 23 mg/kg/jour administrés à un débit de perfusion de 0,92 ml/kg/h, ce qui équivaut approximativement à la dose maximale recommandée chez l’homme (DMRH) de 504 mg/jour (21 mg/h x 24 heures; 8,4 mg/kg/jour pour un patient pesant 60 kg) compte tenu de la surface corporelle. Les changements associés à la clévidipine ont été l’augmentation de la consommation d’eau et du volume urinaire, de même qu’une augmentation du poids des glandes surrénales (chez les mâles) et des ovaires aux doses de 39 et 66 mg/kg/jour. Les changements de poids des organes n’ont pas été accompagnés d’altérations histopathologiques corrélées et ont été réversibles chez les femelles en voie de rétablissement. Lors d’une étude de 4 semaines chez le chien, la clévidipine a été perfusée pendant 12 heures par jour à des doses quotidiennes de 16, 32 et 66 mg/kg. La DSENO a été de 16 mg/kg/jour à un débit de perfusion de 1,32 mg/kg/h, soit l’équivalent approximatif de la DMRH compte tenu de la surface corporelle. Des augmentations de la fréquence cardiaque liées au médicament ont été observées à toutes les doses, et ces augmentations ont été accompagnées d’une diminution des intervalles PR et QT aux doses les plus élevées (32 et 66 mg/kg/jour). Cet effet était plus important après la première dose qu’à la fin de l’étude et il a été attribué à la réaction hypotensive induite par la
# La baisse de tension artérielle systolique dans le groupe traité par placebo reflète le nombre de patients ayant cessé de participer à l’étude au cours de la période de perfusion de 30 minutes (49 patients au départ; 10 patients restants à 30 minutes).
Cl)
C:
Cl) -II, C)
n, :I:
me
EE
o-J:: C.
Cl) m
C>o
C: ·-n, 0
.c: -(.) II,
~
c: en n,
Cl)
:ill:
0
-10
-20
-30
-40
-50
0
-o -O-o .o
- 0 ·o -o
5
0 - 0 . 0 Placebo#
'0--0-.G.
o,
Clevidipine
10 15 20 25 30
Time (minutes)
clévidipine chez les chiens normaux. Le poids moyen des testicules était faible à toutes les doses, mais aucune altération microscopique indiquant un effet toxique sur les testicules n’a été notée. Le poids de la rate était plus élevé aux doses de 32 et 66 mg/kg/jour alors que celui des surrénales était plus élevé à la dose de 66 mg/kg/jour. Une augmentation marginale de la fréquence des réactions au point d’injection, telles qu’une thrombose ou une phlébite, a semblé liée à la clévidipine.
Cancérogénicité : Aucune étude à long terme n’a été menée pour évaluer le potentiel de cancérogénicité de la clévidipine en raison de la brièveté de la durée de son usage prévu chez l’homme.
Génotoxicité : S’agissant du potentiel de génotoxicité, la clévidipine a donné des résultats positifs in vitro au test d’Ames, à l’épreuve de locus de la thymidine kinase des lymphomes de souris et au test d’aberration chromosomique, mais pas au test in vivo du micronoyau de la souris. Le formaldéhyde, un métabolite de la clévidipine, agent génotoxique in vitro connu et cancérogène probable pour l’homme, semble être au moins en partie responsable des résultats positifs in vitro.
Toxicologie pour la reproduction et le développement : Aucun effet néfaste n’a été observé sur la fertilité ou le comportement d’accouplement du rat mâle à des doses de clévidipine allant jusqu’à 55 mg/kg/jour, soit l’équivalent approximatif de la DMRH de 504 mg/jour (21 mg/h x 24 heures) compte tenu de la surface corporelle. À des doses aussi faibles que 13 mg/kg/jour (soit environ 1/4 de la DMRH) des rats femelles ont présenté une pseudogestation et des changements du cycle de chaleurs; toutefois, à des doses allant jusqu’à 55 mg/kg/jour, il n’a pas été observé d’effet sur l’accouplement ou la fertilité.
Chez des rates gravides auxquelles a été administré de la clévidipine en fin de gestation et au début de la période de lactation (jusqu’au jour 4 du post-partum), on a constaté des augmentations liées à la dose de mortalité, de durée de gestation et de parturition prolongée à des doses aussi faibles que 13 mg/kg/jour, soit environ 1/4 de la DMRH de 504 mg/jour (21 mg/h x 24 heures) compte tenu de la surface corporelle. À l’accouplement, la progéniture de ces mères a eu un taux de conception inférieur à celui des animaux témoins. La clévidipine traverse la membrane placentaire de cette espèce et des doses of 35 mg/kg/jour (soit environ 0,7 fois la MRHD) ou plus administrée durant l’organogenèse ont eu des effets négatifs sur la survie des fœtus. La survie des fœtus a de même subi des effets négatifs lorsque l’on a administré au cours de l’organogenèse à des lapines gravides des doses de 55 mg/kg/jour (soit environ deux fois la DMRH) compte tenu de la surface corporelle.
Une augmentation du nombre de pertes d’embryon après l’implantation et une diminution de l’ossification liée à la dose ont été observées tant chez le rat que chez le lapin. Chez le rat, on a noté une ossification réduite des pattes, qui incluait une ossification partielle des métacarpiens, des métatarses et des phalanges évoquant un retard de développement. Une dilatation pyélique a également été observée. Des cas de rotation anormale d’un membre postérieur ont en outre été notés, mais ils n’ont pas été considérés comme liés aux altérations squelettiques.
Les lapins ont présenté une diminution de l’ossification de l’os supraoccipital et des sternèbres ainsi qu’une absence d’ossification de la tête des os longs des membres. Une augmentation du nombre de cas de fusion et/ou de mauvais alignement des sternèbres a également été observée. Ces effets sont comparables aux changements associés à d’autres inhibiteurs calciques.
Toxicité chez les jeunes animaux : Aucun effet nocif sur la maturation sexuelle et sur la capacité de reproduction des femelles et des mâles n’a été observé chez des rats ayant reçu des doses de 10, 20 ou 40 mg/kg de clévidipine administrées par injection intrapéritonéale pendant 5 jours consécutifs durant les phases du développement correspondant aux jours 10 à 14, 16 à 20, 21 à 25 et 26 à 30 de la période postnatale, ou par perfusion intraveineuse de 2 heures chez des rats plus âgés et plus avancés sur le plan du développement (jours 32 à 36 de la période postnatale). Après une période sans traitement s’étendant approximativement jusqu’à l’âge de 85 jours, les animaux ont été appariés pour l’accouplement. La croissance, la survie et l’état clinique des ratons de la génération F1 n’ont pas été affectés par l’administration du produit à l’étude aux rats F0 aux mêmes doses et durant les mêmes phases de développement. Une petitesse bilatérale des testicules et des épididymes a été observée chez un mâle du groupe ayant reçu 20 mg/kg aux jours 16 à 20 de la période postnatale et chez 2 mâles du groupe ayant reçu 40 mg/kg aux jours 21 à 25 de la période postnatale. La DSENP pour la toxicité générale et la toxicité sur la fonction reproductrice était de 10 mg/kg.
Lors d’une autre étude de toxicité chez les jeunes animaux, aucun effet indésirable n’a été noté chez de jeunes rats mâles ayant reçu 10, 20 ou 40 mg/kg de clévidipine par injection intrapéritonéale pendant les jours 21 à 25 de la période postnatale. Aucun effet sur les paramètres de la spermatogenèse ni aucune altération microscopique des testicules liés au produit à l’étude n’ont été observés. La DSENP pour la toxicité générale et les paramètres de la spermatogenèse était de 40 mg/kg/jour.