


Monographie de produit - Apo-Flecainide
Modifications importantes apportées récemment à la monographie
Aucune au moment de l’autorisation la plus récente
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 4
1 Indications ........................................................................................................................ 4
1.1 Pédiatrie .................................................................................................................... 4
1.2 Gériatrie .................................................................................................................... 4
2 Contre-indications ............................................................................................................ 4
3 Encadré sur les mises en garde et précautions importantes .............................................. 5
4 Posologie et administration .............................................................................................. 6
4.1 Considérations posologiques ..................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ............................................... 6
4.5 Dose oubliée .............................................................................................................. 8
5 Surdose ............................................................................................................................. 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement .............................. 9
7 Mises en garde et précautions .......................................................................................... 9
7.1 Populations particulières ......................................................................................... 13
7.1.1 Grossesse ........................................................................................................ 13
7.1.2 Allaitement ...................................................................................................... 13
7.1.3 Enfants et adolescents .................................................................................... 14
7.1.4 Personnes âgées .............................................................................................. 14
8 Effets indésirables........................................................................................................... 14
8.1 Aperçu des effets indésirables ................................................................................. 14
8.2 Effets indésirables observés au cours des études cliniques ..................................... 14
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ............... 15
9 Interactions médicamenteuses ....................................................................................... 16
9.2 Aperçu des interactions médicamenteuses ............................................................. 16
9.4 Interactions médicament-médicament ................................................................... 16 9.5 Interactions médicament-aliment ........................................................................... 17
9.6 Interactions médicament-plante médicinale ........................................................... 17
9.7 Interactions médicament-examens de laboratoire ................................................. 17
10 Pharmacologie clinique ................................................................................................... 17
10.1 Mode d’action ......................................................................................................... 17
10.2 Pharmacodynamie ................................................................................................... 18
10.3 Pharmacocinétique ................................................................................................. 19
11 Conservation, stabilité et mise au rebut ......................................................................... 21
12 Particularités de manipulation du produit ...................................................................... 21
Partie 2 : Renseignements scientifiques................................................................................. 22
13 Renseignements pharmaceutiques ................................................................................. 22
14 Études cliniques .............................................................................................................. 22
14.2 Études de biodisponibilité comparatives ................................................................. 22
15 Microbiologie ................................................................................................................. 24
16 Toxicologie non clinique ................................................................................................. 24
17 Monographies de référence ............................................................................................ 32
Renseignements destinés aux patient·e·s .............................................................................. 33
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Chez les patients sans maladie cardiaque structurelle et présentant des symptômes invalidants, APO-FLECAINIDE est indiqué pour la prévention de :
- tachycardies supraventriculaires paroxystiques (TSVP), notamment la tachycardie par réentrée nodale auriculo-ventriculaire, la tachycardie par réentrée auriculo-ventriculaire et d’autres tachycardies supraventriculaires de mécanisme non spécifié,
- fibrillation/flutter auriculaire paroxystique (FAP).
Les patients traités par APO-FLECAINIDE pour des arythmies supraventriculaires ayant une fonction ventriculaire gauche altérée (fraction d'éjection < 40) et/ou une cardiopathie ischémique peuvent présenter un risque accru de réactions indésirables cardiaques. L’utilisation d’APO-FLECAINIDE dans la fibrillation auriculaire chronique n’a pas été suffisamment étudiée et n’est pas recommandée (voir 3 Encadré sur les mises en garde et précautions importantes).
APO-FLECAINIDE est également indiqué pour le traitement :
- des arythmies ventriculaires documentées, telles qu’une tachycardie ventriculaire soutenue (TV soutenue), qui, de l’avis du médecin, mettent la vie en danger.
- En raison des effets proarythmiques d’APO-FLECAINIDE, son utilisation doit être réservée aux patients chez lesquels, de l’avis du médecin, les bienfaits du traitement l’emportent sur les risques. L’utilisation d’APO-FLECAINIDE n’est pas recommandée chez les patients présentant des arythmies ventriculaires moins graves, même si les patients sont symptomatiques (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Effets proarythmiques). L’utilisation d’APO-FLECAINIDE pour le traitement de la tachycardie ventriculaire soutenue doit être initiée à l’hôpital.
APO-FLECAINIDE ne doit pas être utilisé chez les patients ayant récemment subi un infarctus du myocarde (voir 3 Encadré sur les mises en garde et précautions importantes).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Les données tirées des études et de l’expérience cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique en cas d’insuffisance rénale, Personne âgées).
2 Contre-indications
APO-FLECAINIDE est contre-indiqué :
- Chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Chez les patients présentant un bloc auriculo-ventriculaire du deuxième ou du troisième degré, à moins qu’un stimulateur cardiaque ne soit présent pour maintenir le rythme.
- Chez les patients présentant un bloc de branche bifasciculaire ou trifasciculaire, à moins qu’un stimulateur cardiaque ne soit présent pour maintenir le rythme.
- Chez les patients présentant un choc cardiogénique.
3 Encadré sur les mises en garde et précautions importantes
Aucun médicament antiarythmique ne s’est avéré réduire l’incidence de décès subit chez les patients présentant des arythmies ventriculaires asymptomatiques. La plupart des antiarythmiques ont la capacité de provoquer de dangereuses arythmies; on a effectivement démontré que certains d’entre eux sont associés à une incidence accrue de mort subite. En conséquence, les médecins doivent sérieusement étudier les risques et les bienfaits d’un traitement antiarythmique chez tout patient atteint d’arythmies ventriculaires.
Mortalité
Les résultats de l’essai CAST (Cardiac Arrhythmia Suppression Trial) mené auprès de patients ayant subi un infarctus du myocarde et atteints d’arythmies ventriculaires asymptomatiques ont révélé une augmentation significative de la mortalité et du taux d’arrêts cardiaques non mortels chez des patients traités par flécaïnide ou la flécaïnide par rapport à un groupe parallèle sous placebo. Ce taux était de 19/323 (5,8 %) pour la flécaïnide et de 7/318 (2,2 %) pour son placebo apparié. La durée moyenne du traitement par flécaïnide était de 10 mois. L’essai CAST s’est poursuivi suivant un protocole révisé comprenant uniquement les groupes sous moracizine et sous placebo. L’essai a été interrompu avant terme en raison d’une tendance vers une mortalité accrue dans le groupe traité par la moracizine.
L’applicabilité de ces résultats à d’autres populations ou à d’autres antiarythmiques demeure incertaine, mais il serait prudent pour le moment de considérer ces résultats comme pouvant s’appliquer à tout antiarythmique.
Effets pro-arythmiques ventriculaires chez les patients atteints de fibrillation/flutter auriculaire
Une revue des publications scientifiques mondiales a révélé des rapports de 568 patients traités avec des comprimés oraux d’acétate de flécaïnide pour une fibrillation/flutter auriculaire paroxystique (FAP). Une tachycardie ventriculaire a été observée chez 0,4 % (2/568) de ces patients. Parmi 19 patients atteints de fibrillation auriculaire chronique dans les publications scientifiques, 10,5 % (2/19) ont présenté une tachycardie ventriculaire ou une fibrillation ventriculaire. APO-FLECAINIDE N'EST PAS RECOMMANDÉ CHEZ LES PATIENTS ATTEINTS DE FIBRILLATION AURICULAIRE CHRONIQUE. Les rapports de cas d’effets proarythmiques ventriculaires chez les patients traités avec des comprimés d’acétate de flécaïnide pour fibrillation/flutter auriculaire ont inclus une augmentation des extrasystoles ventriculaires (ESV), une tachycardie ventriculaire (TV), une fibrillation ventriculaire (FV) et un décès.
Comme avec d’autres agents de classe I, des patients traités avec des comprimés d’acétate de flécaïnide pour un flutter auriculaire ont été signalés avec une conduction auriculo-ventriculaire 1:1 en raison d’un ralentissement de la fréquence auriculaire. Une augmentation paradoxale de la fréquence ventriculaire peut également survenir chez les patients atteints de fibrillation auriculaire qui reçoivent des comprimés d’acétate de flécaïnide. Un traitement chronotrope négatif concomitant tel que la digoxine ou les bêtabloquants peut réduire le risque de cette complication.
4 Posologie et administration
4.1 Considérations posologiques
Lorsque APO-FLECAINIDE et l’amiodarone doivent être co-administrés (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Traitement antiarythmique concomitant), la dose d’APO-FLECAINIDE doit être réduite de 50 % et le patient doit être étroitement surveillé pour détecter d’éventuels effets indésirables.
APO-FLECAINIDE doit être utilisé avec prudence chez les patients présentant des antécédents d’ICC ou de dysfonctionnement myocardique. La dose initiale ne doit pas dépasser 100 mg deux fois par jour chez ces patients.
Une surveillance périodique des concentrations plasmatiques minimales peut être utile dans la prise en charge des patients hospitalisés. Étant donné que l’élimination de la flécaïnide du plasma peut être nettement plus lente chez les patients atteints d’insuffisance rénale chronique grave ou d’une maladie hépatique grave, une surveillance du taux plasmatique est nécessaire chez ces patients. La surveillance du taux plasmatique est recommandée chez les patients atteints d’insuffisance cardiaque congestive, d’insuffisance rénale modérée et chez les personnes âgées.
Une hypokaliémie ou hyperkaliémie préexistante doit être corrigée avant l’administration d’APO-FLECAINIDE (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Troubles électrolytiques).
Le seuil de stimulation chez les patients porteurs d’un stimulateur cardiaque doit être déterminé avant d’instaurer un traitement par APO-FLECAINIDE, puis une semaine après l’administration et à intervalles réguliers par la suite (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Effets sur les seuils du stimulateur cardiaque).
En cas de bloc auriculo-ventriculaire du deuxième ou du troisième degré, ou de bloc de branche droit associé à un hémibloc gauche, le traitement par APO-FLECAINIDE doit être interrompu, à moins qu’un stimulateur cardiaque ventriculaire temporaire ou implanté ne soit en place pour assurer une fréquence ventriculaire adéquate.
4.2 Posologie recommandée et ajustement posologique
Arythmies supraventriculaires
La dose initiale recommandée pour les patients atteints de tachycardie supraventriculaire paroxystique ou de fibrillation/flutter auriculaire paroxystique est de 50 mg toutes les 12 heures. APO-FLECAINIDE peut être augmenté par paliers de 50 mg deux fois par jour tous les 4 jours jusqu’à ce que l’efficacité soit atteinte. La dose maximale recommandée est de 300 mg par jour.
Arythmies ventriculaires
Chez les patients présentant une tachycardie ventriculaire soutenue, le traitement par APO-FLECAINIDE doit être instauré à l’hôpital avec surveillance du rythme. La dose initiale recommandée pour les patients atteints d’arythmies ventriculaires est de 100 mg toutes les 12 heures. APO-FLECAINIDE peut être augmenté par paliers de 50 mg deux fois par jour tous les 4 jours jusqu’à ce que l’efficacité soit atteinte. La plupart des patients n’ont pas besoin de plus de 150 mg toutes les 12 heures (300 mg/jour). La dose maximale est de 400 mg par jour.
L’utilisation de doses initiales plus élevées et d’ajustements posologiques plus rapides que ceux recommandés a entraîné une incidence accrue des événements proarythmiques et d’ICC, en particulier au cours des premiers jours de traitement (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Effets proarythmiques). Par conséquent, une dose de charge n’est pas recommandée.
Un patient occasionnel qui n’est pas suffisamment sous contrôle avec (ou qui ne tolère pas) une dose administrée à intervalles de 12 heures peut recevoir APO-FLECAINIDE à intervalles de 8 heures.
Une fois la maîtrise adéquate de l’arythmie obtenue, il peut être possible chez certains patients de réduire la dose si nécessaire pour minimiser les effets secondaires ou les effets sur la conduction. Chez ces patients, l’efficacité à la dose la plus faible doit être évaluée.
Chez les patients ayant des antécédents d’insuffisance cardiaque congestive (ICC) ou de dysfonctionnement myocardique, la dose initiale ne doit pas dépasser 100 mg toutes les 12 heures. Si nécessaire, pour obtenir une efficacité optimale, la dose peut être augmentée avec précaution par paliers de 50 mg deux fois par jour tous les 4 jours, et la dose maximale ne doit pas dépasser 200 mg toutes les 12 heures (400 mg/jour), car des doses plus élevées sont associées à une augmentation plus importante de l’aggravation de l’insuffisance cardiaque congestive (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Insuffisance cardiaque).
Ajustement posologique en cas d’insuffisance rénale
Chez les patients présentant une insuffisance rénale grave (clairance de la créatinine de 35 mL/min/1,73 mètre carré ou moins), la posologie initiale doit être égale à la moitié de la dose quotidienne totale recommandée pour l’indication de traitement, administrée en une seule dose quotidienne. Lorsqu’il est utilisé chez ces patients, une surveillance quotidienne du taux plasmatique résiduel de flécaïnide est nécessaire pour guider les ajustements posologiques (voir 4.2 Posologie recommandée et ajustement posologique, Surveillance du taux plasmatique). Chez les patients présentant une maladie rénale moins grave, il n’est pas nécessaire d’ajuster la posologie initiale; toutefois, une surveillance du taux plasmatique est recommandée chez ces patients pendant l’ajustement de la posologie. Dans les deux groupes de patients, les augmentations de posologie doivent être effectuées avec beaucoup de prudence lorsque les taux plasmatiques ont atteint un plateau, en observant attentivement le patient pour détecter tout signe d’effets cardiaques indésirables ou d’autres toxicités. Il convient de garder à l’esprit que chez ces patients, il faudra probablement plus de 4 jours avant qu’un nouveau taux plasmatique à l’état d’équilibre soit atteint après un changement de posologie. Par conséquent, l’intervalle entre les augmentations de dose doit être plus long que les 4 jours recommandés pour les patients ayant une fonction rénale normale.
Personnes âgées (> 65 ans) : Chez les patients âgés, l’élimination de la flécaïnide du plasma est un peu plus lente. Il n’est pas nécessaire d’ajuster la posologie initiale; cependant, une surveillance quotidienne du taux plasmatique résiduel de flécaïnide est recommandée pendant l’ajustement de la posologie (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Surveillance du niveau de plasma
Les concentrations plasmatiques thérapeutiques minimales de flécaïnide se situaient entre 0,2 et 1,0 mcg/mL. La probabilité d’effets indésirables, notamment cardiaques, peut augmenter avec des concentrations plasmatiques minimales plus élevées, en particulier lorsque celles-ci dépassent 0,7 mcg/mL. Une surveillance périodique des concentrations plasmatiques minimales peut être utile dans la prise en charge des patients hospitalisés. Étant donné que l’élimination de la flécaïnide du plasma peut être nettement plus lente chez les patients atteints d’insuffisance rénale chronique grave ou d’une maladie hépatique grave, une surveillance du taux plasmatique est nécessaire chez ces patients. La surveillance du taux plasmatique est recommandée chez les patients atteints d’insuffisance cardiaque congestive, d’insuffisance rénale modérée et chez les personnes âgées.
Sur la base de considérations théoriques plutôt que de données expérimentales, la suggestion suivante est faite lors du transfert de patients d’un autre médicament antiarythmique à l’APO-FLECAINIDE, ou de l’APO-FLECAINIDE à un autre antiarythmique : laisser s’écouler au moins deux à quatre demi-vies plasmatiques pour le médicament cessé avant d’instaurer l’option de rechange à la posologie habituelle. Lorsque l’arrêt d’un antiarythmique risque d’occasionner des arythmies menaçant le pronostic vital, le médecin doit envisager d’hospitaliser le patient.
Lorsque APO-FLECAINIDE et l’amiodarone doivent être co-administrés (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Traitement antiarythmique concomitant), la dose d’APO-FLECAINIDE doit être réduite de 50 % et le patient doit être étroitement surveillé pour détecter d’éventuels effets indésirables. La surveillance du taux plasmatique de flécaïnide à l'état d'équilibre est fortement recommandée pour guider la posologie d'un tel traitement d'association.
4.5 Dose oubliée
Si un patient oublie une dose d’APO-FLECAINIDE, il doit la prendre dès que possible. Cependant, s’il est presque l’heure de la prochaine dose, le patient doit sauter la dose oubliée et prendre la prochaine dose prévue. Le patient doit être avisé qu’il ne doit pas prendre 2 doses le même jour pour compenser la dose oubliée. Il ne faut pas doubler la dose.
5 Surdose
Aucun antidote spécifique n’a été identifié pour le traitement du surdosage de comprimés d’acétate de flécaïnide. Des études animales suggèrent que les événements suivants pourraient survenir en cas de surdosage de comprimés d’acétate de flécaïnide : allongement de l’intervalle PR; augmentation de la durée du QRS, de l’intervalle QT et de l’amplitude de l’onde T; réduction de la fréquence et de la contractilité du myocarde; troubles de la conduction; hypotension et décès par insuffisance respiratoire ou asystolie. Le traitement du surdosage doit être symptomatique et peut inclure les éléments suivants : l’élimination du médicament non absorbé du tractus gastro-intestinal, l’administration d’agents inotropes ou de stimulants cardiaques tels que la dopamine, la dobutamine ou l’isoprotérénol; la respiration assistée mécaniquement; les assistances circulatoires telles que le pompage par ballonnet intra-aortique et la stimulation transveineuse en cas de bloc de conduction. En raison de la longue demi-vie plasmatique de la flécaïnide (de 12 à 27 heures chez les patients) et de la possibilité d’une cinétique d’élimination nettement non linéaire à des doses très élevées, il peut s’avérer nécessaire de poursuivre ces traitements de soutien pendant des périodes prolongées.
L’hémodialyse n’est pas un moyen efficace d’éliminer la flécaïnide de l’organisme.
Étant donné que l’élimination de la flécaïnide est beaucoup plus lente lorsque l’urine est très alcaline (pH 8 ou plus), l’acidification de l’urine pour favoriser l’excrétion du médicament peut, théoriquement, être bénéfique dans les cas de surdosage avec une urine très alcaline. Il n’existe aucune preuve que l’acidification due au pH urinaire normal augmente l’excrétion.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
Comprimés en teneur de 50 mg : Comprimé blanc, rond et biconvexe, portant l’inscription « FLE » sur un côté et l’inscription « 50 » sur l’autre.
Comprimés en teneur de 100 mg : Comprimé blanc, rond, rainuré et biconvexe, portant l’inscription
« FLE » sur un côté et l’inscription « 100 » sur l’autre.
Conditionnement
APO-FLECAINIDE en teneur de 50 mg et 100 mg sont disponibles en flacons de 100 comprimés.
7 Mises en garde et précautions
Appareil cardiovasculaire
Traitement antiarythmique concomitant
En raison d’une exposition limitée, l’utilisation concomitante d’APO-FLECAINIDE et d’autres agents antiarythmiques n’est pas recommandée.
Le disopyramide et le vérapamil ont tous deux des propriétés inotropes négatives et les effets de leur administration avec l’APO-FLECAINIDE sont inconnus. Par conséquent, ni le disopyramide ni le vérapamil ne doivent être administrés en même temps que l’APO-FLECAINIDE, à moins que, de l’avis du médecin, le bienfait possible de ce traitement d’association ne l’emporte clairement sur les risques.
Lorsque l’APO-FLECAINIDE et l’amiodarone doivent être administrés conjointement, les taux plasmatiques de flécaïnide peuvent augmenter de deux fois ou plus. Si un traitement d’association est nécessaire, la dose d’APO-FLECAINIDE doit être réduite (voir 4.2 Posologie recommandée et ajustement posologique, Surveillance des concentrations plasmatiques).
La lidocaïne a été utilisée occasionnellement avec l’APO-FLECAINIDE en attendant l’effet thérapeutique de l’APO-FLECAINIDE. Aucune interaction médicamenteuse indésirable n’a été constatée. Cependant, aucune étude n’a été réalisée pour démontrer la pertinence de ce régime.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Orale | comprimé de 50 mg, 100 mg | Acide stéarique, croscarmellose sodique, dioxyde de silice colloïdale, méthylcellulose et stéarate de magnésium. | ||
Intoxication digitalique
Acétate de flécaïnide en comprimés n’a pas été évalué dans le traitement des arythmies secondaires à une intoxication digitalique et il augmente le taux plasmatique de digoxine. Par conséquent, il n’est pas recommandé de l’utiliser de cette manière.
Effets sur la conduction cardiaque
Chez la plupart des patients, la flécaïnide ralentit suffisamment la conduction cardiaque pour entraîner une augmentation dose-dépendante de la durée des intervalles PR, QRS et QT sur l’électrocardiogramme.
L’intervalle PR augmente en moyenne d’environ 25 % (0,04 % seconde) et jusqu’à 118 % chez certains patients. Environ un tiers des patients peuvent développer un nouveau bloc cardiaque AV du premier degré (intervalle PR de 0,20 seconde). Le complexe QRS augmente en moyenne d’environ 25 % (0,02 seconde) et jusqu’à 150 % chez certains patients. De nombreux patients développent des complexes QRS d’une durée de 0,12 seconde ou plus. Lors d’une étude, 4 % des patients ont développé un nouveau bloc de branche alors qu’ils prenaient des comprimés d’acétate de flécaïnide. Le degré d’allongement des intervalles PR et QRS ne prédit ni l’efficacité ni le développement d’effets indésirables cardiaques. Dans les essais cliniques, il était inhabituel que les intervalles PR augmentent jusqu’à 0,30 seconde ou plus, ou que les intervalles QRS augmentent jusqu’à 0,18 seconde ou plus. Il convient donc de faire preuve de prudence lorsque de tels intervalles surviennent et des réductions de dose peuvent être envisagées. L’intervalle QT s’élargit d’environ 8 %, mais la majeure partie de cet élargissement (environ 60 à 90 %) est due à l'élargissement de la durée du QRS. L’intervalle JT (QT moins QRS) ne s’est élargi que d'environ 4 % en moyenne. Un allongement significatif du JT survient chez moins de 2 % des patients. Il y a eu quelques rares cas d’arythmie de type torsade de pointes associée à un allongement de l'intervalle QT et à une bradycardie induits par les comprimés d'acétate de flécaïnide.
Des modifications de conduction cliniquement significatives ont été observées dans les cas suivants : dysfonctionnement du nœud sinusal tel qu’une pause sinusale, un arrêt sinusal et une bradycardie symptomatique (1,2 %); bloc AV du deuxième degré (0,5 %) et bloc AV du troisième degré (0,4 %). Il convient de tenter de prendre en charge le patient prenant la dose efficace la plus faible afin de minimiser ces effets (voir 4.2 Posologie recommandée et ajustement posologique, Arythmies ventriculaires). En cas de bloc auriculo-ventriculaire du deuxième ou du troisième degré, ou de bloc de branche droit associé à un hémibloc gauche, le traitement par APO-FLECAINIDE doit être interrompu, à moins qu’un stimulateur cardiaque ventriculaire temporaire ou implanté ne soit en place pour assurer une fréquence ventriculaire adéquate.
Effets sur les seuils du stimulateur cardiaque
Les comprimés d’acétate de flécaïnide sont connus pour augmenter les seuils de stimulation endocardique et peuvent supprimer les rythmes d’échappement ventriculaires. Ces effets sont réversibles si la prise de flécaïnide est arrêtée. Ce médicament doit être utilisé avec prudence chez les patients porteurs de stimulateurs cardiaques permanents ou d’électrodes de stimulation temporaires et ne doit pas être administré aux patients présentant des seuils faibles ou des stimulateurs cardiaques non programmables, à moins qu'un sauvetage par stimulation approprié ne soit disponible.
Le seuil de stimulation chez les patients porteurs d’un stimulateur cardiaque doit être déterminé avant d’instaurer un traitement par APO-FLECAINIDE, puis à nouveau après une semaine d’administration et à intervalles réguliers par la suite. En général, les changements de seuil se situent dans la plage des stimulateurs cardiaques multiprogrammables et, lorsqu’ils se produisent, un doublement de la tension ou de la largeur d’impulsion est généralement suffisant pour retrouver la capture.
Perturbation de l’équilibre électrolytique
La présence d’un excès ou d’un déficit en potassium peut modifier les effets des médicaments antiarythmiques. Toute hypokaliémie ou hyperkaliémie préexistante doit être corrigée avant l’administration d’APO-FLECAINIDE.
Insuffisance cardiaque
Étant donné que la flécaïnide a un effet inotrope négatif, elle peut provoquer ou aggraver une insuffisance cardiaque congestive (ICC), en particulier chez les patients atteints de cardiomyopathie, d’insuffisance cardiaque grave préexistante (classe fonctionnelle NYHA III ou IV) ou de faibles fractions d’éjection (moins de 40 %). Chez les patients présentant des arythmies supraventriculaires, une ICC nouvelle ou aggravée s'est développée chez 0,4 % (1/225) des patients. Une ICC nouvelle ou aggravée chez des patients ventriculaires, qui pourrait être attribuée au traitement par acétate de flécaïnide en comprimés, est survenue chez environ 5 % des patients étudiés dans divers essais. L’ICC s’est développée rarement (1 %) chez les patients qui n'avaient pas d’antécédents d’ICC. APO-FLECAINIDE doit être utilisé avec prudence chez les patients présentant des antécédents d’ICC ou de dysfonctionnement myocardique. La dose initiale ne doit pas dépasser 100 mg deux fois par jour chez ces patients (voir 4.2 Posologie recommandée et ajustement posologique, Arythmies ventriculaires) et ils doivent être surveillés attentivement. Une attention particulière doit être accordée au maintien de la fonction cardiaque, y compris l’optimisation de la digitaline, des diurétiques ou d’autres traitements. Dans les cas où une ICC est survenue ou s’est aggravée pendant le traitement par flécaïnide, l’apparition a varié de quelques heures à plusieurs mois après le début du traitement. Les patients qui présentent des signes de fonction myocardique réduite pendant qu’ils prennent de la flécaïnide doivent voir leur dose réduite ou leur traitement arrêté. Il est recommandé de surveiller les taux plasmatiques de flécaïnide. Des efforts doivent être faits pour maintenir les concentrations plasmatiques résiduelles en dessous de 0,7 à 1,0 mcg/mL.
Effets proarythmiques
APO-FLECAINIDE, comme d’autres agents antiarythmiques, peut provoquer de nouvelles arythmies supraventriculaires ou ventriculaires ou les aggraver. Les effets proarythmiques ventriculaires varient d’une augmentation de la fréquence des extrasystoles ventriculaires au développement d’une tachycardie ventriculaire plus grave (par exemple, une tachycardie plus soutenue ou plus résistante à la conversion en rythme sinusal), avec des conséquences potentiellement mortelles.
Dans les études portant sur 225 patients atteints d’arythmie supraventriculaire (108 atteints de tachycardie supraventriculaire paroxystique et 117 atteints de fibrillation auriculaire paroxystique), neuf (4 %) événements proarythmiques ont été observés, dont huit chez des patients atteints de fibrillation auriculaire paroxystique. Sur les neuf, sept (y compris celle chez un patient atteint de tachycardie supraventriculaire paroxystique) étaient des exacerbations d’arythmies supraventriculaires (durée plus longue, fréquence plus rapide, plus difficile à inverser). Deux cas étaient des arythmies ventriculaires, dont un cas mortel de TV/FV et un cas de TV à complexes larges (le patient a toutefois présenté une TV inductible après l’arrêt de la flécaïnide), tous deux chez des patients atteints de fibrillation auriculaire paroxystique et d'une maladie coronarienne connue.
Dans les études menées auprès de patients atteints d’arythmies ventriculaires, des effets proarythmiques de acétate de flécaïnide en comprimés ont été signalés chez 6,8 % des patients. Les trois quarts des événements proarythmiques étaient des tachyarythmies ventriculaires nouvelles ou aggravées, le reste étant une fréquence accrue d’ESV ou de nouvelles arythmies supraventriculaires.
Chez les patients atteints d’arythmies ventriculaires complexes, il est souvent difficile de distinguer une variation spontanée du trouble du rythme sous-jacent du patient d’une aggravation induite par les médicaments, de sorte que les taux d’occurrence suivants doivent être considérés comme des approximations. Leur fréquence semble être liée à la dose et à la maladie cardiaque sous-jacente. Parmi les patients traités pour une TV soutenue (qui aussi présentaient fréquemment une insuffisance cardiaque, une faible fraction d’éjection, des antécédents d’infarctus du myocarde et/ou un épisode d’arrêt cardiaque), l’incidence des événements proarythmiques était de 13 % lorsque la posologie était instaurée à 200 mg/jour avec une augmentation progressive et ne dépassait pas 300 mg/jour chez la plupart des patients. Dans les premières études menées chez des patients atteints de TV soutenue et utilisant une dose initiale plus élevée (400 mg/jour), l’incidence des événements proarythmiques était de 26 %; de plus, chez environ 10 % des patients traités, les événements proarythmiques ont entraîné la mort, malgré une attention médicale rapide. Avec des doses initiales plus faibles, l’incidence des événements proarythmiques entraînant le décès a diminué à 0,5 % chez ces patients. Par conséquent, il est extrêmement important de suivre le schéma posologique recommandé (voir 4.2 Posologie recommandée et ajustement posologique, Arythmies ventriculaires).
La fréquence relativement élevée des événements proarythmiques chez les patients atteints de TV soutenue et d’une maladie cardiaque sous-jacente grave, ainsi que la nécessité d’une augmentation et d’une surveillance minutieuses, nécessitent que le traitement des patients atteints de TV soutenue soit commencé à l’hôpital (voir 4.2 Posologie recommandée et ajustement posologique, Arythmies ventriculaires).
Dysfonctionnement du nœud sinusal
Chez les patients présentant un dysfonctionnement du nœud sinusal (par exemple, syndrome du sinus malade), l’APO-FLECAINIDE doit être utilisé avec une extrême prudence car il peut provoquer une bradycardie sinusale, une pause sinusale ou un arrêt sinusal.
Conduite et utilisation de machines
Étant donné que l’APO-FLECAINIDE peut entraîner des étourdissements, des vertiges, des évanouissements et des troubles visuels, les patients doivent être avertis qu’ils ne doivent pas s’engager dans des activités nécessitant du jugement et une coordination physique (comme conduire une automobile ou utiliser des machines dangereuses) lorsque ces effets surviennent.
Système sanguin et lymphatique
Des cas extrêmement rares de dyscrasies sanguines (pancytopénie, anémie, thrombocytopénie, leucopénie, granulocytopénie) ont été signalés. Bien qu’aucune relation de cause à effet n’ait été établie, il est conseillé de cesser APO-FLECAINIDE chez les patients qui présentent des dyscrasies sanguines afin d’éliminer l’APO-FLECAINIDE comme agent causal possible.
Fonctions hépatique, biliaire et pancréatique
Étant donné que l’élimination plasmatique de la flécaïnide peut être nettement plus lente chez les patients présentant une insuffisance hépatique significative, APO-FLECAINIDE ne doit pas être utilisé chez ces patients, à moins que les bienfaits potentiels ne l’emportent clairement sur les risques. En cas d’utilisation, une surveillance précoce et fréquente des taux plasmatiques est nécessaire pour guider la posologie (voir 4.2 Posologie recommandée et ajustement posologique, Surveillance des taux plasmatiques). Les augmentations de dose doivent être effectuées avec grande prudence lorsque les taux plasmatiques ont atteint un plafond (après plus de quatre jours).
Des anomalies de la fonction hépatique sont rarement survenues chez les patients traités par acétate de flécaïnide en comprimés (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Dans les études de surveillance post-commercialisation étrangères, de rares cas de dysfonctionnement hépatique ont été signalés, notamment des cas de cholestase et d'insuffisance hépatique. Bien qu’aucune relation causale n’ait été établie, une surveillance périodique des tests de la fonction hépatique doit être effectuée pendant le traitement par flécaïnide. Chez les patients qui développent une jaunisse inexpliquée ou des signes de dysfonctionnement hépatique, il est conseillé d’arrêter la flécaïnide afin d’éliminer le médicament comme agent causal possible.
Santé reproductive
APO-FLECAINIDE ne doit pas être utilisé pendant la grossesse, sauf en dernier recours dans les arythmies potentiellement mortelles (voir 7.1 Populations particulières, 7.1.1 Grossesse et 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il a été démontré que la flécaïnide avait des effets tératogènes (par exemple, pattes bottiennes, anomalies des sternèbres et des vertèbres, cœur pâle avec septum ventriculaire contracté) et un effet embryotoxique (par exemple, résorptions accrues) chez une race de lapin (New Zealand White) (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Il n’existe aucune information sur l’effet sur le fœtus humain. APO-FLECAINIDE ne doit pas être utilisé pendant la grossesse, sauf en dernier recours en cas d’arythmies potentiellement mortelles.
On ne sait pas si l’utilisation d’APO-FLECAINIDE pendant le travail ou l’accouchement a des effets indésirables immédiats ou différés sur la mère ou le fœtus, affecte la durée du travail ou de l’accouchement ou augmente la possibilité d’un accouchement par forceps ou d’une autre intervention obstétricale.
7.1.2 Allaitement
La flécaïnide est excrétée dans le lait maternel. Étant donné le risque de réactions indésirables graves du médicament chez le nourrisson, une décision doit être prise quant à l’interruption de l’allaitement ou de l’administration du médicament, en tenant compte de l’importance du traitement pour la mère. 7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études et de l’expérience cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique en cas d’insuffisance rénale, Personne âgées).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Chez les patients ayant subi un infarctus du myocarde, acétate de flécaïnide en comprimés s’est avéré associé à un taux de mortalité et d’arrêt cardiaque non mortel de 5,8 % (voir 3 Encadré sur les mises en garde et précautions importantes).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les comprimés d’acétate de flécaïnide ont été évalués chez 225 patients atteints d’arythmies supraventriculaires. Les effets indésirables les plus graves signalés pour les comprimés d’acétate de flécaïnide chez les patients atteints d’arythmies supraventriculaires étaient des arythmies supraventriculaires ou ventriculaires nouvelles ou aggravées qui ont été signalées chez 4 % des patients (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Effets proarythmiques), des troubles de la conduction survenus chez 2 % des patients et une insuffisance cardiaque congestive nouvelle ou aggravée survenue chez 0,4 % des patients.
Les effets indésirables non cardiaques les plus fréquemment signalés chez les patients supraventriculaires restent cohérents avec ceux connus chez les patients traités par comprimés d'acétate de flécaïnide pour arythmies ventriculaires : troubles de la vision 38 %, étourdissements 37 %, maux de tête 18 %, nausées 18 %, dyspnée 13 %, fatigue 13 %, douleurs thoraciques 12 %, palpitations 11 %. Bien que ces incidences soient plus élevées que celles signalées chez les patients ventriculaires, il est difficile de comparer les bases de données supraventriculaires et ventriculaires car de nombreux patients supraventriculaires ont reçu des doses allant jusqu’à la tolérance dans les essais cliniques.
Les comprimés d’acétate de flécaïnide ont été évalués chez 1 224 patients présentant des arythmies ventriculaires potentiellement mortelles et non mortelles. Les chiffres distincts pour ces deux groupes de patients ne sont pas disponibles à l’heure actuelle. Il est possible que l’incidence des effets indésirables chez les patients atteints d’arythmies ventriculaires potentiellement mortelles pour lesquelles ce médicament est indiqué soit différente de celle indiquée ci-dessous. Les effets indésirables les plus graves signalés pour la acétate de flécaïnide chez les patients atteints d’arythmies ventriculaires étaient des arythmies ventriculaires nouvelles ou exacerbées, survenues chez 6,8 % des patients, et une insuffisance cardiaque congestive nouvelle ou aggravée, survenue chez 3,9 % des patients (ou 5,0 % des 717 patients dans les études cliniques contrôlées). Chez certains patients, le traitement par acétate de flécaïnide a été associé à des épisodes de tachycardie ventriculaire non réanimable ou de fibrillation ventriculaire. Il y a également eu des cas de bloc auriculo-ventriculaire du deuxième (0,5 %) ou du troisième degré (0,4 %). Au total, 1,2 % des patients ont développé une bradycardie sinusale, une pause sinusale ou un arrêt sinusal (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Dysfonctionnement du nœud sinusal). La fréquence de la plupart de ces effets indésirables graves augmente probablement avec des concentrations plasmatiques minimales plus élevées, en particulier lorsque ces concentrations minimales dépassent 0,7 mcg/mL.
Les effets indésirables non cardiaques les plus fréquemment signalés chez les patients atteints d’arythmies ventriculaires participant aux essais cliniques étaient les suivants : étourdissements (26,6 %), perturbations visuelles (25,9 %) (y compris vision trouble, diplopie, effets du champ visuel, photophobie), maux de tête (10,4 %), nausées (10,1 %) et dyspnée (8,6 %).
Autres effets indésirables survenant chez plus de 3 % des patients lors des essais cliniques :
Corps dans son ensemble : fatigue 7,4 %, asthénie 4,7 %
Appareil cardiovasculaire : palpitations 6,0 %, douleurs thoraciques 6,0 %
Appareil digestif : constipation 4,2 %, douleurs abdominales 3,3 %
Système nerveux : tremblements 5,6 %, nervosité 3,1 %, paresthésies 3,1 %
Appareil cutané : éruption cutanée 4,1 %.
Des effets indésirables ayant mené à l’arrêt du traitement sont survenus chez 18,5 % des patients. Les deux effets indésirables les plus fréquents étaient les effets indésirables non cardiaques (9,0 %) et les arythmies nouvelles ou aggravées (6,8 %).
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les effets indésirables supplémentaires suivants, possiblement liés au traitement par comprimés d’acétate de flécaïnide et survenant chez 1 à moins de 3 % des patients :
Corps dans son ensemble : douleur, transpiration accrue, bouffées vasomotrices, bouche sèche, arthralgie, fièvre, myalgie
Appareil cardiovasculaire : œdème, syncope, tachycardie, angine de poitrine, troubles de la conduction
Appareil digestif : vomissements, diarrhée, anorexie
Système nerveux : hypoesthésie, somnolence, insomnie, ataxie
Appareil cutané : prurit
Organes des sens : acouphène
Appareil génito-urinaire : trouble de la miction (comprend rétention urinaire, pollakiurie, polyurie, dysurie).
Les effets indésirables supplémentaires suivants, possiblement liés aux comprimés d’acétate de flécaïnide, ont été signalés chez moins de 1 % des patients :
Corps dans son ensemble : impuissance, baisse de la libido, gynécomastie, malaise
Appareil cardiovasculaire : bradycardie, anomalie de l’EC, hypertension, hypotension, trouble cardiaque, infarctus du myocarde, ischémie périphérique, œdème pulmonaire
Appareil digestif : dyspepsie, flatulences, hémorragie gastro-intestinale
Anomalies de laboratoire : hyperglycémie, augmentation de l’azote non protéique, augmentation de la phosphatase alcaline sérique, augmentation du taux d’ALT et d’AST sériques. Les patients présentant des élévations des tests de la fonction hépatique ont été asymptomatiques et aucune relation de cause à effet avec les comprimés d'acétate de flécaïnide n’a été établie.
Système nerveux : anxiété, contractions musculaires, convulsions, nystagmus, stupeur, dysphonie, trouble de la parole, coma, amnésie, confusion, dépersonnalisation, hallucination, réaction paranoïaque, euphorie, apathie
Appareil respiratoire : bronchospasme, laryngisme, pneumopathie
Appareil cutané : dermatite, hypertrichose, réaction de photosensibilité, décoloration de la peau
Sens spéciaux : surdité, parosmie, perte du goût, perversion du goût
Appareil génito-urinaire : insuffisance rénale, hématurie
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Une interaction pharmacodynamique potentielle peut être attendue avec les bêta-bloquants, les antagonistes calciques et les digitaliques.
9.4 Interactions médicament-médicament
Lorsque APO-FLECAINIDE et l’amiodarone doivent être co-administrés (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Traitement antiarythmique concomitant et 4.2 Posologie recommandée et ajustement posologique), la dose d’APO-FLECAINIDE doit être réduite de 50 % et le patient doit être étroitement surveillé pour détecter les effets indésirables. La surveillance du taux plasmatique de flécaïnide à l'état d'équilibre est fortement recommandée pour guider la posologie d'un tel traitement d'association.
Les comprimés d’acétate de flécaïnide ont été administrés à des patients recevant une préparation digitalique ou des agents bêta-bloquants sans effets indésirables. Au cours de l’administration de doses orales multiples de comprimés d’acétate de flécaïnide à des sujets sains stabilisés par une dose d’entretien de digoxine, une augmentation de 13 à 19 % des taux plasmatiques de digoxine s'est produite 6 heures après la dose.
Dans une étude portant sur des sujets sains recevant simultanément des comprimés d'acétate de flécaïnide et du propranolol, les taux plasmatiques de flécaïnide ont augmenté d'environ 20 % et les taux de propranolol ont augmenté d'environ 30 % par rapport aux valeurs témoins. Dans cette étude, il a été démontré que les comprimés d’acétate de flécaïnide et le propranolol ont des effets inotropes négatifs; lorsque les médicaments étaient administrés ensemble, les effets étaient additifs. Les effets de l’administration concomitante de comprimés d’acétate de flécaïnide et de propranolol sur l’intervalle PR étaient moins qu’additifs. Dans les essais cliniques portant sur les comprimés d’acétate de flécaïnide, les patients qui recevaient simultanément des bêtabloquants n’ont pas connu d’incidence accrue d’effets secondaires. Néanmoins, la possibilité d’effets inotropes négatifs additifs des bêtabloquants et de la flécaïnide doit être reconnue.
Les comprimés d’acétate de flécaïnide ont été utilisés chez un grand nombre de patients recevant des diurétiques sans interaction apparente.
Interactions avec les antiarythmiques
Des données limitées chez les patients recevant des inducteurs enzymatiques connus (phénytoïne, phénobarbital, carbamazépine) indiquent une augmentation de 30 % du taux d’élimination de la flécaïnide.
Chez des sujets sains recevant de la cimétidine (1,0 g par jour) pendant une semaine, les taux plasmatiques de flécaïnide ont augmenté d’environ 30 % et la demi-vie a augmenté d’environ 10 %.
La sitagliptine n’est pas fortement liée aux protéines plasmatiques. Des études in vitro portant sur plusieurs médicaments pouvant être administrés de manière concomitante ont montré que le degré de liaison de la flécaïnide aux protéines plasmatiques humaines est soit inchangé, soit légèrement inférieur.
Le disopyramide et le vérapamil ont tous deux des propriétés inotropes négatives et les effets de leur administration avec l’APO-FLECAINIDE sont inconnus. Par conséquent, ni le disopyramide ni le vérapamil ne doivent être administrés en même temps que l’APO-FLECAINIDE, à moins que, de l’avis du médecin, le bienfait possible de ce traitement d’association ne l’emporte clairement sur les risques (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Traitement antiarythmique concomitant).
Lorsque l’APO-FLECAINIDE et l’amiodarone doivent être administrés conjointement, les taux plasmatiques de flécaïnide peuvent augmenter de deux fois ou plus. Si le traitement d’association est nécessaire, la dose d’APO-FLECAINIDE doit être réduite (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Traitement antiarythmique concomitant et 4.2 Posologie recommandée et ajustement posologique).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux examens de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’acétate de flécaïnide appartient au groupe des agents antiarythmiques stabilisateurs de membrane : il possède des effets électrophysiologiques caractéristiques de la classe 1C de la classification de Vaughn-Williams modifiée. Il possède également des propriétés anesthésiques locales. Dans les préparations de cellules uniques provenant de tissus cardiaques canins (fibres de Purkinje), l’acétate de flécaïnide a diminué la vitesse d’augmentation (Vmax, phase 0) du potentiel d’action sans affecter considérablement sa durée; la durée de la période réfractaire efficace a été allongée et un petit changement a été observé dans la pente de la dépolarisation de phase 4. Dans le muscle ventriculaire, un certain allongement de la durée du potentiel d’action a été observé.
Chez l’humain, l’acétate de flécaïnide produit une diminution dose-dépendante de la conduction intracardiaque dans toutes les parties du cœur, avec un effet plus important sur le système His-Purkinje (conduction HV). Les effets sur le temps de conduction nodale auriculo-ventriculaire (AV) et les temps de conduction intra-auriculaire, bien que présents, sont moins prononcés que ceux sur la vitesse de conduction ventriculaire. Des effets significatifs sur les périodes réfractaires ont été observés uniquement dans le ventricule. Les temps de récupération du nœud sinusal (corrigés) après stimulation et les durées de cycle spontané sont quelque peu augmentés. Ce dernier effet peut devenir significatif chez les patients présentant un dysfonctionnement du nœud sinusal (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Dysfonctionnement du nœud sinusal). Chez les patients présentant des connexions AV accessoires, il a été démontré que l’acétate de flécaïnide diminue la conduction antérograde et rétrograde sur la voie de dérivation.
Hémodynamique
Des diminutions de la fraction d’éjection, compatibles avec un effet inotrope négatif, ont été observées après une administration unique de 200 à 250 mg d’acétate de flécaïnide; des augmentations et des diminutions de la fraction d’éjection ont été observées au cours d’un traitement multidose chez des patients recevant des doses thérapeutiques habituelles (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Insuffisance cardiaque).
Au cours d’études cliniques à long terme, certains patients ont développé une insuffisance cardiaque congestive (ICC) pendant la prise de acétate de flécaïnide en comprimés (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Insuffisance cardiaque et 8.2 Effets indésirables observés au cours des études cliniques).
La acétate de flécaïnide ne modifie généralement pas la fréquence cardiaque, bien que des cas de bradycardie et de tachycardie aient été signalés. Lors des études cliniques, les tensions artérielles systolique et diastolique ont légèrement augmenté pendant le traitement. Certains patients ont nécessité des changements dans leur traitement antihypertenseur.
10.2 Pharmacodynamie
Études chez les animaux
La flécaïnide a démontré une action antifibrillatoire à la fois par voie orale (23 mg/kg) et parentérale (5,4 mg/kg) chez des souris exposées à des concentrations toxiques de chloroforme. Les arythmies auriculaires et ventriculaires induites expérimentalement chez le chien par l’administration d’hydrocarbures-épinéphrine, d’ouabaïne et d’aconitine, ainsi que celles induites par ligature coronaire, ont été supprimées par la flécaïnide à des doses par voie i.v. de 3,4, 1,0, 7,2 et 3,2 mg/kg respectivement.
Des études sur des fibres de Purkinje isolées montrent que la flécaïnide à 1,0 mcg/mL diminue la vitesse de remontée, n’a aucun effet sur la durée du potentiel d’action et allonge la période réfractaire efficace. Des études similaires sur des fibres musculaires auriculaires et ventriculaires isolées ont montré des résultats similaires, sauf que la durée du potentiel d’action ventriculaire a été augmentée.
Des études sur des chiens montrent que la flécaïnide intraveineuse, à raison de 0,1 à 0,25 mg/kg/min, diminue la conduction dans tous les tissus du cœur; ce phénomène est particulièrement prononcé dans le système His-Purkinje et dans le muscle ventriculaire. Le degré de dépression était lié à la concentration plasmatique de flécaïnide (0,1 à 10,0 mcg/mL). Le seuil de fibrillation ventriculaire a été augmenté. La tension artérielle aortique moyenne n’a pas été considérablement modifiée.
Lors de tests effectués sur des oreillettes isolées de cobayes, les concentrations de flécaïnide, de lidocaïne et de quinidine qui ont entraîné une diminution de 30 % de la force de contraction auriculaire ont été déterminées à 5,5, 31 et 160 mcg/mL, respectivement.
Des signes de conduction nerveuse déprimée et/ou de blocage ganglionnaire ont été observés chez des chiens anesthésiés où une atténuation des réponses à l’occlusion carotidienne, à la stimulation vagale droite et à la stimulation du nerf cardiaque a été démontrée après 5 mg/kg de flécaïnide intraveineuse. Ces actions étaient probablement dues à l’effet anesthésique local de la flécaïnide.
De fortes doses intraveineuses cumulatives (188,0 à 342,0 mg) de flécaïnide administrées à des chiens par perfusion constante ont progressivement diminué la fréquence cardiaque et la tension artérielle et ont finalement provoqué une insuffisance respiratoire et la mort.
Aucune activité vasodilatatrice apparente n’a été observée pour la flécaïnide administrée par voie intra-artérielle à des doses allant jusqu’à 1,2 mg dans le membre postérieur perfusé du chien à débit sanguin constant. À 5,0 mg/kg par voie intraveineuse, la flécaïnide n’a eu aucun effet apparent sur le flux sanguin régional dans les lits vasculaires carotidiens, fémoraux, rénaux et mésentériques supérieurs.
Une action anesthésique locale similaire à celle de la lidocaïne a été démontrée pour la flécaïnide (solutions à 0,25 et 0,5 %) administrée par voie topique sur la cornée du lapin. Lorsqu’elle est administrée par voie intramusculaire, la flécaïnide (0,05 mL de solutions aqueuses à 0,5 à 3,0 %) a montré un blocage nerveux régional d’intensité égale mais de durée plus longue que la lidocaïne dans les préparations du nerf sciatique de souris.
10.3 Pharmacocinétique
Métabolisme
Après administration orale, la flécaïnide est presque complètement absorbée avec une biodisponibilité de 90 à 95 %. Les concentrations plasmatiques maximales sont atteintes au bout d’environ 3 heures chez la plupart des individus (entre 1 et 6 heures). Les aliments et les antiacides n’affectent pas l’absorption. La flécaïnide ne subit aucune biotransformation pré-systémique conséquente.
La demi-vie plasmatique est en moyenne d’environ 20 heures (entre 12 et 27 heures) après l’administration de multiples doses orales chez les patients présentant des complexes ventriculaires prématurés et une fonction rénale normale; elle est similaire à celle des patients atteints d’ICC (moyenne, 19 heures), mais elle est modérément plus longue que chez les sujets sains (moyenne, 14 heures). Chez les patients atteints d’insuffisance rénale, la demi-vie plasmatique de la flécaïnide est souvent prolongée et varie d’environ 14 à 190 heures. L’élimination plasmatique de la flécaïnide est un peu plus lente chez les sujets âgés en bonne santé (t½ = 18 heures) que chez les sujets jeunes et sains. Les concentrations plasmatiques à l’état d’équilibre sont atteintes en 3 à 5 jours; une fois l’état d’équilibre atteint, aucune accumulation supplémentaire de médicament dans le plasma ne se produit. Les concentrations plasmatiques thérapeutiques de flécaïnide varient de 0,2 à 1,0 mcg/mL. Les taux plasmatiques ne sont pas directement proportionnels à la dose. Dans la plage de doses thérapeutiques habituelles, les taux plasmatiques s’écartent vers le haut de la proportionnalité directe (écart moyen d'environ 10 à 15 % pour 100 mg).
Le degré de liaison de la flécaïnide aux protéines plasmatiques est d’environ 40 % et est indépendant du taux plasmatique du médicament sur une plage de 0,015 à 3,4 mcg/mL.
Chez les sujets sains, un pourcentage d’environ 30 % d’une dose orale unique (entre 10 % et 50 %) est excrété dans l’urine sous forme de flécaïnide inchangée. Les deux principaux métabolites sont la flécaïnide méta-O-désalkylée (active, mais environ un cinquième moins puissant) et le lactame méta-O-désalkylé de la flécaïnide (métabolite non actif). Ces deux métabolites (principalement conjugués) représentent la majeure partie de la portion restante de la dose dans l’urine. Plusieurs métabolites mineurs (3 % de la dose ou moins) sont également retrouvés dans l’urine; seulement 5 % d’une dose orale sont excrétés dans les selles. Chez les patients, les taux plasmatiques libres (non conjugués) des deux principaux métabolites sont très faibles (moins de 0,05 mcg/mL).
Avec l’augmentation de l’insuffisance rénale, le degré d’excrétion inchangée du médicament dans l’urine est réduit. Étant donné que la flécaïnide est également largement métabolisée, il n’existe pas de relation simple entre la clairance de la créatinine et le taux d’élimination plasmatique de la flécaïnide (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique en cas d’insuffisance rénale). Lorsque l’urine est très alcaline (pH 8 ou plus), comme cela peut se produire dans de rares cas (par exemple, acidose tubulaire rénale, régime végétarien strict), l’élimination plasmatique de la flécaïnide est beaucoup plus lente.
L’hémodialyse élimine seulement environ 1 % d’une dose orale sous forme de flécaïnide inchangée.
Populations et états pathologiques particuliers :
- Enfants et adolescents : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
- Personnes âgées : Les données tirées des études et de l’expérience cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité. L’élimination plasmatique de la acétate de flécaïnide est un peu plus lente dans ce groupe d'âge (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique en cas d’insuffisance rénale, Personnes âgées).
Insuffisance hépatique : Étant donné que l’élimination plasmatique de la APO-FLECAINIDE peut
être nettement plus lente chez les patients présentant une insuffisance hépatique significative, la acétate de flécaïnide ne doit pas être utilisée chez ces patients, à moins que les bienfaits possibles ne l’emportent clairement sur les risques. En cas d’utilisation, une surveillance précoce et fréquente des taux plasmatiques est nécessaire pour guider la posologie (voir 4.2 Posologie recommandée et ajustement posologique, Surveillance des taux plasmatiques et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique). Les augmentations posologiques doivent être effectuées avec beaucoup de prudence lorsque les taux plasmatiques ont atteint un plafond (après plus de quatre jours).
- Insuffisance rénale : L’élimination de la acétate de flécaïnide de l’organisme dépend de la fonction rénale (par exemple, 10 à 50 % apparaissent dans l’urine sous forme de médicament inchangé). Avec l’augmentation de l’insuffisance rénale, l’étendue de l’excrétion inchangée du médicament dans l’urine est réduite et la demi-vie plasmatique de la flécaïnide est prolongée. Différents schémas posologiques sont recommandés pour les patients présentant divers degrés d’insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique en cas d’insuffisance rénale).
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante (entre 15 et 30 °C). Garder à l’abri de la lumière.
12 Particularités de manipulation du produit
Il n’y a pas d’instructions particulières de manipulation pour ce produit.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Acétate de flécaïnide
Nom(s) chimique(s) : Benzamide, N-(2-pipéridinylméthyl)-2,5-bis(2,2,2-trifluoro-éthoxy)-, monoacétate;
Monoacétate de N-(2-pipéridylméthyl)-2,5-bis(2,2,2-trifluoroéthoxy)benzamide.
Formule moléculaire et masse moléculaire : C17H20F6N2O3 · C2H4O2 474,39 g/mol
Formule développée :
Propriétés physicochimiques :
Description : L’acétate de flécaïnide est une substance cristalline blanche
Solubilité : Il est soluble dans l’eau avec une solubilité aqueuse à
37 °C de 48,4 mg/mL.
pKa : 9.3
14 Études cliniques
14.2 Études de biodisponibilité comparatives
Étude menée chez des sujets à jeun
Une étude comparative de biodisponibilité orale à dose unique (dose de 100 mg sous forme de 1 x 100 mg), croisée à deux phases, d’APO-FLECAINIDE (Apotex Inc.) et de TambocorMD (3M Pharmaceuticals) a été menée chez des sujets sains à jeun. Les données de biodisponibilité comparative chez 20 sujets qui étaient inclus dans l’analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉCAPITULATIF — ÉTUDES DE BIODISPONIBILITÉ COMPARATIVES 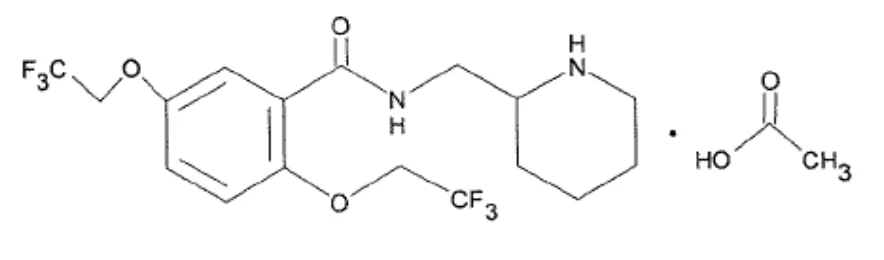
| Flécaïnide | ||||
| (1 x 100 mg) | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de |
| confiance à 95 % | ||||
ASCT (ng h/mL) | 2 216,0 2 321,5 (30,3) | 2 176,4 2 264,1 (25,9) | 101,8 | 96,5 à 107,5 |
ASCI (ng h/mL) | 2 250,0 2 359,9 (30,8) | 2 208,5 2 298,0 (26,1) | 101,9 | 96,4 à 107,6 |
Cmax (ng/mL) | 144,8 148,4 (21,4) | 147,6 151,8 (21,9) | 98,1 | 88,3 à 108,9 |
TMAX3 (h) | 4,0 (1,5 à 6,0) | 3,0 (0,67 à 6,0) | ||
T1/24 (h) | 11,2 (17,6) | 11,0 (17,1) | ||
1 PrAPO-FLECAINIDE (acétate de flécaïnide) en comprimés, 100 mg (Apotex Inc.)
2 PrTAMBOCORMD (acétate de flécaïnide) en comprimés, 100 mg (3M Pharmaceuticals)
3 Exprimé sous forme de médiane (intervalle) seulement
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement
Étude menée chez des sujets nourris
Une étude comparative de biodisponibilité orale à dose unique (dose de 100 mg sous forme de 1 x 100 mg), croisée à deux phases, d’APO-FLECAINIDE (Apotex Inc.) et de TambocorMD (3M Pharmaceuticals) a été menée chez des sujets sains nourris. Les données comparatives de biodisponibilité des 18 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉCAPITULATIF — ÉTUDES DE BIODISPONIBILITÉ COMPARATIVES
| Flécaïnide | ||||
| (1 x 100 mg) | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de |
| confiance à 95 % | ||||
| ASCT | 2 446,0 | 2 493,8 | 98,2 | 93,9 à 102,7 |
| Flécaïnide | ||||
| (1 x 100 mg) | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de |
| confiance à 95 % | ||||
| (ng h/mL) | 2 507,9 (25,4) | 2 561,7 (24,9) | ||
ASCI (ng h/mL) | 2 520,7 2 597,1 (28,0) | 2 566,7 2 646,7 (26,8) | 98,3 | 94,0 à 102,8 |
Cmax (ng/mL) | 138,1 139,7 (15,7) | 141,2 142,5 (13,7) | 98,6 | 91,6 à 106,1 |
TMAX3 (h) | 3,5 (1,0 à 6,0) | 3,5 (1,0 à 5,0) | ||
T1/24 (h) | 13,5 (27,5) | 13,4 (20,4) | ||
1 PrAPO-FLECAINIDE (acétate de flécaïnide) en comprimés, 100 mg (Apotex Inc.)
2 PrTAMBOCORMD (acétate de flécaïnide) en comprimés, 100 mg (3M Pharmaceuticals)
3 Exprimé sous forme de médiane (intervalle) seulement
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Tableau 2 : Toxicologie aiguë
| Espèce | Voie d’administration | Sexe | DL50 (mg/kg) | (Intervalle de confiance à 95 %) | ||
| souris | Voie orale | mâle | 190 | (151-239) | mg/kg | |
| souris | Intrapéritonéale | mâle | 79 | (72-86) | mg/kg | |
| souris | i.v. | mâle | 24 | (23-25) | mg/kg | |
| rat | Voie orale | mâle | 498 | (452-549) | mg/kg | |
| rat | Voie orale | femelle | 567 | (422-763) | mg/kg | |
| rat | i.v. | mâle | 20 | (17-23) | mg/kg |
| rat | i.v. | femelle | 23 | (21-25) | mg/kg |
| chien | Voie orale | mâles/femelles | DLM50 | - | |
| chien | i.v. | mâles/femelles | DLM20a | - | |
| chat | Voie orale | mâles/femelles | DLM50a | - | |
a = dose létale minimale
Les principaux signes de toxicité aiguë étaient l’hypoactivité, l’ataxie, les tremblements, les convulsions, la prostration, la salivation, les vomissements, l’apnée, la tachypnée et la dyspnée.
Les études réalisées sont résumées dans le Tableau 3. Pour toutes les études, les animaux de chaque groupe étaient répartis de manière égale par sexe.
Tableau 3 : Toxicité subaiguë et chronique
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
| Rat | i.v. | 2 semaines | 0 | 20 | 0 | Une ataxie et une dyspnée liées à la dose ont été observées pendant 1 à 5 minutes après l’administration à tous les niveaux de traitement et une apnée a été observée pendant 15 à 20 secondes après l’administration chez les animaux à dose élevée. Quatre rats témoins, trois rats à faible dose, un rat à dose moyenne et deux rats à dose élevée présentaient des | ||
| 1 | 20 | 0 | ||||||
| 5 | 20 | 0 | ||||||
| 15 | 20 | 5 | ||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
| lésions inflammatoires microscopiques focales dans le poumon consistant en des accumulations lymphoïdes périvasculaires, des foyers d’histiocytes dans les alvéoles, des parois alvéolaires légèrement épaissies et des foyers de pneumonie subaiguë à chronique, seuls ou en combinaison. Un animal ayant reçu une faible dose a présenté une inflammation chronique du foie. | ||||||||
| Rat | Voie orale | 3 mois | 0 | 20 | 0 | Une diminution significative du poids corporel a été observée dans les groupes à dose moyenne et élevée. Une pneumonie granulomateuse à corps étranger est survenue dans tous les groupes (y compris les témoins) et de | ||
| 20 | 20 | 4 | ||||||
| 80 | 20 | 4 | ||||||
| 160 | 20 | 9 | ||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
| petits foyers microscopiques (infiltration de lymphocytes et de macrophages) ont été trouvés dans le myocarde d’un rat témoin, d’un rat à faible dose et de trois rats à dose moyenne. | ||||||||
| Rat | Voie orale | 3 mois | 0 | 20 | 0 | Une diminution significative de la prise de poids corporel s’est produite dans le groupe à dose élevée. Une augmentation significative du poids relatif du cœur s’est produite chez les mâles des trois groupes de traitement et chez les femelles ayant reçu la dose élevée. Les mâles ayant reçu la dose élevée présentaient également une augmentation significative du poids relatif du foie et des glandes surrénales. Quelques petits foyers | ||
| 20 | 20 | 0 | ||||||
| 40 | 20 | 0 | ||||||
| 80 | 20 | 0 | ||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
| microscopiques d’inflammation chronique avec fibrose ont été découverts dans le cœur d’un homme ayant reçu une dose élevée. | ||||||||
| Chien | i.v. | 2 semaines | 0 | 4 | 0 | Des modifications de l’ECG (tachycardie sinusale et temps de conduction auriculaire et intraventriculaire prolongés de 140) ont été observées dans le groupe à dose élevée. Une pyélonéphrite subaiguë à chronique légère et/ou une néphrite interstitielle chronique légère étaient présentes dans les reins de deux chiens témoins, un chien à dose moyenne et un chien à dose élevée. | ||
| 1 | 20 | 0 | ||||||
| 5 | 20 | 0 | ||||||
| 15 | 20 | 5 | ||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
| Chien | Voie orale | 3 mois | 0 | 4 | 0 | Des modifications de l’ECG (temps de conduction auriculaire et auriculo-ventriculaire prolongé, altérations de la morphologie du QRS et « pic » de l’onde T) ont été observées dans les groupes à dose moyenne et élevée. Une femelle ayant reçu une dose moyenne présentait un petit foyer (microscopique) de cellules inflammatoires mononucléaires en association avec quelques myofibrilles nécrotiques dans le muscle papillaire cardiaque. | ||
| 20 | 20 | 4 | ||||||
| 80 | 20 | 4 | ||||||
| 160 | 20 | 9 | ||||||
| Chien | Voie orale | 18 mois | 0 | 8 | 0 | Des modifications de l’ECG (allongement de la durée de l’onde P et de l’intervalle QT) ont été observées dans le groupe à forte dose. | ||
| 5 | 8 | 0 | ||||||
| 10 | 8 | 0 | ||||||
| 20 | 8 | 1 | ||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
Une perte de poids corporel moyenne ou une absence de prise de poids s’est produite dans les groupes à dose moyenne et élevée au cours des six derniers mois de l’étude. Les groupes à dose élevée et moyenne ont présenté un poids cardiaque relatif accru. Un chien du groupe à dose élevée présentait une augmentation du poids relatif de l’hypophyse causée par un kyste hypophysaire. Une inflammation focale subaiguë pulmonaire était présente dans les groupes à dose élevée et moyenne. Plusieurs animaux des groupes à dose moyenne et élevée présentaient certains des signes histologiques | ||||||||
| Espèce | Voie d'administration | Durée du traitement | Dose quotidienne (mg/kg) | Nombre d’animaux par groupe de dose | Effets toxiques | |||
| Nombre | ||||||||
| de | ||||||||
| décès | ||||||||
| par | ||||||||
| groupe | ||||||||
| de dose | ||||||||
suivants : zones de pneumonie chronique, pneumonite, nombre accru de macrophages (dont certains contenaient de l'hémosidérine) et condensation des parois alvéolaires avec un emphysème léger. | ||||||||
| Babouin | Voie orale | 6 mois | 0 | 4 | 0 | Dans le groupe à dose élevée, on a observé une augmentation de 24 % du poids relatif du cœur par rapport aux témoins. On a observé une augmentation de 7 à 9 % du poids relatif du foie par rapport aux témoins dans tous les groupes de traitement. Des follicules lymphoïdes hyperplasiques dans la sous-muqueuse du tube digestif ont été observés chez les animaux témoins et ceux recevant une dose élevée. | ||
| 3 | 4 | 0 | ||||||
| 10 | 4 | 0 | ||||||
| 30 | 4 | 1 | ||||||
Cancérogénicité
Les études de cancérogénicité menées avec la flécaïnide chez le rat et la souris à des doses allant jusqu’à 60 mg/kg/jour n’ont révélé aucun effet cancérigène.
Les études de mutagénicité (test d’Ames, lymphome de souris et cytogénétique in vivo) n’ont révélé aucun effet mutagène.
Toxicité pour la reproduction et le développement
Une étude de reproduction chez le rat à une dose allant jusqu’à 50 mg/kg/jour n’a révélé aucun effet indésirable sur la fertilité mâle ou femelle.
Aucun effet tératogène n’a été observé chez les rats ayant reçu de la flécaïnide à des doses allant jusqu’à 50 mg/kg/jour et aucun effet tératogène n’a été observé chez les souris ayant reçu de la flécaïnide à des doses allant jusqu’à 80 mg/kg/jour. Il a été démontré que la flécaïnide était tératogène chez une race de lapin (le lapin blanc de Nouvelle-Zélande). Une augmentation des sites de résorption a été observée à des doses de 25, 30 et 35 mg/kg/jour. Des effets tératogènes (pattes en massue, modifications cardiaques, anomalies des sternèbres et des vertèbres) ont été observés à des doses de 30 et 35 mg/kg/jour. Aucun effet tératogène n’a été observé chez une autre race de lapin (Dutch Belted) à des doses allant jusqu’à 30 mg/kg/jour.
17 Monographies de référence
- 1. TAMBOCORMD (acétate de flécaïnide en comprimés, 50 et 100 mg), no de contrôle 290045, monographie de produit, Bausch Health, Canada Inc. (2025-05-28)