


Monographie de produit - Arixtra
Modifications importantes apportées récemment à la monographie
Certaines sections ou sous-sections qui ne sont pas pertinentes au moment de préparer la monographie de produit autorisé la plus récente ne sont pas énumérées.
Table des matières
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements pour le professionnel de la santé .................................................. 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie ............................................................................................................... 4 1.2 Personnes âgées ................................................................................................... 4
2 Contre-indications ....................................................................................................... 4
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques ................................................................................ 5 4.2 Posologie recommandée et modification posologique ........................................ 5 4.4 Administration ...................................................................................................... 8 4.5 Dose oubliée ......................................................................................................... 9
5 Surdosage ................................................................................................................... 9
6 Formes posologiques, teneurs, composition et conditionnement ............................. 10
7 Mises en garde et précautions .................................................................................. 10
7.1 Populations particulières .................................................................................... 16 7.1.1 Grossesse ........................................................................................................ 16 7.1.2 Allaitement ..................................................................................................... 16 7.1.3 Enfants et adolescents .................................................................................... 16 7.1.4 Personnes âgées ............................................................................................. 17
8 Effets indésirables ..................................................................................................... 17
8.2 Effets indésirables observés au cours des études cliniques ................................ 17 8.5 Effets indésirables observés après la commercialisation .................................... 32
9 Interactions médicamenteuses ................................................................................. 33
9.4 Interactions médicament-médicament .............................................................. 33 9.5 Interactions médicament-aliment ...................................................................... 33 9.6 Interactions médicament-plante médicinale ...................................................... 33 9.7 Interactions médicament-examens de laboratoire ............................................ 33
10 Pharmacologie clinique ............................................................................................. 34
10.1 Mode d’action .................................................................................................... 34 10.2 Pharmacodynamie .............................................................................................. 34 10.3 Pharmacocinétique ............................................................................................. 35 11 Conservation, stabilité et mise au rebut .................................................................... 37
12 Instructions particulières de manipulation du produit .............................................. 38
Partie 2 : Renseignements scientifiques................................................................................ 39
13 Renseignements pharmaceutiques ........................................................................... 39
14 Études cliniques ........................................................................................................ 40
14.1 Études cliniques par indication ........................................................................... 40
16 Toxicologie non clinique ............................................................................................ 60
Renseignements destinés aux patient·e·s ............................................................................. 62
Partie 1 : Renseignements pour le professionnel de la santé
1 Indications
ARIXTRA (solution injectable de fondaparinux sodique) est indiqué pour :
- la prophylaxie des troubles thromboemboliques veineux (TEV) consécutifs à une chirurgie orthopédique des membres inférieurs, par exemple, en cas de fracture de la hanche, de chirurgie du genou ou d’arthroplastie de la hanche, et ce, pour une période allant jusqu’à un mois;
- la prophylaxie des troubles thromboemboliques veineux chez les patients subissant une chirurgie abdominale qui sont exposés à un risque élevé de complications thromboemboliques, tels que les patients subissant une chirurgie abdominale associée à un cancer;
- le traitement de la thrombose veineuse profonde aiguë et de l’embolie pulmonaire aiguë;
- le traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST pour prévenir le décès et l’infarctus du myocarde;
- le traitement de l’infarctus du myocarde avec sus-décalage du segment ST pour prévenir le décès et un nouvel infarctus du myocarde chez les patients qui sont pris en charge par des thrombolytiques ou qui ne recevront initialement aucune autre forme de traitement de reperfusion.
1.1 Pédiatrie
Enfants (≤ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : ARIXTRA doit être utilisé avec prudence chez les patients âgés à cause du risque d’hémorragie.
2 Contre-indications
ARIXTRA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 Formes posologiques, teneurs, composition et conditionnement.
- Thrombopénie accompagnée d’un test in vitro positif pour les anticorps antiplaquettaires en présence de fondaparinux sodique.
- Saignement actif important sur le plan clinique.
- Endocardite bactérienne aiguë.
4 Posologie et administration
4.1 Considérations posologiques
Utilisation chez les insuffisants rénaux
Le risque d’hémorragie augmente à mesure que l’insuffisance rénale s’aggrave. ARIXTRA doit être administré avec prudence en cas d’insuffisance rénale modérée (clairance de la créatinine 30-50 ml/min) (voir 10.3 Pharmacocinétique, Insuffisance rénale). En cas d’insuffisance rénale grave, ARIXTRA ne doit pas être administré, ou si le médecin juge que le bienfait l’emporte sur le risque, ARIXTRA ne devrait être administré qu’avec prudence.
On doit procéder périodiquement à une évaluation de la fonction rénale chez les patients traités par ARIXTRA. Dans le cas de l’emploi prophylactique suivant une chirurgie orthopédique, si, durant le traitement, apparaît une insuffisance rénale grave ou une instabilité de la fonction rénale, on doit arrêter immédiatement le traitement. Après l’arrêt du traitement par ARIXTRA, les effets anticoagulants du médicament peuvent persister pendant 2 à 4 jours (l’équivalent à 3 à 5 demi-vies, au moins) chez les patients dont la fonction rénale est normale. Les effets anticoagulants d’ARIXTRA peuvent persister encore plus longtemps en cas d’insuffisance rénale.
Utilisation chez les insuffisants hépatiques
Il n’est pas recommandé d’adapter la posologie chez les patients présentant une atteinte hépatique légère ou modérée, d’après les données sur la pharmacocinétique d’une dose unique. On ne dispose pas de données pharmacocinétiques pour les patients ayant une atteinte hépatique grave. Les patients accusant une atteinte hépatique peuvent être particulièrement vulnérables aux saignements durant le traitement par ARIXTRA. Il convient donc de les observer de près à la recherche de signes et de symptômes de saignement (voir 7 Mises en garde et précautions).
Utilisation chez les enfants
Santé Canada n’a autorisé aucune indication chez les enfants (≤ 18 ans).
Utilisation chez les patients âgés
Utiliser ARIXTRA avec prudence chez les patients âgés (voir 7.1 Personnes âgées, et 8.2 Effets indésirables observés dans les études cliniques, Personnes âgées).
Utilisation chez les patients de faible poids corporel
Il convient d’utiliser ARIXTRA avec prudence chez les patients ayant un poids corporel < 50 kg (voir 7 mises en garde et précautions, Faible poids corporel).
4.2 Posologie recommandée et modification posologique
Prophylaxie de la TEV suivant une chirurgie orthopédique
La dose recommandée d’ARIXTRA (fondaparinux sodique) est de 2,5 mg une fois par jour, administrée par injection sous-cutanée après l’opération.
Une fois l’hémostase établie, on doit attendre au moins 6 heures après la fin de l’intervention chirurgicale avant d’administrer la dose initiale. Lors des études cliniques, 99 % des patients ont reçu la dose initiale d’ARIXTRA dans les 18 heures après la fin de l’intervention chirurgicale. L’administration d’ARIXTRA moins de 6 heures après la fin de l’intervention chirurgicale s’accompagnait d’un risque accru d’hémorragie grave. Le moment déterminé de l’administration de la première dose d’ARIXTRA suivant la chirurgie doit être strictement respecté (Voir 7 Mises en garde et précautions, Hémorragie, et Considérations périopératoires; 10 Pharmacologie clinique).
La durée usuelle d’un traitement prophylactique par ARIXTRA est de 7 ± 2 jours. Le traitement devrait continuer aussi longtemps que le risque de thromboembolie veineuse persiste. Lorsqu’une prophylaxie prolongée est indiquée, on recommande un maximum de 24 jours d’administration d’ARIXTRA de plus aux patients hospitalisés ou en externe. Lors des études cliniques de prophylaxie prolongée, une durée totale de 32 jours (prophylaxie périopératoire et prophylaxie prolongée) a été tolérée.
Prophylaxie de la TEV suivant une chirurgie abdominale
La dose recommandée d’ARIXTRA est de 2,5 mg une fois par jour, administrée par injection sous-cutanée après l’opération, une fois l’hémostase établie.
La dose initiale doit être administrée de 6 à 8 heures après l’intervention chirurgicale. L’administration d’ARIXTRA moins de 6 heures après la chirurgie abdominale s’est accompagnée d’un risque accru d’hémorragie grave. Il convient de respecter scrupuleusement le moment opportun pour administrer la première dose d’ARIXTRA suivant la chirurgie (Voir 7 Mises en garde et précautions, Hémorragie, et Considérations périopératoires; 10 Pharmacologie clinique).
La durée usuelle du traitement par ARIXTRA est de 5 à 9 jours, mais peut atteindre 10 jours.
Traitement des TVP et EP
La dose recommandée d’ARIXTRA est de 5 mg (poids corporel inférieur à 50 kg), 7,5 mg (poids corporel entre 50 et 100 kg) ou 10 mg (poids corporel supérieur à 100 kg), administrée par injection sous-cutanée une fois par jour.
L’administration concomitante d’un traitement anticoagulant oral doit être instaurée le plus tôt possible, généralement dans les 72 heures. Le traitement par la solution injectable ARIXTRA doit se poursuivre pendant au moins 5 jours et jusqu’à ce qu’un effet anticoagulant oral thérapeutique soit établi (RIN 2,0 à 3,0).
La durée moyenne du traitement est de 7 jours. Dans le cadre d’essais cliniques contrôlés, l’administration de la solution injectable ARIXTRA pendant une durée atteignant 26 jours à un petit nombre de patients a été bien tolérée.
Traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST
La dose recommandée d’ARIXTRA est de 2,5 mg une fois par jour, administrée par injection sous-cutanée. Le traitement doit être instauré dès que possible suivant le diagnostic et se poursuivre jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé de l’hôpital.
Si un patient doit subir une intervention coronaire percutanée (ICP) pendant le traitement par ARIXTRA, on doit administrer un antithrombotique efficace, par exemple une héparine non fractionnée (HNF), comme traitement d’appoint durant l’ICP, selon la pratique courante, et on doit évaluer le risque d’hémorragie, en tenant compte notamment de l’intervalle depuis la dernière dose d’ARIXTRA (voir 7 Mises en garde et précautions, Risque de thrombose liée à la sonde- guide durant l’ICP, et Hémorragie ).
Le moment d’administrer la dose sous-cutanée suivante d’ARIXTRA après le retrait du protecteur doit être fondé sur le jugement clinique. Dans les essais cliniques portant sur le traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST, le traitement par ARIXTRA n’a pas été repris avant deux heures suivant le retrait de la gaine.
Chez les patients qui subiront un pontage aortocoronarien, autant que possible, on ne doit pas administrer ARIXTRA durant les 24 heures précédant la chirurgie, mais on peut reprendre le traitement 48 heures suivant la chirurgie.
Traitement de l’infarctus du myocarde avec sus-décalage du segment ST
La dose recommandée d’ARIXTRA est de 2,5 mg une fois par jour. La première dose d’ARIXTRA est administrée par voie intraveineuse et les doses subséquentes sont administrées par voie sous-cutanée. Le traitement doit être instauré dès que possible suivant le diagnostic et se poursuivre jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé de l’hôpital.
ARIXTRA ne doit pas être administré lorsqu’une ICP primaire est la stratégie de reperfusion planifiée (voir 1 Indications, 7 Mises en garde et précautions, Risque de thrombose liée à la sonde-guide). ARIXTRA est indiqué dans le traitement des patients qui reçoivent des thrombolytiques ou non soumis initialement à une intervention de reperfusion.
Si un patient doit subir une intervention coronaire percutanée (ICP) pendant le traitement par ARIXTRA, on doit administrer un antithrombotique efficace, par exemple une héparine non fractionnée (HNF), comme traitement d’appoint durant l’ICP, selon la pratique courante, et on doit évaluer le risque d’hémorragie, en tenant compte notamment de l’intervalle depuis la dernière dose d’ARIXTRA (voir 7 Mises en garde et précautions, Risque de thrombose liée à la sonde- guide durant l’ICP, et Hémorragie ).
On dispose de peu de données sur l’emploi de l’HNF durant une ICP non primaire chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST traités par le fondaparinux (voir 14 Études cliniques). Chez les patients présentant un IM avec sus-décalage du segment ST ayant subi une ICP non primaire dans le cadre de l’étude OASIS 6 moins de 6 heures après la dernière dose de fondaparinux, la dose médiane d’HNF était de 5 000 UI, avec une fréquence d’hémorragie grave de 4,1 % (2/49). Chez les patients ayant subi une ICP non primaire dans les 6 à 24 heures après la dernière dose de fondaparinux, la dose médiane d’HNF était de 8 000 UI, avec une fréquence d’hémorragie grave de2 % (2/98).
Le moment d’administrer la dose sous-cutanée suivante de fondaparinux après le retrait du protecteur doit être fondé sur le jugement clinique. Dans les essais cliniques portant sur le traitement de l’infarctus du myocarde avec sus-décalage du segment ST, le traitement par le fondaparinux n’a pas été repris avant trois heures suivant le retrait de la gaine.
Chez les patients qui subiront un pontage aortocoronarien, autant que possible, on ne doit pas administrer le fondaparinux durant les 24 heures précédant la chirurgie, mais on peut reprendre le traitement 48 heures suivant la chirurgie.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (≤ 18 ans) (voir 1.1 Pédiatrie).
4.4 Administration
ARIXTRA est approuvé pour l’administration intraveineuse ou sous-cutanée et doit être utilisé sous la supervision d’un médecin. Les patients peuvent s’auto-injecter le médicament par voie sous-cutanée seulement si leur médecin juge que cela est approprié et si un suivi médical est effectué, le cas échéant. Une formation appropriée sur la technique d’injection par voie sous-cutanée doit être dispensée.
Administration sous-cutanée :
Sachez qu’ARIXTRA est approuvé pour injection par voie sous-cutanée. Ne pas injecter ARIXTRA par voie intramusculaire.
Pour éviter la perte du médicament lorsqu’une seringue préremplie est utilisée, il ne faut pas expulser la bulle d’air de la seringue avant l’injection. Se reporter à la section intitulée « Renseignements destinés aux patient e s » pour les étapes détaillées de l’administration du médicament.
Administration intraveineuse :
Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST traités par ARIXTRA, la première dose doit être administrée par voie intraveineuse. L’administration intraveineuse doit se faire par une ligne intraveineuse existante soit directement soit en utilisant une petite quantité (25 ml ou 50 ml) par minisac de solution saline à 0,9 % comme première dose dans le traitement de l’infarctus du myocarde avec sus-décalage du segment ST.
Pour éviter la perte du médicament lorsqu’une seringue préremplie est utilisée, il ne faut pas expulser la bulle d’air de la seringue avant l’injection. Le tube à perfusion intraveineuse doit être bien rincé avec de la solution saline après l’administration de la solution injectable ARIXTRA pour veiller à ce que tout le médicament soit administré. Si la solution est administrée par minisac, la perfusion doit être administrée durant 1 ou 2 minutes.
Si ARIXTRA est ajouté au minisac de solution saline à 0,9 %, il doit être immédiatement administré par perfusion, mais peut être entreposé à une température comprise entre 15 et 30 ºC pendant un maximum de 24 heures. Les minisacs sont habituellement fabriqués d’une variété de polymères, y compris le PVC, le polyéthylène, le polypropylène ou le styrène-éthylène-butadiène, utilisés seuls ou en combinaison.
En l’absence d’études de compatibilité, il ne faut pas mélanger ARIXTRA à d’autres produits médicinaux.
4.5 Dose oubliée
Ne jamais injecter une double dose pour compenser pour l’oubli de doses individuelles. La prise en charge dépend du jugement clinique.
5 Surdosage
L’hémorragie est le principal signe clinique de surdosage.
En cas de surdosage d’ARIXTRA (fondaparinux sodique) entraînant des complications hémorragiques, on doit arrêter le médicament, rechercher la cause primaire de l’hémorragie et instaurer un traitement approprié, lequel peut inclure l’hémostase chirurgicale, le remplacement sanguin, la transfusion de plasma frais ou la plasmaphérèse.
Un saignement mineur nécessite rarement un traitement spécifique et il suffit habituellement de réduire ou de retarder les doses suivantes d’ARIXTRA (fondaparinux sodique).
Pour obtenir les renseignements les plus récents sur la gestion d'une surdose de médicament présumée, contacter votre centre antipoison de la région ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes posologiques, teneurs, composition et conditionnement
Tableau – Formes posologiques, concentrations, composition
La solution injectable stérile ARIXTRA (fondaparinux sodique) pour l’administration sous-cutanée et intraveineuse se présente dans les concentrations et les emballages suivants :
Emballages de 10 seringues :
ARIXTRA 2,5 mg dans des seringues unidoses préremplies de 0,5 ml, munies d’une aiguille de ½ pouce de calibre 27 avec dispositif de protection automatique de l’aiguille et piston bleu.
ARIXTRA 5 mg* dans des seringues unidoses préremplies de 0,4 ml, munies d’une aiguille de ½ pouce de calibre 27 avec dispositif de protection automatique de l’aiguille et piston orange.
ARIXTRA 7,5 mg dans des seringues unidoses préremplies de 0,6 ml, munies d’une aiguille de ½ pouce de calibre 27 avec dispositif de protection automatique de l’aiguille et piston magenta.
ARIXTRA 10 mg* dans des seringues unidoses préremplies de 0,8 ml, munies d’une aiguille de ½ pouce de calibre 27 avec dispositif de protection automatique de l’aiguille et piston violet.
Comme pour tous les médicaments administrés par voie parentérale, on doit procéder à une inspection visuelle des seringues avant l’injection pour s’assurer de la limpidité de la solution et de l’absence de particules, de dépôts, de décoloration ou de fuite. Jeter toute solution trouble ou présentant des particules, un précipité, une décoloration ou une fuite.
* Ces concentrations ne sont pas offertes sur le marché canadien.
7 Mises en garde et précautions
Généralités
ARIXTRA (fondaparinux sodique) doit être administré uniquement par la voie sous-cutanée (SC) ou intraveineuse (IV). Il ne faut pas administrer ARIXTRA par voie intramusculaire.
Voie d’administration | Forme posologique / concentration/ composition | Ingrédients non médicinaux |
| Sous-cutanée | Solution injectable/ 2,5 mg/0,5 ml 5,0 mg/0,4 ml 7,5 mg/0,6 ml 10,0 mg/0,8 ml | Solution isotonique de chlorure de sodium, eau pour injection et, si nécessaire, hydroxyde de sodium ou acide chlorhydrique pour ajuster le pH |
| Intraveineuse | Solution injectable/ 2,5 mg/0,5 mL |
Le protecteur d’aiguille de la seringue préremplie renferme un dérivé du latex de caoutchouc naturel (7 % d'époxyprène). Bien que ce composant soit dérivé du latex, aucune trace de latex de caoutchouc naturel n'a été détectée dans le protège-aiguille, d'après les données issues de tests in vitro visant à détecter la présence de protéines antigéniques du latex. Le risque de réaction allergique lié à la présence d'époxyprène ne peut être exclu.
Carcinogenèse et génotoxicité
Voir 16 Toxicologie non clinique, Carcinogenèse et Mutagenèse.
Appareil cardiovasculaire
Risque de thrombose liée à la sonde-guide durant l’ICP
Chez les patients qui subissent une intervention coronaire percutanée (ICP), peu importe le type, l’emploi d’ARIXTRA comme seul anticoagulant durant l’ICP n’est pas recommandé en raison du risque accru de thrombose liée à la sonde-guide. Un agent antithrombotique efficace, par exemple une héparine non fractionnée (HNF), doit être administré comme traitement d’appoint à l’ICP, selon la pratique standard (voir 4 Posologie et administration, et 10 Pharmacologie clinique).
Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST traités par une ICP primaire de reperfusion, l’emploi d’ARIXTRA avant et durant l’ICP n’est pas recommandé (voir 8 Effets indésirables, Traitement de l’infarctus du myocarde avec sus-décalage du segment ST, Risque de thrombose liée à la sonde-guide durant l’ICP, et 4 Posologie et administration).
Des essais cliniques ont révélé un risque faible, mais accru, de thrombose liée à la sonde-guide chez les patients traités uniquement par ARIXTRA aux fins d’anticoagulation durant l’ICP par rapport au groupe témoin (voir 8 Effets indésirables, Traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST, et Traitement de l’infarctus du myocarde avec sus-décalage du segment ST, Risque de thrombose liée à la sonde-guide durant l’ICP). La fréquence de la thrombose liée à la sonde-guide chez les patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST était de 1,00 % chez les patients recevant ARIXTRA, de 0,32 % chez les patients recevant uniquement l’énoxaparine, et de 0,16 % chez les patients recevant l’énoxaparine avec une héparine non fractionnée comme traitement d’appoint. Chez les patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST qui ont été traités par le fondaparinux et qui ont été répartis au hasard pour recevoir l’un des deux schémas d’héparine non fractionnée comme traitement d’appoint durant l’ICP, la fréquence de la thrombose liée à la sonde-guide variait de 0,1 % à 0,5 % selon la dose d’héparine administrée (pour de plus amples renseignements, voir 8 Effets indésirables, Traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST, Risque de thrombose liée à la sonde-guide durant l’ICP). Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST et subissant une ICP primaire, la fréquence était de 1,18 % chez les patients recevant ARIXTRA et de 0 % chez ceux recevant une héparine non fractionnée. L’emploi d’ARIXTRA durant l’ICP primaire n’est pas recommandé.
Le risque d’infarctus du myocarde périopératoire pourrait être accru chez les patients qui manifestent une thrombose liée à la sonde-guide, sans égard à l’anticoagulant administré (voir 8 Effets indésirables, Traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST et Traitement de l’infarctus du myocarde avec sus-décalage du segment ST, Risque de thrombose liée à la sonde-guide durant l’ICP).
Conduite et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Système sanguin et lymphatique
Hémorragie
Comme d’autres agents antithrombotiques, ARIXTRA doit être utilisé avec prudence chez les patients présentant un risque accru d’hémorragie, notamment en cas de trouble de l’hémostase, congénital ou acquis, de maladie ulcéreuse gastro-intestinale en poussée évolutive ou d’hémorragie intracrânienne récente ou à la suite d’une intervention chirurgicale cérébrale, rachidienne ou ophtalmologique.
On s’attend à ce que le risque d’hémorragie augmente à mesure que l’insuffisance rénale s’aggrave (voir 8 Effets indésirables). Chez les patients présentant une insuffisance rénale modérée ou grave, on doit prendre les précautions pertinentes (voir 7 Mises en garde et précautions, Fonction rénale).
Prophylaxie et traitement de la thromboembolie veineuse (TEV)
On doit cesser d’administrer les agents qui pourraient accroître le risque d’hémorragie, sauf les antagonistes de la vitamine K administrés en concomitance pour le traitement de la TEV, avant d’instaurer le traitement par ARIXTRA. S’il est nécessaire de coadministrer de tels agents, une surveillance étroite pourrait être appropriée (voir 9 Interactions médicamenteuses).
Prophylaxie de la TEV suivant une chirurgie orthopédique ou abdominale (moment choisi pour administrer la première injection de fondaparinux)
Le moment déterminé de l’administration de la première dose d’ARIXTRA suivant la chirurgie doit être strictement respecté. La première dose ne doit pas être administrée moins de 6 heures suivant la fin de la chirurgie et seulement une fois l’hémostase établie. L’administration avant cette période de 6 heures a été associée à un risque accru d’hémorragie grave (voir 4 Posologie et administration). Les groupes de patients particulièrement à risque sont les patients ayant plus de 75 ans, un poids corporel inférieur à 50 kg ou une insuffisance rénale (clairance de la créatinine inférieure à 50 ml/min).
Traitement de l’angor instable et de l’infarctus du myocarde avec ou sans sus-décalage du segment ST
ARIXTRA doit être employé avec prudence chez les patients qui reçoivent un traitement concomitant par d’autres médicaments qui augmentent le risque d’hémorragie (par exemple les inhibiteurs des récepteurs GPIIb/IIIa ou les thrombolytiques).
Thrombopénie
Il importe de surveiller étroitement l’évolution de toute thrombopénie, quelle que soit sa gravité. Si la numération plaquettaire chute sous le seuil de 50 000/mm3, on doit cesser d’administrer ARIXTRA. ARIXTRA est contre-indiqué chez les patients dont la thrombopénie est accompagnée d’un test in vitro positif pour les anticorps antiplaquettaires en présence de fondaparinux.
De rares cas de thrombopénie induite par l’héparine (TIH) chez des patients traités par le fondaparinux ont été rapportés de manière spontanée.
Prophylaxie de la TEV suivant une chirurgie orthopédique ou abdominale La thrombopénie peut survenir au cours du traitement par ARIXTRA à la suite de toute chirurgie lourde. Lors des essais cliniques menés chez des patients subissant une chirurgie orthopédique ou abdominale, 3,0 % des patients recevant 2,5 mg d’ARIXTRA ont présenté une thrombopénie modérée (numération plaquettaire comprise entre 50 000/mm3 et 100 000/mm3) et 0,2 % des patients ont présenté une thrombopénie grave (numération plaquettaire inférieure à 50 000/mm3) dans le cadre des essais cliniques périopératoires.
Traitement de la thrombose veineuse profonde (TVP) et de l’embolie pulmonaire (EP) Une thrombopénie modérée est survenue à un taux de 0,5 % chez des patients recevant ARIXTRA lors des essais cliniques portant sur le traitement des TVP et EP. Une thrombopénie grave est survenue à un taux de 0,04 % chez les patients à qui l’on a administré un traitement par ARIXTRA.
Fonctions hépatique, biliaire et pancréatique
Rien ne permet de penser que le fondaparinux puisse être métabolisé ou éliminé par le foie. Après l’administration par voie sous-cutanée d’une seule dose de 7,5 mg d’ARIXTRA à des patients présentant une atteinte hépatique modérée (classe B selon la classification de Child-Pugh) et à des patients ayant une fonction hépatique normale, les variations, par rapport aux valeurs de départ, du temps de céphaline activé, du temps de Quick/RIN et de l’antithrombine III ont été semblables dans les deux groupes (voir 10.3 Pharmacocinétique, Insuffisance hépatique). En revanche, on a observé une fréquence plus élevée d’hémorragies chez les patients présentant une atteinte hépatique modérée que chez les sujets normaux, particulièrement des hématomes légers au moment des prélèvements sanguins ou au point d’injection. Les paramètres pharmacocinétiques du fondaparinux n’ont pas été étudiés chez les patients accusant une atteinte hépatique grave. Il convient donc d’être prudent si on envisage de prescrire ARIXTRA à des patients présentant une insuffisance hépatique grave, en raison du risque accru de saignement attribuable au déficit des facteurs de coagulation. Par conséquent, en cas d’insuffisance hépatique grave, le traitement par ARIXTRA exige une grande prudence.
Surveillance et examens de laboratoire
Les normes internationales de mesure de l’activité de l’héparine ou des héparines de bas poids moléculaire (HBPM) ne conviennent pas dans le cas du fondaparinux. L’activité du fondaparinux sodique est donc exprimée en milligrammes (mg) de fondaparinux et ne peut être comparée à l’activité de l’héparine ou des HBPM.
À la dose de 2,5 mg, ARIXTRA n’a aucun effet d’importance clinique sur les épreuves de coagulation courantes, notamment le temps de céphaline activé (TCA), le temps de coagulation activée ou le temps de Quick (TQ)/rapport international normalisé (RIN), dans le plasma. Lorsqu’ARIXTRA est administré à la dose prophylactique recommandée, les épreuves courantes de coagulation, telles que le temps de Quick et le temps de céphaline activé, constituent des mesures relativement peu sensibles de l’activité d’ARIXTRA et, par conséquent, ne conviennent pas à la surveillance. Même si, en général, il n’est pas nécessaire de surveiller l’activité d’ARIXTRA, on utilisera de préférence le dosage de l’anti-facteur Xa pour mesurer l’activité anticoagulante d’ARIXTRA. Seul le fondaparinux peut être utilisé comme standard pour la mesure de l’activité anti-Xa (voir 10.1 Mode d’action).
Si, durant le traitement par ARIXTRA, il se produit des changements inattendus dans les paramètres de la coagulation ou une hémorragie grave, on doit cesser l’administration du produit et rechercher d’autres causes possibles, telle la prise concomitante de médicaments pouvant agir sur la coagulation.
Considérations périopératoires
On a signalé des cas d’hématomes intrarachidiens à l’origine d’une paralysie prolongée ou permanente lors de l’emploi concomitant d’antithrombotiques (c.-à-d. d’héparines de bas poids moléculaire) et d’une anesthésie rachidienne ou péridurale. Le risque d’apparition de tels hématomes peut être accru par la mise en place d’un cathéter péridural à demeure en postopératoire ou par l’administration concomitante d’agents agissant sur l’hémostase, tels les anti-inflammatoires non stéroïdiens, les antiplaquettaires et autres agents modifiant la coagulation. Il semble aussi que les ponctions péridurales ou rachidiennes traumatiques ou répétées augmentent le risque. On ne doit administrer ARIXTRA en même temps qu’une anesthésie péridurale ou rachidienne que si les avantages thérapeutiques l’emportent sur les risques encourus par le patient. Il convient donc d’être particulièrement attentif aux signes neurologiques et de poser un diagnostic et d’instaurer un traitement le plus rapidement possible si de tels signes apparaissent.
Fonction rénale
La clairance plasmatique du fondaparinux diminue en fonction de la gravité de l’insuffisance rénale, ce qui augmente le risque d’hémorragie (voir 10.3 Pharmacocinétique, Insuffisance rénale). Ce phénomène s’observe aussi avec toutes les héparines de bas poids moléculaire (HBPM).
Chez les patients présentant une atteinte rénale sévère, c’est-à-dire ceux dont la clairance de la créatinine (ClCr) est inférieure à 30 ml/min, on doit généralement éviter l’emploi d’ARIXTRA en raison du risque accru de saignements (voir la section 4.1 Considérations posologiques, Utilisation chez les insuffisants rénaux).
Prophylaxie de la TEV suivant une chirurgie orthopédique ou abdominale On a observé des cas d’hémorragies graves chez des patients recevant un traitement prophylactique suivant une chirurgie orthopédique qui avaient une fonction rénale normale ou qui présentaient une insuffisance rénale légère, modérée et grave respectivement chez 1,6 % (25/1 565), 2,4 % (31/1 288), 3,8 % (19/504) et 4,8 % (4/83) des patients.
Dans le cadre d’une étude clinique contrôlée par traitement actif (daltéparine sodique) réalisée chez des patients recevant une prophylaxie pour une chirurgie abdominale, des hémorragies graves sont survenues chez 2,1 % (13/606) des patients présentant une fonction rénale normale et chez 3,6 % (22/613), 6,7 % (12/179) et 7,1 % (1/14) des patients accusant une atteinte rénale légère, modérée et grave, respectivement.
ARIXTRA n’est donc pas recommandé en prophylaxie suivant une chirurgie orthopédique ou abdominale chez les patients présentant une insuffisance rénale grave (ClCr inférieure à 30 ml/min) et doit être administré avec prudence dans les cas d’insuffisance rénale modérée (ClCr comprise entre 30 et 50 ml/min) (voir 10.3 Pharmacocinétique, Insuffisance rénale).
Il convient d’évaluer périodiquement la fonction rénale des patients ayant subi une chirurgie orthopédique ou abdominale et traités en prophylaxie. On doit envisager de cesser immédiatement l’administration d’ARIXTRA en cas d’insuffisance rénale grave ou d’instabilité de la fonction rénale pendant la prophylaxie. L’effet anticoagulant d’ARIXTRA peut persister 2 à 4 jours (3 à 5 demi-vies au moins) après l’arrêt du traitement chez les patients dont la fonction rénale est normale. L’effet anticoagulant d’ARIXTRA peut persister encore plus longtemps en cas d’insuffisance rénale.
Traitement des TVP et EP
Aucun ajustement posologique n’est généralement nécessaire chez les patients qui présentent une insuffisance rénale légère à modérée, cependant on recommande une surveillance étroite de ces patients. En cas d’insuffisance rénale grave (clairance de la créatinine ≤ 30 ml/min), l’emploi d’ARIXTRA n’est pas recommandé à cause du risque d’hémorragie.
Traitement de l’angor instable et de l’infarctus du myocarde avec ou sans sus-décalage du segment ST
On dispose de peu de données cliniques sur l’emploi du fondaparinux à raison de 2,5 mg une fois par jour chez les patients dont la clairance de la créatinine est ≤ 30 ml/min (voir 4 Posologie et administration, et 10.3 Pharmacocinétique, Insuffisance rénale).
7.1 Populations particulières
Faible poids corporel
Les patients pesant moins de 50 kg sont exposés à un risque accru de saignement en raison de la clairance réduite d’ARIXTRA.
Prophylaxie de la TEV suivant une chirurgie orthopédique ou abdominale Le traitement prophylactique par ARIXTRA doit être administré avec prudence chez les patients subissant une chirurgie orthopédique et dont le poids corporel est inférieur à 50 kg.
Traitement des TVP et EP
Dans le traitement des TVP et EP chez les patients dont le poids corporel est inférieur à 50 kg, une dose quotidienne de 5 mg est recommandée. Chez les patients dont le poids corporel est supérieur à 100 kg, une dose quotidienne de 10 mg est recommandée (voir 4 Posologie et administration).
Traitement de l’angor instable et de l’infarctus du myocarde avec ou sans sus-décalage du segment ST
ARIXTRA doit être administré avec prudence chez les patients dont le poids est inférieur à 50 kg.
7.1.1 Grossesse
On dispose de très peu de données cliniques sur les effets de l’exposition à ARIXTRA pendant la grossesse. La prudence est donc de rigueur si on envisage de prescrire ARIXTRA à une femme enceinte. ARIXTRA ne doit pas être prescrit aux femmes enceintes à moins que ses bienfaits ne l’emportent sur les risques. Les études chez l’animal n’ont mis en évidence aucun effet nocif, direct ou indirect, que ce soit sur la grossesse, sur le développement embryonnaire ou fœtal, sur l’accouchement ou sur la croissance postnatale (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
Bien qu’on ignore si le fondaparinux est excrété dans le lait maternel, on a observé qu’il passe dans le lait des rates en lactation. Comme de nombreux médicaments sont excrétés dans le lait maternel humain, l’allaitement n’est pas recommandé durant le traitement par ARIXTRA.
7.1.3 Enfants et adolescents
Enfants (≤ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : ARIXTRA doit être utilisé avec prudence chez les patients âgés à cause du risque accru d’hémorragie (voir 8 Effets indésirables). Étant donné que le fondaparinux sodique est essentiellement excrété par la voie rénale, les risques associés à l’emploi d’ARIXTRA peuvent augmenter chez les patients accusant une insuffisance rénale, y compris les personnes âgées (voir 8 Effets indésirables et 4 Posologie et administration). Les patients âgés étant plus susceptibles de présenter une détérioration de la fonction rénale, il convient de surveiller cette dernière si cela est justifié sur le plan clinique (voir 7 Mises en garde et précautions, Insuffisance rénale).
8 Effets indésirables
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d'un autre médicament.
Les données décrites ci-dessous reflètent l’expérience de plus de 25 000 patients répartis de façon aléatoire pour recevoir la solution injectable ARIXTRA (fondaparinux sodique) dans le cadre d’essais contrôlés. Les patients présentaient une fracture de la hanche ou devaient subir une arthroplastie de la hanche, une chirurgie lourde du genou ou une chirurgie abdominale, un traitement des TVP et EP, ou un traitement de l’angor instable ou de l’infarctus du myocarde avec ou sans sus-décalage du segment ST. Les patients ont reçu ARIXTRA principalement dans le cadre de deux essais dose-réponse périopératoires d’envergure (n = 989), quatre essais périopératoires de prophylaxie de la TEV avec témoin actif (énoxaparine sodique) (n = 3 616), un essai prolongé portant sur la prophylaxie de la TEV (n = 327), un essai avec témoin actif (daltéparine sodique) (n = 1 425) sur la prophylaxie de la TEV suivant la chirurgie abdominale, un essai dose-réponse (n = 111) et un essai avec témoin actif (énoxaparine sodique) dans le traitement de la TVP (n = 1 091), un essai avec témoin actif (héparine) dans le traitement de l’EP (n = 1 092), un essai (OASIS 5) avec témoin actif (énoxaparine) dans le traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST (n = 9 979), et un essai avec témoin actif et placebo (OASIS 6) avec soins standards dans le traitement de l’infarctus du myocarde avec sus-décalage du segment ST (n = 5 954) (voir 14 Études cliniques).
De plus, les données sur l’innocuité proviennent de l’étude FUTURA/OASIS 8, qui comparait deux schémas d’héparine non fractionnée administrée en appoint durant l’ICP non primaire chez des patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST traités par ARIXTRA (n = 2 026).
Hémorragie
Comme pour tout traitement antithrombotique, des manifestations hémorragiques sont possibles. Au cours des essais cliniques ou après la commercialisation du médicament, on a signalé de rares cas d’hémorragie intracrânienne ou cérébrale, ou rétropéritonéale.
Prophylaxie de la TEV suivant la chirurgie orthopédique
Les taux d’hémorragie signalés durant les essais cliniques portant sur la chirurgie orthopédique avec la solution injectable ARIXTRA à raison de 2,5 mg sont fournis aux tableaux 2, 3 et 4 ci-dessous.
Tableau 2 Résumé des hémorragies, de la première injection au jour 11 - Pourcentage de patients
| Type de chirurgie | Hémorragies | ARIXTRA 2,5 mg par jour (%) | Énoxaparine (%) | |
| Fracture de la hanche | Hémorragies graves1 | 18/831 (2,2) | 19/842 (2,3) | |
| Hémorragies bénignes2 | 34/831 (4,1) | 18/842 (2,1) | ||
| Arthroplastie du genou | Hémorragies graves | 11/517 (2,15) | 1/517 (0,2) | |
| Hémorragies bénignes | 14/517 (2,7) | 19/517 (3,7) | ||
| Arthroplastie de la hanche | Étude 14 | Hémorragies graves | 20/1 128 (1,8) | 11/1 129 (1,0) |
| Hémorragies bénignes | 17/1 128 (1,5) | 24/1 129 (2,1) | ||
| Étude 23 | Hémorragies graves | 47/1 140 (4,1) | 32/1 133 (2,8) | |
| Hémorragies bénignes | 44/1 140 (3,9) | 38/1 133 (3,4) | ||
1 Hémorragie grave : hémorragie cliniquement patente 1) fatale, 2) de siège critique (p. ex., intracrânienne, rétropéritonéale, intraoculaire, péricardique, intrarachidienne ou surrénalienne), 3) nécessitant une nouvelle intervention chirurgicale ou 4) associée à un indice hémorragique ≥ 2. L’indice hémorragique = chute de l’hémoglobine due à l’hémorragie (Hb avant – Hb après) + nombre d’unités transfusées. On n’a signalé aucune hémorragie fatale ou de siège critique dans le groupe ARIXTRA; on a signalé un cas d’hémorragie fatale et un cas d’hémorragie de siège critique dans le groupe énoxaparine.
2 Hémorragie bénigne : hémorragie cliniquement patente sans gravité. 3 Médicament témoin : énoxaparine, 40 mg une fois par jour. 4 Médicament témoin : énoxaparine, 30 mg 2 fois par jour.
Tableau 3 Hémorragies dans l’ensemble des études (intervention pour fracture de la hanche et arthroplasties de la hanche ou du genou)
| ARIXTRA 2,5 mg s.c. une fois par jour | Médicament témoin : énoxaparine sodique1 | |
| n = 3 616 | n = 3 956 | |
| Hémorragies graves2 | 96 (2,7 %) | 75 (1,9 %) |
| Fatales | 0 (0,0 %) | 1 (< 0,1%) |
| Non fatales, de siège critique | 0 (0,0 %) | 1 (< 0,1 %) |
| Nouvelles chirurgies pour hémorragie | 12 (0,3 %) | 10 (0,3 %) |
Indice hémorragique ≥ 23,5 | 84 (2,3 %) | 63 (1,6 %) |
| Hémorragies bénignes4 | 109 (3,0 %) | 116 (2,9 %) |
1 Posologie de l’énoxaparine sodique : 30 mg aux 12 heures ou 40 mg une fois par jour (voir Essais cliniques). 2 Hémorragie grave : hémorragie cliniquement patente 1) fatale; 2) de siège critique (p. ex., intracrânienne, rétropéritonéale, intraoculaire, péricardique, intrarachidienne ou surrénalienne); 3) nécessitant une nouvelle intervention chirurgicale ou 4) associée à un indice hémorragique ≥ 2.
3 Indice hémorragique ≥ 2 : hémorragie patente associée uniquement à un indice hémorragique ≥ 2 [nombre d’unités de sang entier ou d’érythrocytes transfusées + chute du taux d’hémoglobine (Hb avant – Hb après) exprimée en g/dl].
4 Hémorragie bénigne : hémorragie cliniquement patente sans gravité.
5 Dans les 4 études de phase III, le nombre des cas traités par ARIXTRA présentant un indice hémorragique ≥ 2 diminuait lorsque la première dose était administrée 6 heures au moins après la fin de l’intervention chirurgicale.
Tableau 4 Nombre (pourcentage) de cas de réactions hémorragiques documentées à la suite d’une intervention pour fracture de la hanche
Période ouverte pré-randomisation (jour 1 à jour 7 ± 1 post-opération) | Période de prophylaxie prolongée, à répartition aléatoire et à double insu (jour 8 à jour 28 ± 2 post- opération) | ||
ARIXTRA n = 737 | ARIXTRA n = 327 | Placebo n = 329 | |
| Toutes les hémorragies | 37 (5,0 %) | 13 (4,0 %) | 4 (1,2 %) |
| Hémorragies bénignes seulement1 | 15 (2,0 %) | 5 (1,5 %) | 2 (0,6 %) |
| Toutes les hémorragies graves2 | 22 (3,0 %) | 8 (2,4 %) | 2 (0,6 %) |
| Hémorragies fatales | 2 (0,3 %) | 0 (0,0 %) | 0 (0,0 %) |
| Hémorragies non fatales | 1 (0,1 %) | 0 (0,0 %) | 0 (0,0 %) |
| Autres hémorragies graves non fatales | 19 (2,6 %) | 8 (2,4 %) | 2 (0,6 %) |
| Au foyer chirurgical, requérant une nouvelle opération | 3 (0,4 %) | 2 (0,6 %) | 2 (0,6 %) |
| Indice hémorragique ≥ 2 uniquement3 | 16 (2,2 %) | 6 (1,8 %) | 0 (0,0 %) |
1 Hémorragie bénigne : hémorragie cliniquement patente sans gravité.
2 Hémorragie grave : hémorragie cliniquement patente 1) fatale; 2) de siège critique (p. ex., intracrânienne, rétropéritonéale, intraoculaire, péricardique, intrarachidienne ou surrénalienne); 3) nécessitant une nouvelle intervention chirurgicale ou 4) associée à un indice hémorragique ≥ 2.
3 Documentées comme hémorragies graves avec un indice hémorragique ≥ 2 et/ou une baisse de l’hémoglobine
≥ 2 g/dl et/ou un nombre d’unités transfusées ≥ 2.
Les hémorragies graves après la première dose active d’ARIXTRA diminuaient de 26 % si la première dose était administrée 6 heures après la fin de l’intervention chirurgicale : le taux était de 2,6 % (n = 1 337) si le traitement par ARIXTRA était instauré moins de 6 heures après la fin de l’intervention chirurgicale et de 1,9 % (n = 2 230) s’il était instauré 6 heures après la fin de l’intervention chirurgicale.
Gériatrie : Lors d’études cliniques à répartition aléatoire, menées dans le cadre du programme de chirurgie orthopédique, plus de 2 300 patients de 65 ans ou plus ont reçu 2,5 mg d’ARIXTRA. Pendant les essais cliniques portant sur la période périopératoire d’une chirurgie orthopédique chez des patients recevant ARIXTRA à raison de 2,5 mg, le risque d’hémorragie grave non fatale associé au traitement par ARIXTRA augmentait avec l’âge, passant de 1,8 % (23/1 253) chez les patients de moins de 65 ans, à 2,2 % (24/1 111) chez les patients de 65 à 74 ans et à 2,7 % (33/1 227) chez les patients de 75 ans ou plus. La fréquence des effets indésirables graves d’ARIXTRA augmentait avec l’âge. Chez les patients en prophylaxie prolongée après la première semaine de traitement, la fréquence d’hémorragie grave non fatale associée à ARIXTRA était de 1,9 % (1/52) chez les patients de moins de 65 ans, de 1,4 % (1/71), chez les patients de 65 à 74 ans, et de 2,9 % (6/204), chez les patients de 75 ans ou plus.
Prophylaxie de la TEV suivant la chirurgie abdominale
Les taux d’hémorragie grave signalés durant un essai clinique portant sur la chirurgie abdominale avec ARIXTRA à 2,5 mg figurent dans le tableau 5 ci-dessous.
Tableau 5 Épisodes d’hémorragie grave ou non grave1 signalés dans une étude à répartition aléatoire et contrôlée sur la chirurgie abdominale
| Étude 1 | ||
ARIXTRA 2,5 mg s.c. une fois par jour | Daltéparine sodique 5 000 UI s.c. une fois par jour | |
| n = 1 433 | n = 1 425 | |
| Hémorragies graves1 | 49 (3,4 %) | 34 (2,4 %) |
| Hémorragies fatales | 2 (0,1 %) | 2 (0,1 %) |
| Hémorragies non fatales, de siège critique | 0 (0,0 %) | 0 (0,0 %) |
Autres hémorragies graves non fatales
| 38 (2,7 %) 9 (0,6 %) | 26 (1,8 %) 6 (0,4 %) |
| Hémorragies bénignes2 | 31 (2,2 %) | 23 (1,6 %) |
1 Hémorragie grave : (1) hémorragie fatale, (2) hémorragie au foyer chirurgical nécessitant une intervention,
(3) hémorragie de siège critique ailleurs qu’au foyer chirurgical (p. ex., intracrânienne, rétropéritonéale, intraoculaire, péricardique, intrarachidienne ou surrénalienne), ou nécessitant une intervention et/ou associée à un index hémorragique (≥ 2 [nombre d’unités de sang entier ou d’érythrocytes transfusés + [différence entre le taux d’hémoglobine (avant et après) exprimée en g/dl]]).
2 Hémorragie bénigne : hémorragie cliniquement patente sans gravité.
Gériatrie : Pendant l’essai clinique avec témoin actif (daltéparine sodique) portant sur la chirurgie abdominale, le risque d’hémorragie grave associé au traitement par ARIXTRA augmentait avec l’âge, passant de 3,0 % (19/644) chez les patients de moins de 65 ans, à 3,2 % (16/507) chez les patients de 65 à 74 ans et à 5,0 % (14/282) chez les patients de 75 ans ou plus.
Traitement des TVP et EP
Les taux d’hémorragie grave signalés durant les essais cliniques portant sur la TVP et l’EP avec la solution injectable ARIXTRA sont fournis au tableau 5 ci-dessous.
Tableau 6 Hémorragies graves1,2 signalées lors des études sur le traitement de la TVP et de l’EP
Indications
Traitement par ARIXTRA | Énoxaparine sodique1 mg/kg s.c. aux 12 heures | Héparine IV ajustée selon le TCA | |
| n = 2 294 | n = 1 101 | n = 1 092 | |
| Traitement de la TVP et de l’EP | 28 (1,2 %) | 13 (1,2 %) | 12 (1,1 %) |
1 Hémorragie grave : hémorragie cliniquement patente – et/ou contribuant au décès – et/ou touchant un organe critique (par ex., intracrânienne, rétropéritonéale, intraoculaire, péricardique, intrarachidienne ou surrénalienne) – et/ou associée à une chute de l’hémoglobine = 2 g/dl – et/ou menant à une transfusion ≥ 2 unités de concentré de globules rouges ou sang total.
2 Taux d’hémorragie relevés durant la période de traitement par le médicament à l’étude (environ 7 jours). Les patients ont également été traités par des antagonistes de la vitamine K instaurés dans les 72 heures suivant la première administration du médicament à l’étude.
Personnes âgées : Plus de 1 200 patients âgés de 65 ans ou plus ont reçu ARIXTRA lors des essais cliniques portant sur le traitement de la TVP et de l’EP. Au cours de ces essais, le risque d’hémorragie grave non fatale associée à ARIXTRA augmentait avec l’âge : 0,6 % (7/1 151) chez les patients de moins de 65 ans, 1,6 % (9/560) chez les 65 à 74 ans et 2,1 % (12/583) chez les 75 ans et plus. On recommande d’accorder une attention toute spéciale aux instructions posologiques et aux médicaments concomitants (en particulier les antiplaquettaires) (voir 9 Interactions médicamenteuses).
Traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST
Les taux d’hémorragie grave relevés durant les essais cliniques portant sur le traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST par la solution injectable ARIXTRA à 2,5 mg sont fournis aux tableaux 7et 8 ci-dessous.
Tableau 7 Épisodes d’hémorragie observés pendant l’étude OASIS 5, essai contrôlé à répartition aléatoire sur le traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST5
| Jusqu’à 9 jours après l’apparition de l’angor instable ou de l’IM sans sus-décalage du segment ST | ||
| ARIXTRA5 n = 9 979 | Énoxaparine6 n = 9 969 | |
| Hémorragie grave signalée par les chercheurs1 | 205 (2,1 %) | 410 (4,1 %) |
| Hémorragie fatale | 7 (< 0,1 %) | 22 (0,2 %) |
| Intracrânienne | 7 (< 0,1 %) | 7 (< 0,1 %) |
| Rétropéritonéale | 9 (< 0,1 %) | 36 (0,4 %) |
| Nécessitant une intervention chirurgicale | 39 (0,4 %) | 78 (0,8 %) |
| Chute de l’hémoglobine ≥ 3 g/dl | 189 (1,9 %) | 385 (3,9 %) |
| Transfusion sanguine ≥ 2 unités | 156 (1,6 %) | 280 (2,8 %) |
| Hémorragie très grave, selon les critères TIMI modifiés2 | 148 (1,5 %) | 260 (2,6 %) |
| Hémorragie bénigne3 | 115 (1,2 %) | 320 (3,2 %) |
| Hémorragie liée à l’ICP4 | 82 (0,8 %) | 183 (1,8 %) |
| Hémorragie liée au pontage aortocoronarien4 | 86 (0,9 %) | 72 (0,7 %) |
1 Hémorragie grave : hémorragie cliniquement patente répondant à au moins un des critères suivants : hémorragie fatale, hémorragie intracrânienne symptomatique, hémorragie rétropéritonéale, hémorragie intraoculaire donnant lieu à une perte de vision importante, hémorragie nécessitant une intervention chirurgicale, une réduction de l’hémoglobine ≥ 3 g/dl ou une transfusion sanguine ≥ 2 unités.
2 Hémorragie très grave, selon les critères TIMI modifiés : hémorragie fatale, hémorragie intracrânienne, tamponnade cardiaque ou hémorragie importante sur le plan clinique accompagnée d’une diminution de l’hémoglobine > 5g/dl. 3 Hémorragie bénigne : hémorragie cliniquement patente qui n’était pas importante et qui a donné lieu à une interruption de la prise du médicament à l’étude pendant au moins 24 heures ou la transfusion d’une unité de sang. 4 Le nombre de patients subissant une ICP s’élevait à 3 422 pour ARIXTRA et à 3 410 pour l’énoxaparine et le nombre de patients subissant un pontage aortocoronarien s’élevait à 956 pour ARIXTRA et à 886 pour l’énoxaparine. 5 Les patients répartis au hasard dans le groupe ARIXTRA ont reçu 2,5 mg de fondaparinux par voie sous-cutanée, une fois par jour, pendant un maximum de 8 jours ou jusqu’à l’obtention du congé.
6 Les patients répartis de façon aléatoire dans le groupe énoxaparine sodique ont reçu 1 mg/kg d’énoxaparine par voie sous-cutanée, deux fois par jour (une fois par jour si la clairance de la créatinine était dans la plage de 20 ml/min à 30 ml/min), pendant 2 à 8 jours, ou jusqu’à ce que leur état soit stable sur le plan clinique.
Tableau 8 Fréquence des hémorragies documentées comme hémorragies graves au cours de l’étude OASIS 5 au jour 9 chez les patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST recevant ARIXTRA, selon le statut initial de la fonction rénale
Covariable Critère ou point d’évaluation | Nombre d’événements / Nombre d’événements analysés | RC/RR1 (IC à 95 %) | Valeur p pour l’interaction4 | |
| ARIXTRA 2 | Énoxaparine3 | |||
| Durant le traitement | 183/9 943 (1,8 %) | 388/9 928 (3,9 %) | 0,46 (0,38, 0,55) | 0,343 |
| < 20 ml/min | 1/40 (2,5 %) | 5/43 (11,6 %) | 0,19 (0,02, 1,75) | |
| ≥ 20 - < 30 ml/min | 4/240 (1,7 %) | 19/239 (7,9 %) | 0,20 (0,07, 0,59) | |
| ≥ 30 - < 50 ml/min | 47/1 649 (2,9 %) | 104/1 715 (6,1 %) | 0,45 (0,32, 0,65) | |
| ≥ 50 - < 80 ml/min | 93/4 257 (2,2 %) | 185/4 188 (4,4 %) | 0,48 (0,38, 0,62) | |
| ≥ 80 ml/min | 38/3 757 (1,0 %) | 75/3 743 (2,0 %) | 0,50 (0,34, 0,74) | |
| Clairance de la créatinine non documentée | 0/36 | 1/41 (2,4 %) | ||
| Jour 9 | 209/9 979 (2,1 %) | 405/9 969 (4,1 %) | 0,51 (0,43, 0,60) | 0,248 |
| < 20 ml/min | 2/40 (5,0 %) | 5/43 (11,6 %) | 0,41 (0,08, 2,11) | |
| ≥ 20 - < 30 ml/min | 4/240 (1,7 %) | 21/239 (8,8 %) | 0,19 (0,06, 0,54) | |
| ≥ 30 - < 50 ml/min | 54/1 649 (3,3 %) | 107/1 715 (6,2 %) | 0,52 (0,37, 0,71) | |
| ≥ 50 - < 80 ml/min | 103/4 257 (2,4 %) | 193/4 188 (4,6 %) | 0,52 (0,41, 0,66) | |
| ≥ 80 ml/min | 46/3 757 (1,2 %) | 79/3 743 (2,1 %) | 0,58 (0,40, 0,83) | |
| Clairance de la créatinine non documentée | 0/36 | 1/41 (2,4 %) | ||
Remarque : La clairance de la créatinine était considérée comme une variable continue aux fins de l’estimation du rapport entre le rapport des risques instantanés et le rapport de cotes (RC) et l’estimation de la valeur p des covariables. 1 Rapport de cotes (RC) selon l’analyse des hémorragies survenues pendant le traitement; rapport des risques instantanés pour l’analyse effectuée au jour 9.
2 Les patients répartis au hasard dans le groupe ARIXTRA ont reçu 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour, pendant un maximum de 8 jours ou jusqu’à l’obtention du congé.
3 Les patients répartis au hasard dans le groupe énoxaparine sodique ont reçu 1 mg/kg d’énoxaparine par voie sous-cutanée deux fois par jour (une fois par jour si la clairance de la créatinine était dans la plage de 20 ml/min à 30 ml/min), pendant 2 à 8 jours, ou jusqu’à ce que leur état soit stable sur le plan clinique.
4 Traitement selon l’interaction des covariables (test d’homogénéité de l’effet thérapeutique).
Dans une étude réalisée auprès de 3 235 patients à haut risque de présenter un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST devant subir une angiographie et traités en mode ouvert par le fondaparinux (FUTURA/OASIS 8), les 2 026 patients chez lesquels une ICP était indiquée ont été répartis aléatoirement pour recevoir à double insu l’un des deux schémas d’héparine non fractionnée en traitement d’appoint. Tous les patients inscrits à l’étude ont reçu du fondaparinux à raison de 2,5 mg par voie sous-cutanée, une fois par jour pendant au plus 8 jours, ou jusqu’à la sortie de l’hôpital. Les patients répartis au hasard ont reçu soit la dose « faible » d’héparine non fractionnée (50 U/kg sans égard à l’administration prévue d’un anti-GPIIb/IIIa et sans ajustement pour le temps de coagulation activée [TCA]) soit la dose « standard » (85 U/kg, selon le TCA, en l’absence d’anti-GPIIb/IIIa; ou 60 U/kg, selon le TCA, si l’administration d’un anti-GPIIb/IIIa était prévue), immédiatement avant le début de l’ICP.
Le critère d’évaluation principal associait les hémorragies documentées comme graves ou bénignes et les complications majeures au site d’accès vasculaire non documentées péri-ICP (dans la période commençant à la répartition aléatoire et se terminant 48 heures après l’ICP). Fait à noter, l’étude FUTURA/OASIS 8 ne possédait pas la puissance nécessaire pour écarter de façon concluante toute différence significative sur le plan statistique entre les deux groupes recevant l’héparine non fractionnée.
Tableau 9 Fréquence des hémorragies graves et bénignes ou des complications majeures au site d’accès vasculaire péri-ICP chez les patients de l’étude FUTURA/OASIS 8 à haut risque de présenter un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST recevant ARIXTRA avec une dose5 faible ou standard d’héparine non fractionnée en traitement d’appoint pendant l’ICP
| Critères, n (%) | Fréquence | Rapport de cotes1 (IC à 95 %) | Valeur p | |
Héparine non fractionnée dose faible N = 1 024 | Héparine non fractionnée dose standard N = 1 002 | |||
Primaire Hémorragies graves2 ou bénignes3, ou complications majeures au site d’accès vasculaire4 péri-ICP | 48 (4,7 %) | 58 (5,8%) | 0,80 (0,54, 1,19) | 0,267 |
Secondaire Hémorragies graves péri-ICP Hémorragies bénignes péri-ICP Complications majeures au site d’accès vasculaire Hémorragie grave péri-ICP, ou décès, IM ou RVC jusqu’au jour 30 Décès, IM ou RVC jusqu’au jour30 Décès jusqu’au jour 30 IM jusqu’au jour 30 RVC jusqu’au jour 30 | 14 (1,4 %) 7 (0,7 %) 33 (3,2 %) 59 (5,8 %) 46 (4,5 %) 8 (0,8 %) 31 (3,0 %) 9 (0,9 %) | 12 (1,2 %) 17 (1,7 %) 43 (4,3 %) 39 (3,9 %) 29 (2,9 %) 6 (0,6 %) 25 (2,5 %) 3 (0,3 %) | 1,14 (0,53, 2,49) 0,40 (0,16, 0,97) 0,74 (0,47, 1,18) 1,51 (1,00, 2,28) 1,58 (0,98, 2,53) 1,31 (0,45, 3,78) 1,22 (0,72, 2,08) 2,95 (0,80, 10,93) | 0,734 0,042 0,207 0,051 0,059 0,621 0,466 0,105 |
RVC = revascularisation du vaisseau cible; IM = infarctus du myocarde
1 Rapport de cotes : dose faible/dose standard
2 Hémorragie grave = hémorragie cliniquement patente accompagnée d’au moins un des critères suivants :
hémorragie fatale, hémorragie intracrânienne symptomatique, hémorragie rétropéritonéale, hémorragie intraoculaire donnant lieu à une perte de vision importante, hémorragie nécessitant une intervention chirurgicale, une réduction de l’hémoglobine > 3,0 g/dl ou une transfusion sanguine ≥ 2 unités. Par péri-ICP, on entend la période commençant à la répartition aléatoire et se terminant 48 heures après l’ICP.
3 Hémorragie bénigne = hémorragie cliniquement patente qui n’était pas importante et qui a donné lieu à une interruption de la prise du médicament à l’étude pendant au moins 24 heures ou à la transfusion d’une unité de sang.
4 Complications majeures au site d’accès vasculaire = large hématome, pseudoanévrysme nécessitant un traitement, fistule artérioveineuse, ou autres interventions vasculaires liées au site d’accès.
5 Pour obtenir une description d’une dose faible ou d’une dose standard, se référer au texte des deux paragraphes précédant ce tableau 9.
Risque de thrombose liée à la sonde-guide durant l’ICP
Des essais cliniques ont révélé un risque accru de thrombose liée à la sonde-guide chez les patients traités uniquement par ARIXTRA aux fins d’anticoagulation durant l’ICP par rapport au groupe témoin (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). La fréquence de la thrombose liée à la sonde-guide chez les patients de l’étude OASIS 5 présentant de l’angor instable ou un infarctus du myocarde sans sus-décalage du segment ST subissant une ICP était de 0,9 % (29/3 173) pour ARIXTRA, par rapport à 0,3 % (6/1 883) pour l’énoxaparine seule, et 0,2 % (2/1 286) pour l’énoxaparine coadministrée avec une héparine non fractionnée. Au cours de l’étude OASIS 5, les patients répartis au hasard dans le groupe ARIXTRA ont reçu ARIXTRA comme seul traitement d’appoint durant l’ICP, tandis que les sujets répartis dans le groupe énoxaparine ont reçu l’énoxaparine, avec ou sans héparine non fractionnée, durant l’ICP, selon le délai écoulé depuis la dernière injection sous-cutanée d’énoxaparine.
Chez les patients à haut risque de présenter un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST traités par ARIXTRA qui ont été répartis au hasard de façon à recevoir une dose faible ou une dose standard d’héparine non fractionnée durant l’ICP non primaire (voir la description de l’étude FUTURA/OASIS 8 ci-dessus), la fréquence de thrombose liée à la sonde-guide documentée était de 0,5 % (5/1 024) et de 0,1 % (1/1 002), respectivement (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). De plus, chez les patients n’ayant pas été répartis au hasard, 4 (0,3 %) cas confirmés de thrombus dans le cathéter sont survenus pendant l’angiographie diagnostique. Parmi les 3 235 patients inscrits à l’étude, 13 (0,40 %) au total ont présenté un thrombus dans la gaine artérielle, 7 durant l’angiographie et 6 durant l’ICP.
ARIXTRA ne doit pas être administré comme le seul anticoagulant durant l’ICP à cause du risque accru de thrombose liée à la sonde-guide. Un traitement antithrombotique efficace, par exemple une héparine non fractionnée, doit être administré comme traitement d’appoint à l’ICP, selon la pratique standard (voir 7 Mises en garde et précautions, Appareil cardiovasculaire).
Gériatrie : Dans le cadre des études OASIS 5 et FUTURA/OASIS 8, près de 8 000 patients de 65 ans et plus présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST ont reçu un traitement par ARIXTRA. Dans l’étude OASIS 5, le taux d’hémorragie grave au jour 9 a été de 1,3 % (50/3 885) chez les patients de moins de 65 ans, de 2,4 % (89/3 644) chez les 65 à 74 ans et de 2,9 % (71/2 450) chez les 75 ans et plus.
Traitement de l’infarctus du myocarde avec sus-décalage du segment ST Les taux d’hémorragie grave relevés durant les essais cliniques portant sur le traitement de l’infarctus du myocarde avec sus-décalage du segment ST par la solution injectable ARIXTRA, à raison de 2,5 mg, sont fournis au tableau 10 ci-dessous.
Tableau 10 Épisodes d’hémorragie1,2 observés au cours de l’étude OASIS 6, essai contrôlé à répartition aléatoire portant sur l’infarctus du myocarde avec sus-décalage du segment ST3
Jusqu’à 9 jours après l’apparition de l’infarctus du myocarde avec sus-décalage du segment ST (Nombre de sujets [%]) | ||||||
| Population globale | Strate 1 | Strate 2 | ||||
Réactions hémorragiques signalées par les chercheurs | ARIXTRA 3 n = 5 954 | Médicament témoin (HNF/placebo) n = 5 947 | ARIXTRA 3 n = 2 808 | Placebo N = 2 818 | ARIXTRA 3 n = 3 146 | HNF n = 3 129 |
| Hémorragie grave selon les critères TIMI modifiés1 | 78 (1,3 %) | 94 (1,6 %) | 34 (1,2 %) | 48 (1,7 %) | 44 (1,4 %) | 46 (1,5 %) |
| Hémorragie fatale | 35 (0,6 %) | 48 (0,8 %) | 19 (0,7 %) | 32 (1,1 %) | 16 (0,5 %) | 16 (0,5 %) |
| Intracrânienne | 12 (0,2 %) | 12 (0,2 %) | 6 (0,2 %) | 7 (0,2 %) | 6 (0,2 %) | 5 (0,2 %) |
| Tamponnade cardiaque | 26 (0,4 %) | 47 (0,8 %) | 15 (0,5 %) | 30 (1,1 %) | 11 (0,3 %) | 17 (0,5 %) |
| Chute de l’hémoglobine ≥ 5 g/dl | 37 (0,6 %) | 34 (0,6 %) | 12 (0,4 %) | 10 (0,4 %) | 25 (0,8 %) | 24 (0,8 %) |
| Selon la stratégie de reperfusion | ||||||
| Aucune reperfusion | 13/1 415 (0,9 %) | 20/1 367 (1,5 %) | 3/620 (0,5 %) | 5/599 (0,8 %) | 10/795 (1,3 %) | 15/768 (2,0 %) |
Traitement thrombolytique | 34/2 676(1,3 %) | 55/2 711 (2,0 %) | 25/2 182(1,1 %) | 41/2 214(1,9 %) | 9/494 (1,8 %) | 14/497 (2,8 %) |
| ICP primaire | 17/1 863 (0,9 %) | 8/1 869 (0,4 %) | 0/6 | 0/5 | 17/1 857 (0,9 %) | 8/1 864 (0,4 %) |
| Hémorragie grave2 | 104 (1,7 %) | 131 (2,2 %) | 40 (1,4 %) | 61 (2,2 %) | 64 (2,0 %) | 70 (2,2 %) |
| Hémorragie bénigne | 37 (0,6 %) | 23 (0,4 %) | 19 (0,7 %) | 6 (0,2 %) | 18 (0,6 %) | 17 (0,5 %) |
| Hémorragie liée à l’ICP | 45 (0,8 %) | 47 (0,8 %) | 7 (0,2 %) | 3 (0,1 %) | 38 (1,2 %) | 44 (1,4 %) |
| Hémorragie liée au pontage aortocoronarien | 3 (< 0,1 %) | 6 (0,1 %) | 1 (< 0,1 %) | 3 (0,1 %) | 2 (< 0,1 %) | 3 (< 0,1 %) |
1 Hémorragie grave selon les critères TIMI modifiés : hémorragie fatale, hémorragie intracrânienne, tamponnade cardiaque ou hémorragie d’importance clinique s’accompagnant d’une chute de l’hémoglobine supérieure à 5 g/dl. 2 Hémorragie grave : hémorragie cliniquement patente accompagnée d’au moins un des critères suivants : hémorragie fatale, hémorragie intracrânienne symptomatique, hémorragie rétropéritonéale, hémorragie intraoculaire donnant lieu à une perte de vision importante, hémorragie nécessitant une intervention chirurgicale, une réduction de l’hémoglobine > 3,0 g/dl ou une transfusion sanguine ≥ 2 unités.
3 Les patients répartis de façon aléatoire dans le groupe ARIXTRA ont reçu une dose de 2,5 mg en bolus IV, suivie d’une dose de 2,5 mg par injection sous-cutanée, chaque jour pendant un maximum de 8 jours ou jusqu’à l’obtention du congé.
Chez les patients ayant subi une ICP non primaire dans les 6 heures après la dernière dose de fondaparinux, la dose médiane d’HNF administrée était de 5 000 UI, avec une fréquence d’hémorragie grave de 4,1 % (2/49). Chez les patients ayant subi une ICP non primaire dans les 6 à 24 heures après la dernière dose de fondaparinux, la dose médiane d’HNF était de 8 000 UI, avec une fréquence d’hémorragie grave de 2 % (2/98).
Les effets comparatifs d’ARIXTRA, par rapport à ceux du médicament témoin, sur la fréquence des hémorragies graves ou de toute hémorragie survenue jusqu’au jour 9, selon l’administration de clopidogrel, concordaient avec les effets observés dans la population globale de l’étude.
Risque de thrombose liée à la sonde-guide durant l’ICP
Des essais cliniques ont montré que le risque de thrombose liée à la sonde-guide est accru chez les patients traités uniquement par ARIXTRA à des fins d’anticoagulation durant une intervention coronaire percutanée (ICP), par rapport au médicament témoin (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). La fréquence de la thrombose liée à la sonde-guide chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST subissant une ICP primaire était de 1,18 % (22/1 862) pour ARIXTRA, lorsqu’utilisé comme seul traitement d’appoint, par rapport à 0 % pour l’héparine non fractionnée (0/1 853). Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST traités par ARIXTRA, subissant une ICP non primaire (234 patients, 238 interventions) et qui ont reçu une héparine non fractionnée en appoint durant l’intervention, on n’a répertorié aucun cas de thrombose liée à la sonde-guide.
Chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST soumis à une intervention coronaire percutanée (ICP) primaire à des fins de reperfusion, l’emploi d’ARIXTRA avant et durant l’ICP n’est pas recommandé (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et 4 Posologie et administration).
Personnes âgées : Dans le cadre de l’étude OASIS 6, plus de 2 300 patients présentant un infarctus du myocarde avec sus-décalage du segment ST, âgés de 65 ans ou plus, ont été traités par ARIXTRA. Dans les essais cliniques portant sur l’infarctus du myocarde avec sus-décalage du segment ST chez des patients recevant ARIXTRA, le risque d’hémorragie grave était de 0,6 % (22/3 565) chez les patients < 65 ans, de 1,5 % (23/1 518) chez les patients de 65 à 74 ans, et de 2,2 % (19/871) chez les patients de 75 ans ou plus.
Effets indésirables non hémorragiques
D’autres effets indésirables survenus durant le traitement par ARIXTRA ou l’énoxaparine sodique dans le cadre des essais cliniques menés auprès de patients subissant une chirurgie pour traiter une fracture de la hanche, une arthroplastie de la hanche ou du genou, et qui ont été relevés à une fréquence d’au moins 2 % dans l’un ou l’autre groupe de traitement, sont fournis aux tableaux 11 et 12 ci-dessous.
Tableau 11 Effets indésirables survenus chez au moins 2 pour cent des patients traités par
ARIXTRA ou par l’énoxaparine sodique, indépendamment de toute relation avec le médicament à l’étude, pour l’ensemble des études (interventions chirurgicales pour fracture de la hanche et arthroplasties de la hanche ou du genou)
| Effets indésirables | ARIXTRA 2,5 mg s.c. une fois par jour n = 3 616 | Médicament témoin : Héparine de bas poids moléculaire ou énoxaparine sodique1 n = 3 956 |
| Anémie | 19,6 % | 16,9 % |
| Fièvre | 13,6 % | 15,4 % |
| Nausées | 11,3 % | 12,2 % |
| Œdème | 8,7 % | 8,8 % |
| Constipation | 8,5 % | 10,5 % |
| Éruption cutanée | 7,5 % | 8,3 % |
| Vomissements | 5,9 % | 6,0 % |
| Insomnie | 5,0 % | 5,4 % |
| Écoulement accru de la plaie | 4,5 % | 4,7 % |
| Hypokaliémie | 4,2 % | 4,1 % |
| Infection des voies urinaires | 3,8 % | 3,4 % |
| Étourdissements | 3,6 % | 4,2 % |
| Purpura | 3,5 % | 3,5 % |
| Hypotension | 3,5 % | 3,2 % |
| Confusion | 3,1 % | 3,3 % |
| Éruption bulleuse | 3,1 % | 2,6 % |
| Rétention urinaire | 2,9 % | 3,0 % |
| Hématome | 2,8 % | 2,8 % |
| Diarrhée | 2,5 % | 2,6 % |
| Dyspepsie | 2,4 % | 2,6 % |
| Hémorragie postopératoire | 2,4 % | 1,7 % |
| Céphalées | 2,0 % | 2,5 % |
| Douleur | 1,7 % | 2,6 % |
1 Posologie de l’énoxaparine sodique : 30 mg toutes les 12 heures ou 40 mg une fois par jour.
Tableau 12 Effets indésirables survenus chez au moins 2 pour cent des patients traités par ARIXTRA ou par le placebo, indépendamment de toute relation avec le médicament à l’étude, durant la période ouverte pré-randomisation et la période de prophylaxie prolongée après intervention chirurgicale pour fracture de la hanche
Période ouverte pré-randomisation (jour 1 à jour 7 ± 1 post-opération) | Période de prophylaxie prolongée à répartition aléatoire et à double insu (jour 8 à jour 28 ± 2 post- opération) | ||
| Effets indésirables | ARIXTRA n = 737 | ARIXTRA n =327 | Placebo s.c. n = 329 |
| Constipation | 7,1 % | 1,8 % | 2,1 % |
| Anémie | 5,8 % | 1,5 % | 1,2 % |
| Nausées | 4,6 % | 0,3 % | 1,2 % |
| Confusion | 4,1 % | 1,2 % | 0,3 % |
| Fièvre | 4,1 % | 0,3 % | 1,2 % |
| Infection urinaire | 3,1 % | 4,0 % | 4,0 % |
| Vomissements | 2,7 % | 0,6 % | 1,2 % |
| Hémorragie postopératoire | 2,4 % | 0,6 % | 0,6 % |
| Hématome | 1,2 % | 2,1 % | 0,3 % |
| Réaction au foyer chirurgical | 0,7 % | 1,5 % | 2,4 % |
| Diarrhée | 0,5 % | 1,8 % | 2,4 % |
Les autres effets indésirables survenus durant le traitement par ARIXTRA ou la daltéparine sodique dans le cadre d’un essai clinique mené auprès de patients subissant une chirurgie abdominale et qui ont été relevés à une fréquence d’au moins 2 % dans l’un ou l’autre groupe de traitement sont présentés dans le tableau 13 ci-dessous.
Tableau 13 Effets indésirables survenus chez au moins 2 pour cent des patients subissant une chirurgie abdominale et traités par ARIXTRA ou par la daltéparine sodique, indépendamment de toute relation avec le médicament à l’étude
| Effets indésirables | ARIXTRA 2,5 mg s.c. une fois par jour n = 1 433 | Daltéparine sodique 5 000 UI s.c. une fois par jour n = 1 425 |
| Infection postopératoire de la plaie | 4,9 % | 4,8 % |
| Hémorragie postopératoire | 4,3 % | 2,9 % |
| Fièvre | 3,7 % | 3,8 % |
| Réaction au foyer chirurgical | 3,2 % | 2,8 % |
| Anémie | 2,4 % | 1,8 % |
| Hypertension | 2,4 % | 2,9 % |
| Pneumonie | 2,3 % | 1,6 % |
| Vomissements | 2,2 % | 1,8 % |
D’autres effets indésirables survenus durant le traitement par ARIXTRA, l’énoxaparine sodique ou l’héparine dans le cadre des essais cliniques menés dans le traitement de la TVP ou de l’EP et qui ont été relevés à un taux d’au moins 2 % dans tout groupe de traitement sont fournis au tableau 14 ci-dessous.
Tableau 14 Effets indésirables survenus chez au moins 2 pour cent des patients traités par ARIXTRA, l’énoxaparine sodique ou l’héparine, indépendamment de toute relation avec le médicament à l’étude dans le cadre des études portant sur le traitement du trouble thromboembolique veineux (TEV)
| Effets indésirables | Traitement par ARIXTRA | Énoxaparine sodique 1 mg/kg s.c. aux 12 heures | Héparine IV ajustée selon le TCA |
| n = 2 294 | n = 1 101 | n = 1 092 | |
Constipation Céphalée Insomnie Fièvre Nausées Infection urinaire Toux Diarrhée Douleur abdominale Douleur thoracique Douleur aux jambes Douleur au dos Épistaxis Baisse de la prothrombine Anémie Vomissements Hypokaliémie Contusion Anxiété Fonction hépatique anormale Enzymes hépatiques accrus ALT accrue AST accrue | 106 (4,6 %) 104 (4,5 %) 86 (3,7 %) 81 (3,5 %) 76 (3,3 %) 53 (2,3 %) 48 (2,1 %) 43 (1,9 %) 33 (1,4 %) 33 (1,4 %) 31 (1,4 %) 30 (1,3 %) 30 (1,3 %) 30 (1,3 %) 28 (1,2 %) 26 (1,1 %) 25 (1,1 %) 24 (1,0 %) 18 (0,8 %) 10 (0,4 %) 7 (0,3 %) 7 (0,3 %) 4 (0,2 %) | 32 (2,9 %) 37 (3,4 %) 19 (1,7 %) 32 (2,9 %) 29 (2,6 %) 20 (1,8 %) 7 (0,6 %) 22 (2,0 %) 14 (1,3 %) 8 (0,7 %) 10 (0,9 %) 11 (1,0 %) 12 (1,1 %) 3 (0,3 %) 3 (0,3 %) 14 (1,3 %) 2 (0,2 %) 24 (2,2 %) 8 (0,7 %) 14 (1,3 %) 52 (4,7 %) 47 (4,3 %) 31 (2,8 %) | 93 (8,5 %) 65 (6,0 %) 75 (6,9 %) 47 (4,3 %) 53 (4,9 %) 24 (2,2 %) 26 (2,4 %) 27 (2,5 %) 28 (2,6 %) 26 (2,4 %) 22 (2,0 %) 34 (3,1 %) 41 (3,8 %) 34 (3,1 %) 23 (2,1 %) 27 (2,5 %) 23 (2,1 %) 14 (1,3 %) 22 (2,0 %) 24 (2,2 %) 30 (2,7 %) 8 (0,7 %) 3 (0,3 %) |
TCA : temps de céphaline activé
D’autres effets indésirables observés pendant le traitement par ARIXTRA, l’énoxaparine, l’héparine non fractionnée ou le placebo dans des études cliniques réalisées chez des patients présentant un syndrome coronarien aigu et survenus à une fréquence d’au moins 2 % dans l’un ou l’autre groupe de traitement sont décrits au tableau 15 ci-dessous. Tableau 15 Effets indésirables survenus chez au moins 2 pour cent des patients traités par
ARIXTRA ou l’agent de référence1, indépendamment de toute relation avec le médicament à l’étude dans le cadre des études portant sur le traitement de l’angor instable et de l’infarctus du myocarde sans sus-décalage du segment ST (OASIS 5) et de l’infarctus du myocarde avec sus-décalage du segment ST (OASIS 6)
| Nombre (%) de sujets | ||||||||
| OASIS 5 | OASIS 6 | |||||||
| Ensemble | Strate 1 | Strate 2 | ||||||
ARIXTRA n = 9 979 | Énoxaparine n = 9 969 | ARIXTRA n = 5 954 | Témoin1 n = 5 947 | ARIXTRA n = 2 808 | Placebo n = 2 818 | ARIXTRA n = 3 146 | HNF n = 3 129 | |
| Tout EI2 | 2 426 (24) | 2 785 (28) | 1 933 (32) | 1 959 (33) | 922 (33) | 954 (34) | 1 011 (32) | 1 005 (32) |
| Céphalée | 227 (2) | 226 (2) | 105 (2) | 118 (2) | 60 (2) | 63 (2) | 45 (1) | 55 (2) |
| Fibrillation auriculaire | 103 (1) | 124 (1) | 164 (3) | 126 (2) | 69 (2) | 57 (2) | 95 (3) | 69 (2) |
| Pyrexie | 96 (< 1) | 110 (1) | 189 (3) | 200 (3) | 119 (4) | 125 (4) | 70 (2) | 75 (2) |
| Douleur thoracique | 148 (1) | 147 (1) | 108 (2) | 79 (1) | 50 (2) | 42 (1) | 58 (2) | 37 (1) |
| Vomissement | 50 (< 1) | 62 (< 1) | 74 (1) | 74 (1) | 47 (2) | 42 (1) | 27 (1) | 32 (1) |
| Tachycardie ventriculaire | 35 (< 1) | 28 (< 1) | 76 (1) | 81 (1) | 26 (< 1) | 29 (1) | 50 (2) | 52 (2) |
1 L’étude OASIS 5 portait sur l’angor instable et l’infarctus du myocarde sans sus-décalage du segment ST, et l’étude OASIS
6, sur l’infarctus du myocarde avec sus-décalage du segment ST. Dans l’étude OASIS 5, le médicament témoin était l’énoxaparine, et dans l’étude OASIS 6, l’agent de référence était le placebo ou l’héparine non fractionnée. 2 Comprend tous résultats d’efficacité (sauf l’accident vasculaire cérébral hémorragique), arrêt cardiaque non fatal et insuffisance cardiaque signalés comme EI par le chercheur en contravention du protocole.
Les autres effets indésirables signalés chez au moins 1 % des patients de l’étude FUTURA/OASIS 8 à haut risque de présenter un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST et traités par ARIXTRA et une dose « faible » ou une dose « standard » d’héparine non fractionnée administrée par voie intraveineuse en traitement d’appoint durant une ICP non primaire, comprenaient les suivants : céphalées, pyrexie, écoulement postchirurgical, hypotension, toux et étourdissements. Aucun effet indésirable pris individuellement n’est survenu chez plus de 3 % des patients. Chez les patients de la même étude chez lesquels l’ICP n’était pas indiquée et qui ont été traités par ARIXTRA seulement, les autres effets indésirables survenus à une fréquence d’au moins 1 % étaient les suivants : céphalées (1,5 %), gastrite (1,2 %), infections urinaires (1,2 %), asthénie (1,1 %) et pyrexie (1,1 %).
Thrombopénie : voir 7 Mises en garde et précautions, Système sanguin et lymphatique, Thrombopénie.
Épreuves de la fonction hépatique
Prophylaxie de la TEV suivant une chirurgie orthopédique
On a observé des hausses passagères des transaminases hépatiques (AST et ALT) pouvant dépasser 3 fois la limite supérieure de la normale avec l’emploi d’ARIXTRA en prophylaxie périopératoire, comme avec d’autres antithrombotiques, notamment les héparines de bas poids moléculaire. Ces hausses passagères sont entièrement réversibles et ne s’accompagnent que rarement d’une augmentation de la bilirubine. Durant l’étude clinique prolongée de prophylaxie, ces hausses passagères ont été observées avec les fréquences suivantes : ALT : - 4 /272 (1,5 %); AST : - 2/268 (0,7 %) dans le groupe ARIXTRA contre 2 /274 (0,7 %) et 1/271 (0,4 %) respectivement dans le groupe placebo. Toutefois, elles étaient réversibles et on n’a noté aucune différence notable dans la variation des enzymes hépatiques entre les deux groupes de traitement depuis la période initiale post-randomisation jusqu’à la dernière valeur mesurée en traitement à double insu.
Traitement des TVP et EP
Dans le cadre des essais cliniques portant sur le traitement des TVP et EP, des hausses asymptomatiques des transaminases hépatiques (AST et ALT) pouvant dépasser 3 fois la limite supérieure de la normale ont été signalées chez 0,7 % et 1,3 % des patients respectivement, durant l’administration de la solution injectable ARIXTRA.
En comparaison, ces hausses ont été signalées chez 4,8 % et 12,3 % des patients respectivement dans l’essai sur le traitement de la TVP avec l’énoxaparine sodique à raison de 1 mg/kg toutes les 12 heures et chez 2,9 % et 8,7 % des patients, respectivement, dans l’essai sur le traitement de l’EP avec une héparine (ajustée selon le temps de céphaline activé).
Réactions allergiques
Des éruptions cutanées et des réactions allergiques ont été observées avec l’emploi d’ARIXTRA, mais elles sont peu fréquentes. Comme c’est le cas avec toute injection sous-cutanée, il peut se produire une légère irritation locale (saignement au point d’injection, éruption cutanée et prurit) après une injection sous-cutanée d’ARIXTRA. On a fait état de très rares cas d’œdème de Quincke et de réactions anaphylactoïdes/anaphylactiques (< 0,01%).
Autres effets indésirables
Parmi les autres effets indésirables qui sont survenus pendant le traitement par ARIXTRA (et à une fréquence inférieure à 1,0 %) lors des essais cliniques menés chez des patients ayant subi une chirurgie pour une fracture de la hanche, un remplacement de la hanche, un remplacement du genou ou une chirurgie abdominale, citons les suivants : thrombopénie, thrombocythémie, anomalie plaquettaire et troubles de la coagulation. Les effets indésirables qui sont survenus à une fréquence inférieure à 0,1 % chez les participants à des essais cliniques ont été la somnolence, les vertiges, la dyspnée, la fatigue, les bouffées vasomotrices et la syncope.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés après l’approbation d’ARIXTRA.
De rares cas de temps de céphaline activé allongé ont été rapportés de manière spontanée à la dose de 2,5 mg. Un lien causal n’a pas été établi entre le traitement par le fondaparinux et la survenue d’un temps de céphaline activé allongé.
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Lors des études menées avec ARIXTRA (fondaparinux sodique), l’administration concomitante d’anticoagulants oraux (warfarine), d’antiplaquettaires (acide acétylsalicylique), d’AINS (piroxicam) et de digoxine n’avait d’effet, ni sur la pharmacocinétique, ni sur la pharmacodynamie d’ARIXTRA. En outre, ARIXTRA n’affectait ni la pharmacodynamie de la warfarine, de l’acide acétylsalicylique, du piroxicam ou de la digoxine, ni la pharmacocinétique de la digoxine à l’état stationnaire.
Avant d’instaurer un traitement par ARIXTRA, il convient d’arrêter l’administration de tout agent susceptible d’accroître le risque d’hémorragie à moins que cet agent ne soit essentiel pour la prise en charge de l’état sous-jacent, comme les antagonistes de la vitamine K pour le traitement de la TEV. Si l’administration concomitante d’un tel agent est indispensable, il peut s’avérer approprié de surveiller étroitement le patient.
Le fondaparinux n’inhibe aucune des isoenzymes du CYP450 (CYP1A2, CYP2A6, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4) in vitro. Il est donc improbable qu’ARIXTRA donne lieu à des interactions avec des médicaments métabolisés in vivo par ces isoenzymes.
ARIXTRA ne se lie pas notablement aux protéines plasmatiques autres que l’ATIII. On ne s’attend donc guère à ce que des interactions médicamenteuses dues au déplacement protéinique puissent survenir.
9.5 Interactions médicament-aliment
Des interactions avec des aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Des interactions avec des produits à base d’herbe médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Voir 7 Mises en garde et précautions - Surveillance et examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
ARIXTRA (fondaparinux sodique) en solution injectable est un inhibiteur synthétique spécifique du facteur X activé (Xa). ARIXTRA ne contient aucun ingrédient d’origine animale et n’entraîne donc pas de risque de contamination d’origine animale, notamment d’encéphalopathie spongiforme transmissible (EST).
ARIXTRA agit en potentialisant l’effet de l’antithrombine III (ATIII) qui inhibe de façon sélective le facteur Xa. En se liant sélectivement à l’ATIII, ARIXTRA potentialise la neutralisation du facteur Xa par un facteur de 300, environ. La neutralisation du facteur Xa interrompt la série des réactions en cascade de la coagulation sanguine, inhibant ainsi la formation de thrombine et empêchant la formation du thrombus.
ARIXTRA n’inactive pas la thrombine (facteur II activé) et n’a aucun effet sur les plaquettes. À la posologie recommandée, ARIXTRA ne modifie ni l’activité fibrinolytique ni le temps de saignement.
L’étude de modèles expérimentaux a montré qu’à concentrations antithrombotiques équivalentes, ARIXTRA induisait moins de saignements que l’héparine non fractionnée.
ARIXTRA ne se lie pas au facteur plaquettaire humain 4 (HPF4) (contrairement à l’héparine) et n’entraîne pas de réaction croisée avec le sérum de patients atteints d’une thrombopénie induite par l’héparine. On n’a signalé aucun cas documenté de thrombopénie d’origine potentiellement immuno-allergique ni durant le programme de développement clinique global ni lors de la pharmacovigilance.
Activité anti-facteur Xa : Les propriétés pharmacodynamiques et pharmacocinétiques du fondaparinux sodique ont été déterminées en fonction des concentrations plasmatiques de fondaparinux mesurées par l’activité anti-Xa. Seul le fondaparinux peut être utilisé comme standard pour la mesure de l’activité anti- Xa. (Les normes internationales établies d’héparine ou d’héparine de bas poids moléculaire ne conviennent pas à cet usage.) Par conséquent, on exprime l’activité du fondaparinux sodique en milligrammes (mg) de standard fondaparinux. L’activité anti-Xa du médicament augmente parallèlement à la concentration, les valeurs maximales étant atteintes après trois heures, environ.
10.2 Pharmacodynamie
Effet sur la thrombose dans les modèles animaux
Le fondaparinux exerce une activité antithrombotique reliée à la dose dans divers modèles de thrombose expérimentale.
L’activité inhibitrice varie selon la nature du stimulus thrombotique et l’emplacement du thrombus, c’est- à-dire une veine (force de cisaillement faible) ou une artère (force de cisaillement élevée).
L’activité antithrombotique est généralement obtenue à une concentration inférieure à celle requise pour saturer l’ATIII plasmatique, sauf dans la prévention de la thromboembolie induite par la thromboplastine, qui requiert une dose très supérieure à celle nécessaire pour saturer l’antithrombine III. La durée de l’activité antithrombotique est en corrélation avec celle de l’activité anti-facteur Xa.
10.3 Pharmacocinétique
Tableau 16 – Résumé des paramètres pharmacocinétiques du fondaparinux sodique injectable 2,5 mg auprès des populations normales en santé
| Cmax | Tmax | t½ (h) | CL | Vd | |||||||||||||
| Dose unique moyenne | 0,34 mg/L | 2 h | 17 – 21 h | 7,82 mL/min | 7 – 11 L | ||||||||||||
Absorption : Après administration d’une dose unique de 4 mg en bolus intraveineux à des sujets en bonne santé, le pic plasmatique moyen du fondaparinux a été d’environ 0,81 mg/l après 5 minutes, soit le premier point d’évaluation. Après administration par voie sous-cutanée, le fondaparinux est absorbé complètement et rapidement, et la biodisponibilité absolue est de 100 %. Le pic plasmatique (Cmax = 0,34 mg/l) est atteint 2 heures après l’injection sous-cutanée d’une dose unique de 2,5 mg. La concentration plasmatique correspondant à la moitié de la Cmax moyenne est atteinte 25 minutes après l’administration du médicament.
La pharmacocinétique du fondaparinux est linéaire pour les doses sous-cutanées comprises entre 2 et 8 mg. À l’état stationnaire, la concentration plasmatique moyenne 2 heures après l’administration du médicament était comprise entre 0,32 et 0,47 mg/l chez les patients ayant subi une chirurgie orthopédique et recevant 2,5 mg d’ARIXTRA.
Chez les patients présentant une thrombose veineuse profonde symptomatique et une embolie pulmonaire recevant un traitement par une injection de fondaparinux sodique à raison de 5 mg (poids corporel inférieur à 50 kg), 7,5 mg (poids corporel entre 50 et 100 kg) et 10 mg (poids corporel supérieur à 100 kg) une fois par jour, les doses ajustées en fonction du poids corporel procurent une exposition semblable dans toutes les catégories de poids corporel. La concentration plasmatique maximale à l’état d’équilibre est, en moyenne, de 1,20 à 1,26 mg/l. Chez ces patients, la concentration plasmatique minimale à l’état d’équilibre est de 0,46 à 0,62 mg/l.
Distribution : Chez des adultes en santé, le fondaparinux administré par voie intraveineuse ou sous-cutanée est distribué principalement dans le sang, comme en témoigne le volume de distribution apparent de 7 à 11 L à l’état stationnaire et à l’état non stationnaire.
In vitro, le fondaparinux se lie fortement (à 94 % au moins à concentration comprise entre 0,5 et 2 mg/l) et spécifiquement à l’ATIII, mais ne se lie pas notablement aux autres protéines plasmatiques, facteur plaquettaire 4 (PF4) compris.
Métabolisme : Rien n’indique que le fondaparinux soit métabolisé, étant donné que la plus grande partie de la dose administrée est éliminée sous forme inchangée dans l’urine.
Élimination : La demi-vie d’élimination (t1/2) est de 17 à 21 heures chez les sujets en santé.
Après l’injection sous-cutanée d’une dose unique de fondaparinux à des sujets en santé de moins de 75 ans, jusqu’à 77 % de la dose administrée est excrétée dans l’urine sous forme inchangée dans les 72 heures.
Populations et états pathologiques particuliers
- Enfants et adolescents : La pharmacocinétique du fondaparinux n’a pas fait l’objet d’études chez les enfants.
Personnes âgées : L’élimination du fondaparinux est prolongée chez les patients de plus de 75 ans. Dans les études évaluant le fondaparinux sodique à raison de 2,5 mg dans la prophylaxie d’une intervention chirurgicale pour fracture de la hanche ou d’une intervention chirurgicale non urgente de la hanche, la clairance totale du fondaparinux était environ 25 % inférieure chez les patients de plus de 75 ans par rapport aux patients de moins de 65 ans. Une tendance semblable est observée chez les patients traités pour une TVP ou une EP.
Suivant la dose intraveineuse unique de fondaparinux à 4 mg chez des sujets âgés en santé, la Cmax moyenne de 0,86 mg/l a été atteinte en 5 minutes. D’autres paramètres pharmacocinétiques suivant l’administration intraveineuse étaient similaires à ceux observés pour l’administration sous-cutanée.
Insuffisance hépatique : On s’attend à ce que les concentrations de fondaparinux libre demeurent inchangées chez les patients souffrant d’insuffisance hépatique légère ou modérée. Par conséquent, aucun ajustement posologique n’est nécessaire d’après la pharmacocinétique. Après l’administration par voie sous-cutanée d’une seule dose de fondaparinux à des sujets souffrant d’insuffisance hépatique modérée (classe B selon la classification de Child-Pugh), la Cmax et l’ASC ont été réduites de 22 % et de 39 %, respectivement, comparativement aux sujets dont la fonction hépatique était normale. Les concentrations plasmatiques plus faibles de fondaparinux ont été imputées à une liaison réduite à l’ATIII consécutive à des concentrations plasmatiques plus faibles d’ATIII chez les insuffisants hépatiques, ce qui se traduit par une clairance rénale accrue du fondaparinux. On n’a pas noté de différences pertinentes sur le plan clinique dans les mesures pharmacodynamiques, objectivées par le temps de céphaline activé, le temps de Quick et les concentrations d’ATIII, ce qui indique que l’effet du fondaparinux chez les sujets accusant une atteinte hépatique est semblable à celui observé chez les sujets ayant un foie normal.
Les paramètres pharmacocinétiques du fondaparinux n’ont pas été étudiés chez les patients présentant une insuffisance hépatique grave (voir 4 Posologie et administration, Utilisation chez les insuffisants hépatiques et 7 Mises en garde et précautions).
- Insuffisance rénale : L’élimination du fondaparinux est prolongée chez les patients présentant une insuffisance rénale étant donné que la principale voie d’élimination est l’excrétion urinaire du médicament inchangé. Chez les patients subissant une prophylaxie suivant une intervention chirurgicale non urgente de la hanche ou une intervention chirurgicale pour une fracture de la hanche, la clairance totale du fondaparinux est environ 25 % inférieure chez les patients présentant une insuffisance rénale légère (clairance de la créatinine de 50 à 80 ml/min), environ 40 % inférieure chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine de 30 à 50 ml/min) et environ 55 % inférieure chez les patients présentant une insuffisance rénale grave (moins de 30 ml/min) par rapport aux patients dont la fonction rénale est normale. Les valeurs de demi-vie terminale associée étaient de 29 heures chez les patients atteints d’insuffisance rénale modérée et de 72 heures chez les patients atteints d’insuffisance rénale grave. Une tendance semblable est observée chez les patients sous traitement d’une TVP ou d’une EP (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale).
- Patients pesant moins de 50 kg : La clairance totale du fondaparinux sodique est réduite d’environ 30 % chez les patients dont le poids est inférieur à 50 kg (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Faible poids corporel, et 4 Posologie et administration, Utilisation chez les patients de faible poids corporel).
11 Conservation, stabilité et mise au rebut
La solution injectable ARIXTRA (fondaparinux sodique) doit être conservée à une température inférieure à 25 °C. Ne pas congeler.
Si ARIXTRA est ajouté à un minisac de solution saline à 0,9 %, il doit être immédiatement administré par perfusion, mais peut être entreposé à une température comprise entre 15 et 30 °C pendant un maximum de 24 heures. Les minisacs sont habituellement fabriqués d’une variété de polymères, y compris le PVC, le polyéthylène, le polypropylène ou le styrène-éthylène-butadiène, utilisés seuls ou en combinaison.
12 Instructions particulières de manipulation du produit
Les seringues préremplies d’ARIXTRA sont munies d’un dispositif de protection automatique de l’aiguille pour éviter toute blessure par l’aiguille après l’injection.
Garder hors de la portée des enfants. Seringues unidoses. Jeter toute portion non utilisée du médicament.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune du produit médicamenteux : fondaparinux sodique
Nom chimique : O-6-O-sulfo-2-(sulfoamino)-2-désoxy-α-D- glucopyranosyl-(1→4)-O-β-D-glucopyranuronosyl-(1→4)-O-3,6-di-O- sulfo-2-(sulfoamino)-2-désoxy-α-D-glucopyranosyl-(1→4)-O-2-O-sulfo- α-L-idopyranuronosyl-(1→4)-6-O-sulfo-2-(sulfoamino)-2-désoxy-α-D- glucopyranoside de méthyle décasodique
Formule moléculaire et masse moléculaire : C31H43N3Na10O49S8, 1728
Formule développée :
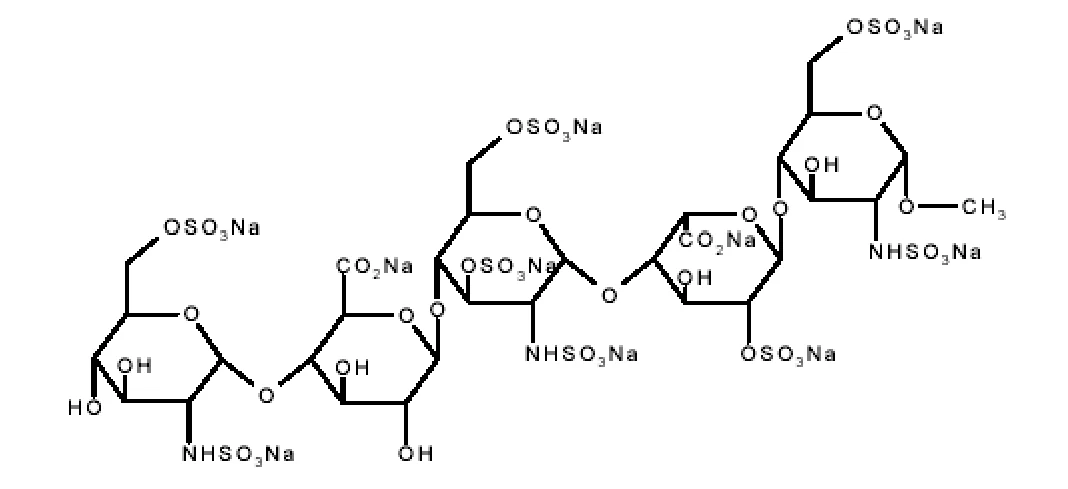
Propriétés physicochimiques : Le pH est de 7,1 à la concentration de 2,5 % (m/V).
Solubilité : Librement soluble à tout pH (> 2 g dans 1 ml d’eau) et dans les solutions de chlorure de sodium et d’hydroxyde de sodium. Pratiquement insoluble dans l’éthanol (moins de 1 g dans 10 000 ml).
14 Études cliniques
14.1 Études cliniques par indication
Prophylaxie des troubles thromboemboliques suivant une intervention chirurgicale pour fracture de la hanche
Tableau 17 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur la prophylaxie des troubles thromboemboliques suivant une intervention chirurgicale pour fracture de la hanche
| Méthodologie de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
| Répartition aléatoire, double insu | 2,5 mg par voie sous-cutanée une fois par jour | 1 711 | 77 (17-101) | 25 %hommes 75 % femmes |
Lors d’une étude clinique à répartition aléatoire et à double insu réalisée chez des patients subissant une intervention chirurgicale pour fracture de la hanche, on a comparé les effets de 2,5 mg s.c. d’ARIXTRA une fois par jour, à ceux de 40 mg s.c. d’énoxaparine une fois par jour (la posologie de l’énoxaparine sodique approuvée au Canada pour la prophylaxie en cas de chirurgie orthopédique est de 30 mg s.c. deux fois par jour).
Au total, 1 711 patients ont été répartis de façon aléatoire et 1 673, traités. Les patients étaient âgés de 17 à 101 ans (moyenne : 77 ans); la population étudiée comptait 25 % d’hommes et 75 % de femmes. Les patients de race blanche formaient 99 % de la population et ceux d’autres origines raciales, 1 %. Ont été exclus de l’étude les patients ayant subi des traumatismes multiples touchant plus d’un appareil de l’organisme, les patients présentant une concentration de créatinine sérique supérieure à 180 µmol/l (2 mg/dl) ou une numération plaquettaire inférieure à 100 000/mm3. Le traitement par ARIXTRA a été instauré 6 heures après l’intervention chirurgicale chez 88 % des patients et la dose initiale du médicament témoin a été administrée en moyenne 18 heures après l’intervention chirurgicale chez 74 % des patients. Pour les deux médicaments, le traitement a duré 7 ± 2 jours. Les données d’efficacité sont décrites au tableau 18. Les tableaux 2 et 3 présentent les données concernant les épisodes hémorragiques graves survenus dans les deux groupes (voir 8 Effets indésirables).
Tableau 18 Résultats d’efficacité de l’étude sur la prophylaxie des épisodes thrombo-emboliques suivant une intervention chirurgicale pour fracture de la hanche
| Paramètre | Valeur et importance sur le plan statistique d’ARIXTRA 2,5 mg s.c. une fois par jour1 | Valeur et importance sur le plan statistique de l’énoxaparine 40 mg s.c. une fois par jour1 |
| Tous les patients traités ayant subi une intervention pour fracture de la hanche | n = 831 | n = 840 |
| Tous les patients évaluables2 ayant subi une intervention chirurgicale pour fracture de la hanche | ||
| Troubles thromboemboliques veineux (TEV3) | 52/626 8,3 %4 (6,3, 10,8)5 | 119/624 19,1 % (16,1, 22,4) |
| Toutes les thromboses veineuses profondes (TVP) | 49/624 7,9 %4 (5,9, 10,2) | 117/623 18,8 % (15,8, 22,1) |
| TVP proximales | 6/650 0,9 %4 (0,3, 2,0) | 28/646 4,3 % (2,9, 6,2) |
| Embolies pulmonaires symptomatiques (EP) | 3/831 0,4 %6 (0,1, 1,1) | 3/840 0,4 % (0,1, 1,0) |
1 Chez 88 % des patients traités par ARIXTRA, l’administration de la première dose a eu lieu 6 heures après l’intervention, et chez 74 % des patients traités par l’énoxaparine, l’administration de la première dose a eu lieu en moyenne 18 heures après l’intervention.
2 Patients évaluables : patients traités et ayant subi l’intervention chirurgicale appropriée (c.-à-d. au niveau du tiers supérieur du fémur, pour réparer la fracture), chez lesquels on a procédé à une évaluation adéquate de l’efficacité jusqu’au jour 11.
3 « Trouble thromboembolique veineux » (TEV) est un paramètre composite comprenant les cas documentés de thrombose veineuse profonde et d’embolie pulmonaire symptomatique signalés jusqu’au jour 11.
4 Valeur p < 0,001.
5 Les chiffres entre parenthèses correspondent à l’intervalle de confiance à 95 %.
6 Valeur p non significative (NS).
Prophylaxie prolongée des troubles thromboemboliques
Tableau 19 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur la prophylaxie prolongée des troubles thromboemboliques après une intervention chirurgicale orthopédique
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (Plage) | Sexe |
| Répartition aléatoire | 2,5 mg par voie sous-cutanée une fois par jour pendant7 + 1 jours. À la fin de cette période, répartition aléatoire des sujets pour recevoir soit ARIXTRA à raison de 2,5 mg une fois par jour soit un placebo, pendant 21+ 2 jours. | ARIXTRA : n = 737 période ouverte ARIXTRA : n = 326 Placebo : n = 330 | 75 (23-96) | 29 % hommes 71 % femmes |
Pendant 7 ± 1 jours sans insu, 737 patients devant subir une intervention pour fracture de la hanche ont d’abord été traités par 2,5 mg d’ARIXTRA une fois par jour. À la fin de cette période, dans le cadre d’une étude à double insu de 21 ± 2 jours, 326 patients ont été répartis de façon aléatoire dans un groupe recevant 2,5 mg d’ARIXTRA une fois par jour et 330 patients dans un groupe placebo; 81 patients n’étaient pas admissibles à la randomisation. Les patients, d’âge compris entre 23 et 96 ans (moyenne : 75 ans), comprenaient 29 % d’hommes et 71 % de femmes. La population étudiée était composée à 99 % de patients de race blanche et à 1 % de patients d’autres races. Étaient admis dans l’étude les patients devant subir une intervention type pour fracture du tiers supérieur du fémur ou de la tête et du col du fémur 48 heures au plus après l’hospitalisation, à moins de présenter un saignement abondant, un trouble hémorragique ou un taux de créatinine supérieur à 180 µmol/l (2,0 mg/dl), d’avoir reçu d’autres anticoagulants entre l’hospitalisation et l’intervention ou d’avoir eu un diagnostic de thrombose veineuse profonde ou d’embolie pulmonaire durant la période de sélection ou de pré-randomisation.
Le paramètre d’efficacité primaire était un composite de l’évolution des TEV documentés suivants, évalués durant la période de randomisation jusqu’au jour 24 : TVP symptomatique et/ou embolie pulmonaire non fatale documentée, avec phlébographie obligatoire, positive pour le TEV. Le tableau 20 ci-dessous présente les données d’efficacité et montre qu’une prophylaxie prolongée par le fondaparinux sodique s’accompagnait d’un taux de TEV de 1,4 % contre 35,0 % pour le placebo, avec une réduction du risque relatif de 95,9 % (IC à 95 % = [-99,7; -87,2], p < 0,0001). Le tableau 4 indique les épisodes d’hémorragie grave chez les patients non randomisés et randomisés (voir 8 Effets indésirable, Hémorragie).
Tableau 20 Efficacité de la solution injectable ARIXTRA durant la période de prophylaxie prolongée (jour 7 ±1 à jour 28 ±2)
Nombre et pourcentage de manifestations thromboemboliques chez des patients ayant subi une intervention chirurgicale pour fracture de la hanche une semaine plus tôt1
| Paramètre | ARIXTRA 2,5 mg s.c. une fois par jour | Placebo s.c. une fois par jour |
| Tous les patients randomisés traités ayant subi une intervention pour fracture de la hanche | n = 326 | n = 330 |
| Tous les patients randomisés évaluables ayant subi une intervention pour fracture de la hanche2 | ||
| Trouble thromboembolique veineux (TEV) 3 | 3/208 1,4%4 (0,3, 4,2)5 | 77/220 35,0 % (28,7, 41,7) |
| Toutes les thromboses veineuses profondes (TVP) | 3/208 1,4 %4 (0,3, 4,2) | 74/218 33,9 % (27,7, 40,6) |
| TVP proximales | 2/221 0,9 %4 (0,1, 3,2) | 35/222 15,8 % (11,2, 21,2) |
| Paramètre | ARIXTRA 2,5 mg s.c. une fois par jour | Placebo s.c. une fois par jour |
| TEV symptomatique | 1/326 0,3 %6 (0,1, 1,7) | 9/330 2,7 % (1,3, 5,1) |
1 Durant la période pré-randomisation d’une semaine précédant la période de prophylaxie prolongée, tous les patients ont reçu en traitement ouvert 2,5 mg d’ARIXTRA s.c. une fois par jour.
2 Patients évaluables : patients traités durant la période post-randomisation, chez lesquels on a procédé à une évaluation adéquate de l’efficacité jusqu’au jour 24 suivant la randomisation.
3 « Trouble thromboembolique veineux » (TEV) est un paramètre composite comprenant les cas documentés de thrombose veineuse profonde et d’embolie pulmonaire symptomatique signalés jusqu’au jour 24 suivant la randomisation.
4 Valeur p < 0,001.
5 Les chiffres entre parenthèses correspondent à l’intervalle de confiance à 95 %.
6 Valeur p = 0,021.
Prophylaxie des troubles thromboemboliques après une arthroplastie de la hanche
Tableau 21 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur la prophylaxie des troubles thromboemboliques à la suite d’une arthroplastie de la hanche
| No de l’essai | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (Plage) | Sexe |
| 1 | Répartition aléatoire, double insu | 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour vs 30 mg d’énoxaparine 2 f.p.j. | 2 275 | 65 (18-92) | 48 % hommes 52 % femmes |
| 2 | Répartition aléatoire, double insu | 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour vs 40 mg d’énoxaparine une fois par jour | 2 309 | 65 (24-97) | 42 % hommes 58 % femmes |
Lors de deux études cliniques à répartition aléatoire et à double insu menées auprès de patients subissant une arthroplastie de la hanche, on a comparé 2,5 mg s.c. d’ARIXTRA une fois par jour à 30 mg s.c. d’énoxaparine sodique aux 12 heures (étude 1) ou à 40 mg s.c. d’énoxaparine sodique une fois par jour (étude 2). Au Canada, la posologie de l’énoxaparine sodique approuvée pour la prophylaxie en conjonction avec une intervention chirurgicale orthopédique est de 30 mg s.c. deux fois par jour. Dans l’étude 1, le nombre total de patients répartis au hasard était de 2 275 et celui de patients traités, 2 257. Les patients étaient âgés de 18 à 92 ans (moyenne : 65 ans); la population de patients était composée de 48 % d’hommes et de 52 % de femmes; elle comptait 94 % de patients de race blanche, 4 % de race noire, moins de 1 % de race asiatique et 2 % d’autres races. Dans l’étude 2, le nombre total de patients répartis au hasard était de 2 309 et celui de patients traités, 2 273. L’âge des patients était compris entre 24 et 97 ans (moyenne : 65 ans); la population de patients était composée de 42 % d’hommes et de 58 % de femmes. Les patients de race blanche représentaient 99 % de la population et ceux d’autres races, 1 %. Les patients dont la créatininémie était supérieure à 180 µmol/l (2 mg/dl) ou dont la numération plaquettaire était inférieure à 100 000/mm3 étaient exclus de ces deux études cliniques.
Dans l’étude 1, le traitement par ARIXTRA a débuté chez 92 % des patients 6 ± 2 heures après l’intervention chirurgicale (moyenne : 6,5 heures) et le traitement par l’énoxaparine sodique a débuté chez 97 % des patients entre 12 et 24 heures (moyenne : 20,25 heures) après l’intervention chirurgicale. Dans l’étude 2, l’administration de la première dose d’ARIXTRA à 86 % des patients a eu lieu 6 ± 2 heures (moyenne : 6,25 heures) après l’intervention chirurgicale, et le traitement par l’énoxaparine sodique a été instauré 12 heures avant la chirurgie chez 78 % des patients. L’administration de la première dose postopératoire d’énoxaparine sodique a eu lieu moins de 12 heures après l’intervention chirurgicale chez 60 % des patients, et de 12 à 24 heures après l’intervention chez 35 % des patients (moyenne : 13 heures). Dans les deux études cliniques, les deux traitements à l’étude ont duré 7 ± 2 jours. Le tableau 20 ci-dessous résume les données d’efficacité. Les tableaux 1 et 2 (voir 8 Effets indésirable) présentent les données sur les épisodes hémorragiques graves avec les deux médicaments.
Tableau 22 Résultats d’efficacité de l’étude sur la prophylaxie des troubles thromboemboliques à la suite d’une arthroplastie de la hanche
| Paramètre | Étude 1 | Étude 2 | ||
ARIXTRA 2,5 mg s.c. une fois par jour1 | Énoxaparine 30 mg s.c. aux 12 heures2 | ARIXTRA 2,5 mg s.c. une fois par jour1 | Énoxaparine 40 mg s.c. une fois par jour3 | |
| Tous les patients ayant subi une arthroplastie de la hanche | ||||
| n = 1 126 | n = 1 128 | n = 1 129 | n = 1 123 | |
| Tous les patients évaluables4 ayant subi une arthroplastie de la hanche | ||||
| TEV5 | 48/787 6,1 %6 (4,5, 8,0)7 | 66/797 8,3 % (6,5, 10,4) | 37/908 4,1 %9 (2,9, 5,6) | 85/919 9,2 % (7,5, 11,3) |
| Toutes les TVP | 44/784 5,6 %8 (4,1, 7,5) | 65/796 8,2 % (6,4, 10,3) | 36/908 4,0 %9 (2,8, 5,4) | 83/918 9,0 % (7,3, 11,1) |
| TVP proximales | 14/816 1,7 %6 (0,9, 2,9) | 10/830 1,2 % (0,6, 2,2) | 6/922 0,7 %9 (0,2, 1,4) | 23/927 2,5 % (1,6, 3,7) |
| EP symptomatique | 5/1 126 0,4 %6 (0,1, 1,0) | 1/1 128 0,1 % (0,0, 0,5) | 2/1 129 0,2 %6 (0,0, 0,6) | 2/1 123 0,2 % (0,0, 0,6) |
1 Les patients affectés au traitement par 2,5 mg d’ARIXTRA devaient recevoir la première injection 6 ± 2 heures après l’intervention chirurgicale, à condition d’avoir atteint l’hémostase.
2 Les patients affectés au traitement par l’énoxaparine sodique devaient recevoir la première injection entre 12 et 24 heures après l’intervention chirurgicale.
3 Les patients affectés au traitement par l’énoxaparine sodique devaient recevoir la première injection 12 heures avant l’intervention chirurgicale, sauf en cas de rachianesthésie. La première dose postopératoire d’énoxaparine sodique devait être administrée entre 12 et 24 heures après l’intervention chirurgicale.
4 Patients évaluables : patients traités ayant subi l’intervention chirurgicale appropriée (arthroplastie de la hanche non urgente), chez lesquels on a effectué une évaluation adéquate de l’efficacité jusqu’au jour 11. 5 « Trouble thromboembolique veineux » (TEV) est un paramètre composite comprenant les cas documentés de thrombose veineuse profonde et d’embolie pulmonaire symptomatique signalés jusqu’au jour 11. 6 Valeur p vs énoxaparine sodique : non significative (NS).
7 Les chiffres entre parenthèses indiquent l’intervalle de confiance à 95 %.
8 Valeur p vs énoxaparine sodique dans l’étude 1 : < 0,05.
9 Valeur p vs énoxaparine sodique dans l’étude 2 : < 0,01.
Prophylaxie des troubles thromboemboliques faisant suite à une arthroplastie du genou
Tableau 23 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur la prophylaxie des troubles thromboemboliques suivant une arthroplastie du genou
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
| Répartition aléatoire, double insu | 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour vs 30 mg d’énoxaparine par voie sous-cutanée 2 f.p.j. | 1 049 | 68 (19-94) | 41 % hommes 59 % femmes |
Lors d’une étude clinique à répartition aléatoire, à double insu, menée chez des patients subissant une arthroplastie du genou (c.-à-d., une intervention comportant une résection de la partie distale du fémur ou de la partie proximale du tibia), on a comparé 2,5 mg s.c. d’ARIXTRA une fois par jour à 30 mg s.c. d’énoxaparine sodique aux 12 heures. Au total, 1 049 patients ont été randomisés et 1 034, traités. L’âge des patients allait de 19 à 94 ans (moyenne : 68 ans), 41 % étaient des hommes et 59 %, des femmes. Les patients de race blanche représentaient 88 % de la population de l’étude, les patients de race noire, 8 %, ceux de race asiatique, moins de 1 %, et ceux d’autres races, 3 %. Étaient exclus les patients dont la créatininémie était supérieure à 180 µmol/l (2 mg/dl) ou dont la numération plaquettaire était inférieure à 100 000/mm3. Chez 94 % des patients traités par ARIXTRA, le traitement a débuté 6 ± 2 heures (moyenne : 6,25 heures) après l’intervention chirurgicale, tandis que, chez 96 % des patients traités par l’énoxaparine sodique, le traitement a débuté entre 12 et 24 heures (moyenne : 21 heures) après l’intervention chirurgicale. Pour les deux médicaments, le traitement a duré 7 ± 2 jours. Le tableau 24 présente les données concernant l’efficacité. Les tableaux 2 et 3 présentent les données relatives aux épisodes hémorragiques graves associés aux deux médicaments (voir 8 Effets indésirables).
Tableau 24 Résultats d’efficacité de l’étude dans la prophylaxie des troubles thromboemboliques après une arthroplastie du genou
| Paramètre | ARIXTRA1 | Énoxaparine2 |
| Tous les patients traités par une arthroplastie du genou | n = 517 | n = 517 |
| Tous les patients évaluables3 traités par arthroplastie du genou | ||
| TEV4 | 45/361 12,5 %5 (9,2, 16,3)6 | 101/363 27,8 % (23,3, 32,7) |
| Toutes les TVP | 45/361 12,5 %5 (9,2, 16,3) | 98/361 27,1 % (22,6, 32,0) |
| TVP proximales | 9/368 2,4 %7 (1,1, 4,6) | 20/372 5,4 % (3,3, 8,2) |
| EP symptomatique | 1/517 0,2 %7 (0,0, 1,1) | 4/517 0,8 % (0,2, 2,0) |
1 Les patients affectés au traitement par 2,5 mg d’ARIXTRA ont reçu la première injection 6 ± 2 heures après l’intervention chirurgicale, à condition d’avoir atteint l’hémostase.
2 Les patients affectés au traitement par l’énoxaparine sodique ont reçu la première injection 21 ± 2 heures après l’intervention chirurgicale, à condition d’avoir atteint l’hémostase.
3 Patients évaluables : patients traités ayant subi une intervention chirurgicale appropriée (c.-à-d. une arthroplastie du genou), chez lesquels on a effectué une évaluation adéquate de l’efficacité jusqu’au jour 11. 4 « Thromboembolies veineuses » (TEV) était un paramètre composite comprenant les cas documentés de thrombose veineuse profonde et d’embolie pulmonaire symptomatique signalés jusqu’au jour 11.
5 Valeur p < 0,001.
6 Les chiffres entre parenthèses indiquent l’intervalle de confiance à 95 %.
7 Valeur p : NS.
Prophylaxie des troubles thromboemboliques suivant une chirurgie abdominale
À l’occasion d’une étude clinique menée à double insu avec double placebo, 2 927 patients exposés à un risque élevé de complications thromboemboliques pendant une chirurgie abdominale ont été répartis au hasard afin de recevoir soit 2,5 mg s.c. d’ARIXTRA une fois par jour, amorcé 6 heures après l’intervention chirurgicale, soit une injection s.c. de 5 000 UI de daltéparine sodique une fois par jour (une injection s.c. de 2 500 UI administrée deux heures avant la chirurgie et une autre 12 heures après la chirurgie la première journée). Les deux traitements ont été administrés pendant 5 à 9 jours à 2 858 patients qui ont ensuite été suivis pendant un mois. Les participants étaient âgés de 17 à 93 ans (moyenne : 65 ans); 55 % étaient des hommes et 97 % de race blanche. Les patients subissant une chirurgie urologique (autre que du rein), gynécologique, vasculaire ou laparoscopique étaient exclus.
Même si à l’origine, on avait prévu d’inclure tout patient exposé à un risque élevé de thromboembolie veineuse (TEV) pendant la chirurgie abdominale, on a constaté lors de l’examen à l’insu des données que le taux de TEV était plus bas que prévu. On a alors décidé de recruter principalement des patients atteints de cancer, ces derniers étant exposés à un risque plus élevé de TEV. Au total, 69 % des participants ont subi une chirurgie abdominale associée à un cancer.
Au départ, l’étude visait à montrer la supériorité d’ARIXTRA sur la daltéparine. Dans l’hypothèse où la fréquence de la TEV est de 7 % chez les patients sous daltéparine, la participation de 1 000 patients évaluables par groupe de traitement conférerait une puissance supérieure à 75 % pour déceler une réduction du risque relatif ciblée de 40 %. Toutefois, les chercheurs ont observé tôt après le début de l’étude que le taux de TEV était nettement en deçà du taux prévu et comme cette tendance s’est maintenue jusqu’à la fin de l’étude, il est devenu évident qu’il serait impossible de démontrer la supériorité d’un agent par rapport à l’autre. À la toute fin de l’étude, mais avant le verrouillage de la base de données et la levée de l’insu, le comité directeur a décidé de procéder également à une analyse de noninfériorité. Les résultats de deux méta-analyses ont été utilisés pour déterminer la marge de noninfériorité. Une méta-analyse avait évalué les effets de l’administration périopératoire d’héparine par voie sous-cutanée comparativement à ceux d’un placebo sur la TEV et l’embolie pulmonaire. L’autre méta-analyse, plus pertinente, reposait sur les résultats d’études comparant les effets de l’héparine et d’héparines de bas poids moléculaire sur la TEV chez des patients subissant une chirurgie générale ou une chirurgie associée à un cancer. Une méthode indirecte d’intervalle de confiance a été employée pour choisir une marge de non- infériorité de 1,7 (rapport de cotes), ce qui correspond au maintien de 63 % de l’effet minimal prévu avec une héparine de bas poids moléculaire.
Chez tous les patients évaluables (n = 2 058), la fréquence de l’ensemble des troubles thromboemboliques veineux était de 4,6 % (47/1 027) chez les patients prenant ARIXTRA et de 6,1 % (62/1 021) chez ceux prenant la daltéparine, ce qui représente une réduction du risque absolu de 1,5 % et une réduction du rapport de cotes de 25,8 % (IC à 95 % : -9,5 %, +49,7 %). La différence entre les deux groupes au chapitre du nombre total de TEV n’était pas significative sur le plan statistique et était principalement attribuable à une réduction de la thrombose veineuse profonde distale (TVP) asymptomatique. La fréquence de la TVP symptomatique était semblable dans les deux groupes : 6/1 027 (0,4 %) chez les patients sous ARIXTRA et 5/1 021 (0,3 %) chez ceux sous daltéparine. Parmi les patients subissant une chirurgie associée à un cancer, soit 69 % des 2 058 patients évaluables, le taux de TEV s’élevait à 4,7 % dans le groupe sous ARIXTRA et à 7,7 % dans le groupe sous daltéparine.
On a observé une hémorragie grave chez 3,4 % (49/1 433) des patients traités par ARIXTRA et chez 2,4 % (34/1 425) des patients recevant la daltéparine. Pour connaître les autres manifestations hémorragiques, consulter le tableau 5 de la section 8 Effets indésirables - Prophylaxie de la TEV suivant la chirurgie abdominale. Voir également la section 7 MISES EN GARDE ET PRÉCAUTIONS – Insuffisance rénale - Prophylaxie de la TEV suivant une chirurgie orthopédique ou abdominale.
Traitement de la thrombose veineuse profonde et de l’embolie pulmonaire
Le programme clinique ARIXTRA dans le traitement de la thromboembolie veineuse a été conçu pour démontrer l’efficacité d’ARIXTRA pour le traitement de la thrombose veineuse profonde (TVP) et de l’embolie pulmonaire (EP). Plus de 4 874 patients ont fait l’objet d’études cliniques de phases II et III.
Traitement de la thrombose veineuse profonde
Tableau 25 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur le traitement de la thrombose veineuse profonde
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
| Répartition aléatoire, double insu | 5 mg (poids corporel < 50 kg) 7,5 mg (poids corporel 50-100 kg) 10 mg (poids corporel > 100 kg) de fondaparinux par voie sous-cutanée une fois par jour vs 1 mg/kg d’énoxaparine par voie sous-cutanée toutes les 12 heures | 2 205 | 61 (18-95) | 53 % hommes 47 % femmes |
Lors d’une étude clinique à répartition aléatoire, à double insu, réalisée chez des patients ayant reçu un diagnostic confirmé de thrombose veineuse profonde (TVP) aiguë symptomatique, ARIXTRA à 5 mg (poids corporel < 50 kg), 7,5 mg (poids corporel 50-100 kg) ou 10 mg (poids corporel > 100 kg) par voie sous-cutanée une fois par jour (schéma thérapeutique d’ARIXTRA) a été comparé à l’énoxaparine sodique à raison de 1 mg/kg par voie sous-cutanée toutes les 12 heures chez des patients hospitalisés ou non. Le traitement en externe ou à domicile par ARIXTRA était permis et environ 32 % des patients ont obtenu leur congé de l’hôpital alors qu’ils recevaient un traitement par le fondaparinux.
Un total de 2 205 patients ont été répartis de façon aléatoire et 2 192 ont été traités. Les patients étaient âgés de 18 à 95 ans (moyenne d’âge de 61 ans) dont 53 % étaient des hommes et 47 % des femmes. Les patients étaient de race blanche (97 %), de race noire (2 %) ou autre (1 %). Dans les deux groupes, le traitement s’est poursuivi pendant au moins 5 jours et les patients des deux groupes ont reçu un traitement par un antagoniste de la vitamine K instauré dans les 72 heures suivant la première administration du médicament à l’étude et s’est poursuivi pendant 90 + 7 jours, avec des ajustements posologiques réguliers pour obtenir un RIN de 2,0 à 3,0. Le principal paramètre d’efficacité a été une TVP confirmée, symptomatique et récidivante signalée jusqu’au jour 97. Le traitement par ARIXTRA a été associé à un taux de TEV de 3,9 % par rapport à un taux de 4,1 % pour l’énoxaparine sodique. Les données sur l’efficacité font l’objet du tableau 26 ci-dessous.
Tableau 26 Efficacité de la solution injectable ARIXTRA dans le traitement de la thrombose veineuse profonde
| Paramètre | ARIXTRA1 5, 7,5 ou 10 mg s.c. 1 f.p.j. (schéma thérapeutique) | Énoxaparine sodique1 1 mg/kg s.c. aux 12 heures |
| Tous les patients atteints d’une TVP répartis de façon aléatoire | n = 1 098 | n = 1 107 |
| Total de TEV2 | 433 (3,9 %) | 45 (4,1 %) |
| TVP seulement | 18 (1,6 %) | 28 (2,5 %) |
| EP non fatale | 20 (1,8 %) | 12 (1,1 %) |
| TEV fatal | 5 (0,5 %) | 5 (0,5 %) |
1 Les patients étaient aussi traités par des antagonistes de vitamine K instaurés dans les 72 heures suivant l’administration de la première dose du médicament à l’étude.
2 Le TEV représentait un composite du TEV symptomatique récidivant ou du TEV fatal signalé jusqu’au jour 97. 3 L’intervalle de confiance à 95 % pour la différence entre les traitements pour le TEV était de -1,8 % à 1,5 %.
Traitement de l’embolie pulmonaire
Tableau 27 Résumé des données démographiques sur les patients ayant participé aux essais cliniques sur le traitement de l’embolie pulmonaire
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (Plage) | Sexe |
| Ouvert à répartition aléatoire | 5 mg (poids corporel < 50 kg) 7,5 mg (poids corporel 50-100 kg) 10 mg (poids corporel > 100 kg) de fondaparinux par voie sous-cutanée une fois par jour vs héparine (5 000 unités) en bolus intraveineux suivie d’une perfusion intraveineuse continue ajustée pour maintenir une valeur de TCA | 2 213 | 62 (18-97) | 44 % hommes 56 % femmes |
Lors d’une étude clinique ouverte, à répartition aléatoire réalisée chez des patients ayant reçu un diagnostic confirmé d’embolie pulmonaire aiguë symptomatique, avec ou sans TVP, ARIXTRA à 5 mg (poids corporel < 50 kg), 7,5 mg (poids corporel 50-100 kg) ou 10 mg (poids corporel > 100 kg) par voie sous-cutanée une fois par jour (schéma thérapeutique d’ARIXTRA) a été comparé à l’administration par intraveineuse d’héparine (bolus de 5 000 unités) suivie d’une perfusion intraveineuse continue ajustée pour maintenir une valeur de TCA 1,5 à 2,5 fois la valeur de contrôle. Le traitement en externe ou à domicile par ARIXTRA était permis et environ 15 % des patients ont obtenu leur congé de l’hôpital alors qu’ils recevaient un traitement par le fondaparinux.
Un total de 2 213 patients ont été répartis de façon aléatoire et 2 184 ont été traités. Les patients étaient âgés de 18 à 97 ans (moyenne : 62 ans) dont 44 % étaient des hommes et 56 % des femmes. Les patients étaient de race blanche (94 %), de race noire (5 %) ou autre (1 %). Dans les deux groupes, le traitement s’est poursuivi pendant au moins 5 jours et les patients des deux groupes ont reçu un traitement par un antagoniste de la vitamine K instauré dans les 72 heures suivant la première administration du médicament à l’étude et s’est poursuivi pendant 90 + 7 jours, avec des ajustements posologiques réguliers pour obtenir un RIN de 2,0 à 3,0. Le principal paramètre d’efficacité a été un TEV confirmé, symptomatique et récidivant signalé jusqu’au jour 97. Le traitement par ARIXTRA a été associé à un taux de TEV de 3,8 % par rapport à un taux de 5,0 % pour l’héparine non fractionnée. Les données sur l’efficacité font l’objet du tableau 28 ci-dessous.
Tableau 28 Efficacité de la solution injectable ARIXTRA dans le traitement de l’embolie pulmonaire
| Paramètre | ARIXTRA1 5, 7,5 ou 10 mg s.c. 1 f.p.j. (schéma thérapeutique) | Héparine1 IV ajustée selon le TCA |
| Tous les patients présentant une EP répartis de façon aléatoire | n = 1 103 | n = 1 110 |
| Total de TEV2 | 423 (3,8 %) | 56 (5,0 %) |
| TVP seulement | 12 (1,1 %) | 17 (1,5 %) |
| EP non fatale | 14 (1,3 %) | 24 (2,2 %) |
| TEV fatal | 16 (1,5 %) | 15 (1,4 %) |
1 Les patients étaient aussi traités par des antagonistes de vitamine K instaurés dans les 72 heures suivant l’administration de la première dose du médicament à l’étude.
2 Le TEV représentait un composite du TEV symptomatique récidivant ou du TEV fatal signalé jusqu’au jour 97. 3 L’intervalle de confiance à 95 % pour la différence entre les traitements pour le TEV était de -3,0 % à 0,5 %.
Traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST
Dans un essai à répartition aléatoire et à double insu, OASIS 5, 20 078 sujets se sont rendus à l’hôpital présentant un cas soupçonné de syndrome coronaire aigu notamment d’angor instable ou d’infarctus du myocarde sans sus-décalage du segment ST et affichant au moins 2 des 3 critères de risque (âgés d’au moins 60 ans, troponine T ou I ou CK-MB supérieur à la limite supérieure de la normale ou changements d’ECG compatibles avec une ischémie) ont été répartis au hasard pour recevoir ARIXTRA (n = 10 057) ou l’énoxaparine (n = 10 021) dans les 24 heures suivant la plus récente manifestation de symptômes. Les patients devaient être admissibles à un traitement anticoagulant.
Tableau 29 Résumé des données démographiques sur les patients de l’étude OASIS 51,2
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
Essai à répartition aléatoire, à double insu, de non- infériorité, portant sur | 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour jusqu’à concurrence de 8 | 20 078 | 67 (21-98) | 62 % hommes 38 % femmes |
| Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
| les résultats du traitement | jours ou jusqu’à l’obtention du congé 1 mg/kg énoxaparine par voie sous-cutanée deux fois par jour (une fois par jour si la clairance de la créatinine était comprise entre 20 ml/min et 30 ml/min) pendant 2 à 8 jours ou jusqu’à ce que l’état soit stable sur le plan clinique |
1 45 % des sujets présentaient un angor instable et 55 %, un infarctus du myocarde sans sus-décalage du segment ST.
2 Au moment de la répartition aléatoire, environ 40 % et 17 % des patients manifestaient une insuffisance rénale légère (clairance de la créatinine de 50 à < 80 ml/min) ou modérée (clairance de la créatinine de 30 à < 50 ml/min), respectivement.
Les patients ont reçu les soins médicaux standards pour traiter l’angor instable ou l’infarctus du myocarde sans sus-décalage du segment ST incluant acide acétylsalicylique, clopidogrel/ticlopidine, inhibiteurs GPIIb/IIIa ainsi que l’intervention coronaire percutanée ou le pontage aortocoronarien, s’il y avait lieu. Les patients subissant une ICP ont reçu une dose unique d’ARIXTRA par intraveineuse avant l’intervention (groupe sous ARIXTRA) ou une héparine non fractionnée par intraveineuse (groupe de traitement sous énoxaparine) utilisant un algorithme selon le moment d’administration de la dose sous- cutanée antérieure et si les inhibiteurs GPIIb/IIIa étaient prévus et ont repris le médicament de l’étude par voie sous-cutanée suivant l’ICP, si possible. Les patients subissant un pontage aortocoronarien ont cessé de prendre le médicament de l’étude temporairement 24 heures avant la chirurgie puis l’ont repris 48 heures après, si possible.
L’étude avait pour but de déterminer si ARIXTRA affichait une noninfériorité à l’énoxaparine dans les neuf jours suivant la répartition aléatoire, paramètre principal regroupant le décès, l’infarctus du myocarde et l’ischémie réfractaire (IR) (voir le tableau 30).
Tableau 30 Efficacité d’ARIXTRA dans le traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST jusqu’au jour 9 dans l’étude OASIS 5 (Tous les patients répartis de façon aléatoire)
| Paramètre | ARIXTRA1 N = 10 057 | Énoxaparine2 N = 10 021 | Rapport des risques instantanés (IC à 95 %) |
| Décès ou IM ou IR3 | 579 (5,8 %) | 574 (5,7 %) | 1,01 (0,90, 1,13)4 |
| Décès | 177 (1,8 %) | 186 (1,9 %) | 0,95 (0,77, 1,17) |
| IM | 263 (2,6 %) | 264 (2,6 %) | 0,99 (0,84, 1,18) |
| IR | 194 (1,9 %) | 189 (1,7 %) | 1,02 (0,84, 1,25) |
1 Les patients répartis de façon aléatoire pour recevoir ARIXTRA ont reçu 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé.
2 Les patients répartis au hasard pour recevoir l’énoxaparine sodique ont reçu 1 mg/kg d’énoxaparine par voie sous- cutanée deux fois par jour (une fois par jour lorsque la clairance de la créatinine était comprise entre 20 ml/min et 30 ml/min) pendant 2 à 8 jours ou jusqu’à ce que leur état soit stable sur le plan clinique. 3 Le paramètre principal regroupait le décès, l’infarctus du myocarde (IM) et l’ischémie réfractaire (IR) dans les 9 jours suivant la répartition aléatoire.
4 p = 0,003, noninfériorité unilatérale.
ARIXTRA s’est révélé aussi efficace que l’énoxaparine dans la réduction du risque de décès, d’IM ou d’ischémie réfractaire au jour 9 (tableaux 30 et 31). L’effet thérapeutique observé pour chacune des composantes correspondait à celui du paramètre regroupé global (tableau 30). Après six mois, le bienfait d’ARIXTRA persistait (tableau 31).
Tableau 31 Efficacité d’ARIXTRA dans la prévention de décès, d’IM ou d’IR chez des patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST jusqu’au jour 180 dans l’étude OASIS 5 (Tous les patients répartis de façon aléatoire)
| Paramètre | ARIXTRA 1 N = 10 057 | Énoxaparine2 N = 10 021 | Rapport des risques instantanés (IC à 95 %) | Valeur p |
| Jour 93 | 579 (5,8 %) | 574 (5,7 %) | 1,019 (0,90, 1,13) | p = 0,9234 |
| Jour 14 | 658 (6,5 %) | 701 (7,0 %) | 0,94 (0,84, 1,04) | p = 0,222 |
| Jour 30 | 806 (8,0 %) | 865 (8,6 %) | 0,93 (0,84, 1,02) | p = 0,127 |
| Jour 90 | 1 044 (10,4 %) | 1 112 (11,1 %) | 0,93 (0,86, 1,02) | p = 0,110 |
| Jour 180 | 1 223 (12,2 %) | 1 309 (13,1 %) | 0,93 (0,86, 1,00) | p = 0,063 |
1 Les patients répartis au hasard pour recevoir ARIXTRA ont reçu 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé.
2 Les patients répartis au hasard pour recevoir l’énoxaparine sodique ont reçu 1 mg/kg d’énoxaparine par voie sous- cutanée deux fois par jour (une fois par jour lorsque la clairance de la créatinine était comprise entre 20 ml/min et 30 ml/min) pendant 2 à 8 jours ou jusqu’à ce que l’état soit stable sur le plan clinique. 3 Le paramètre principal regroupait le décès, l’infarctus du myocarde (IM) et l’ischémie réfractaire (IR) dans les 9 jours suivant la répartition aléatoire.
4 p = 0,003, noninfériorité unilatérale.
Dans le traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST par ARIXTRA, le risque de mortalité toutes causes confondues jusqu’au jour 180 est décrit au tableau 32.
Tableau 32 Efficacité d’ARIXTRA dans la prévention de la mortalité toutes causes confondues chez des patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST jusqu’au jour 180 dans l’étude OASIS 5 (Tous les patients répartis de façon aléatoire)
| Paramètre | ARIXTRA1 N = 10 057 | Énoxaparine2 N = 10 021 | Rapport des risques instantanés (IC à 95 %) | Valeur p |
| Jour 9 | 177 (1,8 %) | 186 (1,9 %) | 0,95 (0,77, 1,17) | 0,614 |
| Jour 14 | 211 (2,1 %) | 242 (2,4 %) | 0,87 (0,72, 1,04) | 0,135 |
| Jour 30 | 295 (2,9 %) | 352 (3,5 %) | 0,83 (0,71, 0,97) | 0,022 |
| Jour 90 | 460 (4,6 %) | 510 (5,1 %) | 0,90 (0,79, 1,02) | 0,089 |
| Jour 180 | 574 (5,7 %) | 638 (6,4 %) | 0,89 (0,80, 1,00) | 0,052 |
1 Les patients répartis au hasard pour recevoir ARIXTRA ont reçu 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé.
2 Les patients répartis au hasard pour recevoir l’énoxaparine sodique ont reçu 1 mg/kg d’énoxaparine par voie sous- cutanée deux fois par jour (une fois par jour lorsque la clairance de la créatinine était comprise entre 20 ml/min et 30 ml/min) pendant 2 à 8 jours ou jusqu’à ce que l’état soit stable sur le plan clinique.
Les taux d’hémorragies graves chez les patients présentant un angor instable ou un infarctus du myocarde sans sus-décalage du segment ST traités par ARIXTRA, par rapport à ceux traités par l’énoxaparine, sont fournis aux tableaux 6 et 7 (voir 8 Effets indésirables).
Chez les patients subissant une ICP durant leur hospitalisation initiale, les effets relatifs d’ARIXTRA et d’énoxaparine sur le décès, l’IM ou l’ischémie réfractaire ou sur l’hémorragie grave au jour 9 correspondaient à ceux observés dans la population générale (voir les tableaux 33 et 34). Toutefois, chez les patients subissant une ICP, la fréquence de thrombose liée à la sonde-guide, bien que faible, a été plus élevée chez les patients traités par ARIXTRA, par rapport à ceux traités par l’énoxaparine (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, et 8 Effets indésirables, Traitement de l’angor instable ou de l’infarctus du myocarde sans sus-décalage du segment ST, Risque de thrombose liée à la sonde-guide durant l’ICP).
Tableau 33 Efficacité d’ARIXTRA selon le recours à l’ICP durant l’hospitalisation initiale jusqu’au jour 9 et jusqu’au jour 180 dans l’étude OASIS 5 (Tous les patients répartis de façon aléatoire)
| ARIXTRA | Énoxaparine | Rapport des risques instantanés (IC à 95 %) | ||||||
| Décès/IM/IR* | n | N | % | N | N | % | ||
| Jour 9 | Global | 579 | 10 057 | 5,8 | 574 | 10 021 | 5,7 | 1,01 (0,90, 1,13) |
| ICP : | Oui | 305 | 3 454 | 8,8 | 282 | 3 435 | 8,2 | 1,08 (0,92, 1,27) |
| Non | 274 | 6 597 | 4,2 | 292 | 6 585 | 4,4 | 0,94 (0,79, 1,10) | |
| ARIXTRA | Énoxaparine | Rapport des risques instantanés (IC à 95 %) | ||||||
| Jour 180 | Global | 1 223 | 10 057 | 12,2 | 1 309 | 10 021 | 13,1 | 0,93 (0,86, 1,00) |
| ICP : | Oui | 448 | 3 454 | 13,0 | 438 | 3 435 | 12,8 | 1,02 (0,89, 1,16) |
| Non | 775 | 6 597 | 11,7 | 871 | 6 585 | 13,2 | 0,88 (0,80, 0,97) | |
| Décès/IM | ||||||||
| Jour 9 | Global | 409 | 10 057 | 4,1 | 412 | 10 021 | 4,1 | 0,99 (0,86, 1,13) |
| ICP : | Oui | 196 | 3 454 | 5,7 | 185 | 3 435 | 5,4 | 1,05 (0,86, 1,29) |
| Non | 213 | 6 597 | 3,2 | 227 | 6 585 | 3,4 | 0,94 (0,78, 1,13) | |
| Jour 180 | Global | 1 042 | 10 057 | 10,4 | 1 127 | 10 021 | 11,2 | 0,92 (0,84, 1,00) |
| ICP : | Oui | 332 | 3 454 | 9,6 | 333 | 3 435 | 9,7 | 0,99 (0,85, 1,16) |
| Non | 710 | 6 597 | 10,8 | 794 | 6 585 | 12,1 | 0,89 (0,80, 0,98) | |
| Décès seulement | ||||||||
| Jour 9 | Global | 177 | 10 057 | 1,8 | 186 | 10 021 | 1,9 | 0,95 (0,77, 1,17) |
| ICP : | Oui | 37 | 3 454 | 1,1 | 38 | 3 435 | 1,1 | 0,97 (0,62, 1,52) |
| Non | 140 | 6 597 | 2,1 | 148 | 6 585 | 2,2 | 0,94 (0,75, 1,19) | |
| Jour 180 | Global | 574 | 10 057 | 5,7 | 638 | 10 021 | 6,4 | 0,89 (0,80, 1,00) |
| ICP : | Oui | 113 | 3 454 | 3,3 | 121 | 3 435 | 3,5 | 0,93 (0,72, 1,20) |
| Non | 461 | 6 597 | 7,0 | 517 | 6 585 | 7,9 | 0,89 (0,78, 1,01) | |
* Le paramètre d’évaluation principal était composé des décès, de l’infarctus du myocarde (IM) et de l’ischémie réfractaire (IR) survenus jusqu’au jour 9, inclusivement.
Tableau 34 Hémorragies documentées comme graves, selon le recours à l’ICP durant l’hospitalisation initiale (patients traités) pendant l’étude OASIS 5
| ARIXTRA | Énoxaparine | Rapport des risques instantanés (IC à 95 %) | Valeur p | ||||||
| n | N | % | n | N | % | ||||
| Pendant le traitement1 | Global | 183 | 9 979 | 1,8 | 389 | 9 969 | 3,9 | 0,38 (0,29, 0,49) | < 0,001 |
| ICP : | Oui | 66 | 3 422 | 1,9 | 165 | 3 410 | 4,8 | 0,39 (0,29, 0,52) | |
| Non | 117 | 6 555 | 1,8 | 224 | 6 559 | 3,4 | 0,51 (0,41, 0,64) | ||
| Jour 9 | Global | 209 | 9 979 | 2,1 | 406 | 9 969 | 4,1 | 0,51 (0,43, 0,60) | < 0,001 |
| ICP : | Oui | 74 | 3 422 | 2,2 | 169 | 3 410 | 5,0 | 0,43 (0,33, 0,57) | |
| Non | 135 | 6 555 | 2,1 | 237 | 6 559 | 3,6 | 0,57 (0,46, 0,70) | ||
1 La période de traitement commence à l’instauration du médicament au moment de la répartition aléatoire et prend fin deux jours après la dernière injection.
Traitement de l’infarctus du myocarde avec sus-décalage du segment ST
Dans le cadre de l’étude OASIS 6, un essai à répartition aléatoire et à double insu portant sur les résultats du traitement, ARIXTRA a été comparé aux soins courants (placebo ou héparine non fractionnée) chez 12 092 sujets se présentant à l’hôpital dans les 12 heures suivant l’apparition des symptômes d’un infarctus du myocarde avec sus-décalage du segment ST. La répartition aléatoire a été stratifiée selon que l’héparine non fractionnée était indiquée ou non d’après le jugement du chercheur. Un total de 5 658 patients ont été inscrits dans la strate 1 et ont reçu ARIXTRA (n = 2 823) ou un placebo (n = 2 835); 6 434 patients ont été inscrits dans la strate 2 et ont reçu ARIXTRA (n = 3 213) ou une héparine non fractionnée (n = 3 221).
Tableau 35 Résumé des données démographiques chez les patients de l’étude OASIS 61
Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n =) | Âge (plage) | Sexe |
Essai à répartition aléatoire, à double insu, de noninfériorité, portant sur les résultats du traitement | 2,5 mg de fondaparinux par voie sous-cutanée une fois par jour jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé, dose initiale de 2,5 mg en bolus intraveineux Soins courants Strate 1 : placebo Strate 2 : HNF 60 UI/kg en bolus intraveineux suivi de 12 UI/kg/h par perfusion pendant 24-48 heures (bolus IV seulement dans les cas d’ICP primaire) | 12 092 | 61 (22-96) | 72 % hommes 28 % femmes |
1 Au moment de la répartition aléatoire, environ 40 % et 14 % des patients présentaient une insuffisance rénale légère (clairance de la créatinine comprise entre 50 et < 80 ml/min) ou modérée (clairance de la créatinine entre 30 et < 50 ml/min), respectivement.
Le paramètre principal documenté regroupait le décès et la récurrence d’un infarctus du myocarde dans les 30 jours suivant la répartition aléatoire. Les résultats au jour 30 montrent que la fréquence des décès ou d’un nouvel infarctus a été de 9,7 % avec ARIXTRA, par rapport à 11,1 % avec le médicament témoin (données regroupées de l’héparine non fractionnée et du placebo) (p = 0,008), celle des décès (mortalité toutes causes confondues) de 7,8 % par rapport à 8,9 % (p = 0,023) et celle d’un nouvel infarctus du myocarde de 2,3 %, par rapport à 2,8 % (p = 0,069) (voir tableau 36).
Tableau 36 Efficacité d’ARIXTRA dans le traitement de l’infarctus du myocarde avec sus-décalage du segment ST jusqu’au jour 30 dans l’étude OASIS 6 (Tous les patients répartis de façon aléatoire)
| Population globale | Strate 1 | Strate 2 | |||||||
| Paramètre | ARIXTRA1 N = 6 036 | Témoin2 N = 6 056 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 2 823 | Placebo5 N = 2 835 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 3 213 | HNF N = 3 221 | Rapport des risques instantanés3 (IC à 95 %) |
Décès ou nouvel infarctus4 | 584 (9,7 %) | 675 (11,1 %) | 0,86 (0,77, 0,96) | 318 (11,3 %) | 396 (14,0 %) | 0,80 (0,60, 0,93) | 266 (8,3 %) | 279 (8,7 %) | 0,94 (0,79, 1,11) |
| Décès | 470 (7,8 %) | 541 (8,9 %) | 0,87 (0,77, 0,98) | 257 (9,1 %) | 321 (11,3 %) | 0,80 (0,68, 0,94) | 213 (6,6 %) | 220 (6,8 %) | 0,95 (0,79, 1,15) |
| Nouvel infarctus | 141 (2,3 %) | 172 (2,8 %) | 0,81 (0,65, 1,02) | 74 (2,6 %) | 92 (3,2 %) | 0,79 (0,58, 1,07) | 67 (2,1 %) | 80 (2,5 %) | 0,83 (0,60, 1,15) |
1 Les patients répartis au hasard pour recevoir ARIXTRA ont reçu une injection en bolus IV de 2,5 mg suivie d’une injection sous-cutanée de 2,5 mg tous les jours jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé. 2 Les patients répartis au hasard pour recevoir une héparine non fractionnée ont reçu une injection en bolus IV de 60
UI/kg suivie d’une perfusion de 12 UI/kg/h pendant 24 à 48 heures.
3 Le rapport des risques instantanés, ARIXTRA vs l’agent de référence, a été ajusté selon le groupe de traitement et la strate.
4 Le paramètre principal regroupait le décès et un nouvel infarctus dans les 30 jours suivant la répartition aléatoire. 5 Les patients du groupe placebo n’ont pas reçu d’héparine non fractionnée comme anticoagulant.
On a observé un effet thérapeutique plus grand avec ARIXTRA comparativement à l’agent témoin (héparine non fractionnée ou placebo) dans la réduction du risque de décès ou de nouvel infarctus au jour 30 (voir le tableau 36). L’effet thérapeutique observé pour les composantes concordait avec celui observé pour le paramètre regroupé global (voir le tableau 36). Après six mois de suivi, le bienfait d’ARIXTRA s’observait encore (voir le tableau 37).
Tableau 37 Efficacité d’ARIXTRA dans la prévention du décès ou d’un nouvel infarctus chez des patients ayant subi un infarctus du myocarde avec sus-décalage du segment ST jusqu’à six mois pendant l’étude OASIS 6 (Tous les patients répartis de façon aléatoire)
| Population globale | Strate 1 | Strate 2 | |||||||
| Paramètre | ARIXTRA1 N = 6 036 | Témoin2 N = 6 056 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 2 823 | Placebo4 N = 2 835 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 3 213 | HNF2 N = 3 221 | Rapport des risques instantanés3 (IC à 95 %) |
| Jour 9 | 443 (7,3 %) | 536 (8,9 %) | 0,82 (0,73, 0,93) | 240 (8,5 %) | 314 (11,1 %) | 0,76 (0,64, 0,90) | 203 (6,3 %) | 222 (6,9 %) | 0,91 (0,75, 1,10) |
| Jour 30 | 584 (9,7 %) | 675 (11,1 %) | 0,86 (0,77, 0,96) | 318 (11,3 %) | 396 (14,0 %) | 0,80 (0,69, 0,93) | 266 (8,3 %) | 279 (8,7 %) | 0,94 (0,79, 1,11) |
| Jour 90 | 683 (11,3 %) | 796 (13,1 %) | 0,85 (0,77, 0,94) | 369 (13,1 %) | 441 (15,6 %) | 0,83 (0,72, 0,95) | 314 (9,8 %) | 355 (11,0 %) | 0,87 (0,75, 1,02) |
| Jour 180 | 756 (12,5 %) | 855 (14,1 %) | 0,88 (0,79, 0,97) | 414 (14,7 %) | 469 (16,5 %) | 0,87 (0,77, 1,00) | 342 (10,6 %) | 386 (12,0 %) | 0,87 (0,75, 1,01) |
1 Les patients répartis au hasard pour recevoir ARIXTRA ont reçu une injection en bolus IV de 2,5 mg suivie d’une injection sous-cutanée de 2,5 mg tous les jours jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé. 2 Les patients répartis au hasard pour recevoir une héparine non fractionnée ont reçu une injection en bolus IV de 60
UI/kg suivie d’une perfusion de 12 UI/kg/h pendant 24 à 48 heures.
3 Le rapport des risques instantanés, ARIXTRA vs l’agent de référence, a été ajusté selon le groupe de traitement et la strate.
4 Les patients du groupe placebo n’ont pas reçu d’héparine non fractionnée comme anticoagulant.
Dans le traitement de l’infarctus du myocarde avec sus-décalage du segment ST par ARIXTRA, le risque de mortalité toutes causes confondues jusqu’au jour 180 est décrit dans le tableau 38.
Tableau 38 Efficacité d’ARIXTRA dans la prévention du décès documenté (mortalité toutes causes confondues) chez des patients ayant subi un infarctus du myocarde avec sus-décalage du segment ST, jusqu’à six mois, pendant l’étude OASIS 6 (Tous les patients répartis de façon aléatoire)
| Population globale | Strate 1 | Strate 2 | |||||||
| Paramètre | ARIXTRA1 N = 6 036 | Témoin2 N = 6 056 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 2 823 | Placebo4 N = 2 835 | Rapport des risques instantanés3 (IC à 95 %) | ARIXTRA N = 3 213 | HNF N = 3 221 | Rapport des risques instantanés3 (IC à 95 %) |
| Jour 9 | 368 (6,1 %) | 426 (7,0 %) | 0,86 (0,75, 0,99) | 202 (7,2 %) | 252 (8,9 %) | 0,80 (0,66, 0,96) | 166 (5,2 %) | 174 (5,4 %) | 0,95 (0,77, 1,17) |
| Jour 30 | 470 (7,8 %) | 541 (8,9 %) | 0,87 (0,77, 0,98)6 | 257 (9,1 %) | 321 (11,3 %) | 0,80 (0,68, 0,94) | 213 (6,6 %) | 220 (6,8 %) | 0,95 (0,79, 1,15) |
| Jour 90 | 545 (9,0 %) | 634 (10,5 %) | 0,86 (0,76, 0,96) | 301 (10,7 %) | 354 (12,5 %) | 0,85 (0,73, 0,99) | 244 (7,6 %) | 280 (8,7 %) | 0,86 (0,72, 1,02) |
| Jour 180 | 599 (9,9 %) | 675 (11,1 %) | 0,88 (0,79, 0,99) | 336 (11,9 %) | 375 (13,2 %) | 0,89 (0,77, 1,04) | 263 (8,2 %) | 300 (9,3 %) | 0,87 (0,73, 1,02) |
1 Les patients répartis au hasard pour recevoir ARIXTRA ont reçu une injection en bolus IV de 2,5 mg suivie d’une injection sous-cutanée de 2,5 mg tous les jours jusqu’à concurrence de 8 jours ou jusqu’à l’obtention du congé. 2 Les patients répartis au hasard pour recevoir une héparine non fractionnée ont reçu une injection en bolus IV de 60 UI/kg suivie d’une perfusion de 12 UI/kg/h pendant 24 à 48 heures.
3 Le rapport des risques instantanés, ARIXTRA vs l’agent de référence, a été ajusté selon le groupe de traitement et la strate. 4 Les patients du groupe placebo n’ont pas reçu d’héparine non fractionnée comme anticoagulant.
Les résultats pour le paramètre principal (décès ou nouvel infarctus) au jour 30, selon la stratégie de reperfusion, sont décrits dans le tableau 39.
Tableau 39 Efficacité d’ARIXTRA dans la prévention du décès ou d’un nouvel infarctus documenté chez des patients ayant subi un infarctus du myocarde avec sus-décalage du segment ST jusqu’au jour 30 dans l’étude OASIS 6, selon la stratégie de reperfusion initiale (Tous les patients répartis de façon aléatoire)
| Paramètre | ARIXTRA (N = 6 036) | Témoin (N = 6 056) | Rapport des risques instantanés (IC à 95 %) |
Population globale (paramètre principal) | 584 (9,7 %) | 675 (11,1 %) | 0,86 (0,77, 0,96) 1 |
| Stratégie de reperfusion | |||
| Aucune reperfusion | 176/1 452 (12,1 %) | 211/1 405 (15,0 %) | 0,79 (0,65, 0,97) |
| Agent thrombolytique | 295/2 695 (10,9 %) | 373/2 742 (13,6 %) | 0,79 (0,68, 0,93) |
| 50/425 (11,8 %) | 54/443 (12,2 %) | 0,98 (0,67, 1,44) |
| 244/2 267 (10,8 %) | 318/2 298 (13,8 %) | 0,77 (0,65, 0,90) |
| ICP primaire | 113/1 889 (6,0 %) | 91/1 909 (4,8 %) | 1,26 (0,96, 1,66) |
| Patients recevant des agents thrombolytiques ou n’ayant pas été soumis à la reperfusion2 | |||
| Population totale | 471/4 147 (11,4 %) | 584/4 147 (14,1 %) | 0,80 (0,70, 0,90) |
| 318/2 813 (11,3 %) | 395/2 828 (14,0 %) | 0,80 (0,69, 0,92) |
| 153/1 334 (11,5 %) | 189/1 319 (14,3 %) | 0,79 (0,64, 0,98) |
1 Valeur p, par rapport au médicament témoin : 0,008 2 Patients non soumis à une ICP primaire 3 Héparine non fractionnée non indiquée 4 Héparine non fractionnée indiquée
Les taux d’hémorragies graves chez les patients présentant un infarctus du myocarde avec sus-décalage du segment ST traités par ARIXTRA, par rapport au médicament témoin (HNF ou placebo) sont décrits dans le tableau 10 (voir 8 Effets indésirables).
Les résultats pour les hémorragies graves, selon la stratégie de reperfusion initiale, sont décrits dans le tableau 40.
Tableau 40 Hémorragies graves observées pendant l’étude OASIS 6, selon la stratégie de reperfusion initiale (Patients traités)
| Paramètre | ARIXTRA | Témoin | Rapport des risques instantanés (IC à 95 %) |
| Pendant le traitement | |||
| Population globale | 99/5 954 (1,7) | 120/5 947 (2,0) | 0,82 (0,63, 1,07) |
| Stratégie de reperfusion | |||
| Aucune reperfusion | 16/1 415 (1,1) | 24/1,367 (1,8) | 0,64 (0,34, 1,20) |
| Agent thrombolytique | 47/2 676 (1,8) | 66/2 711 (2,4) | 0,72 (0,49, 1,04) |
| 10/420 (2,47) | 18/443 (4,2) | 0,58 (0,27, 1,26) |
| 37/2 253 (1,6) | 48/2 277 (2,1) | 0,77 (0,50, 1,18) |
| ICP primaire | 36/1 863 (1,9) | 30/1 869 (1,6) | 1,21 (0,74, 1,96) |
| Patients recevant des thrombolytiques ou non soumis à une reperfusion1 | |||
| Population globale | 63/4 091 (1,5) | 90/4 078 (2,2) | 0,69 (0,50, 0,95) |
| 40/2 802 (1,4) | 53/2 813 (1,9) | 0,75 (0,50, 1,13) |
| 23/1 289 (1,8) | 37/1 265 (2,9) | 0,61 (0,36, 1,02) |
| Jour 9 | |||
| Population globale | 104/5 954 (1,7) | 128/5 947 (2,1) | 0,81 (0,62, 1,05) |
| Stratégie de reperfusion | |||
| Aucune reperfusion | 17/1 415 (1,2) | 24/1 367 (1,8) | 0,68 (0,36, 1,26) |
| Agent thrombolytique | 47/2 676 (1,8) | 73/2 711 (2,7) | 0,65 (0,45, 0,93) |
| 10/420 (2,4) | 18/433 (4,2) | 0,58 (0,27, 1,26) |
| 37/2 253 (1,6) | 55/2 277 (2,4) | 0,67 (0,44, 1,01) |
| ICP primaire | 40/1 863 (2,1) | 31/1 869 (1,7) | 1,30 (0,81, 2,08) |
| Patients recevant des thrombolytiques ou non soumis à une reperfusion1 | |||
| Population globale | 64/4 091 (1,6) | 97/4 078 (2,4) | 0,65 (0,47, 0,89) |
| 39/2 802 (1,4) | 58/2 813 (2,1) | 0,67 (0,45, 1,00) |
| 25/1 289 (1,9) | 39/1 265 (3,1) | 0,63 (0,38, 1,03) |
1 Patients non soumis à une ICP primaire 2 Héparine non fractionnée non indiquée 3 Héparine non fractionnée indiquée
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë
L’administration s.c. ou i.v. d’une dose unique de 40 mg/kg était bien tolérée chez la souris, chez le rat et chez le singe. On n’a observé aucun effet létal. Cette dose est environ 1 200 fois supérieure à la dose recommandée chez l’humain.
Toxicité à long terme
Des études toxicologiques ont été menées chez le rat et chez le singe avec l’administration de doses quotidiennes multiples de 0,4 mg/kg, 2 mg/kg et 10 mg/kg de fondaparinux, représentant approximativement 12, 60 et 300 fois la dose quotidienne recommandée chez l’humain. Dans les études, la toxicité du fondaparinux était faible et le fondaparinux a surtout eu pour effet d’accentuer l’hémorragie consécutive à un traumatisme.
Un petit nombre d’animaux sont morts à la suite d’hémorragies et d’hématomes, attribués surtout aux traumatismes répétés des injections et à l’activité pharmacologique du fondaparinux.
Lors d’études chez le singe, on a observé également des hématomes de grande taille aux points de manipulation des animaux, ainsi qu’aux points de prélèvement du sang et d’injection d’anesthésique.
Mutagenèse
Aucune activité mutagène du fondaparinux n’a été révélée que ce soit par le test d’Ames in vitro ou par le test de mutation génique avec cellules de lymphome de souris (L5178Y/TK+/-). De même, ni le test d’aberrations chromosomiques sur lymphocytes humains ni le test de synthèse d’ADN non programmée dans les hépatocytes chez le rat ni le test in vivo du micronoyau chez le rat n’ont révélé d’activité clastogène.
Carcinogenèse
Le potentiel cancérogène du fondaparinux n’a fait l’objet d’aucune étude de longue durée chez l’animal.
Toxicité pour la reproduction et le développement
Des doses de fondaparinux pouvant atteindre 10 mg/kg/jour (dose équivalant à 280 fois la dose quotidienne chez l’humain) n’ont pas affecté les paramètres de reproduction étudiés : taux d’accouplement et taux de fertilité chez le rat; gestation chez la rate et la lapine; développement embryonnaire et fœtal, mise bas, lactation, viabilité et croissance des nouveau-nés chez la rate; comportement et reproduction de la génération F1 et développement fœtal de la génération F2 chez le rat.
Les principales observations reliées au traitement étaient des hématomes et une hémorragie au point d’injection. Le seul autre événement relié au traitement était la mort due à un hématome et à des altérations aux niveaux hépatique et pulmonaire.
On a observé chez la rate un passage très limité du fondaparinux dans le placenta, ainsi qu’une excrétion très faible dans le lait.
Pharmacologie de l’innocuité
Le fondaparinux sodique :
- N’a produit aucun effet significatif sur le système nerveux central;
- N’a eu aucune influence sur le poids corporel, la température corporelle ni la motilité gastro-intestinale;
- N’a eu aucun effet notable sur l’équilibre électrolytique;
- N’a entraîné aucun changement important dans les paramètres cardiovasculaires et respiratoires;
- N’a eu aucun effet sur le temps de coagulation, défini comme le temps de céphaline activé et le temps de Quick (Voir 7 Mises en garde et précautions - Surveillance et examens de laboratoire), sur les numérations globulaires, sur le taux d’hémoglobine, ni sur l’hématocrite chez les animaux;
- A eu peu d’effet sur le saignement dans le modèle de saignement sous-dermique chez le rat et le modèle de saignement à l’oreille chez le lapin, et ce, à des doses 25 fois supérieures à la dose produisant la saturation de l’antithrombine III (0,8 mg/kg);
- Ne s’est pas lié au facteur plaquettaire humain 4 (contrairement à l’héparine) et n’a entraîné aucune réaction croisée avec le sérum de patients atteints d’une thrombopénie induite par l’héparine.
- N’a eu aucune influence sur le métabolisme lipidique par stimulation de l’activité du triglycéride lipase chez le rat (contrairement à l’héparine).