


Monographie de produit - Cablivi
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques .................................................................................... 4
4.2 Dose recommandée et modification posologique ................................................... 4
4.3 Reconstitution ........................................................................................................... 5
4.4 Administration .......................................................................................................... 5
4.5 Dose oubliée ............................................................................................................. 6
5 SURDOSAGE ............................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 7
7.1 Populations particulières .......................................................................................... 9
7.1.1 Femmes enceintes ................................................................................................ 9
7.1.2 Allaitement ........................................................................................................... 9
7.1.3 Enfants .................................................................................................................. 9
7.1.4 Personnes âgées ................................................................................................... 9
8 EFFETS INDÉSIRABLES ................................................................................................. 9
8.1 Aperçu des effets indésirables .................................................................................. 9
8.2 Effets indésirables observés dans les essais cliniques ............................................ 10
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............... 12
8.5 Effets indésirables observés après la mise en marché ........................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 13
9.4 Interactions médicament-médicament .................................................................. 13
9.5 Interactions médicament-aliment .......................................................................... 13
9.6 Interactions médicament-plante médicinale ......................................................... 13
9.7 Interactions médicament-tests de laboratoire ....................................................... 13
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 13
10.1 Mode d’action ..................................................................................................... 13
10.2 Pharmacodynamie .............................................................................................. 13
10.3 Pharmacocinétique ............................................................................................. 14
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 15
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 15
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 16
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 16
14 ESSAIS CLINIQUES ..................................................................................................... 17
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .............. 17
14.2 Résultats de l’étude ............................................................................................. 19
15 MICROBIOLOGIE ....................................................................................................... 20
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 20
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 23
MODE D’EMPLOI ................................................................................................................. 28
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Cablivi (caplacizumab) est indiqué pour le traitement du purpura thrombocytopénique thrombotique acquis (PTTa) chez les adultes, en association avec un traitement par échange plasmatique et par immunosuppresseurs.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée pour cette population et, par conséquent, n’a pas autorisé d’indication chez les enfants.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur Cablivi n’incluaient pas un nombre suffisant de sujets âgés de 65 ans ou plus pour que l’on puisse déterminer s’ils répondent différemment par rapport aux patients plus jeunes.
2 CONTRE-INDICATIONS
Cablivi est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir une liste complète des ingrédients, consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Cablivi est administré en appoint à un traitement par échange plasmatique et à un traitement immunosuppresseur.
4.2 Dose recommandée et modification posologique
Le traitement par Cablivi doit commencer au moment de l’instauration du traitement par échange plasmatique, selon les recommandations suivantes :
- Premier jour du traitement : injection d’une dose de 11 mg par voie intraveineuse en bolus au moins 15 minutes avant l’échange plasmatique, puis injection d’une autre dose de 11 mg par voie sous-cutanée après l’échange plasmatique, le même jour.
- Deuxième jour et jours suivants du traitement, pendant la période de traitement par échange plasmatique : injection quotidienne d’une dose de 11 mg par voie sous-cutanée après l’échange plasmatique.
- Après la période de traitement par échange plasmatique : injection d’une dose de 11 mg par voie sous-cutanée 1 fois par jour pendant 30 jours après la dernière séance quotidienne d’échange plasmatique. Si des signes de la maladie sous-jacente persistent après le premier cycle de traitement, tel que l’activité réduite de l’enzyme ADAMTS13, le traitement peut être prolongé pendant une période maximale de 28 jours.
Il faut cesser d’administrer Cablivi si le patient subit plus de 2 récurrences du PTT acquis pendant le traitement par Cablivi. Des cas de récidive survenus peu après l’arrêt du traitement par Cablivi ont été rapportés, notamment chez des patients dont la maladie auto-immune sous-jacente était non résolue (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Récidive du PTT acquis après l’arrêt ou l’interruption du traitement par Cablivi).
Santé Canada n’a pas autorisé d’indication chez les enfants (voir la section 1 INDICATIONS, 1.1 Enfants).
4.3 Reconstitution
Cablivi doit être préparé et reconstitué avant son administration. Le MODE D’EMPLOI fournit des instructions détaillées sur la manière de préparer et d’administrer le médicament.
Tableau 1 – Reconstitution
| Taille du flacon | Volume de diluant à | Volume disponible | Concentration par mL | ||||
| ajouter au flacon | approximatif | ||||||
| 12,5 mg | 1 mL | 1 mL | Solution à 11 mg/mL | ||||
Cablivi est destiné à un usage unique. Tout médicament inutilisé ou déchet médical doit être jeté conformément aux règlements locaux.
Flacon intact : voir la section 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT. Ne pas utiliser après la date de péremption indiquée sur la boîte et l’étiquette.
Solution reconstituée
- La solution Cablivi doit être utilisée sans tarder. Autrement, la solution reconstituée peut être conservée au réfrigérateur (entre 2 et 8 °C) pendant au plus 4 heures (voir la section 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT et le MODE D’EMPLOI).
4.4 Administration
Le traitement doit être suspendu pendant les 7 jours précédant une intervention chirurgicale non urgente, une intervention dentaire effractive ou toute autre intervention effractive (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Patients devant subir une intervention chirurgicale).
La première dose doit être administrée par injection intraveineuse en bolus, par un professionnel de la santé. Les doses subséquentes doivent être administrées par injection sous-cutanée dans l’abdomen (voir le MODE D’EMPLOI).
Il ne faut pas injecter dans la zone située autour du nombril, et ne pas pratiquer 2 injections consécutives dans le même quadrant de l’abdomen.
L’injection peut être faite par le patient ou l’aidant qui a reçu une formation adéquate sur la technique d’injection sous-cutanée décrite dans le MODE D’EMPLOI.
En l’absence d’études de compatibilité, Cablivi ne doit pas être mélangé avec d’autres médicaments. Si l’injection intraveineuse est pratiquée au moyen d’une ligne intraveineuse, la tubulure de cette dernière peut être rincée à l’aide d’une solution injectable de chlorure de sodium à 0,9 % ou de glucose à 5 % (p/v).
4.5 Dose oubliée
Il est essentiel que le médicament soit administré quotidiennement et de manière continue. Si toutefois une dose de Cablivi est oubliée durant la période de traitement par échange plasmatique, elle doit être administrée dès que possible. Si une dose de Cablivi est oubliée après la fin de la période de traitement par échange plasmatique, elle peut être administrée dans les 12 heures suivant l’heure prévue. Au-delà de ce délai de 12 heures, il faut omettre la dose oubliée et administrer la dose suivante à l’heure habituelle.
5 SURDOSAGE
En raison de l’action pharmacologique du caplacizumab, une surdose peut accroître le risque de saignement.
Il est recommandé de surveiller de près les signes et les symptômes de saignement. On peut envisager l’administration d’un concentré de facteur de von Willebrand (FvW) pour induire l’hémostase.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
Injection intraveineuse (i.v.) ou sous-cutanée | Poudre pour solution (11 mg) | Acide citrique anhydre, citrate de sodium dihydraté, polysorbate 80, saccharose |
Cablivi est offert dans les formats suivants :
Boîte contenant 1 flacon
- 1 flacon de Cablivi
- 1 seringue préremplie contenant 1 mL d’eau stérile pour injection (diluant pour Cablivi)
- 1 adaptateur de flacon stérile
- 1 aiguille stérile
- 2 tampons d’alcool
Boîte contenant plusieurs flacons
- 7 flacons de Cablivi
7 seringues préremplies contenant 1 mL d’eau stérile pour injection (diluant pour
Cablivi)
- 7 adaptateurs de flacon stériles
- 7 aiguilles stériles
- 14 tampons d’alcool
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Récidive du PTT acquis après l’arrêt ou l’interruption du traitement par Cablivi : Des cas de récidive du PTT acquis ont été rapportés au cours des essais cliniques, plus particulièrement dans les 30 jours après l’arrêt du caplacizumab (voir la section 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques). La plupart des récidives sont survenues de 4 à 11 jours après l’arrêt du traitement par Cablivi. Chez la majorité des patients qui ont subi une récidive dans les 30 jours après l’arrêt du traitement par Cablivi, l’activité de l’enzyme ADAMTS13 était < 10 % à la fin du traitement par le caplacizumab, ce qui indique que la maladie immunologique sous-jacente persistait au moment de l’arrêt du traitement. Il convient donc de surveiller le nombre de plaquettes et les signes de PTT acquis afin de diagnostiquer rapidement la récidive après l’arrêt ou l’interruption de l’emploi de Cablivi, surtout chez les patients dont l’activité de l’enzyme ADAMTS13 est < 10 % au moment de l’arrêt du traitement ou un peu avant.
Conduite de véhicules et utilisation de machines
On n’a pas évalué l’effet du caplacizumab sur la capacité de conduire un véhicule ou d’utiliser des machines. Les épisodes de saignement causés par Cablivi peuvent toutefois entraîner de la fatigue, ce qui pourrait diminuer la capacité de conduire ou de faire fonctionner des machines.
Hématologique
Saignement : Cablivi accroît le risque de saignement (voir la section 8 EFFETS INDÉSIRABLES). Des cas de saignement grave, dont certains ont menacé le pronostic vital ou causé la mort, ont été signalés chez des patients traités par le caplacizumab, en particulier chez ceux qui utilisaient des antiplaquettaires ou des anticoagulants en concomitance. Le caplacizumab doit être administré avec prudence aux patients qui présentent des affections sous-jacentes pouvant les prédisposer à un risque accru de saignement.
Il faut interrompre l’emploi de Cablivi en cas de saignement d’importance clinique et surveiller de près le nombre de plaquettes et les signes de récidive du PTT acquis (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Récidive du PTT acquis après l’arrêt ou l’interruption du traitement par Cablivi). Au besoin, on peut administrer un concentré de FvW pour induire rapidement l’hémostase. Si le traitement par Cablivi est remis en route, il convient de surveiller de près les signes de saignement.
Emploi concomitant d’un anticoagulant à prise orale ou d’héparine à forte dose Le risque de saignement s’accroît lorsque Cablivi est employé en concomitance avec un médicament influant sur l’hémostase ou la coagulation. Une évaluation des bienfaits et des risques et une surveillance étroite du patient s’imposent lors de la mise en route ou de la poursuite d’un traitement par un anticoagulant à prise orale (p. ex. antagoniste de la vitamine K ou anticoagulant oral direct [ACOD] comme un inhibiteur de la thrombine ou un inhibiteur du facteur Xa) ou par une héparine à forte dose.
Patients présentant une coagulopathie
En raison du risque accru de saignement, une surveillance clinique étroite s’impose chez les patients présentant une coagulopathie (p. ex. hémophilie, autre déficit en facteurs de coagulation) traités par Cablivi.
Patients devant subir une intervention chirurgicale
Si le patient doit subir une intervention chirurgicale non urgente, une intervention dentaire effractive ou toute autre intervention effractive, il doit informer le médecin ou le dentiste de son traitement par Cablivi; il est recommandé de suspendre celui-ci et de surveiller de près le nombre de plaquettes et les autres signes de récidive du PTT acquis pendant au moins 7 jours avant l’intervention et par la suite jusqu’à ce que le traitement par Cablivi soit remis en route (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Récidive du PTT acquis après l’arrêt ou l’interruption du traitement par Cablivi). Le patient doit également prévenir le médecin responsable de son traitement par Cablivi qu’il subira cette intervention. Lorsqu’il n’y a plus de risque de saignement périopératoire, le traitement par Cablivi peut être repris, en demeurant à l’affût de tout signe de saignement.
Si le patient doit subir une intervention chirurgicale urgente, on recommande l’administration d’un concentré de facteur de von Willebrand pour induire l’hémostase.
Hépatique/biliaire/pancréatique
Insuffisance hépatique grave : On ne dispose d’aucune donnée sur l’emploi du caplacizumab chez les patients atteints d’insuffisance hépatique grave, car on n’a pas mené d’études formelles dans cette population. L’utilisation de Cablivi en présence d’insuffisance hépatique grave commande une évaluation soigneuse des bienfaits et des risques du traitement et une surveillance clinique étroite, vu le risque accru de saignement.
Rénal
Insuffisance rénale : Le caplacizumab est éliminé principalement par les reins (voir la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). On ne dispose toutefois pas de données sur l’emploi de Cablivi chez les patients atteints d’insuffisance rénale, puisque Cablivi n’a fait l’objet d’aucune étude formelle chez ces patients.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Les effets de Cablivi sur la fertilité humaine sont inconnus. On n’a pas mené d’études visant expressément à évaluer son effet sur la fertilité animale, mais lors d’une étude de 13 semaines sur la toxicité de doses multiples réalisée chez le macaque de Buffon, le caplacizumab n’a pas altéré la fertilité des mâles ni des femelles.
7.1 Populations particulières
7.1.1 Femmes enceintes
Comme il n’existe aucune donnée sur l’emploi de Cablivi chez la femme enceinte, on ne peut pas tirer de conclusions quant à son innocuité chez celle-ci. Cablivi ne doit être utilisé durant la grossesse que si les bienfaits escomptés l’emportent sur les risques, tant pour la mère que pour le fœtus. Tous les patients traités par Cablivi, y compris les femmes enceintes, courent un risque de saignement. Si Cablivi est utilisé durant la grossesse, il faut demeurer à l’affût de tout signe d’hémorragie chez la femme enceinte et le nouveau-né.
7.1.2 Allaitement
On ne dispose d’aucune donnée sur le passage du caplacizumab dans le lait humain, son effet sur la lactation ni ses effets sur l’enfant allaité. On ne peut donc pas tirer de conclusions quant à l’innocuité de Cablivi durant l’allaitement. Cablivi ne doit être administré durant l’allaitement que si les bienfaits escomptés l’emportent sur les risques, tant pour la mère que pour le bébé.
7.1.3 Enfants
L’innocuité et l’efficacité de Cablivi n’ont pas été établies chez l’enfant.
7.1.4 Personnes âgées
Les études cliniques sur Cablivi n’incluaient pas suffisamment de patients de 65 ans et plus pour déterminer si ceux-ci répondent différemment des patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de Cablivi a été évaluée lors de deux études cliniques contrôlées par placebo (HERCULES [Phase III], où 71 patients ont reçu Cablivi, et TITAN [Phase II], où 35 patients ont reçu Cablivi). Les données présentées ci-après reflètent l’exposition à Cablivi durant les phases de traitement à l’insu des deux études, qui regroupaient 106 patients atteints de PTT acquis ayant reçu au moins une dose de caplacizumab, âgés de 18 à 79 ans, dont 69 % étaient des femmes et 73 % étaient de race blanche. La durée médiane du traitement par Cablivi s’est établie à 35 jours (extrêmes : 1 et 77 jours).
Les effets indésirables signalés le plus souvent (> 15 %) ont été l’épistaxis, les céphalées et les saignements gingivaux. Bon nombre des effets indésirables signalés se rapportaient à des saignements. Les saignements graves signalés chez ≥ 2 % des patients comprenaient l’épistaxis (4 %) et l’hémorragie sous-arachnoïdienne (2 %). Dans le groupe Cablivi, 7 patients (7 %) ont éprouvé un effet indésirable qui a mené à l’abandon du médicament à l’étude; aucun des effets indésirables ayant mené à l’abandon n’a été observé chez plus de 1 % des patients.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables survenus chez ≥ 2 % des patients traités par Cablivi, et plus souvent que chez ceux qui avaient reçu le placebo (données groupées des essais HERCULES et TITAN), sont présentés au Tableau .
Tableau 3 – Effets indésirables survenus chez ≥ 2 % des patients traités par le caplacizumab, et plus souvent que sous placebo, lors des phases de traitement à l’insu des études de phase II et III sur le PTT acquis (population évaluée pour l’innocuité)
| Effet indésirable | Cablivi (caplacizumab) (N = 106) n (%) | Placebo (N = 110) n (%) |
| Troubles gastro-intestinaux | ||
| Saignements gingivaux | 17 (16) | 3 (3) |
| Hémorragie rectale | 4 (4) | 0 (0) |
| Hématome de la paroi abdominale | 3 (3) | 1 (1) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 16 (15) | 10 (9) |
| Pyrexie | 14 (13) | 12 (11) |
| Hémorragie au point d’injection | 6 (6) | 1 (1) |
| Prurit au point d’injection | 3 (3) | 0 (0) |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Myalgie | 6 (6) | 2 (2) |
| Troubles du système nerveux | ||
| Céphalées | 22 (21) | 15 (14) |
| Troubles rénaux et urinaires | ||
| Hématurie | 4 (4) | 3 (3) |
| Troubles de l’appareil reproducteur et des seins | ||
| Hémorragie vaginale | 5 (5) | 2 (2) |
| Ménorragie | 4 (4) | 1 (1) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Épistaxis | 31 (29) | 6 (6) |
| Dyspnée | 10 (9) | 5 (5) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Urticaire* | 15 (14) | 7 (6) |
* Observé surtout lors des échanges plasmatiques
Au cours de l’étude HERCULES, 10 patients ont subi une récidive durant la période de suivi de 1 mois (voir la section 14 ESSAIS CLINIQUES). Les récidives sont toutefois survenues uniquement chez des patients du groupe Cablivi (6/72, 8,3 %) et chez des patients qui sont passés du groupe placebo au traitement par Cablivi en mode ouvert en raison d’une exacerbation (3/25, 12 %); aucune récidive n’a été observée chez les patients qui n’ont reçu qu’un placebo (0/48) (voir la section 14 ESSAIS CLINIQUES). Toutes les récidives, sauf une, sont survenues de 4 à 11 jours après l’administration de la dernière dose de Cablivi. Une thrombocytopénie grave et une ischémie cérébrale sont survenues 6 jours après l’arrêt du traitement par Cablivi chez un des patients du groupe Cablivi, qui est décédé 2 jours plus tard; le décès a été considéré comme n’ayant pas de lien avec le traitement par le caplacizumab. Chez 8 de ces 9 patients, l’activité de l’enzyme ADAMTS13 était < 10 % à la fin du traitement à l’étude, ce qui indique que la maladie immunologique sous-jacente persistait au moment où le traitement par Cablivi a été arrêté.
Au cours de l’étude TITAN, 8 % (3/36) des patients du groupe Cablivi ont subi une récurrence du PTT dans les 30 jours suivant la dernière séance du premier cycle d’échange plasmatique quotidien (c.-à-d. une exacerbation), comparativement à 28 % (11/39) des patients du groupe placebo. Dans les 30 jours suivant l’arrêt du traitement à l’étude, 22 % (8/36) des patients du groupe Cablivi ont subi une récidive, tandis qu’aucune récidive (0/39) n’a été observée dans le groupe placebo. La plupart de ces récidives (7/8) sont survenues dans les 10 jours suivant l’arrêt du traitement par Cablivi. Dans cette étude, la prolongation du traitement au-delà de 30 jours après l’arrêt du traitement par échange plasmatique n’était pas permise et chez la plupart des patients ayant subi une récidive, l’activité de l’enzyme ADAMTS13 était < 10 % à la fin du traitement par Cablivi.
Immunogénicité
Les résultats des tests d’immunogénicité dépendent fortement de plusieurs facteurs, notamment la sensibilité et la spécificité du test utilisé, la méthode employée, la manipulation des échantillons, le moment de prélèvement des échantillons, l’administration concomitante de médicaments et la présence de maladies sous-jacentes. C’est pourquoi la comparaison de la fréquence de formation d’anticorps contre Cablivi à celle d’anticorps contre d’autres produits peut mener à des conclusions erronées.
On a détecté la formation d’anticorps antimédicament (AAM) en cours de traitement chez 3,1 % des patients recevant Cablivi pendant l’étude HERCULES. Malgré qu’on leur ait attribué un potentiel neutralisant, les AAM ne semblent pas avoir altéré l’efficacité ni l’innocuité clinique du médicament au cours de l’étude.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants ont été signalés chez moins de 2 %, mais au moins 1 % des patients traités par Cablivi, et plus souvent que chez ceux sous placebo lors des périodes de traitement à l’insu des études de phase II et III sur le PTT acquis :
- Hématochézie
- Hémoptysie
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été relevés après l’homologation de Cablivi. Comme ces effets sont signalés de façon volontaire par une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ou d’établir une relation causale avec l’exposition au caplacizumab.
Troubles généraux et affections au point d’administration :
Fréquence inconnue : réactions au point d’injection, y compris la douleur au point d’injection, les ecchymoses au point d’injection et l’érythème au point d’injection
Troubles sanguins et lymphatiques :
Fréquence inconnue : saignement grave, y compris des cas ayant menacé le pronostic vital ou causé la mort
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
On n’a pas réalisé d’études sur les interactions entre le caplacizumab et d’autres médicaments. Notamment, on n’a pas évalué l’interaction entre le caplacizumab et les anticoagulants oraux (p. ex., antagonistes de la vitamine K ou anticoagulants oraux directs comme les inhibiteurs de la thrombine ou les inhibiteurs du facteur Xa) ou une héparine à forte dose (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le caplacizumab est un nanocorps bivalent humanisé (fragment d’anticorps). Il cible le domaine A1 du facteur de von Willebrand (FvW) et bloque son interaction avec les plaquettes, ce qui réduit à la fois l’activation et l’adhésion plaquettaires médiées par le FvW. Ainsi, le caplacizumab empêche la formation de microthrombi à forte teneur en multimères de très haut poids moléculaire du FvW, mais augmente le risque de saignement. Le caplacizumab influe également sur l’élimination du FvW, menant à une réduction des taux du FvW et du facteur VIII durant le traitement.
10.2 Pharmacodynamie
Au cours des essais cliniques menés auprès de patients atteints de PTT acquis (voir la section 14 ESSAIS CLINIQUES), l’administration sous-cutanée d’une dose de 10 mg de caplacizumab a rapidement entraîné l’inhibition complète de l’agrégation plaquettaire médiée par le FvW, comme l’indique la diminution de l’activité du cofacteur de la ristocétine (RCo) à moins de 20 % environ 4 heures après l’administration de la dose et durant toute la période de traitement. L’activité du RCo est revenue à sa valeur initiale dans les 7 jours suivant l’arrêt du caplacizumab. De plus, une baisse de 30 à 50 % des taux plasmatiques de l’antigène du FvW et une diminution d’environ 40 % des taux du facteur VIII ont aussi été observées chez ces patients au cours des 24 h suivant l’administration de la première dose de caplacizumab et tout au long du traitement. Les taux de l’antigène du FvW et du facteur VIII sont revenus aux valeurs initiales dans les 7 jours suivant l’arrêt du traitement.
L'inhibition complète de l’activité plasmatique du FvW et la forte baisse des taux sériques de l’antigène du FvW et du facteur VIII observées peu après l’administration de la première dose de caplacizumab et tout au long du traitement par la suite semblent indiquer que la liaison du caplacizumab au FvW accélère l’élimination du FvW et du facteur VIII lié au FvW en circulation dans le sang. Cette élimination rapide du FvW et du facteur VIII lié au FvW dépendait de la dose de caplacizumab, comme le montrent les données obtenues chez les sujets sains au cours des essais cliniques.
10.3 Pharmacocinétique
Le comportement pharmacocinétique du caplacizumab ne semble pas être proportionnel à la dose, son devenir étant lié à sa cible (le FvW) (voir la section 10 PHARMACOLOGIQUE CLINIQUE, 10.2 Pharmacodynamie). Après l’administration par voie sous-cutanée d’une seule dose de 10 mg de caplacizumab à des sujets sains, la concentration maximale (Cmax) moyenne (CV %) s’établissait à 528 (20 %) ng/mL et l’ASC0-24, à 7951 (16 %) h·ng/mL. Après l’administration par voie sous-cutanée d’une dose quotidienne de 10 mg de caplacizumab à des sujets sains pendant 14 jours, la Cmax moyenne (CV %) s’établissait à 348 (30 %) ng/mL et l’ASC0-T, à 6808 (26 %) h·ng/mL.
Absorption
Après son administration sous-cutanée, le caplacizumab est absorbé rapidement et presque complètement (valeur F estimée à > 0,901) dans la circulation générale. Chez des volontaires sains recevant 10 mg de caplacizumab par voie sous-cutanée 1 fois par jour, la concentration maximale a été observée 6 à 7 heures après l’administration de la dose. L’état d’équilibre a été atteint dès la première administration, et l’accumulation du médicament dans le sang s’est révélée minime.
Distribution :
Une fois absorbé, le caplacizumab se lie au FvW pour former des complexes caplacizumab-FvW. Le caplacizumab excédentaire libre et les complexes caplacizumab-FvW diffusent dans les organes bien irrigués. Chez les patients atteints de PTT acquis, le volume de distribution central est évalué à 6,33 L.
Métabolisme/élimination :
En raison de son faible poids moléculaire (28 kD), le caplacizumab libre serait éliminé principalement par les reins. Les complexes caplacizumab-FvW sont hétérogènes (voir la section 10 PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie) et seraient catabolisés par protéolyse notamment dans le système réticulo-endothélial, y compris le foie. Le taux de catabolisme du caplacizumab dépendrait du type de complexe caplacizumab-FvW et du tissu concernés. Lorsque le taux de FvW est élevé, comme en présence de PTT acquis, la fraction de caplacizumab lié au FvW présente dans la circulation augmente. La demi-vie du caplacizumab dépend donc non seulement de la concentration du médicament, mais aussi du taux de FvW.
Anticorps antimédicament :
La pharmacocinétique du caplacizumab n’a pas différé de manière cliniquement significative entre les patients déjà porteurs d’anticorps antimédicament (AAM) et ceux chez qui des AAM sont apparus en cours de traitement.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Cablivi doit être conservé au réfrigérateur à une température se situant entre 2 et 8 °C.
Ne pas congeler Cablivi.
Entreposer le produit dans son emballage original pour le protéger de la lumière.
Ne pas utiliser après la date de péremption.
Cablivi peut être conservé à une température ne dépassant pas 30 °C pendant une seule période d’au plus 2 mois, mais pas au-delà de la date de péremption. Ne pas remettre Cablivi au réfrigérateur s’il a été conservé à la température ambiante.
Après l’injection, jetez dans un contenant pour objets pointus et tranchants le flacon utilisé (y compris toute portion de Cablivi non utilisée qu’il contient), l’adaptateur qui y est fixé et la seringue, sans enlever l’aiguille. Voir la section « Étape 13 : Jeter la seringue et le flacon utilisés » à la fin du présent mode d’emploi pour en savoir plus sur la façon de mettre le produit au rebut.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
La solution de Cablivi mélangée doit être utilisée sans tarder. Une fois mélangée, la solution de Cablivi peut être conservée au réfrigérateur (entre 2 et 8 °C) pendant au plus 4 heures.
Consulter le MODE D’EMPLOI.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : caplacizumab
Nom chimique : caplacizumab
Masse moléculaire :
27 876 Da
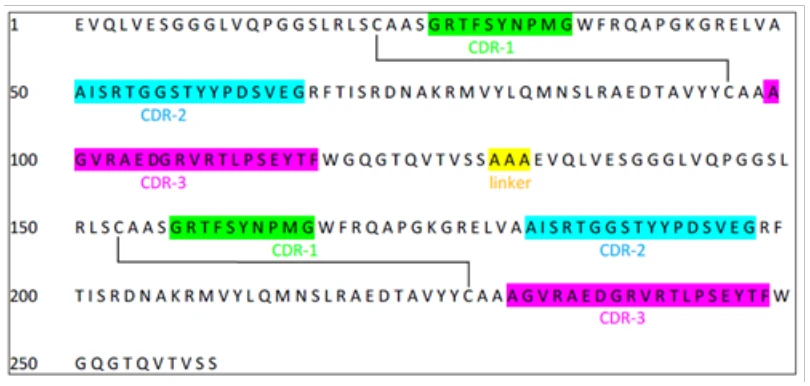
Formule de
structure :
Propriétés
physicochimiques :
Nanocorps purifié dans un tampon citrate (pH de 6,5) contenant du saccharose et du polysorbate 80
Caractéristiques du produit :
Le caplacizumab est un fragment d’anticorps ciblant le facteur de von Willebrand (FvW) composé de deux éléments constitutifs humanisés identiques reliés par un peptide de liaison à trois alanines. Le caplacizumab est produit dans Escherichia coli par la technologie de l’ADN recombinant et possède une masse moléculaire d’environ 28 kDa.
CABLIVI (caplacizumab pour injection) Page 17 de 39 14
ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L’efficacité et l’innocuité du caplacizumab administré en appoint à un traitement par échange plasmatique quotidien et à un traitement immunosuppresseur chez des adultes pendant un épisode de PTT acquis ont été établies dans le cadre de l’étude clinique déterminante de phase III HERCULES (Tableau ).
Tableau 4 – Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur le purpura thrombocytopénique thrombotique (PTT) acquis
N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
ALX0681-C301 HERCULES | Phase III Multicentrique, à double insu, avec répartition aléatoire et contrôle placebo | Caplacizumab ou placebo : 11 mg le 1er jour en bolus i.v. avec l’ÉP, puis injection s.-c. de 11 mg/jour lors de la période de traitement par ÉP quotidien + 30 jours; au besoin, poursuite des injections s.-c. quotidiennes de 11 mg pendant 4 cycles de 7 jours | 145 | 45 (18-79) ans | 100 femmes, 45 hommes |
ÉP : échange plasmatique
i.v. : intraveineux
s.-c. : sous-cutanée
L’efficacité de Cablivi (caplacizumab) administré en association avec un traitement par échange plasmatique et un traitement immunosuppresseur a été établie au cours de l’étude de phase III HERCULES, menée à double insu avec répartition aléatoire et contrôle placebo auprès d’adultes en proie à un épisode de PTT acquis (Tableau ). Au total, 145 patients (âge médian de 45 ans [plage : 18 à 79 ans], 69 % de femmes, 73 % de race blanche) ont été admis. Après confirmation de leur admissibilité à l’étude et mise en route du traitement par échange plasmatique, les patients ont été répartis aléatoirement (1:1) pour recevoir le médicament à l’étude, c.-à-d. Cablivi (n = 72) ou un placebo (n = 73) en appoint à un échange plasmatique quotidien et à un traitement immunosuppresseur. Le délai maximal permis entre le début de la séance d’échange plasmatique initiale (c.-à-d. celle qui avait lieu avant la répartition aléatoire) et le début de la première séance après la répartition aléatoire était de 24 h. Les patients soumis à la répartition aléatoire ont été stratifiés selon la gravité de l’atteinte neurologique (score sur l’échelle GCS [Glasgow Coma Scale] ≤ 12 ou de 13 à 15). Les patients atteints de septicémie, d’une infection à E. coli 0157, du syndrome hémolytique et urémique atypique, de coagulation intravasculaire disséminée ou du purpura thrombocytopénique thrombotique congénital n’étaient pas admissibles.
Le protocole de l’étude clinique précisait que la dose de 10 mg de Cablivi à administrer devait correspondre à toute la solution contenue dans le flacon prélevée après reconstitution. Une étude portant sur la récupération de la dose a révélé que la dose moyenne qui peut être prélevée dans un flacon est de 11 mg. La dose moyenne administrée dans le cadre de l’étude clinique était donc de 11 mg.
L’étude complète comprenait une période de traitement par le médicament à l’étude et une période de suivi. On considérait qu’il y avait récurrence du PTT acquis en cas de thrombocytopénie survenant après une réponse plaquettaire initiale (atteinte d’un nombre de plaquettes ≥ 150 x 109/L, suivie de l’arrêt du traitement par échange plasmatique quotidien dans les 5 jours) et nécessitant la reprise des séances quotidiennes d’échange plasmatique. Une récurrence du PTT acquis survenant dans les 30 jours suivant la fin de la période de traitement par échange plasmatique quotidien était considérée comme étant une exacerbation, et une récurrence du PTT acquis survenant après ce délai de 30 jours était considérée comme étant une récidive.
Au cours de la période de traitement par le médicament à l’étude, les patients ont reçu une dose unique en bolus intraveineux de 11 mg de Cablivi ou d’un placebo entre 6 heures et 15 minutes avant le premier échange plasmatique, puis des injections sous-cutanées quotidiennes de 11 mg de Cablivi ou d’un placebo après chaque échange plasmatique, pendant toute la durée du traitement quotidien par échange plasmatique et au cours des 30 jours suivants. Lorsque le nombre de plaquettes atteignait ou dépassait 150 x 109/L, le traitement quotidien par échange plasmatique devait être poursuivi pendant au moins 2 jours. À la fin de cette période, s’il persistait des signes de la maladie sous-jacente, notamment l’activité réduite de l’enzyme ADAMTS13 (indiquant un risque imminent de récurrence), le traitement pouvait être poursuivi par tranches de 1 semaine pendant un maximum de 4 semaines, conjointement avec l’optimisation du traitement immunosuppresseur.
Les patients qui subissaient une récurrence pendant le traitement à l’étude ont changé de groupe pour recevoir Cablivi en mode ouvert. Ils ont de nouveau été traités pendant toute la période d’échange plasmatique, puis au cours des 30 jours suivants. S’il persistait des signes de la maladie sous-jacente au terme de cette période, le traitement par Cablivi en mode ouvert pouvait se poursuivre par tranches de 1 semaine pendant un maximum de 4 semaines, conjointement avec l’optimisation du traitement immunosuppresseur.
Au cours de la période de suivi, les patients ont été suivis pendant 28 jours après l’arrêt du traitement. Advenant une récurrence durant la période de suivi (c.-à-d. après l’administration de la dernière dose du médicament à l’étude), le traitement par Cablivi n’était pas repris; l’épisode était traité selon les normes de soins en vigueur.
La durée médiane de la période de traitement par Cablivi s’est établie à 35 jours (plage : 1 à 77 jours).
Le paramètre d’évaluation principal était le temps écoulé avant la réponse plaquettaire (atteinte d’un nombre de plaquettes ≥ 150 000/µL pour la première fois, suivie de l’arrêt du traitement par échange plasmatique quotidien dans les 5 jours). Ces deux critères devaient obligatoirement être remplis pour considérer qu’il y avait réponse plaquettaire.
L’un des paramètres secondaires clés était composé de la proportion de décès liés au PTT acquis, de la récurrence du PTT acquis et de la survenue d’au moins une manifestation thromboembolique majeure 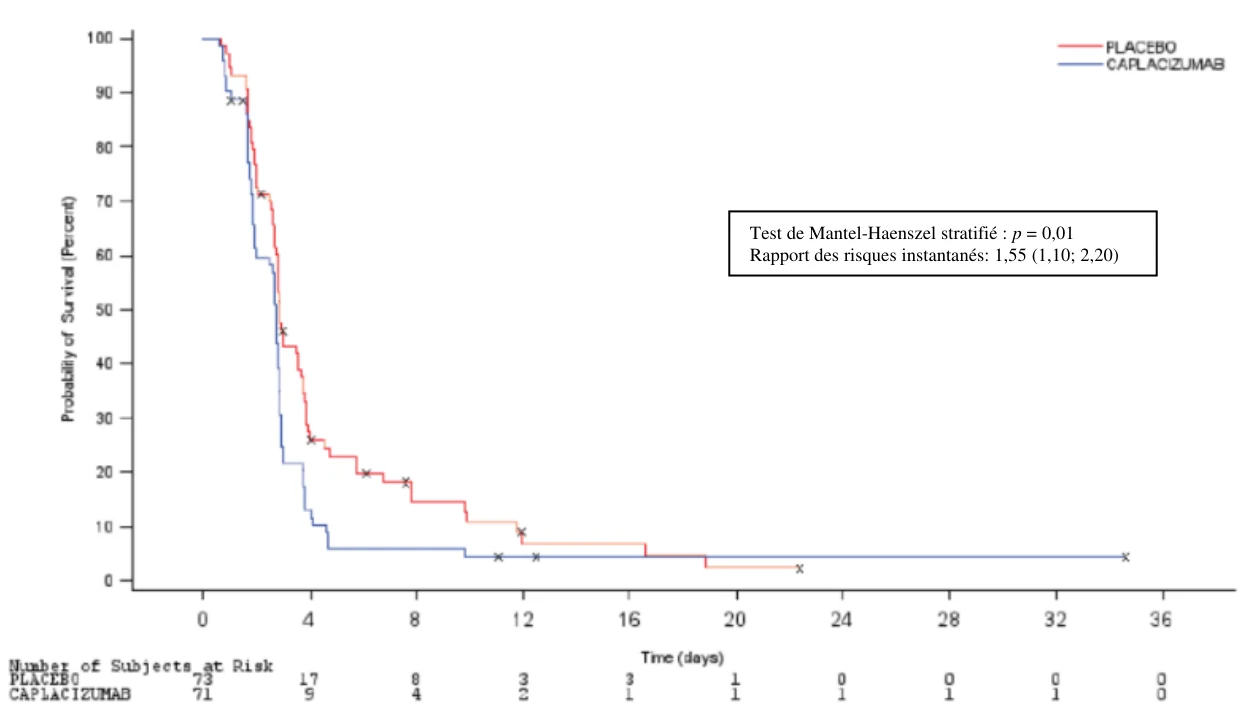
durant le traitement (p. ex., infarctus du myocarde, accident vasculaire cérébral, embolie pulmonaire ou thrombose veineuse profonde) au cours de la période de traitement par le médicament à l’étude.
La proportion de patients ayant subi une récurrence du PTT acquis au cours de la période complète de l’étude constituait un autre paramètre secondaire clé.
14.2 Résultats de l’étude
Les courbes de Kaplan-Meier représentant le temps écoulé avant la réponse plaquettaire (paramètre d’évaluation principal) sont illustrées à la Figure 1.
Figure 1 – Réponse plaquettaire au fil du temps
Graph :
Y axis : Probabilité de survie (pourcentage)
X axis : Jours écoulés
Nombre de sujets à risque
Temps (jours)
Le traitement par Cablivi s’est traduit par une diminution de la proportion de patients qui sont décédés du PTT acquis, ont subi une récurrence du PTT ou ont présenté au moins une manifestation thromboembolique majeure (paramètre d’évaluation composé) durant la période de traitement par le médicament à l’étude (Tableau ).
Test de Mantel-Haenszel stratifié : p = 0,01 Rapport des risques instantanés: 1,55 (1,10; 2,20)
Tableau 5 – Patients décédés du PTT acquis, ayant subi une récurrence du PTT ou ayant présenté au moins une manifestation thromboembolique majeure durant la période de traitement de l’étude HERCULES (population en intention de traiter)
| Nombre de patients | Cablivi | Placebo N = 73 | |||||||
| (caplacizumab) | |||||||||
| N = 72 | |||||||||
| n (%)* | n (%) | ||||||||
| Décédés du PTT acquis | 0 | 3 (4,1) | |||||||
| Ayant subi une récurrence du PTT | 3 (4,2) | 28 (38,4) | |||||||
| (exacerbation) | |||||||||
| Ayant subi ≥ 1 manifestation | 6 (8,5) | 6 (8,2) | |||||||
| thromboembolique majeure | |||||||||
| durant le traitement | |||||||||
| Total | 9 (12,7) | 36 (49,3) | |||||||
| Valeur de p (test de Cochran-Mantel- | < 0,0001 | ||||||||
| Haenszel pour tenir compte du score | |||||||||
| sur l’échelle GCS à la répartition | |||||||||
| aléatoire) | |||||||||
La population en intention de traiter comprenait tous les patients soumis à la répartition aléatoire. N = nombre de patients dans la population en intention de traiter
n = nombre de patients ayant subi une manifestation cible
* % fondé sur les 71 patients qui ont reçu au moins une dose du médicament à l’étude PTT = purpura thrombocytopénique thrombotique
** Les récurrences survenues durant la période de traitement ont été considérées comme étant des exacerbations.
La proportion de patients à subir une récurrence (exacerbation ou récidive) du PTT acquis en cours d’étude a été de 12,7 % (9/71) dans le groupe Cablivi et de 38,4 % (28/73) dans le groupe placebo (p < 0,001). Chez les 6 patients du groupe Cablivi qui ont subi une récurrence durant la période de suivi (c.-à-d. une récidive), l’activité de l’enzyme ADAMTS13 était < 10 % à la fin du traitement à l’étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Études toxicologiques après administration de doses répétées :
Des études toxicologiques ont été menées chez des cobayes et des macaques de Buffon, à des doses donnant lieu à une ASC jusqu’à 50 et 24 fois supérieure, respectivement, à celle prévue chez l’humain à la dose quotidienne recommandée. On a évalué la pharmacologie de l’innocuité dans le cadre des essais portant sur l’administration de doses multiples.
Suivant son mode d’action, le caplacizumab a augmenté la propension aux saignements chez le cobaye (hémorragie du tissu sous-cutané au site d’injection) et chez le macaque de Buffon (hémorragie du tissu sous-cutané au site d’injection, saignements de nez, saignements menstruels excessifs, hématomes aux points de manipulation de l’animal ou des interventions expérimentales, saignements prolongés au site d’injection) au cours des études toxicologiques. En outre, des diminutions d’origine pharmacologique des taux de l’antigène du FvW, et par conséquent des taux du facteur VIII de coagulation, ont été observées chez le macaque de Buffon et, dans une moindre mesure pour ce qui est du facteur VIII de coagulation, chez le cobaye.
Chez certains macaques, la formation d’anticorps anti-facteur VIII a été observée après le traitement par le caplacizumab. Au cours d’une étude de 26 semaines visant à évaluer la toxicité de doses répétées, une réponse passagère de formation d’anticorps anti-facteur VIII a été observée à des moments particuliers chez 2 sujets (1 sujet du groupe recevant une faible dose et 1 sujet du groupe recevant une dose moyenne), un phénomène qui ne s’est pas produit durant la période de récupération. Toutefois, un mâle du groupe recevant une dose élevée a affiché durant le traitement une baisse marquée des taux du facteur VIII antigénique et du facteur VIII de coagulation qui correspondait avec la formation d’anticorps anti-facteur VIII et a entraîné une hémorragie menant à la mise à mort prévue aux fins de contrôle le 85e jour de l’étude.
Carcinogénicité et mutagénicité :
On n’a pas mené d’études visant à évaluer la mutagénicité du caplacizumab, de telles analyses n’étant pas pertinentes dans le cas d’un agent biologique. D’après l’évaluation du risque de carcinogénicité, il n’a pas été jugé nécessaire d’effectuer des études formelles à ce chapitre.
Toxicologie pour la reproduction et le développement :
Études sur le développement embryofœtal :
Lors de deux études effectuées chez des cobayes gravides, on n’a observé aucun signe de toxicité chez les mères ni les fœtus.
Au cours d’une étude sur le développement embryofœtal, des cobayes femelles ont reçu du caplacizumab par voie intramusculaire à des doses pouvant atteindre 20 mg/kg/jour, du 6e au 41e jour de la gestation. Aucun signe de toxicité générale n’est apparu chez les mères, et le traitement n’a pas influé sur le poids corporel, la prise de poids ou la variation nette du poids à partir du 6e jour, ni sur la consommation d’eau et de nourriture. Le traitement n’a pas non plus influé sur le nombre de corps jaunes, les sites d’implantation, la résorption, la distribution des sexes, le poids fœtal et placentaire, le nombre de naissances vivantes, ni les taux de perte pré- et post-implantatoires comparativement au groupe témoin.
Dans le cadre d’une étude de toxicocinétique chez des cobayes gravides, on a évalué l’exposition des mères et des fœtus au caplacizumab. Le médicament a été administré par injection intramusculaire 1 fois par jour à des doses pouvant atteindre 40 mg/kg/jour (donnant lieu à une exposition équivalant à 29 fois celle qu’on obtient chez l’humain à la dose de 11 mg/jour), du 6e au 41e ou au 61e jour de la gestation. L’exposition a été bien moindre chez les fœtus que chez les mères, et sans effet sur le développement fœtal. L’exposition fœtale chez le primate et l’humain demeure incertaine, car les protéines dépourvues de fragment Fc traverseraient mal la barrière placentaire.
Fertilité :
On n’a pas mené d’études visant expressément à évaluer l’effet du caplacizumab sur la fertilité, mais lors d’études sur la toxicité de doses multiples réalisée chez le macaque de Buffon, le caplacizumab n’a pas altéré la fertilité des mâles (taille des testicules, fonction des spermatozoïdes, analyse histopathologique des testicules et des épididymes) ni des femelles (analyse histopathologique des organes reproducteurs, cytologie vaginale périodique).