


Monographie de produit - Defitelio
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
........................................................... 16
RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 16 ESSAIS CLINIQUES ........................................................................................................... 17 PHARMACOLOGIE DÉTAILLÉE ..................................................................................... 19 TOXICOLOGIE ................................................................................................................... 19 PARTIE III : RENSEIGNEMENTS POUR LES PATIENTS ................................................ 21
DEFITELIOMC
Défibrotide sodique
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
Perfusion intraveineuse | Solution pour perfusion intraveineuse 200 mg/2,5mL (80 mg/mL) | Citrate de sodium dihydraté, acide chlorhydrique (pour ajuster le pH), hydroxyde de sodium (pour ajuster le pH), eau pour injections |
DESCRIPTION
DEFITELIOMC est un mélange d’oligonucléotides ayant des propriétés pro-fibrinolytiques. La défibrotide sodique est une mixture polydispersée de sels sodiques de polydésoxyribonucléiotides principalement monocaténaires, dérivés du tissu intestinal porcin et présentant une masse moléculaire moyenne de 13-20 kDa et une activité d’environ 27-39 et 28-38 unités biologiques par mg, tel que déterminé par deux essais distincts mesurant la libération d’un produit formé par contact entre la défibrotide sodique, la plasmine et un substrat de la plasmine. Le nom chimique de la défibrotide sodique est polydésoxyribonucléotide, sel de sodium.
DEFITELIOMC (défibrotide sodique) est une solution limpide, de couleur jaune pâle à brunâtre, stérile, sans agent de conservation, présentée dans une fiole à usage unique pour perfusion intraveineuse. Chaque millilitre de la perfusion contient 80 mg de défibrotide sodique et 10 mg de citrate de sodium, dans de l’eau pour injections. De l’acide chlorhydrique et/ou de l’hydroxyde de sodium peuvent avoir été ajoutés pour ajuster le pH à 6,8 - 7,8.
INDICATIONS ET UTILISATION CLINIQUE
DEFITELIOMC (défibrotide sodique) solution pour perfusion intraveineuse est indiqué pour le traitement des patients adultes et pédiatriques atteints d’une maladie veino-occlusive (MVO) hépatique sévère, également appelée syndrome d’obstruction sinusoïdale (SOS), à la suite d’une transplantation de cellules souches hématopoïétiques (TCSH).
Gériatrie (> 65 ans) :
Les essais cliniques avec DEFITELIOMC n’incluaient pas un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer si leur réponse au traitement diffère de celle des sujets plus jeunes. D’autres expériences cliniques rapportées n’ont identifié aucune différence entre la réponse des sujets âgés et celle des patients plus jeunes.
Pédiatrie (≤ 16 ans) :
L’efficacité et l’innocuité de DEFITELIO chez les patients pédiatriques (>1 mois à < 16 ans) ont été établies lors d’essais cliniques incluant des patients pédiatriques atteints d’une MVO hépatique sévère suivant une TCSH.
CONTRE-INDICATIONS
- Administration concomitante avec un anticoagulant systémique ou une thérapie fibrinolytique.
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement de la monographie de produit.
MISES EN GARDE ET PRÉCAUTIONS
Hématologique
Hémorragie / saignement
DEFITELIO a augmenté l’activité des enzymes thrombolytiques/fibrinolytiques in vitro, et peut augmenter le risque de saignement chez les patients atteints de MVO après une.
L’utilisation concomitante de défibrotide sodique et d’un anticoagulant systémique ou d’une thérapie thrombolytique/fibrinolytique (sauf pour le maintien routinier ou la réouverture d’une voie veineuse centrale) peut augmenter le risque de saignement. Cessez l’administration des anticoagulants systémiques ou la thérapie thrombolytique/fibrinolytique avant d’initier le
Mises en garde et précautions importantes
DEFITELIOMC doit être prescrit et administré aux patients par un médecin spécialisé expérimenté dans le diagnostic et le traitement des complications de la TCSH.
DEFITELIO a augmenté l’activité des enzymes thrombolytiques/fibrinolytiques in vitro, et pourrait augmenter le risque de saignement chez les patients atteints de MVO suivant une TCSH (voir les sections MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES). N’initiez pas le traitement avec DEFITELIO chez les patients atteints de saignements cliniquement actifs.
Les patients doivent être surveillés de près pour détecter les signes et symptômes d’une hémorragie pendant le traitement avec DEFITELIO. Chez les patients qui développent une hémorragie, cessez le traitement avec DEFITELIO jusqu’à ce que l’hémorragie soit contrôlée. Cessez la perfusion de DEFITELIO au moins 2 heures avant toute procédure invasive.
Les patients traités avec DEFITELIO ne devraient pas recevoir simultanément des médicaments tels que l’héparine, la warfarine, l’altéplase ou d’autres anticoagulants systémiques ou thérapie fibrinolytique (sauf maintien routinier ou réouverture des lignes veineuses centrales) en raison du potentiel risque accru de saignement.
traitement avec la défibrotide sodique, et considérez de retarder le début de l’administration de défibrotide sodique après que les effets de l’anticoagulant ou de la thérapie thrombolytique/fibrinolytique se soient dissipés (voir Interactions médicament-médicament). L’usage concomitant de DEFITELIO et d’un traitement antiplaquettaire requiert une surveillance médicale étroite et attentive.
N’initiez pas DEFITELIOMC chez les patients présentant un saignement actif ou cliniquement significatif. Un arrêt temporaire de DEFITELIO est recommandé chez les patients qui subissent une intervention chirurgicale ou des procédures invasives. Surveillez les patients pour tout signe de saignement. Si les patients recevant DEFITELIO éprouvent des saignements, cessez l’administration de DEFITELIO, traitez la cause sous-jacente, et procurez des soins de soutien jusqu’à l’arrêt des saignements.
Instabilité hémodynamique
Avant l’administration de DEFITELIO, assurez-vous que le patient soit hémodynamiquement stable en ne recevant pas plus d’un traitement hypertenseur.
Immunitaire
Des réactions anaphylactiques associées à l’utilisation de DEFITELIO ont été rapportées. Surveillez les réactions d’hypersensibilité sévères chez les patients, particulièrement en cas d’antécédents d’exposition à la défibrotide sodique. Si une réaction d’hypersensibilité sévère se produit, cessez définitivement le traitement avec DEFITELIO; ne recommencez pas le traitement.
Considérations périopératoires / chirurgie
Il n’y a pas d’agent neutralisant l’effet fibrinolytique de DEFITELIO connu à ce jour. Cessez la perfusion de DEFITELIO au moins 2 heures avant une procédure invasive. Recommencez le traitement avec DEFITELIO après la procédure, lorsque tout risque de saignement lié à la procédure est écarté.
Populations particulières
Femmes enceintes :
Aucune donnée n’est disponible sur l’administration de défibrotide sodique aux femmes enceintes. L’usage de DEFITELIO durant la grossesse n’est pas recommandé. Des études animales de toxicologie avec DEFITELIO chez les rates et lapines gestantes ont révélé un taux élevé d’avortements hémorragiques.
Femmes qui allaitent :
Aucune donnée n’est disponible sur la présence de défibrotide sodique dans le lait maternel, les effets sur les nourrissons allaités ou les effets sur la production de lait. En raison du potentiel d’effets indésirables graves, incluant des saignements chez le nourrisson allaité, informez les patientes que l’allaitement n’est pas recommandé pendant le traitement avec DEFITELIO.
Fertilité :
Il n'existe aucune étude sur les effets de la défibrotide sodique sur la fertilité humaine.
Étant donné la courte demi-vie de la défibrotide sodique et des études génotoxiques négatives, un moyen de contraception efficace est requis pour les hommes et les femmes durant le traitement avec DEFITELIO et pendant une semaine après l’arrêt du traitement.
Pédiatrie (≤16 ans) :
L’efficacité et l’innocuité de DEFITELIO ont été établies chez les patients pédiatriques de plus d’un (1) mois. L’efficacité et l’innocuité de DEFITELIO chez les enfants de moins d’un (1) mois n’ont pas encore été établies et aucune donnée clinique n’est disponible pour cette population. L’utilisation de DEFITELIO chez les enfants de moins d’un (1) mois n’est pas recommandé.
Gériatrie (>65 ans) :
L’efficacité et l’innocuité de DEFITELIO n’ont pas été établies chez la population gériatrique. Dans l’ensemble, le nombre de patients de 65 ans et plus dans les essais cliniques n’était pas suffisant pour déterminer s’ils répondent différemment des patients plus jeunes.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les effets indésirables les plus courants (incidence ≥10%, sans égard à la causalité) rapportés lors de l’Essai 1 et de l’Essai 2 (n=176) étaient l’hypotension, la diarrhée, les vomissements, la nausée et l’épistaxis. Les effets indésirables graves les plus courants (incidence ≥5% sans égard à la causalité) rapportés lors de l’Essai 1 et de l’Essai 1 étaient l’hypotension (11%) et l’hémorragie pulmonaire alvéolaire (7%). Voir le Tableau 2 dans la section ESSAIS CLINIQUES, Aspect démographique de l’étude et organisation de l’essai.
L’information sur les effets indésirables menant à l’arrêt permanent de DEFITELIO est disponible pour 102 patients de l’Essai 1, et 35 (34%) de ces patients ont eu un effet indésirable menant à l’arrêt permanent. Les effets indésirables menant à l’arrêt permanent incluaient l’hémorragie pulmonaire alvéolaire chez 5 (5%) patients, l’hémorragie pulmonaire, l’hypotension, l’hémorragie au niveau du cathéter et la défaillance multiviscérale chez 3 (3%) patients chacune; et l’hémorragie cérébrale et la septicémie chez 2 (2%) patients chacune.
Les effets indésirables hémorragiques, tous grades confondus, ont été rapportés pour 57% des patients dans les Essais 1 et 2 comparés à 75% des patients dans le groupe témoin historique. Les événements hémorragiques les plus couramment rapportés dans les Essais 1 et 2 étaient l’épistaxis (14% vs. 16%, DEFITELIO vs. groupe témoin historique), l’hémorragie pulmonaire alvéolaire (9% vs. 16%), l’hématurie (9% vs. 16%) et l’hémorragie gastro-intestinale (9% vs. 9%). Les effets indésirables hémorragiques graves ou potentiellement mortels se sont produits chez 29% des patients traités avec DEFITELIO (le classement des événements n’est pas disponible pour le groupe témoin historique). Les événements hémorragiques indésirables menant à la mort se sont produits chez 9% des patients sous DEFITELIO dans les Essais 1 et 2, et 6% dans le groupe témoin historique. Voir Mises en garde et précautions importantes.
Des effets indésirables potentiellement associés à une hypersensibilité à DEFITELIO, pour lesquels aucune étiologie alternative n'a été fournie ont été observés chez cinq patients lors d'essais cliniques. La surveillance post-commercialisation a rapporté un cas de choc anaphylactique et un autre d'hypersensibilité.
La fréquence, la nature et la gravité des événements indésirables chez les enfants étaient semblables à celles des adultes. Les patients pédiatriques avaient une incidence globale d’hémorragie similaire aux adultes. Aucune précaution particulière n'est indiquée chez les patients pédiatriques.
Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les informations d’innocuité basées sur 176 patients ayant reçu DEFITELIO pour le traitement de la MVO sévère suivant une TCSH à la dose recommandée de 25 mg/kg/jour dans les Essais 1 et 2 sont présentée dans le Tableau 1. L’âge médian de la population retenue aux fins de l'analyse d'innocuité était de 25 ans (de 1 mois à 72 ans), et 63% avaient plus de 17 ans. Un total de 60% des patients étaient des hommes, 78% étaient caucasiens, 89% avaient subi une TCSH allogénique, et le diagnostic sous-jacent était une leucémie aigüe dans 43% des cas. Au début de l’étude, 13% étaient dépendants de la dialyse et 18% dépendaient d’un respirateur.
Les patients étaient exclus de ces essais si, au moment de débuter l’essai, ils présentaient un saignement aigu significatif ou nécessitaient une médication pouvant augmenter le risque d’hémorragie, ou ont eu une maladie du greffon contre l'hôte de grade B-D ou une instabilité hémodynamique (requérant plusieurs vasopresseurs pour soutenir la tension artérielle). DEFITELIO a été administré pour une durée médiane de 21 jours (plage : 1 à 83 jours).
Dans l’Essai 1 et l’Essai 2 (N=176), le taux global pour tous les types d’hémorragie était similaire pour les patients pédiatriques (58.5%) et adultes (56.8%) traités avec DEFITELIO. Dans l’Essai 1 et l’Essai 2, les patients pédiatriques traités avec DEFITELIO à une dose de 25 mg/kg/jour, l’hémorragie pulmonaire alvéolaire et l’hémorragie pulmonaire ont été rapportées dans 15% et 9% des patients, ce qui est comparable au contrôle. Chez les patients adultes, les taux étaient numériquement inférieurs avec 5% des adultes ayant une hémorragie pulmonaire alvéolaire et 1% ayant une hémorragie pulmonaire.
Parmi les 176 patients de l’Essai 1 et l’Essai 2 ayant reçu DEFITELIO à la dose recommandée de 25 mg/kg/jour pour le traitement de la MVO sévère suivant une TCSH, 128 patients sont morts pendant la période de l’essai. Les causes de décès les plus courantes (incidence ≥ 5%) rapportées lors de l’Essai 1 et l’Essai 2 étaient la progression de la MVO, une infection, et une hémorragie.
L’Essai 3 (N=1154) était une étude d’accès élargi multicentrique, ouverte et à bras unique chez les patients avec une MVO sévère et MVO avec défaillance multiviscérale (DMV). Chez les patients ayant une MVO sévère après TCSH, la plage d’âge des patients s’étendait de 1 mois à 69,0 ans. La majorité des patients (54,9%) étaient âgés de moins de 16 ans au moment de la TCSH. La majorité des patients pédiatriques (≤ 16 ans) étaient des enfants (2 – 11 ans) (53,7%) au moment de la TCSH.
Dans l’Essai 3, des effets indésirables fatals survenus durant le traitement ont été rapportés chez 221 (43,2%) patients parmi les 512 ayant reçu DEFITELIO à la dose recommandée de 25 mg/kg/jour. Les événements fatals les plus communs étaient la défaillance multiviscérale (DMV) (85 [16,6%] patients) et la MVO (61 [11,9%] patients). L’incidence des effets indésirables hémorragiques était de 33,6%. Les effets indésirables hémorragiques les plus fréquents étaient l’hémorragie pulmonaire (8,2%) et l’hémorragie gastro-intestinale (5,5%). Des informations supplémentaires sont présentées dans le Tableau 1.
Aux fins de l’enregistrement des événements indésirables durant les essais cliniques, les événements n’étaient pas tenus d’être déclarés s’ils étaient liés à la maladie veino-occlusive hépatique, ou s’ils étaient prévus après une transplantation de cellules souches hématopoïétiques (TCSH), à moins qu’ils ne fussent de grade 4-5.
Tableau 1: Événements indésirables survenus durant le traitement (EIT) (Effets indésirables au médicament) reliés, rapportés chez ≥ 1% des patients ayant une MVO sévère après TCSH (25 mg/kg/jour) soit dans les Essais 1 et 2 combinés (n=176) soit dans l’Essai 3 (n=512)
Classe par système et organe / Terme privilégié, n (%) | Essai 1 et 2 | Essai 3 |
| Nombre de patients | 176 | 512 |
| Avec au moins 1 EIT relié | 58 (33,0) | 118 (23,0) |
| Affections hématologiques et du système lymphatique | 2 (1,1) | 3 (0,6) |
| Coagulopathie | 2 (1,1) | 2 (0,4) |
| Affections oculaires | 2 (1,1) | 0 |
| Hémorragie conjonctivale | 2 (1,1) | 0 |
| Affections gastro-intestinales | 21 (11,9) | 42 (8,2) |
| Hémorragie gastro-intestinale | 7 (4,0) | 16 (3,1) |
| Diarrhée | 4 (2,3) | 2 (0,4) |
| Nausée | 3 (1,7) | 2 (0,4) |
| Vomissement | 3 (1,7) | 4 (0,8) |
| Hémorragie gastro-intestinale inférieure | 0 | 6 (1,2) |
| Hémorragie gastrique | 1 (0,6) | 5 (1,0) |
| Troubles généraux et anomalies au site d'administration | 5 (2,8) | 7 (1,4) |
| Hémorragie du site du cathéter | 3 (1,7) | 4 (0,8) |
| Lésions, intoxications et complications liées aux procédures | 5 (2,8) | 3 (0,6) |
| Hémorragie post-intervention | 5 (2,8) | 0 |
| Affections du système nerveux | 8 (4,5) | 9 (1,8) |
| Hémorragie du système nerveux central | 2 (1,1) | 2 (0,4) |
Classe par système et organe / Terme privilégié, n (%) | Essai 1 et 2 | Essai 3 |
| Hémorragie cérébrale | 2 (1,1) | 1 (0,2) |
| Mal de tête | 2 (1,1) | 0 |
| Affections du rein et des voies urinaires | 2 (1,1) | 11 (2,1) |
| Hématurie | 2 (1,1) | 7 (1,4) |
| Affections respiratoires, thoraciques et médiastinales | 21 (11,9) | 43 (8,4) |
| Hémorragie pulmonaire alvéolaire | 10 (5,7) | 3 (0,6) |
| Épistaxis | 8 (4,5) | 11 (2,1) |
| Hémorragie pulmonaire | 2 (1,1) | 25 (4,9) |
| Affections de la peau et du tissu sous-cutané | 6 (3,4) | 3 (0,6) |
| Ecchymoses | 3 (1,7) | 0 |
| Pétéchie | 2 (1,1) | 0 |
| Prurit | 2 (1,1) | 1 (0,2) |
| Éruption cutanée | 2 (1,1) | 1 (0,2) |
| Affections vasculaires | 11 (6,3) | 23 (4,5) |
| Hypotension | 10 (5,7) | 16 (3,1) |
Effets indésirables au médicament déterminés au cours des essais cliniques peu courants (<1%)
Affections cardiaques : flutter auriculaire
Affections gastro-intestinales : Hématémèse, hématochézie, méléna, hémorragie buccale, hémorragie rectale, hémorragie gastro-intestinale haute
Troubles généraux et anomalies au site d'administration : Frissons, sensation de chaleur, hémorragie du site de ponction
Lésions, intoxications et complications d’interventions : hématome sous-dural, Investigations : rapport international normalisé augmenté
Affections du système nerveux : hémorragie intracrânienne, léthargie, hématome vertébral, hémorragie sous-arachnoïdienne, hygroma sous-dural
Affections du rein et des voies urinaires : cystite hémorragique
Affections des organes de reproduction et du sein : ménorragie
Affections respiratoires, thoraciques et médiastinales : hémoptysie, hémothorax, hémorragie thoracique
Affections de la peau et du tissu sous-cutané : peau sèche, prurit généralisé, purpura, hémorragie cutanée
Affections vasculaires : bouffées vasomotrices, hémorragie, hématome
Résultats hématologiques et biologiques anormaux
Aucun résultat de laboratoire n’a révélé de problème d’innocuité par rapport à DEFITELIO. Les changements dans les résultats des tests de laboratoire étaient cohérents avec la maladie sous-jacente et le diagnostic de maladie veino-occlusive.
Dans une étude, des différences notables par rapport aux normales entre le groupe traité par défibrotide sodique et le groupe témoin ont été observées :
- La bilirubine totale et la bilirubine directe augmentent au minimum dans le groupe défibrotide sodique, avec des augmentations plus importantes dans le groupe témoin historique
- Niveaux d’AST et ALT diminués dans le groupe défibrotide sodique, augmentés dans le groupe témoin historique
- Azotémie (BUN) a diminué dans le groupe défibrotide sodique, mais a augmenté dans le groupe témoin historique
Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation
Selon la revue de la littérature, DEFITELIO a été généralement bien toléré et le profil d’innocuité global de DEFITELIO semble acceptable. La préoccupation principale liée à la toxicité est le possible risque accru d’hémorragie. Bien que de nombreux rapports aient noté une absence d'hémorragie cliniquement significative avec la défibrotide sodique, un risque accru a été noté dans d'autres rapports. Chez quelques patients, l'hémorragie a été sévère. Des cas d'anaphylaxie ont été rapportés chez des patients ayant auparavant reçu DEFITELIO. La surveillance des réactions d'hypersensibilité est nécessaire.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Les interactions pharmacocinétiques sont peu probables à la dose thérapeutique de défibrotide sodique. Les données provenant d'études in vitro utilisant des biomatériaux humains démontrent que le défibrotide sodique n'induit pas (CYP1A2, CYP2B6, CYP3A4, UGT1A1) ou n’inhibe pas (CYP1A2, CYP2B6, CYP3A4, CYP2C8, CYP2C9, CYP2C19, CYP2D6, UGT1A1, UGT2B7) les principales enzymes métabolisant les médicaments, et n’est pas un substrat ni un inhibiteur des principaux transporteurs de médicaments (OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3) ou des transporteurs d'efflux (P-gp et BCRP). Il existe des preuves (études animales, plasma humain ex vivo et sujets sains) que la défibrotide sodique pourrait augmenter l’activité pharmacodynamique de l’héparine et de l’altéplase.
Interactions médicament-médicament
Agents antithrombotiques
La défibrotide sodique peut augmenter l’activité pharmacodynamique des médicaments antithrombotiques/fibrinolytiques tels que l’héparine ou l’altéplase. L’usage concomitant de la défibrotide sodique et d’un anticoagulant ou d’un agent fibrinolytique est contrindiqué en raison du risque accru d’hémorragie. Il existe des preuves (études animales, plasma humain ex vivo, sujets sains) que la défibrotide sodique pourrait augmenter l’activité pharmacodynamique de l’héparine et de l’altéplase.
Interactions médicament-aliment
Les interactions avec la nourriture n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions avec les herbes médicinales n’ont pas été établies.
Effets au médicament sur les essais de laboratoire
Les interactions avec les essais de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Administrez DEFITELIO pendant au moins 21 jours. Si, au bout de 21 jours, les signes et symptômes de la MVO ne sont pas résolus, continuez le traitement avec DEFITELIO jusqu’à la résolution de la MVO.
Avant l’administration de DEFITELIO, confirmez que le patient ne présente pas de saignement cliniquement significatif et est hémodynamiquement stable en recevant pas plus d’un vasopresseur.
Dose recommandée et ajustement de la dose
La dose recommandée de DEFITELIO est de 25 mg/kg/jour, administrée à raison de 6,25 mg/kg toutes les 6 heures. La posologie doit être calculée selon le poids corporel initial, défini comme étant le poids du patient avant le régime préparatoire à la TCSH.
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients souffrant d’insuffisance rénale ou ceux sous hémodialyse.
Insuffisance hépatique
Aucun ajustement posologique n’est nécessaire chez les patients souffrant d’insuffisance hépatique.
Population pédiatrique
Aucun ajustement posologique n’est nécessaire chez les patients pédiatriques.
Administration
DEFITELIO doit être dilué avant la perfusion. DEFITELIO devrait être administré par perfusion intraveineuse constante sur une période de 2 heures. N’administrez pas simultanément DEFITELIO avec d’autres médicaments intraveineux dans la même voie intraveineuse. La solution de DEFITELIO diluée doit être administrée en utilisant un dispositif de perfusion équipé d’un filtre intégré de 0,2 micron. La voie de perfusion intraveineuse (périphérique ou centrale) doit être purgée avec du dextrose injectable 5%, ou du chlorure de sodium injectable à 0,9%, immédiatement avant et après l’administration.
Reconstitution
Les produits pharmaceutiques parentéraux doivent être inspectés visuellement pour détecter toutes particules ou décoloration avant l’administration. Jetez la fiole dans les deux cas.
Diluez DEFITELIO avec du dextrose injectable à 5% ou du chlorure de sodium injectable à 0,9%, à une concentration de 4 mg/mL à 20 mg/mL. Administrez la solution diluée en 2 heures. La dose et le volume de perfusion totaux doivent être déterminés en fonction du poids corporel initial du patient (le poids du patient avant le régime préparatoire à la TCSH).
Les fioles ne contiennent pas d’agents de conservation antimicrobiens et sont destinées à un usage unique. Les fioles partiellement utilisées doivent être jetées. La solution diluée de DEFITELIO doit être utilisée dans les 4 heures si conservée à température ambiante, ou dans les 24 heures si elle est conservée entre 2 et 8°C, à moins que la dilution n'ait été effectuée dans des conditions aseptiques contrôlées et validées. Jusqu'à quatre doses peuvent être préparées en même temps.
Instructions de préparation :
- Déterminez la dose (mg) et le nombre de fioles de DEFITELIO sur la base du poids initial du patient (kg) (poids avant le régime préparatoire pour la TCSH).
- Calculez le volume de DEFITELIO nécessaire. En utilisant une technique aseptique appropriée, retirer cette quantité de la ou des fioles et l'ajouter au sac de perfusion contenant du dextrose injectable à 5% ou du chlorure de sodium à 0,9% pour chaque dose afin d’obtenir une concentration finale de 4 mg / mL à 20 mg / mL.
- Mélangez délicatement la solution pour perfusion.
- Les produits pharmaceutiques parentéraux doivent être inspectés visuellement pour détecter les particules et la décoloration avant l'administration, lorsque que la solution et le contenant le permettent. Seules des solutions claires sans particules visibles doivent être utilisées. Selon le type et la quantité du diluant, la couleur de la solution diluée peut varier d'incolore à jaune clair. Il est recommandé que la solution de DEFITELIO diluée soit administrée aux patients en utilisant un dispositif pour perfusion équipé d'un filtre intégré de 0,2 micron.
- Les fioles partiellement utilisées doivent être jetées.
- Utilisez la solution DEFITELIO diluée dans les 4 heures si elle est conservée à température ambiante, ou dans les 24 heures si elle est réfrigérée.
SURDOSAGE
Il n’existe pas d’antidote à DEFITELIO, et DEFITELIO n’est pas dialysable. En cas de surdosage, des soins de support généraux doivent être prodigués.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La défibrotide sodique est un mélange d’oligonucléotides ayant une action démontrée sur plusieurs voies affectant l'homéostasie endothéliale. L'activation des cellules endothéliales (CE) favorise la thrombogenèse, la fibrinogenèse, l'adhésion des leucocytes et des plaquettes, la vasoconstriction et la perméabilité vasculaire. La défibrotide réduit l'activation des CE par des mécanismes antithrombotiques, fibrinolytiques, antiadhésifs et anti-inflammatoires, rétablissant ainsi l'équilibre thrombo-fibrinolytique et préservant l'homéostasie endothéliale.
Il a été démontré que la défibrotide sodique augmente la présence systémique d’inhibiteur de la voie du facteur tissulaire (TFPI), d’activateurs tissulaires du plasminogène (t-PA) et l’expression de thrombomoduline (TM); diminuant l'expression du facteur de von Willebrand (vWF) et de l'inhibiteur de l'activateur du plasminogène 1 (PAI-1); et améliorant l'activité enzymatique de la plasmine pour hydrolyser les caillots de fibrine. La défibrotide inhibe l'adhésion des leucocytes aux CE en réprimant la P-sélectine et la molécule d’adhésion des cellules vasculaires-1 (VCAM)-1; en interférant avec la transmigration de leucocytes induite par la molécule d'adhésion intercellulaire (LFA-1 - ICAM) des lymphocytes; et en augmentant l'oxyde nitrique (NO), de la prostaglandine I2 (PGI2) et de la prostaglandine E2 (PGE2).
La défibrotide protège les CE des dommages et favorise l'homéostasie tissulaire en diminuant l'apoptose des CE induite par la fludarabine tout en maintenant son effet anti-leucémique et en inhibant l'expression de l'héparanase.
Pharmacodynamique
Électrophysiologie cardiaque
À une dose de 2,4 fois la dose maximale recommandée, DEFITELIO n’a pas prolongé l’intervalle QTc de façon cliniquement significative.
Inhibition de PAI-1
Dans une étude clinique, les concentrations plasmatiques de PAI-1 ont été évaluées sur une base exploratoire en tant que marqueur pharmacodynamique potentiel d'efficacité. PAI-1 est un inhibiteur du t-PA et donc de la fibrinolyse. Les niveaux moyens de PAI-1 aux jours 7 et 14 étaient inférieurs à la valeur de base chez les patients avec réponse complète (RC) et chez ceux qui étaient vivants au jour +100, mais cette tendance n’était pas statistiquement significative. Il n'y avait pas de différence statistiquement significative entre les niveaux moyens de PAI-1 par traitement ou par résultat.
Pharmacocinétique
Absorption :
Après l’administration intraveineuse, la concentration plasmatique maximale de défibrotide sodique survient environ à la fin de chaque perfusion.
Distribution :
La défibrotide sodique se lie fortement aux protéines plasmatiques humaines (93% en moyenne) et a un volume de distribution de 8,1 à 9,1 L.
Élimination :
La métabolisation suivie par l’excrétion urinaire est probablement la principale voie d’élimination. La clairance totale estimée était de 3,4 à 6,1 L/h. La demi-vie d’élimination de la défibrotide sodique est de moins de 2 heures. Des profils de concentration plasmatique similaires ont été observés chez les patient atteints de MVO sévère après l’administration de la dose initiale et de plusieurs doses de 6,25 mg/kg toutes les 6 heures durant 5 jours. Donc, aucune accumulation n’est prévue suivant l’administration de doses multiples.
Métabolisme :
Bien que la voie précise de dégradation in vivo de la défibrotide sodique dans le plasma soit largement inconnue, il a été suggéré que les nucléases, nucléotidases, nucléosidases, déaminases et phosphorylases métabolisent progressivement les polynucléotides en oligonucléotides, nucléotides, nucléosides, puis en sucre 2'-désoxyribose libre, les bases de purine et de pyrimidine.
La biotransformation de la défibrotide sodique a été étudiée in vitro par l’incubation avec des hépatocytes humains provenant de donneurs de différents âges et a montré que la défibrotide sodique ne subit pas de métabolisme considérable par les hépatocytes humains.
Excrétion :
Après l’administration de doses de DEFITELIO allant de 6,25 mg/kg à 15 mg/kg par perfusion intraveineuse d’une durée de 2 heures, environ 5-15% était excrété dans l’urine en tant que défibrotide sodique, la majorité étant excrété durant les premières 4 heures.
Populations particulières et états pathologiques
Pédiatrie : Les données pharmacocinétiques recueillies chez les patients pédiatriques sont insuffisantes pour tirer des conclusions.
Gériatrie : La pharmacocinétique de DEFITELIO n’a pas été établie chez les patients gériatriques.
Insuffisance hépatique :
L’essai de phase 3 (Essai 1) et l’essai de phase 2 (Essai 2) ont inclus des patients atteints de MVO hépatique sévère. L’insuffisance hépatique fait partie intégrante du diagnostic de la MVO hépatique sévère. Comme la posologie approuvée a été évaluée en présence d’insuffisance hépatique, aucun ajustement de dosage n’est nécessaire pour cette population.
Insuffisance rénale :
L’innocuité, la tolérabilité et la pharmacocinétique d’une dose de 6,25 mg/kg de défibrotide sodique par perfusion intraveineuse d’une durée de 2 heures ont été évaluées chez des sujets souffrant de néphropathie terminale en phase hémodialysée (« end-stage renal disease », ESRD) pendant l'hémodialyse et pendant les jours sans dialyse (n = 6), chez des sujets présentant une insuffisance rénale sévère (taux de filtration glomérulaire estimé à <30 mL/min /1,73m2) ou ESRD ne nécessitant pas d'hémodialyse (n = 6), et chez des sujets ayant une fonction rénale normale (n = 6). La défibrotide sodique n'a pas été éliminée par l’hémodialyse, qui n'a pas eu d'effet notable sur la clairance plasmatique de la défibrotide sodique. Les demi-vies terminales étaient constamment inférieures à 2 heures, et il n'y avait pas d'accumulation de défibrotide sodique suite à un dosage répété. L'exposition à la défibrotide sodique (SSC) était de 50% à 60% supérieure et la concentration maximale (Cmax) était de 35% à 37% supérieure chez les sujets atteints d’insuffisance rénale sévère ou ESRD comparativement aux sujets ayant une fonction rénale normale, après l’administration d’une dose simple ou multiple de défibrotide sodique.
ENTREPOSAGE ET STABILITÉ
Durée de conservation des fioles non ouvertes: 36 mois
Conserver les fioles non ouvertes entre 20°C et 25°C; des écarts entre 15 et 30°C sont permis. Ne pas congeler.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Une fois dilué, DEFITELIO doit être utilisé dans les 24 heures lorsqu’entreposé entre 2 et 8°C, à moins que la dilution ait été faite dans des conditions aseptiques contrôlées et validées. Ne pas réutiliser les fioles partiellement utilisées.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
DEFITELIO est disponible dans des fioles de verre transparent à usage unique. Chaque boîte de DEFITELIO contient 10 fioles. Chaque fiole individuelle contient 200 mg/2,5 mL (concentration de 80 mg/mL) de défibrotide sodique, de sodium citrate dihydraté et d’eau pour injections. De l’acide chlorhydrique et/ou de l’hydroxyde de sodium peuvent avoir été ajoutés pour ajuster le pH.
 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Défibrotide sodique
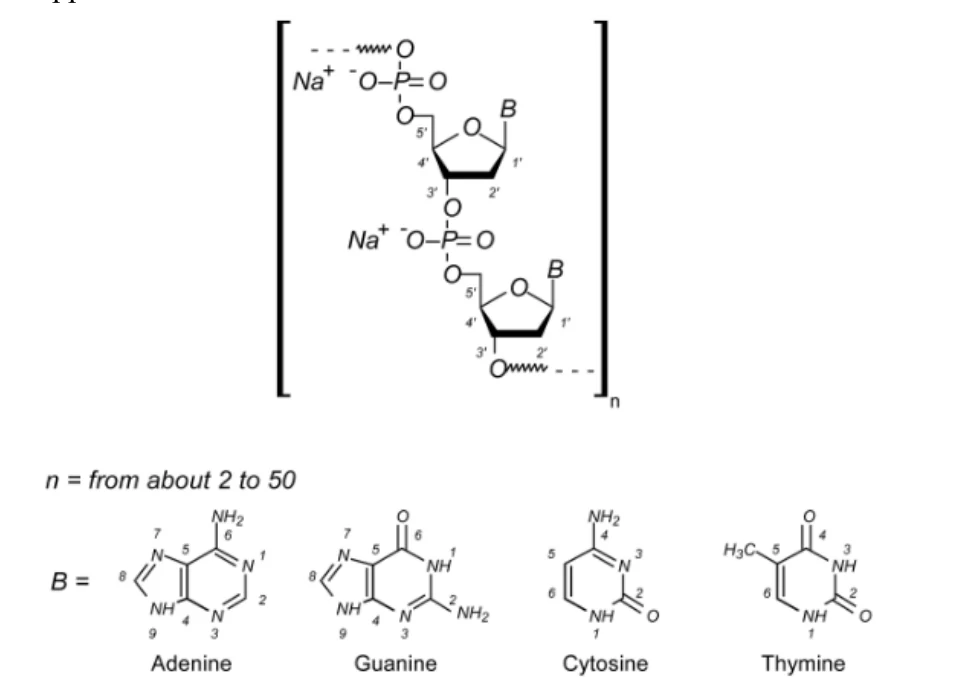
Nom chimique : Polydésoxyribonucléotide, sel de sodium
Masse moléculaire : 13-20 kDa
Formule développée :
Propriétés physicochimiques : La défibrotide sodique est une mixture polydispersée de sels sodiques de polydésoxyribonucléiotides principalement monocaténaires, dérivés du tissu intestinal porcin. C’est une solution limpide, de couleur jaune pâle à brunâtre, stérile, sans agent de conservation, pour perfusion intraveineuse. Chaque fiole de verre transparent à usage unique contient 2,5 mL d’une solution à 80 mg/mL de défibrotide sodique dans une injection de citrate de sodium aqueux. Peut contenir de l’acide chlorhydrique et/ou de l’hydroxyde de sodium pour ajuster le pH à 6,8-7,8.
ESSAIS CLINIQUES
L’efficacité de DEFITELIO a été étudiée dans deux études prospectives (Essai 1 et Essai 1), et une étude d’accès élargi (Essai 3).
Dans l’Essai 1, 102 patients adultes et pédiatriques ayant un diagnostic de MVO selon les critères suivants (bilirubine d’au moins 2 mg/dL and au moins deux des résultats suivants : hépatomégalie, ascite, et gain de poids supérieur à 5% au jour 21 post-TCSH) au jour 28 post-TCSH ont été traités avec DEFITELIO. Le traitement a été administré à une dose de 6.25 mg/kg, en perfusion toutes les 6 heures pour un minimum de 21 jours et poursuivi jusqu’à ce que le patient reçoive son congé de l’hôpital. Les patients traités avec DEFITELIO n'étaient pas autorisés à recevoir des médicaments concomitants tels que l'héparine, la warfarine ou l'altéplase en raison du risque accru de saignement.
Dans l’Essai 2, 75 patients adultes et pédiatriques ayant un diagnostic de MVO sévère suivant une TCSH ont été traités avec DEFITELIO à une dose de 6.25 mg/kg, en perfusion toutes les 6 heures. La durée minimale du traitement prévue était de 14 jours. Le traitement pouvait se poursuivre jusqu’à ce que les signes de la MVO hépatique se résolvent.
Dans l’Essai 3, 1154 patients avec un diagnostic de MVO sévère et de MVO sans défaillance multiviscérale (DMV) ont reçu 6,25 mg/kg de DEFITELIO en infusion toutes les 6 heures pour la durée minimale recommandée de 21 jours. Il a été recommandé de poursuivre le traitement jusqu’à ce que les signes et symptômes de la MVO disparaissent. L’efficacité a été évaluée chez les patients atteints de MVO sévère post-TCSH (n=512). Le Tableau 2 présente les caractéristiques démographiques de départ des patients traités avec DEFITELIO lors de ces 3 essais.
Dans les essais 1, 2 et 3, les analyses d'efficacité chez les patients avec MVO sévère ont été basées sur la survie au jour + 100 après la TCSH et sur la réponse complète. Les résultats de ces analyses sont fournis dans le Error! Reference source not found.. De plus, une analyse post-hoc de l’Essai 3 a indiqué qu'une augmentation de la mortalité à J + 100 post-TCSH était associée à des délais plus longs dans l'administration de la défibrotide après le diagnostic de MVO sévère (n=512; confirmé par le test de tendance de Cochran-Armitage; valeur p <0,001). La raison du délai d’initiation suivant le diagnostic n’a pas été évaluée dans l’Essai 3.
Tableau 2: Données démographiques de référence des patients traités avec 6.25 mg/kg de
DEFITELIO toutes les 6 heures
| Données | Essai 1 | Essai 2 | Essai 3 |
| Design | Prospective | Prospective | Accès élargi |
| Nombre de patients | 102 | 75 | 512 |
| Âge médian (années) (plage) | 21 ans (< 1, 72) | 32 ans (<1, 61) | 14 ans (<1,69) |
| Age, n (%) < 17 ans ≥ 17 ans | 44 (43%) 58 (57 %) | 22 (29%) 53 (71%) | 281 (54,9%) 231 (45,1%) |
| Race, n (%) Blanc | 77 (75%) | 61 (81 %) | 343 (67,0%) |
| Données | Essai 1 | Essai 2 | Essai 3 |
Noir / Afro-Américain Asiatique Autre | 6 (6%) 4 (4%) 15 (15%) | 6 (8%) 2 (3%) 6 (8%) | 36 (7,0%) 20 (3,9%) 113 (22,1%) |
Genre, n (%) Mâle Femelle | 64 (63%) 38 (37%) | 41 (55%) 34 (45%) | 278 (54,3%) 234 (45, 7%) |
Nombre médian de jours de traitement (jours) (plage) | 21.5 jours (1, 58) | 19.5 jours (3, 83) | 21,0 jours a (1,91) |
Type of greffe, n (%) Allogreffe Autogreffe | 90 (88%) 12 (12%) | 67 (89%) 8 (11%) | 450 (87,9%) 61 (11,9%) 1 (0,2%) |
| Ventilation assistée ou dialyse au début de l’essai, n (%) | 34 (33%) | 8 (11%) | 225 (43,9%) |
a La durée du traitement de la première à la dernière dose est présentée puisque les jours sans traitement n’ont pas été pris en compte dans l’essai élargi.
Tableau 3 : Résultats de l’Essai de traitement: réponse complète et taux de survie à la MVO sévère au jour +100
| Essais individuels (25mg/kg/jour) | |||||
Essai 1 (Contrôle historique) | Essai 2 (Recherche de dose) | Essai 3 (Essai de traitement ouvert) | |||
| Groupe traité par défibrotide | Contrôle historique | ||||
| Réponse complète au jour + 100 | 23,5% (24/102) | 9,4% (3/32) | 43% (32/75) | 39,3% (201/512) | |
| p= 0,0131 | |||||
| Survie au jour + 100 | 38,2%* | 25.0%* | 43,9%* | 49,5%* | |
| p=0,0341 | |||||
* = Estimations de Kaplan Meier pour l'analyse de la période jusqu'à l'événement au jour 100
Tableau 4 : Réponse complète et Taux de survie au jour +100 chez les patients pédiatriques et adultes avec MVO sévère post-TCSH dans l’Essai 3
| Patients avec MVO sévère post-TCSH n=512 | ||
| Age >16 n=231 | Age ≤16 n=281 | |
| Survie au jour +100 | 39,0 %* | 58,1%* |
| Réponse complète | 31,6% (73/231) | 45,6% (128/281) |
* = Estimations de Kaplan Meier pour l'analyse de la période jusqu'à l'événement au jour 100
Dans l'Essai 3, le taux de survie estimé par Kaplan Meier au jour +100, chez les patients atteints de MVO sévère après chimiothérapie (n = 59) était de 58,3% chez les patients pédiatriques, et de 76,6% chez les adultes. Le taux de réponse complète était de 33,3% et 68,1% respectivement en pédiatrie et en adulte.
Sur la base des rapports publiés et des analyses de données des patients atteints de MVO hépatique sévère ayant reçu des soins de support ou des interventions autres que DEFITELIO, les taux de survie au jour 100 post-TCSH historiques ont été estimés entre 21% et 31%.
PHARMACOLOGIE DÉTAILLÉE
Études In vitro
Selon les résultats d’études pharmacodynamiques primaires in vitro, DEFITELIO :
- Prévient ou minimise l’effet cytotoxique d’une forte densité cellulaire ou d’un stress de privation de sérum (mais pas de stress oxydatif) sur les cellules endothéliales;
- Protège les cellules endothéliales de l’apoptose induite par le 5-fluorouracile et la fludarabine, et protège de l’effet pro-thrombotique de la thalidomide, sans affecter l’efficacité de ces agents de chimiothérapie;
- Exerce une protection directe des cellules endothéliales en réduisant les niveaux d’ARNm de caspase-3 et des protéines activées par le stress induit par la fludarabine;
- Régule à la baisse les gènes induits par la fludarabine, en particulier ceux associés à un phénotype pro-apoptotique, à l’angiogenèse/migration, à l’adhésion et à l’activation inflammatoire (comme l’héparanase, l’interleukine-8, la caspase-3, la molécule d’adhérence cellulaire du mélanome et le complexe majeur d'histocompatibilité Classe II);
- Augmente l’activité amidolytique de la plasmine pour aider à rétablir l’équilibre thrombo-fibrinolytique.
TOXICOLOGIE
Études animales
Cancérogénicité
Aucune étude de cancérogénicité n’a été réalisée de la défibrotide sodique administrée par voie intraveineuse. La défibrotide sodique n’était pas mutagène in vitro dans un essai de mutation inverse bactérienne (test Ames). La défibrotide sodique n’était pas clastogène dans un test d’aberrations chromosomiques de cellules ovariennes de hamster chinois ni dans un essai in vivo des micronoyaux conduit dans la moelle osseuse de rats ayant reçu de la défibrotide sodique par perfusion intraveineuse.
Détérioration de la fertilité
Aucune étude de fertilité n’a été réalisée avec de la défibrotide sodique administrée par voie intraveineuse. Dans des études générales de toxicologie à doses répétées, lorsque la défibrotide sodique était administrée à des rats et des chiens pendant une période allant jusqu’à 13 semaines, il n’y a eu aucun effet sur les organes reproducteurs mâles ou femelles.
Toxicité développementale
Une évaluation de la toxicité embryo-fœtale a été tentée chez le rat et le lapin, mais elle n'a pas été possible en raison de la mortalité maternelle élevée, des avortements et de la résorption fœtale à toutes les doses. Des rates enceintes ont reçu de la défibrotide sodique du jour gestationnel (JG) 6 à 15 à 0, 240, 1200 et 4800 mg/kg/jour par perfusion intraveineuse continue pendant 24 heures, ou 60, 120 et 240 mg/kg/jour en perfusion de 2 heures 4 fois par jour. Les lapins en gestation ont reçu de la défibrotide sodique à 0, 30, 60 ou 120 mg/kg/jour de JG 6 à 18 par perfusions de 2 heures 4 fois par jour.
Dans une autre étude chez des lapines gestantes, 3 sous-groupes distincts d’animaux ont été traités avec des doses de 80 mg/kg/jour de défibrotide sodique, administrées par perfusions de 2 heures 4 fois par jour pendant 5 jours chacun de façon échelonnée pendant la période d’organogenèse. La dose de 80 mg/mg/jour est environ équivalente à la dose clinique recommandée calculée en mg/m2. Le sous-groupe 1 a été dosé de JG 6 à 10, le sous-groupe 2 a été dosé de JG 10 à 14 et le sous-groupe 3 a été dosé de JG 14 à 18. Une incidence accrue d'implantation unilatérale a été observée chez les animaux ayant reçu de la défibrotide sodique. Le traitement par défibrotide sodique a entraîné une diminution du nombre d'implants et de fœtus viables.
Une étude de toxicité juvénile chez les rats âgés de 21 jours a été effectuée par administration intraveineuse de défibrotide sodique en bolus à 40, 150 ou 320 mg/kg/jour pendant 4 semaines. Un retard dans l’âge moyen de la séparation préputiale a été observé à toutes les doses, suggérant un retard dans le début de la puberté masculine. La dose de 40 mg/kg/jour est environ 0,4 fois la dose clinique calculée en mg/m2 pour un enfant. La pertinence de cette découverte sur le début de la puberté masculine chez l’humain n’est pas connue.
Toxicité
Dans l’étude de toxicité de 13 semaines chez les rats et les chiens, l’administration intraveineuse de défibrotide sodique a prolongé de façon transitoire le temps de thromboplastine partielle activée (TTPa) à 1200 et 4800 mg/kg/jour administrés en perfusion continue chez le rat et à 300 et 1600 mg/kg/jour administrés en perfusions de 2 heures 4 fois par jour chez le chien. Le temps de prothrombine (TP) a également été augmenté de manière transitoire à 4800 mg/kg/jour chez le rat. Ces résultats ont été observés à des doses au moins 6 fois plus élevées, calculée en mg/m2, que la dose clinique de 25 mg/kg/jour. Les effets sur le TTPa et le TP pourraient être dus à des effets directs sur la coagulation, étant donné la réponse dose-dépendante observée.