


Monographie de produit - Armlupeg
1 INDICATIONS
Les indications ont été accordées sur la base de la similarité entre Armlupeg et le médicament biologique de référence Neulasta.
Armlupeg (pegfilgrastim) est indiqué pour réduire la fréquence des infections qui se manifestent par une neutropénie fébrile chez les patients atteints d’un cancer non myéloïde et traités par des agents antinéoplasiques myélosuppresseurs.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
Armlupeg (pegfilgrastim) est contre-indiqué chez les patients présentant une hypersensibilité connue aux protéines dérivées d’Escherichia coli‚ au pegfilgrastim‚ au filgrastim, à tout ingrédient de la formulation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Des cas de rupture splénique ayant parfois entraîné la mort ont été signalés à la suite de l’administration de pegfilgrastim et de son composé d’origine, le filgrastim (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Des crises graves de drépanocytose ont été associées à l’administration de pegfilgrastim à des patients porteurs du trait drépanocytaire ou atteints de drépanocytose. L’administration du filgrastim, composé d’origine du pegfilgrastim, a également été associée à des crises graves de drépanocytose ayant parfois entraîné la mort du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles hématologiques).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Armlupeg (pegfilgrastim) doit être administré au moins 24 heures après l’administration d’une chimiothérapie cytotoxique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’insuffisance rénale, y compris la maladie rénale au stade terminal, ne semble exercer aucun effet sur la pharmacocinétique de pegfilgrastim et n’exige aucune modification de la posologie.
4.2 Dose recommandée et modification posologique
La dose recommandée d’Armlupeg est une injection sous-cutanée unique de 6 mg par cycle de chimiothérapie. Armlupeg doit être administré au moins 24 heures après l’administration d’une chimiothérapie cytotoxique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Pédiatrie (<18 ans) : Aucune donnée n'est disponible pour Santé Canada ; par conséquent, Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique. (voir 1.1 ENFANTS).
4.3 Reconstitution
Sans objet. Le produit ne requiert aucune reconstitution.
4.4 Administration
Armlupeg a été conçu pour être administré uniquement par voie sous-cutanée et ne doit pas être administré autrement. Armlupeg ne doit être mélangé à aucun diluant.
Armlupeg ne doit pas être agité vigoureusement.
Après l’injection d’Armlupeg au moyen d’une seringue pré-remplie à usage unique, le patient doit activer le dispositif de protection UltraSafeMD Plus Passive Needle Guard en gardant les doigts derrière l’aiguille, puis en tenant la seringue d’une main par la prise pour les doigts et en faisant glisser le dispositif de protection de l’autre main de manière à recouvrir entièrement l’aiguille. Un déclic se fait entendre lorsque le dispositif de protection est en place. REMARQUE : Si le déclic ne se fait pas entendre, il est possible que le dispositif de protection n’ait pas été activé complètement.
4.5 Dose oubliée
Si une dose prévue a été oubliée, Armlupeg ne doit pas être administré dans les 14 jours précédant le prochain cycle de chimiothérapie cytotoxique.
5 SURDOSAGE
La dose maximale tolérée d’Armlupeg (pegfilgrastim) n’a pas été établie chez l’humain. L’administration de pegfilgrastim à une dose de 300 mcg/kg (n = 12), soit environ 3 fois la dose recommandée, entraîne un profil d’événements indésirables semblable à celui observé à la dose recommandée.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. Tableau 1. Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Sous-cutanée | Solution stérile pour injection / 6 mg (10 mg/mL) | sorbitol, acide acétique glacial, acétate de sodium trihydraté, polysorbate 20, et eau pour injection |
Armlupeg est une solution stérile, claire, incolore, sans agent de conservation pour l'administration sous- cutanée, présentée sous forme de seringue pré-remplie unidose (PFS) qui contient 6 mg de pegfilgrastim (sur la base de la masse protéique uniquement) dans 0,6 ml de solution pour injection Le pH du produit est de 4,00 ± 0,20.
Formes posologiques
Armlupeg est offert sous forme d’une solution (0,6 mL) sans agent de conservation contenant 6 mg de pegfilgrastim (10 mg/mL), dans une seringue à usage unique munie d’une aiguille de calibre 27 (½ pouce) et du dispositif de protection UltraSafeMD Plus Passive Needle Guard.
Le capuchon de l’aiguille de la seringue pré-remplie à usage unique contient du caoutchouc naturel sec (un dérivé du latex) qui pourrait entraîner des réactions allergiques et ne devrait pas être manipulé par des personnes sensibles au latex.
Pour réduire le risque de piqûres accidentelles pour l’utilisateur, chaque seringue pré-remplie à usage unique est munie du dispositif de protection UltraSafeMD Plus Passive Needle Guard qui est activé manuellement de manière à recouvrir l’aiguille après usage.
Armlupeg est fourni dans une boîte contenant 1 seringue.
Description
Armlupeg (pegfilgrastim) est un médicament biologique biosimilaire qui est une forme à action prolongée du facteur humain recombinant de stimulation des colonies de granulocytes (r-metHuG-CSF) ou filgrastim. Armlupeg est composé de filgrastim avec une molécule de polyéthylène glycol (PEG) de 20 000 daltons liée de manière covalente au résidu méthionine N-terminal. Filgrastim est une protéine de 175 acides aminés dont le poids moléculaire est de 18 800 daltons; Armlupeg a un poids moléculaire total de 39 000 daltons.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l'encadré 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS
IMPORTANTES ».
Généralités
Aucune étude n’a été faite pour évaluer si Armlupeg (pegfilgrastim) entraîne une mobilisation des cellules souches périphériques (CSP); il ne doit donc pas être utilisé à cette fin.
Rupture splénique
Des cas de rupture splénique parfois fatale ont été signalés à la suite de l’administration de pegfilgrastim et de son composé d’origine, le filgrastim. Il faut vérifier la présence de splénomégalie ou de rupture splénique chez tout patient traité par Armlupeg qui se plaint d’une douleur au quadrant supérieur gauche de l’abdomen et/ou au sommet de l’épaule gauche. Emploi en association avec une chimiothérapie ou une radiothérapie
L’innocuité et l’efficacité d’Armlupeg administré en concomitance avec une chimiothérapie cytotoxique n’ont pas été établies. En raison du risque d’augmentation de la sensibilité aux chimiothérapies cytotoxiques des cellules myéloïdes en phase de division rapide, il ne faut pas administrer Armlupeg dans les 14 jours précédant une chimiothérapie cytotoxique ni dans les 24 heures suivant cette chimiothérapie (voir 4 POSOLOGIE ET ADMINISTRATION).
L’innocuité et l’efficacité d’Armlupeg n’ont pas été évaluées chez des patients recevant une chimiothérapie associée à une myélosuppression retardée (p. ex., nitrosurées), de la mitomycine C ou des doses myélosuppressives d’un antimétabolite tel que le 5-fluorouracile (5- FU). L’administration concomitante d’Armlupeg et de 5-FU ou d’autres antimétabolites n’a pas été évaluée chez l’humain, mais des études menées sur des modèles animaux ont montré que cette association pouvait intensifier la myélosuppression (voir 16 TOXICOLOGIE NON CLINIQUE).
L’innocuité et l’efficacité d’Armlupeg n’ont pas été évaluées chez des patients recevant une radiothérapie concomitante, sauf chez les patients atteints d’un cancer du sein ou d’un cancer du poumon.
Cancérogenèse et mutagenèse
Aucune étude sur la cancérogenèse ou la mutagenèse d’Armlupeg n’a été menée.
Effet potentiel sur les cellules cancéreuses
Armlupeg (pegfilgrastim) et le filgrastim sont des facteurs de croissance qui stimulent principalement la production des neutrophiles et de leurs précurseurs en se liant au récepteur du G-CSF. Compte tenu des données, la possibilité que Armlupeg agisse comme facteur de croissance pour tout type de tumeur ne peut être écartée. L’emploi d’Armlupeg en présence de leucémie myéloïde chronique (LMC) et d’un syndrome myélodysplasique (SMD) n’a pas été étudié.
SMD et leucémie myéloïde aiguë (LMA) chez des personnes atteintes d’un cancer du sein ou d’un cancer du poumon
Une augmentation du risque d’apparition de SMD et de LMA a été observée en lien avec l’utilisation de pegfilgrastim en association avec une chimiothérapie ou une radiothérapie chez des patients atteints d’un cancer du sein ou d’un cancer du poumon dans le cadre d’une étude d’observation menée après la commercialisation du médicament. La surveillance des signes et symptômes de SMD et de LMA s’impose dans un contexte semblable.
Troubles cardiovasculaires
Aortite
Des cas d’aortite ont été signalés chez des patients qui avaient reçu du pegfilgrastim; les manifestations peuvent comprendre des signes et des symptômes de nature générale tels qu’une fièvre et une hausse des marqueurs de l’inflammation. Il faut envisager un diagnostic d’aortite lorsque ces signes et ces symptômes se produisent sans cause connue.
Syndrome de fuite capillaire
Des cas du syndrome de fuite capillaire (SFC) ont été signalés après l’administration de pegfilgrastim ou de filgrastim. Le SFC peut provoquer un choc circulatoire et entraîner la mort. Il est associé à l’hypotension, à l’hypoalbuminémie, à l’œdème et à l’hémoconcentration; la fréquence et la gravité de ces épisodes varient selon le cas. Un retard dans l’administration du traitement peut mettre la vie en danger. Les patients chez qui des symptômes du syndrome de fuite capillaire se manifestent doivent être surveillés de près et recevoir un traitement qui peut comprendre des soins intensifs.
Troubles hématologiques
Crises de drépanocytose
L’administration de pegfilgrastim à des patients porteurs du trait drépanocytaire ou atteints de drépanocytose a été associée à des poussées graves de la maladie. L’administration du filgrastim, composé d’origine du pegfilgrastim, a aussi été associée à des poussées graves de drépanocytose, parfois menant au décès du patient. Seuls les médecins ayant reçu une formation spécialisée ou ayant de l’expérience dans le traitement des patients porteurs du trait drépanocytaire ou atteints de drépanocytose peuvent prescrire Armlupeg à de tels patients, et ils ne doivent recourir à cette solution qu’après en avoir bien pesé les risques et les bienfaits potentiels.
Leucocytose
Dans des études cliniques portant sur pegfilgrastim, un nombre de leucocytes égal ou supérieur à 100 x 109/L a été signalé chez moins de 1 % des patients atteints de cancer et recevant une chimiothérapie myélosuppressive (n = 930). Ces leucocytoses n’ont été associées à aucun des effets cliniques indésirables signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Dans des études sur l’emploi de pegfilgrastim après une chimiothérapie, la majorité des effets indésirables signalés correspondaient aux effets habituellement observés après une chimiothérapie cytotoxique (voir 8 EFFETS INDÉSIRABLES). Étant donné la possibilité que les patients reçoivent des doses complètes de chimiothérapie selon le programme établi, les patients pourraient courir un risque plus élevé de présenter une thrombopénie ou une anémie‚ ou encore de subir certaines conséquences non hématologiques de l’augmentation des doses de chimiothérapie (veuillez consulter les renseignements thérapeutiques sur les agents chimiothérapeutiques concernés). Une vérification de l’hématocrite et une numération plaquettaire régulières sont recommandées. Il faut également faire preuve de prudence lorsque Armlupeg est administré en concomitance avec des agents qui peuvent réduire le nombre de plaquettes.
Thrombocytopénie
Des cas de thrombocytopénie, y compris des cas graves, ont été signalés chez des patients recevant le pegfilgrastim. Le nombre de plaquettes doit donc être surveillé de près à intervalles réguliers selon les indications cliniques
Troubles immunitaires
Hypersensibilité et réactions allergiques
Des cas d’hypersensibilité ‒ y compris des réactions allergiques graves et des réactions anaphylactiques, des éruptions cutanées, une urticaire et un érythème ou des bouffées vasomotrices ‒ ont été signalés tant avec le pegfilgrastim qu’avec le filgrastim lors du premier traitement ou de traitements ultérieurs. Dans certains cas, les symptômes sont réapparus à la reprise du traitement, ce qui porte à croire à une relation de cause à effet. Dans de rares cas, les réactions allergiques, y compris les réactions anaphylactiques, sont réapparues dans les jours suivant l’arrêt du premier traitement antiallergique. En cas de réaction allergique ou anaphylactique grave, il faut administrer le traitement approprié et cesser l’administration d’Armlupeg de façon définitive. La présence d’anticorps dirigés contre le filgrastim ou le pegfilgrastim, mais non celle d’anticorps neutralisants, a été signalée (voir 8 EFFETS INDÉSIRABLES, Immunogénicité). Le filgrastim ne doit pas être administré aux patients qui ont des antécédents d’hypersensibilité au filgrastim ou au pegfilgrastim.
Vascularite cutanée
Des cas peu fréquents (≥ 1/1 000 à < 1/100) de vascularite cutanée ont été signalés chez les patients traités par pegfilgrastim. Le mécanisme de la vascularite chez les patients recevant du pegfilgrastim n’est pas connu.
Surveillance et épreuves de laboratoire
Pour évaluer l’état hématologique d’un patient et sa capacité à tolérer une chimiothérapie myélosuppressive, une formule sanguine et une numération plaquettaire doivent être obtenues avant l’administration de la chimiothérapie. Pegfilgrastim a produit des profils de nombre absolu des neutrophiles (NAN) similaires à ceux du filgrastim administré quotidiennement, dont un nadir hâtif, une durée plus courte de la neutropénie grave et un retour accéléré à un NAN normal, comparativement aux profils de NAN observés en l’absence d’un traitement par facteur de croissance. Il est donc recommandé d’effectuer régulièrement une vérification de l’hématocrite, une numération leucocytaire et une numération plaquettaire, conformément aux indications cliniques.
Troubles rénaux
Glomérulonéphrite
Des cas de glomérulonéphrite ont été signalés chez des patients qui avaient reçu du filgrastim ou du pegfilgrastim. En règle générale, les manifestations de la glomérulonéphrite ont disparu après une réduction de la dose ou le retrait du filgrastim ou du pegfilgrastim. Il est recommandé d’assurer une surveillance par des analyses d’urine.
Troubles respiratoires
Syndrome de détresse respiratoire aiguë (SDRA)
Des cas du syndrome de détresse respiratoire aiguë (SDRA) ont été signalés après l’administration de pegfilgrastim et ont été jugés comme secondaires à un afflux de neutrophiles aux sites d’inflammation pulmonaire. Tout patient neutropénique traité par Armlupeg qui présente une fièvre, des infiltrats pulmonaires ou une détresse respiratoire doit faire l’objet d’une évaluation afin de déterminer s’ils sont causés par un SDRA. En cas de SDRA, il faut mettre fin au traitement par Armlupeg ou interrompre ce dernier jusqu’à la guérison du SDRA par un traitement médical approprié.
Fonction sexuelle et reproduction
Aucune étude n’a évalué l’effet d’Armlupeg sur la fonction sexuelle ou la reproduction chez l’humain. 7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune femme enceinte n’a été exposée à pegfilgrastim lors des essais cliniques. Armlupeg ne doit être utilisé pendant la grossesse que si ses bienfaits potentiels l’emportent sur les risques pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Il n’a pas été établi si le pegfilgrastim est excrété ou non dans le lait humain, mais comme c’est le cas de nombreux médicaments, il n’est pas recommandé d’administrer Armlupeg aux femmes qui allaitent. Armlupeg ne doit être administré à une femme qui allaite que si les bienfaits potentiels l’emportent sur les risques.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité d’Armlupeg chez les enfants n’ont pas été établies.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Parmi l’ensemble des sujets cancéreux ayant reçu pegfilgrastim au cours des études cliniques (n = 930), 139 (15 %) étaient âgés de 65 ans ou plus, et 18 (2 %), de 75 ans ou plus. Aucune différence globale quant à l’innocuité ou à l’efficacité de pegfilgrastim n’a été observée entre ces patients et les sujets plus jeunes, et l’expérience clinique n’a pas non plus permis de dégager de différences quant à la réponse au traitement entre les patients âgés et les sujets plus jeunes. Toutefois, vu le petit nombre de patients âgés, l’existence de différences faibles, mais cliniquement pertinentes, ne peut être exclue.
8 EFFETS INDÉSIRABLES
Les profils d'effets indésirables signalés dans les études cliniques qui ont comparé Armlupeg au médicament biologique de référence étaient comparables. La description des effets indésirables dans cette section est basée sur l'expérience clinique avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
L’événement indésirable lié au traitement à l’étude qui a été signalé le plus souvent était la douleur osseuse; sa fréquence était comparable chez les patients traités par pegfilgrastim et chez ceux ayant reçu le filgrastim. En règle générale, cette douleur était d’intensité légère ou modérée, et pouvait être soulagée chez la majorité des patients par des analgésiques non narcotiques.
Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS au sujet de la rupture splénique, du syndrome de détresse respiratoire aiguë, de l’hypersensibilité et des réactions allergiques ainsi que des crises de drépanocytose.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d'effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d'essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle. Les données d’innocuité proviennent de 7 essais cliniques à répartition aléatoire menés auprès de 932 patients porteurs d’un lymphome ou d’une tumeur solide (dans le sein ou le thorax) et ayant reçu pegfilgrastim après une chimiothérapie cytotoxique non myéloablative.
Les taux des événements indésirables fréquents étaient similaires dans les divers groupes de traitement, tant lors des essais contrôlés par le filgrastim (pegfilgrastim, n = 465; filgrastim, n = 331) que lors de l’essai contrôlé par un placebo (pegfilgrastim, n = 467; placebo, n = 461). La plupart des manifestations indésirables ont été jugées par le chercheur comme des séquelles du cancer sous-jacent ou de la chimiothérapie cytotoxique. Au cours des essais contrôlés par le filgrastim, les manifestations indésirables sont survenues à des fréquences variant entre 15 et 72 %, et comprenaient : nausées, fatigue, alopécie, diarrhée, vomissements, constipation, fièvre, anorexie, douleur squelettique, céphalée, altération du goût, dyspepsie, myalgie, insomnie, douleur abdominale, arthralgie, faiblesse généralisée, œdème périphérique, étourdissements, granulocytopénie, stomatite, mucosite et neutropénie fébrile. Les tableaux 1 et 2 résument les effets indésirables le plus souvent signalés au cours de ces essais cliniques à répartition aléatoire.
Lors des essais cliniques comparant pegfilgrastim au filgrastim, des douleurs osseuses médullaires ont été signalées chez 26 % des patients traités par pegfilgrastim, soit une fréquence comparable à celle observée chez les patients traités par le filgrastim. Lors de l’étude comparant pegfilgrastim au placebo, les taux de douleurs osseuses étaient de 23 % et de 16 %, respectivement. Ces douleurs étaient généralement d’intensité légère à modérée. Environ 17 % de l’ensemble des sujets (pour tous les événements indésirables de type douleur osseuse; 10 % pour les douleurs spécifiquement « osseuses ») ont utilisé des analgésiques non narcotiques, et moins de 6 % ont pris des analgésiques narcotiques pour traiter leurs douleurs osseuses. Aucun patient ne s’est retiré de l’étude en raison de douleurs osseuses.
Dans l’ensemble de ces études, aucun événement indésirable mortel ou mettant la vie en danger n’a été attribué au pegfilgrastim. Un seul événement indésirable grave (dyspnée), survenu chez un seul patient, a été considéré comme possiblement lié au pegfilgrastim. Aucun cas de pleurésie, de péricardite ou de réaction généralisée majeure au pegfilgrastim n’a été signalé.
Aucun changement d’importance clinique n’a été observé dans les signes vitaux, et aucun signe d’interaction entre pegfilgrastim et d’autres médicaments n’a été noté au cours des essais cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Tableau 2. Effets indésirables le plus souvent* signalés lors des essais cliniques à répartition aléatoire utilisant le filgrastim comme agent de comparaison
Classification par appareil, système et organe
Terme privilégié
Pegfilgrastim
(n = 465)
Filgrastim (n = 331)
Point d’administration
Douleur au point d’injection 16 (3 %) 9 (3 %)
Organisme entier
Douleur 8 (2 %) 4 (1 %)
Douleur thoracique (d’origine non cardiaque) 4 (1 %) 3 (1 %)
Œdème périorbitaire 3 (1 %) 0 (0 %)
Fièvre 3 (1 %) 4 (1 %)
SNC ou SNP
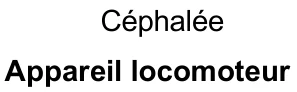 Céphalée
Appareil locomoteur 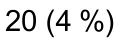
20 (4 %) 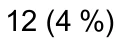 12 (4 %)
Douleur squelettique 96 (21 %) 89 (27 %)
Myalgie 32 (7 %) 25 (8 %)
Arthralgie 27 (6 %) 19 (6 %)
Dorsalgie 19 (4 %) 26 (8 %)
Douleur aux membres 12 (3 %) 7 (2 %)
Douleur musculosquelettique 5 (1 %) 4 (1 %)
Douleur cervicale 4 (1 %) 3 (1 %)
* Les événements qui étaient signalés par ≥ 1 % des patients du groupe pegfilgrastim ont été classés parmi les événements les plus fréquents.
Tableau 3. Effets indésirables le plus souvent* signalés lors des essais cliniques à répartition aléatoire utilisant un placebo comme témoin
Classification par appareil, système et organe
Terme privilégié
Pegfilgrastim
(n = 467)
Placebo (n = 461)
Troubles du sang et du système lymphatique
Leucocytose 5 (1 %) 1 (0 %)
Troubles gastro-intestinaux
Diarrhée 9 (2 %) 10 (2 %)
Troubles généraux et atteintes au point
d’administration
Pyrexie 8 (2 %) 9 (2 %)
Fatigue 3 (1 %) 5 (1 %)
Infections et infestations
Grippe 6 (1 %) 5 (1 %)
Troubles de l’appareil locomoteur et des tissus
conjonctifs
Douleur osseuse 62 (13 %) 41 (9 %)
Myalgie 26 (6 %) 23 (5 %)
Arthralgie 32 (7 %) 19 (4 %)
Polymyalgie 8 (2 %) 7 (2 %)
Douleur musculosquelettique 14 (3 %) 5 (1 %)
Douleur aux membres 11 (2 %) 5 (1 %)
Dorsalgie 8 (2 %) 4 (1 %)
Polyarthralgie 5 (1 %) 0 (0 %)
* Les événements qui étaient signalés par ≥ 1 % des patients du groupe pegfilgrastim ont été classés parmi les événements les plus fréquents.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Les effets indésirables suivants ont été signalés à un taux inférieur à 1 % lors des études cliniques contrôlées (chez plus de 1 patient et à une fréquence supérieure à celle notée avec le filgrastim) :
Troubles généraux et atteintes au point d’administration : hématome au point d’injection;
Infections et infestations : rhinite;
Troubles du système nerveux : hypertonie;
Troubles de la peau et des tissus sous-cutanés : œdème périorbitaire.
Les effets indésirables suivants ont été signalés à un taux inférieur à 1 % lors des études cliniques contrôlées (chez plus de 1 patient et à une fréquence supérieure à celle notée avec le placebo) :
Troubles généraux et atteintes au point d’administration : douleur thoracique, douleur
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Des élévations spontanément réversibles, d’intensité légère à modérée, touchant les LDH, les phosphatases alcalines et l’acide urique ont été signalées. La plupart des modifications ont été attribuées à une expansion de la moelle osseuse après une stimulation par la cytokine ainsi qu’à la chimiothérapie et à la maladie métastatique. Les fréquences de ces modifications entraînées par pegfilgrastim (par rapport au filgrastim et au placebo) se chiffraient comme suit : LDH (18 %, contre 29 % et 18 %), phosphatases alcalines (11 %, contre 16 % et 12 %) et acide urique (10 %, contre 9 % et 13 % [1 % des cas d’élévation de l’acide urique signalés dans les groupes recevant le filgrastim et pegfilgrastim ont été jugés graves]).
Au cours des études cliniques portant sur pegfilgrastim, un nombre de leucocytes égal ou supérieur à 100 x 109/L a été signalé chez moins de 1 % des patients atteints de cancer et recevant une chimiothérapie myélosuppressive (n = 930). Ces leucocytoses n’ont été associées à aucun des effets cliniques indésirables signalés.
Immunogénicité
Comme pour toutes les protéines thérapeutiques, il existe un risque d’immunogénicité avec pegfilgrastim. La fréquence de formation d’anticorps chez les patients traités par pegfilgrastim n’est pas bien établie. Les données recueillies portent à croire qu’une faible proportion de patients ont produit des anticorps fixant le filgrastim ou pegfilgrastim, mais la nature et la spécificité de ces anticorps restent à déterminer. Aucun anticorps neutralisant n’a été décelé lors de dosages biologiques effectués sur culture cellulaire chez 46 patients (9 %, n = 534) qui avaient apparemment produit des anticorps liants. La détection des anticorps dépend grandement de la sensibilité et de la spécificité du test; plusieurs 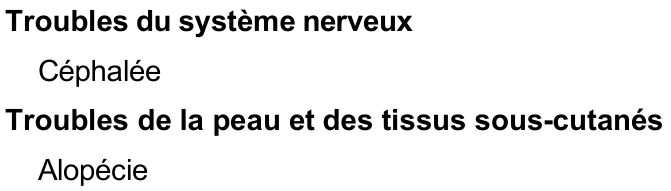
Troubles du système nerveux
Céphalée
Troubles de la peau et des tissus sous-cutanés
Alopécie 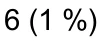
6 (1 %) 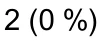 2 (0 %)
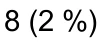
8 (2 %) 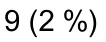 9 (2 %) facteurs, comme la façon de manipuler les échantillons, la prise concomitante d’autres médicaments et la maladie sous-jacente, peuvent influer sur la fréquence de détection des anticorps lors d’une épreuve. La comparaison de la fréquence d’apparition d’anticorps dirigés contre pegfilgrastim avec celle d’anticorps dirigés contre d’autres produits pourrait donc donner des résultats trompeurs.
Des cytopénies dues à la formation d’anticorps dirigés contre des facteurs de croissance exogènes ont été signalées en de rares occasions chez des patients traités par d’autres facteurs de croissance recombinants. En principe, il se peut qu’un anticorps dirigé contre pegfilgrastim entraîne une réaction croisée vis-à-vis du G-CSF endogène et provoque ainsi une neutropénie à médiation immunitaire, mais ce phénomène n’a pas été observé lors des études cliniques.
Pour des informations détaillées sur l'immunogénicité d'Armlupeg, voir 14.3 ESSAIS CLINIQUES, Immunogénicité.
8.5 Effets indésirables observées après la mise en marché
Outre les événements indésirables cités précédemment, des effets indésirables ont été observés après la commercialisation chez des patients recevant pegfilgrastim, y compris :
Splénomégalie (augmentation du volume de la rate) et rupture splénique (voir 7
MISES EN GARDE
ET PRÉCAUTIONS, Généralités, Rupture splénique)
- Aortite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles cardiovasculaires)
- Syndrome de fuite capillaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles cardiovasculaires)
- Crise provoquée par la drépanocytose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles hématologiques)
- Syndrome myélodysplasique (SMD) et leucémie myéloïde aiguë (LMA) chez des personnes atteintes d’un cancer du sein ou d’un cancer du poumon (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse)
Réactions allergiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles immunitaires,
Hypersensibilité et réactions allergiques)
- Vascularite cutanée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles immunitaires)
- Glomérulonéphrite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux)
Syndrome de détresse respiratoire aiguë (SDRA) (voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Troubles respiratoires)
- Réactions au point d’injection (douleur, induration et érythème local)
- Érythème et bouffées vasomotrices généralisés
- Syndrome de Sweet (dermatose aiguë fébrile neutrophilique)
9 INTERACTIONS MEDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Aucune interaction médicamenteuse grave n’a été cernée.
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a porté sur les interactions médicamenteuses entre pegfilgrastim et d’autres médicaments. Les produits qui, comme le lithium, peuvent intensifier la libération des neutrophiles doivent être utilisés avec prudence, et la numération des neutrophiles devra être effectuée plus souvent chez les patients qui reçoivent de tels agents.
9.3 Interactions médicament-comportement
Aucune interaction avec les comportements n’a été établie.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
L’activité hématopoïétique accrue de la moelle osseuse notée en réponse au traitement par un facteur de croissance a été associée à des modifications transitoires positives observables par imagerie osseuse. Il faut donc tenir compte de ce phénomène au moment d’interpréter les résultats d’épreuves d’imagerie osseuse.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Pegfilgrastim et le filgrastim sont tous deux des facteurs de stimulation des colonies qui agissent sur les cellules hématopoïétiques en se liant à des récepteurs de surface particuliers, stimulant ainsi la prolifération, la différenciation, l’engagement et l’activation fonctionnelle des cellules matures. Des études portant sur la prolifération cellulaire, la liaison aux récepteurs et la fonction des neutrophiles montrent que le filgrastim et le pegfilgrastim ont le même mode d’action. Toutefois, le pegfilgrastim a une clairance rénale plus faible et une activité in vivo plus longue que le filgrastim.
10.2 Pharmacodynamie
Voir la section 10.3 ci-dessous.
10.3 Pharmacocinétique
La pharmacocinétique et la pharmacodynamie de pegfilgrastim ont été étudiées chez des patients atteints de cancer. La pharmacocinétique du pegfilgrastim s’est révélée non linéaire chez ces patients, et sa clairance a diminué avec l’augmentation de la dose. Les neutrophiles jouent un rôle important dans la clairance du pegfilgrastim, et la clairance sérique est liée à leur nombre (clairance autorégulée à médiation neutrophilique). Par ce mécanisme d'autorégulation, la concentration sérique de pegfilgrastim diminue rapidement lors du retour vers la normale du nombre de neutrophiles après la chimiothérapie myélosuppressive (voir la figure 1). Outre le nombre de neutrophiles, le poids corporel semble également jouer un rôle. Les patients dont le poids corporel est élevé ont connu une exposition générale supérieure au pegfilgrastim après avoir reçu une dose ajustée en fonction de leur poids. Une grande variabilité dans la pharmacocinétique du pegfilgrastim a été notée chez les patients cancéreux. La demi- vie du pegfilgrastim après une injection sous-cutanée variait entre 25 et 49 heures.
Tableau 4. Résumé des paramètres pharmacocinétiques du pegfilgrastim après administration sous-cutanée à des patients cancéreux
| Cmax | t½ | ASC0-∞ | Clairance | |
Dose unique* médiane | 78,3 - 175 ng/mL | 25 - 49 h | 5 640 - 15 000 ng·h/mL | 6,68 - 17,7 mL/h/kg |
* Doses de 100 mcg/kg et de 6 mg
Figure 1. Concentration sérique médiane de pegfilgrastim et profil du nombre absolu de neutrophiles chez des patients atteints d’un cancer du poumon non à petites cellules (n = 3) après l’injection d’une dose unique de pegfilgrastim de 100 mcg/kg avant et après la chimiothérapie
Populations et états pathologiques particuliers
Enfants : Le profil pharmacocinétique des populations pédiatriques n'a pas été évalué. Santé
Canada n'a pas autorisé d'indication pour l'usage pédiatrique.
- Gériatrie : Aucune différence n'a été observée dans la pharmacocinétique des patients
gériatriques atteints de cancer (≥ 65 ans) par rapport aux patients plus jeunes (< 65 ans) (voir 7.1.4 Personnes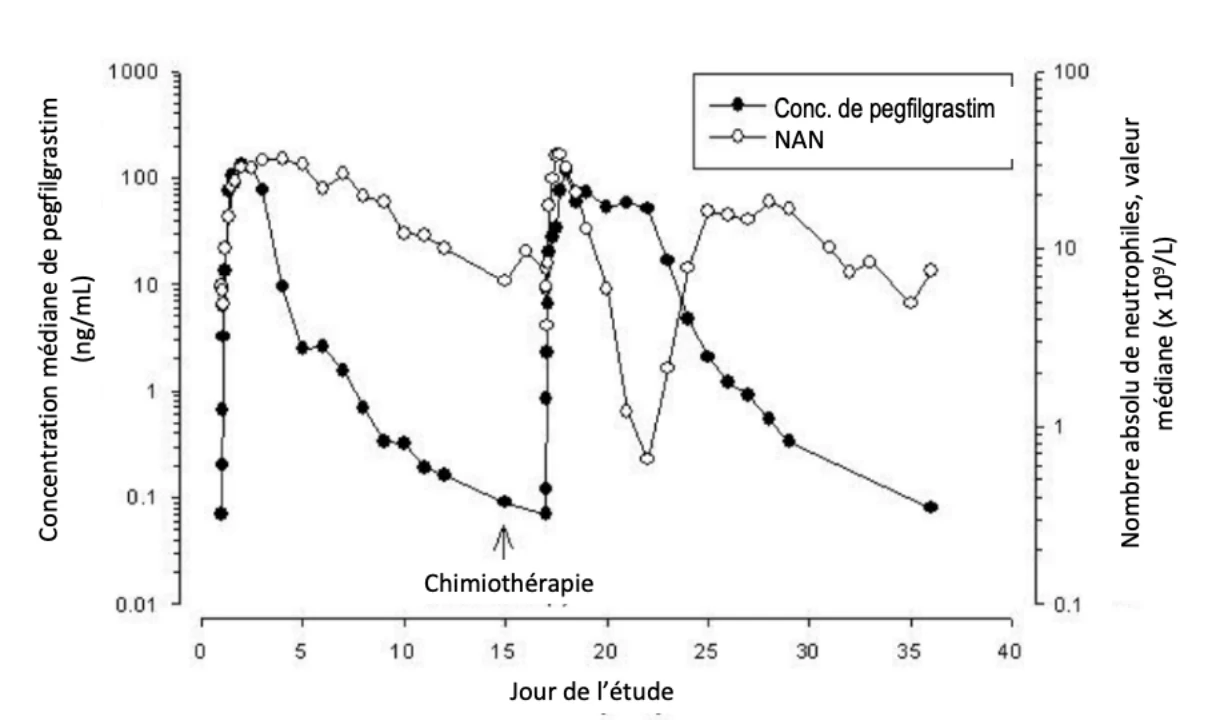 âgées).
- Sexe : Aucune différence liée au sexe n'a été observée dans la pharmacocinétique du pegfilgrastim.
- Origine ethnique : L'effet de la race sur la pharmacocinétique n'a pas été correctement évalué.
- Insuffisance hépatique : Le profil pharmacocinétique des patients souffrant d'insuffisance hépatique n'a pas été évalué.
- Insuffisance rénale : L'insuffisance rénale, y compris l'insuffisance rénale terminale, ne semble pas avoir d'effets sur la pharmacocinétique du pegfilgrastim.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Armlupeg (pegfilgrastim) doit être conservé au réfrigérateur à une température comprise entre 2 et 8 °C. Conserver le produit dans sa boîte originale pour le protéger de la lumière. Avant l’injection, Armlupeg peut être laissé à la température ambiante pendant une période maximale de 48 heures. Armlupeg doit être jeté s’il est resté à la température ambiante pendant plus de 48 heures. Éviter de congeler Armlupeg; toutefois, si le produit est congelé par mégarde, le laisser décongeler au réfrigérateur avant de l’administrer. Jeter Armlupeg s’il est congelé une seconde fois.
Avant d’administrer Armlupeg, il faut inspecter le produit pour s’assurer qu’il n’a pas changé de couleur et qu’il ne contient pas de particules. Armlupeg ne doit pas être administré dans l’une ou l’autre de ces éventualités.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Armlupeg (pegfilgrastim) ne doit pas être agité vigoureusement.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : pegfilgrastim
Nom chimique : Facteur de stimulation de la N-(3-hydroxypropyl)
méthionylcolonie (humain) recombinant, 1-éther avec alpha-méthyl-oméga-hydroxypoly (oxyéthylène)
Formule moléculaire
et masse
moléculaire :
(C2H4O)nC845H1339N223O243S9
Le pegfilgrastim a un poids moléculaire total de 39 000 daltons.
Formule développée : Le pegfilgrastim est composé de filgrastim (G-CSF humain méthionylé recombinant) dont le résidu de méthionine N-terminal forme une liaison covalente avec une molécule de polyéthylèneglycol (PEG) de 20 000 daltons. Le filgrastim, une protéine composée de 175 acides aminés, est fabriqué par la technologie de l’ADN recombinant. Il est produit par la bactérie Escherichia coli (E. coli) dans laquelle le gène humain du G-CSF a été introduit. L’ordre des acides aminés du filgrastim est identique à la séquence naturelle prédite par l’analyse des séquences de l’ADN humain, si ce n’est de l’addition d’une méthionine à l’extrémité N-terminale, nécessaire à son expression par E. coli. Étant donné que le filgrastim est produit par la bactérie E. coli, il n’est pas glycosylé et est donc different du G-CSF humain.
Caractéristiques du produit
Armlupeg (pegfilgrastim) est un liquide stérile, limpide et incolore.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Les études cliniques menées pour établir la similarité entre Armlupeg et le médicament biologique de référence sont les suivantes :
- Une étude comparative randomisée, en double aveugle, à double sens, portant sur la pharmacocinétique et la pharmacodynamique chez des adultes volontaires en bonne santé (ALR/18/360/LBC-19-146)
- Une étude clinique ouverte, randomisée et comparative pour évaluer l'immunogénicité chez des patientes atteintes d'un cancer du sein et recevant une chimiothérapie myélosuppressive (LRP/PegGCSF/2016/004).
Une vue d'ensemble de la conception de l'étude et des caractéristiques démographiques des sujets recrutés dans chaque étude clinique est présentée dans le tableau 5.
Tableau 5 - Résumé de la conception de l'étude et des caractéristiques démographiques des patients
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranch e) | Sexe |
| ALR/18/360/L BC-19-146 | Étude pharmacocinétique et pharmacodynamique en double aveugle, équilibrée, randomisée, à dose unique, à deux traitements, à deux séquences et à deux périodes croisées chez des sujets humains adultes en bonne santé. | Dose unique sous-cutanée d'Armlupeg et de Neulasta sous licence américaine, 6 mg / 0,6 mL. Durée du stage : 14 jours Période de lavage : au moins 42 jours | Randomisé : 268 (264 dosés) Ont reçu à la fois Armlupeg et Neulasta et ont terminé l'étude : 218 | 34,5 (18 - 44 ans) | Hommes : 169 Femmes : 95 |
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranch e) | Sexe |
| LRP/PegGCS F/2016/004 | Étude clinique ouverte, randomisée, comparative, en groupes parallèles, à deux bras, multicentrique, visant à évaluer l'immunogénicité d'Armlupeg par rapport à Neulasta chez des patientes atteintes d'un cancer du sein et recevant une chimiothérapie myélosuppressive. | Dose unique sous- cutanée d'Armlupeg ou Neulasta sous licence américaine, 6 mg / 0,6 mL | 138 (70 Armlupeg, 68 Neulasta) | 51,1 (29-
| Femmes |
Innocuité comparative
Dans une étude d'immunogénicité ouverte (LRP/PegGCSF/2016/004), des patientes atteintes d'un cancer du sein et recevant une chimiothérapie myélosuppressive ont été randomisées 1:1 pour recevoir soit Armlupeg, soit US-Neulasta, administré le jour 2/3 de chaque cycle de chimiothérapie de 21 jours, jusqu'à 4 cycles. Aucune différence de sécurité entre Armlupeg et US-Neulasta n'a été observée chez les patientes atteintes d'un cancer du sein dans les conditions de l'étude.
14.3 Études de biodisponibilité comparatives
La comparabilité pharmacocinétique et pharmacodynamique d'Armlupeg et de Neulasta a été évaluée dans une étude comparative croisée à double sens (ALR/18/360/LBC-19-146) chez des sujets humains adultes en bonne santé, avec une seule administration sous-cutanée d'Armlupeg et du médicament biologique de référence (Neulasta sous licence américaine).
Pharmacocinétique
Les résultats des comparaisons pharmacocinétiques sont présentés dans le tableau 6.
Tableau 6 - Étude ALR/18/360/LBC-19-146 : analyse des paramètres pharmacocinétiques primaires
(Pegfilgrastim 6mg/0,6ml injection sous-cutanée) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Armlupeg1 N = 218 | US-Neulasta2 N = 218 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 |
| ASC0-t (pg*h/ml) | 8766542,8 11233917,9 (66,9 %) | 9175470,7 11529152,3 (64,43 %) | 94,8 | 89,9-100,0 |
| ASC0-∞ (pg*h/ml) | 8803955,8 11270017,4 (66,8 %) | 9213400,3 11559388,1 (64,3 %) | 94,9 | 90,0-100,0 |
| CMAX (pg / ml) | 233006,5 281978,1 (57,7 %) | 245739,1 292009,3 (55,3 %) | 94,4 | 89,5-99,5 |
| TMAX (h) | 20,8 (40,4 %) | 20,5 (37,8 %) | Sans objet | Sans objet |
| T½ (h) | 25,3 (56,2 %) | 28,8 (110,0 %) | Sans objet | Sans objet |
- 1. Armlupeg (pegfilgrastim) par Lupin Pharma
- 2. US-Neulasta (pegfilgrastim) par Amgen Inc
ASC0-t = Aire sous la courbe des concentrations sériques en fonction du temps, mesurée à partir du moment de l'administration jusqu'à la dernière concentration mesurable.
ASC0-∞ = Aire sous la courbe de la concentration sérique en fonction du temps mesurée à partir du moment de l'administration et extrapolée à l'infini.
Cmax = concentration maximale
Tmax = temps nécessaire pour atteindre la Cmax. Le Tmax est exprimé comme la moyenne arithmétique (CV %). T1/2 = demi-vie. T1/2 est exprimé comme la moyenne arithmétique (CV %).
Pharmacodynamie
Les résultats des comparaisons pharmacodynamiques sont présentés dans le tableau 7.
Tableau 7 - Étude ALR/18/360LBC-19-146 : analyse des paramètres pharmacodynamiques primaires [nombre absolu de neutrophiles (ANC)].
(Pegfilgrastim 6mg/0,6ml injection sous-cutanée) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométrique s (%) | Intervalle de confiance à 95 %3 |
NAN_AUEC(0- tlast) (h*109/L) | 5836,0 6015,9 (23,8 %) | 5822,9 6013,3(22,54 %) | 100,2 | 98,7-101,8 |
| NAN_Cmax (109/L) | 36,4 38,0 (27,8 %) | 36,3 38,0 (27,9 %) | 100,3 | 98,4-102,3 |
- 1. Armlupeg (pegfilgrastim) par Lupin Pharma
- 2. US-Neulasta (pegfilgrastim) par Amgen Inc
NAN_AUEC0-t = aire sous la courbe de l'effet ANC-temps du temps zéro au dernier point de temps mesurable NAN_Cmax = effet maximal sur les NAN
Comparaison de l'innocuité
Des profils de sécurité similaires entre Armlupeg et Neulasta ont été observés dans l'étude pharmacocinétique et pharmacodynamique chez des volontaires sains (ALR/18/360/LBC-19-146).
14.4. Immunogénicité
Une approche par étapes a été utilisée pour la recherche d'anticorps anti-médicament (pegfilgrastim). L'immunogénicité a été évaluée à l'aide d'un test d'électrochimiluminescence (ECL) validé contre les anticorps anti-médicament. Un test cellulaire a été utilisé pour détecter les anticorps neutralisants.
ALR/18/360/LBC-19-146 (étude croisée à dose unique chez des sujets sains)
Dans l'étude ALR/18/360/LBC-19-146, les anticorps anti-médicaments ont été évalués à partir d'échantillons de sang prélevés avant l'administration de la dose et 336 heures après l'administration de la dose au cours de chaque période. Dans le groupe séquentiel recevant Armlupeg au cours de la première période, 36 des 114 (31,6 %) sujets étaient positifs pour les anticorps anti-médicaments apparus au cours du traitement. Dans le groupe séquentiel recevant Neulasta au cours de la première période, 23 sujets sur 111 (20,7 %) étaient positifs pour les anticorps anti-médicaments apparus en cours de traitement. Parmi eux, 3 sujets sur 36 (8,3 %) étaient positifs aux anticorps neutralisants chez les sujets ayant reçu Armlupeg au cours de la première période, et 5 sujets sur 23 (21,7 %) étaient positifs aux anticorps neutralisants chez les sujets ayant reçu Neulasta au cours de la première période.
LRP/PegGCSF/2016/004 (étude d'immunogénicité chez des patientes atteintes d'un cancer du sein)
Dans l'étude d'immunogénicité (LRP/PegGCSF/2016/004) menée chez des patientes atteintes d'un cancer du sein et recevant une chimiothérapie myélosuppressive, une patiente (1,7 %) du groupe Armlupeg et 3 patientes (5,4 %) du groupe Neulasta ont présenté des anticorps anti-médicament [ADA] apparus sous traitement (définis comme un passage d'un résultat négatif au départ à un résultat positif après le traitement) qui se sont développés 1 à 9 semaines après l'administration du médicament à l'étude. Aucun patient n'a eu d'ADA positif détecté à la fin de l'étude (jour 84). Aucun des anticorps de liaison n'était neutralisant.
14.5 Essais cliniques – Médicament biologique de référence
Tableau 8. Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une indication particulière
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| 980226 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par le filgrastim | Dose s.-c. unique de 100 mcg/kg/jour de pegfilgrastim ou dose s.-c. quotidienne de 5 mcg/kg/jour de filgrastim durant jusqu’à 4 cycles | 310 (154 sous pegfilgrastin, 156 sous filgrastim) | pegfilgrastim : 50,9 (25-81) filgrastim : 51,8 (26-87) | 306 femmes, 4 hommes |
| 990749 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par le filgrastim | Dose s.-c. unique de 6 mg de pegfilgrastim ou dose de 5 mcg/kg/jour de filgrastim durant jusqu’à 14 jours et jusqu’à 4 cycles | 157 (80 sous pegfilgrastin, 77 sous filgrastim) | pegfilgrastim : 51,9 (31-75) filgrastim : 52,6 (30-74) | 156 femmes, 1 homme |
| 20010144 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par un placebo | Dose s.-c. unique de 6 mg de pegfilgrastim toutes les 3 semaines durant jusqu’à 12 semaines | 928 (463 sous pegfilgrastin, 465 sous placebo) | pegfilgrastim : 51,9 (21-88) placebo : 52,1 (24-76) | 99 % de femmes |
Résultats des études
Expérience clinique : réponse au pegfilgrastim
L’administration d’une injection sous-cutanée unique de pegfilgrastim après chaque cycle de chimiothérapie s’est révélée un moyen sûr et efficace de réduire la neutropénie et ses séquelles cliniques et ce, dans le cadre de divers schémas chimiothérapeutiques.
Pegfilgrastim a été évalué dans le cadre de 3 essais contrôlés de phase III à double insu et à répartition aléatoire. Les résultats des 2 essais contrôlés par un traitement actif (n = 467), menés chez des sujets atteints d’un cancer du sein qui ont reçu jusqu’à 4 cycles d’un schéma chimiothérapeutique comprenant de la doxorubicine et du docétaxel, ont montré la non- infériorité de pegfilgrastim par rapport au filgrastim. Une réduction similaire sur les plans clinique et statistique de la durée de la neutropénie grave (NAN < 0,5 x 10⁹/L; grade 4 selon l’OMS) a été observée chez les sujets qui ont reçu une seule injection de pegfilgrastim, soit sous forme d’une dose fixe de 6 mg, soit sous forme d’une dose calculée en fonction du poids (100 mcg/kg), comparativement aux sujets qui ont reçu en moyenne 11 injections quotidiennes (cycle 1) de filgrastim à raison de 5 mcg/kg/jour.
La durée moyenne (écart-type) de la neutropénie grave observée lors du cycle 1 chez des sujets ayant reçu une injection s.-c. unique de pegfilgrastim (dose fixe de 6 mg; n = 68) a été de 1,8 (1,4) jour contre 1,6 (1,1) jour chez ceux qui recevaient des injections quotidiennes de filgrastim (plage : de 7 à 14 injections; n = 62). La différence entre les moyennes a été de 0,18 jour (IC à 95 % : de -0,23 à 0,61). La durée des neutropénies graves observées dans les divers groupes de traitement s’est également révélée comparable lors de tous les cycles suivants. La fréquence des neutropénies fébriles (température corporelle ≥ 38,2 °C associée à un NAN < 0,5 x 10⁹/L) notée pour l’ensemble des cycles a été plus faible chez les sujets traités par pegfilgrastim (13 %) plutôt que par le filgrastim (20 %; différence de -7 %; IC à 95 % : de - 19 % à +5 %). Une injection s.-c. unique de pegfilgrastim par cycle de chimiothérapie s’est révélée sans danger et a été bien tolérée (voir 8 EFFETS INDÉSIRABLES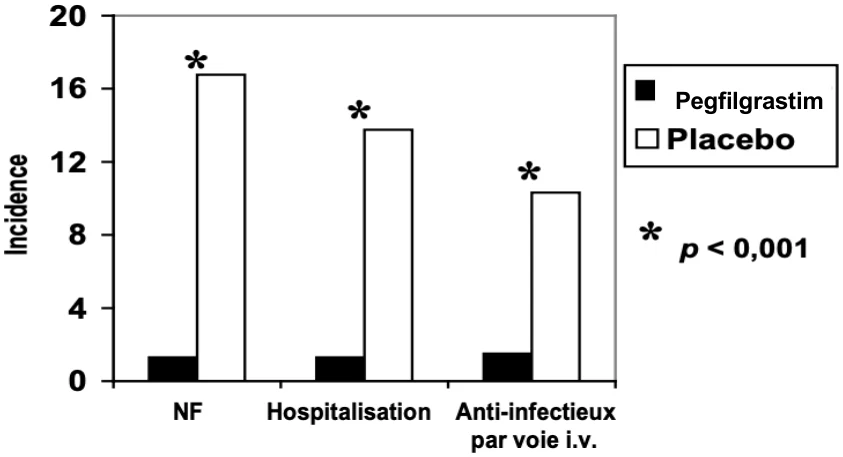
 ).
Le troisième essai a utilisé un placebo en guise de témoin et a évalué l’effet de pegfilgrastim sur la fréquence des neutropénies fébriles lors de la première administration, puis lors de tous les cycles suivants d’une chimiothérapie modérément myélosuppressive (docétaxel à 100 mg/m2 toutes les 3 semaines pendant 4 cycles) associée à une fréquence de neutropénie fébrile de 10 à 20 %.
Dans cette étude, 928 patientes atteintes d'un cancer du sein métastatique ou non métastatique ont été traitées par docétaxel. Au jour 2 du cycle 1, les patientes ont été randomisées pour recevoir soit une dose SC unique de 6 mg de pegfilgrastim, soit un placebo. Les patientes qui ont reçu du pegfilgrastim au cycle 1 ont été programmées pour recevoir du pegfilgrastim dans tous les cycles suivants. Les patients qui ont reçu un placebo au cycle 1 devaient recevoir un placebo dans tous les cycles suivants ; toutefois, les patients qui présentaient une neutropénie fébrile recevaient du pegfilgrastim en ouvert.
La fréquence de la neutropénie fébrile s’est révélée significativement inférieure sur le plan statistique chez les sujets assignés à pegfilgrastim plutôt qu’au placebo (1 % contre 17 %, p ≤ 0,001). La fréquence des hospitalisations et de l’utilisation de produits anti-infectieux par voie i.v. en présence d’un diagnostic clinique de neutropénie fébrile a été significativement inférieure dans le groupe pegfilgrastim par rapport au groupe placebo (1 % contre 14 %, p ≤ 0,001; et 2 % contre 10 %, p ≤ 0,001, respectivement [voir la figure 2]).
Figure 2. Pourcentage de sujets atteints de neutropénie fébrile (NF) qui ont été hospitalisés et traités au moyen d’agents anti-infectieux administrés par voie i.v.
Pegfilgrastim
Les données issues des études de phase II menées auprès de patients qui ont reçu divers schémas chimiothérapeutiques visant différents types de cancers sont également venues étayer l’innocuité et l’efficacité de pegfilgrastim. Les études de détermination de la dose menées chez des sujets atteints d’un cancer du sein (n = 152), d’une tumeur thoracique (n = 92) ou d’un lymphome non hodgkinien (LNH; n = 49) ont montré que l’efficacité d’une injection unique de pegfilgrastim de 100 mcg/kg est semblable à celle d’injections quotidiennes de filgrastim (5 mcg/kg/jour) et supérieure à celle obtenue avec l’administration de 30 ou de 60 mcg/kg de pegfilgrastim pour ce qui est de réduire la durée des neutropénies graves et la fréquence des neutropénies fébriles. Une étude de phase II à répartition aléatoire portant sur des sujets atteints d’un LNH ou d’un lymphome de Hodgkin (n = 60) appuie également l’innocuité et l’efficacité de pegfilgrastim.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Études précliniques
La toxicologie préclinique de pegfilgrastim a été étudiée chez des rats Sprague- DawleyMD et des macaques de Buffon. Une étude a porté sur les effets d’une dose i.v. unique sur des rats. L’administration à des rats de doses i.v. uniques de pegfilgrastim allant jusqu’à 10 000 mcg/kg n’a entraîné ni signe clinique, ni décès.
Les études comportant l’administration de doses répétées ont notamment porté sur des périodes de 2 semaines d’injections s.-c. (1 aux 2 jours) ou de 6 mois d’injections s.-c. ou i.v. (1 fois par semaine) à des rats ainsi que sur 1 mois d’injections s.-c. (1 fois par semaine) à des singes. L’administration des doses était intermittente pour simuler le mode d’utilisation de pegfilgrastim prévu chez l’humain. Le pegfilgrastim a été bien toléré par les rats pendant les 6 mois d’administration hebdomadaire de doses allant jusqu’à 1 000 mcg/kg par voie s.-c. ou jusqu’à 300 mcg/kg par voie i.v. Il en a été de même pour les macaques de Buffon recevant pendant 1 mois des injections s.-c. hebdomadaires allant jusqu’à 750 mcg/kg. Aucun effet sur le poids corporel, la consommation alimentaire ou la survie n’a été constaté. Le pegfilgrastim a entraîné une hausse du nombre de leucocytes, principalement des neutrophiles segmentés, ainsi qu’une certaine augmentation des granulocytes neutrophiles non segmentés à noyau incurvé, des monocytes et des lymphocytes. Le pegfilgrastim a également entraîné une réduction modeste du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, une réduction de la cholestérolémie et une légère réduction de la kaliémie; en outre, il a augmenté le taux sérique des phosphatases alcalines. La constatation d’une splénomégalie a constitué la principale observation pathologique clinique. L’examen histopathologique a révélé une augmentation de la granulopoïèse neutrophile dans la moelle osseuse ainsi qu’une hématopoïèse extramédullaire dans la rate, le foie et/ou les ganglions lymphatiques. Une leucocytose a également été observée dans la rate, le foie et les ganglions lymphatiques. Une légère inflammation, accompagnée d’une infiltration du point d’injection par des cellules mononucléaires, a été notée chez des singes traités au pegfilgrastim. Les changements observés ont eu tendance à se corriger à l’arrêt du traitement. Parmi les modifications observées spécifiquement lors de l’administration tous les 2 jours chez des rats (≥ 500 mcg/kg uniquement) figuraient une faible élévation des taux d’ALAT et/ou d’ASAT, une légère myélofibrose de la moelle osseuse et un accroissement de l’activité ostéoblastique et ostéoclastique des os. La séroréactivité liée au pegfilgrastim s’est révélée nulle ou faible chez les rats, alors qu’elle a augmenté chez les singes en fonction de la dose et du temps; l’augmentation des neutrophiles sous l’action du pegfilgrastim s’est toutefois maintenue.
Le pegfilgrastim a entraîné des effets indésirables chez des lapines gravides exposées à des doses d’à peine 50 mcg/kg tous les 2 jours. Des données non cliniques recueillies chez des rates gravides indiquent que de très faibles quantités de pegfilgrastim peuvent traverser le placenta.
L’injection s.-c. à des lapines gravides de doses de pegfilgrastim de 200 et de 250 mcg/kg, tous les 2 jours, durant la période d’organogenèse a été associée à une augmentation de la fréquence des avortements. Il y a eu un accroissement des pertes par résorption précoce suivant l’implantation ainsi qu’une diminution du nombre de fœtus vivants après l’administration, tous les 2 jours, de doses de pegfilgrastim de 200 à 1 000 mcg/kg. Une réduction de la consommation alimentaire des lapines et/ou un ralentissement de la prise de poids ainsi qu’une diminution du poids fœtal ont été constatés lors de l’injection, tous les 2 jours, de doses de 50 à 1 000 mcg/kg. Le pegfilgrastim n’a entraîné ni malformations viscérales ou osseuses chez des fœtus de lapin exposés à des doses allant jusqu’à 200 mcg/kg tous les 2 jours, ni malformations externes chez des fœtus de lapin traités par des doses pouvant atteindre 1 000 mcg/kg tous les 2 jours.
L’injection s.-c. de doses de pegfilgrastim pouvant atteindre 1 000 mcg/kg tous les 2 jours à des rates gravides pendant l’organogenèse n’a été associée à aucune augmentation des malformations externes, viscérales ou osseuses chez les fœtus. Par contre, un accroissement de la fréquence des cas de côtes ondulées, une manifestation pathologique généralement considérée comme réversible, a été constaté chez des fœtus de rats exposés à des injections de 300 et de 1 000 mcg/kg tous les 2 jours. Des injections s.-c. hebdomadaires de pegfilgrastim à des rates, à des doses allant jusqu’à 1 000 mcg/kg, n’ont entraîné aucune toxicité maternelle ou néonatale dans une étude portant sur le développement pré- et postnatal.
Il a été établi que le filgrastim n’exerce pas d’effets sur la mutagenèse bactérienne (test d’Ames). Le pegfilgrastim n’a pas provoqué de lésions précancéreuses ou cancéreuses chez des rats Sprague-DawleyMD après l’administration s.-c. hebdomadaire de doses allant jusqu’à
1 000 mcg/kg pendant 6 mois. Étant donné la similarité de l’activité biochimique du pegfilgrastim à celle du filgrastim, la nature chimique de la fraction PEG et la vaste expérience clinique accumulée avec le filgrastim, il semble peu probable que le pegfilgrastim soit carcinogène s’il est utilisé conformément aux instructions.
Le pegfilgrastim est un facteur de croissance qui stimule essentiellement la production des neutrophiles et de leurs précurseurs. Le récepteur du G-CSF par l’entremise duquel le pegfilgrastim et le filgrastim agissent a toutefois été retrouvé sur des cellules cancéreuses, y compris dans certaines lignées responsables de cancers myéloïdes, pulmonaires, à lymphocytes T, de la tête et du cou et de la vessie. Une prolifération a été observée in vitro lors de l’exposition au filgrastim de certaines de ces lignées cellulaires, et plus particulièrement de celles de la leucémie myéloïde aiguë.
Les indices d’accouplement et de fertilité observés chez des rats Sprague-DawleyMD mâles et femelles n’ont pas été touchés défavorablement par l’administration hebdomadaire d’injections s.-c. de pegfilgrastim allant jusqu’à 1 000 mcg/kg pendant 2 à 4 semaines, avant et durant la cohabitation.
16.1 Pharmacologie et toxicologie non cliniques comparatives
16.1.1 Pharmacodynamique comparative non clinique
Études in vitro
Les caractéristiques biologiques d'Armlupeg et de US-Neulasta ont été évaluées à l'aide d'un test de prolifération cellulaire et d'un test de liaison aux récepteurs, comme indiqué dans le tableau 9.
Tableau 9 - Aperçu des études comparant l'activité in vitro entre Armlupeg et Neulasta.
| Test | Résultats pour la comparaison | |
| Essais de liaison aux récepteurs | Essai de liaison au G-CSFR (cinétique (ka, kd et KD, Cinétique) et affinité (KD, Equilibre) du pegfilgrastim se liant au récepteur du G- CSF) | Une cinétique de liaison très similaire entre Armlupeg et US- Neulasta a été démontrée. |
| Essai de bioactivité in vitro | Essai de prolifération in vitro (puissance biologique relative mesurée par la stimulation de la prolifération des cellules M-NFS-60) | Armlupeg et US-Neulasta ont présenté une activité biologique similaire. |
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
NEULASTA (Pegfilgrastim injectable, solution stérile, 6 mg (10 mg/mL)), Numéro de contrôle de la présentation : 242732, Monographie du produit, Amgen Canada Inc. (08 JAN 2021)