


Monographie de produit - Atriance
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT [01-2021]
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Dose recommandée et modification posologique .................................................. 5
4.3 Administration ......................................................................................................... 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ......................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................. 9
7.1.2 Allaitement ....................................................................................................... 10
7.1.3 Enfants ............................................................................................................. 10
7.1.4 Personnes âgées .............................................................................................. 10
8 EFFETS INDÉSIRABLES .............................................................................................. 10
8.2 Effets indésirables observés dans les essais cliniques ........................................... 10
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants.............. 16
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 18
8.5 Effets indésirables observés après la mise en marché .......................................... 19 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 19
9.1 Interactions médicamenteuses graves .................................................................. 19
9.2 Aperçu des interactions médicamenteuses........................................................... 19
9.3 Interactions médicament-comportement ............................................................. 20
9.4 Interactions médicament-médicament ................................................................. 20
10 PHARMACOLOGIE CLINIQUE .................................................................................... 21
10.1 Mode d’action .................................................................................................. 21
10.2 Pharmacocinétique .......................................................................................... 21
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 24
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 25
14 ESSAIS CLINIQUES .................................................................................................... 25
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 25
14.2 Résultats de l’étude ......................................................................................... 27
15 MICROBIOLOGIE ...................................................................................................... 29
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 29
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ATRIANCEMD (nélarabine) est indiqué pour le traitement de patients atteints d’une leucémie lymphoblastique aiguë à cellules T ou d’un lymphome lymphoblastique à cellules T n’ayant pas répondu à au moins deux chimiothérapies ou ayant eu une rechute après au moins deux chimiothérapies.
1.1 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ATRIANCE dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 4.2 Dose recommandée et modification posologique et 14 ESSAIS CLINIQUES).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les essais cliniques sur ATRIANCE ne comptaient pas suffisamment de patients âgés de 65 ans et plus pour que l’on puisse déterminer si la réponse est différente dans ce groupe d’âge. Selon une analyse exploratoire, les patients plus âgés, particulièrement les patients de 65 ans et plus, présenteraient davantage d’effets indésirables de nature neurologique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
ATRIANCE est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
ATRIANCE (nélarabine) pour injection doit être administré sous la surveillance d’un médecin expérimenté dans l’utilisation d’agents chimiothérapeutiques anticancéreux. Ce produit doit être injecté par voie intraveineuse seulement.
Effets neurologiques sévères :
Ces effets comprennent les suivants :
- Altération de l’état mental, y compris une somnolence sévère
- Effets sur le système nerveux central (SNC) tels que convulsions et nécrose de la moelle épinière. Les patients qui présentent une maladie du SNC préexistante ou qui ont déjà reçu ou qui reçoivent en concomitance une chimiothérapie intrathécale (y compris par le méthotrexate), ou ceux qui ont déjà subi une irradiation craniospinale, peuvent courir un risque accru d’effets indésirables d’ordre neurologique plus sévères (grade 3 ou plus) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE et ADMINISTRATION, et 9 INTERACTIONS MÉDICAMENTEUSES).
- Neuropathie périphérique comprenant l’engourdissement, la paresthésie, la faiblesse motrice, la paralysie, la démyélination craniospinale et des neuropathies périphériques ascendantes s’apparentant au syndrome de Guillain-Barré.
Certains de ces effets neurologiques indésirables sont irréversibles et mortels.
On doit cesser le traitement par ATRIANCE au premier signe d’effets neurologiques de grade 2 ou plus selon les critères communs de toxicité du NCI (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
Il est fortement recommandé de surveiller de près le patient pour déceler tout effet neurologique éventuel.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il faut prendre les mesures adéquates (comme l’hydratation, l’alcalinisation de l’urine et une prophylaxie à l’aide de l’allopurinol) afin de prévenir l’hyperuricémie associée au syndrome de lyse tumorale.
Des mesures de soutien (p. ex., antiémétiques) et un traitement médical (p. ex., antibiotiques, transfusions de sang et de plaquettes) sont recommandés lorsque l’état clinique du patient l’exige.
4.2 Dose recommandée et modification posologique
Adultes : La posologie d’ATRIANCE recommandée pour les adultes est de 1 500 mg/m²/jour en perfusion intraveineuse de 2 heures aux jours 1, 3 et 5, tous les 21 jours.
Enfants : La dose recommandée chez les enfants de 15 ans et moins est de 650 mg/m²/jour administrée par voie intraveineuse durant 1 heure pendant les jours 1 à 5, tous les 21 jours.
Le schéma posologique optimal pour les patients âgés de 16 à 21 ans n’a pas été établi.
La durée recommandée du traitement n’est pas clairement établie. Dans les essais cliniques, on poursuivait généralement le traitement jusqu’à ce que l’on observe des signes d’évolution de la maladie ou un degré de toxicité inacceptable chez le patient ou encore jusqu’à ce que le patient puisse recevoir une greffe de moelle osseuse ou ne tire plus aucun bienfait du traitement.
Le schéma optimal d’administration concomitante de la nélarabine et d’une thérapie intrathécale et/ou d’irradiation craniospinale n’a fait l’objet d’aucune évaluation, c’est pourquoi ce schéma n’est pas recommandé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique; et 9 INTERACTIONS MÉDICAMENTEUSES).
ATRIANCE n’a pas été étudié chez des patients présentant une atteinte hépatique ou rénale. Aucune modification de la dose n’est recommandée en présence d’une clairance de la créatinine (ClCr) ≥ 50 mL/min. On ne dispose pas de données suffisantes pour formuler des recommandations posologiques dans le cas d’une ClCr < 50 mL/min (voir 10 PHARMACOLOGIE CLINIQUE, Populations et état pathologiques particuliers, Insuffisance rénale).
Le traitement par ATRIANCE (nélarabine) doit être cessé au premier signe d’effets neurologiques de grade 2 ou plus selon les critères communs de toxicité du NCI. Il pourra être nécessaire de retarder l’administration du cycle de traitement suivant en présence d’autres effets toxiques, notamment de nature hématologique (voir 3 Encadré « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, et 8 EFFETS INDÉSIRABLES).
4.3 Administration
La nélarabine pour injection est administrée sans dilution préalable.
La nélarabine pour injection reste stable pendant un maximum de 8 heures dans les sacs pour perfusion en polychlorure de vinyle (PVC) et les contenants de verre à une température ne dépassant pas 30°C.
La solution ATRIANCE doit être inspectée visuellement avant l’usage. Ne pas utiliser la solution si elle est floue, décolorée, présente des particules ou une fuite.
5 SURDOSAGE
Il n’y a pas d’antidote connu pour contrer un surdosage d’ATRIANCE (nélarabine). Un surdosage causerait probablement des effets neurotoxiques sévères (dont la paralysie et le coma), une myélosuppression et dans certains cas la mort. En cas de surdosage, il convient de prodiguer les soins de soutien conformément aux bonnes pratiques cliniques.
Dans les essais cliniques, la nélarabine a été administrée chez un enfant à des doses atteignant 75 mg/kg (environ 2 250 mg/m2) par jour durant 5 jours et, chez 5 patients adultes, à des doses atteignant 60 mg/kg (environ 2 400 mg/m2) par jour durant 5 jours.
La nélarabine a été administrée à 2 patients adultes participant à des essais cliniques à des doses s’élevant à 2 900 mg/m2 aux jours 1, 3 et 5 du cycle de traitement. À la dose de 2 200 mg/m2 donnée aux jours 1, 3 et 5 tous les 21 jours, 2 patients ont présenté une neuropathie sensitive ascendante significative de grade 3. Les résultats d’IRM de ces 2 patients ont révélé une démyélinisation dans la colonne cervicale.
Comme les stratégies de prise en charge du surdosage évoluent sans cesse, il est conseillé de contacter un centre antipoison en cas de surdose d’un médicament quel qu’il soit, afin d’obtenir les plus récentes recommandations en vigueur.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique / concentration / | ||||
| composition |
ATRIANCE (nélarabine) pour injection est une solution incolore limpide qui contient 5 mg de nélarabine et 4,5 mg de chlorure de sodium par mL d’eau pour injection, USP. Il est possible qu’on ait ajouté de l’acide chlorhydrique ou de l’hydroxyde de sodium afin d’équilibrer le pH. Le pH de la solution varie entre 5,0 et 7,0.
ATRIANCE pour injection est présenté dans un flacon de verre transparent de type I à usage unique muni d’un bouchon en caoutchouc bromobutyle (sans latex) gris et d’un capuchon d’aluminium rouge, renfermant 250 mg de nélarabine dans 50 mL d’eau pour injection, USP.
Offert en boîtes de 1 flacon.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Les patients recevant ATRIANCE doivent être hydratés par voie intraveineuse selon la pratique médicale établie pour le traitement de l’hyperuricémie chez les patients prédisposés à un syndrome de lyse tumorale. On doit envisager d’administrer de l’allopurinol aux patients qui risquent de présenter une hyperuricémie (voir 4 POSOLOGIE ET ADMINISTRATION).
L’administration de vaccins constitués d’organismes vivants aux patients immunodéprimés est à proscrire.
Cancérogenèse et mutagenèse
Aucune étude n’a été menée sur la cancérogénicité de la nélarabine, mais on sait néanmoins qu’elle est génotoxique pour les cellules de mammifères (voir 16 TOXICOLOGIE NON CLINIQUE).
Cardiovasculaire
L’effet de la nélarabine sur l’allongement de l’intervalle QT n’a pas été étudié.
Conduite de véhicules et utilisation de machines
Aucune étude n’a été menée sur les effets de la nélarabine sur la capacité de conduire et de faire fonctionner des machines. Les patients qui manifestent de la somnolence, des étourdissements, des troubles neurologiques ou tout autre effet indésirable pouvant avoir une influence sur la capacité de conduire ou de faire fonctionner des machines de manière sécuritaire doivent éviter de s’adonner à de telles activités tant que ces effets indésirables persistent (voir 8 EFFETS INDÉSIRABLES, 9 INTERACTIONS MÉDICAMENTEUSES, 9.3 Interactions médicament-comportement).
Hématologique
La leucopénie, la thrombocytopénie, l’anémie (y compris de grades 3 et 4) et la neutropénie, y compris la neutropénie fébrile (de grade 3 ou 4), ont été associées au traitement par la nélarabine. La formule sanguine complète, avec numération plaquettaire, doit être surveillée régulièrement (voir 8 EFFETS
Solution pour perfusion intraveineuse | nélarabine 5 mg/mL pour injection | Chlorure de sodium, eau pour injection, USP. Il est possible qu’on ait ajouté de l’acide chlorhydrique ou de l’hydroxyde de sodium afin d’équilibrer le pH |
INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION).
Hépatique/biliaire/pancréatique
Hépatobiliaire : Des cas d’insuffisance hépatique aiguë (y compris l’hépatite toxique mortelle) ont été signalés après la commercialisation du produit, bien que le lien de causalité entre le médicament et cet effet n’ait pas été établi.
Patients présentant une atteinte hépatique : L’influence d’une atteinte hépatique sur la pharmacocinétique de la nélarabine n’a pas été évaluée. Étant donné que le risque d’effets indésirables causés par ce médicament peut être plus élevé chez les patients présentant une atteinte hépatique sévère, on doit surveiller ces patients de près afin de déceler d’éventuels effets toxiques lorsqu’ils sont traités par ATRIANCE.
Musculo-squelettique
La nélarabine est associée à des cas de rhabdomyolyse et à une hausse de la créatine phosphokinase. On doit envisager de mettre fin au traitement par la nélarabine si l’on soupçonne que ces effets sont liés à l’emploi du médicament.
Neurologique
Les effets neurotoxiques constituent la toxicité limitant la dose de la nélarabine. On doit surveiller de près les patients sous traitement par ATRIANCE afin de détecter tout signe ou symptôme de neurotoxicité.
Certains de ces effets neurologiques indésirables sont irréversibles et mortels.
On doit cesser le traitement par ATRIANCE au premier signe d’effets neurologiques de grade 2 ou plus selon les critères communs de toxicité du NCI (voir 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
Il est fortement recommandé de surveiller de près le patient pour déceler tout effet neurologique éventuel.
Les patients ayant reçu ou recevant en concomitance une chimiothérapie intrathécale ou ceux qui ont déjà subi une irradiation craniospinale peuvent courir un risque accru d’effets indésirables d’ordre neurologique (voir 4 POSOLOGIE ET ADMINISTRATION). On a reçu des rapports de cas faisant état de manifestations neurologiques mortelles à la suite de l’administration concomitante d’une chimiothérapie intrathécale et de nélarabine par voie intraveineuse (voir 9 INTERACTIONS MÉDICAMENTEUSES). Le schéma optimal d’administration concomitante de la nélarabine et d’une thérapie intrathécale et/ou d’irradiation craniospinale n’a fait l’objet d’aucune évaluation, c’est pourquoi ce schéma n’est pas recommandé. Les patients souffrant d’une maladie du SNC au début du traitement pourraient être plus prédisposés à présenter des effets neurologiques plus sévères (grade ≥ 3).
Les signes et symptômes neurotoxiques couramment associés à la nélarabine comprennent les suivants : somnolence, confusion, altération de la conscience, convulsions, ataxie, paresthésie et hypoesthésie. La neurotoxicité sévère peut se manifester par le coma, l’état de mal épileptique, la myélopathie, la démyélinisation craniospinale ou la neuropathie ascendante s’apparentant au syndrome de Guillain-Barré (voir 8 EFFETS INDÉSIRABLES).
Rénal
Patients présentant une atteinte rénale : La nélarabine n’a pas été étudiée chez les personnes présentant une atteinte rénale. La nélarabine et l’ara-G sont partiellement excrétées par voie rénale. Étant donné que le risque d’effets indésirables causés par ce médicament peut être plus élevé chez les patients dont la fonction rénale est réduite (clairance de la créatinine < 50 mL/min), on doit surveiller ces patients de près afin de déceler d’éventuels effets toxiques lorsqu’ils sont traités par ATRIANCE (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Les effets de la nélarabine sur la fertilité humaine sont inconnus (voir 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène
Femmes aptes à procréer : On doit informer les femmes aptes à procréer (c’est-à-dire les femmes qui ont leurs règles ou qui sont physiologiquement aptes à concevoir) d’éviter de devenir enceintes pendant le traitement par ATRIANCE.
Il faut les aviser d’utiliser une méthode de contraception très efficace pendant le traitement par ATRIANCE, c’est-à-dire une méthode associée à un taux d’échec faible (moins de 1 % par année) lorsqu’elle est utilisée systématiquement et correctement, seule ou en association avec une autre.
Il n’existe pas de données cliniques sur les interactions médicament-médicament entre ATRIANCE et les contraceptifs hormonaux. L’effet d’ATRIANCE sur ces derniers est inconnu.
Hommes : Les hommes sexuellement actifs doivent recourir à une méthode de contraception très efficace durant le traitement par ATRIANCE.
Les hommes dont la partenaire est apte à procréer, enceinte ou soupçonnée de l’être doivent utiliser des condoms durant leur traitement par ATRIANCE et au cours des 3 mois suivant celui-ci.
Il faut conseiller aux hommes de dire à leurs partenaires sexuelles qu’ils prennent ATRIANCE et de les informer des risques graves éventuels pour le fœtus si une grossesse survenait pendant le traitement par ATRIANCE (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
Lorsqu’il est administré à une femme enceinte, ATRIANCE peut porter atteinte au fœtus. Il n’existe toutefois pas d’études portant sur l’emploi d’ATRIANCE chez la femme enceinte. Des études chez l’animal ont révélé des taux accrus de malformations fœtales et d’anomalies suivant l’administration de la nélarabine durant la grossesse comparativement aux témoins qui n’avaient pas reçu le médicament (voir 16 TOXICOLOGIE NON CLINIQUE). Une grossesse qui s’est soldée par la mort du fœtus a été rapportée au cours d’un essai clinique. La relation de cause à effet n’a pu être établie, étant donné que la patiente recevait de nombreux autres agents chimiothérapeutiques qui auraient pu contribuer à la mort du fœtus.
Si ATRIANCE est administré à une femme enceinte ou si une patiente devient enceinte alors qu’elle prend ce médicament, elle doit être informée qu’il y a un risque pour le fœtus.
7.1.2 Allaitement
La nélarabine est un promédicament de la 9-β-D-arabinofuranosylguanine (ara-G), un analogue de la désoxyguanosine (voir 10 PHARMACOLOGIE CLINIQUE). On ignore si la nélarabine ou l’ara-G sont excrétées dans le lait maternel humain. Comme de nombreux médicaments le sont et étant donné le risque pour les nourrissons d’effets indésirables graves associés à ATRIANCE, il est recommandé de cesser l’allaitement pendant le traitement par ATRIANCE.
7.1.3 Enfants
Enfants (< 18 ans) : Lors d’une étude de phase III à laquelle ont pris part 685 patients âgés de < 16 ans et atteints d’une leucémie lymphoblastique aiguë à cellules T (LLA-T) ou d’un lymphome lymphoblastique à cellules T (LLB-T) nouvellement diagnostiqués, le profil d’innocuité observé était conforme à celui ayant été relevé au cours des études de phase I et de phase II. Voir 14 ESSAIS CLINIQUES.
Le profil pharmacologique de la nélarabine n’a pas été étudié chez les enfants âgés de moins de 4 ans.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les essais cliniques sur ATRIANCE ne comptaient pas suffisamment de patients âgés de 65 ans et plus pour que l’on puisse déterminer si la réponse est différente dans ce groupe d’âge. Selon une analyse exploratoire, les patients plus âgés, particulièrement les patients de 65 ans et plus, présenteraient davantage d’effets indésirables de nature neurologique.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
LLA-T et LLB-T récidivants ou réfractaires
Adultes : ATRIANCE (nélarabine) a été étudié chez 459 patients participant à des essais cliniques de phase I et de phase II. Le profil d’innocuité pour la posologie recommandée chez les adultes est basé sur les données de 103 patients traités selon les doses et le schéma posologique recommandés dans le cadre de l’étude CALGB19801 et d’une étude portant sur la leucémie lymphocytaire chronique (PGAA2003).
Chez les adultes, les effets indésirables les plus fréquents, quelle qu’en soit la cause, ont été les suivants : fatigue, troubles gastro-intestinaux (nausées, diarrhée, vomissements et constipation), troubles hématologiques (anémie sévère, leucopénie, neutropénie et thrombocytopénie), symptômes respiratoires (toux et dyspnée), troubles du système nerveux (somnolence et étourdissements) et pyrexie.
Les effets indésirables les plus fréquents par système/organe, quelle qu’en soit la cause, y compris les effets sévères ou menaçant le pronostic vital (grade 3 ou 4 selon les critères communs de toxicité du NCI) et les effets mortels (grade 5), sont présentés au tableau 4 dans le cas des enfants et au tableau 2 dans le cas des adultes.
Tableau 2 Effets indésirables le plus fréquemment signalés (fréquence globale ≥5 %) quelle qu’en soit la cause chez des ADULTES ayant reçu ATRIANCE à raison de 1 500 mg/m2 par voie intraveineuse sur 2 heures aux jours 1, 3 et 5, tous les 21 jours
Système/organe Terme recommandé | Pourcentage de patients; n = 103 | ||||||
| Degré de toxicité | |||||||
Grade 3 % | Grade 4+ % | Tous grades | |||||
| confondus | |||||||
| % | |||||||
| Troubles du système sanguin et lymphatique | |||||||
| Anémie | 20 | 14 | 99 | ||||
| Thrombocytopénie | 37 | 22 | 86 | ||||
| Neutropénie | 14 | 49 | 81 | ||||
| Neutropénie fébrile | 9 | 1 | 12 | ||||
| Troubles cardiaques | |||||||
| Tachycardie sinusale | 1 | 0 | 8 | ||||
| Troubles gastro-intestinaux | |||||||
| Nausées | 0 | 0 | 41 | ||||
| Diarrhée | 1 | 0 | 22 | ||||
| Vomissements | 1 | 0 | 22 | ||||
| Constipation | 1 | 0 | 21 | ||||
| Douleur abdominale | 1 | 0 | 9 | ||||
| Stomatite | 1 | 0 | 8 | ||||
| Distension abdominale | 0 | 0 | 6 | ||||
| Troubles généraux et anomalies au point d’administration | |||||||
| Fatigue | 10 | 2 | 50 | ||||
Système/organe Terme recommandé | Pourcentage de patients; n = 103 | ||||||
| Degré de toxicité | |||||||
Grade 3 % | Grade 4+ % | Tous grades | |||||
| confondus | |||||||
| % | |||||||
| Pyrexie | 5 | 0 | 23 | ||||
| Asthénie | 0 | 1 | 17 | ||||
| Œdème périphérique | 0 | 0 | 15 | ||||
| Œdème | 0 | 0 | 11 | ||||
| Douleur | 3 | 0 | 11 | ||||
| Frissons | 0 | 0 | 8 | ||||
| Démarche anormale | 0 | 0 | 6 | ||||
| Douleur thoracique | 0 | 0 | 5 | ||||
| Douleur thoracique non cardiaque | 0 | 1 | 5 | ||||
| Infections | |||||||
| Infection | 2 | 1 | 9 | ||||
| Pneumonie | 4 | 1 | 8 | ||||
| Troubles hépatobiliaires | |||||||
| Hausse de l’AST | 1 | 1 | 6 | ||||
| Hausse de la bilirubine dans le sang | 2 | 0 | 3 | ||||
| Troubles du métabolisme et de la nutrition | |||||||
| Anorexie | 0 | 0 | 9 | ||||
| Déshydratation | 3 | 1 | 7 | ||||
| Hyperglycémie | 1 | 0 | 6 | ||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||
| Myalgie | 1 | 0 | 13 | ||||
| Arthralgie | 1 | 0 | 9 | ||||
| Dorsalgie | 0 | 0 | 8 | ||||
Système/organe Terme recommandé | Pourcentage de patients; n = 103 | ||||||
| Degré de toxicité | |||||||
Grade 3 % | Grade 4+ % | Tous grades | |||||
| confondus | |||||||
| % | |||||||
| Faiblesse musculaire | 5 | 0 | 8 | ||||
| Douleurs aux membres | 1 | 0 | 7 | ||||
| Troubles du système nerveux (voir le tableau 3) | |||||||
| Troubles psychiatriques | |||||||
| État de confusion | 2 | 0 | 8 | ||||
| Insomnie | 0 | 0 | 7 | ||||
| Dépression | 1 | 0 | 6 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Toux | 0 | 0 | 25 | ||||
| Dyspnée | 4 | 2 | 20 | ||||
| Épanchement pleural | 5 | 1 | 10 | ||||
| Épistaxis | 0 | 0 | 8 | ||||
| Dyspnée d’effort | 0 | 0 | 7 | ||||
| Respiration sifflante | 0 | 0 | 5 | ||||
| Troubles vasculaires | |||||||
| Pétéchies | 2 | 0 | 12 | ||||
| Hypotension | 1 | 1 | 8 | ||||
Grade 4+ = grade 4 et grade 5
Cinq (5) décès ont été recensés : un cas d’hypotension (n = 1), un cas d’arrêt respiratoire (n = 1), un cas d’épanchement pleural/pneumothorax (n = 1), un cas de pneumonie (n = 1) et un cas d’hémorragie cérébrale/coma/leucoencéphalopathie (n = 1). Le cas d’hémorragie cérébrale/coma/leucoencéphalopathie serait lié au traitement par ATRIANCE. Les autres événements mortels n’étaient pas associés au traitement par ATRIANCE.
Autres effets indésirables : Une vision trouble a aussi été signalée chez 4 % des patients adultes. Parmi la population de patients adultes, il y a eu un seul rapport de biopsie confirmant la présence d’une leucoencéphalopathie multifocale progressive. Une cécité unilatérale a été signalée chez 1 % des patients adultes. Une diminution de l’acuité visuelle et des troubles de la vision ont été rapportés chez 2 % et 1 %, respectivement, des patients adultes. Des hausses de l’ALT de grades 3, 4 et 5 ont été signalées chez 1 % des adultes. Des hallucinations ont été signalées chez 1 % des patients adultes. En plus des données sur l’innocuité provenant des essais cliniques déterminants, le syndrome de lyse tumorale a été observé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). Des infections (incluant, sans s’y limiter : sepsis, bactériémie, pneumonie et infection fongique) ont été signalées chez des adultes et des enfants ayant pris part aux essais cliniques. On signale que le traitement par la nélarabine a causé des infections opportunistes parfois mortelles.
Effets indésirables neurologiques : Des effets sur le système nerveux, qu’ils soient ou non liés au médicament, ont été signalés chez 64 % des patients participant aux études de phase I et de phase II.
La plupart des patients ayant participé aux études cliniques sur ATRIANCE ne présentaient pas de signes neurologiques apparents associés à leur maladie au moment de la mise en route du traitement par ATRIANCE. Toutefois, dans une étude exploratoire réalisée auprès de 459 patients traités par la nélarabine administrée à des doses et selon des schémas variables, la présence d’une atteinte maligne du système nerveux central au début du traitement a été associée à un risque accru (rapport de cotes de 3,35 dans l’analyse de régression, p = 0,0002) de neurotoxicité de grade ≥3 durant le traitement.
Adultes : Les effets indésirables d’ordre neurologique les plus fréquents chez les adultes, quelle qu’en soit la cause, figurent au tableau 3 par grade de toxicité (critères communs de toxicité du NCI).
Tableau 3 Effets indésirables neurologiques (≥ 1 %) quelle qu’en soit la cause chez des ADULTES ayant reçu ATRIANCE à raison de 1 500 mg/m2 par voie intraveineuse durant 2 heures aux jours 1, 3 et 5, tous les 21 jours
Système/organe Terme recommandé | Pourcentage de patients; n =103 | |||||||
Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | Tous | ||||
| grades | ||||||||
| confondus | ||||||||
| % | ||||||||
| Somnolence | 20 | 3 | 0 | 0 | 23 | |||
| Étourdissements | 14 | 8 | 0 | 0 | 21 | |||
| Troubles neurologiques périphériques, quels qu’ils soient | 8 | 12 | 2 | 0 | 21 | |||
| Neuropathie | 0 | 4 | 0 | 0 | 4 | |||
| Neuropathie périphérique | 2 | 2 | 1 | 0 | 5 | |||
| Neuropathie motrice périphérique | 3 | 3 | 1 | 0 | 7 | |||
| Neuropathie sensitive périphérique | 7 | 6 | 0 | 0 | 13 | |||
Tableau 3 Effets indésirables neurologiques (≥ 1 %) quelle qu’en soit la cause chez des ADULTES ayant reçu ATRIANCE à raison de 1 500 mg/m2 par voie intraveineuse durant 2 heures aux jours 1, 3 et 5, tous les 21 jours
Système/organe Terme recommandé | Pourcentage de patients; n =103 | |||||||
Grade 1 % | Grade 2 % | Grade 3 % | Grade 4 % | Tous | ||||
| grades | ||||||||
| confondus | ||||||||
| % | ||||||||
| Hypoesthésie | 5 | 10 | 2 | 0 | 17 | |||
| Céphalée | 11 | 3 | 1 | 0 | 15 | |||
| Paresthésie | 11 | 4 | 0 | 0 | 15 | |||
| Ataxie | 1 | 6 | 2 | 0 | 9 | |||
| Niveau de conscience altéré | 4 | 1 | 0 | 1 | 6 | |||
| Tremblements | 2 | 3 | 0 | 0 | 5 | |||
| Amnésie | 2 | 1 | 0 | 0 | 3 | |||
| Dysgueusie | 2 | 1 | 0 | 0 | 3 | |||
| Trouble de l’équilibre | 1 | 1 | 0 | 0 | 2 | |||
| Perte sensorielle | 0 | 2 | 0 | 0 | 2 | |||
| Un (1) patient est mort par suite d’une hémorragie cérébrale/coma/leucoencéphalopathie. Cet effet serait lié au traitement par ATRIANCE. | ||||||||
La plupart des effets sur le système nerveux qui sont survenus chez les patients adultes ont été de grade 1 ou 2. Les autres effets de grade 3 relevés parmi cette population, quelle qu’en soit la cause, ont été l’aphasie, les convulsions, l’hémiparésie et la perte de conscience, signalées dans chaque cas chez un patient (1 %). Les autres effets de grade 4, quelle qu’en soit la cause, ont été l’hémorragie cérébrale, le coma, l’hémorragie intracrânienne, la leucoencéphalopathie et l’encéphalopathie métabolique, chacune ayant été rapportée chez un patient (1 %).
Les autres effets indésirables d’ordre neurologique de grade 1, 2 ou inconnu, signalés chez les adultes, quelle qu’en soit la cause, ont été une anomalie de la coordination, la sensation de brûlure, le trouble de l’attention, la dysarthrie, l’hyporéflexie, la douleur neuropathique, le nystagmus, la paralysie du nerf péronier, la sciatique, le trouble sensoriel, la céphalée due à la sinusite et le trouble de la parole, chacun ayant été rapporté chez un patient (1 %).
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
LLA-T et LLB-T récidivants ou réfractaires
Enfants : Dans le cas des enfants, le profil d’innocuité se fonde sur les données relatives à 84 patients traités selon les doses et le schéma posologique recommandés dans le cadre de l’étude COGP9673. Les effets indésirables les plus fréquents chez les enfants, quelle qu’en soit la cause, ont été les troubles hématologiques (anémie, leucopénie, neutropénie et thrombocytopénie). Parmi les effets indésirables non hématologiques observés chez les enfants, les plus fréquents ont été les céphalées, une hausse du taux de transaminases, une baisse du potassium et de l’albumine dans le sang, une augmentation du taux sanguin de bilirubine et les vomissements.
Tableau 4 Effets indésirables le plus fréquemment signalés (fréquence globale ≥ 5 %) quelle qu’en soit la cause chez des ENFANTS ayant reçu ATRIANCE à raison de 650 mg/m2 par voie intraveineuse pendant 1 heure par jour, durant 5 jours consécutifs, tous les 21 jours
Système/organe Terme recommandé | Pourcentage de patients : 650 mg/m2; n = 84 | ||||||
| Degré de toxicité | |||||||
Grade 3 % | Grade 4+ % | Tous grades | |||||
| confondus | |||||||
| % | |||||||
| Troubles du système sanguin et lymphatique | |||||||
| Anémie | 45 | 10 | 95 | ||||
| Neutropénie | 17 | 62 | 94 | ||||
| Thrombocytopénie | 27 | 32 | 88 | ||||
| Leucopénie | 14 | 7 | 38 | ||||
| Troubles hépatobiliaires | |||||||
| Hausse du taux de transaminases | 4 | 0 | 12 | ||||
| Baisse du taux d’albumine sanguin | 5 | 1 | 10 | ||||
| Hausse du taux de bilirubine sanguin | 7 | 2 | 10 | ||||
| Métabolisme/épreuves de laboratoire | |||||||
| Baisse du taux de potassium sanguin | 4 | 2 | 11 | ||||
| Baisse du taux de calcium sanguin | 1 | 1 | 8 | ||||
| Hausse du taux de créatinine sanguin | 0 | 0 | 6 | ||||
| Baisse du taux de glycémie | 4 | 0 | 6 | ||||
| Baisse du taux de magnésium sanguin | 2 | 0 | 6 |
| Troubles du système nerveux (voir le tableau 5) | |||
| Troubles gastro-intestinaux | |||
| Vomissements | 0 | 0 | 10 |
| Troubles généraux et anomalies au point d’administration | |||
| Asthénie | 1 | 0 | 6 |
| Infections et infestations | |||
| Infection | 2 | 1 | 5 |
Grade 4+ = grade 4 et grade 5
Trois (3) décès ont été recensés : un cas de neutropénie et pyrexie (n = 1), un cas d’état de mal épileptique et convulsions (n = 1) et un cas de pneumonie fongique (n = 1). Le cas d’état de mal épileptique et convulsions serait lié au traitement par ATRIANCE. Les autres événements mortels n’étaient pas associés au traitement par ATRIANCE.
Effets indésirables neurologiques
Enfants : Les effets indésirables d’ordre neurologique les plus fréquents chez les enfants, quelle qu’en soit la cause, figurent au Tableau par grade de toxicité (critères communs de toxicité du NCI).
Tableau 5 Effets indésirables neurologiques (≥ 1 %) quelle qu’en soit la cause chez des ENFANTS ayant reçu ATRIANCE à raison de 650 mg/m2 par voie intraveineuse pendant 1 heure par jour durant 5 jours consécutifs, tous les 21 jours
Troubles du système nerveux central Terme recommandé | Pourcentage de patients; n = 84 | ||||||||
Grade 1 % | Grade 2 % | Grade 3 % | Grade 4+ % | Tous | |||||
| grades | |||||||||
| confondus | |||||||||
| % | |||||||||
| Céphalée | 8 | 2 | 4 | 2 | 17 | ||||
| Troubles neurologiques périphériques, quels qu’ils soient | 1 | 4 | 7 | 0 | 12 | ||||
| Neuropathie périphérique | 0 | 4 | 2 | 0 | 6 | ||||
| Neuropathie motrice périphérique | 1 | 0 | 2 | 0 | 4 | ||||
| Neuropathie sensitive périphérique | 0 | 0 | 6 | 0 | 6 | ||||
| Somnolence | 1 | 4 | 1 | 1 | 7 | ||||
| Hypoesthésie | 1 | 1 | 4 | 0 | 6 | ||||
| Crises convulsives | 0 | 0 | 0 | 6 | 6 | ||||
Tableau 5 Effets indésirables neurologiques (≥ 1 %) quelle qu’en soit la cause chez des ENFANTS ayant reçu ATRIANCE à raison de 650 mg/m2 par voie intraveineuse pendant 1 heure par jour durant 5 jours consécutifs, tous les 21 jours
Troubles du système nerveux central Terme recommandé | Pourcentage de patients; n = 84 | ||||||||
Grade 1 % | Grade 2 % | Grade 3 % | Grade 4+ % | Tous | |||||
| grades | |||||||||
| confondus | |||||||||
| % | |||||||||
| Convulsions | 0 | 0 | 0 | 3 | 4 | ||||
| Crise tonico-clonique | 0 | 0 | 0 | 1 | 1 | ||||
| État de mal épileptique | 0 | 0 | 0 | 1 | 1 | ||||
| Dysfonctionnement moteur | 1 | 1 | 1 | 0 | 4 | ||||
| Trouble du système nerveux | 1 | 2 | 0 | 0 | 4 | ||||
| Paresthésie | 0 | 2 | 1 | 0 | 4 | ||||
| Tremblements | 1 | 2 | 0 | 0 | 4 | ||||
| Ataxie | 1 | 0 | 1 | 0 | 2 | ||||
Grade 4+ = grade 4 et grade 5
L’état de mal épileptique a été mortel chez un (1) patient. Cet effet serait lié au traitement par ATRIANCE.
L’autre effet de grade 3 relevé chez les enfants, quelle qu’en soit la cause, a été l’hypertonie, rapportée chez un patient (1 %). Les autres effets de grade 4+, quelle qu’en soit la cause, ont été la paralysie du 3e nerf et la paralysie du 6e nerf, chacune ayant été signalée chez un patient (1 %).
Les autres effets indésirables d’ordre neurologique de grade 1, 2 ou inconnu, signalés chez les enfants, quelle qu’en soit la cause, ont été la dysarthrie, l’encéphalopathie, l’hydrocéphalie, l’hyporéflexie, la léthargie, la déficience mentale, la paralysie et la perte sensorielle, chacune ayant été rapportée chez un patient (1 %).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Autres effets neurologiques : Des cas d’effets liés à une démyélinisation et de neuropathie périphérique ascendante s’apparentant au syndrome de Guillain-Barré ont été signalés.
Données complémentaires sur l’emploi dans la LLA-T et le LLB-T nouvellement diagnostiqués
Adultes et enfants : ATRIANCE (nélarabine) a été évalué dans le cadre d’un essai clinique de phase III mené chez des patients atteints de LLA-T ou de LLB-T nouvellement diagnostiqués. Au cours de cette étude clinique de phase III réalisée auprès de patients âgés de 1 à 30 ans (N = 825) et atteints de LLA-T ou de LLB-T nouvellement diagnostiqués, un traitement par le schéma Berlin-Frankfurt-Münster renforcé (BFMr) avec ou sans nélarabine a été administré aux patients. Le profil d’innocuité observé dans les groupes de traitement était conforme au profil d’innocuité connu des médicaments individuels composant le schéma. L’ajout de nélarabine au schéma de chimiothérapie BFMr n’a pas modifié de façon notable le profil d’innocuité du schéma de chimiothérapie BFMr, et ce, dans l’ensemble de la population à l’étude (patients atteints de LLA-T ou de LLB-T).
8.5 Effets indésirables observés après la mise en marché
Au cours de l’utilisation postcommercialisation de la nélarabine à l’échelle mondiale, les effets indésirables suivants ont été signalés. Comme il s’agit de déclarations spontanées provenant d’une population de taille indéterminée et qui sont associées à des maladies concomitantes et à des pharmacothérapies multiples, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un rapport de causalité avec l’exposition au médicament. La décision d’inclure ces effets dans la monographie se fonde habituellement sur au moins un des facteurs suivants : (1) gravité de la manifestation, (2) fréquence de signalement, ou (3) rapport causal possible avec l’exposition au médicament.
Système nerveux : Plusieurs cas de troubles graves de la moelle épinière comme la myélopathie, l’ischémie médullaire et la myélite transverse ont été signalés. Ces événements se sont manifestés notamment par les symptômes suivants : faiblesse au niveau des jambes, engourdissement, quadriplégie, incontinence fécale et incontinence urinaire.
Des cas de leucoencéphalopathie ont été signalés.
Musculo-squelettique : Des cas de rhabdomyolyse et une hausse de la créatine phosphokinase ont été rapportés.
Hépatobiliaire : Des cas d’élévation de grades 3 et 4 des taux de transaminases et de bilirubine sont survenus dans le cadre d’essais cliniques. Des cas d’insuffisance hépatique aiguë ont été signalés (y compris l’hépatite toxique mortelle), bien que le lien de causalité entre le médicament et cet effet n’ait pas été établi.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Manifestations neurologiques mortelles à la suite de l’administration concomitante d’une chimiothérapie intrathécale et de nélarabine par voie intraveineuse (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique).
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a spécifiquement évalué les interactions médicamenteuses de la nélarabine.
Dans une étude pharmacocinétique menée chez 13 patients adultes recevant 1 200 mg/m2 de nélarabine, l’administration de fludarabine à la dose de 30 mg/m2 4 heures avant la nélarabine n’a eu aucun effet sur les paramètres pharmacocinétiques plasmatiques de la nélarabine et de l’ara-G ou l’accumulation intracellulaire d’ara-GTP dans les blastes leucémiques.
Les études in vitro sur des microsomes de foie humain semblent indiquer que la nélarabine et l’ara-G n’inhibent pas de manière significative l’activité des principales isoenzymes hépatiques du cytochrome P450 (CYP), soit CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4, à des concentrations de nélarabine et d’ara-G atteignant 100 μM.
9.3 Interactions médicament-comportement
Effets sur la capacité de conduire et de faire fonctionner des machines
Aucune étude n’a été menée sur les effets de la nélarabine sur la capacité de conduire et de faire fonctionner des machines. Les patients qui manifestent de la somnolence, des étourdissements, des troubles neurologiques ou tout autre effet indésirable pouvant avoir une influence sur la capacité de conduire ou de faire fonctionner des machines de manière sécuritaire doivent éviter de s’adonner à de telles activités tant que ces effets indésirables persistent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES).
9.4 Interactions médicament-médicament
Les produits apparaissant dans le tableau ci-après ont été mis en cause dans des interactions rapportées dans des exposés de cas ou des comptes rendus d’études, ou sont susceptibles de causer des interactions.
Tableau 6 Interactions médicament-médicaments établies ou potentielles
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Médicaments qui peuvent altérer l’exposition à la nélarabine | |||
| Pentostatine | T | Des études in vitro ont montré que la pentostatine est un puissant inhibiteur de l’adénosine désaminase. Cette activité pourrait entraîner une diminution de la conversion du promédicament, la nélarabine, en sa fraction active, et ainsi réduire l’efficacité de la nélarabine et/ou modifier le profil d’effets indésirables de l’un ou l’autre des médicaments. | L’administration de la nélarabine en association avec des inhibiteurs de l’adénosine désaminase, comme la pentostatine, n’est pas recommandée. |
Légende : T = théorique
On ne dispose pas de données cliniques portant sur les interactions médicamenteuses entre ATRIANCE et la chimiothérapie. Cependant, des rapports de cas ont fait état de manifestations neurologiques mortelles à la suite de l’administration concomitante de nélarabine et d’une chimiothérapie intrathécale.
Dans une étude pharmacocinétique, la fludarabine administrée avant la nélarabine n’a pas eu d’effet sur les paramètres pharmacocinétiques plasmatiques de la nélarabine et de l’ara-G ou de l’ara-GTP (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.2 Aperçu des interactions médicamenteuses).
Le rôle des enzymes du cytochrome P450 dans le métabolisme de la nélarabine n’a pas été étudié.
Il n’existe pas de données cliniques sur les interactions médicament-médicament entre ATRIANCE et les contraceptifs hormonaux. L’effet d’ATRIANCE sur ces derniers est inconnu.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La nélarabine est un promédicament de la 9-β-D-arabinofuranosylguanine (ara-G), un antimétabolite, analogue de la désoxyguanosine. La nélarabine est rapidement convertie par déméthylation en ara-G par l’adénosine désaminase (ADA), puis elle est phosphorylée à l’intérieur de la cellule par la désoxyguanosine kinase et la désoxycytidine kinase pour la transformer sous forme de 5’-monophosphate. Le monophosphate subit subséquemment une conversion intracellulaire en 5’-triphosphate actif, l’ara-GTP. L’accumulation de l’ara-GTP dans les cellules leucémiques permet son intégration dans l’acide désoxyribonucléique (ADN), inhibant la synthèse de l’ADN et entraînant la mort cellulaire. D’autres mécanismes peuvent contribuer à la cytotoxicité de la nélarabine. In vitro, les lymphocytes T sont plus sensibles que les lymphocytes B aux effets cytotoxiques de la nélarabine.
10.2 Pharmacocinétique
Dans une analyse inter-études utilisant les données de quatre études de phase I, les paramètres pharmacocinétiques de la nélarabine et de l’ara-G ont été caractérisés chez des patients de moins de 18 ans et des patients adultes atteints d’une leucémie ou d’un lymphome réfractaire.
Absorption
La Cmax plasmatique de l’ara-G était généralement atteinte à la fin de la perfusion de nélarabine et était habituellement supérieure à celle de la nélarabine, ce qui semble indiquer une conversion rapide et complète de la nélarabine en ara-G. Chez les patients adultes, les Cmax plasmatiques moyennes de la nélarabine et de l’ara-G étaient respectivement de 13,9 µM et 115 µM après perfusion d’une dose de 1 500 mg/m2 sur 2 heures. Les ASC moyennes de la concentration plasmatique de nélarabine et d’ara-G étaient respectivement de 13,5 µM.h et 571 µM.h, après perfusion de 1 500 mg/m2. La Cmax intracellulaire de l’ara-GTP a été atteinte après 3 à 25 heures le jour 1. Les valeurs moyennes de Cmax et d’ASC pour l’ara-GTP intracellulaire étaient de 95,6 et 2 214 µM.h à cette dose. On ne dispose d’aucune donnée pharmacocinétique chez les enfants traités par la nélarabine à raison de 650 mg/m2 une fois par jour.
Distribution
La nélarabine et l’ara-G sont largement distribuées dans tout l’organisme à des doses de nélarabine de 104 à 2 900 mg/m2 selon les données pharmacocinétiques groupées obtenues chez 135 patients atteints d’une leucémie ou d’un lymphome réfractaire dans quatre études de phase I. Plus précisément, les valeurs de Veq pour la nélarabine étaient de 115 L/m2 et 89,4 L/m2 chez les adultes et les enfants respectivement. Pour l’ara-G, les valeurs de Veq/F étaient de 44,8 L/m2 et 32,1 L/m2 chez les adultes et les enfants respectivement. Le volume de distribution (Veq) de la nélarabine et le Veq/F de l’ara-G étaient influencés par la surface corporelle, ce qui appuie l’emploi d’une posologie basée sur ce paramètre.
In vitro, la liaison de la nélarabine et de l’ara-G aux protéines plasmatiques humaines n’est pas importante (< 25 %), et la liaison est indépendante des concentrations de nélarabine ou d’ara-G jusqu’à 600 µM.
Métabolisme
La principale voie métabolique pour la nélarabine est la O-déméthylation par l’adénosine désaminase pour former l’ara-G, qui est hydrolysée en guanine. En outre, une partie de la nélarabine est hydrolysée en méthylguanine, laquelle est O-déméthylée pour former la guanine. La guanine est N-désaminée en xanthine et est ensuite oxydée pour former l’acide urique.
Élimination
Les études pharmacocinétiques réalisées chez des patients adultes atteints d’une leucémie ou d’un lymphome réfractaire ont montré que la nélarabine était rapidement éliminée du plasma, sa demi-vie étant d’environ 30 minutes. L’ara-G est éliminée du plasma plus lentement que la nélarabine, sa demi-vie étant de 2,0 et 3,2 heures respectivement chez les enfants et les adultes.
Les données pharmacocinétiques groupées des études de phase I obtenues à des doses de nélarabine allant de 104 à 2 900 mg/m2 le jour 1 indiquent que les moyennes géométriques de la clairance de la nélarabine étaient de 138 L/h/m2 et 125 L/h/m2 respectivement chez les adultes et les enfants, le jour 1 (n = 65 adultes, n = 1 enfant). La clairance apparente de l’ara-G (Cl/F) est comparable dans les deux groupes (9,5 L/h/m2chez les adultes et 10,8 L/h/m2chez les enfants) le jour 1. La Cl/F de l’ara-G était influencée par la surface corporelle, ce qui appuie l’emploi d’une posologie basée sur ce paramètre.
La nélarabine et l’ara-G sont partiellement éliminées par les reins. L’excrétion urinaire moyenne de la nélarabine et de l’ara-G représentait respectivement 5,3 % et 23,2 % de la dose administrée chez 28 patients adultes sur la période de 24 heures suivant l’administration de la nélarabine le jour 1. La clairance rénale se chiffrait en moyenne à 16,4 L/h pour la nélarabine et à 4,9 L/h pour l’ara-G chez 21 patients adultes. La clairance (Cl/F) de l’ara-G était influencée par la clairance de la créatinine (ClCr) calculée au départ.
On n’a observé aucune accumulation de nélarabine ou d’ara-G dans le plasma après administration quotidienne ou aux deux jours (jours 1, 3 et 5) de nélarabine.
Durée de l’effet
Les concentrations d’ara-GTP intracellulaire dans les blastes leucémiques étaient quantifiables longtemps après l’administration de la nélarabine, et il n’a pas été possible d’estimer la demi-vie d’élimination avec précision. On a noté une accumulation de l’ara-GTP intracellulaire après l’administration répétée de nélarabine; chez les sujets à qui on a administré la nélarabine aux jours 1, 3 et 5, la Cmax et l’ASC(0-t) au jour 3 étaient supérieures d’environ 50 % et 30 % respectivement aux valeurs notées au jour 1. On constate une variabilité importante entre les sujets dans les paramètres pharmacocinétiques de la nélarabine, de l’ara-G et de l’ara-GTP intracellulaire. L’ASC et la Cmax de l’ara-GTP intracellulaire étaient plus élevées chez les patients qui répondaient au traitement par la nélarabine que chez ceux qui n’y répondaient pas. L’exposition à la nélarabine et à l’ara-G n’était pas associée à la réponse.
Populations et états pathologiques particuliers
Enfants (< 18 ans) : Il n’existe pas de données sur la pharmacocinétique de la nélarabine administrée à des enfants à la posologie de 650 mg/m2 une fois par jour. Les données pharmacocinétiques groupées des études de phase I obtenues à des doses de nélarabine allant de 104 à 2 900 mg/m2 le jour 1 indiquent que les moyennes géométriques de la clairance de la nélarabine étaient de 138 L/h/m2 et 125 L/h/m2 respectivement chez les adultes et les enfants, le jour 1 (n = 65 adultes, n = 21 enfants). La clairance apparente de l’ara-G (Cl/F) est comparable dans les deux groupes (9,5 L/h/m2chez les adultes et 10,8 L/h/m2chez les enfants) le jour 1.
La nélarabine et l’ara-G sont largement distribuées dans tout l’organisme. Plus précisément, les valeurs de Veq pour la nélarabine étaient de 115 L/m2 et 89,4 L/m2 chez les adultes et les enfants, respectivement. Le volume de distribution de l’ara-G (Veq/F) est de 44,8 L/m2 et 32,1 L/m2 chez les adultes et les enfants, respectivement.
- Personnes âgées (≥ 65 ans) : La pharmacocinétique de la nélarabine et de l’ara-G n’a pas fait l’objet d’études portant particulièrement sur la population âgée. L’âge n’a aucun effet sur la pharmacocinétique de la nélarabine et de l’ara-G. Une fonction rénale diminuée, plus fréquente chez les personnes âgées, pourrait réduire la clairance de l’ara-G (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Sexe : L’effet du sexe sur la pharmacocinétique de la nélarabine et de l’ara-G n’a pas été étudié spécifiquement. Dans une analyse pharmacocinétique et pharmacodynamique inter-études, on n’a observé aucune différence entre les sujets de sexe masculin et ceux de sexe féminin quant à la pharmacocinétique de la nélarabine et de l’ara-G; toutefois, à dose égale, la Cmax et l’ASC(0-t) de l’ara-GTP intracellulaire ont été en moyenne 2 à 3 fois plus élevées chez les femmes adultes que chez les hommes adultes. Dans les essais cliniques, on n’a noté aucune différence apparente entre les deux sexes quant à l’efficacité ou à l’innocuité de la nélarabine.
- Origine ethnique : Il n’y a pas d’étude traitant particulièrement de l’effet de la race sur la pharmacocinétique de la nélarabine et de l’ara-G. Dans une analyse pharmacocinétique et pharmacodynamique inter-études, on n’a observé aucun effet apparent de la race (blanche/autres) sur la pharmacocinétique de la nélarabine, de l’ara-G ou de l’ara-GTP intracellulaire.
- Atteinte hépatique : L’effet de l’atteinte hépatique sur la pharmacocinétique de la nélarabine n’a pas été évalué.
- Insuffisance rénale : La pharmacocinétique de la nélarabine et de l’ara-G n’a pas fait l’objet d’études particulières chez les patients présentant une atteinte rénale ou les personnes sous hémodialyse. La nélarabine est excrétée par les reins dans une faible mesure (5 à 10 % de la dose administrée). L’excrétion rénale de l’ara-G est quelque peu plus élevée (20 à 30 % de la dose de nélarabine administrée). Dans une analyse pharmacocinétique et pharmacodynamique inter-études portant sur un nombre limité de sujets présentant une atteinte rénale (n = 2 patients affichant une ClCr < 50 mL/min), la clairance de la créatinine (ClCr) calculée au départ s’est avérée un prédicteur significatif de la clairance apparente de l’ara-G (Cl/F). La clairance apparente moyenne de l’ara-G était environ 7 % moins élevée chez les patients présentant une atteinte rénale légère (ClCr de 50 à 80 mL/min) que chez les patients ayant une fonction rénale normale (> 80 mL/min). Comme le risque d’effets indésirables associés à ce médicament peut être plus élevé chez les patients dont la fonction rénale est déficiente (ClCr < 50 mL/min), on doit surveiller étroitement la survenue d’effets toxiques chez ces patients qui reçoivent un traitement par ATRIANCE (voir 4 POSOLOGIE ET ADMINISTRATION).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 et 25 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
On doit user de prudence lors de la manipulation, de la préparation et de l’élimination de la nélarabine. On recommande le port de gants et de vêtements protecteurs afin de prévenir tout contact du médicament avec la peau. Les techniques aseptiques appropriées doivent être utilisées.
Il convient de consulter les lignes directrices sur les méthodes appropriées de manipulation et d’élimination des médicaments anticancéreux.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : nélarabine
Nom chimique : 2-amino-9-β-D-arabinofuranosyl-6-méthoxy-9H-purine
Formule moléculaire et masse moléculaire : C11H15N5O5 et 297,27
Formule développée :
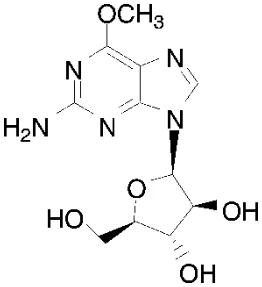
Propriétés physicochimiques : La nélarabine est légèrement soluble à soluble dans l’eau et son point de fusion et de décomposition se situe entre 209° et 217 °C.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L’innocuité et l’efficacité d’ATRIANCE (nélarabine) ont été évaluées dans trois études multicentriques ouvertes commanditées par le National Cancer Institute des National Institutes of Health des États-Unis.
Étude clinique chez des enfants atteints d’une LLA-T ou d’un LLB-T récidivants ou réfractaires
L’innocuité et l’efficacité d’ATRIANCE chez les enfants ont été étudiées dans le cadre d’un essai clinique mené par le Children’s Oncology Group (COG). Cette étude comprenait 151 patients sous traitement âgés de 21 ans ou moins, dont 149 étaient atteints d’une leucémie lymphoblastique aiguë à cellules T (LLA-T) ou d’un lymphome lymphoblastique à cellules T (LLB-T) récidivant ou réfractaire. Quatre-vingt-quatre (84) patients, dont 39 avaient reçu au moins deux traitements d’induction antérieurs, ont été traités au moyen d’ATRIANCE par voie intraveineuse à raison de 650 mg/m2/jour administré pendant une heure 5 jours consécutifs, tous les 21 jours (voir le Tableau 7). Chez les patients qui présentaient des signes ou des symptômes de neuropathie périphérique pendant le traitement, il était prévu de procéder à une évaluation pour décider s’il convenait d’arrêter le traitement par ATRIANCE.
Tableau 7 Étude clinique chez des enfants – Répartition des patients
| Population de patients | N | ||||
| Patients traités à raison de 650 mg/m2/jour pendant 5 jours, tous les 21 jours | 84 | ||||
Patients atteints de LLA-T ou de LLB-T ayant reçu au moins deux traitements
d’induction antérieurs et traités à raison de 650 mg/m2/jour pendant 5 jours, tous les 21 jours
39
Les caractéristiques initiales des patients et de la maladie chez les 84 sujets traités par ATRIANCE à raison de 650 mg/m2/jour concordaient avec celles généralement observées chez les patients atteints de ces maladies. Les patients étaient âgés de 2,5 à 21,7 ans (moyenne globale, 11,9 ans), 52 % avaient de 3 à 12 ans et la plupart étaient de sexe masculin (74 %) et de race blanche (62 %). La majorité (77 %) des patients avaient reçu un diagnostic de LLA-T.
Étude clinique chez des adultes atteints d’une LLA-T ou d’un LLB-T récidivants ou réfractaires
L’innocuité et l’efficacité d’ATRIANCE chez les patients adultes ont été étudiées dans le cadre d’un essai clinique mené par le Cancer and Leukemia Group B (CALGB). Cette étude comprenait 39 patients sous traitement, parmi lesquels 28 étaient atteints d’une leucémie lymphoblastique aiguë à cellules T (LLA-T) ou d’un lymphome lymphoblastique à cellules T (LLB-T) qui avait soit récidivé après au moins deux traitements d’induction antérieurs ou qui y avait été réfractaire. ATRIANCE a été administré par voie intraveineuse à raison de 1 500 mg/m2 sur une période de 2 heures les jours 1, 3 et 5 de chaque cycle de 21 jours. Dix-sept patients avaient reçu un diagnostic de LLA-T et 11, de LLB-T. Les patients qui avaient reçu au moins deux traitements d’induction antérieurs étaient âgés de 16 à 65 ans (moyenne de 34 ans) et la plupart étaient des hommes (82 %) de race blanche (61 %). Les patients souffrant d’une maladie du système nerveux central (SNC) n’étaient pas admissibles. Règle générale, les patients chez qui est apparue une neuropathie périphérique de grade 2 ou plus pendant l’essai ont arrêté le traitement par ATRIANCE.
Étude clinique chez des adultes et des enfants atteints d’une LLA-T ou d’un LLB-T nouvellement diagnostiqués
L’efficacité et l’innocuité d’ATRIANCE, utilisé en association avec un schéma BFMr, ont été évaluées au cours d’une étude de phase III à répartition aléatoire. Des patients âgés de 1 à 30 ans et atteints d’une LLA-T ou d’un LLB-T nouvellement diagnostiqués ont été admis à l’étude. Au total, 825 patients ont été randomisés ou affectés à un groupe de traitement comportant ou non l’emploi d’ATRIANCE, selon une catégorisation du risque effectuée après le traitement d’induction et selon le type de maladie (LLA-T ou LLB-T). Parmi les 702 patients atteints de LLA-T, 659 ont reçu, à l’issue d’une répartition aléatoire, le schéma BFMr avec ATRIANCE (N = 323) ou sans ATRIANCE (N = 336).
Les patients du groupe traité par ATRIANCE ont reçu cet agent à raison de cycles de 5 jours de traitement à 650 mg/m2/jour en plus de la chimiothérapie de fond par le schéma BFMr; deux cycles ont été administrés durant la consolidation, un cycle, durant l’intensification retardée, et un cycle, durant chacune des trois premières phases du traitement d’entretien.
L’étude était conçue pour évaluer le bienfait clinique potentiel sur le plan de la survie sans événement (SSE) d’un traitement comportant l’ajout d’ATRIANCE à un schéma BFMr pour traiter les patients atteints de LLA-T ayant eu une rémission initiale après la chimiothérapie d’induction. Dans cette étude, pour les patients atteints de LLA-T, la SSE a été définie comme le temps écoulé avant la survenue d’un des événements en question, notamment la rechute tous types confondus, le décès pendant la rémission ou l’apparition d’un second néoplasme malin.
L’âge médian des patients atteints de LLA-T ayant fait l’objet de l’analyse de la SSE se situait entre 9 et 10 ans (extrêmes de 1 et 29 ans). La majorité des patients avaient entre 3 et 12 ans (environ 60 %) et étaient de sexe masculin (environ 75 %) et de race blanche (environ 70 %).
14.2 Résultats de l’étude
Étude clinique chez des enfants atteints d’une LLA-T ou d’un LLB-T récidivants ou réfractaires
Dans l’étude clinique réalisée chez des enfants, la réponse complète (RC) était définie comme une proportion de blastes n’excédant pas 5 % dans la moelle osseuse, aucun autre signe de maladie et le rétablissement complet de la numération globulaire dans le sang périphérique. Une réponse complète avec ou sans rétablissement hématologique complet (RC*) a également été considérée comme un résultat significatif dans cette population lourdement prétraitée. La durée de la RC s’étend de la date de la réponse jusqu’à la date de récidive et peut inclure une greffe de cellules souches subséquente. Les mesures d’efficacité, y compris la survie à un an, sont présentées au Tableau 8.
Tableau 8 Mesures de l’efficacité chez des patients âgés de 21 ans et moins au diagnostic, ayant reçu
≥ 2 traitements d’induction antérieurs et traités par 650 mg/m2 d’ATRIANCE administré par voie intraveineuse en 1 heure chaque jour pendant 5 jours consécutifs, tous les 21 jours
| n = 39 | |||||
| RC n (%) [IC à 95 %] | 5 (13 %) [4 %, 27 %] | ||||
| RC* n (%) [IC à 95 %] | 9 (23 %) [11 %, 39 %] | ||||
| Durée de la RC (intervalle en semaines)** | 3,3 à 9,3 | ||||
| Médiane de la survie globale (semaines) [IC à 95 %] | 13,1 [8,7, 17,4] | ||||
| Survie à 1 an selon l’estimation de Kaplan-Meyer [IC à 95 %] | 14 % [3 %, 26 %] | ||||
RC = réponse complète
RC* = réponse complète avec ou sans rétablissement hématologique (comprend les patients qui ont obtenu une RC)
** Ne comprend pas 5 patients qui ont reçu une greffe ou qui ont reçu une chimiothérapie systémique subséquente (la durée de la réponse chez ces 5 patients a été de 4,7 à 42,1 semaines).
Le nombre moyen de jours sous traitement a été de 46 (intervalle de 7 à 129 jours). L’intervalle jusqu’à la réponse complète s’étendait de 3,4 à 12 semaines et le délai médian avant la RC* a été de 3,4 semaines (IC à 95 % : 3,0 - 3,7).
Étude clinique chez des adultes atteints d’une LLA-T ou d’un LLB-T récidivants ou réfractaires
Dans l’étude clinique menée chez des adultes, la réponse complète (RC) était définie comme une proportion de blastes n’excédant pas ≤5 % dans la moelle osseuse, aucun autre signe de maladie et le rétablissement complet de la numération globulaire dans le sang périphérique. Une réponse complète avec ou sans rétablissement hématologique complet (RC*) a également été considérée comme un résultat significatif dans cette population lourdement prétraitée. Les résultats de l’étude pour les patients qui avaient reçu au moins ≥deux traitements d’induction antérieurs sont présentés au Tableau 9.
Tableau 9 Mesures de l’efficacité chez des patients adultes ayant reçu ≥ 2 traitements d’induction antérieurs et traités par 1 500 mg/m2 d’ATRIANCE administré par voie intraveineuse en 2 heures les jours 1, 3 et 5, tous les 21 jours
| n = 28 | |||||
| RC n (%) [IC à 95 %] | 5 (18 %) [6 %, 37 %] | ||||
| RC* n (%) [IC à 95 %] | 6 (21 %) [8 %, 41 %] | ||||
| Durée de la RC (intervalle en semaines)** | 15 à 195+ | ||||
| Médiane de la survie globale (semaines) [IC à 95 %] | 20,6 semaines [10,4, 36,4] | ||||
| Survie à 1 an selon l’estimation de Kaplan-Meyer [IC à 95 %] | 29 % [12 %, 45 %] | ||||
RC = réponse complète
RC* = réponse complète avec ou sans rétablissement hématologique (comprend les patients qui ont obtenu une RC)
** Ne comprend pas 1 patient qui a reçu une greffe (durée de la réponse de 156+ semaines)
Le nombre moyen de jours sous traitement a été de 56 (intervalle de 10 à 136 jours). L’intervalle avant la réponse complète et le délai avant la RC* allaient de 2,9 à 11,7 semaines.
Étude clinique chez des adultes et des enfants atteints d’une LLA-T ou d’un LLB-T nouvellement diagnostiqués
L’ajout d’ATRIANCE à un schéma BFMr a eu pour résultat de réduire de 31 % le risque de subir un événement (c.-à-d. un décès, un cancer secondaire ou une rechute) au sein de la population atteinte de LLA-T, le RRI s’établissant à 0,691 (IC à 90 % : 0,486, 0,981), p = 0,081. La SSE médiane n’avait pas été atteinte dans l’un ou l’autre des groupes de traitement. Le taux de SSE à 4 ans était de 88,9 % dans le groupe recevant ATRIANCE et le schéma BFMr et de 83,5 % dans le groupe traité par le schéma BFMr seul.
Chez les patients atteints de LLB-T, l’analyse de la SSE était un objectif exploratoire. En ce qui a trait aux patients atteints de LLB-T, l’étude n’avait pas la puissance nécessaire pour déceler une différence au chapitre de la SSE entre les groupes recevant ou non ATRIANCE. Neuf patients (15,0 %) du groupe recevant ATRIANCE et 10 patients (16,4 %) du groupe ne recevant pas ATRIANCE ont subi un événement pris en compte dans l’analyse de la SSE (RRI de 0,947, IC à 90 % : 0,445, 2,016). La SSE médiane n’avait pas été atteinte dans l’un ou l’autre des groupes de traitement. Le taux de SSE à 4 ans était de 86,5 % dans le groupe recevant ATRIANCE et le schéma BFMr et de 86,6 % dans le groupe traité par le schéma BFMr seul.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Aucune étude pharmacologique préclinique sur l’innocuité n’a été effectuée pour examiner les effets de la nélarabine sur les systèmes organiques vitaux (appareil cardiovasculaire, appareil respiratoire et système nerveux central).
Toxicologie générale :
Toxicité de doses multiples : Le risque de toxicité de la nélarabine a été examiné dans des études portant sur l’administration intraveineuse de doses multiples de 600 à 1 800 mg/m2/jour pendant 5 jours à des souris, de doses de 720 à 3 600 mg/m2/jour pendant 5 jours à des singes cynomolgus sous sédation à la kétamine et de doses de 120 à 480 mg/m2/jour pendant 30 jours à des singes qui n’étaient pas sous sédatifs.
Chez la souris, aucun signe clinique de neurotoxicité n’a été observé. De plus, aucun changement macroscopique n’a été constaté à l’autopsie.
Une neurotoxicité limitant la dose caractérisée par des crises convulsives, des tremblements et de la faiblesse musculaires, de l’incoordination, de l’ataxie, une altération de la perception de la profondeur et une absence de réponse s’est manifestée chez des singes cynomolgus mâles et femelles qui avaient reçu ≥ 720 mg/m2/jour pendant 5 jours ou ≥ 240 mg/m2/jour pendant une période allant jusqu’à 30 jours. Aucune neurotoxicité n’est apparue chez les singes qui avaient reçu 120 mg/m2/jour pendant 30 jours.
L’apparition de la neurotoxicité clinique était liée à la dose, les manifestations commençant immédiatement après la période d’administration chez certains singes qui recevaient 3 600 mg/m2/jour pendant 5 jours, aussi tardivement que 10 et 13 jours après l’administration chez les singes qui recevaient respectivement 720 ou 1 800 mg/m2/jour pendant 5 jours et le jour 19 chez les singes qui recevaient 240 ou 480 mg/m2/jour pendant 30 jours. La neurotoxicité clinique était entièrement réversible après 5 jours et après 30 jours d’administration à 240 mg/m2/jour, mais elle n’était que partiellement réversible à la dose de 480 mg/m2/jour administrée pendant 23 jours. Dans les 3 semaines suivant la fin de l’administration, chez des singes qui avaient reçu une dose de 480 mg/m2/jour pendant 23 jours, les tremblements musculaires ont diminué et l’état général s’est amélioré; toutefois, la neurotoxicité clinique ne s’était pas entièrement résorbée à la fin de la période de rétablissement de deux mois. Aucune lésion histopathologique n’a été observée dans les tissus des systèmes nerveux central et périphérique des singes qui avaient reçu de la nélarabine pendant 5 jours. Des modifications histopathologiques prenant la forme de dégénérescence et de vacuolisation dans la substance blanche du cerveau et de la moelle épinière ont été notées chez 3 des 10 singes qui avaient reçu 480 mg/m2/jour pendant 23 jours. Ces lésions du SNC ne sont apparues qu’à la dose de 480 mg/m2/jour et étaient toujours présentes deux mois après la fin de l’administration. Il y avait généralement une corrélation entre la neurotoxicité et une plus importante exposition systémique à l’ara-G.
La neurotoxicité clinique observée chez les singes qui avaient reçu de la nélarabine pendant 5 ou 30 jours était qualitativement semblable à celle observée chez des sujets humains à des doses thérapeutiques.
Les principales observations des études sur l’administration de doses multiples pendant 5 et 30 jours chez les singes indiquent que la nélarabine s’attaque aux cellules présentant une activité mitotique dans la moelle osseuse, les organes lymphoïdes et le tube digestif. La fréquence et la gravité des manifestations de toxicité étaient liées à la dose et à la durée de l’administration, et tous les effets se sont résorbés pendant la période de rétablissement.
Les baisses du nombre total de globules blancs, principalement attribuables à une neutropénie et à une monocytopénie, se sont produites à toutes les doses chez les singes recevant de la nélarabine à une dose ≥ 720 mg/m2/jour pendant 5 jours ou ≥ 120 mg/m2/jour pendant 30 jours. Des baisses du nombre de globules rouges et de plaquettes se sont également produites, mais à des doses plus élevées. Aucun saignement décelable sur le plan clinique n’a accompagné la baisse du nombre de plaquettes. Une hypocellularité de la moelle osseuse n’a été observée que chez les singes recevant 3 600 mg/m2/jour pendant 5 jours. Tous les changements se sont résorbés durant la période de rétablissement, une période de leucocytose de rebond étant observée chez certains singes.
Le poids du thymus était réduit après 30 jours chez les femelles recevant ≥ 120 mg/m2/jour et les mâles recevant ≥ 240 mg/m2/jour. Cet effet était réversible, étant donné que le poids du thymus était revenu à la normale au moment de l’autopsie suivant la période de rétablissement. Les singes ayant un thymus de faible poids avaient un nombre normal de lymphocytes périphériques.
Des changements histopathologiques au niveau des tissus présentant une activité mitotique ont été observés chez trois singes (sur quatre) qui avaient reçu 3 600 mg/m2/jour pendant 5 jours. Ces observations comprenaient une déplétion lymphoïde des ganglions lymphatiques cervicaux et mésentériques, une involution de la rate, une atrophie du thymus, une hypocellularité de la moelle osseuse et l’arrêt de la maturation des cellules épithéliales du tube digestif. Un autre singe femelle qui avait reçu 3 600 mg/m2/jour ne présentait aucune anomalie histopathologique après une période de rétablissement de 60 jours, ce qui indique que ces lésions étaient réversibles.
Chez les singes, les effets sur les tissus présentant une activité mitotique, objectivés par des baisses du nombre de globules rouges, de leucocytes, de polynucléaires neutrophiles et de plaquettes, étaient qualitativement semblables à ceux qui ont été observés chez des sujets humains à des doses thérapeutiques.
Génotoxicité :
À l’instar d’autres médicaments de la classe des analogues de nucléosides, la nélarabine s’est révélée mutagène dans la version en plaque de microtitration du test du lymphome de souris L5178Y TK+/- en présence et en l’absence d’activation métabolique par un extrait S9 de foie de rat. Des augmentations significatives de la fréquence de mutations ont été observées lorsque les cellules étaient traitées i) pendant trois heures en l’absence d’activation métabolique par un extrait S9 de foie de rat et ii) pendant trois heures en présence d’activation métabolique par un extrait S9 à des concentrations allant jusqu’à 5 000 µg/mL de nélarabine. Étant donné que la nélarabine et d’autres analogues de nucléosides sont des agents génotoxiques connus, l’administration de nélarabine à des patients devrait être envisagée au cas par cas, après une évaluation des risques et des avantages escomptés.
Toxicologie pour la reproduction et le développement :
Comparativement au traitement témoin, la nélarabine administrée en perfusion intraveineuse de 8 heures à des doses ≥ 354 mg/m2/jour (environ 24 % de la dose pour adulte en mg/m2) durant les jours 7 à 19 de la gestation chez le lapin a provoqué une augmentation de la fréquence de malformations, d’anomalies et de variations fœtales. Des cas de fente palatine ont été observés chez des lapins qui avaient reçu 3 540 mg/m2/jour (environ 2 fois la dose pour adulte), des cas d’absence de pouce, chez des lapins qui avaient reçu ≥ 1 180 mg/m2/jour (environ 79 % de la dose pour adulte) et des cas d’absence de vésicule biliaire, d’absence de lobe pulmonaire accessoire, de sternèbres fusionnées ou surnuméraires et de retard d’ossification à toutes les doses. Le gain de poids maternel et le poids fœtal étaient réduits chez les lapins qui avaient reçu 3 540 mg/m2/jour (environ 2 fois la dose pour adulte). L’administration de nélarabine n’a pas eu d’effet sur le nombre de corps jaunes, de sites d’implantation, de fœtus vivants et de fœtus morts, sur la proportion des sexes ou sur les avortements spontanés avant l’implantation.
Aucune étude n’a été effectuée chez des animaux pour évaluer les effets sur la fertilité. Toutefois, aucun effet indésirable n’a été observé sur les testicules ou les ovaires de singes qui avaient reçu par voie intraveineuse des doses de nélarabine allant jusqu’à 480 mg/m2/jour (environ 32 % de la dose pour adulte en mg/m2) pendant 30 jours consécutifs. L’effet sur la fertilité humaine n’est pas connu.