


Monographie de produit - Leustatin 1mg/mL
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| perfusion intraveineuse | Liquide pour injection / 1 mg/ml | Sans objet Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
On se servira des termes LEUSTATIN® et/ou cladribine pour désigner LEUSTATIN® pour injection (cladribine) dans cette monographie.
INDICATIONS ET UTILISATION CLINIQUE
LEUSTATIN® pour injection (cladribine) est indiqué dans :
- le traitement de la leucémie à tricholeucocytes.
LEUSTATIN® doit être administré sous la surveillance d’un médecin qualifié qui est expérimenté dans l’emploi des antinéoplasiques.
Gériatrie (> 65 ans) :
Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
Pédiatrie, adolescents et jeunes adultes (< 21 ans) :
L’innocuité et l’efficacité de LEUSTATIN® n’ont pas été établies chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
CONTRE-INDICATIONS
- LEUSTATIN® est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation. Pour obtenir une liste complète des
- ingrédients, veuillez consulter : Monographie de produit, PARTIE I : FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
LEUSTATIN® doit être administré sous la surveillance d’un médecin qualifié qui est expérimenté dans l’emploi des antinéoplasiques.
- Une dépression de la fonction médullaire osseuse est à prévoir. Cet effet est généralement réversible et serait proportionnel à la dose administrée.
- Des cas de lymphopénie marquée et prolongée ont été observés.
- L’administration par perfusion continue de fortes doses de LEUSTATIN® (4 à 9 fois la dose recommandée pour la leucémie à tricholeucocytes) a été associée à une forte neurotoxicité (y compris paraparésie et quadriparésie irréversibles).
- Les effets neurotoxiques semblent être fonction de la dose. Toutefois, des cas isolés de neurotoxicité sévère ont été signalés rarement après un traitement par la cladribine à la posologie recommandée.
- De fortes doses de LEUSTATIN® (4 à 9 fois la dose recommandée pour la leucémie à tricholeucocytes) ont occasionné des effets néphrotoxiques aigus, surtout en association avec d’autres agents néphrotoxiques.
Généralités
LEUSTATIN® est un antinéoplasique puissant qui peut avoir des effets secondaires toxiques potentiellement graves. Il ne doit être administré que sous la surveillance d’un médecin qualifié, expérimenté dans la chimiothérapie anticancéreuse. On doit suivre de près les patients sous traitement pour déceler tout signe de toxicité, hématologique ou autre. Il est conseillé de surveiller attentivement les paramètres hématologiques (numérations globulaires du sang périphérique), surtout durant les quatre à huit semaines qui suivent le traitement pour détecter l’apparition d’une anémie, d’une neutropénie ou d’une thrombopénie et assurer une détection précoce des séquelles possibles (p. ex. infection ou hémorragie). Puisque la fièvre est un effet secondaire fréquent durant le premier mois de traitement, on doit garder les patients bien hydratés. Comme pour les autres agents chimiothérapiques puissants, il est également conseillé de surveiller les fonctions rénale et hépatique, surtout en cas de dysfonction rénale ou hépatique sous-jacente (voir MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION).
Syndrome de lyse tumorale : Des cas isolés de syndrome de lyse tumorale ont été signalés chez des patients atteints d’une autre hématopathie maligne à masse tumorale importante qui sont traités par LEUSTATIN®.
Administration de LEUSTATIN®: Avant d’utiliser LEUSTATIN®, il faut le diluer dans une solution intraveineuse désignée à cet effet (voir POSOLOGIE ET ADMINISTRATION).
Alcool benzylique comme solvant : L’alcool benzylique est un composant du solvant recommandé pour la solution destinée à la perfusion de sept jours. L’alcool benzylique aurait été associé à un « syndrome de suffocation » à issue fatale chez des prématurés (voir POSOLOGIE ET ADMINISTRATION).
Carcinogenèse et mutagenèse
Comme il était à prévoir pour les composés de cette classe, les actions de la cladribine entraînent des dommages à l’ADN (voir Monographie de produit, PARTIE II : TOXICOLOGIE, Carcinogenèse et mutagenèse).
Hématologique
Myélodépression : Chez les sujets traités par LEUSTATIN®, surtout aux doses élevées, on a observé couramment une hypoplasie marquée de la moelle osseuse, se manifestant par une neutropénie, une anémie et une thrombopénie. Les effets myélodépresseurs de LEUSTATIN® se sont manifestés surtout durant le premier mois suivant le traitement. Au cours du premier mois, 44 % des sujets ont reçu des transfusions d’hématies et 14 % des transfusions de plaquettes. Il est conseillé de surveiller attentivement les paramètres hématologiques (numérations globulaires du sang périphérique), surtout durant les 4 à 8 semaines qui suivent le traitement. Chez la plupart des sujets participant aux études cliniques, la leucémie à tricholeucocytes en évolution s’est manifestée par une hématopathie. Par conséquent, on doit prendre soin de distinguer la dépression médullaire liée à la maladie de celle qui peut survenir après un traitement par LEUSTATIN®. (Durant les deux premières semaines après le début du traitement, le nombre moyen de plaquettes, le nombre absolu de neutrophiles (NAN) et le taux d’hémoglobine ont diminué puis ont fini par augmenter, les valeurs moyennes s’étant normalisées respectivement au jour 12, à la semaine 5 et à la semaine 8.) La prudence s’impose en présence d’une grave insuffisance médullaire, quelle qu’en soit la cause, car une dépression médullaire plus marquée est à prévoir (voir Surveillance et essais de laboratoire et EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés au cours des essais cliniques).
Étant donné la génotoxicité connue de la cladribine et les effets immunodépresseurs prolongés associés à l’utilisation d’analogues nucléosidiques comme LEUSTATIN®, la survenue d’affections malignes secondaires représente un risque potentiel.
Hépatique/biliaire/pancréatique
Les données sur l’administration aux insuffisants hépatiques étant limitées, la prudence s’impose quand on administre LEUSTATIN® à un patient atteint d’une insuffisance hépatique confirmée ou soupçonnée.
Immunitaire
Fièvre : De la fièvre (T ≥ 37,8 oC ou 100 oF) a été associée à l’usage de LEUSTATIN® chez environ deux tiers des sujets (131/196) pendant le premier mois de traitement. Presque tous ces sujets ont été traités empiriquement par des antibiotiques parentéraux. En tout, 47 % des sujets (93/196) ont fait de la fièvre dans le cadre d’une neutropénie (NAN ≤ 1 000 x 106/litre); chez 62 d’entre eux (32 %), il s’agissait d’une neutropénie sévère (NAN ≤ 500 x 106/litre) (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés au cours des essais cliniques.)
Des infections opportunistes se sont présentées lors de la phase aiguë de traitement en raison de l’immunodépression médiée par LEUSTATIN®.
Neurologique
Une neurotoxicité a été observée chez des patients subissant une greffe de moelle osseuse en raison d’une leucémie aiguë. L’administration de fortes doses (4 à 9 fois la dose recommandée pour la leucémie à tricholeucocytes), conjointement avec le cyclophosphamide et l’irradiation corporelle totale en vue d’une greffe de moelle osseuse, a été associée à une importante neurotoxicité irréversible (paraparésie/quadriparésie) et/ou à une insuffisance rénale aiguë chez 45 % des sujets traités pendant 7 à 14 jours.
Au cours d’une étude à doses croissantes, une polyneuropathie axonale périphérique a été observée aux doses les plus élevées (environ 4 fois la dose recommandée pour la leucémie à tricholeucocytes) chez des patients ne recevant pas de cyclophosphamide et non soumis à une irradiation corporelle totale. Une grave neurotoxicité a été signalée dans des cas isolés après un traitement par la cladribine à une posologie recommandée.
Rénal
Une insuffisance rénale aiguë s’est développée chez quelques sujets recevant de fortes doses de LEUSTATIN®. Dans une étude, après une perfusion d’une heure, on a récupéré dans les urines de 24 heures entre 10 et 30 % de la dose de cladribine administrée. Les données sur l’administration aux insuffisants rénaux étant limitées, la prudence s’impose quand on administre LEUSTATIN® à un patient atteint d’une insuffisance rénale confirmée ou soupçonnée.
L’administration de fortes doses (4 à 9 fois la dose recommandée pour la leucémie à tricholeucocytes), conjointement avec le cyclophosphamide et l’irradiation corporelle totale en vue d’une greffe de moelle osseuse, a été associée à une importante neurotoxicité irréversible (paraparésie/quadriparésie) et/ou à une insuffisance rénale aiguë chez 45 % des sujets traités pendant 7 à 14 jours. Chez les sujets atteints de leucémie à tricholeucocytes recevant la dose recommandée (0,09 mg/kg/jour pendant 7 jours), aucun effet néphrotoxique n’a été signalé. Il est recommandé de ne pas s’écarter du schéma posologique recommandé pour la leucémie à tricholeucocytes.
Fonction sexuelle/reproduction
Perturbation de la fertilité : On ne connaît pas l’effet de la cladribine sur la fertilité humaine. Lorsqu’elle a été administrée par voie i.v. à des macaques cynomolgus, elle a entraîné la suppression de cellules à reproduction rapide, y compris les cellules testiculaires.
Il faut conseiller aux patients de sexe masculin traités par LEUSTATIN® de ne pas concevoir d’enfant pendant six mois suivant l’administration de la dernière dose de LEUSTATIN®.
Populations particulières
Femmes enceintes : Bien que LEUSTATIN® n’ait pas fait preuve de tératogénicité chez l’être humain, d’autres médicaments inhibant la synthèse de l’ADN (p. ex. méthotrexate et aminoptérine) ont fait l’objet de rapports d’activité tératogène chez des sujets humains. LEUSTATIN® s’est révélé embryotoxique chez la souris à des doses équivalant à la dose recommandée.
LEUSTATIN® ne doit pas être administré durant la grossesse. Les femmes en mesure de procréer doivent utiliser une méthode de contraception efficace durant le traitement par LEUSTATIN® et au cours des six mois suivant l’administration de la dernière dose de LEUSTATIN®.
Aucune étude adéquate et bien contrôlée n’a été effectuée chez les femmes enceintes. Si LEUSTATIN® est utilisé durant la grossesse ou que la patiente devient enceinte pendant qu’elle prend ce médicament, il faut la prévenir du risque encouru pour le fœtus.
Fœtotoxicité : La cladribine étant tératogène chez la souris et le lapin, elle peut nuire au fœtus quand on l’administre à une femme enceinte. On a observé une augmentation significative des variations dans la croissance et le développement des fœtus (côtes cervicales surnuméraires, irrégularité de la forme des os exoccipitaux et variations dans l’ossification sternale) chez les souris recevant 1,5 mg/kg/jour (4,5 mg/m2) et un accroissement du nombre de résorptions, une diminution de la taille des portées et une augmentation des anomalies fœtales chez les souris recevant 3,0 mg/kg/jour (9 mg/m2). Des morts et des malformations fœtales sont survenues chez les lapins recevant 3,0 mg/kg/jour (33,0 mg/m2). On n’a constaté aucun effet fœtal chez les souris à la posologie de 0,5 mg/kg/jour (1,5 mg/m2) et chez les lapins à la posologie de 1,0 mg/kg/jour (11,0 mg/m2).
Allaitement : On ne sait pas si ce médicament passe dans le lait humain. Il ne faut pas allaiter durant le traitement par LEUSTATIN®.
Pédiatrie, adolescents et jeunes adultes (1 à 21 ans) : Dans une étude de phase I réunissant des sujets de 1 à 21 ans atteints de leucémie aiguë en rechute, on a administré LEUSTATIN® par perfusion i.v. continue à raison de 3 à 10,7 mg/m2/jour pendant 5 jours (de la moitié au double de la dose recommandée pour la leucémie à tricholeucocytes). La toxicité qui limite la dose s’est manifestée par une sévère myélodépression accompagnée d’une neutropénie et d’une thrombopénie marquées. À la dose la plus élevée (10,7 mg/m2/jour), 3 des 7 sujets ont présenté une myélodépression irréversible ainsi qu’une infection bactérienne ou fongique générale mortelle. On n’a noté aucun effet toxique unique dans cette étude (voir INDICATIONS ET UTILISATION CLINIQUE).
Gériatrie (> 65 ans) : Des études cliniques portant sur LEUSTATIN® n’ont pas inclus un nombre suffisant de sujets âgés de 65 ans ou plus pour permettre de déterminer s’ils répondent au traitement d’une façon différente des sujets plus jeunes. Lors d’autres expériences cliniques, on n’a pas signalé de différence au niveau de la réponse entre les patients âgés et les patients plus jeunes. En déterminant la dose pour une personne âgée, il faut faire preuve de prudence étant donné la fréquence accrue de dysfonction hépatique, rénale ou cardiaque ainsi que la présence de maladies concomitantes ou de polypharmacie chez cette population (voir INDICATIONS ET UTILISATION CLINIQUE).
Surveillance et essais de laboratoire
Pendant et après le traitement, il faut surveiller régulièrement le profil hématologique afin de déterminer le degré de dépression hématopoïétique. Dans les études cliniques, après une baisse réversible de toutes les numérations globulaires, le nombre moyen de plaquettes a atteint 100 x 109/litre au jour 12, le nombre absolu moyen de neutrophiles a atteint 1 500 x 106/litre à la semaine 5 et le taux moyen d’hémoglobine a atteint 12 g/dl à la semaine 8. Après la normalisation des paramètres du sang périphérique, on devrait effectuer une ponction ou une biopsie médullaire pour confirmer la réponse au traitement par LEUSTATIN®. En cas d’épisodes fébriles, il y a lieu de procéder aux épreuves de laboratoire et aux explorations radiologiques appropriées. On doit évaluer périodiquement les fonctions rénale et hépatique selon le tableau clinique.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les données d’innocuité proviennent de 196 sujets atteints de leucémie à tricholeucocytes, comprenant la cohorte initiale de 124 sujets plus 72 autres sujets inscrits aux deux mêmes centres après la date limite d’inscription originale. Sur les 196 sujets atteints de leucémie à tricholeucocytes qui ont participé aux deux essais, 8 sont morts après le traitement. Sur ce nombre, 6 sont morts d’une infection, dont 3 d’une pneumonie, et 2 sont décédés pendant le premier mois suivant le traitement par LEUSTATIN®. Sur les 8 sujets qui sont décédés, 6 avaient déjà subi un traitement et étaient réfractaires à l’interféron alpha.
Pendant le premier mois des essais cliniques sur la leucémie à tricholeucocytes, on a noté une neutropénie sévère chez 70 % des sujets, de la fièvre chez 69 % et une infection confirmée chez 28 %. Parmi les autres effets indésirables signalés fréquemment pendant les 14 jours suivant le début du traitement, citons la fatigue (45 %), les nausées (28 %), les éruptions cutanées (27 %), les céphalées (22 %) et les réactions au point d’injection (19 %). La plupart des manifestations indésirables non hématologiques ont été de sévérité faible à modérée.
Effets indésirables du médicament signalés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Myélodépression : On a observé fréquemment une myélodépression au cours du mois suivant le début du traitement. Une neutropénie (NAN < 500 x 106/litre) a été constatée chez 70 % des sujets (par rapport à 26 % au départ). Une sévère anémie (taux d’hémoglobine < 8,5 g/dl) s’est développée chez 37 % des sujets (par rapport à 10 % au départ), et une thrombopénie (numération plaquettaire < 20 x 109/litre) est apparue chez 12 % des sujets (par rapport à 4 % au départ). Pendant le premier mois, 54 sujets sur 196 (28 %) ont manifesté des signes documentés d’infection : des infections graves (p. ex. septicémie et pneumonie) ont été signalées chez 6 % des sujets; les autres infections étaient bénignes ou modérées. Plusieurs décès ont été attribués à une infection ou aux complications liées à la maladie sous-jacente. Pendant le deuxième mois, le taux global d’infections documentées a été de 6 %; ces infections ont été bénignes ou modérées, et on n’a noté aucune infection générale sévère. Après le troisième mois, l’incidence mensuelle des infections a été inférieure ou égale à celle qu’on avait notée au cours des mois précédant le traitement par LEUSTATIN®.
Infection : Une infection a été documentée dans moins du tiers des épisodes fébriles. Sur les 196 sujets étudiés, on a noté que 19 avaient contracté une infection documentée pendant le mois précédant le traitement. Durant le mois suivant le traitement, il y a eu 54 épisodes documentés d’infection, soit 23 (42 %) d’origine bactérienne, 11 (20 %) d’origine virale et 11 (20 %) d’origine fongique. Sur 8 épisodes documentés de zona, 7 sont survenus pendant le mois suivant le traitement. Parmi les 16 épisodes documentés d’infection fongique, 14 se sont produits dans les deux premiers mois suivant le traitement. La quasi-totalité de ces patients ont été traités empiriquement par des antibiotiques.
Effets sur les lymphocytes : L’analyse des sous-populations de lymphocytes indique que le traitement par la cladribine est associé à une diminution prolongée du nombre de CD4 et à une baisse transitoire du nombre de CD8. Avant le traitement, le taux moyen de CD4 était de 766/µl. Le nadir moyen des CD4, noté entre 4 et 6 mois après le traitement, était de 272/µl. Le taux moyen de CD4 était encore faible (< 500/µl) 15 mois après le traitement. Le nombre de CD8 a d’abord diminué, mais une augmentation a été observée après 9 mois. Dans une étude réunissant 46 sujets, le nombre absolu de lymphocytes CD4+ s’est normalisé après un délai médian de 40 mois. Bien qu’une déplétion de ces cellules puisse contribuer à l’apparition d’infections opportunistes, aucune corrélation directe n’a été signalée entre le nombre de CD4+ et l’incidence d’infections. La portée clinique d’une lymphopénie CD4 prolongée est incertaine.
Hypocellularité médullaire : Une hypocellularité médullaire prolongée est un autre événement de portée clinique inconnue. Une cellularité médullaire inférieure à 35 % a été notée après 4 mois chez 42 des 124 sujets (34 %) traités dans les deux essais cardinaux. Cette hypocellularité a été notée aussi tard qu’au jour 1 010. On ne sait pas si elle résulte d’une myélofibrose liée à la maladie ou de la toxicité de la cladribine. Il n’y a eu aucun effet clinique apparent sur les numérations globulaires du sang périphérique.
Événements indésirables liés à l’administration par voie intraveineuse : réactions (rougeur, enflure ou douleur) au point d’injection (9 %), thrombose (2 %), phlébite (2 %) et rupture de la sonde (1 %). Ces événements seraient liés à la technique de perfusion ou à la sonde à demeure plutôt qu’au médicament ou à l’excipient.
Peau : Dans la vaste majorité des cas, les éruptions ont été bénignes et se sont produites chez les sujets qui prenaient ou avaient reçu d’autres médicaments (p. ex. allopurinol ou antibiotiques) réputés pour causer des éruptions.
Gastro-intestinal : La plupart des épisodes de nausées ont été bénins, n’ont pas été accompagnés de vomissements et n’ont pas nécessité l’administration d’antiémétiques. Chez les sujets qui ont eu besoin d’antiémétiques, les nausées ont été éliminées facilement, le plus souvent par la chlorpromazine.
Fièvre : La fièvre a été un effet indésirable fréquemment observé durant le premier mois de l’étude. Pendant ce premier mois, 11 % des sujets ont contracté une forte fièvre ( 40 oC ou 104 oF). Puisque la fièvre peut s’accompagner d’une perte liquidienne accrue, on doit maintenir les patients bien hydratés au cours du traitement. La fièvre étant survenue dans la majorité des cas chez des sujets neutropéniques, on doit surveiller étroitement les patients pendant le premier mois du traitement et mettre en route une antibiothérapie empirique si le tableau clinique le justifie. Quoique 69 % des sujets aient fait de la fièvre, moins du tiers des épisodes fébriles ont été associés à une infection documentée. Vu les effets myélodépresseurs connus de LEUSTATIN®, les praticiens doivent évaluer soigneusement les risques et les avantages de l’administration de ce médicament aux patients ayant contracté une infection évolutive (voir MISES EN GARDE ET PRÉCAUTIONS).
Les événements indésirables signalés par ≥ 5 % des sujets pendant les deux semaines suivant la mise en route du traitement (quel que soit le lien avec le médicament) sont énumérés au tableau suivant.
Tableau 1.1 : Effets indésirables signalés par 5 % des sujets au cours des
deux semaines suivant le début du traitement (peu importe le lien
avec le médicament)
| Système ou appareil | Événement indésirable |
| Ensemble de l’organisme | fièvre, frissons, fatigue, asthénie, malaise, douleur au tronc, transpiration profuse |
| Appareil digestif | nausées, diminution de l’appétit, constipation, vomissements, diarrhée, douleur abdominale |
| Système hématologique et lymphatique | purpura, pétéchies, épistaxis |
| Système nerveux | céphalées, étourdissements, insomnie |
| Appareil cardiovasculaire | œdème, tachycardie |
| Appareil respiratoire | bruits respiratoires et bruits thoraciques anormaux, toux, essoufflement |
| Peau et tissus sous-cutanés | éruptions, réactions au point d’injection, prurit, douleur, érythème |
| Appareil musculosquelettique | myalgie, arthralgie |
Depuis le jour 15 jusqu’à la dernière visite de suivi, les seuls événements signalés par ≥ 5 % des sujets ont été la fatigue (11 %), des éruptions cutanées (10 %), des céphalées (7 %), la toux (7 %) et des malaises (5 %).
Effets de fortes doses : Dans un essai de phase I où l’on a administré une forte dose de LEUSTATIN® (4 à 9 fois la dose recommandée pour la leucémie à tricholeucocytes) dans le cadre d’un protocole de conditionnement à une greffe de moelle osseuse, qui comportait aussi une forte dose de cyclophosphamide et l’irradiation totale du corps, on a observé une néphrotoxicité aiguë et une neurotoxicité d’apparition tardive.
Trente et un sujets à mauvais risque atteints d’une leucémie en rechute résistante aux médicaments (29 cas) ou d’un lymphome non hodgkinien (2 cas) ont reçu des doses de LEUSTATIN® pendant 7 à 14 jours avant la greffe de moelle osseuse. Au cours de la perfusion de LEUSTATIN®, 8 sujets ont présenté des symptômes gastro-intestinaux. Bien qu’on ait initialement éliminé de la moelle osseuse tous les éléments hématopoïétiques, y compris les cellules tumorales, tous les sujets traités ont fini par rechuter. Entre 7 et 13 jours après le début du traitement par LEUSTATIN®, 6 sujets (19 %) ont manifesté un dysfonctionnement rénal (acidose, anurie, hausse de la créatinine sérique, etc.) et 5 ont eu besoin de dialyse. Plusieurs de ces sujets recevaient d’autres médicaments connus pour leur potentiel néphrotoxique. La dysfonction rénale a été réversible chez 2 sujets. Une autopsie a été réalisée chez les 4 sujets dont la fonction rénale ne s’était pas rétablie au moment du décès; des signes de lésions tubulaires ont été constatés chez 2 de ces sujets. Onze sujets (35 %) ont manifesté des signes de neurotoxicité à retardement caractérisée dans la majorité des cas par un affaiblissement moteur progressif et irréversible (paraparésie/quadriparésie) des membres supérieurs et/ou inférieurs, noté d’abord 35 à 84 jours après l’amorce de la thérapie par LEUSTATIN® à forte dose. Les résultats des examens non effractifs (électromyographie et études de la conduction nerveuse) ont concordé avec une maladie démyélinisante.
Au cours d’une étude à doses croissantes, une polyneuropathie axonale périphérique a été observée aux doses les plus élevées (environ 4 fois la dose recommandée pour la leucémie à tricholeucocytes) chez des patients ne recevant pas de cyclophosphamide et non soumis à une irradiation corporelle totale. Une grave neurotoxicité a été signalée dans des cas rares après un traitement par la cladribine à des posologies standard (voir MISES EN GARDE ET PRÉCAUTIONS, Neurologique et Rénal).
Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation
Voici les autres effets indésirables qui ont été signalés depuis la commercialisation du médicament. Ces effets indésirables sont survenus principalement chez des patients qui ont été soumis à plusieurs traitements par LEUSTATIN®.
Infections et infestations : choc septique. Des cas d’infections opportunistes sont survenus durant la phase aiguë du traitement.
Affections hématologiques et du système lymphatique : dépression médullaire osseuse accompagnée d’une pancytopénie prolongée, y compris certains cas d’anémie aplasique; anémie hémolytique (y compris anémie hémolytique auto-immune) chez des sujets porteurs d’une lymphopathie maligne survenant au cours des premières semaines suivant le traitement; hyperéosinophilie. Des cas de syndrome myélodysplasique ont également été rapportés.
Affections du système immunitaire : hypersensibilité.
Troubles du métabolisme et de la nutrition : syndrome de lyse tumorale.
Affections psychiatriques : confusion (y compris désorientation).
Néoplasmes : affections malignes secondaires.
Affections du système nerveux : diminution du niveau de conscience, neurotoxicité (y compris neuropathie sensitive périphérique, neuropathie motrice [paralysie], polyneuropathie, paraparésie); cependant, des cas rares d’effets neurotoxiques graves ont été signalés après un traitement par la cladribine à des posologies standard.
Affections oculaires : conjonctivite.
Affections respiratoires, thoraciques et médiastinales : infiltrats pulmonaires interstitiels (y compris infiltration pulmonaire, pneumopathie interstitielle, pneumopathie inflammatoire et fibrose pulmonaire); une source infectieuse a été identifiée dans la majorité des cas.
Affections hépatobiliaires : hausse des taux de bilirubine et de transaminases, réversible et le plus souvent peu sévère.
Affections de la peau et du tissu sous-cutané : urticaire. Des cas isolés de syndrome de Stevens-Johnson et de syndrome de Lyell ont été rapportés chez des sujets qui prenaient ou avaient récemment pris d’autres médicaments (p. ex. allopurinol ou antibiotiques) réputés pour causer ces syndromes.
Affections du rein et des voies urinaires : insuffisance rénale (y compris insuffisance rénale aiguë et dysfonction rénale).
Pour une description des effets indésirables associés à l’utilisation de doses élevées chez des patients atteints d’une leucémie autre qu’à tricholeucocytes, voir MISES EN GARDE ET PRÉCAUTIONS.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
On ne connaît aucune interaction médicamenteuse avec LEUSTATIN®, mais il faut être prudent si on administre LEUSTATIN® avant, après ou en même temps que d’autres médicaments connus pour leur effet immunodépresseur ou myélodépresseur (voir MISES EN GARDE ET PRÉCAUTIONS).
En raison de l’augmentation du risque infectieux en cas d’immunodépression sous l’effet d’une chimiothérapie comprenant LEUSTATIN®, l’administration de vaccins vivants atténués n’est pas recommandée aux patients recevant LEUSTATIN®.
Interactions médicament-médicament
Des interactions avec d’autres médicaments n’ont pas été établies.
Interactions médicament-aliments
Des interactions avec des aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Des interactions avec des produits à bases de plantes n’ont pas été établies.
Effets du médicament sur les essais de laboratoire
Des interactions avec des examens de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Des doses élevées de LEUSTATIN® ont été associées à :
- une neurotoxicité irréversible (paraparésie/quadriparésie)
- une néphrotoxicité aiguë
- une myélodépression sévère entraînant une neutropénie, une anémie et une thrombopénie.
Posologie recommandée et modification posologique
La posologie et le schéma d’administration de LEUSTATIN® qu’on recommande pour la leucémie à tricholeucocytes est une seule cure administrée en perfusion continue pendant 7 jours consécutifs à raison de 0,09 mg/kg/jour. Il est conseillé de ne pas s’écarter de ce schéma posologique. Si le patient ne répond pas au traitement initial par LEUSTATIN® pour la leucémie à tricholeucocytes, il est peu probable qu’il réponde davantage à des cycles supplémentaires. En cas de neurotoxicité ou de néphrotoxicité, le médecin doit envisager le report ou l’abandon de ce médicament (voir MISES EN GARDE ET PRÉCAUTIONS).
On n’a pas identifié les facteurs de risque spécifiques prédisposant à une toxicité accrue de LEUSTATIN®. Vu les effets toxiques connus des agents de cette classe, il convient d’user de prudence chez les patients atteints d’une insuffisance rénale (ou soupçonnés de l’être) ou d’une insuffisance médullaire sévère, quelle qu’en soit l’origine. On doit surveiller de près les patients pour déceler tout signe de toxicité hématologique et non hématologique (voir MISES EN GARDE ET PRÉCAUTIONS).
Une insuffisance rénale aiguë s’est constituée chez quelques sujets recevant des doses élevées de LEUSTATIN®. Dans une étude, après une perfusion d’une heure, on a récupéré dans les urines de 24 heures entre 10 et 30 % de la dose administrée. De plus, comme il n’y a pas assez de données sur l’administration à des insuffisants rénaux ou hépatiques, la prudence s’impose quand on administre LEUSTATIN® à un patient atteint d’une insuffisance rénale ou hépatique confirmée ou soupçonnée (voir MISES EN GARDE ET PRÉCAUTIONS).
Administration
Reconstitution
Produits parentéraux : Il faut diluer LEUSTATIN® à l’aide du solvant désigné avant de l’administrer. Puisque ce médicament ne contient pas de conservateur antimicrobien ni d’agent bactériostatique, il faut respecter l’asepsie et prendre les précautions nécessaires vis-à-vis du milieu ambiant quand on prépare les solutions de LEUSTATIN®.
Préparation d’une dose quotidienne unique : Introduire la dose calculée (0,09 mg/kg ou 0,09 ml/kg) de LEUSTATIN® dans une poche à perfusion contenant 500 ml de chlorure de sodium à 0,9 % pour injection USP. Perfuser continuellement pendant 24 heures. Répéter quotidiennement pendant 7 jours consécutifs au total. L’emploi de dextrose à 5 % comme solvant est déconseillé à cause d’une dégradation accrue de la cladribine. Les mélanges reconstitués de LEUSTATIN® sont chimiquement et physiquement stables pendant au moins 24 heures à température ambiante sous une lumière fluorescente ordinaire et dans des contenants pour perfusion ViaflexMC† de Baxter en PVC.
Tableau 1.2 : Méthode de perfusion de 24 heures
Dose de LEUSTATIN® | Solvant recommandé | Quantité de solvant |
0,09 mg/kg 1(jour) x 0,09 mg/kg | Chlorure de sodium à 0,9 % pour injection | 500 ml |
Préparation d’une perfusion de 7 jours : On ne doit reconstituer la solution pour perfusion de
7 jours qu’avec du chlorure de sodium bactériostatique à 0,9 % pour injection, USP (conservé à l’aide d’alcool benzylique à 0,9 %). Afin de réduire au minimum le risque de contamination microbienne, on doit faire passer LEUSTATIN® et le solvant à travers un filtre à seringue hydrophile stérile de 0,22 µ à usage unique en les introduisant chacun dans le réservoir de perfusion. Introduire à travers le filtre stérile la dose calculée de LEUSTATIN® (7 jours x 0,09 mg/kg), puis la quantité calculée de chlorure de sodium bactériostatique à 0,9 % pour injection, USP (contenant de l’alcool benzylique à 0,9 % comme conservateur) pour porter le volume total de la solution à 100 ml. Après avoir préparé la solution, clamper le tube, puis débrancher et jeter le filtre. Au besoin, aspirer les bulles d’air du réservoir de façon aseptique à l’aide de la seringue et d’un second filtre stérile sec ou d’un filtre d’aération stérile. Reclamper le tube et jeter la seringue ainsi que le filtre. Perfuser continuellement pendant 7 jours. L’efficacité préservative des solutions préparées avec une solution de chlorure de sodium bactériostatique pour injection chez les personnes pesant plus de 85 kg peut être moindre à cause d’une plus grande dilution de l’agent de conservation, l’alcool benzylique. Les mélanges reconstitués pour la perfusion de 7 jours sont d’une stabilité chimique et physique acceptable pendant au moins 7 jours dans les MEDICATION CASSETTES MD‡ de SIMS Deltec Inc.
Tableau 1.3 : Méthode de perfusion de 7 jours
| Dose de LEUSTATIN® | Solvant recommandé | Quantité de solvant |
| 7(jours) x 0,09 mg/kg | Chlorure de sodium bactériostatique à 0,9 % pour injection, USP (alcool benzylique à 0,9 %) | au besoin pour constituer un volume total de 100 ml |
À noter : Utiliser un filtre stérile de 0,22 μ pour préparer la solution pour perfusion
Comme les données de compatibilité sont limitées, il convient d’employer les solvants et les systèmes de perfusion recommandés. On ne doit pas mélanger les solutions contenant
† Contenants Viaflex, fabriqués par Baxter Healthcare Corporation.
‡ MEDICATION CASSETES® (disponibles au Canada par l’entremise de SIMS Canada Ltd.)
LEUSTATIN® avec d’autres médicaments i.v. ou additifs ni les perfuser simultanément dans la même tubulure i.v. car aucun test de compatibilité n’a été réalisé. Les préparations contenant de l’alcool benzylique sont à éviter chez les nouveau-nés (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Si on utilise la même tubulure i.v. pour la perfusion séquentielle de plusieurs médicaments, il faut la rincer à l’aide d’un solvant approprié avant et après la perfusion de LEUSTATIN®.
Il faut s’assurer de la stérilité des solutions préparées. Après dilution, on doit administrer promptement les solutions de LEUSTATIN® ou les conserver au réfrigérateur (entre 2 et 8 oC) pendant un maximum de 8 heures avant le début de l’administration. Les fioles de LEUSTATIN® ne doivent servir qu’une seule fois. Jeter la portion inutilisée de façon convenable.
Avant d’administrer un médicament pour usage parentéral, il faut l’examiner pour vérifier qu’elle est exempte de particules et qu’elle n’a pas une coloration anormale, quand la solution et le contenant le permettent. Si on expose LEUSTATIN® à une faible température, un précipité peut se former; on peut le resolubiliser en laissant la solution se réchauffer naturellement à température ambiante et en l’agitant vigoureusement. Ne pas chauffer la solution ni la mettre au four à micro-ondes.
SURDOSAGE
Il n’y a pas d’antidote spécifique en cas de surdosage. La conduite à tenir serait de cesser le traitement par LEUSTATIN®, de surveiller attentivement le sujet et d’instaurer les mesures de soutien appropriées. On ne sait pas si la dialyse ou l’hémofiltration peut éliminer la cladribine de la circulation.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
LEUSTATIN® (aussi connu sous le nom de 2-chloro-2’-désoxy- -D-adénosine) est un antinéo-plasique de synthèse. La toxicité sélective de la cladribine pour certaines populations lymphocytaires et monocytaires normales et malignes est fondée sur l’activité relative de la désoxycytidine-kinase et de la désoxynucléotidase. À l’instar d’autres nucléosides désoxypuriques, la cladribine traverse la membrane cellulaire par diffusion facilitée. Dans les cellules où le rapport entre la désoxycytidine-kinase et la désoxynucléotidase est élevé, elle est phosphorylée en 2-chloro-2’-désoxy- -D-adénosine-monophosphate (2-CdAMP) par la désoxycytidine-kinase. Puisque la cladribine est résistante à la désamination par l’adénosine-désaminase et que les lymphocytes et les monocytes contiennent peu de désoxynucléotidase, le 2-CdAMP s’accumule dans les cellules, puis se convertit en 2-chloro-2’-désoxy- -D-adénosine-
triphosphate (2-CdATP), désoxynucléotide-triphosphate actif. On a postulé que les cellules dans lesquelles la désoxycytidine-kinase est très active et la désoxynucléotidase est peu active seraient sélectivement détruites par la cladribine à mesure que les désoxynucléotides toxiques s’y accumulent.
Les cellules à teneur élevée en désoxynucléotides ne peuvent pas réparer correctement les cassures simple brin de l’ADN. Les extrémités fracturées de l’ADN activent une enzyme, la poly(ADP-ribose)-polymérase, ce qui a pour effet d’épuiser le NAD et l’ATP et de perturber le métabolisme cellulaire. De plus, le 2-CdATP s’incorporerait dans l’ADN des cellules en division, entravant ainsi la synthèse de l’ADN. La cladribine se distingue donc des autres agents chimiothérapiques qui affectent le métabolisme des purines. En effet, en inhibant à la fois la synthèse et la réparation de l’ADN, elle est toxique pour les lymphocytes et les monocytes tant en division qu’en phase de repos.
Pharmacocinétique
Absorption : Dans une étude clinique, 17 patients atteints de leucémie à tricholeucocytes avec une fonction rénale normale ont reçu une perfusion i.v. continue en suivant le schéma posologique recommandé de LEUSTATIN® (0,09 mg/kg/jour) pendant 7 jours. Le taux sérique moyen de cladribine à l’état d’équilibre était d’environ 5,7 ng/ml et la clairance totale avoisinait 663,5 ml/h/kg. On n’a observé aucune accumulation de cladribine au cours de cette période.
Dans une étude où l’on a administré une perfusion de LEUSTATIN® à 0,14 mg/kg sur deux heures (8 sujets atteints d’une hémopathie maligne) la concentration plasmatique moyenne de cladribine à la fin de la perfusion était de 48 ± 19 ng/ml. Chez 5 de ces sujets, la concentration de la cladribine a diminué selon une courbe biphasique ou triphasique. La demi-vie d’élimination terminale moyenne pour les deux études a été de 5,4 heures; la clairance étant de 978 ± 422 litres/h/kg et le volume de distribution à l’état d’équilibre de 4,52 2,82 litres/kg, respectivement. Il ne semble pas y avoir de lien entre les concentrations sériques et le résultat clinique chez les patients atteints de leucémie à tricholeucocytes.
La concentration plasmatique de cladribine diminuerait de façon multi-exponentielle après une perfusion intraveineuse. Dans une étude, 13 sujets atteints de leucémie lymphoïde chronique à cellules B ou porteurs d’un lymphome non hodgkinien de faible grade de malignité ont été traités par LEUSTATIN® pendant 5 jours consécutifs. On a administré LEUSTATIN® par perfusion i.v. de 2 heures (0,14 mg/kg), par voie sous-cutanée (0,14 mg/kg) ou par voie orale (0,28 mg/kg) en alternant l’ordre des patients. La concentration de cladribine a diminué de façon bi-exponentielle après l’administration i.v., la demi-vie d’élimination initiale variant entre 0,24 et 2,33 heures (moyenne ÉT = 0,70 0,60 h) et la demi-vie d’élimination terminale s’échelonnant entre 4,5 et 21,8 heures (moyenne ÉT = 9,9 4,6 h). Les valeurs moyennes ÉT de la Cmax, de la clairance et du volume apparent de distribution de la cladribine lorsque la perfusion de 2 heures a été administrée en amorce ont été respectivement de 213 193 nmol/litre (n = 3), de 29,5 8,3 litre/h/m2 (n = 6) et de 67,6 28,9 litre/m2 (n = 6). Dans une autre étude, 12 patients atteints d’une maladie lymphoproliférative ont reçu 0,14 mg/kg de LEUSTATIN® pendant 5 jours d’affilée. LEUSTATIN® a été administré par perfusion i.v. de 2 heures aux jours 1, 3, 4 et 5
et par perfusion i.v. de 24 heures au jour 2. La concentration de cladribine a diminué de façon bi-exponentielle après la première dose i.v., la demi-vie d’élimination initiale variant entre 19 et 58 minutes (moyenne ÉT = 35 12 min) et la demi-vie d’élimination terminale entre 2,8 et 12,1 heures (moyenne ÉT = 6,7 2,5 h). Les valeurs moyennes ÉT de la Cmax et du volume apparent de distribution de la cladribine après la première dose i.v. étaient respectivement de 198 87 nmol/litre et de 9,2 5,4 litres/kg. Il n’y avait pas de différence notable dans l’aire sous la courbe de concentration plasmatique en fonction du temps entre la première perfusion de 2 heures et la seconde perfusion de 24 heures, ce qui suggère que le sort de la cladribine est indépendant du débit de perfusion dans l’intervalle de 6 à 70 mg/kg/h. La demi-vie moyenne de la cladribine dans les cellules leucémiques serait de 23 heures.
Distribution : Environ 20 % de la cladribine se lie aux protéines plasmatiques et pénètre dans le liquide céphalorachidien. Un rapport indique que les concentrations dans le liquide céphalorachidien s’élèvent à environ 25 % de la concentration plasmatique.
Métabolisme : Chez l’être humain, la demi-vie d’élimination terminale a été estimée à 5,4 heures après une perfusion de deux heures. On ne dispose d’aucune information sur le métabolisme de la cladribine chez l’être humain, exception faite d’une connaissance limitée du mode d’action cytotoxique et de la voie d’élimination.
Excrétion : On a récupéré en moyenne 18 % de la dose de cladribine dans les urines de sujets porteurs d’une tumeur solide au cours d’une perfusion intraveineuse continue de 3,5-8,1 mg/m2/jour durant cinq jours. Selon d’autres chercheurs, environ 30 % de la dose de cladribine a été retrouvée dans les urines au cours des 24 heures suivant la première perfusion i.v. continue de 2 heures de 3,5-10,5 mg/m2/jour de cladribine pendant 5 jours chez des sujets porteurs d’une tumeur solide et suivant la première perfusion i.v. continue de 2 heures de 6-12 mg/m2/jour de cladribine pendant cinq jours chez 10 sujets leucémiques ou porteurs d’un lymphome. L’effet d’une insuffisance rénale ou hépatique sur l’élimination de la cladribine n’a pas été étudié chez l’être humain.
ENTREPOSAGE ET STABILITÉ
Quand on conserve les fioles et les solutions pour perfusion de LEUSTATIN® entre 2 et 8 oC à l’abri de la lumière, les fioles non ouvertes restent stables jusqu’à la date de péremption indiquée sur l’emballage. La congélation ne détériore pas la solution. En cas de congélation, dégeler à la température ambiante. NE PAS chauffer la solution ni la mettre au four à micro-ondes. Après décongélation, la fiole de LEUSTATIN® reste stable jusqu’à la date de péremption si on la garde au réfrigérateur. NE PAS recongeler la solution. Après dilution, on doit administrer promptement les solutions contenant LEUSTATIN® ou les conserver au réfrigérateur (2-8 oC) pendant un maximum de huit heures avant l’administration.
Conserver le produit au réfrigérateur entre 2 et 8 oC à l’abri de la lumière.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les risques possibles associés aux agents cytotoxiques sont bien établis, et on doit prendre les précautions nécessaires lors de la manipulation, de la préparation et de l’administration de LEUSTATIN®. Il est conseillé de porter des gants jetables et des vêtements protecteurs. Si LEUSTATIN® entre en contact avec la peau ou les muqueuses, laver immédiatement la surface atteinte à grande eau. Plusieurs directives ont été publiées à ce sujet. Consultez les directives de votre établissement concernant l’élimination des déchets cytotoxiques.
Il faut diluer LEUSTATIN® avec le solvant désigné avant de l’administrer. Puisque ce médicament ne contient pas de conservateur antimicrobien ni d’agent bactériostatique, il faut respecter l’asepsie et prendre les précautions nécessaires vis-à-vis du milieu ambiant quand on prépare les solutions de LEUSTATIN®.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
LEUSTATIN® est offert en solution isotonique stérile exempte d’agent de conservation, contenant 10 mg (1 mg/ml) de cladribine, dans des fioles unidoses en verre au plomb transparent de 20 ml. Les fioles sont emballées individuellement.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
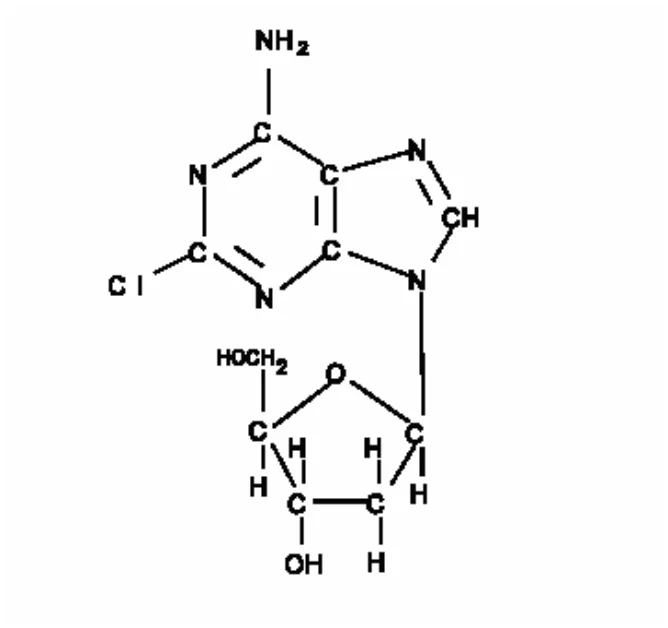
| Nom propre : | cladribine |
| Nom chimique : | 2-chloro-6-amino-9-(2-désoxy- -D-érythropento-furanosyl) purine |
Formule moléculaire et masse moléculaire : C10H12N5O3Cl / 285,7
Formule développée :
Propriétés physicochimiques : La cladribine est une poudre cristalline blanche non hygroscopique.
LEUSTATIN® (cladribine pour injection) est offert en fioles unidoses contenant 10 mg (1 mg/ml) de cladribine, analogue chloré des nucléosides puriques. Chaque millilitre de LEUSTATIN® contient 1 mg de cladribine, la substance active, et 9 mg (0,15 mEq) de chlorure de sodium comme ingrédient inactif.
LEUSTATIN® est un antinéoplasique de synthèse pour perfusion intraveineuse continue. C’est une solution isotonique stérile transparente, incolore et exempte d’agents de conservation.
Le pH de la solution varie entre 5,5 et 8,0. On a peut-être ajouté de l’acide phosphorique ou du phosphate dibasique de sodium, ou les deux, pour ajuster le pH à 6,3 0,3.
ESSAIS CLINIQUES
Deux études monocentriques ouvertes sur LEUSTATIN® ont été effectuées chez des sujets atteints de leucémie à tricholeucocytes présentant une activité évolutive nécessitant un traitement. Dans l’étude qui a été réalisée à la Scripps Clinic and Research Foundation (étude A), 89 sujets ont été soumis à une seule cure de LEUSTATIN® administré par perfusion i.v. continue pendant 7 jours à raison de 0,09 mg/kg/jour. Dans l’étude menée au M.D. Anderson Cancer Center (étude B), 35 sujets ont reçu une perfusion i.v. continue de LEUSTATIN® pour injection pendant 7 jours à une dose comparable de 3,6 mg/m2/jour.
Les catégories de réponse ont été définies selon les critères suivants : réponse complète (RC) = disparition complète des tricholeucocytes dans le sang périphérique et la moelle osseuse et normalisation du taux d’hémoglobine (12 g/dl), du nombre de plaquettes (100 x 109/litre) et du nombre absolu de neutrophiles (1 500 x 106/litre); bonne réponse partielle (BRP) = mêmes critères hématologiques que la réponse complète et moins de 5 % de tricholeucocytes restant dans la moelle osseuse; réponse partielle (RP) = réduction d’au moins 50 % du nombre de tricholeucocytes dans la moelle osseuse par rapport au départ et mêmes critères hématologiques que la réponse complète. Une rechute pathologique a été définie par une augmentation du nombre de tricholeucocytes dans la moelle osseuse jusqu’à 25 % de la valeur préthérapeutique. Une rechute clinique était enregistrée s’il y avait retour des cytopénies, en particulier les baisses suivantes : chute du taux d’hémoglobine ≥ 2 g/dl, NAN ≥ 25 % de la valeur préthérapeutique ou nombre de plaquettes ≥ 50 x 109/litre. Les sujets qui ont satisfait aux critères d’une réponse complète mais chez qui on a relevé par la suite la présence de tricholeucocytes dans la moelle osseuse (< 25 % du taux préthérapeutique) ont été reclassés parmi les répondeurs partiels et n’ont pas été considérés comme des cas de réponse complète avec rechute.
Parmi les sujets évaluables en ce qui a trait à l’efficacité (n = 106), le taux de réponse complète (d’après les critères hématologiques et médullaires ci-dessus) a été de 65 % dans l’étude A et de 68 % dans l’étude B, ce qui donne un taux combiné de réponse complète de 66 %. Le taux de réponse global (toutes catégories confondues) a été de 89 % dans l’étude A et de 86 % dans l’étude B, pour un taux combiné de 88 %.
Selon l’analyse des sujets retenus au départ (ITT) (n = 123) dans laquelle on a requis en outre l’absence de signe de splénomégalie comme critère de RC (rate non palpable à l’examen physique et 13 cm à la tomodensitométrie), le taux de réponse complète a été de 54 % dans l’étude A et de 56 % dans l’étude B, pour un taux combiné de RC de 54 %. Le taux de réponse global (RC + BRP + RP) a été de 90 % dans l’étude A et de 85 % dans l’étude B, pour un taux combiné de 89 %.
Tableau 2.1 : Taux de réponse à LEUSTATIN® chez des sujets
atteints de leucémie à tricholeucocytes
| Réponse complète | Réponse globale | |
| Sujets évaluables (n = 106) | 66 % | 88 % |
| Sujets ITT (n = 123) | 54 % | 89 % |
Dans ces études, 60 % des sujets n’avaient pas reçu de chimiothérapie préalable pour la leucémie à tricholeucocytes ou avaient seulement subi une splénectomie et recevaient LEUSTATIN® en première intention. Les autres 40 % ont reçu LEUSTATIN® en deuxième intention après avoir été traités par d’autres agents, notamment l’interféron alpha, la désoxycoformycine, seuls ou en concomitance. Le taux global de réponse chez les sujets qui n’avaient pas été soumis au préalable à une chimiothérapie a été de 92 %, comparativement à 84 % chez les sujets qui avaient été traités au préalable. LEUSTATIN® est actif chez les patients traités antérieurement, bien qu’une analyse rétrospective semble indiquer que le taux global de réponse est moins élevé dans le cas des patients ayant déjà subi une splénectomie ou reçu de la désoxycoformycine et dans le cas des patients réfractaires à l’interféron alpha.
Tableau 2.2 : Taux global de réponse (RC + BRP + RP) à LEUSTATIN® chez des sujets atteints de leucémie à tricholeucocytes
RÉPONSE GLOBALE (n = 123) | PAS DE RÉPONSE + RECHUTE | |
| Pas de chimiothérapie antérieure | 68/74 92 % | 6 + 4 14 % |
| Toute chimiothérapie antérieure | 41/49 84 % | 8 + 3 22 % |
| Splénectomie antérieure | 32/41* 78 % | 9 + 1 24 % |
| Traitement antérieur par l’interféron | 40/48 83 % | 8 + 3 23 % |
| Résistance à l’interféron | 6/11* 55 % | 5 + 2 64 % |
| Traitement antérieur par la désoxycoformycine | 3/6* 50 % | 3 + 1 66 % |
* p < 0,05
Après une baisse réversible, on a observé une normalisation des paramètres sanguins périphériques (taux d’hémoglobine ≥ 12,0 g/dl, nombre de plaquettes 100 x 109/litre, nombre absolu de neutrophiles (NAN) ≥ 1 500 x 106/litre) chez 92 % des sujets évaluables. Le délai médian de normalisation des paramètres du sang périphérique a été de 9 semaines à partir du début du traitement (extrêmes : 2 et 72). Le nombre de plaquettes, le NAN et le taux d’hémoglobine se sont normalisés après des délais médians de 2 semaines, de 5 semaines et de 8 semaines, respectivement. La normalisation du nombre de plaquettes et du taux d’hémoglobine a éliminé le besoin transfusionnel de thrombocytes après le premier mois et d’hématies après le deuxième mois chez les sujets qui ont obtenu une réponse complète. Le rétablissement de la numération plaquettaire peut être plus lent chez une minorité de sujets présentant une sévère thrombopénie au départ. Correspondant à la normalisation du NAN, on a observé une tendance à la baisse des infections après le troisième mois, par rapport aux mois précédant immédiatement le traitement par LEUSTATIN® (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Tableau 2.3 : Traitement de la leucémie à tricholeucocytes par LEUSTATIN® -
Délai de normalisation des paramètres du sang périphérique
| Paramètre | Délai médian de normalisation* |
| Numération plaquettaire | 2 semaines |
| Nombre absolu de neutrophiles | 5 semaines |
| Taux d’hémoglobine | 8 semaines |
| NAN + taux d’hémoglobine + numération plaquettaire | 9 semaines |
* Jour 1 = Premier jour de perfusion
Chez les sujets ayant obtenu une réponse complète, le délai médian de réponse (soit l’absence de tricholeucocytes dans la moelle osseuse et dans le sang périphérique et la normalisation des paramètres sanguins périphériques), mesuré à partir du début du traitement, a été d’environ 4 mois. Comme il est rare qu’on ait procédé à une ponction ou biopsie médullaire au moment de la normalisation des paramètres sanguins périphériques, le délai réel pourrait être inférieur à ce qui a été enregistré. À la date limite fixée pour le prélèvement des données, la durée médiane de réponse complète a dépassé 8 mois, atteignant parfois plus de 25 mois. Parmi les 93 répondeurs, 7 ont manifesté des signes d’évolution de la maladie à la date limite de cueillette des données. Chez 4 de ces sujets, l’atteinte était limitée à la moelle osseuse, sans anomalies au niveau des paramètres sanguins périphériques (progression pathologique), tandis que chez les 3 autres, il y avait également des paramètres sanguins périphériques anormaux (progression clinique). Sept sujets n’ayant pas répondu à un premier cycle de chimiothérapie par LEUSTATIN® ont été soumis à un deuxième cycle. Chez les 5 sujets qui ont été convenablement suivis, les cycles supplémentaires n’ont pas semblé améliorer la réponse globale.
Décès : Sur les 196 sujets atteints de leucémie à tricholeucocytes qui ont participé aux deux essais, 8 sont morts après le traitement. Sur ce nombre, 6 sont morts d’une infection, dont 3 d’une pneumonie, et 2 sont décédés pendant le premier mois suivant le traitement par LEUSTATIN®. Sur les 8 sujets qui sont décédés, 6 avaient déjà subi un traitement et étaient réfractaires à l’interféron alpha.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie non clinique
In vitro : Le tableau suivant résume les données concernant les effets de la cladribine sur les lignées cellulaires et les cellules du sang périphérique chez l’être humain. Les CI50 et les DI50 (cellules CEM) peuvent varier selon le protocole expérimental et la durée du traitement.
Tableau 2.4 : Inhibition de la croissance de diverses cellules humaines traitées à la cladribine
| Lignée cellulaire ou cellules | Type de cellules | CI50 ou DI50 (nM) |
| CEM | lymphoblaste-T | 14 |
| MOLT-3 | lymphoblaste-T | 24 |
| MOLT-4 | lymphoblaste-T | 55 |
| HL60 | cellule myéloïde | 20 |
| THP-1 | cellule myéloïde | 24 |
| U937 | cellule myéloïde | 23 |
| RAJI | lymphoblaste-B | 27 |
| SB | lymphoblaste-B | -- |
| K562 | progéniteur myéloïde | 256 |
| WI-38 | fibroblaste | -- |
| CCRF-CEM | lymphoblaste-T | 3 |
| WI-L2 | lymphoblaste-B | 35 |
| WI-L2 (déficiente en AKase) | lymphoblaste-B | 35 |
| WI-L2 (déficiente en dCKase) | lymphoblaste-B | > 2 000 |
| Monocytes* | monocyte | 27 |
| Lymphocytes* | lymphocyte | 20 |
| GM 01380 | fibroblaste | --- |
AKase - adénosine kinase -- aucune concentration n’a entraîné une inhibition de 50 % dCKase - désoxycytidine-kinase * cellules sanguines périphériques isolées
Des monocytes et des lymphocytes fraîchement isolés du sang périphérique humain ainsi que des fibroblastes GM 01380 sains ont été mis en culture pendant 5 jours avec diverses concentrations de cladribine. Le nombre de monocytes et de fibroblastes viables a été calculé par le test colorimétrique MTT [bromure de 3-(4,5-diméthylthiazole-2yl)-2,5-diphényltétrazolium] et les lymphocytes viables ont été comptés par la méthode d’exclusion de colorant. Les données ont indiqué que les lymphocytes et les monocytes sont sensibles aux effets cytotoxiques de la cladribine in vitro à des concentrations nanomolaires, tandis que la lignée fibroblastique GM 01380 y est insensible. Cet effet cytotoxique sur les deux populations de cellules du sang périphérique est neutralisé en grande partie par la désoxycytidine. Toutefois, contrairement à ce qui se passe avec les lymphocytes, la lyse des monocytes n’est pas neutralisée par le nicotinamide ou le 3-aminobenzamide, inhibiteurs de la poly(ADP-ribose)-synthétase, ce qui porte à croire que le mode d’action cytotoxique n’est pas le même dans les deux types de cellules.
On a évalué l’activité cytotoxique de la cladribine à l’endroit de plusieurs tumeurs solides chez l’être humain au moyen d’un test de formation de colonies tumorales. Dans l’ensemble, la cladribine, à des concentrations de 1,0 et 10,0 µg/ml, a entraîné une réduction du taux de survie tumorale (définie par une survie < 50 % des unités formant colonies) de 8 et 23 %
respectivement lorsqu’elle a été administrée par injection d’une heure et de 11 et 31 % respectivement quand elle a été administrée par perfusion continue. La cladribine serait donc beaucoup moins active contre les tumeurs solides que contre les lymphoblastes leucémiques.
Contrairement aux lymphoblastes qui réagissent à des concentrations nanomolaires de cladribine, les tumeurs solides ont nécessité des concentrations au moins 100 fois plus élevées. Selon les données issues de cette étude, certaines tumeurs solides répondent peut-être à la cladribine in vivo, mais la concentration de médicament nécessaire pour tuer ces cellules tumorales est probablement considérablement plus élevée que la concentration requise pour détruire les cellules lymphoïdes.
On a étudié les effets cytotoxiques de la cladribine in vitro contre les cellules saines de la moelle osseuse et un certain nombre de cellules de leucémies et de lymphomes chez l’être humain. Dans ces études, on a surveillé les effets de la cladribine sur le recaptage spontané de la thymidine par 40 suspensions de cellules de la moelle osseuse provenant de sujets leucémiques ou 20 suspensions de cellules de la moelle osseuse saine. Douze des 20 suspensions de cellules de leucémie aiguë lymphoblastique (LAL) CALLA-positives et 4 des 5 préparations de cellules de LAL à lymphocytes T ou pré-T ont été plus sensibles à l’effet inhibiteur de la cladribine (DI50 ≤ 5 nM) que les myélocytes normaux. La sensibilité des LAL pré-B et des leucémies aiguës myéloblastiques (LAM) à la cladribine a varié considérablement (de 2 nM à > 50 nM). Ces études indiquent que les LAL CALLA+ et les LAL à lymphocytes T ou pré-T sont significativement plus sensibles à la cladribine que la moelle osseuse normale. Ces données suggèrent que la cladribine inhibe la prolifération et la survie des lymphocytes malins T et non T, et non B, à des concentrations qui épargnent les myélocytes normaux et les autres types de cellules saines.
La cladribine a exercé une activité thérapeutique curative (taux de guérison de 50 %, c.-à-d. survie > 60 jours) chez des souris porteuses d’une leucémie L1210, à une dose de 15 mg/kg toutes les 3 heures aux jours 1, 5 et 9, après inoculation de cellules tumorales. L’augmentation de la longévité des souris moribondes a été fonction de la dose. La cladribine a été le plus efficace quand elle a été administrée à raison de doses multiples aux jours 1, 5 et 9 suivant l’implantation tumorale. Ni un traitement unidose ni une dose de 50 mg/kg/jour pendant 6 jours n’a entraîné la guérison (survie au-delà de 60 jours).
On a étudié le taux de liaison de la cladribine aux protéines plasmatiques parmi des individus normaux chez le rat (mâles; Sprague-Dawley), le chien (femelles; Beagle), le singe (mâles; macaques cynomolgus) et l’être humain (hommes; à jeun, pas de consommation de caféine pendant les 24 heures précédant le don de sang et ne prenant pas de médicaments). L’héparine a été utilisée comme anticoagulant chez toutes les espèces. Chez l’être humain, on a également examiné le degré de liaison de la cladribine aux protéines sériques. On a ajouté des solutions de cladribine (marquée à la 3H-2-CdA) au plasma ou au sérum de façon à obtenir des concentrations de 6,1 ng, 61,1 ng ou 6,1 µg/ml et on a dialysé au point d’équilibre à 37 o C.
La liaison de la cladribine aux protéines plasmatiques a été faible chez toutes les espèces (environ 10-20 %) à toutes les concentrations du médicament testées. Pour une même concentration de cladribine, la liaison aux protéines plasmatiques et aux protéines sériques a été la même, ce qui indique que l’anticoagulant (héparine) n’est pas entré en compétition avec la cladribine pour occuper les sites récepteurs.
Pharmacocinétique non clinique
In vivo : Au cours d’une étude pilote, on a inséré une canule dans la veine fémorale (administration) et la veine jugulaire (échantillon) de rates Sprague-Dawley. La cladribine (marquée au 3H-2-CdA) a été administrée à raison de 1 mg/kg, soit par injection rapide (2 rates) ou par perfusion continue durant une heure (2 rates). Immédiatement après injection rapide, la concentration de radioactivité dans le plasma était d’environ 1,2 µg-éq/ml. Comme cet échantillon a été prélevé tout de suite après l’administration, il est fort probable que la concentration du traceur corresponde à la concentration de cladribine. Dans ce cas, le volume initial de distribution de la cladribine serait d’approximativement 0,8 litre/kg. Après une heure, la concentration circulante de radioactivité avoisinait 0,5 µg-éq/ml et elle est demeurée à peu près à ce niveau pendant 96 heures. Après la fin de la perfusion continue, la concentration de radioactivité dans le plasma était d’environ 0,6 µg-éq/ml et, comme pour l’injection rapide, a à peine baissé pendant 96 heures.
Comme les concentrations mentionnées ont été calculées d’après le taux de radioactivité, on peut présumer que ce profil d’élimination de la cladribine du plasma chez le rat ne correspond pas à la réalité. Chez l’être humain, la demi-vie d’élimination terminale de la cladribine après une perfusion de 2 heures serait d’environ 5,4 heures.
Dans une étude pilote où des rats ont été traités par la cladribine radiomarquée, environ 41 à 44 % du traceur a été retrouvé dans les urines au cours des 6 premières heures suivant l’administration de 1 mg/kg par injection rapide ou par perfusion. De faibles taux de radioactivité ont été récupérés après 6 heures. Moins de 1 % de la radioactivité administrée a été excrétée dans les fèces après une injection rapide. À partir du profil préliminaire d’élimination dans les urines d’un rat au cours des 6 premières heures, trois des pics de radioactivité correspondraient à la cladribine intacte, au 2-CdAMP et à la 2-CA. Comme on reconnaît que la 2-CA peut être un produit de dégradation de la cladribine, il est possible que sa présence dans l’urine des rats soit un artefact, puisque les échantillons ont été entreposés à -20 oC pendant environ 4 à 6 semaines avant le dosage. Quantitativement, environ 37 à 46 % de la radioactivité décelée dans les urines a été associé à la 2-CdA, ce qui impliquerait que la cladribine subit un certain degré de transformation chez le rat Sprague-Dawley.
Par ailleurs, au cours d’une étude pilote antérieure, moins de 1 % de la radioactivité administrée a été excrétée dans les fèces après une injection rapide.
On a étudié le métabolisme de la 2-chloro-2’-3’-didésoxyadénosine (2-CddA) chez la souris. L’élimination urinaire totale de CddA inchangée pendant 24 heures, après l’administration de 24 mg/kg, correspondait à 3,4 % de la dose administrée. On a détecté dans l’urine des souris au moins deux métabolites possibles de la CddA qui ne co-éluent ni avec la 2-chloro-2’-3’-didésoxyinosine, ni avec la 2-CA, ni avec la 2-chlorohypoxanthine.
TOXICOLOGIE
Carcinogenèse et mutagenèse
Aucune étude n’a porté sur la cancérogénicité de la cladribine chez les animaux. Toutefois, on ne peut pas exclure son potentiel cancérogène si on se base sur la génotoxicité avérée de la cladribine. En effet, la cladribine a induit des aberrations chromosomiques in vivo lors du test du micronoyau sur des cellules de moelle osseuse de souris et in vitro lors du test utilisant des cellules CHO-WBL.
Comme on pouvait s’y attendre d’un composé de cette classe, les effets de la cladribine entraînent des lésions de l’ADN. Dans des cellules de mammifères en culture, la cladribine a provoqué une accumulation de cassures des brins d’ADN. La cladribine s’est aussi incorporée dans l’ADN de cellules leucémiques lymphoblastiques chez l’être humain. La cladribine n’a pas eu d’effet mutagène in vitro (test de Ames et test de mutation génique dans les cellules ovariennes de hamsters chinois) et n’a pas provoqué de synthèse non programmée de l’ADN dans les cultures primaires d’hépatocytes de rats. Toutefois, la cladribine s’est révélée clastogène à la fois in vitro (aberrations chromosomiques dans les cellules ovariennes de hamsters chinois) et in vivo (test du micronoyau sur les cellules de la moelle osseuse de souris).
Comme c’était à prévoir pour les composés de cette classe, les actions de la cladribine se sont révélées dommageables pour l’ADN. Les études sur le potentiel mutagène sont résumées ci-dessous.
Tableau 2.5 : Études sur le pouvoir mutagène de la cladribine
| Test | Espèce/lignée cellulaire | Doses | Groupes témoins | Résultats |
| Ames | Salmonella typhimurium souches TA98, TA100, TA1535, TA1537, TA1538; Escherichia coli souche WP2uvrA | 10, 50, 100, 250, 500 et 1000 µg/boîte de Petri, ± mélange S9 | Véhicule : solution saline Positifs1: MNNG, 9-aminoacridine HCl, 2-anthramine, azoture de sodium | Aucun effet mutagène chez les bactéries |
| Réparation de l’ADN | Cultures primaires d’hépatocytes de rats (test in vitro) | 1, 5, 10, 50, 75, 100, 150 et 200 µg/ml | Véhicule : solution saline Positifs : 2-AAF | Négatifs pour ce qui est de l’induction de la synthèse non programmée de l’ADN |
| Inhibition de la synthèse de l’ADN | Cellules CCRF-CEM (cellules lympho- blastiques humaines) | 0,3 µM | --2 | La cladribine s’est incorporée dans l’ADN; réduction de 90 % de la synthèse de l’ADN (0,3 µM); baisse du taux de dNTP |
| Déséquilibre du dNTP; ruptures des brins d’ADN | Cellules de tumeurs mammaires de souris FM3A (F28-7) | 0,5; 1,0; 5,0 et 20,0 µM | --2 | Déséquilibre du dNTP intracellulaire; cassures double brin de l’ADN; mort cellulaire |
| Ruptures des brins d’ADN; déplétion du NAD | Lymphocytes du sang périphérique humain | 0,1; 1 et 10 µM | --2 | Ruptures des brins d’ADN; inhibition de la synthèse de l’ARN; réduction du taux intracellulaire de NAD; réduction du pool d’ATP; mort cellulaire3 |
| Inhibition de la réparation de l’ADN | Lymphocytes du sang périphérique humain | 0,1; 1; 10 et 100 µM | Rayonnements gamma | La cladribine a inhibé la synthèse (réparation) non programmée de l’ADN induite par les rayonnements gamma |
1 Choix des témoins positifs en fonction de la souche ou de la présence ou absence du mélange S9.
2 Pas de groupes témoins identifiés.
3 Effets inhibés par la désoxycytidine, inhibiteur concurrentiel de la phosphorylation de la cladribine; le nicotinamide (précurseur du NAD) et le 3-aminobenzamide [deux inhibiteurs de la poly(ADP-ribose)-synthétase] ont aussi protégé les cellules contre l’effet toxique de la cladribine.
LÉGENDE : mélange S9 = mélange S9 provenant de foie de rat et induit par Aroclor® 1254; MNNG = N-méthyl-N-nitro-N’-nitrosoguanidine; 2-AAF = 2-acétylaminofluorène; dNTP = désoxynucléotide-triphosphate
Études sur la toxicologie
Tableau 2.6 : études sur la toxicité aiguë de la cladribine
Souche/espèce (Nbre sexe/groupe) | Âge/poids | Voie d’administration | Groupes posologiques | Observations | Résultats |
Crl:CD-1®(ICR)-BR, VAF/Plus® / Souris (5 M,F/groupe) | 6 semaines/ M : 26 - 32 g F : 20 - 25 g | i.v. | 25 mg/kg 2-CdAa 25 mg/kg 2-CdA + 2-chloroadénineb Véhicule : NaCl à 0,9 % | Signes et symptômes cliniques, mortalité, modification du poids. | Pas de mortalité. Pas de signes de toxicité provoqués par le traitement. |
CDF1/Souris (3 ou 4 F/groupe) | 4-6 semaines/ poids non précisé | i.p. | 30, 45, 60, 75, 90, 120, 150, 180 et 210 mg/kgc Véhicule : NaCl à 0,9 % | Mortalité | DMT = 120 mg/kg DL50 = 150 mg/kg DL90 180 mg/kg |
a solution de 1,0 mg/ml de 2-CdA dans du NaCl à 0,9 % à un volume par dose de 25 ml/kg.
b solution de 1,0 mg/ml de 2-CdA + environ 75 µg/ml de 2-chloroadénine (produit de dégradation observé dans la préparation clinique dans certaines conditions d’entreposage) dans du NaCl à 0,9 % à un volume par dose de 25 ml/kg.
c administré en solution de 0,1 % dans du NaCl à 0,9 %.
LÉGENDE : i.v. = intraveineuse; i.p. = intrapéritonéale; DMT = dose maximum tolérée.
Tableau 2.7 : Études sur la toxicité (subaiguë) de doses multiples de cladribine
Souche/espèce (Nbre sexe/groupe) | Âge/ Poids | Durée du traitement | Voie d’admin. | Groupes posologiques | Observations | Résultats |
CDF1/Souris (4 F/groupe) | 4-6 semaines / poids non précisé | 5 jours | i.p. | 50, 75, 100 et 125 mg /kg/jour a Véhicule : NaCl à 0,9 % | Signes cliniques, mortalité. | DMT = 50 mg/kg/jour DL50 = 75 mg/kg/jour DL90 ≤ 100 mg/kg/jour |
Singe cynomolgus/ Macaca fascicularis (1 M/dose) | Âge / poids non précisés | 7-10 jours | perfusion i.v. continue | No 1: 1,0; 2,0 mg/kg/jourb No 2: 1,0 mg/kg/jour (10 jours) | Mortalité, signes cliniques, chimie sérique, nécropsie et histopathologie. | Condition moribonde et mortalité observées 2-3 jours après la fin du traitement. Signes cardinaux de toxicité: anorexie, nausées et vomissements, convulsions, ataxie, suppression des tissus à division rapide. |
Singe cynomolgus/ Macaca fascicularis (4 M,F/groupe; 2 M,F/groupe à 0,1 mg/kg) | Âge non précisé / poids : 1,8-4,9 kg | 14 jours, suivis d’une période de récupéra- tion de 6 semaines | perfusion i.v. continue c | 0,1; 0,3 et 0,6 mg/kg/jour Véhicule : solution saline | Mortalité, signes cliniques, poids corporel, consommation alimentaire, ECG, ophtalmoscopie, examen neurologique, hématologie, chimie sérique, FACS, nécropsie et histopathologie. | Pas de mortalité. Signes cardinaux de toxicité dans le groupe à 0,6 mg/kg/jour : perte pondérale, réduction de l’activité motrice, diarrhée chez les mâles; réduction du nombre de globules rouges et de globules blancs (y compris les sous-populations lymphocytaires et monocytaires). Suppression marquée des tissus en prolifération; épuisement cellulaire des tissus lymphoïde et médullaire. Effets réversibles après 6 semaines de récupération. Groupe à 0,3 mg/kg/jour : leucopénie. Groupe à 0,1 mg/kg/jour : pas de toxicité. |
a administré en solution de 0,1 % dans du NaCl à 0,9 %.
b 7 jours chacun, séparé par une période de récupération de 7 jours.
c débit de perfusion de 7,5 ml/kg/jour.
LÉGENDE : i.v. = intraveineuse; i.p. = intrapéritonéale; M = mâles; F = femelles; ECG = électrocardiogramme
Tableau 2.8 : Toxicité reproductive de la cladribine
Souche/espèce (Nbre/groupe)a | Voie d’administration/ Durée du traitement | Groupes posologiques | Observations | Résultats |
Crl:CD-1®(ICR)(BR)/ Souris (30/groupe) | i.v./jours 6-15 de la gestationb | 0,5; 1,5 et 3,0 mg/kg/jour Véhicule : solution saline | Poids de la mère et signes cliniques. Nombre de corps jaunes, d’implantations et de résorptions précoces/tardives; survie des fœtus, poids et sexe des fœtus, anomalies fœtales. | 3 mg/kg/jour : réduction significative du poids moyen de la mère attribuée à une hausse significative du nombre de résorptions et à une réduction concomitante du nombre de fœtus vivants. Hausse de l’incidence des variations et des malformations fœtales. 1,5 mg/kg/jour : augmentation des variations squelettiques. 0,5 mg/kg/jour : aucun effet sur le développement fœtal. |
New Zealand White Hra: (NZW/SPF)/ Lapins (18/groupe) | i.v./jours 7-19 de la gestationc | 0,3; 1,0 et 3,0 mg/kg/jour Véhicule : solution saline | Poids de la mère, consommation alimentaire et signes cliniques. Nombre de corps jaunes, d’implantations et de résorptions précoces/tardives; survie des fœtus, poids et sexe des fœtus, anomalies fœtales. | 3 mg/kg/jour : réduction significative du poids moyen des fœtus. Anomalies de la tête, des pattes et du palais. 1,0 et 0,3 mg/kg/jour : aucun effet sur le développement fœtal. |
a Tous les animaux étaient des femelles.
b Volume par dose de 10 ml/kg à un débit de perfusion de 1 ml/min.
c Administré sous forme d’injection rapide en volume par dose de 2,5 ml/kg.
LÉGENDE : i.v. = intraveineuse; Nbre/groupe = nombre d’animaux par groupe
RÉFÉRENCES
- 1. Santana VM, Mirro J, Harwood FC, Cherrie J, Schell M, Kalwinsky D, Blakley RL. A phase I clinical trial of 2-chloro-deoxyadenosine in pediatric patients with acute leukemia. J Clin Oncol 1991; 9: 416.
- 2. Beutler E, Piro LD, Saven A et al. 2-chlorodeoxyadenosine: A potent chemotherapeutic and immunosuppressive nucleoside. Leukemia and Lymphoma. 1991; 5: 1.
- 3. Recommendations for the Safe Handling of Parenteral Antineoplastic Drugs. NIH Publication No. 83-2621. Vendu par le Superintendent of Documents, U. S. Government Printing Office, Washington, D. C. 20402.
- 4. AMA Council Report. Guidelines for Handling Parenteral Antineoplastics, JAMA 1985; March 15.
- 5. National Study Commission on Cytotoxic Exposure--Recommendations for Handling Cytotoxic Agents. Disponible chez Louis P. Jeffrey, Sc.D., Chairman, National Study Commission on Cytotoxic Exposure, Massachusetts College of Pharmacy and Allied Health Sciences, 179 Longwood Avenue, Boston, Massachusetts 02115.
- 6. Clinical Oncological Society of Australia: Guidelines and Recommendations for Safe Handling of Antineoplastic Agents. Med J Aust 1983; 1: 425.
- 7. Jones RB, Frank R, Mass T. Safe handling of chemotherapeutic agents: A report from the Mount Sinai Medical Center. Ca Cancer Journal for Clinicians. 1983; Sept/Oct: 258-263.
- 8. American Society of Hospital Pharmacists Technical Assistance Bulletin on Handling Cytotoxic Drugs in Hospitals, Am J Hosp Pharm 1985; 42: 131.
- 9. Yokdaiken, RE, Bennett D. OSHA Work-Practice Guidelines for Personnel Dealing with Cytotoxic (antineoplastic) Drugs. Am J Hosp Pharm 1986; 43: 1193.
- 10. Piro LD, Carrera CJ, Carson DA, Beutler E. Lasting remissions in hairy-cell leukemia induced by a single infusion of 2-chlorodeoxyadenosine. N Eng J Med 1990; 16: 1117.
- 11. Estey EH, Kurzrock R, Kantarjian HM, O'Brien SM, McCredie KB, Beran M et al. Treatment of hairy cell leukemia with 2-chlorodeoxyadenosine (2-CdA). Blood 1992; 4: 882.
- 12. Hoffman M, Rai KR, Janson D et al. Comparison of complete remission rates among previously treated or untreated hairy cell leukemia patients with 2-chlorodeoxyadenosine (CdA). Program/Proceedings of the American Society of Clinical Oncology. 1992; 11(Mar): 271, Abstract No. 895.
- 13. Juliusson G, Liliemark J. Rapid recovery from cytopenia in hairy cell leukemia after treatment with 2-chloro-2'-deoxyadenosine (CdA): Relation to opportunistic infections. Blood 1992; 79(4): 888-894.
- 14. Piro LD, Saven A, Ellison D et al. Prolonged complete remissions following 2-chlorodeoxyadenosine (2-CdA) in hairy cell leukemia. Program/Proceedings of the American Society of Clinical Oncology 1992; 11(Mar): Abstract No. 846.
- 15. Hoffman M, Rai K, Sawitsky A, Janson D. 2-chlorodeoxyadenosine (2-CdA) in hairy cell leukemia. Blood 1991; 78(10, Suppl 1): 454a, Abstract No. 1807.
- 16. Tallman M, Hakimian D, Variakojis D et al. 2-chlorodeoxyadenosine (2-CdA) in the treatment of hairy cell leukemia. Blood 1991; 78(10, Suppl 1): 34a, Abstract No. 127.
- 17. Raspadori D, Lauria F, Rondelli D et al. Effect of 2-chlorodeoxyadenosine (2-CdA) therapy on cytokine production in patients with hairy cell leukemia. 7th NCI-EORTC Symposium. 1991; Abstract No. 442.
- 18. Lauria F, Benfenati D, Zinzani PL et al. High complete remission rate in patients with hairy cell leukemia treated with 2-chlorodeoxyadenosine. 7th NCI-EORTC Symposium. 1991; Abstract No. 321.
- 19.
Open Trials in Hairy Cell Leukemia Patients (New Diagnosis or Prior Treatment).
Unpublished Scripps Clinic and Research Foundation, MD Anderson Cancer Center.
- 20. Lauria F, Benfenati D, Zinzani PL et al. 2-chlorodeoxyadenosine in the treatment of hairy cell leukemia patients relapsed after -IFN. Blood 1991; 78(10, Suppl 1): 34a, Abstract No. 128.