


Monographie de produit - Purinethol
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 3 Encadré sur les mises en garde et précautions importantes | 03/2023 |
| 4 Posologie et administration, Dose recommandée et ajustement posologique | 03/2023 |
| 7 Mises en garde et précautions, Système immunitaire | 03/2023 |
| 7 Mises en garde et précautions, Carcinogenèse et mutagenèse | 03/2023 |
| 7 Mises en garde et précautions, Hématologie | 03/2023 |
| 7 Mises en garde et précautions, Surveillance et épreuves de laboratoire | 03/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................................... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants ............................................................................................................................. 4 1.2 Personnes âgées .............................................................................................................. 4 2 CONTRE-INDICATIONS ..................................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................ 5
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 5
4.1 Considérations posologiques .......................................................................................... 5 4.2 Dose recommandée et ajustement posologique ............................................................ 5 4.4 Administration ................................................................................................................. 7 4.5 Dose oubliée .................................................................................................................... 7 5 SURDOSAGE .................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................. 8
7.1 Cas particuliers .............................................................................................................. 14
7.1.1 Grossesse ................................................................................................................ 14 7.1.2 Allaitement ............................................................................................................. 14 7.1.3 Enfants .................................................................................................................... 14 7.1.4 Personnes âgées ..................................................................................................... 14 8 EFFETS INDÉSIRABLES .................................................................................................... 15
8.1 Aperçu des effets indésirables ...................................................................................... 15 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................... 16 8.5 Effets indésirables signalés après la commercialisation du produit ............................. 16 9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 17
9.2 Aperçu des interactions médicamenteuses .................................................................. 17 9.4 Interactions médicament-médicament ........................................................................ 17 9.5 Interactions médicament-aliments ............................................................................... 18 9.6 Interactions médicament-plantes médicinales ............................................................. 18 9.7 Interactions médicament-épreuves de laboratoire ...................................................... 18 10 PHARMACOLOGIE CLINIQUE ........................................................................................ 18
10.1 Mode d’action ............................................................................................................. 18 10.2 Pharmacodynamie ...................................................................................................... 18 10.3 Pharmacocinétique ..................................................................................................... 19 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................... 21
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION .......................................................... 21
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................................... 23
13 RENSEIGNEMENTS PHARMACEUTIQUES ...................................................................... 23
14 ESSAIS CLINIQUES ........................................................................................................ 24
15 MICROBIOLOGIE .......................................................................................................... 24
16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 24
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ................................ 29
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
PURINETHOL® (comprimés de mercaptopurine) est indiqué pour :
- le traitement d’entretien de la leucémie lymphatique aiguë (lymphocytaire ou lymphoblastique), dans le cadre d’un traitement d’association.
Le traitement d’association avec des agents multiples a produit des résultats supérieurs à ceux obtenus avec la mercaptopurine administrée en monothérapie. L’efficacité de la mercaptopurine, en ce qui concerne les traitements d’entretien chez les adultes atteints de leucémie lymphatique, n’a pas été établie.
PURINETHOL n’est pas efficace pour la prophylaxie ou le traitement de la leucémie du système nerveux central.
PURINETHOL n’est pas efficace contre la leucémie myélogène aiguë, la leucémie lymphocytaire chronique, les lymphomes (y compris la maladie de Hodgkin) ou les tumeurs solides.
1.1 Enfants
Enfants (< 18 ans) : En règle générale, les enfants atteints de leucémie lymphatique aiguë répondent mieux à la mercaptopurine que les adultes (voir 7.1.3 Enfants).
1.2 Personnes âgées
Aucune étude spécifique n’a été menée chez les personnes âgées (voir 4.2 Dose recommandée et ajustement posologique et 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- Hypersensibilité à ce médicament ou à l’un des ingrédients de la préparation. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
- PURINETHOL® (mercaptopurine) ne doit être utilisé que si l’on a établi un diagnostic de leucémie aiguë et que le médecin responsable est capable d’évaluer la réaction au traitement de chimiothérapie. La mercaptopurine est contre-indiquée chez les patients qui ont déjà été résistants à ce médicament. Chez les animaux et les humains, il existe habituellement une résistance croisée complète entre la mercaptopurine et la thioguanine.
L’immunisation par un vaccin vivant est contre-indiquée chez les patients traités par PURINETHOL, car elle peut entraîner une infection chez les sujets immunodéprimés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Dépression médullaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologie) Syndrome d’activation macrophagique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire)
Hépatotoxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique) Immunosuppression (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire) Carcinogenèse et mutagenèse (voir 7 Mises en garde et précautions, Carcinogenèse et mutagenèse)
Tératogenèse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Effets potentiels chez les femmes et les hommes)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Lorsqu’on a obtenu une rémission hématologique complète au moyen du traitement d’induction et de consolidation, on peut envisager l’administration de PURINETHOL en association avec d’autres agents comme traitement d’entretien. Ce traitement est indiqué chez les enfants atteints de leucémie lymphatique aiguë. On n’a pas établi l’efficacité de la mercaptopurine à titre de traitement d’entretien chez les adultes atteints de leucémie lymphatique aiguë. Une fois la rémission atteinte, les doses d’entretien varient d’un patient à l’autre. Il faut insister sur le fait que chez les enfants atteints de leucémie lymphatique aiguë en rémission, des résultats supérieurs ont été obtenus lorsque la mercaptopurine a été associée à d’autres agents (surtout au méthotrexate) pour l’entretien de la rémission. La mercaptopurine ne doit donc pas être utilisée seule pour l’entretien de rémissions induites chez les patients atteints de leucémie aiguë.
4.2 Dose recommandée et ajustement posologique
La dose d’entretien quotidienne de PURINETHOL recommandée est de 1,5 mg/kg à 2,5 mg/kg par voie orale, comme élément d’une combithérapie chimiothérapeutique d’entretien. La réaction à cet agent dépend de la sous-classification particulière de la leucémie lymphatique aiguë et de l’âge du patient (enfant ou adulte).
Modification posologique chez les patients présentant un déficit en TPMT ou une altération du gène NUDT15
Déficit en TPMT
On recommande de vérifier la présence d’un déficit en TPMT ou d’une altération du gène NUDT15 chez les patients atteints de myélosuppression grave ou qui ont des épisodes répétés de myélosuppression.
Le risque d’intoxication grave par PURINETHOL à la suite de l’administration de doses habituelles de mercaptopurine étant plus élevé chez les personnes qui ont hérité d’une thiopurine S-méthyltransférase (TPMT) inactive ou faiblement active, la dose de mercaptopurine doit généralement être réduite chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Patients porteurs d’un variant du gène NUDT15). La dose initiale optimale chez les patients présentant un déficit homozygote en TPMT n’a pas été établie (voir 10 PHARMACOLOGIE CLINIQUE).
La plupart des patients présentant un déficit hétérozygote en TPMT tolèrent PURINETHOL aux doses recommandées, mais chez certains d’entre eux, la dose doit être réduite. Il existe des tests permettant d’effectuer le génotypage et le phénotypage de la TPMT (voir 10 PHARMACOLOGIE CLINIQUE).
Altération du gène NUDT15
Les patients ayant hérité d’une mutation du gène NUDT15 sont davantage exposés au risque d’intoxication grave par la mercaptopurine. En général, ces patients ont besoin d’une dose plus faible, en particulier s’ils sont porteurs homozygotes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologie). Un génotypage préalable des variants du gène NUDT15 est recommandé avant l’administration de 6-mercaptopurine. Dans tous les cas, une étroite surveillance des numérations globulaires s’impose.
Modification posologique chez les patients atteints d’insuffisance hépatique
En présence d’insuffisance hépatique, utiliser la plus faible dose initiale de PURINETHOL recommandée et ajuster la posologie de manière à ce que la numération absolue des neutrophiles (NAN) et les effets indésirables se maintiennent à un niveau souhaitable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique).
Modification posologique chez les patients atteints d’insuffisance rénale
Il faut envisager de commencer le traitement à de plus faibles doses chez les patients atteints d’insuffisance rénale, car il se peut que l’élimination du médicament soit plus lente et l’effet cumulatif plus grand chez ces patients (voir 8 EFFETS INDÉSIRABLES).
En présence d’insuffisance rénale (CLcr < 50 mL/min), utiliser la plus faible dose initiale de PURINETHOL recommandée et ajuster la posologie de manière à ce que la numération absolue des neutrophiles (NAN) et les effets indésirables se maintiennent à un niveau souhaitable.
Modification posologique en cas d’administration concomitante d’allopurinol
En cas d’administration concomitante d’allopurinol, réduire la dose PURINETHOL à un tiers ou un quart de la dose habituelle (voir 8 EFFETS INDÉSIRABLES, Fonction rénale).
Modification posologique chez les personnes âgées
Aucune étude spécifique n’a été menée chez les personnes âgées. En règle générale, la dose employée chez les personnes âgées doit être choisie judicieusement — on commence habituellement par la borne inférieure de la fourchette posologique —, car il faut tenir compte de la fréquence plus élevée de diminution des fonctions hépatique, rénale ou cardiaque chez cette clientèle, ainsi que du nombre accru de maladies et de traitements concomitants. Il est recommandé de surveiller les fonctions rénale et hépatique chez ces patients et, en cas de dysfonctionnement, il faudra envisager de diminuer la dose de PURINETHOL® (voir 7.1.4 Personnes âgées).
4.4 Administration
Ne pas administrer à des patients incapables d’avaler des comprimés.
4.5 Dose oubliée
Le patient doit savoir qu’en cas d’oubli d’une dose, il doit continuer de prendre son médicament comme d’habitude, à l’heure prévue. Il ne doit pas doubler la prochaine dose.
5 SURDOSAGE
Les signes et les symptômes du surdosage peuvent être immédiats comme l’anorexie, les nausées, les vomissements et la diarrhée, ou encore ils peuvent se produire plus tard, comme la myélosuppression, le dysfonctionnement hépatique ou la gastro-entérite. On ne connaît aucun antagoniste pharmacologique de la mercaptopurine. Il faut interrompre immédiatement l’administration du médicament si une intoxication imprévue survient pendant le traitement. Si un patient est examiné immédiatement après un surdosage accidentel, il peut être utile de provoquer des vomissements. Les mesures actives (comme l’administration de charbon activé ou le lavage gastrique) seront probablement inefficaces si l’intervention n’est pas amorcée dans les 60 minutes suivant l’ingestion. On ne peut s’attendre à ce que la dialyse élimine la mercaptopurine. On croit que l’hémodialyse ne serait que d’une utilité marginale à cause de l’incorporation intracellulaire rapide de la mercaptopurine en métabolites actifs très persistants.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimé de 50 mg | Acide stéarique, amidon de maïs, fécule de pomme de terre, lactose et stéarate de magnésium. |
Description
Les comprimés PURINETHOL® de 50 mg sont sécables, de couleur jaune pâle à chamois et portent les inscriptions « PURINETHOL » et « O4A ». Les comprimés PURINETHOL® sont offerts en flacons de 25 ou de 60 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’utilisation sûre et efficace de PURINETHOL® (mercaptopurine) nécessite une bonne connaissance de l’histoire naturelle de la maladie à traiter. Après le choix d’un schéma posologique initial, le traitement devra souvent être changé selon la réaction du patient et les signes de toxicité.
L’effet toxique grave le plus fréquent de la mercaptopurine est la myélosuppression, qui entraîne la leucopénie, la thrombocytopénie et l’anémie. Que ces manifestations nécessitent ou non la modification ou l’interruption du traitement ou de la posologie dépend de la réaction de la maladie sous-jacente et de la considération bien pesée des traitements de soutien existants (transfusions granulocytaire et plaquettaire). À la suite d’une granulocytopénie et d’une thrombocytopénie provoquées par la mercaptopurine, on a observé des saignements et des infections mettant la vie des patients en danger. Une toxicité hématologique grave pourrait nécessiter un traitement de soutien et des transfusions plaquettaires pour les saignements, ainsi que des transfusions granulocytaires et des antibiotiques si l’on a établi la présence d’une septicémie.
Il est important d’interrompre temporairement le traitement dès les premiers signes de chute anormale de la numération leucocytaire et plaquettaire ou de la concentration d’hémoglobine, car les numérations leucocytaire ou plaquettaire continuent de baisser après l’interruption du traitement. Chez plusieurs patients atteints de dépression grave des éléments figurés du sang provoquée par la mercaptopurine, l’aspiration ou la biopsie révèlent que la moelle osseuse est hypoplasique, alors que chez d’autres, elle est normocellulaire. La transformation qualitative des éléments du sang en lignée mégaloblastique qui caractérise habituellement les antagonistes de l’acide folique et quelques autres antimétabolites ne se produit pas avec ce médicament. On recommande une évaluation hebdomadaire de l’hémoglobine ou de l’hématocrite, de la numération et de la formule leucocytaires totales et de la numération plaquettaire quantitative tant et aussi longtemps que le patient prend de la mercaptopurine.
Pour les cas où l’on ne peut identifier l’origine des fluctuations des éléments figurés du sang périphérique, il pourrait être utile d’effectuer un examen de la moelle osseuse pour en évaluer l’état. La décision d’augmenter, de diminuer, de continuer ou d’interrompre une posologie donnée de mercaptopurine doit se fonder non seulement sur des valeurs hématologiques absolues, mais également sur la rapidité à laquelle les changements se produisent.
Dans plusieurs cas, il sera nécessaire d’effectuer des numérations globulaires complètes plus qu’une fois par semaine (souvent quotidiennement) afin d’évaluer l’effet du traitement. Il faudra peut-être réduire la dose de mercaptopurine lorsqu’on l’associe à d’autres agents dont la toxicité primaire est la myélosuppression.
Carcinogenèse et mutagenèse
PURINETHOL®, comme d’autres antimétabolites, provoque des aberrations chromosomiques chez la souris, le rat et l’humain, et entraîne des mutations dominantes létales chez les souris mâles. Il existe un potentiel carcinogène pour l’humain, documenté par des cas de leucémie non lymphocytaire, de leucémie myélogène aiguë et de leucémie myéloïde chronique chez des patients traités par la mercaptopurine après sa commercialisation. Ces données incluent les patients qui ont reçu de la mercaptopurine dans le traitement de troubles non néoplasiques.
De plus, durant la pharmacovigilance, de rares cas de lymphome T hépatosplénique de nature très agressive et dont l’issue est habituellement fatale ont été signalés chez des patients traités par la mercaptopurine (voir 8 EFFETS INDÉSIRABLES).
Les patients qui reçoivent des agents immunosuppresseurs, y compris la mercaptopurine, courent un risque accru d’autres formes de cancer, notamment de cancer de la peau (mélanome ou cancer non mélanosique), de sarcome (de Kaposi ou d’un autre type) et de cancer in situ du col de l’utérus. Le risque semble être lié à l’intensité et à la durée de l’immunosuppression.
On a signalé que l’interruption du traitement immunosuppresseur pourrait entraîner une régression partielle des troubles lymphoprolifératifs. Les schémas thérapeutiques contenant plusieurs immunosuppresseurs (y compris les thiopurines) doivent donc être utilisés avec prudence, car des troubles lymphoprolifératifs pourraient en découler; des décès ont d’ailleurs été signalés. L’association de plusieurs immunosuppresseurs, administrés en concomitance, augmente le risque de troubles lymphoprolifératifs associés au virus Epstein-Barr.
Des réactions de photosensibilité ont été signalées chez des patients sous mercaptopurine. Les patients qui ont un risque accru de cancer de la peau doivent donc limiter leur exposition au soleil et aux sources de rayons UV et devraient porter des vêtements de protection et faire usage d’un écran solaire doté d’un facteur de protection élevé.
Hématologie
Toxicité pour la moelle osseuse
La toxicité la plus fréquente liée à la dose de mercaptopurine est la suppression de la moelle osseuse. Cette dernière peut se manifester par une anémie, une leucopénie, une thrombocytopénie ou une combinaison de ces réactions. L’apparition d’une de ces réactions peut également indiquer que la maladie sous-jacente évolue. Les patients doivent donc être informés de la nécessité de consulter leur médecin dès les premiers signes de fièvre, de mal de gorge, d’infection locale, de saignement quelconque ou de symptômes d’anémie. Étant donné que la mercaptopurine peut avoir un effet retardé, il est important d’arrêter provisoirement l’administration du médicament dès les premiers signes d’une chute anormale de tout élément figuré du sang. On doit effectuer une surveillance rigoureuse des paramètres hématologiques au cours du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
La toxicité médullaire peut être plus prononcée chez les patients qui reçoivent de l’allopurinol en concomitance (voir 9 INTERACTIONS MÉDICAMENTEUSES et 4 POSOLOGIE ET ADMINISTRATION). Ce problème pourrait être exacerbé par l’administration concomitante d’autres agents qui inhibent la TPMT, comme l’olsalazine, la mésalazine ou la sulfasalazine.
Patients porteurs d’un variant du gène TPMT
La mercaptopurine est principalement métabolisée par la thiopurine S-méthyltransférase (TPMT), enzyme dont l’activité peut être hautement variable en raison du polymorphisme du gène qui la code. Les patients chez qui l’activité de la TPMT est faible ou intermédiaire accumulent davantage de métabolites toxiques issus de la dégradation de la mercaptopurine que les patients chez qui elle est normale.
Les patients chez qui le gène codant la TPMT (thiopurine S-méthyltransférase) présente un déficit héréditaire homozygote présentent d’une sensibilité inhabituelle aux effets myélosuppresseurs de la mercaptopurine, si bien qu’une dépression de la moelle osseuse a tendance à survenir rapidement après le début du traitement. Il existe des épreuves de laboratoire permettant de déterminer le statut du patient relativement à la TPMT, tant sur le plan génotypique que phénotypique. Chez les patients présentant un déficit homozygote en TPMT (c.-à-d. possédant deux allèles non fonctionnels), il est généralement nécessaire de réduire substantiellement les doses de mercaptopurine si l’on veut éviter la survenue d’une dépression médullaire osseuse potentiellement mortelle (voir 10.3 Pharmacocinétique). Bien que la toxicité de la mercaptopurine puisse être plus élevée chez les patients hétérozygotes, chez qui l’activité de la TPMT est intermédiaire, l’augmentation est variable et la plupart de ces patients tolèrent l’administration de doses normales de PURINETHOL. Une évaluation du statut de la TPMT devrait être envisagée si le patient présente des signes cliniques ou biochimiques d’intoxication grave, en particulier de myélosuppression. Chez les patients qui présentent une myélosuppression excessive causée par la 6-mercaptopurine, il peut être possible d’ajuster la dose de mercaptopurine et d’administrer la dose habituelle des autres agents chimiothérapeutiques myélosuppresseurs requis pour le traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Une association possible entre la diminution de l’activité de la TPMT et la survenue d’une leucémie ou d’une myélodysplasie secondaires a été signalée chez des patients sous mercaptopurine qui recevaient d’autres agents cytotoxiques en concomitance.
Patients porteurs d’un variant du gène NUDT15
Les patients ayant hérité d’une mutation du gène NUDT15 sont davantage exposés au risque d’effets toxiques graves de la 6-mercaptopurine découlant de l’administration de doses habituelles de thiopurines, comme la leucopénie précoce et l’alopécie. En général, ces patients ont besoin d’une dose plus faible, en particulier s’ils sont porteurs homozygotes (voir 4.2 Dose recommandée et ajustement posologique et 10.3 Pharmacocinétique). Une étroite surveillance des numérations globulaires s’impose.
Fonction hépatique
PURINETHOL® (mercaptopurine) est hépatotoxique chez les animaux et les humains; on a signalé des décès causés par la nécrose hépatique. Des lésions hépatiques peuvent se produire à n’importe quelle posologie, mais elles semblent plus fréquentes lorsqu’on dépasse la dose de 2,5 mg/kg/jour. Sur le plan histologique, l’hépatotoxicité de la mercaptopurine englobe les caractéristiques de la cholestase intrahépatique et de la nécrose des cellules parenchymateuses, l’une ou l’autre pouvant être prédominante. On n’a pas établi à quel point la toxicité directe du médicament est responsable des lésions hépatiques ni à quel point une réaction d’hypersensibilité entre en jeu. Chez certains patients, l’ictère a disparu après l’interruption du traitement, mais il est réapparu après qu’on leur eut administré de nouveau de la mercaptopurine.
Une grande variation existe dans la fréquence d’hépatotoxicité franche rapportée dans les comptes rendus publiés; selon plusieurs rapports, la fréquence de l’ictère peut atteindre 10 % à 40 % chez les patients atteints de leucémie aiguë traitée par la mercaptopurine.
En règle générale, l’ictère est cliniquement détectable dès le début du traitement (1er ou 2e mois). Toutefois, si des cas ont été signalés après une semaine seulement après le début du traitement par la mercaptopurine, d’autres ont pris jusqu’à 8 ans pour se déclarer.
La surveillance des taux sériques des transaminases, de la phosphatase alcaline et de la bilirubine peut permettre une détection précoce de l’hépatotoxicité. Il est recommandé d’effectuer ces tests de la fonction hépatique à intervalles hebdomadaires au début du traitement, et une fois par mois par la suite. On recommande que des tests de la fonction hépatique soient effectués plus fréquemment chez les patients ont une maladie hépatique préexistante ou qui reçoivent de la mercaptopurine en concomitance avec d’autres médicaments hépatotoxiques.
L’administration concomitante de mercaptopurine avec d’autres agents hépatotoxiques nécessite une surveillance clinique et biochimique étroite de la fonction hépatique. Le traitement associant la mercaptopurine à d’autres médicaments que l’on ne considère pas hépatotoxiques doit quand même être envisagé avec beaucoup de prudence. L’association de mercaptopurine et de doxorubicine a été hépatotoxique chez 19 des 20 patients qui suivaient un traitement d’induction de la rémission (une indication non approuvée) d’une leucémie résistante au traitement précédent.
Dans certains cas, l’hépatotoxicité a été accompagnée d’anorexie, de diarrhée, d’ictère et d’ascites. Des cas d’encéphalopathie hépatique sont également survenus. L’apparition d’un ictère clinique, d’une hépatomégalie ou d’anorexie avec sensibilité de l’hypochondre droit indique qu’il faut immédiatement cesser l’administration de la mercaptopurine jusqu’à ce que l’étiologie exacte soit identifiée. Il faut également interrompre le traitement aussitôt que se manifestent des troubles de la fonction hépatique, une hépatite toxique ou une stase biliaire. Ensuite, il faut chercher à identifier l’étiologie de l’hépatotoxicité.
Système immunitaire
Immunisation
L’immunisation par un vaccin vivant pouvant entraîner une infection chez les sujets immunodéprimés, elle est contre-indiquée chez les patients traités par PURINETHOL.
Immunosuppression
Les personnes traitées par la mercaptopurine peuvent présenter une hypersensibilité cellulaire réduite et être moins sujettes au rejet d’allogreffe. Chez ces patients, l’induction de l’immunité aux agents infectieux ou aux vaccins est plus faible qu’en temps normal; le degré d’immunosuppression dépendra de la dose de l’antigène et du moment où le médicament a été administré. Cet effet du médicament est semblable à celui de l’azathioprine et devrait être considéré avec beaucoup de prudence à cause des infections intercurrentes et du risque de néoplasie subséquente.
Syndrome d’activation macrophagique
Le syndrome d’activation macrophagique (SAM) est un trouble potentiellement mortel connu qui peut se développer chez les patients atteints d’affections auto-immunes, en particulier l’entéropathie inflammatoire. Il semblerait que les patients sous PURINETHOL soient plus susceptibles de développer cette affection. En cas de SAM avéré ou soupçonné, une évaluation et un traitement doivent être amorcés le plus tôt possible, et le traitement par PURINETHOL doit être interrompu. Les médecins doivent être attentifs à tout symptôme d’infection, comme le virus Epstein-Barr et le cytomégalovirus, car ces derniers sont des déclencheurs connus du SAM.
Surveillance et épreuves de laboratoire
La toxicité la plus fréquente liée à la dose de mercaptopurine est la suppression de la moelle osseuse. Cette dernière peut se manifester par une anémie, une leucopénie, une thrombocytopénie ou une combinaison de ces réactions. Étant donné que la mercaptopurine peut avoir un effet retardé, il est important d’arrêter provisoirement l’administration du médicament dès les premiers signes de chute anormale de tout élément figuré du sang. On doit effectuer une surveillance rigoureuse des paramètres hématologiques au cours du traitement d’entretien. Une évaluation du statut de la TPMT et de la NUDT15 devrait être envisagée si le patient présente des signes cliniques ou biochimiques d’intoxication grave, en particulier de myélosuppression.
Évaluation du statut de la TPMT
Bien qu’il existe des tests génotypiques et phénotypiques permettant d’évaluer un éventuel déficit en TPMT, à l’heure actuelle, le dépistage n’est pas offert partout au Canada. Le génotypage permet de déterminer le type d’allèles présents chez un patient donné. Actuellement, trois allèles — TPMT*2, TPMT*3A et TPMT*3C — sont retrouvés chez environ 95 % des personnes qui présentent une diminution de l’activité de la TPMT. Chez les patients homozygotes, c’est-à-dire qui présentent deux de ces allèles, la TPMT est inactive, tandis que chez les hétérozygotes (qui n’ont qu’un seul de ces allèles), l’activité de cette enzyme est variable, allant de faible à intermédiaire. Source d’information également utile, le phénotypage évalue la teneur en nucléotides thiopuriques ou l’activité de la TPMT dans les érythrocytes. Néanmoins, les résultats de ce test doivent être interprétés avec prudence, car l’administration concomitante de certains médicaments peut avoir une influence sur l’activité de la TPMT, de même qu’une transfusion récente de sang.
L’utilité de la surveillance des taux plasmatiques de mercaptopurine durant le traitement est discutable. En effet, il est techniquement difficile de mesurer des concentrations plasmatiques qui sont rarement supérieures à 1 – 2 mcg/mL après l’administration d’une dose thérapeutique orale.
Santé reproductive : Effets potentiels chez les femmes et les hommes
- Effets sur la fécondité
L’effet de la mercaptopurine sur la fécondité humaine est inconnu, tant pour les hommes que pour les femmes. Des cas d’oligospermie passagère ont été signalés.
D’après les observations provenant des études menées chez l’animal, PURINETHOL peut altérer la fécondité des femmes et celle des hommes (voir 16 TOXICOLOGIE NON CLINIQUE). Les effets à long terme de la mercaptopurine sur la fécondité féminine ou masculine, et la réversibilité de ceux-ci, n’ont pas été étudiés.
- Risque tératogène
Il a été démontré que la mercaptopurine était embryotoxique chez le rat à des doses qui n’étaient pas toxiques pour la mère. La substance s’est également avérée létale pour l’embryon lorsqu’elle était administrée à plus fortes doses au cours de la première moitié de la période de gestation. Les femmes qui prennent de la mercaptopurine au cours du premier trimestre de la grossesse présentent une fréquence accrue d’avortements; le risque de malformation chez les fœtus qui ont survécu au premier trimestre d’exposition n’est pas bien connu. Chez 28 femmes ayant reçu de la mercaptopurine après le premier trimestre de grossesse, 3 mères sont mortes avant l’accouchement, une a accouché d’un enfant mort-né et une a avorté; l’examen macroscopique n’a révélé aucun fœtus anormal. Des effets tératogènes ont été observés dans le cadre d’études non cliniques (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Cas particuliers
7.1.1 Grossesse
PURINETHOL peut nuire au fœtus s’il est administré pendant la grossesse.
PURINETHOL ne doit pas être administré durant la grossesse ou être prescrit aux patientes nubiles sans que les avantages aient été mis soigneusement en balance avec les risques. L’utilisation de PURINETHOL doit toujours, si possible, être évitée durant la grossesse. L’état de gravidité des femmes en âge de procréer doit être déterminé avant le début du traitement par PURINETHOL (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Effets potentiels chez les femmes et les hommes).
Les femmes en âge de procréer doivent être averties d’utiliser une méthode de contraception efficace durant le traitement par PURINETHOL ainsi que pendant les 6 mois suivant l’administration de la dernière dose. Les hommes qui reçoivent ce médicament doivent être avertis d’utiliser une méthode de contraception efficace durant le traitement ainsi que pendant les 3 mois suivant l’administration de la dernière dose (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
La mercaptopurine a été décelée dans le lait maternel de patientes recevant un traitement immunosuppresseur par l’azathioprine, promédicament de la mercaptopurine, en raison d’une greffe de rein. Les mères recevant PURINETHOL® ne doivent pas allaiter.
7.1.3 Enfants
Enfants (< 18 ans) : Des cas d’hypoglycémie ont été signalés chez des enfants atteints de leucémie lymphocytaire aiguë (LLA) qui recevaient de la mercaptopurine. Une grande proportion de ceux-ci ont été observés chez des enfants de moins de 6 ans.
7.1.4 Personnes âgées
Aucune étude spécifique n’a été menée chez les personnes âgées. Cependant, il est souhaitable de surveiller les fonctions rénale et hépatique chez ces patients (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie chez les personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables d’importance clinique suivants sont décrits ailleurs : Myélosuppression (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologie); Hépatotoxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique); Immunosuppression (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire); Traitement des cancers connexes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse); Syndrome d’activation macrophagique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Hématologie
La réaction indésirable le plus fréquemment associée à la mercaptopurine est la myélosuppression. Les patients chez qui l’activité de la TPMT est nulle (déficit homozygote) sont particulièrement sensibles à la toxicité hématologique de la mercaptopurine, et certains patients chez qui l’enzyme est faiblement ou modérément active sont plus sensibles à la toxicité hématologique que les patients présentant une TPMT normalement fonctionnelle, qui peuvent néanmoins éprouver eux aussi des effets toxiques graves. L’entretien de la rémission se fait généralement au moyen de multiples schémas médicamenteux dont les composants causent une myélosuppression. On observe souvent des cas d’anémie, de leucopénie et de thrombocytopénie. La posologie et le schéma doivent être ajustés de manière à prévenir une cytopénie qui pourrait mettre en danger la vie du patient.
Néoplasmes bénins, malins et non spécifiques (y compris les kystes et les polypes) Cas fréquents de leucémie et myélodysplasie secondaires (2 % à 6 %) (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Durant la pharmacovigilance, des cas de lymphome T hépatosplénique ont été signalés chez des patients recevant de la mercaptopurine pour le traitement d’une maladie inflammatoire intestinale (une indication non approuvée).
Fonction gastro-intestinale
On a signalé de fréquents cas d’ulcération intestinale (3 %). Les nausées, les vomissements et l’anorexie sont peu fréquents durant l’administration initiale, mais ils peuvent se produire durant la toxicité. Une diarrhée légère et des symptômes spruiformes ont été observés à l’occasion, mais on n’a pas pu déterminer s’ils étaient causés par le médicament. Les lésions buccales sont rares et lorsqu’elles se produisent, elles ressemblent davantage à du muguet qu’à des ulcérations provoquées par les antifoliques. De rares cas d’ulcération buccale ont été signalés.
Les cas de pancréatite sont rares chez les patients atteints de leucémie, mais ils sont courants chez les sujets atteints d’une maladie inflammatoire de l’intestin (une indication non reconnue de la mercaptopurine).
Fonction rénale
L’hyperuricémie se manifeste souvent chez les patients qui prennent de la mercaptopurine, à cause de la lyse rapide des cellules qui accompagne l’effet antinéoplasique. On peut atténuer les effets indésirables en augmentant l’hydratation du patient, en alcalinisant son urine et en lui administrant un inhibiteur de la xanthine oxydase à titre prophylactique, comme l’allopurinol.
Troubles du système immunitaire
Des réactions d’hypersensibilité telles qu’arthralgie, éruptions cutanées et fièvre médicamenteuse ont été signalées comme étant des manifestations courantes (2,0 % à 2,7 %).
Avant de conclure que la fièvre est causée par la mercaptopurine, il faut s’assurer d’écarter la possibilité de causes plus courantes de pyrexie, comme la septicémie, chez les patients atteints de leucémie aiguë.
De très rares cas d’œdème facial ont également été signalés.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Des effets indésirables additionnels ont été rapportés, lesquels comprennent des néoplasmes bénins, des néoplasmes malins, des cancers de la peau (mélanomes et cancers non mélanosiques), des sarcomes (de Kaposi ou d’un autre type), ainsi que le cancer in situ du col de l’utérus.
8.5 Effets indésirables signalés après la commercialisation du produit
Aux effets indésirables signalés dans les essais cliniques s’ajoutent les réactions indésirables potentielles suivantes, observées durant la période de pharmacovigilance de la mercaptopurine :
Troubles de la peau et des tissus sous-cutanée (< 2 %) : Alopécie (rare), photosensibilité
(fréquence inconnue).
- Troubles hépatobiliaires : Hypertension portale chez les patients atteints d’entéropathie inflammatoire (fréquence inconnue).
- Troubles métaboliques et nutritionnels : Hypoglycémie chez les enfants.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Il faudra peut-être réduire la dose de mercaptopurine lorsqu’on l’associe à d’autres médicaments dont la toxicité primaire est la myélosuppression. L’administration concomitante de mercaptopurine avec d’autres agents hépatotoxiques nécessite une surveillance clinique et biochimique étroite de la fonction hépatique. Le traitement associant la mercaptopurine à d’autres médicaments que l’on ne considère pas hépatotoxiques doit quand même être envisagé avec prudence. L’association de mercaptopurine et de doxorubicine a été hépatotoxique chez 19 des 20 patients qui suivaient un traitement d’induction de la rémission d’une leucémie résistante au traitement précédent.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Azathioprine : Le métabolite actif de l’azathioprine est la mercaptopurine.
Allopurinol : Lorsque l’allopurinol et la mercaptopurine sont administrés en concomitance, il faut absolument que la dose de mercaptopurine soit réduite à un tiers ou un quart de la dose habituelle, sans quoi le catabolisme de la mercaptopurine sera retardé, ce qui pourrait entraîner une grave intoxication.
Warfarine : On a noté une inhibition de l’effet anticoagulant de la warfarine administrée en concomitance avec la mercaptopurine. Surveiller le rapport normalisé international (RNI) chez les patients sous warfarine et ajuster la dose de warfarine en conséquence.
Vaccination : L’immunisation par un vaccin vivant est contre-indiquée chez les patients recevant PURINETHOL (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Thioguanine : Il y a habituellement une résistance croisée complète entre la mercaptopurine et la thioguanine.
Triméthoprime-sulfaméthoxazole : Une myélosuppression plus profonde a été observée chez certains patients ayant reçu de la mercaptopurine en concomitance avec l’association triméthoprime-sulfaméthoxazole. Il peut être nécessaire de réduire la dose de mercaptopurine lors de l’administration concomitante de ces médicaments.
Dérivés de l’acide aminosalicylique : Étant donné qu’il existe des preuves in vitro selon lesquelles les dérivés de l’acide aminosalicylique (p. ex., olsalazine, mésalazine ou sulfasalazine) inhibent la TPMT, ces médicaments doivent être administrés avec prudence aux patients qui reçoivent un traitement concomitant par la mercaptopurine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.5 Interactions médicament-aliments
On ignore s’il existe une interaction entre la mercaptopurine et les aliments.
9.6 Interactions médicament-plantes médicinales
On ignore s’il existe une interaction entre la mercaptopurine et les herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On ignore s’il existe une interaction entre la mercaptopurine et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La mercaptopurine est un analogue purique qui, après incorporation et activation intracellulaires, est transformée en nucléotides de la thioguanine (NTG) ainsi qu’en d’autres métabolites. L’incorporation de NTG dans l’ADN ou dans l’ARN entraîne l’arrêt du cycle cellulaire et la mort des cellules. Les NTG et les autres métabolites de la mercaptopurine sont également des inhibiteurs de la synthèse de novo des purines ainsi que des réactions d’interconversion des nucléotides puriques. Cytotoxique envers les cellules cancéreuses prolifératives in vitro, la mercaptopurine présente également une activité antitumorale dans les modèles de tumeurs chez la souris. On ne sait pas lequel des effets biochimiques de la mercaptopurine et de ses métabolites sont directement ou principalement responsables de la mort des cellules.
10.2 Pharmacodynamie
L’effet cytotoxique de la mercaptopurine peut être relié à la concentration érythrocytaire de nucléotides thioguanidiques dérivés de la mercaptopurine, mais non à la concentration plasmatique de mercaptopurine comme telle.
La surveillance des concentrations plasmatiques de mercaptopurine au cours du traitement est donc d’une utilité douteuse. En outre, il est techniquement difficile de déterminer des concentrations plasmatiques dépassant rarement 1 à 2 mcg/mL après l’administration d’une dose thérapeutique par voie orale. Plus important encore, la mercaptopurine entre rapidement dans les voies anaboliques et cataboliques des purines et les métabolites intracellulaires actifs ont une demi-vie sensiblement plus longue que celle de la molécule mère. Les effets biochimiques d’une dose unique de mercaptopurine demeurent visibles longtemps après que la molécule mère a disparu du plasma. Comme la mercaptopurine est rapidement métabolisée en dérivés intracellulaires actifs, on croit que l’hémodialyse ne réduirait pas de façon appréciable la toxicité du médicament. On ne connaît aucun antagoniste pharmacologique des effets biochimiques de la mercaptopurine in vivo.
10.3 Pharmacocinétique
Résumé des paramètres pharmacocinétiques de la mercaptopurine dans une population de patients
| Cmax | t½ (min) | ASC0-∞ | Clairance (mL/min/m2) | Volume de distribution (L/kg) | |
| Dose unique moyenne | - | 90 ± 30 | - | 4832 ± 2562 | 0,9 |
Absorption
La biodisponibilité de la mercaptopurine administrée par voie orale présente des variations interindividuelles considérables. Après administration à 7 patients à une dose de 75 mg/m2, la biodisponibilité moyenne de la mercaptopurine a été de 16 % de la dose administrée (fourchette de 5 % à 37 %). La variation de la biodisponibilité est probablement causée par le métabolisme d’une partie importante de la mercaptopurine au cours du métabolisme de premier passage hépatique.
Distribution
Le temps moyen pour obtenir la concentration plasmatique maximale est de 2,2 heures (fourchette de 0,5 à 4 heures).
Une quantité négligeable de mercaptopurine pénètre dans le liquide céphalo-rachidien. La fixation aux protéines plasmatiques se chiffre à 19 % environ pour l’intervalle de concentrations allant de 10 à 50 mcg/mL (concentration atteinte uniquement par l’administration intraveineuse de doses de mercaptopurine dépassant 5 à 10 mg/kg).
Métabolisme
La principale méthode d’élimination de la mercaptopurine se fait par altération métabolique. Les reins éliminent environ 7 % de la mercaptopurine sous forme inchangée dans les 12 heures suivant l’administration du médicament.
Deux voies métaboliques majeures concourent à l’inactivation de la mercaptopurine : la première est la méthylation de la fonction thiol, catalysée par la TPMT (enzyme polymorphe du nom de thiopurine S-méthyltransférase) et qui conduit à la méthyl-6-MP, métabolite inactif. En raison du polymorphisme génétique du gène codant la TPMT, l’activité de cette enzyme varie grandement d’un patient à l’autre.
Chez les personnes de race blanche et les Afro-Américains, environ 0,3 % des patients (1 sur 300) possèdent deux allèles non fonctionnels (déficit homozygote) du gène de la TPMT, aussi l’activité de cette enzyme est-elle faible ou indétectable chez ces patients.
Catalysée par la xanthine oxydase (XO), l’oxydation en acide 6-thiourique, excrété dans l’urine, constitue une autre voie d’inactivation de la mercaptopurine.
Excrétion : La demi-vie d’élimination de la mercaptopurine est de 90 ± 30 minutes, mais la demi-vie des métabolites actifs est plus longue. La clairance corporelle apparente est de 4832 ± 2562 mL/min/m2.
Populations et cas pathologiques particuliers
Enfants
La pharmacocinétique de la mercaptopurine n’a pas été étudiée chez les enfants.
Personnes âgées
La pharmacocinétique de la mercaptopurine n’a pas été étudiée chez les personnes âgées.
Insuffisance hépatique
La pharmacocinétique de la mercaptopurine n’a pas été étudiée auprès des sujets atteints d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatotoxicité).
Insuffisance rénale
L’élimination de la mercaptopurine pourrait être plus lente et il pourrait donc y avoir un plus grand effet cumulatif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Modification posologique chez les patients atteints d’insuffisance rénale).
Polymorphisme génétique
La variabilité du métabolisme de la mercaptopurine est l’une des principales causes à l’origine des différences interindividuelles concernant l’exposition générale au médicament et à ses métabolites actifs. La mercaptopurine est activée en nucléotides formés de 6-thioguanine (6-thioguanine nucléotides ou 6-TGN) par l’intermédiaire de l’hypoxanthine-guanine phosphoribosyltransférase (HGPRT) et de plusieurs autres enzymes. La cytotoxicité de la mercaptopurine est en partie due à l’incorporation de 6-TGN dans l’ADN. Hétérozygotes, environ 10 % des patients ont un seul allèle non fonctionnel, si bien que dans leur cas, l’activité de la TPMT va de faible à modérée. Dotés de deux allèles fonctionnels, 90 % des personnes ont une enzyme dont l’activité est normale. L’administration de mercaptopurine en doses habituelles chez les patients présentant un déficit homozygote (c’est-à-dire possédant deux allèles non fonctionnels du gène de la TPMT) entraîne une accumulation intracellulaire de thioguanine nucléotides actifs en quantité excessive, ce qui les prédispose à une intoxication par la mercaptopurine. Les patients hétérozygotes, chez qui l’activité de la TPMT est faible ou modérée, risquent davantage d’éprouver des effets toxiques dus à la mercaptopurine, car eux aussi présentent des concentrations intracellulaires de thioguanine nucléotides plus élevées que celles observées chez les personnes chez qui l’activité de l’enzyme est normale. Les patients présentant un déficit homozygote ou chez qui l’activité de la TPMT est faible ou modérée peuvent être identifiés par génotypage ou phénotypage (activité de la TPMT dans les érythrocytes) (voir 4.2 Dose recommandée et ajustement posologique).
De récentes études indiquent qu’il existe une solide association entre le variant NUDT15 c.415C>T [p.Arg139Cys] (également appelé NUDT15 R139C [rs116855232]) du gène NUDT15, variant qui, croit-on, entraîne une perte de fonction de l’enzyme NUDT15, et une toxicité médiée par la thiopurine comme la leucopénie et l’alopécie. La fréquence du variant NUDT15 c.415C>T présente une variabilité ethnique de 9,8 % en Asie orientale, de 3,9 % chez les Hispaniques, de 0,2 % chez les Européens et de 0 % chez les Africains, ce qui indique un risque accru pour la population asiatique. Les patients porteurs d’un variant NUDT15 homozygote (allèles de risque NUDT15 T) courent un risque excessivement plus élevé de toxicité par la thiopurine que les homozygotes C (voir 4.2 Dose recommandée et ajustement posologique).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Les comprimés Purinethol® doivent être conservés au sec et à l’abri de la lumière à une température se situant entre 15 oC et 25 oC.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Les comprimés doivent être retournés au fabricant pour être détruits. Prendre des précautions adéquates pour emballer ces produits en vue de leur transport.
Tout matériel ayant été en contact avec les médicaments cytotoxiques doit être isolé et incinéré à une température d’au moins 1000 °C. Les contenants fermés hermétiquement peuvent exploser.
Le personnel dont les tâches régulières comprennent la préparation et la manipulation d’agents cytotoxiques devrait subir des analyses sanguines deux fois par année.
Des précautions doivent être prises pour ne pas se contaminer les mains ni inhaler le médicament lorsqu’on manipule les comprimés ou qu’on les divise en deux.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Mercaptopurine
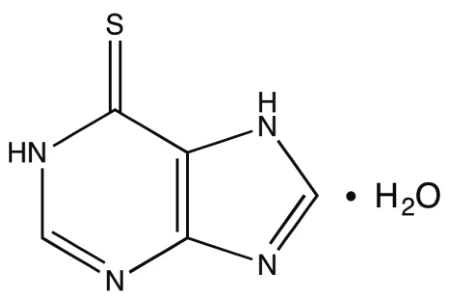
Dénomination systématique : 1,7-Dihydro-6H-purine-6-thione, monohydratée
Formule et masse moléculaires : C5H4N4S•H2O ; 170,19 daltons
Formule de structure :
Propriétés physicochimiques : pKa : 7,7 et 11,0
La mercaptopurine est une poudre cristalline jaune presque inodore.
14 ESSAIS CLINIQUES
Sans objet.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les études de toxicité aiguë sur la mercaptopurine sont limitées. Étant donné que la mercaptopurine est le principal métabolite de l’azathioprine, qui a fait l’objet d’études plus poussées, il est conseillé de tenir compte des données concernant la toxicité de l’azathioprine (on peut en effet supposer que l’origine première de la toxicité de l’azathioprine réside dans ses métabolites).
L’administration de doses toxiques d’environ 25 mg/kg à des chiens, des chats, des rats et des souris a produit de l’anorexie (accompagnée de perte de poids), une réticulopénie, une leucopénie et de la diarrhée. Les lésions observées au microscope comprennent l’hypoplasie de la moelle osseuse et des modifications dégénératives de l’épithélium intestinal et du foie.
Études de toxicité aiguë
DL50 Mercaptopurine
(mg/kg)
Azathioprine
(mg/kg)
Souris (oral) 480 2500 Rat (oral) - 400 Souris (I.P.) - 650 Souris (sans germes) (I.P.) - 750 Souris (sans germes) (oral) - 2500 Rat (I.P.) - 310 Rat (oral)
-
400
Cochon d’Inde (I.M.) 25-50 -
Études à dose unique
Les études de toxicité aiguë menées chez la souris et le rat montrent que la toxicité varie selon l’espèce et qu’elle est en quelque sorte moins élevée lorsque l’azathioprine est administrée par voie orale plutôt que par voie intrapéritonéale. Chez la souris, la DL50 d’une dose unique est de 650 mg/kg par voie intrapéritonéale et d’environ 2500 mg/kg par voie orale. Chez le rat, la DL50 d’une dose unique est de 310 mg/kg par voie intrapéritonéale et de 400 mg/kg par voie orale. Suite à l’administration d’une dose correspondant à la DL50, et même à la DL100, la mort n’est survenue qu’après deux à sept jours. Les études sur la toxicité subaiguë ont également montré que la toxicité est cumulative. Ainsi la dose quotidienne maximale tolérée par les souris après l’administration du médicament pendant cinq jours consécutifs s’est chiffrée à 100 mg/kg par voie intrapéritonéale et à 200 mg/kg par voie orale. Chez le rat, la DL50 observée après l’administration de cinq doses quotidiennes consécutives s’est chiffrée à 100 mg/kg peu importe la voie utilisée, orale ou intrapéritonéale; chez ces animaux, le décès est survenu un ou deux jours après l’administration de la dernière dose.
Études doses répétées
Les études de toxicité chronique menées chez le rat ont révélé que tous les animaux morts des suites de la toxicité médicamenteuses aux deux doses les plus élevées (60 et 180 mg/kg de poids corporel/jour à même l’alimentation) présentaient une agranulocytose splénique et médullaire ainsi que des poumons hémorragiques. Ont également été observées une certaine déplétion colloïde dans la thyroïde et une altération de la spermatogenèse. Aucun des animaux ayant survécu au-delà de la période de six mois n’a présenté de dyscrasie sanguine ou autre anomalie histologique. Aucune altération hématologique ni anomalie du gain pondéral n’ont été observées chez les chiens ayant reçu 1 ou 2 mg/kg/jour par voie orale pendant 18 semaines. Parmi les 4 chiens ayant reçu 4 mg/kg/jour par voie orale pendant 18 semaines, deux ont eu un épisode de fièvre durant les six dernières semaines et l’un d’entre eux, mort de pneumonie, présentait des signes de dépression médullaire. Chez les deux autres, le tableau hématologique est demeuré normal en tout temps. Deux chiens (dont celui qui est décédé) ont présenté une diminution du gain pondéral; quant aux deux autres chiens ayant survécu à l’administration de 4 mg/kg/jour, leurs poumons n’étaient plus de la même couleur et avaient un aspect moucheté à l’autopsie. Par contre, ni le foie, ni la rate de ces deux animaux ne présentaient d’anomalie histologique, pas plus d’ailleurs que les reins, les testicules, les surrénales, le pancréas et le myocarde. Quant à la moelle osseuse de ces chiens, leur cellularité était normale. Un chien ayant reçu dix doses de 10 mg/kg par voie orale sur une période de 12 jours est devenu moribond quatre jours après avoir reçu la dernière dose; outre une agranulocytose, l’animal présentait une ulcération aiguë des régions anale et rectale, accompagnée de nécrose tissulaire. Un chien ayant reçu dix doses orales de 7,5 mg/kg a conservé son poids plusieurs mois après la fin de l’étude et présentait un taux de globules blancs normal. S’établissant à 3,7 millions, sa numération érythrocytaire a accusé une légère dépression deux semaines après la dernière dose, mais elle est graduellement retournée à la normale par la suite. Pendant plusieurs mois durant, un chien ayant reçu dix doses de 5 mg/kg a conservé son poids et n’a présenté aucune anomalie de son profil hématologique. De façon générale, les chiens ayant reçu une allogreffe rénale ont bien toléré l’administration orale d’une dose orale de 10 mg/kg/jour pendant deux jours, suivie de doses d’entretien de 2,5 à 4 mg/kg/jour. Starzl et coll. ont évalué le potentiel hépatotoxique de l’azathioprine chez 18 chiens normaux. Pendant 40 jours, les animaux ont reçu la même dose d’azathioprine que celle que l’on utilise pour prévenir le rejet d’une allogreffe. Ce traitement a donné lieu à une diminution de l’hématocrite, à une perte de poids, à une hausse de l’AST et de l’ALT, et enfin à une hausse de la phosphatase alcaline. Ces manifestations ayant eu tendance à survenir tôt, on a des raisons de penser que la lésion hépatique a été causée par une action toxique directe du médicament sur le foie. Bien qu’en général ces paramètres biochimiques soient retournés partiellement à la normale, 13 des 18 chiens présentaient des signes histologiques de lésions hépatiques à la fin des 40 jours. Les principales altérations histologiques ont été observées dans la région centrolobulaire du foie. Comme l’a montré Starzl, l’hépatotoxicité de l’azathioprine est plus élevée chez le chien que chez l’homme, ce que corrobore le taux d’incidence d’hépatite de 3 % signalés dans le Registre.
Mutagenèse
L’azathioprine s’est révélée mutagène dans divers essais de génotoxicité in vitro et in vivo.
Étude de carcinogenèse
Rats : L’azathioprine a été administrée par voie orale dans la nourriture à des doses de 0, 3 ou 10 mg/kg/jour à des groupes de rats Sprague-Dawley comprenant 70 mâles et 70 femelles, pendant des périodes respectives de 90 et 97 semaines consécutives. Une analyse a révélé une survie cumulative comparable entre le groupe témoin et le groupe de femelles qui recevaient 3 mg/kg/jour. À partir du 600e jour, la survie du groupe de mâles recevant 3 mg/kg/jour a commencé à diverger par rapport au groupe témoin. On a noté une réduction respective de la survie cumulative des groupes de mâles et de femelles qui prenaient 10 mg/kg/jour à partir du 450e jour et du 350e jour par rapport au groupe témoin. Il n’y a eu aucun effet sur la consommation de nourriture. Le poids moyen du groupe recevant 10 mg/kg était inférieur à la moyenne du groupe témoin non traité.
Une déplétion marquée du tissu adipeux a été observée chez les rats qui recevaient 10 mg/kg/jour était.
Une fréquence accrue de néoplasmes de la peau, du canal auditif (y compris la glande sébacée ou de Zymbal) et de la glande préputiale a été associée à l’administration d’azathioprine. La présence de quelques néoplasmes de l’estomac non glandulaire chez les mâles traités était assez significative en raison de leur rare apparition spontanée. Deux adénocarcinomes mucineux du duodénum qui ont été observés dans le groupe de mâles recevant 3 mg/kg/jour ont été considérés comme possiblement importants.
Souris : Une étude a été menée afin de déterminer les effets carcinogènes de l’azathioprine administrée par voie orale dans les aliments des souris durant 18 mois. Cette étude portait sur 600 souris (300 mâles et 300 femelles) de 21 jours, cliniquement saines. Les souris ont été placées au hasard à l’un des trois groupes posologiques suivants de 100 mâles et 100 femelles : 0 mg/kg/jour, 3 mg/kg/jour ou 10 mg/kg/jour.
En raison du taux élevé de mortalité provoquée par la toxicité médicamenteuse, l’administration d’azathioprine a été interrompue dans le groupe recevant des doses élevées (10 mg/kg/jour) entre la 21e et la 38e semaine du traitement. Pour les autres, le médicament mélangé aux aliments a été administré jusqu’à ce que l’on obtienne un taux de survie de 10 % à 20 % de chaque sexe dans l’un ou l’autre des groupes de traitement. Les femelles qui survivaient étaient sacrifiées après 524 à 530 jours d’étude et les mâles après 600 à 602 jours d’étude.
Les souris faisaient l’objet d’une surveillance quotidienne et étaient palpées toutes les semaines pour déceler la présence de tumeurs. Des autopsies complètes ont été pratiquées sur chaque souris décédée ou sacrifiée. On a fixé, préparé et examiné histologiquement des coupes de tous les principaux organes et de toutes les tumeurs provenant des groupes qui recevaient des doses élevées (10 mg/kg/jour) et des souris témoins. On a examiné les principaux organes et toutes les tumeurs provenant des souris qui recevaient des doses faibles (3 mg/kg/jour). L’azathioprine ajoutée à l’alimentation a significativement réduit la survie des femelles recevant 3 mg/kg/jour et des mâles et femelles recevant 10 mg/kg/jour. Une pâleur des muqueuses, probablement provoquée par de l’anémie, a été observée. Tout au long de l’étude, on a observé périodiquement, mais pas régulièrement, des différences significatives dans la consommation de nourriture et dans le poids corporel.
Le nombre de nodules cliniquement palpables était similaire dans le groupe témoin et les groupes traités. Les autopsies ont révélé une hypertrophie du thymus, des ganglions lymphatiques et de la rate, surtout dans le groupe qui recevait des doses élevées. On a observé une hyperplasie glandulokystique de l’endomètre chez la plupart des femelles du groupe témoin et des groupes traités.
D’un point de vue histologique, les mâles et les femelles présentaient une fréquence accrue de lymphosarcomes, associée à la dose (p < 0,01). Cette particularité chez les femelles traitées avec de l’azathioprine se traduisait aussi par une importante augmentation (p < 0,01) du nombre de tumeurs malignes ou bénignes, ou des deux. Chez les souris mâles traitées, la fréquence des tumeurs malignes ou bénignes, ou des deux à la fois, n’a pas augmenté de façon significative.
L’immunosuppression synergique déclenchée par la N-nitrosobutylurée et l’azathioprine a provoqué une leucémie dont la période de latence moyenne était de 189 jours chez 14 souris C57 BL sur 24 (58 %). Chez les souris NZB X NZW qui avaient eu un lupus néphrétique, l’immunosuppression provoquée par l’azathioprine a également entraîné une augmentation de la fréquence des lymphosarcomes. Compte tenu de ces faits, les lymphosarcomes détectés chez les souris traitées au cours de cette étude pourraient découler de l’immunosuppression par l’azathioprine.
Un nombre accru de carcinomes spinocellulaires ont été observés dans la région préputiale des souris traitées. Dans le cadre d’une comparaison statistique, on a considéré qu’ils provenaient des glandes préputiales. Bien que le nombre total de ces tumeurs dans tous les groupes de souris mâles n’ait pas été significativement plus élevé que dans le groupe témoin, on a enregistré une réaction proportionnelle à la dose, significative sur le plan statistique. La fréquence des carcinomes spontanés des glandes préputiales signalée dans la documentation médicale est faible. Par conséquent, ces tumeurs pourraient avoir été provoquées par l’azathioprine. Les études de carcinogénicité à long terme sur l’azathioprine ont montré une incidence accrue de lymphosarcomes, ainsi que de tumeurs et carcinomes épithéliaux chez les souris et les rats, respectivement, à des doses atteignant jusqu’à 2 fois la dose thérapeutique humaine et à des doses moins élevées chez les souris immunocompromises.
Études de fécondité
La mercaptopurine peut altérer la fécondité.
Chez la souris, on a constaté que les descendants femelles de mères ayant reçu de faibles doses chroniques d’azathioprine durant la grossesse étaient stériles ou qu’elles avaient moins de petits que les animaux du groupe témoin et plus de fœtus morts si elles devenaient enceintes. Chez la souris, l’azathioprine a réduit la fécondité des animaux qui se sont accouplés. Chez les mâles, elle a également diminué le nombre de spermatozoïdes et leur viabilité.
Études de tératologie
Des études sur la reproduction ont été effectuées chez une grande variété d’espèces. Des anomalies fœtales à divers degrés ont été observées dans des études menées chez des rates, des souris et des lapines gravides ayant reçu des doses d’azathioprine allant de 5 à 15 mg/kg de poids corporel/jour pendant la période d’organogenèse. L’administration d’azathioprine chez des rates en période de gestation et chez une souche de souris n’a pas causé d’anomalies congénitales importantes. Cependant, les études effectuées chez des lapins et chez des souris Swiss-Webster en période de gestation ont montré que l’azathioprine a un pouvoir tératogène important susceptible d’entraîner des résorptions et des anomalies squelettiques, même si elle est administrée aussi tardivement qu’en milieu de phase de gestation. Aucun effet tératogène n’a été mis en évidence chez les lapines à la dose de 10 mg/kg de poids corporel/jour.