


Monographie de produit - Auro-Terbinafine
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Aucune au moment de l’autorisation
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................ 2
TABLE DES MATIÈRES .......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................. 4
1 INDICATIONS ............................................................................................................ 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS .............................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ..................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................ 5
4.1 Considérations posologiques ............................................................................... 5
4.2 Posologie recommandée et ajustement posologique .......................................... 5
4.4 Administration ...................................................................................................... 6
4.5 Dose omise ........................................................................................................... 6
5 SURDOSAGE ............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 6
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 6
7.1 Populations particulières ...................................................................................... 9
7.1.1 Femmes enceintes ................................................................................................ 9
7.1.2 Femmes qui allaitent .......................................................................................... 10
7.1.3 Enfants ................................................................................................................ 10
7.1.4 Personnes âgées ................................................................................................. 10
8 EFFETS INDÉSIRABLES ............................................................................................. 10
8.2 Effets indésirables observés dans les études cliniques ...................................... 10
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ....... 11
8.5 Effets indésirables observés après la mise en marché ....................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 13
9.2 Aperçu des interactions médicamenteuses ........................................................ 13
9.4 Interactions médicament-médicament .............................................................. 13
9.5 Interactions médicament-aliment ...................................................................... 18
9.6 Interactions médicament-plante médicinale ..................................................... 18
10 PHARMACOLOGIE CLINIQUE .................................................................................. 18
10.1 Mode d’action .................................................................................................... 18
10.2 Pharmacodynamie .............................................................................................. 18
10.3 Pharmacocinétique ............................................................................................. 19
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................... 21
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................ 22
13 INFORMATIONS PHARMACEUTIQUES ..................................................................... 22
14 ÉTUDES CLINIQUES ................................................................................................. 23
14.1 Études cliniques par indication ........................................................................... 23
Onychomycose ................................................................................................................... 23
Tinea corporis et tinea cruris ............................................................................................. 25
Tinea pedis ......................................................................................................................... 27
14.2 Comparative Bio-availability data ...................................................................... 30
15 MICROBIOLOGIE ..................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 33
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ........................................................... 41
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................... 42
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
Auro-Terbinafine (chlorhydrate de terbinafine) est indiqué pour :
- le traitement des infections fongiques de la peau et des ongles provoquées par des dermatophytes, tels que Trichophyton (par exemple, T. rubrum, T. mentagrophytes, T. verrocosum, T. violaceum), Microsporum canis, Epidermophyton floccosum et les levures du genre Candida (par exemple, Candida albicans), de même que Malassezia furfur.
le traitement des onychomycoses (infections fongiques de l’ongle) causées par des dermatophytes.
- Avant d’amorcer le traitement par les comprimés d’Auro-Terbinafine, il faut prélever des échantillons d’ongles ou de peau aux fins des analyses de laboratoire (préparation d’hydroxyde de potassium [KOH], culture fongique ou biopsie de l’ongle), dans le but de confirmer le diagnostic d’onychomycose ou de dermatomycose.
- peut être envisagé pour le traitement des dermatophyties graves (tinea corporis, tinea cruris et tinea pedis) qui sont rebelles au traitement topique.
Remarque : Les comprimés d’Auro-Terbinafine ne sont pas efficaces contre le pityriasis versicolor (également connu sous le nom de tinea versicolor en anglais).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 7.1.4 Personnes âgées)
2 CONTRE-INDICATIONS
- Les comprimés d’Auro-Terbinafine sont contre-indiqués chez les patients présentant une hypersensibilité à la terbinafine ou à un des excipients, ou à un des composants du contenant. Voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Les comprimés d’Auro-Terbinafine sont contre-indiqués chez les patients atteints d’hépatopathie chronique ou évolutive. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
- FONCTION HÉPATIQUE : Les comprimés d’Auro-Terbinafine sont contre-indiqués chez les patients atteints d’une hépatopathie évolutive ou chronique préexistante. Des effets indésirables hépatiques graves et mettant en danger la vie du patient (y compris une insuffisance hépatique entraînant la mort ou nécessitant une greffe de foie) ont été signalés chez des patients qui étaient atteints ou non d’une maladie du foie préexistante et qui prenaient des comprimés d’Auro-Terbinafine pour traiter une onychomycose ou une dermatomycose.
- Des tests de l’exploration fonctionnelle hépatique rendant compte de l’état initial du foie doivent être recommandés avant le début du traitement par les comprimés d’Auro-Terbinafine. On doit interrompre le traitement par les comprimés d’Auro-Terbinafine si des signes biochimiques ou cliniques d’affection hépatique se manifestent. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Populations particulières
- Insuffisance hépatique : L’emploi des comprimés d’Auro-Terbinafine est contre-indiqué chez les patients atteints d’une hépatopathie chronique ou évolutive. Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS.
- Insuffisance rénale : L’emploi des comprimés de terbinafine n’a pas été adéquatement évalué chez les patients atteints d’insuffisance rénale et n’est donc pas recommandé dans cette population
4.2 Posologie recommandée et ajustement posologique
- Adulte : 250 mg, 1 fois par jour. Voir 4.1 Considérations posologiques.
- La durée du traitement dépend de l’indication et de la gravité de l’infection.
TABLEAU 1
Indication
| Durée du traitement | |
| Onychomycose (de la main et des orteils)* | De 6 semaines à 3 mois |
Infections cutanées** Tinea pedis (types interdigital, plantaire et mocassin) | De 2 à 6 semaines |
| Tinea corporis, tinea cruris | De 2 à 4 semaines |
* Chez les patients qui présentent une infection des ongles de la main ou des orteils (sauf le gros orteil) ou chez les jeunes patients, un traitement de moins de trois mois peut être approprié. Dans les infections de l’ongle du gros orteil, un traitement de trois mois est habituellement suffisant, bien que celui-ci puisse se prolonger durant six mois ou plus chez certains patients. Une faible croissance unguéale au cours des premières semaines de traitement peut laisser présager un traitement plus long. Dans les onychomycoses, l’effet clinique optimal est visible quelques mois après la guérison mycologique et l’arrêt du traitement. Ce délai correspond au temps nécessaire à la pousse de l’ongle sain.
** Plusieurs semaines peuvent s’écouler entre la guérison mycologique et la disparition complète des signes et symptômes.
4.4 Administration
Les comprimés sécables doivent être pris par voie orale avec de l’eau, de préférence à la même heure chaque jour, à jeun ou après un repas.
4.5 Dose omise
Si le patient oublie une dose d’Auro-Terbinafine en comprimés, il faut lui conseiller de prendre cette dose dès qu’il constate son oubli, à moins que l’heure de la dose suivante soit très proche (moins de 4 heures). Dans ce cas, le patient ne doit pas prendre la dose oubliée; il doit plutôt continuer de prendre son médicament suivant son horaire habituel. Il ne doit pas doubler la dose pour compenser celle qui a été oubliée.
5 SURDOSAGE
On a signalé quelques cas de surdosage accidentel par les comprimés de terbinafine (jusqu'à une dose de 5 g). Les patients ont présenté des céphalées, des nausées, une douleur épigastrique et des étourdissements après l’ingestion du médicament. En cas de surdosage, on recommande d’éliminer le médicament principalement par l’administration de charbon activé et, au besoin, d’un traitement d’appoint symptomatique.
Pour obtenir les informations les plus récentes sur la prise en charge d'une surdose présumée, contactez le centre antipoison de votre région ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
TABLEAU 2 Formes posologiques, concentrations, composition et emballage.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux |
| concentration / | ||
| composition | ||
| orale | Comprimé, 250 mg, terbinafine (sous forme de chlorhydrate de terbinafine) | Cellulose microcristalline; hypromellose; stéarate de magnésium; silice colloïdale anhydre; glycolate d’amidon sodique. |
Les comprimés d'Auro-Terbinafine 250 mg sont blancs à blanc cassé, ronds, non enrobés, biconvexes, à bords biseautés, avec une ligne de cassure et l'inscription "D" sur une face et "74" sur l'autre. Disponible en flacons de 100 comprimés et plaquettes alvéolées de 28 comprimés (14 comprimés par plaquette).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Cancérogenèse et mutagenèse
Dans une étude sur la carcinogenèse s’échelonnant sur la durée de vie des animaux (123 semaines), une augmentation des tumeurs hépatiques a été observée chez les rats mâles recevant la dose la plus élevée (69 mg/kg/jour). Les modifications notées sont un accroissement de l’activité enzymatique, une prolifération peroxysomiale et une altération du métabolisme des triglycérides. Selon toute vraisemblance, ces changements sont spécifiques d’espèce, puisqu’ils n’ont pas été observés chez la souris ni chez le singe.
Conduite de véhicules et utilisation de machines
Effets sur la capacité de conduire et de faire fonctionner des machines :
Aucune étude portant sur les effets du traitement par les comprimés de terbinafine sur la capacité de conduire et de faire fonctionner des machines n’a été réalisée. Les patients chez qui le traitement provoque des étourdissements en tant qu’effet indésirable doivent s’abstenir de conduire un véhicule et de faire fonctionner des machines.
Endocrinien/métabolisme
Des études in vitro et in vivo ont révélé que la terbinafine inhibe la biotransformation assurée par l’isoenzyme CYP2D6. Par conséquent, il convient de surveiller les patients qui reçoivent également un médicament essentiellement biotransformé par cette enzyme — par exemple, certains produits appartenant aux classes suivantes : antidépresseurs tricycliques, β-bloquants, inhibiteurs sélectifs du recaptage de la sérotonine (ISRS), antiarythmiques des classes 1A, 1B et 1C, inhibiteurs de la monoamine-oxydase de type B — si le médicament en question est doté d’un intervalle thérapeutique étroit. Voir 9 INTERACTIONS MÉDICAMENTEUSES.
Hématologique
De très rares cas de dyscrasies sanguines (neutropénie, agranulocytose, thrombocytopénie, pancytopénie) ont été signalés chez des patients ayant pris des comprimés de terbinafine. On doit rechercher la cause de toute dyscrasie sanguine survenant chez un patient traité par les comprimés de terbinafine et envisager la possibilité de modifier son schéma médicamenteux, y compris de mettre fin à son traitement par les comprimés de terbinafine.
Hépatique/biliaire/pancréatique
L’emploi des comprimés d’Auro-Terbinafine est contre-indiqué chez les patients souffrant d’hépatopathie chronique ou évolutive. Avant de prescrire les comprimés d’Auro-Terbinafine, il faut procéder à des épreuves fonctionnelles hépatiques de référence afin de dépister toute maladie du foie préexistante, car une hépatotoxicité peut se produire en présence ou non d’une maladie du foie. Il est recommandé de répéter ces épreuves après 4 à 6 semaines de traitement; en cas d’élévation des taux des enzymes hépatiques, il faut cesser l’administration des comprimés d’Auro-Terbinafine sur-le-champ. On doit aviser les patients à qui l’on prescrit des comprimés d’Auro-Terbinafine de signaler immédiatement à leur médecin l’apparition d’un des symptômes suivants : nausées persistantes, diminution de l’appétit, fatigue, vomissements, douleur dans le quadrant supérieur droit de l’abdomen ou jaunisse, urines foncées ou selles pâles. On doit conseiller aux patients qui présentent un de ces symptômes de cesser de prendre de la terbinafine par voie orale et de se soumettre sur-le-champ à une évaluation de leur fonction hépatique. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de
laboratoire; 8 EFFETS INDÉSIRABLES.
Immunitaire
Des baisses passagères du nombre absolu de lymphocytes ont été observées au cours d’essais cliniques contrôlés. La portée clinique de cette observation est inconnue. Toutefois, en présence d’immunodéficience connue ou soupçonnée, les médecins doivent envisager de surveiller l’hémogramme des sujets qui suivent un traitement par Auro-Terbinafine durant plus de 6 semaines.
Lupus érythémateux :
Dans le cadre de la pharmacovigilance, on a quelquefois signalé le déclenchement et l’exacerbation de formes chronique et disséminée du lupus érythémateux chez des patients prenant terbinafine. On doit mettre un terme au traitement par Auro-Terbinafine chez les patients présentant des signes et des symptômes évoquant le lupus érythémateux.
Surveillance et tests de laboratoire
Il est conseillé de mesurer les taux sériques de transaminases (ALAT et ASAT) chez tous les patients avant qu’ils commencent à prendre les comprimés d’Auro-Terbinafine.
Neurologique
Perturbations sensorielles :
Des perturbations des sens de la vue, de l’audition et du toucher ont été rapportées. Voir 8 EFFETS INDÉSIRABLES. En cas de trouble visuel ou auditif, il faut cesser la prise des comprimés d’Auro-Terbinafine.
Perturbations gustatives, y compris perte du goût :
Des perturbations gustatives, y compris la perte du goût, ont été signalées lors de l’utilisation des comprimés de terbinafine. Elles peuvent s’avérer assez graves pour causer une réduction de la consommation de nourriture, une perte de poids et des symptômes de dépression. Ce dérangement se rétablit habituellement dans un intervalle de plusieurs semaines après l’arrêt du traitement.
Des cas isolés de perturbations gustatives prolongées ont également été signalés. Si des symptômes d’une perturbation du goût se manifestent, il faut cesser l’emploi des comprimés d’Auro-Terbinafine.
Perturbations olfactives, y compris perte de l’odorat :
Des perturbations olfactives, y compris la perte de l’odorat, ont été signalées lors de l’emploi des comprimés de terbinafine. La perturbation olfactive peut disparaître après l’arrêt du traitement, mais elle peut aussi se prolonger (durant plus de 1 an) ou être permanente. Si des symptômes d’une perturbation de l’odorat se manifestent, il faut cesser l’emploi des comprimés d’Auro-Terbinafine.
Ophtalmologique
Dans le cadre d’essais cliniques contrôlés, on a signalé des changements survenus dans le cristallin et la rétine chez certains sujets ayant pris des comprimés de terbinafine. Ces changements étaient aspécifiques et on ignore quelle peut être leur portée.
Psychiatrique
Anxiété et symptômes de dépression :
De l’anxiété et des symptômes de dépression ont été signalés après la commercialisation de la terbinafine, que ce soit à la suite d’une perturbation du goût, mais aussi indépendamment d’une telle perturbation. Si des symptômes de dépression se manifestent, il faut cesser l’emploi des comprimés d’Auro-Terbinafine.
Rénal
Le comportement pharmacocinétique de terbinafine a été étudié chez des patients dont la fonction rénale était altérée (clairance de la créatinine de 50 mL/min ou moins). À la lumière des résultats de cette étude, on en est venu à la conclusion que l’emploi de terbinafine n’est pas recommandé chez les patients dont la fonction rénale est altérée. Voir 10.3 Pharmacocinétique.
Santé reproductive : Potentiel des femmes et des hommes
Veuillez voir 7.1.1. Populations particulières
Femmes aptes à procréer : On a signalé des cas d’irrégularité menstruelle chez des patientes prenant terbinafine en concomitance avec des contraceptifs oraux. La fréquence de ces manifestations semble toutefois proche de l’incidence de référence constatée chez les patientes qui prennent des contraceptifs oraux uniquement.
Aucune donnée ne commande la prise de mesures particulières chez les femmes aptes à procréer.
- Fertilité : Aucun effet de la terbinafine sur la fertilité n’a été constatée dans le cadre d’études chez l’animal (voir 16 TOXICOLOGIE NON CLINIQUE), et aucune donnée ne suggère d’effet sur la fertilité chez l’humain.
Peau
Des réactions cutanées graves (p. ex. syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, éruption cutanée d’origine médicamenteuse accompagnée d’éosinophilie et de symptômes généraux) ont été signalées très rarement chez les patients traités par les comprimés de terbinafine. Si une éruption cutanée évolutive survient, il faut mettre fin au traitement par les comprimés d’Auro-Terbinafine.
La terbinafine doit être utilisée avec prudence chez les patients atteints de psoriasis ou de lupus érythémateux, car on a constaté, dans le cadre de la pharmacovigilance, le déclenchement ou l’exacerbation du psoriasis et de formes chronique et disséminée du lupus érythémateux.
7.1 Populations particulières
7.1.1 Femmes enceintes
Selon les études de fœtotoxicité animale, la terbinafine est dépourvue de pouvoir tératogène, embryotoxique ou fœtotoxique. Cela dit, il n’existe que très peu de documentation sur
l’expérience clinique acquise avec terbinafine chez les femmes enceintes. Par conséquent, à moins que les bienfaits escomptés ne l’emportent sur les risques, les comprimés d’Auro-Terbinafine ne doivent pas être utilisés pendant la grossesse.
7.1.2 Femmes qui allaitent
Comme la terbinafine passe dans le lait maternel, la femme recevant les comprimés d’Auro-Terbinafine ne doit pas allaiter.
7.1.3 Enfants
L’innocuité et l’efficacité de terbinafine n’ont pas été établies chez l’enfant. Auro-Terbinafine doit être gardé hors de la portée des enfants.
7.1.4 Personnes âgées
Il semble que les concentrations plasmatiques et la demi-vie du médicament soient légèrement plus élevées chez les personnes âgées par comparaison avec la population en général. De plus, la fréquence de tous les effets secondaires observés au cours d’une étude de pharmacovigilance postcommercialisation s’est révélée un peu plus importante aux doses normales recommandées chez l’adulte. Cela dit, le taux global d’effets indésirables possiblement ou probablement liés à la terbinafine semble être le même que dans le reste de la population. En cas de prescription de comprimés d’Auro-Terbinafine aux patients dans cette tranche d’âge, l’éventualité d’une insuffisance préexistante de la fonction hépatique ou rénale doit être envisagée (voir 10.3 Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Estimation de la fréquence : très fréquents : 10 % et plus; fréquents : de 1 % à moins de 10 %; peu fréquents : de 0,1 % à moins de 1 %; rares : de 0,01 % à moins de 0,1 %; très rares : moins de 0,01 % (comprend les cas isolés).
Des effets indésirables hépatiques graves et mettant en danger la vie du patient, dont certains ont entraîné la mort ou nécessité une greffe de foie, ont été signalés chez des patients qui prenaient des comprimés de terbinafine.
Au cours des essais cliniques effectués aux fins d’homologation du produit au Canada, des effets indésirables sont survenus chez 10,4 % des patients recevant la dose orale recommandée : 5 %
d’entre eux ont éprouvé des symptômes gastro-intestinaux légers ou modérés (distension abdominale, diminution de l’appétit, dyspepsie, nausées, douleurs abdominales légères et diarrhée) et 3 % ont présenté des éruptions cutanées ou urticaire; chez les autres, les manifestations étaient de nature musculosquelettique (arthralgie ou myalgie) ou diverse et non spécifique (par exemple, malaise ou lassitude).
Le tableau ci-dessous rend compte de certains de ces effets :
TABLEAU 3 Effets indésirables observés dans le cadre d’essais cliniques
| Catégorie Effet indésirable | Terbinafine - 250 mg (n = 998) | |
| Nombre | (%) | |
| PEAU (résultat global) | 27 | 2,7 |
| Érythème ou éruption cutanée | 9 | 0,9 |
| Urticaire | 5 | 0,5 |
| Eczéma | 1 | 0,1 |
| Prurit | 4 | 0,4 |
| Autres | 8 | 0,8 |
| APPAREIL DIGESTIF (résultat global) | 52 | 5,2 |
| Diarrhée ou crampes | 10 | 1,0 |
| Nausées ou vomissements | 11 | 1,1 |
| Plénitude gastrique | 5 | 0,5 |
| Malaise | 1 | 0,1 |
| Irritation GI, dyspepsie, gastrite | 22 | 2,2 |
| Autres | 3 | 0,3 |
| SNC (résultat global) | 12 | 1,2 |
| Céphalées | 9 | 0,9 |
| Problèmes de concentration | 2 | 0,2 |
| Autres | 1 | 0,1 |
| AUTRES (résultat global) | 11 | 1,1 |
| Lassitude, fatigue | 3 | 0,3 |
| Douleurs (dos, genoux, jambes, pieds, reins) | 1 | 0,1 |
| Altération gustative ou sécheresse de la bouche | 1 | 0,1 |
| Autres | 6 | 0,6 |
| PARAMÈTRES DE LABORATOIRE (résultat global) | 2 | 0,2 |
| Hypoglycémie | 1 | 0,1 |
| Augmentation des enzymes hépatiques | 1 | 0,1 |
| TOTAL | 104 | 10,4 |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Parmi les effets indésirables peu fréquents (< 1 %), soulignons les suivants : Peu fréquents : paresthésie et hypoesthésie
Rares : Des réactions hépatobiliaires idiosyncrasiques et symptomatiques (dont les deux tiers étaient de nature essentiellement cholestatique, tandis que les autres étaient liés à des lésions hépato-vésiculaires ou les deux à la fois) ont été signalées en relation avec le traitement par terbinafine, y compris de très rares cas d’insuffisance hépatique grave (certains s’étant soldés par une greffe du foie ou le décès du sujet). Des symptômes prodromiques vagues (nausées, anorexie, fatigue, malaise général) ont également été observés. Une augmentation des enzymes hépatiques est survenue chez des patients qui ne présentaient pas de symptômes de même que chez des patients présentant des symptômes plus spécifiques d’un dysfonctionnement hépatique (ictère, douleur dans le quadrant supérieur droit de l’abdomen, prurit, selles pâles et urines foncées. On a signalé des cas d’insuffisance hépatique, d’hépatite, d’ictère, de cholestase et d’élévation des taux des enzymes hépatiques. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
La fréquence des dysfonctionnements hépatiques apparents signalés variait. L’analyse des résultats de 7 essais cliniques clés contrôlés par placebo (262 patients ayant reçu un placebo vs 1 624 patients traités par terbinafine) laisse croire à une augmentation de 1,4 % vs 3,4 % des indicateurs de la fonction hépatique (APase, SGPT [ASAT], SGOT [ALAT], g-GT, bilirubine plus de 2 fois supérieure à la normale). Dans le cadre d’une étude européenne postcommercialisation menée chez 25 884 patients, une élévation asymptomatique des enzymes hépatiques a été signalée chez 0,17 % des sujets traités. La fréquence des troubles hépatiques symptomatiques possiblement associés à terbinafine s’établissait à 1 cas sur 13 000. On considère que le risque relatif de lésion hépatique aiguë dans ce groupe était 4,2 fois supérieur à l’incidence de base.
Dans le contexte moins rigide de la notification spontanée des effets indésirables dans le monde, l’incidence de signes et de symptômes cliniquement significatifs de dysfonctionnement hépatobiliaire sans cause apparente, et dont terbinafine a été considéré comme l’agent causal possible, s’établissait à environ 1 cas sur 37 000. La fréquence globale des réactions hépatobiliaires, élévations des enzymes hépatiques comprises, était de 1 cas sur 15 000. De très rares cas d’insuffisance hépatique, dont certains ont connu une issue fatale, ont été associés à terbinafine (environ 1 sur 1 000 000 de patients exposés au médicament).
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été signalés spontanément après la commercialisation de terbinafine et sont classés par système. Comme ces effets sont signalés de façon volontaire par une population de taille inconnue, il n’est pas toujours possible d’en estimer la fréquence avec précision.
- Troubles sanguins et troubles du système lymphatique : neutropénie, agranulocytose, thrombocytopénie, anémie, pancytopénie, purpura thrombocytopénique thrombotique (PTT). Le mécanisme de déclenchement du PTT et le rôle de terbinafine n’ont pas été élucidés.
- Troubles hépatobiliaires : insuffisance hépatique ayant dans certains cas nécessité une greffe de foie ou entraîné la mort, et lésions hépatiques idiosyncratiques et symptomatiques. Des cas d’hépatite, de cholestase et d’élévation des taux des enzymes hépatiques ont été signalés lors de la prise des comprimés de terbinafine.
Troubles du système immunitaire : réaction anaphylactique, y compris choc
anaphylactique, symptômes de détresse respiratoire comme la dyspnée, œdème de Quincke, réaction évoquant la maladie du sérum, réactions cutanées (voir Troubles cutanés et sous-cutanés ci-dessous), et déclenchement ou exacerbation de formes chronique et disséminée du lupus érythémateux.
- Troubles psychiatriques : anxiété et symptômes de dépression en raison de la perturbation du goût. De l’anxiété et des symptômes de dépression sans lien avec la perturbation du goût ont également été signalés lors de la prise des comprimés de terbinafine.
- Troubles ophtalmologiques : perturbation visuelle, vision floue, diminution de l’acuité visuelle.
- Troubles auriculaires et labyrinthiques : hypoacousie, trouble de l’ouïe, acouphène.
- Troubles vasculaires : vascularite.
- Troubles du système nerveux : étourdissements, anosmie, y compris une anosmie permanente, hyposmie, dysgueusie (agueusie et hypogueusie se résorbant généralement en l’espace de quelques semaines suivant l’arrêt du traitement. Des cas isolés d’hypogueusie prolongée ont été signalés).
- Troubles gastro-intestinaux : pancréatite.
- Troubles de l’appareil locomoteur et du tissu conjonctif : rhabdomyolyse, arthrite.
- Troubles généraux et touchant le point d’administration : affection pseudogrippale, pyrexie.
- Résultats des analyses et des examens : taux sanguin accru de créatine phosphokinase, perte de poids (secondaire à la dysgueusie).
- Troubles cutanés et sous-cutanés : syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, érythème polymorphe, pustulose exanthématique aiguë généralisée, toxidermie, dermatite exfoliative, dermatite bulleuse, éruptions psoriasiformes ou exacerbation du psoriasis, réactions de photosensibilité (p. ex. photodermatose, réaction allergique de photosensibilité et lucite polymorphe) et alopécie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Comprimés : Nombreuses sont les classes de médicaments reconnues pour inhiber ou stimuler le métabolisme médicamenteux assuré par les enzymes du cytochrome (CYP) P-450 se trouvant dans le foie et les intestins. L’administration concomitante de tels médicaments peut donc avoir une incidence sur l’élimination métabolique des médicaments et se traduire, dans certains cas, par une augmentation ou une diminution de la biodisponibilité, d’où la nécessité éventuelle d’adapter la posologie (voir 10.3 Pharmacocinétique).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans les tableaux 4-A et 6-B sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés
comme contre-indiqués).
Effets d’autres produits médicinaux sur la terbinafine :
Les produits médicinaux suivants peuvent amplifier l’effet de la terbinafine ou en augmenter la concentration plasmatique.
TABLEAU 4-A Interactions médicamenteuses établies ou possibles
| Dénomination commune | Source des données | Effet | Remarque clinique |
| Cimétidine | EC | Ralentissement de 33 % de la clairance de la terbinafine | |
| Fluconazole | EC | Augmentation de la Cmax et de l’ASC de la terbinafine de 52 % et de 69 %, respectivement, au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période d’élimination de 7 jours) comportant l’administration, à 18 hommes en bonne santé, de doses uniques de 750 mg de terbinafine, de 100 mg de fluconazole et de 750 mg de terbinafine en association avec 100 mg de fluconazole. Il est probable que l’inhibition des enzymes CYP2C9 et CYP3A4 intervienne dans cette interaction. | |
| Théophylline | EC | Augmentation de la Cmax et de l’ASC de la terbinafine de 25 % chacune, et baisse de la clairance orale de la terbinafine de 24 % au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes comportant la prise orale, par 18 hommes et femmes en bonne santé, de doses uniques de 250 mg de terbinafine, de 375 mg de théophylline et de 250 mg de terbinafine en association avec 375 mg de théophylline | |
| Kétoconazole | T | Augmentation possible de l’exposition générale à la terbinafine, compte tenu de l’inhibition théorique des enzymes CYP2C9 et CYP3A4 (aucune étude n’a été menée) | |
| Amiodarone | T | Augmentation possible de l’exposition générale à la terbinafine, compte tenu de l’inhibition théorique des enzymes CYP2C9 et CYP3A4 (aucune étude n’a été menée) | |
| Cotrimoxazole (association triméthoprime- sulfaméthoxazole) | EC | Absence d’altération des paramètres pharmacocinétiques de la terbinafine au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période |
| Dénomination commune | Source des données | Effet | Remarque clinique |
d’élimination de 7 jours) comportant l’administration, à 18 hommes et femmes en bonne santé, de doses uniques de 750 mg de terbinafine, de 160 mg de triméthoprime en association avec 800 mg de sulfaméthoxazole, et de 750 mg de terbinafine en association avec 160 mg de trimethoprime et 800 mg de sulfaméthoxazole | |||
| Zidovudine | EC | Absence d’altération des paramètres pharmacocinétiques de la terbinafine au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période d’élimination de 7 jours) comportant l’administration, à 18 hommes et femmes en bonne santé, de doses uniques de 750 mg de terbinafine, de 200 mg de zidovudine et de 750 mg de terbinafine en association avec 200 mg de zidovudine | |
| Rifampine | EC | Diminution possible de l’effet ou de la concentration plasmatique de la terbinafine (augmentation de 100 % de la clairance de la terbinafine) |
EC : essai clinique; T : théorique.
Effets de la terbinafine sur d’autres produits médicinaux : TABLEAU 4-B Interactions médicamenteuses établies ou possibles
| Dénomination commune | Source des données | Effet | Remarque clinique |
Médicaments biotransformés par le système du cytochrome P450 (p. ex. terfénadine, triazolam, tolbutamide ou contraceptifs oraux) | RC, EC | D’après les résultats d’études réalisées in vitro et chez des volontaires sains, le pouvoir d’inhibition ou d’amplification de la terbinafine sur la clairance de ces agents est négligeable, sauf si ces agents sont biotransformés par l’isoenzyme CYP2D6 du cytochrome P450 (voir ci-dessous). On a rapporté des cas d’irrégularité menstruelle chez des femmes qui prenaient des comprimés d’Auro-Terbinafine avec des contraceptifs oraux, mais ces troubles ne sont pas plus fréquents que chez les femmes prenant uniquement des contraceptifs oraux. | |
| Composés biotransformés | T, EC | D’après des études in vitro et in vivo, la |
| Dénomination commune | Source des données | Effet | Remarque clinique |
principalement par la CYP2D6 (p. ex. certains membres des classes de médicaments suivantes : antidépresseurs tricycliques [ATC], bêtabloquants, inhibiteurs sélectifs du recaptage de la sérotonine [ISRS], antiarythmiques [classes 1A, 1B et 1C] et inhibiteurs de la monoamine-oxydase [IMAO] de type B) | terbinafine inhibe la biotransformation dépendant de la CYP2D6. Cette observation peut avoir une portée clinique pour les composés biotransformés principalement par la CYP2D6 (p. ex. certains membres des classes de médicaments suivantes : ATC, bêtabloquants, ISRS, antiarythmiques [classes 1A, 1B et 1C] et IMAO de type B), surtout si leur intervalle thérapeutique est étroit (voir 7 MISES EN GARDE ET PRÉCAUTIONS). On a rapporté des interactions entre de terbinafine et des ATC (p. ex. nortriptyline et imipramine) après la commercialisation d’Auro-Terbinafine. | ||
| Antipyrine ou digoxine | EC | Absence d’effet sur la clairance de l’antipyrine ou de la digoxine | |
| Désipramine | EC | Baisse de 82 % de la clairance de la désipramine | |
| Dextrométhorphane ou dextrorphane | EC | Après l’administration de 250 mg de terbinafine 1 fois par jour pendant 14 jours à des sujets en bonne santé, multiplication par un facteur allant de 16 à 97 en moyenne du rapport des concentrations urinaires de dextrométhorphane et de dextrorphane, son métabolite, transformant certains métaboliseurs rapides de la CYP2D6 en métaboliseurs lents. Cet effet s’est révélé réversible, mais le risque d’interaction peut durer plusieurs semaines après la fin d’un cycle de traitement par terbinafine. | |
| Cyclosporine | EC | Augmentation de 15 % de la clairance de la cyclosporine | |
| Fluconazole | EC | Absence d’altération des paramètres pharmacocinétiques du fluconazole au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période d’élimination de 7 jours) comportant l’administration, à des hommes en bonne santé, de doses uniques de 750 mg de terbinafine, de 100 mg de fluconazole et de 750 mg de terbinafine en association avec 100 mg de fluconazole |
| Dénomination commune | Source des données | Effet | Remarque clinique |
Cotrimoxazole (association triméthoprime- sulfamethoxazole) | EC | Absence d’altération des paramètres pharmacocinétiques du cotrimoxazole au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période d’élimination de 7 jours) comportant l’administration, à 18 hommes et femmes en bonne santé, de doses uniques de 750 mg de terbinafine, de 160 mg de triméthoprime en association avec 800 mg de sulfaméthoxazole et de 750 mg de terbinafine en association avec 160 mg de trimethoprime et 800 mg de sulfaméthoxazole | |
| Zidovudine | EC | Baisses respectives de 25 % et de 15 % de la Cmax et de la clairance orale de la zidovudine, et hausse de 15 % de l’ASC de la zidovudine, sans altération de la demi-vie d’élimination plasmatique, au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes (entrecoupées par une période d’élimination de 7 jours) comportant l’administration, à 18 hommes et femmes en bonne santé, de doses uniques de 750 mg de terbinafine, de 200 mg de zidovudine et de 750 mg de terbinafine en association avec 200 mg de zidovudine. | |
| Théophylline | EC | Après la prise orale d’une dose unique de terbinafine: absence d’altération significative des paramètres pharmacocinétiques de la théophylline au cours d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 3 périodes comportant la prise orale, par 18 hommes et femmes en bonne santé, de doses uniques de 250 mg de terbinafine, de 375 mg de théophylline et de 250 mg terbinafine en association avec 375 mg de théophylline. Après la prise orale de doses multiples de terbinafine: augmentations respectives de 16 % et de 24 % de l’ASC et de la demi-vie de la théophylline, et baisse de 14 % de la clairance orale de la théophylline, au cours |
| Dénomination commune | Source des données | Effet | Remarque clinique |
| d’une étude menée en mode ouvert avec répartition aléatoire et permutation sur 2 périodes comportant la prise orale, par 12 hommes et femmes en bonne santé, d’une dose unique de 5 mg/kg de théophylline seule (moyenne de 345 mg, extrêmes de 307 et 397), 2 heures après la prise de la dernière de 4 doses quotidiennes de 250 mg de terbinafine |
EC : essai clinique ; RC : rapport de cas ; T : théorique.
9.5 Interactions médicament-aliment
- Caféine : La terbinafine a ralenti de 19 % la clairance de la caféine administrée par voie intraveineuse.
9.6 Interactions médicament-plante médicinale
- Le millepertuis peut réduire considérablement la concentration plasmatique de la terbinafine et l’exposition au produit ; cependant, l’importance de cette baisse d’exposition n’a pas été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Terbinafine appartient à la classe des allylamines et est doté d’un large spectre d’activité antifongique. À de faibles concentrations, terbinafine exerce une action fongicide sur les dermatophytes, les moisissures et certains champignons dimorphes. Sur les levures, Auro-Terbinafine a un pouvoir fongicide ou fongistatique, selon l’espèce.
La terbinafine inhibe de manière spécifique la biosynthèse de l’ergostérol fongique au moment de la squalène époxydation, ce qui provoque un déficit en ergostérol, composant essentiel de la membrane fongique, et une accumulation intracellulaire du précurseur, le squalène. Cette dernière est, semble-t-il, responsable de l’activité fongicide primitive de la terbinafine, la rupture de la membrane cellulaire et la perturbation de la synthèse de la paroi cellulaire qui s’ensuivent ayant été observées dans des études ultrastructurales portant sur des champignons traités par la terbinafine. Par ce mécanisme, la terbinafine se distingue des antimycosiques azolés, qui interviennent plus tardivement dans la biosynthèse de l’ergostérol en inhibant la 14%-déméthylase, une enzyme du cytochrome P-450 sur laquelle la terbinafine n’a aucun effet. Contrairement à de nombreux dérivés azolés, la terbinafine ne se lie pas au cytochrome P-450 dans les tissus stéroïdogènes des mammifères.
10.2 Pharmacodynamie
Terbinafine entrave la biosynthèse de l’ergostérol fongique de manière spécifique en inhibant la
squalène-époxydase dans la membrane cellulaire fongique, ce qui provoque un déficit en ergostérol, une accumulation intracellulaire de squalène et, finalement, la destruction des cellules fongiques. L’enzyme squalène-époxydase n’est pas liée au système cytochrome P450.
Après administration orale, la terbinafine s’accumule dans la peau, les poils et les ongles pour atteindre rapidement des concentrations fongicides.
10.3 Pharmacocinétique
Absorption : Après administration par voie orale, la terbinafine est bien absorbée (plus de 70 %) et la biodisponibilité absolue de la terbinafine contenue dans les comprimés d’Auro-Terbinafine ayant subi le métabolisme de premier passage se chiffre à 50 % environ. Par suite de l’administration d’une seule dose de 250 mg de comprimés de terbinafine, les concentrations plasmatiques de terbinafine ont culminé à 1,3 μg/mL, en moyenne, 1,5 heure plus tard. Comparativement à une dose unique, la concentration maximale de terbinafine à l’état d’équilibre (l’état d’équilibre étant atteint dans une proportion de 70 % après environ 28 jours) était, en moyenne, 25 % plus élevée et l’ASC des concentrations plasmatiques, multipliée par un facteur de 2,3. Compte tenu de l’augmentation de l’ASC des concentrations plasmatiques, on peut en déduire que la demi-vie résultante est d’environ 30 heures. Les aliments exercent un effet modéré sur la biodisponibilité de la terbinafine (augmentation de l’ASC de moins de 20 %), qui n’est pas suffisant pour commander un ajustement de la posologie.
Distribution : Terbinafine se lie fortement aux protéines plasmatiques (99 %) et est lipophile. Il se distribue largement dans l’organisme, notamment dans les tissus adipeux. Il se diffuse rapidement dans le derme et s’accumule dans la couche cornée lipophile. Terbinafine étant véhiculé par le sébum, sa concentration est élevée dans les follicules pileux, les poils, les cheveux et la peau riche en sébum. Par ailleurs, des données indiquent que terbinafine atteint la lame de l’ongle au cours des toutes premières semaines de traitement.
Métabolisme : Lorsqu’ils sont administrés par voie orale, les comprimés de Terbinafine sont principalement excrétés dans l’urine (80 %) et dans les fèces (20 %). Une fois absorbée, la terbinafine est rapidement et largement biotransformée par le foie. Au moins 7 isoenzymes du cytochrome P450 interviennent dans cette biotransformation, les plus actives étant CYP 2C9, CYP 1A2, CYP 3A4, CYP 2C8 et CYP 2C19. Cette biotransformation aboutit à la formation de métabolites dépourvus d’activité antifongique, qui sont surtout excrétés dans l’urine. Aucun changement lié à l’âge et pertinent sur le plan clinique n’a été observé au chapitre des concentrations plasmatiques de terbinafine à l’état d’équilibre.
Élimination : D’après une série de prélèvements sanguins effectués consécutivement à l’administration de doses multiples, l’excrétion de la terbinafine est triphasique et sa demi-vie terminale, d’environ 16,5 jours.
Le modèle à compartiment est celui qui décrit le mieux la pharmacocinétique de la forme orale de la terbinafine dans le plasma. Plus de 80 % de la dose est absorbée, la clairance du médicament est élevée, et celui-ci est largement métabolisé dans le foie et largement distribué dans les tissus. La concentration plasmatique maximale est proportionnelle à la dose et est
atteinte, quelle que soit la dose, en 2 heures environ.
La concentration moyenne de la terbinafine (en µg/g) a été mesurée dans la couche cornée, le derme et l’épiderme, les poils, les cheveux, la sueur ainsi que le sébum pendant et après un traitement par terbinafine d’une durée de 12 jours, à raison de 250 mg/jour, chez 10 volontaires sains. On trouve ci-dessous les résultats obtenus avant (jour 0), pendant (jours 2, 6 et 12) et après (jours 13 et 16) le traitement.
TABLEAU 5
| Jour | 0 | 2 | 6 | 12 | 13 | 16 |
| Couche cornée | 0,11 | 0,86 | 2,84 | 9,05 | 5,08 | 3,06 |
| Derme /Épiderme | 0 | 0,05 | 0,23 | 0,35 | 0,11 | 0,14 |
| Sébum | 0 | 38,2 | 43,1 | 39,7 | 45,1 | 18,8 |
| Poils / Cheveux | 0,02 | 0,24 | 1,30 | 2,60 | 2,11 | 1,35 |
| Sueur | 0 | 0 | 0 | 0 | 0 | 0 |
Le modèle de distribution tissulaire laisse envisager une diffusion rapide du médicament à travers le derme et les couches profondes de l’épiderme jusqu’à la couche cornée, où la concentration maximale a été atteinte le 12e jour et la demi-vie a été de 3 à 4 jours (Voilà qui donne à penser que, pour la plupart des dermatophytes, la concentration de terbinafine demeurerait supérieure à la CMI pendant trois semaines.) La sécrétion dans le sébum constitue une autre voie de distribution vraisemblablement importante dans le traitement des dermatomycoses; en effet, les concentrations du médicament dans le sébum étaient élevées et sont demeurées présentes plusieurs jours après l’arrêt du traitement.
Dans une étude sur l’efficacité de la terbinafine dans le traitement des onychomycoses, les concentrations plasmatiques ont été mesurées mensuellement chez 9 patients : la moitié des sujets recevaient 250 mg de terbinafine, une fois par jour, le soir, et l’autre moitié, 125 mg, deux fois par jour. L’état d’équilibre pharmacocinétique a été atteint au plus tard après quatre semaines de traitement, soit au moment de la première évaluation. Les concentrations plasmatiques à l’état d’équilibre, à savoir 0,22 – 0,56 µg/mL dans le groupe ayant pris le médicament deux fois par jour et 0,15 – 0,35 µg/mL chez les patients l’ayant pris une fois par jour, n’ont pas augmenté au fil du temps.
Populations et états pathologiques particuliers
- Insuffisance hépatique : Suivant l’administration d’une dose unique de 250 mg à 12 patients alcooliques souffrant d’une cirrhose du foie, la clairance totale de la terbinafine a été réduite d’environ 40 %.
Insuffisance rénale : Après l’administration d’une dose unique de 250 mg chez un échantillon de 12 patients atteints d’insuffisance rénale (clairance de la créatinine médiane de 17,6 mL/min), la clairance de terbinafine a été réduite de moitié. En conséquence, les concentrations plasmatiques maximales ou l’ASC ont au moins doublé. Les patients se situant aux extrémités opposées du spectre de l’insuffisance rénale n’étaient toutefois pas représentés. Aucune corrélation directe n’a pu être établie entre
la clairance de la créatinine et celle de la terbinafine chez les patients atteints d’insuffisance rénale, étant donné que le métabolisme du médicament chez ces patients était entravé par la concurrence que se livraient les métabolites et la molécule mère.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température comprise entre 15 et 30°C.
Protège de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Flacon en PEHD : Garder les comprimés à l’abri de la lumière.
Blister : Conserver dans l'emballage d'origine à l'abri de la lumière.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de terbinafine
Nom chimique : Chlorhydrate de (2E)-N,6,6-Trimemyl-N- (naphtalène-1-ylméthyle) hept-2-én-4-yn-1-amine.
Formule moléculaire : C21H26NCl
masse moléculaire : 327,9 g/mol
Formule structurelle :
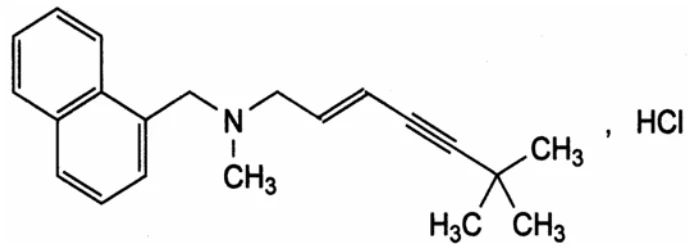
Propriétés physico-chimiques :
- Poudre blanche ou presque blanche.
- Solubilité : très peu ou peu soluble dans l'eau. Facilement soluble dans l'éthanol anhydre et dans le méthanol, légèrement soluble dans l'acétone. 0,63 % (P/V) dans l'eau et > 2 % (P/V) dans le chloroforme.
- Point de fusion : 195ºC à 198ºC
- Valeur pKa (I) : 7,10
- pH d'une solution (0,5%) dans méthanol/eau 4:6 (V/V) : ~4,7. à 25ºC.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Onychomycose
Comprimés Terbinafine†
Deux études ont servi à évaluer l’efficacité de la terbinafine administrée par voie orale dans le traitement de l’onychomycose des orteils et de la main.
TABLEAU 6 Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur la terbinafine par voie orale dans le traitement de l’onychomycose
Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | Race (% de sujets de race blanche) |
| SF1501 | Essai multicentrique, réalisé à double insu (double placebo), avec répartition aléatoire, groupes parallèles et recrutement stratifié (ongles des orteils/ongles de la main) ; posologie biquotidienne vs posologie uniquotidienne | Comprimés de terbinafine dosés à 125 mg, administrés par voie orale 2 f.p.j., pendant 48 semaines (ongles des orteils) ou 24 semaines (ongles de la main) tout au plus | 51 sujets recrutés 43 sujets évaluables | 45 (de 18 à 74 ans) | Hommes = 34 Femmes = 9 | Non précisée |
Comprimés de terbinafine : 2 comprimés à 125 mg, 1 f.p.j., pendant 48 semaines (ongles des orteils) ou 24 semaines (ongles de la main) tout au plus | 52 sujets recrutés 48 sujets évaluables | 45 (de 18 à 74 ans) | Hommes = 34 Femmes = 14 | Non précisée | ||
| SF00423 | Essai multicentrique réalisé à double insu, avec répartition aléatoire, groupes parallèles et contrôlé par la griséofulvine | Capsules de terbinafine : Capsules à 250 mg administrées par voie orale 2 f.p.j., pendant 3 à 6 mois | 47 sujets recrutés 29 sujets évaluables | 44,6 (de 21 à 76 ans) | Hommes = 24 | 100 % de sujets de race blanche |
Capsules de griséofulvine : Capsules à 250 mg administrées par voie orale 2 f.p.j. pendant 6 mois tout au plus (la durée normale du traitement est de 12 mois tout au plus) | 34 sujets recrutés 22 sujets évaluables | 43,5 (de 20 à 61 ans) | Hommes = 15 | 100 % de sujets de race blanche |
Résultats d’étude:
TABLEAU 7 Résultats de l’étude SF1501 sur l’onychomycose
| Paramètre(s) primaire(s) | 2 f.p.j. Nombre de patients (%) | 1 f.p.j. Nombre de patients (%) |
| Guérison mycologique (résultats négatifs à l’épreuve au KOH et des cultures fongiques) – toutes les infections | Ongles des orteils | |
| 25/31 (81 %) | 28/35 (80 %) | |
| Ongles de la main | ||
| 10/10 (100 %) | 10/11 (91 %) | |
| Traitement efficace (résultat négatif à l’examen mycologique et croissance continue ou limitée des ongles) à la fin du traitement, soit à la 24e semaine – toutes les infections | Ongles des orteils | |
| 24/32 (75 %) | 26/37 (70 %) | |
| Ongles de la main | ||
| 10/11 (91 %) | 10/11 (91 %) | |
Cette étude n’a fait ressortir aucune différence significative entre le traitement biquotidien et le traitement uniquotidien pour ce qui est des taux de guérison mycologique et des taux d’efficacité du traitement. Au terme du traitement, le taux de guérison mycologique s’élevait à 95 % pour les ongles de la main et à 80 % pour les ongles des orteils. Lors de la visite de suivi qui a eu lieu de 3 à 12 mois plus tard, plus de 81 % des cas d’onychomycose étaient guéris sans avoir récidivé.
TABLEAU 8 Résultats de l’étude SFO0423 sur l’onychomycose
| Paramètre(s) primaire(s) | Terbinafine Nombre de patients (%) | Agent de comparaison Nombre de patients (%) |
| Traitement efficace (résultat négatif à l’examen mycologique et croissance continue ou limitée des ongles) à la fin du traitement, soit à la 24e semaine* – toutes les infections | Ongles des orteils | |
| 11/20 (55 %) | 5/12 (42 %) | |
| Ongles de la main | ||
| 7/9 (78 %) | 8/10 (80 %) | |
| Guérison mycologique (résultats négatifs à l’épreuve au KOH et des cultures fongiques) à la 24e semaine | Ongles des orteils | |
| 12/20 (60 %) | 5/12 (42 %) | |
| Ongles de la main | ||
| 7/9 (78 %) | 7/10 (70 %) | |
* Aucun critère d’évaluation combinant les aspects cliniques et mycologiques n’a été précisé dans le protocole.
Dans le groupe de sujets traités par terbinafine, des traitements d’une durée de 3 à 6 mois se sont montrés efficaces dans 78 % des cas d’infection des ongles de la main et dans 55 % des cas d’infection des ongles des orteils. La griséofulvine s’est révélée efficace dans 80 % et 42 % des cas d’infection des ongles de la main et des orteils, respectivement. On en a donc déduit qu’un traitement de courte durée (de 3 à 6 mois) à l’aide de 500 mg de terbinafine par jour semble efficace chez de nombreux patients atteints d’une onychomycose imputable à une infection à dermatophytes.
Tinea corporis et tinea cruris
Comprimés de Terbinafine
Données démographiques et modalités de l’essai :
TABLEAU 9 Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur la terbinafine par voie orale pour le traitement du tinea corporis et du tinea cruris
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen, toutes études confondues (tranche) | Sexe | Race (% de sujets de race blanche) |
Contrôlées par placebo : SFO041B 5-OR SFO041C | Essai monocentrique ou multicentrique, réalisé à double insu, avec répartition aléatoire, groupes parallèles et contrôlé par placebo | Capsules à 125 mg de terbinafine administrées par voie orale 2 f.p.j., pendant 4 semaines; suivi de 2 semaines | 79 sujets recrutés 62 sujets évaluables | De 34 à 40 ans (de 18 à 74 ans) | Hommes = 50 Femmes = 11 | De 71 à 100 % |
| Placebo d’aspect identique | 77 sujets recrutés 62 sujets évaluables | De 37 à 42 ans (de 18 à 70 ans) | Hommes = 49 Femmes = 13 | |||
Contrôlées par la griséofulvine : 11-OR SFO044 | Essai monocentrique ou multicentrique, réalisé à double insu (double placebo), avec répartition aléatoire, groupes parallèles, et contrôlé par la griséofulvine | Capsules de terbinafine à 125 mg et placebo administrés par voie orale, 2 f.p.j., pendant 6 semaines au maximum; suivi de 2 à 6 semaines | 189 sujets recrutés 174 sujets évaluables | De 37 à 38 ans (de 17 à 69 ans) | Hommes = 105 Femmes = 69 | De 85 à 99 % |
2 capsules de griséofulvine à 250 mg, administrées par voie orale 2 f.p.j., pendant 6 semaines au maximum; suivi de 2 à 6 semaines | 192 sujets recrutés 170 sujets évaluables | De 31 à 34 ans (de 17 à 85 ans) | Hommes = 107 Femmes = 63 | |||
Contrôlées par le kétoconazole : SF3006 SF0047 | Essai monocentrique ou multicentrique, réalisé à double | Capsules de terbinafine à 125 mg et placebo administrés par voie orale 2 f.p.j., pendant | 73 sujets recrutés 65 sujets évaluables | De 34 à 48 ans (de 18 à 80 ans) | Hommes = 40 Femmes = 25 | De 60 à 92 % |
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen, toutes études confondues (tranche) | Sexe | Race (% de sujets de race blanche) |
insu (double placebo), avec répartition aléatoire, groupes parallèles et contrôlé par le kétoconazole | 6 semaines au maximum; suivi de 4 à 8 semaines | |||||
Capsules de kétoconazole à 200 mg, administrées par voie orale 1 f.p.j. (ou placebo pris 1 f.p.j.), pendant 6 semaines au maximum ; suivi de 2 à 6 semaines | 71 sujets recrutés 62 sujets évaluables | De 31 à 43 ans (de 16 à 70 ans) | Hommes = 40 Femmes = 22 |
Résultats d’étude :
TABLEAU 10 Résultats combinés des études contrôlées par placebo ayant porté sur le tinea corporis et le tinea cruris (SF 0041 B, 5-OR et SF 0041C)1
| Paramètre(s) primaire(s) | Terbinafine Nombre (%) | Placebo Nombre (%) |
| Guérison mycologique (résultats négatifs à l’épreuve au KOH et des cultures fongiques) au moment de l’examen de suivi | De 7 à 30 (de 100 à 64 %) | De 0 à 4 (de 0 à 36 %) |
| Traitement efficace (guérison mycologique et absence de signes ou de symptômes, ou présence de signes ou de symptômes négligeables) au moment de l’examen de suivi | De 8 à 30 (de 62 à 91 %) | De 0 à 4 (de 0 à 23 %) |
| 5-OR : Les résultats relatifs à la guérison mycologique (résultats combinés des cultures fongiques et des épreuves au KOH) n’ont pas été fournis, et le nombre de patients qui se sont présentés à l’examen de suivi est trop faible pour que les évaluations soient jugées valables. Cela dit, à la fin du traitement, la terbinafine s’était montrée significativement supérieure au placebo au chapitre de la guérison mycologique et des épreuves au KOH négatives (épreuves au KOH négatives : 73 % vs 17 % pour l’agent actif et le placebo, respectivement ; p = 0,043; cultures fongiques négatives : 73 % vs 0 % pour l’agent actif et le placebo, respectivement; p = -0,007). | ||
| SF 0041B : Le nombre de patients ayant reçu le placebo et qui se sont présentés à l’examen de suivi est trop faible pour que les évaluations soient jugées valables. Cela dit, à la fin du traitement, la proportion de patients ayant obtenu une guérison mycologique était plus élevée dans le groupe traité par la terbinafine que dans celui ayant reçu le placebo ; le traitement s’est révélé efficace chez 75 % et 23 % des sujets des groupes de traitement actif et des groupes placebo, respectivement. | ||
1 Les fourchettes de valeurs fournies rendent compte de la valeur la plus faible et de la valeur la plus élevée consignées dans le cadre des études en question.
L’efficacité d’un traitement d’une durée maximale de 6 semaines par la terbinafine s’est avérée dans les 3 essais contrôlés par placebo, et ce, tant au chapitre des taux de guérison mycologique que des critères d’évaluation cliniques et mycologiques combinés. Dans le cadre des essais contrôlés par placebo, les patients ayant reçu le placebo ont été peu nombreux à se présenter aux examens de suivi prévus après le traitement et qui auraient permis de consigner des données utiles. Cependant, les résultats obtenus à la fin du traitement pour les critères d’évaluation cliniques ou mycologiques témoignent visiblement de la grande efficacité de la terbinafine. Les résultats de 4 études ayant servi à comparer la terbinafine à des agents actifs ont démontré que la terbinafine est à tout le moins aussi efficace, voire plus efficace, que la griséofulvine et le kétoconazole administrés par voie générale.
TABLEAU 11 Résultats des études ayant porté sur le tinea corporis et le tinea cruris, réalisées avec la griséofulvine comme agent de comparaison (11-OR et SF 0044)1
| Paramètre(s) primaire(s) | Terbinafine Nombre (%) | Agent de comparaison Nombre (%) |
| Guérison mycologique (résultats négatifs à l’épreuve au KOH et des cultures fongiques) au moment de l’examen de suivi | 111 – 40 (93 et 100 %) | 101 – 36 (94 et 95 %) |
| Traitement efficace (guérison mycologique et absence de signes ou de symptômes, ou présence de signes ou de symptômes négligeables) au moment de l’examen de suivi | 119 – 37 (94 et 77 %) | 108 – 36 (86 et 82 %) |
1 Les fourchettes de valeurs fournies rendent compte de la valeur la plus faible et de la valeur la plus élevée consignées dans le cadre des études en question.
TABLEAU 12 Résultats des études ayant porté sur le tinea corporis et le tinea cruris, réalisées avec le kétoconazole comme agent de comparaison (SF 3006 et SF 0047)1
| Paramètre(s) primaire(s) | Terbinafine Nombre (%) | Agent de comparaison Nombre (%) |
| Guérison mycologique (résultats négatifs à l’épreuve au KOH et des cultures fongiques) au moment de l’examen de suivi | 28 – 36 (100 et 97 %) | 23 – 31 (92 et 86 %) |
| Traitement efficace (guérison mycologique et absence de signes ou de symptômes, ou présence de signes ou de symptômes négligeables) au moment de l’examen de suivi | 28 – 35 (100 et 95 %) | 23 – 29 (92 et78 %) |
1 Les fourchettes de valeurs fournies rendent compte de la valeur la plus faible et de la valeur la plus élevée consignées dans le cadre des études en question.
Tinea pedis
Données démographiques et modalités de l’essai :
TABLEAU 13 Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur le tinea pedis
Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | Race (% de sujets de race blanche) |
| 39-40OR | Essai multicentrique réalisé à double insu, avec répartition aléatoire et contrôlé par placebo | Comprimés de terbinafine à 125 mg (ou placebo d’aspect identique), administrés 2 f.p.j. pendant 6 semaines; suivi de 2 semaines | Terbinafine Recrutés : 26 Évaluables : 23 | 37 ans (de 20 à 64 ans) | Hommes = 15 Femmes =8 | 92 % de sujets de race blanche |
Placebo Recrutés : 24 Évaluables : 18 | 40 ans (de 20 à 68 ans) | Hommes = 13 Femmes =5 | ||||
| SF 0508 | Essai multicentrique réalisé à double insu, avec répartition aléatoire et contrôlé par placebo | 2 comprimés de terbinafine à 125 mg (ou placebo d’aspect identique), administrés 1 f.p.j. pendant 2 semaines; suivi de 6 semaines | Terbinafine Recrutés : 18 Évaluables : 14 | 39 ans (de 19 à 72 ans) | Hommes = 20 Femmes = 6 | 79 % de sujets de race blanche |
Placebo Recrutés : 19 Évaluables : 14 | 45 ans (de 20 à 82 ans) | Hommes =23 Femmes = 4 | ||||
| SF 0025 | Essai multicentrique réalisé à double insu, avec répartition aléatoire et contrôlé par la griséofulvine | Capsules de terbinafine à 125 mg, administrées 2 f.p.j., pendant 6 semaines ; suivi de 2 semaines | Recrutés : 39 Évaluables : 33 | 38 ans (de 18 à 79 ans) | Hommes = 17 Femmes = 16 | 95 % de sujets de race blanche |
Capsules de griséofulvine à 250 mg, administrées 2 f.p.j., pendant 6 semaines; suivi de 2 semaines | Recrutés : 37 Évaluables : 33 | 35 ans (de 14 à 59 ans) | Hommes = 18 Femmes = 15 | |||
| 20-OR | Essai multicentrique réalisé à double insu, | Capsules de terbinafine à 125 mg, administrées 2 f.p.j., pendant 6 | Recrutés : 18 Évaluables : 16 | 38 ans (de 22 à 63 ans) | Hommes = 11 Femmes = 5 | 82 % de sujets de race |
Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | Race (% de sujets de race blanche) |
avec répartition aléatoire et contrôlé par la griséofulvine | semaines; suivi de 2 semaines | blanche | ||||
Capsules de griséofulvine à 250 mg, administrées 2 f.p.j., pendant 6 semaines ; suivi de 2 semaines | Recrutés : 18 Évaluables : 12 | 36 ans (de 20 à 49 ans) | Hommes = 9 Femmes = 3 |
Résultats d’étude :
TABLEAU 14 Résultats des études contrôlées par placebo et ayant porté sur le tinea pedis (39-40OR et SFO508)
| Paramètre(s) primaire(s) | Terbinafine Nombre (%) | Placebo Nombre (%) |
| Guérison mycologique (cultures et examen cytologique négatifs) au moment de l’examen de suivi | ||
| Étude 39-40OR* | 17/22 (77 %) | 0/6 (0 %) |
| Étude SF0508† | 12/14 (86 %) | 1/14 (7 %) |
| Traitement efficace (analyses mycologiques négatives et présence de signes ou de symptômes négligeable) au moment de l’examen de suivi | ||
| Étude 39-40OR* | 15/23 (65 %) | 0/18 (0 %) |
| Étude SF0508† | 10/14 (71 %) | 0/14 (0 %) |
* Trop peu de patients du groupe placebo se sont présentés à l’examen de suivi pour qu’on ait pu évaluer ce critère.
† p < 0,001, selon la méthode exacte de Fisher, unilatérale
Les essais contrôlés par placebo ont fait ressortir la persistance de l’effet thérapeutique de 2 à 6 semaines après l’interruption du traitement, que celui-ci ait été évalué d’après les résultats des analyses mycologiques uniquement ou d’après les résultats obtenus pour les paramètres mycologiques et cliniques réunis. Les schémas étudiés se sont tous montrés efficaces qu’il s’agisse de celui de 6 ou de 2 semaines et que le médicament ait été administré 1 ou 2 fois par jour. Au cours de l’étude 39-40OR, trop peu de patients du groupe placebo se sont présentés à la visite de suivi pour qu’on ait pu procéder à une analyse statistique valable des résultats obtenus. Toutefois, les taux de guérison mycologique et d’efficacité du traitement à la fin de la période de traitement de 6 semaines étaient significativement plus élevés dans le groupe traité par la terbinafine que dans le groupe placebo.
TABLEAU 15 Résultats des études ayant porté sur le tinea pedis et réalisées avec la griséofulvine comme agent de comparaison (SF 0025 et 20-OR)
| Paramètre(s) primaire(s) | Terbinafine Nombre (%) | Agent de comparaison Nombre (%) |
| Guérison mycologique (cultures et examen cytologique négatifs) au moment de l’examen de suivi | ||
| Étude SF 0025* | 32/33 (97 %) | 28/31 (90 %) |
| Étude 20-OR* | 16/16 (100 %) | 6/11 (55 %) |
| Traitement efficace (analyses mycologiques négatives et présence de signes ou de symptômes négligeables) au moment de l’examen de suivi | ||
| Étude SF 0025† | 32/33 (97 %) | 26/33 (79 %) |
| Étude 20-OR† | 14/16 (88 %) | 5/11 (45 %) |
* Signification statistique non précisée
† p = 0,054, selon la méthode exacte de Fisher
Deux études de petite envergure ont révélé que la terbinafine était supérieure à la griséofulvine 2 semaines après la fin du traitement de 6 semaines pour ce qui est des paramètres mycologiques uniquement ou des paramètres mycologiques et cliniques réunis.
† Les comprimés d’Auro-Terbinafine à 125 mg ne sont pas disponibles à l’heure actuelle sur le marché canadien.
14.2 Comparative Bio-availability data
Une étude comparative de biodisponibilité orale, ouverte, randomisée, à deux traitements et deux séquences, portant sur les comprimés de PrAuro-Terbinafine 250 mg (Auro Pharma Inc.) et de PrLAMISIL 250 mg (Novartis Pharmaceuticals Canada Inc.) a été menée auprès de sujets adultes asiatiques de sexe masculin en bonne santé, à jeun. Les données de biodisponibilité comparative des 37 sujets inclus dans l'analyse statistique sont présentées dans le tableau suivant:
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
| Chlorhydrate de terbinafine | ||||||
| (1 X 250 mg) | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètres | Test1 | Référence2 | % Ratio de Moyens géométriques | Intervalle de confiance à 90 | ||
ASC0-72 (h.ng/mL) | 4928,27 5766,03 (61,8) | 4849,22 5602,02 (54,0) | 101,5 | 91,8- 112,3 | ||
ASC0-∞ (h.ng/mL) | 5619,95 6847,49 (65,8) | 5580,27 6554,99 (55,5) | 100,7 | 90,8-111,7 | ||
| Chlorhydrate de terbinafine | ||||||
| (1 X 250 mg) | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètres | Test1 | Référence2 | % Ratio de Moyens géométriques | Intervalle de confiance à 90 | ||
CMAX (ng/mL) | 767,61 869,96 (51,0) | 778,91 888,63 (49,9) | 98,6 | 87,6 - 110,9 | ||
| T(MAX)3 (h) | 2,25 (0,75-5,0) | 2,00 (0,75-5,0) | ||||
| T(½)4 (h) | 42,70 (51,2) | 38,81 (34,9) | ||||
1Auro-Terbinafine (terbinafine sous forme de chlorhydrate de terbinafine) comprimés, 250 mg (Auro Pharma Inc.) 2LAMISIL (Terbinafine (terbinafine sous forme de chlorhydrate de terbinafine) comprimés, 250 mg (Novartis Pharmaceuticals Canada Inc.)
3Exprimé en tant que médiane (fourchette) seulement
4Exprimé en moyenne arithmétique (CV %) seulement
15 MICROBIOLOGIE
In vitro
Les concentrations minimales inhibitrices (CMI) de terbinafine ont été établies par des dilutions successives pratiquées sur des levures, des moisissures, des dermatophytes, la forme filamenteuse de Candida albicans, le genre Pityrosporum et Sporotrichum schenkii. Le spectre et les CMI obtenus dans les différents laboratoires de recherche pour les diverses espèces et souches de champignons (rubrique « éventail des CMI » du tableau suivant) démontrent que la terbinafine est très active contre les dermatophytes, le genre Aspergillus ainsi que les champignons dimorphes et ceux du genre Dematium. Les blastospores de diverses espèces et souches de levures sont nettement moins sensibles à la terbinafine, les CMI allant de 0,1 à > 128 µg/mL. L’efficacité de la terbinafine contre 2 formes de levures importantes sur le plan clinique a été confirmée par une évaluation de la sensibilité d’isolats cliniques, au nombre de 78 pour Candida albicans et de 20 pour Candida parapsilosis. Les blastospores de Candida parapsilosis se sont montrés plus sensibles que ceux de Candida albicans; en revanche, la forme filamenteuse de Candida albicans (considérée comme la forme pathogène) était la plus sensible (CMI 50 = 0,195 µg/mL).
TABLEAU 16 Sommaire des résultats publiés sur l’activité in vitro de la terbinafine contre les champignons pathogènes et opportunistes
Champignon Éventail des CMI (µg/mL) I. Dermatophytes
Trichophyton mentagrophytes 0,001 - 0,01 Trichophyton rubrum 0,001 - 0,01 Trichophyton verrucosum 0,001 - 0,006 Epidermophyton floccosum 0,001 - <0,06
| Champignon | Éventail des CMI (µg/mL) |
| Microsporum canis Microsporum gypseum Microsporum persicolor | 0,005 - 0,01 0,005 - 0,01 0,002 - 0,003 |
II. Champignons filamenteux Genre Aspergillus Aspergillus flavus Aspergillus fumigatus Aspergillus niger Aspergillus terreus Pseudallescheria boydii Genres Mucor, Rhizopus Genre Acremonium Curcularia fallax Genre Fusarium Hendersonula toruloidea Lasiodiplodia theobromae Genre Paecilomycea Scopulariopsis brevicaulis Scytalidium hyalinum | 0,005 - 5,0 0,01 - 0,5 0,02 - 5,0 0,005 - 0,5 0,05 - 5,0 32,00 - >64,0 64,0 - >128,00 1,0 - 4,0 0,25 - 0,5 32,0 - >64,0 1,0 - 4,0 0,25 - 0,5 8,0 - 64,0 0,5 - 8,8 1,0 - 4,0 |
III. Champignons dimorphes Blastomyces dermatitidis Histoplasma capsulatum Sporotrichum schenkii | 0,05-0,39 0,05-0,2 0,05-2,0 |
IV. Levures pathogènes Candida albicans (levuriforme) Candida albicans (forme filamenteuse) Candida parapsilosis Candida tropicalis Candida pseudotropicalis Candida krusei Candida guilliermondii Candida glabrata (T. glabrata) Cryptococcus neoformans Genre Pityrosporum | 6,25 - >128,0 0,098 - 0,78 0,1 - 3,13 10,0 - 128,0 0,5 - 50,0 50,0 - >100,0 6,25 - 100,0 >100,0 - >128,0 0,25 - 2,0 0,2 - 0,8 |
V. Dematium Complexe phaechyphomycose* Complexe chromoblastomycose** | <0,06 - 0,5 0,06 - 2,0 |
* = Exophiala jeanselmei, Wangiella dermatitidies, Cladosporium bantianum ** = Fonseceas pedrosoi, genre Phialophora
La terbinafine a montré une activité principalement fongicide contre les espèces T. mentagrophytes, M. canis, A. fumigatus, Sc. brevicaulis, S. schenkii et C. parapsilosis et s’est
révélée fongistatique contre C. albicans.
16 TOXICOLOGIE NON CLINIQUE
Toxologie générale
- Toxicité aiguë :
TABLEAU 17 TOXICITÉ AIGUË
| Espèce | Sexe | Voie d’administration | DL50 |
| SOURIS | M, F | orale | > 4 g/kg |
| M, F M, F | i.v. solution à 1 % par voie orale | 393 mg/kg > 250 mg/kg | |
| RAT | M, F | orale | > 4 g/kg |
| M, F | i.v. | 213 mg/kg | |
| M, F | crème à 1 % par voie orale solution à 1 % par voie orale | 25 mg/kg (aucune mortalité) > 200 mg/kg | |
| LAPIN | M, F | topique (suspension) | > 1,5 g/kg |
- Toxicité à long terme :
TABLEAU 18 TOXICITÉ À LONG TERME
| Espèce | Durée du traitement | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| RAT | 26 semaines | orale | 0, 30, 100 et 300 | ↑ du poids du foie dans les groupes recevant des doses moyennes ou élevées; ↑ du poids des reins et du cœur dans le groupe traité par de fortes doses; ↑ du poids des glandes surrénales dans tous les groupes. Chez tous les animaux ayant bénéficié d’une période de récupération, le poids des organes a montré des signes de régression. Chez les mâles de tous les groupes, on a noté une ↑ de l’incidence et de la gravité d’une néphropathie spontanée. Chez les rates traitées par des doses moyennes ou élevées, le volume des hépatocytes centro-lobulaires s’est accru. À l’arrêt du traitement, on a observé des signes histologiques de guérison dans le foie, mais pas dans les reins. |
| 52 semaines | orale | M : 6,9,20,68 F : 9,3,28,95 | ↑ réversible du poids des reins chez les mâles recevant des doses moyennes ou élevées et du poids du foie chez les rates traitées par des doses élevées. Aucun changement histopathologique organique ou tissulaire ni signe de tumorigenèse médicamenteuse. Aucune prolifération du réticulum endoplasmique lisse ni des peroxysomes. Le seuil d’innocuité est de 68 mg/kg chez le mâle et de 95 mg/kg chez la femelle. | |
| RAT pré- pubertaire et postpubertaire | 55 jours | orale | 0, 25, 75, 250 | Chez des rats de 15 jours traités jusqu’à ce qu’ils atteignent 70 jours, les doses moyennes et élevées se sont révélées toxiques, comme en témoigne la mort de certains des animaux les ayant reçues. Une diminution du gain pondéral corporel moyen a également été observée dans ces groupes. |
| RATON | 55 jours | orale | 0, 10, 25, 45, 100 | Médicament bien toléré chez des ratons traités de leur 15e à leur 70e jour. Une mort signalée dans le groupe recevant de faibles doses. Légère ↑ du poids du foie chez les femelles traitées par de fortes doses. |
| CHIEN | 26 semaines | orale | 0, 20, 60, 200 | Ptyalisme initial dans les groupes recevant des doses moyennes ou élevées; vomissements sporadiques chez les animaux traités par de fortes doses. Les paramètres hématologiques sont demeurés stables pendant l’étude. À la fin du traitement, des inclusions intracytoplasmiques lamellaires ont été trouvées dans le foie de 3 des 4 chiens ayant reçu des doses élevées. Le |
| Espèce | Durée du traitement | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| seuil d’innocuité est de 60 mg/kg. | ||||
| 52 semaines | orale | 0, 10, 25, 100 | Vomissements sporadiques et faible inhibition de l’accroissement pondéral corporel chez les chiens recevant des doses moyennes ou élevées. Ptyalisme sporadique et réduction de la prise alimentaire dans le groupe traité par de fortes doses. Légère baisse des triglycérides chez les femelles de tous les groupes. | |
| LAPIN | 4 semaines | Topique (crème à 2 %) | 10, 20, 40 | Réactions d’intensité modérée (érythème) observées au lieu d’application. |
| 4 semaines | topique (solution à 1 %) | 0, 5, 15, 30 | Érythème, œdème et papules au lieu d’application dans tous les groupes, y compris le groupe placebo. | |
| 26 semaines | topique (crème à 1 % et à 2 %) | 10, 20, 40 | Érythème et œdème légers dans tous les groupes, y compris le groupe placebo. |
TABLEAU 19 Cancérogénicité :
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| SOURIS | 100 semaines | orale | M : 14, 40, 130 F : 16, 60, 156 | On a observé une légère inhibition du gain pondéral corporel chez les femelles recevant des doses moyennes ou élevées. Les examens macroscopiques et microscopiques n’ont mis en évidence aucune néoplasie ni autre manifestation imputable à la terbinafine. |
| RAT | 123 semaines | orale | M : 6,9, 20, 69 F : 9,6, 28, 97 | On a noté, à l’ophtalmoscopie, une ↑ de l’incidence de cataractes chez les mâles recevant de fortes doses. Aucun changement de la cataracte lié au traitement ne s’est produit après 52 semaines, et on sait que ces altérations oculaires se manifestent spontanément chez le rat âgé. On a observé une incidence ↑ d’hypertrophie et de nodules hépatiques chez les animaux (surtout les mâles) traités par de fortes doses. Une incidence légèrement ↑ de tumeurs hépatocellulaires a été notée chez les mâles recevant des doses élevées. Chez les femelles de ce même groupe, une nécrose hépatocellulaire un peu plus étendue et d’incidence légèrement plus élevée a été observée, ce qui donne à penser que la dose la plus élevée correspondait au seuil d’innocuité. |
Mutagénicité
D’après les épreuves in vitro et in vivo, la terbinafine ne possède pas de pouvoir mutagène ni de propriétés génotoxiques. Les épreuves in vitro sur la transformation maligne de la cellule se sont révélées négatives.
Génotoxicité : Autres études
Les études ci-après, portant sur la toxicité chronique et sur la toxicité pour le matériel génétique, avaient pour but d’approfondir les résultats d’une étude menée chez le rat durant toute la vie des sujets, et d’en évaluer la pertinence chez l’être humain.
Étude de toxicité orale (altérations hépatiques) d’une durée de 4 semaines chez le rat
TABLEAU 20 Étude de toxicité orale (altérations hépatiques) d’une durée de 4 semaines chez le rat
| Espèce | Durée | Voie d’admin. | Doses (mg/kg/jour) |
| RAT | 4 semaines | orale | M : 100, 465; F : 108, 530 |
| RÉSULTATS | |||
PRISE ALIMENTAIRE ET GAIN PONDÉRAL CORPOREL | On n’a observé une diminution importante de la prise alimentaire et du gain pondéral corporel que chez les animaux traités par des doses élevées. | ||
| PARAMÈTRES BIOLOGIQUES | Dans les groupes recevant de fortes doses, on a noté une baisse du glucose sérique (chez les deux sexes) et des triglycérides sériques (chez les deux sexes) ainsi qu’une hausse de la SGPT, des phosphatases alcalines sériques (femelles) et de l’azote uréique du sang (mâles). La corticostérone plasmatique était plus basse, de manière significative, chez les animaux traités par des doses élevées, alors que la testostérone et l’œstradiol plasmatiques étaient plus élevés, de manière significative, chez les mâles et les femelles, respectivement, des groupes recevant de faibles doses. | ||
| PARAMÈTRES HÉPATIQUES | On a observé une augmentation du contenu du cytochrome P-450 (mâles recevant de fortes doses), du contenu du cytochrome b5 (mâles et femelles recevant de fortes doses) ainsi que de l’activité de la cytochrome b5-réductase (mâles recevant de fortes doses), de la 7-éthoxy- coumarine-0-dééthylase (par mg du cytochrome P-450; chez les femelles recevant de faibles et de fortes doses) et de la palmitoyl-CoA-époxydase peroxysomiale (femelles recevant de faibles doses, et femelles et mâles recevant de fortes doses). L’examen hépatique a révélé une légère réduction du contenu hydrique (mâles recevant de fortes doses), un contenu protéinique inchangé et une augmentation de la fraction lipidique (mâles recevant de faibles doses, et mâles et femelles recevant de fortes doses). | ||
| OBSERVATIONS POST MORTEM | On a observé une augmentation des poids absolu et relatif du foie ainsi que du poids relatif des reins (mâles et femelles recevant de fortes doses), une légère hypertrophie hépatique centro- lobulaire (uniquement chez les animaux recevant de fortes doses), une progression du nombre de peroxysomes et une anomalie morphologique des peroxysomes (mâles recevant de fortes doses). On a également noté une augmentation légère de la taille et du nombre des peroxysomes hépatiques (mâles et femelles recevant des doses élevées). Dans le groupe traité par des doses élevées, de nombreux peroxysomes anormaux de même qu’une légère prolifération du réticulum endoplasmique lisse ont été décelés chez les animaux des deux sexes. | ||
Effets d’un traitement de 13 semaines sur certains paramètres toxicologiques chez le rat
TABLEAU 21 EFFETS D’UN TRAITEMENT DE 13 SEMAINES SUR CERTAINS PARAMÈTRES TOXICOLOGIQUES CHEZ LE RAT
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| RAT | 13 semaines | orale | M : 72 F : 102 | On a noté une légère baisse des triglycérides sériques (significative chez les mâles seulement) et une faible hausse de l’albumine (femelles). Ces changements n’ont été observés qu’à la 5e et à la 8e semaine d’examen. Le poids relatif du foie s’est accru, tout comme l’activité de la palmitoyl-CoA-époxydase. On n’a décelé aucun signe d’anomalie morphologique des peroxysomes hépatiques; cependant, le nombre de peroxysomes a augmenté chez les animaux des deux sexes. |
Étude de toxicité orale d’une durée de 4 semaines chez la souris
TABLEAU 22 ÉTUDE DE TOXICITÉ ORALE D’UNE DURÉE DE 4 SEMAINES CHEZ LA SOURIS
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| SOURIS | 4 semaines | orale | M : 103, 510 F : 107, 512 | On a observé une légère insuffisance hépatique chez les mâles seulement. On a également noté une faible stimulation des systèmes cytochrome P-450 et cytochrome b5 (pertinente sur le plan biologique uniquement chez les animaux recevant de fortes doses, et plus marquée chez les mâles) ainsi que de l’activité del’éthoxy-coumarine-0-dééthylase. Le marqueur peroxysomial, la palmitoyl-CoA-époxydase, s’est légèrement accru dans tous les groupes (chez les deux sexes); on n’a noté aucune modification de la taille ni du nombre des peroxysomes. Il semblait y avoir un lien entre l’intensité de la stimulation de certains systèmes enzymatiques importants du foie et l’hypertrophie centro lobulaire modérée du foie observée à l’examen histologique (et, de façon plus générale, l’accroissement du poids du foie). Des examens endocrinologiques ont révélé un taux de corticostérone plus élevé, |
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| en conditions basales, chez certains animaux recevant de faibles ou de fortes doses. |
Étude préliminaire de toxicité chez le singe
TABLEAU 23 ÉTUDE PRÉLIMINAIRE DE TOXICITÉ CHEZ LE SINGE
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| SINGE | 28 jours | gavage | 500 | Des vomissements et du ptyalisme ont été observés à plusieurs occasions. La femelle a perdu du poids de manière constante au cours des 3 premières semaines et en a repris quelque peu par la suite. Le poids du foie s’est accru chez les deux animaux traités, mais aucune modification histopathologique n’a été décelée. On n’a observé aucun changement médicamenteux dans la population peroxysomiale ni dans l’ultrastructure cellulaire en général. On a noté un accroissement de l’activité de la palmitoyl-CoA-époxydase hépatique, ce qui témoigne d’une intensification de l’oxydation peroxysomiale des acides gras. L’hydrolase époxyde cytosolique n’était pas assez active pour être détectée. |
Étude de toxicité orale d’une durée de 32 semaines chez le singe
TABLEAU 24 ÉTUDE DE TOXICITÉ ORALE D’UNE DURÉE DE 32 SEMAINES CHEZ LE SINGE
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| SINGE | 32 semaines | orale | 0, 150, 300 | Des lésions oculaires ont été observées après 26 semaines de traitement. L’ophtalmoscopie a révélé des taches blanches sur la rétine des singes traités par des doses moyennes ou élevées. Ces modifications n’ont pas été observées lors des examens antérieurs. On n’a noté aucun changement morphologique dans les couches rétiniennes. Après le retrait de la terbinafine, les modifications précitées ont régressé (complètement après une période de |
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| récupération de 13 semaines). |
TABLEAU 25 Toxicologie pour la reproduction et le développement :
| Espèce | Durée | Voie d’admin. | Dose (mg/kg/jour) | Résultats |
| RAT | Étude sur la fertilité et la reproduction M : 63 jours avant l’accouplement F : 14 jours avant l’accouplement, jusqu’au sevrage | orale | 10, 50, 250 | Dans le groupe recevant de fortes doses, le taux de gestation, le nombre moyen de fœtus et de petits vivants par femelle étaient légèrement plus bas, et la mortalité prénatale et périnatale de la progéniture était plus élevée. On a observé un léger ralentissement physique et fonctionnel chez la progéniture. La fertilité et la reproduction de la progéniture étaient normales dans tous les groupes. |
| Étude sur la toxicité pour l’embryon Du 6e au 15e jour suivant l’accouplement | orale | 30, 100, 300 | Les rates inséminées et traitées par la terbinafine ont bien toléré les doses jusqu’à concurrence de 100 mg/kg. On a noté un gain pondéral corporel plus faible à 300 mg/kg. Pas d’effet mortel ni tératogène sur l’embryon. | |
Étude périnatale et postnatale Du 15e jour après l’accouplement jusqu’au 21e jour du postpartum | orale | 30, 100, 300 | Les rates inséminées et traitées par la terbinafine ont bien toléré toutes les doses. On n’a pas observé de signe clinique ni d’altération notable des fonctions reproductrices dans quelque groupe que ce soit. | |
| Étude sur la toxicité pour l’embryon Du 6e au 15e jour suivant l’accouplement | sous-cutanée | 10, 30, 100 | Les femelles traitées par des doses élevées ont pris moins de poids et avaient la peau irritée au point d’injection. Les rates du groupe recevant des doses moyennes ont également eu tendance à prendre moins de poids. On n’a pas observé d’effet indésirable sur la gestation ni sur le développement de l’embryon et du fœtus dans quelque groupe que ce soit. | |
| LAPIN | Étude sur la toxicité pour l’embryon Du 6e au 18e jour suivant l’accouplement | orale | 30, 100, 300 | Les lapines inséminées et traitées par la terbinafine ont bien toléré les doses jusqu’à concurrence de 100 mg/kg. Dans le groupe recevant de fortes doses, on a noté une perte pondérale chez certaines femelles; on a eu recours à l’euthanasie pour 2 d’entre elles, en raison de leur piètre état de santé. On n’a observé aucune altération notable des fonctions reproductrices, quelle qu’ait été la dose administrée. |
Activité tumorigène sur le foie du rat
À la suite d’une hépatectomie partielle, des rats ont reçu une dose orale unique de terbinafine de 1 g/kg (les animaux témoins ont été traités par de la N-nitrosomorpholine [NNM]), pour ensuite être traités pendant 8 semaines par du phénobarbital (pour favoriser la croissance de présumés foyers prénéoplasiques). On a noté une augmentation significative des foyers/cm uniquement chez les animaux traités par la NNM comparativement aux groupes témoins respectifs. Aucune différence n’a été observée entre les animaux témoins (traités au moyen du phénobarbital seulement) et les animaux ayant reçu de la terbinafine et du phénobarbital. On en a conclu que la terbinafine n’était pas tumorigène, même si elle était administrée en concomitance d’un agent tumorigène.
Autoradiographie visant à évaluer la stimulation de la réparation / synthèse de l’ADN et de la réplication cellulaire dans des cultures primaires d’hépatocytes de rat après un traitement in vivo
On n’a décelé aucun signe de stimulation de la réparation ou de la réplication de l’ADN dans les hépatocytes de rats traités par la terbinafine, et la fréquence des noyaux de réplication était dans les limites des valeurs relatives aux animaux témoins.
Mutagénicité - Épreuve sur Salmonella typhimurium
On a évalué l’activité génétique de la terbinafine sur des morceaux de foie provenant de rats mâles ayant reçu pendant 13 semaines 69 mg/kg/jour de terbinafine et de rats témoins non traités. Rien n’indique que le traitement répété de rats au moyen de la terbinafine peut stimuler des enzymes capables de produire des intermédiaires mutagènes de la terbinafine.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Pr LAMISILMD, comprimés de 250 mg, numéro de contrôle de la présentation 261997,
Monographie de produit, Novartis Pharmaceuticals Canada Inc., (15 août 2022).