


Monographie de produit - Bezalip SR
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / concentration | Ingrédients non médicinaux |
| Orale | Comprimé à libération prolongée / 400 mg | Citrate de sodium, dioxyde de titane, hydroxypropylméthylcellulose 2208 et 2910, lactose, laurylsulfate de sodium, méthylméthacrylate, oxyde de silicium colloïdal, polyéthylacrylate, polyéthylèneglycol 10000, polysorbate 80, polyvidone K25, stéarate de magnésium, talc. |
INDICATIONS ET USAGE CLINIQUE
BEZALIP SR (bezafibrate) est indiqué en tant que traitement d'appoint à un régime alimentaire ou à d'autres mesures thérapeutiques pour :
le traitement de l’hypercholestérolémie de type IIA et de l’hyperlipidémie mixte de type
IIB, afin de régulariser les taux de lipides et d'apoprotéines (réduire les taux sériques de triglycérides, de cholestérol-LDL et d'apolipoprotéine B et augmenter les taux de cholestérol-HDL et d'apolipoprotéine A);
- le traitement de l’hypertriglycéridémie (hyperlipidémie de type IV ou V selon la classification de Fredrickson) chez les adultes qui présentent des risques élevés de séquelles et de complications (p. ex. pancréatite) à cause de leur dyslipidémie.
BEZALIP SR peut ne pas convenir à certains patients présentant une hyperlipidémie familiale combinée avec hyperlipoprotéinémie de type IIB et de type IV. Le traitement initial d'une dyslipidémie doit comporter, au minimum, l'équivalent du régime alimentaire de niveau 1 établi par l'American Heart Association (AHA).
Des données provenant d’études angiographiques coronariennes montrent que les lipoprotéines riches en triglycérides constituent un important facteur dans la progression des maladies coronariennes (voir RÉFÉRENCES, (6)). Un essai d’intervention à double insu et contrôlé par placebo, d’une durée de 5 ans, l’essai BECAIT (Bezafibrate Coronary Atherosclerosis Intervention Trial), a montré que le bezafibrate retarde ou prévient la progression de l’athérosclérose chez les jeunes patients (moins de 45 ans) ayant déjà eu un infarctus. Les résultats montrent que le traitement à long terme par le bezafibrate peut retarder l’évolution de l’athérome focal, réduisant ainsi la morbidité cardiaque. L’analyse de l’effet du traitement lors de la dernière évaluation du patient a montré que le changement dans le diamètre minimal de la lumière était de 0,13 mm moindre dans le groupe du bezafibrate comparativement au groupe du placebo (p = 0,049). Le taux cumulatif d’événements coronariens (définis comme une mort subite d’origine coronarienne, une récidive d’infarctus mortelle ou non, un pontage aorto-coronarien ou une angioplastie coronaire transluminale percutanée) après 5 ans était significativement plus faible pour le groupe du bezafibrate (3/47; 6,4 %) que pour le groupe du placebo (11/45; 24,4 %) (p = 0,02).
CONTRE-INDICATIONS
- Insuffisance hépatique, y compris cirrhose biliaire primitive
- Insuffisance rénale [taux de créatinine sérique > 1,5 mg/100 mL (135 µmol/L), clairance de la créatinine < 60 mL/min ou patients dialysés] (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Insuffisance rénale)
Maladie préexistante de la vésicule biliaire (voir MISES EN GARDE ET
PRÉCAUTIONS)
- Hypersensibilité au bezafibrate, à l’un des constituants du produit ou à d’autres fibrates
- Réactions photoallergiques ou phototoxiques aux fibrates
- Grossesse ou allaitement
- BEZALIP SR (bezafibrate) n’est pas indiqué dans le traitement de l’hyperlipoprotéinémie de type I.
- Un traitement d’association par BEZALIP SR à 400 mg et un inhibiteur de la HMG-CoA réductase en présence de facteurs prédisposants à une myopathie, comme une insuffisance rénale préexistante, une infection sévère, un traumatisme, une intervention chirurgicale, un déséquilibre hormonal ou électrolytique (voir INTERACTIONS MÉDICAMENTEUSES)
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le bezafibrate présente des caractéristiques cliniques, pharmacologiques et chimiques semblables à celles du clofibrate. Les médecins qui prescrivent BEZALIP SR (bezafibrate) doivent aussi connaître les risques et les bienfaits inhérents au clofibrate (voir RÉFÉRENCES).
Le médecin traitant doit discuter du traitement proposé et informer son patient des bienfaits escomptés et des risques potentiels associés à une administration prolongée de BEZALIP SR lorsque celui-ci est choisi pour le traitement (voir MISES EN GARDE ET PRÉCAUTIONS).
Carcinogenèse et mutagenèse
Voir TOXICOLOGIE.
Interactions médicamenteuses
Voir INTERACTIONS MÉDICAMENTEUSES.
Hématologie
Une faible diminution de l'hémoglobine, des leucocytes et des plaquettes survient parfois après le début du traitement par BEZALIP SR. Cependant, ces valeurs se stabilisent au cours d'une administration prolongée. Des numérations globulaires périodiques sont recommandées durant les 12 premiers mois de traitement par BEZALIP SR.
Fonctions hépatique, biliaire et pancréatique
Fonction hépatique : Des tests ont, à l'occasion, révélé des anomalies de la fonction hépatique durant l'administration de BEZALIP SR, notamment des taux élevés de transaminases et une diminution ou, rarement, une augmentation des taux de phosphatase alcaline. Cependant, ces anomalies sont réversibles à l’arrêt du traitement. Des tests périodiques de la fonction hépatique (AST [SGOT], ALT [SGPT] et GGT [si les taux étaient élevés avant le traitement]), de même que d'autres tests de base sont recommandés après 3 à 6 mois, et au moins une fois l'an par la suite. Le traitement par BEZALIP SR doit être discontinué si les anomalies persistent.
Maladies hépatobiliaires : BEZALIP SR doit être administré avec prudence aux patients ayant des antécédents d'ictère ou de troubles hépatiques.
Cholélithiase : BEZALIP SR peut accroître l'excrétion du cholestérol dans la bile et peut, de ce fait, favoriser une cholélithiase. En présence de signes et de symptômes reliés à une cholélithiase, on effectuera les examens diagnostiques appropriés. On mettra fin au traitement par BEZALIP SR si on trouve des calculs biliaires.
Appareil locomoteur
Dans de rares cas, le traitement par des médicaments de la classe des fibrates, y compris le bezafibrate, a entraîné une myosite ou une rhabdomyolyse, habituellement chez des insuffisants rénaux (voir CONTRE-INDICATIONS). On doit envisager une myopathie chez tout patient présentant des myalgies diffuses, des douleurs/faiblesses musculaires ou une élévation marquée du taux de CPK. On doit recommander au patient de signaler sans tarder toute douleur ou faiblesse musculaire inexpliquée, surtout si elle est accompagnée de malaise ou de fièvre. Les taux de CPK doivent être déterminés chez les patients qui signalent ces symptômes, et le traitement par BEZALIP SR doit être discontinué si on observe des taux élevés de CPK (10 fois la limite supérieure à la normale) ou si une myopathie est diagnostiquée.
Tératologie
Les tests standard pour la tératologie, la fertilité et les effets péri- et postnatals chez les animaux démontrent une absence relative de risque. Toutefois, à des doses toxiques, on observe une embryotoxicité chez les animaux.
Populations particulières
Femmes enceintes : Des mesures contraceptives strictes doivent être observées par les femmes fertiles. Si une grossesse survient malgré ces mesures, le traitement par BEZALIP SR doit être interrompu. Les femmes envisageant une grossesse doivent cesser de prendre BEZALIP SR plusieurs mois avant la conception (voir CONTRE-INDICATIONS).
Femmes qui allaitent : Faute de données concernant la présence de bezafibrate dans le lait maternel humain, les femmes qui allaitent doivent éviter de prendre BEZALIP SR (voir CONTRE-INDICATIONS).
Enfants : L'expérience avec les enfants à une dose de 10-20 mg/kg/jour est limitée. Faute de données adéquates sur l’innocuité à long terme, BEZALIP SR doit être utilisé avec prudence pour le traitement des enfants.
Personnes âgées (> 70 ans) : Les comprimés à libération prolongée BEZALIP SR à 400 mg ne doivent pas être administrés à des patients âgés, car la clairance de la créatinine après l’âge de 70 ans est normalement inférieure à 60 mL/min (voir POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Il faut effectuer des tests de laboratoire adéquats avant d'entreprendre le traitement afin de s'assurer que le patient présente effectivement des taux sériques élevés de cholestérol et/ou de triglycérides, avec ou sans taux faible de HDL. Des vérifications périodiques des taux sériques de lipides, de la glycémie à jeun, et des taux sériques de créatinine, d’ALT (SGPT), de GGT et de CPK sont de mise pendant le traitement par BEZALIP SR, en particulier pendant les premiers mois du traitement.
RÉACTIONS INDÉSIRABLES
Réactions indésirables au médicament au cours des essais cliniques
Dans deux essais distincts à double insu, contre placebo, la recherche d'effets indésirables a été menée chez un total de 88 patients recevant 200 mg de bézafibrate, trois fois par jour, et 87 patients recevant un placebo. La liste de ces événements indésirables ayant un risque induit positif survenant au cours des deux premiers mois de traitement par le bézafibrate figure dans le Tableau 1-a.
Une étude à double insu contre placebo a été menée chez des patients jeunes (< 45 ans) qui avaient précédemment eu un infarctus du myocarde. Une évaluation de l'innocuité a été menée chez les patients durant 5 ans d’un traitement par 200 mg de bézafibrate trois fois par jour (n = 47) ou un placebo (n = 45). L'incidence cumulée des événements indésirables les plus fréquents à 1, 2 et 5 ans – indépendamment de leurs rapports avec le médicament étudié – est présentée dans le Tableau 1-b.
Tableau 1-a
| Classes de systèmes d'organes | Incidence cumulée sur 2 mois (%) | Risque induit (%) | |
Bézafibrate 200 mg t.i.d. (n = 88) | Placebo (n = 87) | ||
Affections hématologiques et du système lymphatique Anémie Affections gastro-intestinales Dyspepsie Flatulence Gastrite Troubles généraux et anomalies au site d'administration Douleur Affections du système immunitaire Hypersensibilité Affections du système nerveux Migraine Sensations vertigineuses Affections psychiatriques Insomnie Affections de la peau et du tissu sous-cutané Eczéma Prurit | 1,1 3,4 4,5 5,7 1,1 1,1 1,1 2,3 1,1 1,1 3,4 | --- --- --- 4,6 --- --- --- --- --- --- --- | + 1,1 + 3,4 + 4,5 + 1,1 +1,1 + 1,1 + 1,1 + 2,3 + 1,1 + 1,1 + 3,4 |
Tableau 1-b
| Incidence cumulée (%) à | ||||||
| 1 an | 2 ans | 5 ans | ||||
| Bézafibrate (n = 47) | Placebo (n = 45) | Bézafibrate (n = 47) | Placebo (n = 45) | Bézafibrate (n = 47) | Placebo (n = 45) | |
Aspartate aminotransférase augmentée Alanine aminotransférase augmentée Gastrite Créatine phosphokinase sanguine augmentée Dyspepsie Douleur abdominale Céphalées Diarrhée Infection des voies respiratoires hautes Éruption cutanée Pharyngite Bronchite Ténosynovite Influenza/grippe | 24 21 13 11 6 6 4 9 4 4 4 2 0 0 | 18 22 13 2 2 13 2 4 4 7 2 0 2 2 | 37 33 15 15 9 9 4 11 9 9 4 7 5 7 | 23 34 16 9 2 13 2 4 12 7 5 0 5 2 | 49 57 14 30 11 14 4 16 14 14 12 16 12 22 | 46 66 24 52 10 13 2 12 14 9 7 3 5 5 |
Réactions indésirables au médicament au cours des essais cliniques et après la mise sur le marché
Les réactions indésirables observées chez les patients participant aux essais cliniques et traités pendant une période allant jusqu'à 5 ans par le bézafibrate et tirées de l'expérience suivant la mise sur le marché dans les pays où le bézafibrate a été commercialisé dès 1978 et jusqu'en 2009 sont indiquées ci-dessous :
Fréquence de déclarations de réactions indésirables au médicament : Fréquent (≥ 1/100 et < 1/10), Peu fréquent (≥ 1/1 000 et < 1/100), Rare (≥ 1/10 000 et < 1/1000), Très rare (< 1/10 000)
Affections hématologiques et du système lymphatique : Très rares : pancytopénie, thrombocytopénie.
Affections gastro-intestinales : Fréquent : trouble gastro-intestinal. Peu fréquentes : distension abdominale, douleurs abdominales, constipation, diarrhée, dyspepsie, flatulences, nausées. Rare : pancréatite
Affections hépato-biliaires : Peu fréquente : cholestase. Très rare : cholélithiase (voir MISES EN GARDE et PRÉCAUTIONS).
Affections du système immunitaire : Peu fréquentes : réactions d'hypersensibilité, y compris réactions anaphylactiques.
Troubles du métabolisme et de la nutrition : Fréquente : baisse de l'appétit.
Affections musculo-squelettiques et systémiques : Peu fréquentes : faiblesse musculaire, myalgies, crampes musculaires. Très rares : chez les patients ayant déjà une insuffisance rénale, si les recommandations posologiques ne sont pas suivies, une myosite et une rhabdomyolyse peuvent apparaître (voir MISES EN GARDE et PRÉCAUTIONS).
Affections du système nerveux : Peu fréquentes : sensations vertigineuses, céphalées. Rares : neuropathie périphérique, paresthésies.
Affections psychiatriques : Rares : dépression, insomnie.
Affections du rein et des voies urinaires : Peu fréquente : insuffisance rénale aiguë.
Affections des organes de reproduction et du sein : Peu fréquente : dysfonction érectile non spécifiée par ailleurs.
Affections respiratoires, thoraciques et médiastinales : Très rare : maladie pulmonaire interstitielle.
Affections de la peau et du tissu sous-cutané : Peu fréquents : prurit, urticaire, réaction de photosensibilité, alopécie, éruption cutanée. Très rares : purpura thrombocytopénique, érythème multiforme, syndrome de Stevens-Johnson, nécrolyse bulleuse toxique (syndrome de Lyell).
Investigations : Peu fréquentes : augmentation de la créatine phosphokinase sanguine, augmentation de la créatinine sanguine, augmentation de la phosphatase alcaline sanguine. Très rares : diminution de l'hémoglobine, thrombocytose, érythrocytopénie, , leucocytopénie, , augmentation de la gamma-glutamyltransférase, augmentation des transaminases.
Anomalies biologiques : Peu fréquentes : augmentation de la créatine phosphokinase, thrombocytose,, diminution de l'hémoglobine, diminution de l'hématocrite, érythrocytopénie, leucocytopénie, augmentation des transaminases, diminution de la phosphatase alcaline sanguine, diminution de la gamma-glutamyltransférase et, en parallèle, la phosphatase alcaline peut servir de témoin de l’observance du traitement par le patient.
Le bézafibrate peut également provoquer une augmentation de la créatine phosphokinase sanguine qui disparaît habituellement à l'arrêt du médicament (voir MISES EN GARDE et PRÉCAUTIONS)
Après cinq ans de traitement en double insu contre placebo, les taux cumulés d'événements pour l'augmentation de l'aspartate aminotransférase et pour celle de l'alanine aminotransférase étaient similaires dans les groupes placebo et bézafibrate (voir Tableau 1-b).
Certaines études épidémiologiques et certains comptes rendus de cas cliniques soutiennent une diminution paradoxale du C-HDL avec le bézafibrate.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Anticoagulants concomitants : On usera de prudence lorsque des anticoagulants oraux sont administrés avec BEZALIP SR (bezafibrate). La dose d'anticoagulants doit être réduite de jusqu'à 50 % afin de maintenir le temps de Quick à un niveau sécuritaire pour écarter le risque d'hémorragie. Il est recommandé d'effectuer une vérification fréquente (peut-être hebdomadaire) du temps de Quick jusqu'à ce que l’on ait déterminé de façon certaine que celui-ci est stabilisé.
Inhibiteurs de la HMG-CoA réductase : La nature et l’intensité de l’interaction entre un fibrate et un inhibiteur de la HMG-CoA réductase (statine) peut varier en fonction des médicaments administrés.
À cause du risque de rhabdomyolyse, le bezafibrate sera administré en même temps qu’un inhibiteur de la HMG-CoA réductase uniquement en cas de force majeure. Il faut expliquer soigneusement les symptômes d’une myopathie aux patients qui prennent cette association et les suivre de près. Aux premiers signes de myopathie, on cessera immédiatement le traitement d’association. Cette bithérapie ne doit pas être prescrite aux patients qui présentent des facteurs prédisposant à une myopathie (insuffisance rénale, infection sévère, traumatisme, chirurgie, déséquilibre hormonal ou électrolytique, et grande consommation d’alcool).
Cyclosporine : On a observé des cas sévères de myosite et de rhabdomyolyse lors de l'administration concomitante de la cyclosporine avec un fibrate. Il faut donc évaluer avec soin les bienfaits et les risques d'un traitement associant la cyclosporine avec BEZALIP SR.
Traitement immunosuppresseur : Dans des cas isolés, une dysfonction rénale réversible (accompagnée d’une élévation correspondante de la créatinine sérique) a été signalée chez des transplantés sous immunosuppresseurs et bezafibrate. Il y a lieu de surveiller de près la fonction rénale chez ces patients et de mettre fin au traitement par le bezafibrate advenant des changements significatifs et pertinents des paramètres de laboratoire.
Insuline et sulfonylurées : Une grave hypoglycémie peut résulter de la prise concomitante de bezafibrate et d’un agent hypoglycémiant.
Inhibiteurs de la MAO : Les inhibiteurs de la MAO (susceptibles d’être hépatotoxiques) ne doivent pas être administrés avec BEZALIP.
Résines : Si le bezafibrate est utilisé avec la cholestyramine ou toute autre résine, on prendra soin de maintenir un intervalle d'au moins 2 heures entre les deux médicaments, car l'absorption du bezafibrate est diminuée par la cholestyramine.
Œstrogènes : Puisque les œstrogènes sont susceptibles d'augmenter le taux des lipides, la prescription de BEZALIP SR aux patientes prenant des œstrogènes ou des contraceptifs contenant ces derniers doit être évaluée de façon critique et sur une base individuelle.
Rosiglitazone : Certaines études épidémiologiques et certains comptes rendus de cas cliniques donnent à penser que la baisse marquée du C-HDL chez certains patients implique une interaction entre la rosiglitazone et le fénofibrate ou le bézafibrate.
Interactions médicament-aliment
La vitesse et le degré d'absorption du bezafibrate sont réduits d'environ 50 % en présence de cholestyramine, mais ne sont que peu abaissés par l’ingestion de nourriture.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Une réduction du taux de mortalité générale n'ayant pas été établie, BEZALIP SR
(bezafibrate) ne doit être administré qu'aux patients décrits dans la section INDICATIONS ET USAGE CLINIQUE. On doit interrompre le traitement par BEZALIP SR si une baisse significative des lipides sériques n’est pas obtenue après trois mois.
- BEZALIP SR est contre-indiqué dans les cas d’insuffisance rénale [taux de créatinine sérique > 1,5 mg/100 mL (135 µmol/L) ou clairance de la créatinine < 60 mL/min].
- Traitement initial : Avant d'entreprendre un traitement par BEZALIP SR, on doit d'abord essayer d'abaisser le taux des lipides sériques par un régime approprié, des exercices physiques et une réduction du poids chez les patients obèses ou présentant d’autres problèmes, comme le diabète sucré et l’hypothyroïdie. Chez les patients à risque élevé, on doit également prendre en considération la modification d'autres facteurs de risque tels le tabagisme, la consommation excessive d'alcool, l'usage de contraceptifs hormonaux, de même qu'une hypertension non adéquatement contrôlée.
- Traitement à long terme : L'administration prolongée de BEZALIP SR étant recommandée, les bénéfices et les risques potentiels doivent être considérés avec précaution.
Posologie recommandée et ajustement posologique
La posologie est de un comprimé BEZALIP SR à libération prolongée à 400 mg une fois par jour.
Dose oubliée
Prenez la dose oubliée dès que vous vous rendez compte de votre oubli. Toutefois, s’il est presque l’heure de prendre la dose suivante, sautez la dose oubliée et prenez la dose suivante à l’heure prévue. Ne prenez pas deux doses en même temps.
Administration
On doit prendre le comprimé à 400 mg le matin ou le soir, pendant ou après le repas. On doit l’avaler sans le mâcher avec suffisamment de liquide. Si les comprimés BEZALIP SR à 400 mg sont utilisés avec des résines, on prendra soin de maintenir un intervalle de 2 heures entre les deux médicaments (voir MISES EN GARDE ET PRÉCAUTIONS).
SURDOSAGE
Aucun cas de surdosage n'a été rapporté. Le cas échéant, on devrait administrer des traitements symptomatiques et d'appoint. Comme le bezafibrate se lie fortement aux protéines plasmatiques, l'hémodialyse ne devrait pas être envisagée.
Les insuffisants rénaux sont susceptibles de subir un surdosage et peuvent, de ce fait, développer une rhabdomyolyse sévère si les recommandations posologiques ne sont pas respectées. Il faut immédiatement arrêter l'administration de BEZALIP SR (bezafibrate) et surveiller de près la fonction rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Les fibrates, incluant BEZALIP SR (bezafibrate), abaissent le taux des lipides sériques en réduisant le taux des lipoprotéines de faible densité (LDL) riches en cholestérol et celui des lipoprotéines de très faible densité (VLDL) riches en triglycérides. De plus, les fibrates (incluant BEZALIP SR) augmentent le taux des lipoprotéines de haute densité (HDL).
Le mode d'action des fibrates n'a pas été établi de façon définitive. À ce jour, les études (incluant les informations obtenues à partir d’animaux) suggèrent que les principaux modes d'action des fibrates englobent vraisemblablement :
- le catabolisme des VLDL en augmentant les activités de la lipoprotéine lipase et de la triglycéride lipase hépatique,
- l'atténuation de la biosynthèse des triglycérides par inhibition de l’acétyl-CoA carboxylase,
- l'atténuation de la biosynthèse du cholestérol par inhibition de la 3-hydroxy-3-méthylglutaryl-coenzyme A réductase (HMG-CoA réductase), qui est l’enzyme de l’étape limitante de la biosynthèse du cholestérol.
Pharmacodynamie
En raison de leur effet majeur sur la lipoprotéine lipase et sur la triglycéride lipase hépatique, l'effet des fibrates semble plus important sur les VLDL que sur les LDL. Les doses thérapeutiques de BEZALIP SR produisent des élévations variables du cholestérol-HDL, une réduction du cholestérol-LDL et une réduction substantielle des triglycérides des VLDL. La dégradation intensifiée des lipoprotéines riches en triglycérides (chylomicrons, VLDL) procure les précurseurs nécessaires à la synthèse des HDL, ce qui explique l'augmentation du taux de ces dernières. De plus, la biosynthèse du cholestérol est réduite par le bezafibrate. Cette réduction est accompagnée d'une stimulation du catabolisme des lipoprotéines qui est médié par les récepteurs de LDL. Les changements produits dans les composantes lipidiques (triglycérides-VLDL, cholestérol-VLDL, cholestérol-LDL, cholestérol-HDL) par BEZALIP SR se produisent habituellement en parallèle avec des changements dans les apolipoprotéines correspondantes : l'apolipoprotéine B est réduite tandis que les apolipoprotéines A-I et A-II peuvent être augmentées.
Le bezafibrate exerce également un effet sur les facteurs thrombogènes : en plus d'une inhibition de l'agrégation plaquettaire, une baisse significative des taux plasmatiques élevés de fibrinogène aussi bien qu'une réduction de la viscosité du sang peuvent résulter du traitement.
Des données indiquent que, chez les patients atteints de diabète, il est possible d'observer une réduction de la glycémie due à une augmentation de la tolérance au glucose. Les taux des acides gras libres à jeun et post-prandiaux peuvent également être réduits par le bezafibrate chez les diabétiques.
Pharmacocinétique
Absorption : Avec les comprimés à libération prolongée à 400 mg, un pic plasmatique d'environ 6 mg/L est atteint après 3-4 h.
Distribution : Dans le sérum humain, 94-96 % du bezafibrate est lié aux protéines et le volume de distribution apparent est d’environ 17 L. On n’observe aucune accumulation du médicament suite à des administrations répétées sur des périodes allant de 28 jours à 1 an.
Métabolisme : Quarante-huit heures après son administration, 95 % du bezafibrate marqué au 14C est excrété dans l'urine tandis que le reste se retrouve dans les fèces. Dans l'urine, environ 50 % a été récupéré sous forme de bezafibrate inchangé, environ 25 % sous forme de glycuroconjugués de bezafibrate et le reste sous forme de métabolites dont un, l'hydroxy-bezafibrate, n'est doué d'aucune propriété hypolipidémiante chez les animaux. L'acide clofibrique n'a pas été détecté dans les métabolites.
Élimination : L’élimination du bezafibrate est rapide, l’excrétion étant presque exclusivement rénale. Quarante-huit heures après son administration, 95 % de l'activité du bezafibrate marqué au 14C se retrouve dans l'urine et 3 % dans les fèces. La clairance rénale varie de 3,4 à 6,0 L/h. La demi-vie d’élimination du bezafibrate est de 1-2 h. L'élimination du bezafibrate est diminuée chez les insuffisants rénaux. Les comprimés BEZALIP SR à 400 mg sont contre-indiqués en présence d’insuffisance rénale (voir CONTRE-INDICATIONS).
Populations particulières et états pathologiques
Enfants : L’expérience chez les enfants est limitée.
Personnes âgées : Des recherches pharmacocinétiques suggèrent que l'élimination peut être retardée dans les cas d'insuffisance hépatique chez les personnes âgées. Les maladies du foie (sauf la stéatose hépatique) sont des contre-indications (voir Insuffisance hépatique ci-dessous).
Insuffisance hépatique : Les maladies du foie (sauf la stéatose hépatique) sont des contre-indications.
Insuffisance rénale : Dans les cas d'insuffisance rénale sévère, on observe une accumulation importante de fibrates et une prolongation prononcée de la demi-vie. On a établi une corrélation entre la clairance de la créatinine et la demi-vie d'élimination du bezafibrate. Comme le bezafibrate se lie fortement aux protéines plasmatiques, l'hémodialyse ne doit pas être envisagée. Le bezafibrate est contre-indiqué en présence d’insuffisance rénale (taux de créatinine sérique > 1,5 mg/100 mL [135 µmol/L], clairance de la créatinine < 60 mL/min ou patients dialysés). (Voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS.)
STABILITÉ ET ENTREPOSAGE
Les comprimés BEZALIP SR (bezafibrate) doivent être entreposés à la température ambiante (15-30 °C). Protéger de l'humidité élevée.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Les comprimés BEZALIP SR (bezafibrate) à libération prolongée à 400 mg sont blancs, ronds et pelliculés. Ils sont imprimés sur un côté: D9. Les comprimés à 400 mg sont fournis dans des plaquettes de 30.
Composition qualitative des comprimés
Citrate de sodium, dioxyde de titane, hydroxypropylméthylcellulose 2208 et 2910, lactose, laurylsulfate de sodium, méthylméthacrylate, oxyde de silicium colloïdal, polyéthylacrylate, polyéthylèneglycol 10000, polysorbate 80, polyvidone K25, stéarate de magnésium, talc.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Le bezafibrate est un hypolipidémiant apparenté chimiquement au clofibrate.
Dénomination commune : Bezafibrate
Nom chimique : Acide 2-[4-[2-(4-chlorobenzamiso)éthyl]phénoxy]-2-méthyl-propionique
Formule et masse moléculaires : C19H20ClNO4; 361,8
Formule développée :
Propriétés physicochimiques :
Description : Le bezafibrate est une poudre cristalline blanche inodore. Solubilité : Moyennement soluble dans l'eau (sel alcalin). Facilement soluble dans l'éthanol. pKa (25 oC): 3,61
Point de fusion : 183-186 oC
ESSAIS CLINIQUES
Le mode d'action complet du bezafibrate n'est pas entièrement élucidé chez les humains.
Dans les essais cliniques, le bezafibrate a été utilisé principalement dans le traitement d'anomalies des lipides chez les patients présentant une hyperlipoprotéinémie de type IIA, IIB ou IV. Le bezafibrate administré chez ces patients, à des posologies de 200 mg trois fois par jour (t.i.d.) ou de 400 mg une fois par jour (q.d.), a réduit significativement les concentrations du cholestérol et des triglycérides plasmatiques (voir tableau 2).
Les réductions de cholestérol total variaient de 5 à 40 % tandis que les réductions de triglycérides variaient de 25 à 55 %. Le traitement par le bezafibrate a augmenté les concentrations de cholestérol-HDL dans tous les types d'hyperlipoprotéinémie, les augmentations variant de 6 à 35 %.
Une étude à long terme (42 semaines) a montré que le bezafibrate (400 mg une fois par jour) abaisse de façon significative les concentrations de Lp(A), mais seulement après un traitement de 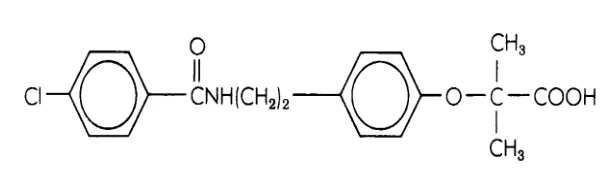 longue durée. Le meilleur effet a été observé chez les patients présentant des concentrations initiales élevées de Lp(A) (voir RÉFÉRENCES).
Des données provenant d’études angiographiques coronariennes montrent que les lipoprotéines riches en triglycérides constituent un important facteur dans la progression des maladies coronariennes. Un essai d’intervention à double insu et contrôlé par placebo, d’une durée de 5 ans, l’essai BECAIT (Bezafibrate Coronary Atherosclerosis Intervention Trial), a montré que le bezafibrate retarde ou prévient la progression de l’athérosclérose chez les jeunes patients ayant déjà eu un infarctus (moins de 45 ans). Les résultats montrent que le traitement à long terme par le bezafibrate peut retarder l’évolution de l’athérome focal, réduisant ainsi la morbidité cardiaque. L’analyse de l’effet du traitement lors de la dernière évaluation du patient a montré que le changement dans le diamètre minimal de la lumière était de 0,13 mm moindre dans le groupe du bezafibrate comparativement au groupe du placebo (p = 0,049). Le taux cumulatif d’événements coronariens (définis comme une mort subite d’origine coronarienne, une récidive d’infarctus mortelle ou non, un pontage aorto-coronarien ou une angioplastie coronaire transluminale percutanée) après 5 ans était significativement plus faible pour le groupe du bezafibrate (3/47; 6,4 %) que pour le groupe du placebo (11/45; 24,4 %) (p = 0,02). Ce résultat était indépendant d’un changement net dans le taux de cholestérol-LDL. Dans cette étude, l’intervention avec le bezafibrate a augmenté les taux de cholestérol-HDL tout en diminuant les taux sériques de cholestérol total, de triglycérides totaux, de cholestérol-VLDL et de triglycérides-VLDL, ainsi que les taux plasmatiques de fibrinogène.
En plus de réduire significativement les taux de triglycérides-VLDL, de cholestérol-VLDL et de cholestérol-LDL et d'augmenter significativement les taux de cholestérol-HDL, le bezafibrate (400 mg une fois par jour et 200 mg trois fois par jour) a entraîné des réductions significatives (variant de 5-28 %) de l'apolipoprotéine B (voir tableau 3). Le traitement par le bezafibrate a augmenté par ailleurs significativement les apolipoprotéines A-I et A-II. Les augmentations variaient de 5 à 26 % pour l'apo A-I et de 3 à 30 % pour l'apo A-II.
Tableau 2 : Effets du bezafibrate sur les lipides plasmatiques chez les patients présentant des hyperlipoprotéinémies de type II ou IV
Références
Type d’HLP (nombre de patients) | Traitement | Durée (mois) |
Changement par rapport aux valeurs initialesa (%)
| C total | TG total | C-LDL |
C-HDL Avogaro et al. (1989)
| IIb (20) | 400 mg q.d. | 2 |
|
|
|
+ 25
Beil et al. (1990)
| IIb (20) | 400 mg q.d. | 3 |
|
|
|
+ 20**b
Bo et al. (1991)
| IIa (18) | 400 mg q.d. | 3 |
|
|
|
+ 15*
Bittolo Bon et al. (1990)
| IIb (20) | 400 mg q.d. | 3 |
|
| - |
+ 30
Fischer et al. (1990)
| IIa (35) ou IIb (12) | 400 mg q.d. | 4,5 |
|
|
|
+ 24*b
Kremer et al. (1989)
| IIa (11) IIb (17) | 200 mg t.i.d. 200 mg t.i.d. | 4 |
|
|
|
+ 35 + 14
Lageder et Irsigler (1980)
| IIb (9) | 200 mg t.i.d. | 2 |
|
| - |
-
Lageder et Irsigler (1980)
| IV (13) | 200 mg t.i.d. | 2 |
|
| - |
-
Lecerf et al. (1988)
| IIa (8) | 200 mg t.i.d. | 3 |
|
|
|
+ 23
Mordasini et al. (1982)
| IIa ou IIb (22) | 200 mg t.i.d. | 12 |
|
|
|
+ 29**
Nakandakare et al. (1990)
| Primitif (22) | 200 mg t.i.d. | 3 |
|
|
|
+ 38*
Olsson et al. (1977)
| IIa(6) ou IIb(5) | 200 mg t.i.d. | 1 |
|
|
|
-
Olsson et al. (1977)
| IV (15) | 200 mg t.i.d. | 1 |
|
| + 6 |
+ 6
Schwartzkopff et al. (1982)
| IIa (12) IIb (19) | 200 mg t.i.d. 200 mg t.i.d. | 1,5 |
|
|
|
-
+ 27*c
Schwartzkopff et al. (1982)
| IV (31) | 200 mg t.i.d. | 1,5 |
|
| - |
+ 19**d
Vinazzer et Farine (1983)
| IIa(13) ou IIb(2) | 200 mg t.i.d. | 2 |
|
|
|
+ 20**
Vinazzer et Farine (1983)
| IV (5) | 200 mg t.i.d. | 2 |
|
|
|
+ 13
Weisweiler (1988b)
| IIe (8) | 200 mg t.i.d. | 3 |
|
|
|
+ 7* a Dans chaque étude, les valeurs initiales étaient mesurées à la fin de la période préliminaire avec un placebo ou de la période d’épuration avec un placebo entre les traitements (valeurs moyennes rapportées);
b Valeurs médianes; c n = 7; d n = 16; e HLP de type IIA ou IIB non spécifié;.
Changements statistiquement significatifs par rapport aux valeurs initiales (*, p < 0,05; **, p < 0,01)
Tableau 3 : Influence du bezafibrate sur les apolipoprotéines plasmatiques
Changements par rapport aux valeurs de comparaison§* (%)
Références Type d’HLP Traitement
(nombre de
patients)
Durée du
traitement
(mois)
Apo B Apo A-I Apo A-II
Gavish et al.
(1986)
IIA(12) 200 t.i.d.
IIB(8) 200 t.i.d.
3 -16a
-24a
-
-
-
-
Kazumi et al.
(1988)
IV(17) 400 q.d. 6 -26b +22b +22
Kloer et Alaupovic
(1982)
II(5) 200 t.i.d.
IV(7) 200 t.i.d.
-
-
-17§§
-
+17§§
+7§§
+18§§ +14§§
Martini et al.
(1982)
IIa(10) 200 t.i.d. 3 -19a +7 -
Melloni et al.
(1985)
IIa(15); IIb(13); 200 t.i.d.
IV(2)
2 -19a +26a -
Mordasini et al.
(1982)
IIa ou IIb(22) 200 t.i.d. 12 9a +6a +10a
Prager et al.
(1982)
IIb(4); 200 t.i.d.
IV(12)§§§
2 -7 +5 +30a
Rouffy et al.
(1985)
IIa(5); IIb(5) 400 q.d. 1 -18a +26a +29a
Vessby et al.
(1980)
IIb(9); III(1); 200 t.i.d.
IV(5)
2 -28a +15a +30a
Vinazzer et Farine
(1983)
IIa(2); IIb(13) 200 t.i.d.
IV(5) 200 t.i.d.
2
2
-14b
-23a
-
-
-
-
Weisweiler et
Schwandt (1982)
IV(10) 200 t.i.d. 2 -5 +9b +3
Weisweiler
(1988)
II(8) 200 t.i.d. 4 -11b +9b +6c
§ Les valeurs de comparaison étaient enregistrées soit à la fin d'un prétraitement avec le placebo, soit à la fin d'une période de comparaison avec le placebo. La plupart des études n'étaient pas effectuées à l’insu, mais plusieurs comportaient des groupes sous traitement de comparaison.
§§ Aucune analyse statistique disponible.
§§§ Tous des diabétiques de type II.
Analyse statistique : a p < 0,01; b p < 0,05; c p < 0,02.
Des études effectuées dans le but d'évaluer les effets de traitements associant le bezafibrate avec des résines fixant les acides biliaires ont démontré qu'on peut observer une réduction significative additionnelle du cholestérol total, du cholestérol-LDL et des apo B chez les patients hyperlipoprotéinémiques (voir tableau 4). Cette association peut particulièrement être utile pour les patients atteints d'une hypercholestérolémie sévère. Cependant, certains patients ne répondent pas convenablement à cette association.
| Tableau 4 : Changements (%) dans les lipides, les lipoprotéines et les apolipoprotéines suite à des traitements avec le bezafibrate et avec l’association de bezafibrate et d’une résine fixant les acides biliaires | ||
BEZAFIBRATE ASSOCIATION BEZAFIBRATE ET CHOLESTYRAMINE | ||
Références Type d’HPL (nombre de patients) Dose CT C-LDL TG C-HDL APO A I APO B DOSE CT C-LDL TG C-HDL APO A I APO B | ||
da Col et Cattin(1) (1986) Curtis et al.(2) (1988) Fischer et al.(3) (1990) Sommariva et al.(4) (1986) Series et al.(5) (1989) Familial (9) Familial (16) Primitif (47) IIA (18) II (21) | 200 mg t.i.d. 200 mg t.i.d. 400 mg q.d. 200mg b.i.d. 400 mg q.d. -17 -20 -15 -21 -17 -20 -20 -21 -23 -25 -7 -12 -37 -11 -43 +6 +1 +24 +4(a) +15 - + 18 +21 - - -20 -13 -16 - - | 200 mg t.i.d. et 4 g t.i.d. 200 mg t.i.d. et 24 g q.d. 400 mg q.d. et 12 g b.i.d. 200mg b.i.d.(b) et 16 g q.d. 400 mg q.d. et 8 g b.i.d. -30 -39 -24 -33 -28 -37 -30 -36 -37 -37 -20 -19 -22 -20 -43 +19 +1 +31 +1 +15 - +23 +10 - - -37 -21 -28 - - |
| BEZAFIBRATE | ASSOCIATION BEZAFIBRATE ET COLESTIPOL | |
Klosiewicz-Latoszek et al.(6) (1987) IIB (10) III (9) | 200 mg t.i.d. 200 mg t.i.d. -28 -17 -28 +19 -39 -49 +32 +3 - - -18 +13 | 200 mg t.i.d.(c) et 5 g t.i.d. 200 mg t.i.d.(c) et 5 g t.i.d. -7 -9 -14 -26 +10 +7 +5 -41 - - -16 -18 |
| (a) C-HDL3; (b) seulement 6 patients ont reçu l’association; (c) Changements (%) calculés à partir des valeurs mesurées après le traitement avec le bezafibrate seul. | ||
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie préclinique
Des tests menés chez des animaux normolipidémiques et d’autres à hyperlipidémie induite ont montré que le bezafibrate inhibe, de façon dose-dépendante, la synthèse du cholestérol et des triglycérides dans le foie. Chez les rats, le bezafibrate inhibe la bêta-hydroxy-bêta-méthyl-glutaryl-CoA réductase, l'enzyme de l’étape limitante de la biosynthèse du cholestérol. Des études in vitro, avec des foies de rats et de poulets, ont montré que le bezafibrate inhibe également l'acétyl-CoA carboxylase, l'enzyme qui détermine la vitesse de synthèse des acides gras et, par extension, des triglycérides puisque la synthèse de ces derniers dépend de la disponibilité des acides gras libres.
Des études pharmacocinétiques effectuées avec des rats, des souris et des chiens ont montré que l'absorption du bezafibrate est pratiquement complète suite à son administration par voie orale. Chez les rats, l'absorption est surtout intestinale avec 72 % de la dose entrant dans la circulation entérohépatique dans les deux premières heures.
Chez le rat, une concentration plasmatique maximale (Cmax) a été atteinte dans la première heure suivant l'administration par voie orale de 1 à 30 mg/kg de bezafibrate marqué au 14C. La surface sous la courbe de concentration plasmatique (SSC 0-24 heures) a augmenté proportionnellement avec la dose administrée. La demi-vie (t1/2), la concentration plasmatique maximale (Cmax) et la surface sous la courbe de concentration plasmatique (SSC) étaient plus élevées chez les rats mâles que les rats femelles.
Les concentrations plasmatiques maximales à l'équilibre (Cssmax), chez des souris mâles auxquelles on a administré des doses moyennes de 143,6 et 267,7 mg/kg/jour sur 21 jours, étaient de 8,2 et 14,7 mg/L tandis que celles de femelles recevant des doses moyennes de 141,7 et 284,9 mg/kg/jour pendant la même période de temps s'établissaient à 4,6 et 8,8 mg/L. Les surfaces sous les courbes de concentration plasmatique étaient proportionnelles à la dose aussi bien pour les mâles que pour les femelles. La clairance corporelle totale était plus élevée chez les femelles (27,9 mL/min/kg) que chez les mâles (18,7 mL/min/kg).
Dans le sérum des singes, la demi-vie d'une dose unique de 20 mg/kg administrée par voie orale est de 2-3 heures. Cette valeur se compare à la t1/2 chez l’humain.
Suite à des études de distribution tissulaire chez des animaux, on a déterminé que les concentrations de bezafibrate les plus élevées se retrouvent dans le foie et dans l'intestin 8 heures après son administration par voie orale. Une demi-heure après l’administration du médicament, sa liaison aux protéines plasmatiques était de 88,4 %; elle était de 93,5 % après 8 heures.
Des chiens mâles et femelles, de la race des beagles, recevant oralement 30 mg/kg de bezafibrate présentent des valeurs très similaires pour la Cmax = 0,8 et 1,0 heure, pour la t1/2 = 3 et 2,7 heures, et pour la SSC (0-24 heures) = 131,0 et 137,4 µg/h/mL respectivement.
La plus grande partie du bezafibrate est excrétée dans l'urine, soit sous forme inchangée, soit sous forme de glycuroconjugués, mais une petite fraction d'hydroxy-bezafibrate a été identifiée.
TOXICOLOGIE
Toxicité aiguë
On a évalué la toxicité aiguë du bezafibrate administré par différentes voies chez les souris, les rats, les lapins, les chiens et les singes rhésus. Pour les souris et les rats, les valeurs des DL50 du médicament administré par les voies orale, intrapéritonéale ou sous-cutanée sont :
Tableau 5 : Bezafibrate - DL50 (mg/kg)
Espèce Sexe DL50 (mg/kg)
Orale i.p. s.c.
Souris M 759 625 1643
F 722 603 1714 Rat M 1087 609 1579 F 1081 638 2363
Des études distinctes n'ont pu déterminer une dose létale aiguë minimale chez les lapins ou chez les chiens beagle; tous les animaux ont survécu à des doses allant jusqu'à 2 500 mg/kg de bezafibrate, et ce, sans présenter de signes cliniques défavorables. Il était impossible de tester des doses supérieures du fait de l'insolubilité du médicament.
Chez les singe rhésus, la dose létale aiguë du bezafibrate variait de 1 000-2 000 mg/kg.
On a effectué une étude de toxicité aiguë portant sur les trois principales impuretés de synthèse et un produit de dégradation du bezafibrate. Des souris mâles ont reçu le matériel par voie intrapéritonéale. Les trois principales impuretés identifiées étaient l'éthyl-1[p-[2-(p-chlorobenzamido)éthyl]phénoxy]-2-méthylpropionate (I-1), la N-(p-chlorobenzoyl) tyramine (I-2) et l'acide 2-[p-[2-(3,4-dichlorobenzamido)éthylphénoxy]-2-méthylpropionique (I-3). Un produit de dégradation résultant de l’hydrolyse du bezafibrate (D-1), le chlorhydrate de l'acide 2-[p-(2-aminoéthyl)phénoxy]-2-méthylpropionique, a également été testé par voie intraveineuse. Les valeurs des DL50 sont :
Bezafibrate : DL50 (mg/kg) – Impuretés et produit de dégradation
Impureté éthanolique (I-1) 3 028
Intermédiaire de procédé (I-2) > 5 000
Impureté dichlorée (I-3) 874
Produit d'hydrolyse (D-1) 819
La toxicité aiguë de chacune de ces quatre substances était moins élevée que celle de la substance-mère. Les quelques constatations histopathologiques ont été pour la plupart attribuées au traitement intrapéritonéal et à la congestion d’organes. De façon générale, les symptômes cliniques incluaient une respiration superficielle, des changements fécaux et une perte initiale de poids, le poids se normalisant par la suite chez les survivants.
Toxicité subchronique
Le tableau 6 résume les constatations significatives issues des études sur la toxicité subchronique chez les rats, les chiens et les singes.
Des taux de mortalité de 63 % et plus ont été observés lors de deux études de gavage chez les rats avec des doses élevées de plus de 1 000 mg/kg/jour. Bien que l'expérience d'alimentation avec des doses de plus 1 000 mg/kg/jour n'ait pas donné un taux de mortalité aussi élevé, les sujets présentaient des effets toxiques significatifs comme ceux cités plus haut. Les animaux traités avec des doses variant de 320 à 381 mg/kg/jour pour les trois études ont toléré le médicament, mais on a noté une certaine hausse du taux de phosphatase alcaline. Les animaux présentaient en outre des signes histopathologiques d'effets sur le foie.
Alors que les chiens n’ont pas pu tolérer les doses les plus élevées durant les études de toxicité subchronique, les singes rhésus traités avec jusqu'à 500 mg/kg/jour de bezafibrate ont survécu aux 13 semaines de l’étude, leurs effets toxiques se normalisant pendant la période de récupération. Il est important de noter que le singe est l'animal qui ressemble le plus à l'homme du point de vue de sa réponse au bezafibrate.
Tableau 6 : Toxicité subchronique
Espèce Souche Sexe/groupe
M F
Dose
mg/kg/jour
Voie Durée Effets
Rat Sprague-
Dawley
20 20 140, 349
1028
Orale
sous
forme
d’additif
alimen-
taire
3 mois Morts : 14F, 11M à 1028 mg/kg/jour. Observations : La dose élevée (1028 mg/kg) a produit un taux de mortalité de 63 %. Les animaux recevant la dose élevée présentaient un manque d'appétit avec perte de poids et une élévation des taux de PA et de SGPT. Une histologie des organes a révélé une augmentation de la taille des cellules du foie avec une proéminence de cellules de Kupffer. Nombre réduit de cellules dans la moelle osseuse avec conversion en moelle graisseuse. Inhibition du développement des spermatozoïdes chez la moitié des mâles. La dose moyenne (349 mg/kg) n’a produit qu'une faible élévation des taux de PA. Pas de symptômes toxiques à la dose la plus faible (140 mg/kg/jour).
Rat Sprague-
Dawley
15 15 100, 320,
1000
Gavage
oral
13
sem.
Morts : 14/15M, 11/15F à 1000 mg/kg. Mort due à une insuffisance respiratoire ou cardio-vasculaire aiguë. 1/15 F à 100 mg/kg et 1/15 M à 320 mg/kg sont morts d'une pneumonie virale. Observations : Croissance déficiente chez les mâles à 1000 mg/kg. Activité PA élevée chez tous les groupes mâles testés et chez les femelles ayant survécu à la dose élevée. Faible mais significative réduction du poids des cerveaux des femelles traitées avec la dose élevée. Pour les groupes à dose moyenne et élevée, une augmentation dose-dépendante de l'hématocrite, de l'hémoglobine et des érythrocytes. Faibles mais significatives augmentations, indépendantes de la dose, dans les taux d'albumine et de protéines totales pour les groupes à doses élevée et moyenne. Une histologie hépatique a démontré un gonflement cellulaire et des granulations cytoplasmiques de sévérité dose-dépendante. Augmentation dans la grandeur des lipides
corticosurrénaliens pour 5 mâles à dose moyenne et pour 3 femelles ayant survécu à la dose élevée.
Tableau 6 : Toxicité subchronique
Espèce Souche Sexe/groupe
M F
Dose
mg/kg/jour
Voie Durée Effets
Rats Sprague
-Dawley
35-39,
110-115,
380-381,
1098-
1135
3 mois et
5 sem.
d'inter-
ruption
Observations : Le groupe à dose élevée a présenté une réduction significative du poids corporel en corrélation avec une baisse de l'ingestion de nourriture. Récupération seulement partielle pendant la période d'interruption. Augmentation significative dans le volume et dans la densité de l'urine chez les mâles et les femelles traités à la dose élevée. La plupart des paramètres érythrocytaires étaient diminués chez les groupes à dose élevée. La plupart des autres variables hématologiques étaient normales à l'exception du taux plasmatique faible de fibrinogène chez les groupes à dose élevée. Une réduction dose-dépendante des TG et des acides gras sériques. Augmentation modérée de l'albumine et du rapport albumine/globuline. Augmentation dose-dépendante des taux de PA. Du point de vue histopathologique, augmentation des hépatocytes éosinophiles, agrandissement nucléolaire, épuisement du glycogène, augmentation de la pigmentation et prolifération des canaux biliaires dans le foie aux deux doses les plus élevées. À ces deux doses, on a noté une baisse des granules de zymogène pancréatiques, des hypoplasies des canaux papillaires et recouvrement épithélial des papilles rénales. Augmentation dose-dépendante du nombre et de la taille des peroxysomes.
Chiens Beagles 3 3 20, 40,
80, 200,
500
3 mois et
5 sem. de récupé-
ration
Morts : Tous les chiens ayant reçu 200 mg/kg et 500 mg/kg sont morts. Ces animaux ont présenté une faible consommation de nourriture, de la cachexie, des lésions GI et de la jaunisse. Des études histomorphologiques ont révélé des lésions hépatotoxiques. Certains animaux présentaient une perturbation de la spermatogenèse et de l'atrophie des granulocytes de la prostate. Un chien traité avec 80 mg/kg est mort. Une mort à 40 mg/kg n'était pas associée au traitement. Observations : Augmentation des taux de SGPT (M/F) et de SGOT (M) à la dose de 80 mg/kg. Une hépatohistologie a révélé une augmentation dans la fréquence de la dégénérescence cytocholestatique et une dissociation des trabécules hépatocytaires. Augmentation des taux de SGPT (M/F) aux doses de 20 et 40 mg/kg et changements morphologiques du foie à 40 mg/kg. Pendant la période de récupération, élévation réversible des transaminases, fibrose et dégénérescence hépatocytaire irréversible. Chez certains animaux, une histologie a révélé un gonflement hépatocytaire et une dégénérescence des hépatocytes éosinophiles.
Singes Rhésus 4 4 30, 125,
500
13 sem. et
30 jours de récupé-
ration*
Observations : Pas de morts. Dans le groupe à dose élevée, 1M/1F ont présenté une perte de poids marquée sans perte d'appétit correspondante. Réduction significative des paramètres érythrocytaires. Temps de céphaline élevé à la 6e semaine mais non à la 13e. Diminution des taux de PA, augmentation des taux moyens d'urée, augmentation du volume urinaire et diminution de la densité urinaire chez les groupes à dose élevée. Toutes les valeurs des analyses d'urine et de biochimie sont toutefois revenues à la normale pendant la période de récupération. Changements pathologiques importants observés dans le thymus et les reins.
* Un (1) animal de chaque sexe et groupe a été suivi durant la période de récupération.
Toxicité chronique
Les constatations significatives des études de toxicité chronique chez les rats et les singes sont résumées dans le tableau 7.
Tableau 7 : Toxicité chronique
Espèce Souche Sexe/groupe
M F
Dose
mg/kg/
jour
Voie Durée Effets
Rat Sprague
-Dawley
30 30 77,
185,
379
Orale 18 mois
et 4 sem.
de
récupé-
ration*
Morts : Aucune mort dans les groupes traités avec le bezafibrate. 13 M/8F ayant reçu du clofibrate sont morts. Observations : Groupes sous bezafibrate : Diminution dose-dépendante du gain de poids. Aucun changement hématologique. La diminution physiologique des taux de PA n'a pas eu lieu chez les rats en voie de maturation. Augmentation des taux de PA chez les femelles à dose élevée et augmentation dose-dépendante des taux de SGPT. Augmentation de l'azote uréique sanguin et de la créatinine sérique à la dose élevée. Élévation dose-dépendante (réversible) du poids relatif du foie et des reins. Inclusions pigmentaires du foie et nécrose des cellules formatrice de parenchyme dans les poumons chez la plupart des animaux.
Singe Rhésus 5 5 80,
170,
350
Orale 6 mois Le groupe à dose élevée présentait des changements mineurs dans la chimie du sang. Les doses faibles étaient bien tolérées.
Singe Rhésus 10 10 125,
250,
500
Orale 12 mois La dose élevée a été toxique avec 4/10 animaux morts après
6 mois. Les symptômes incluaient vomissements, somnolence, ataxie, réduction du poids corporel, de l'ingestion alimentaire et du rythme cardiaque. Observations : Le groupe à dose élevée était caractérisé par des changements dans les paramètres urinaires, hématologiques et biochimiques. Une autopsie a révélé de fréquents foyers jaunes dans les poumons, le foie et la rate. Un examen microscopique a révélé une dégénérescence granulaire de la partie exocrine du pancréas et du parenchyme rénal. * Un (1) animal de chaque sexe et groupe a été suivi durant la période de récupération.
Chez les singes rhésus, la dose de 500 mg/kg/jour était toxique, mais des posologies allant jusqu'à 350 mg/kg/jour se situaient à l'intérieur des limites tolérées.
Des rats albinos ont développé des signes de tolérance durant les 18 mois de la période d'administration. On a noté une augmentation des enzymes sériques, des substrats et du poids relatif des organes, en particulier de l'hépatomégalie due à une prolifération des peroxysomes.
Les sujets mâles ont présenté une sensibilité plus élevée que les femelles. Toutes ces manifestations étaient réversibles durant la période d'observation subséquente. Un seul animal a développé un hépatome à la dose la plus élevée.
Pouvoir antigène
Aucun pouvoir antigène n'a été démontré pour le bezafibrate chez les souris et les cobayes.
Pouvoir mutagène
Le pouvoir mutagène a été évalué in vitro à l'aide des systèmes suivants :
test d’Ames en utilisant les souches de Salmonella typhimurium TA 1535, TA 1537, TA
1538, TA 100 et la souche d'E. coli WP2 uvr A en présence et en absence de l'enzyme S-9 de foie de rat,
- test d'aberration chromosomique avec les cellules de hamster chinois,
- test de synthèse d’ADN non prévue dans les hépatocytes primaires de rat.
Le pouvoir mutagène a été évalué in vivo à l'aide des systèmes suivants :
- test de l'inhibition de la synthèse de l’ADN chez les souris mâles,
- test d'échange de chromatides-sœurs chez les hamsters chinois,
- test de micronoyaux chez les souris et les rats,
- test chromosomique à dominance létale chez les souris femelles,
- test cytogénétique (moelle osseuse) chez le rat et le hamster chinois,
- test de spermatogonies chez la souris,
- test « host-mediated assay » chez la souris.
Des études mises au point pour évaluer le potentiel génotoxique du bezafibrate n'ont pas décelé d'effets mutagènes à long terme.
Toxicité sur la reproduction et pouvoir tératogène
Segment I : Fertilité et fonction reproductrice
Des rats mâles ont été traités avec une dose moyenne de 70 ou 363 mg/kg/jour pendant 15 semaines puis accouplés avec des femelles non traitées. Aucun effet n'a été décelé sur la fertilité, sur les ratios mâles/femelles ou morts/vivants des portées, ni sur le développement de la progéniture aux 1er, 5e et 21e jours après la naissance.
Par ailleurs, des rats femelles ont été traités avec 150 ou 700 mg/kg/jour pendant 2 semaines puis accouplés avec des mâles non traités. Le traitement avec le bezafibrate a continué tout au long de la gestation et jusqu'au 12e jour après la naissance. Aux fins d'examen, on a effectué une césarienne au 13e jour de la gestation de certaines femelles. À la dose la plus élevée, on a observé un poids fœtal moyen plus bas. Pour les mères qui ont mis bas, on a observé des portées plus petites avec la dose élevée et une survie compromise. Les jeunes rats nés de ces mères présentaient des hématomes sur le crâne. Ces rats avaient facilement des hémorragies au niveau du dos et des membres. Par rapport au groupe témoin, le poids corporel et l’index de gestation étaient plus bas chez le groupe à dose élevée. Les effets fœtotoxiques ont été attribués à une toxicité maternelle provoquée par la dose élevée du médicament. Les portées des mères ayant pris 150 mg/kg/jour ne présentaient pas de différence par rapport aux portées témoins.
Dans une troisième étude de fertilité, des rats femelles ont été traitées avec 600, 60 et 5 mg/kg/jour de bezafibrate 14 jours avant la période d'accouplement. Les doses faible et moyenne n'ont pas provoqué d'effets secondaires tandis que la dose élevée a été toxique à la fois pour les mères et les fœtus. Le développement postnatal des jeunes rats était également perturbé. Aucune réduction de fertilité n'a été décelée, même à la dose élevée.
Segment II : Toxicité sur le développement et tératologie
Ces études ont été effectuées chez les rats et les lapins.
Des rats femelles ont été traités du 7e au 16e jour de la gestation avec 150, 300 ou 600 mg/kg/jour de bezafibrate. 96 animaux accouplés ont donné lieu à 84 gestations et à une progéniture totale de 1 050 jeunes rats (mort-nés inclus). À l'exception de l'augmentation dose-dépendante du poids placentaire moyen chez les groupes à doses moyenne et élevée, on n’a constaté aucune action fœticide, embryocide ou tératogène.
Dans une deuxième étude, des rats mâles et femelles ont été traités avec 50, 100, 200, 400 ou 600 mg/kg/jour de bezafibrate. Les mâles ont reçu le médicament pendant les 63 jours précédant et jusqu'au 14e jour après le début de la période d'accouplement. Les femelles ont été traitées pendant les 15 jours précédant l'accouplement jusqu'au 7e jour de la gestation.
Chez les groupes à dose élevée, la mort de 9 mâles et de 5 femelles a été attribuée au traitement et cette dose a été jugée excessive par rapport à la dose maximale tolérée.
On a mesuré des augmentations, variant de faibles à significatives, du poids fœtal moyen chez les groupes traités avec 100 mg/kg/jour ou plus. Par rapport au groupe témoin, la seule différence observée chez les groupes traités était dans le nombre moyen de vertèbres caudales ossifiées, manifestation qui n'était pas dose-dépendante. Aucune inhibition du développement fœtal et aucun effet tératogène n'ont été mis en évidence par cette étude.
Les effets du bezafibrate administré par voie orale ont également été étudiés chez les lapins à des doses de 37,5, 75, 150 ou 300 mg/kg/jour. Par rapport au groupe témoin, aucune différence significative n'a été détectée chez le groupe à faible dose (37,5 mg/kg/jour), et ce, quel que soit le paramètre utilisé pour évaluer la toxicité envers l'embryon ou le fœtus.
À l'exception d'un taux de mortalité fœtale élevé dans une étude avec le groupe de 300 mg, aucun autre effet fœtal significatif n'a été observé. Les traits externes, internes et squelettiques ainsi que le degré d'ossification étaient tous à l'intérieur des limites considérées normales.
Segment III : Toxicité pré- et postnatale
On a administré 4, 40 ou 400 mg/kg/jour de bezafibrate à des rats femelles depuis le 16e jour de la période prénatale jusqu'au 21e jour de lactation.
À la dose la plus élevée, qui est très proche du niveau toxique pour les rats, on a noté une réduction significative de la survie des nouveau-nés ainsi qu'une augmentation de la mortalité des jeunes rats pendant la période de lactation. La progéniture du groupe à dose élevée présentait en outre un faible poids à la naissance et un retard de la coordination neuromusculaire. Par rapport au groupe témoin, le poids du foie de ces jeunes rats était élevé.
Dans une autre étude, des rats femelles ont été traités du 17e au 21e jour de gestation et pendant toute la période de lactation avec 50, 100, 200, 400 ou 600 mg/kg/jour; les doses de 400 et 600 mg dépassaient la dose maximale tolérée.
Des animaux F0 ont été sacrifiés au 21e jour post-partum et on a observé des augmentations dans le poids du foie et des reins chez les groupes à dose élevée.
Les nouveau-nés F1 des groupes de 200 mg/kg et plus présentaient un poids à la naissance significativement plus bas qui persistait jusqu'à 70 jours post-partum chez les deux groupes à doses élevées (400 et 600 mg/kg). Chez le groupe de 200 mg/kg, on n'a observé aucune anomalie extérieure et seulement un cas de vertèbres cervicales arquées. Les groupes de 600 mg/kg présentaient une augmentation du nombre de rats F1 avec une ossification retardée de l’astragale. Aucun autre changement dans l'ossification du squelette n'était notable. Par rapport au groupe témoin, on a noté une augmentation significative du temps de différenciation des paupières chez les groupes de 100 mg/kg et plus. Le groupe à dose élevée était également caractérisé par des retards dans le bourgeonnement des incisives et dans l'ouverture du vagin. Les autres temps de différenciation étaient comparables entre tous les groupes. La stabilité reproductrice des animaux F1 était normale. Les ratons de la génération F2 avaient un poids à la naissance comparable, sans anomalie extérieure. Le nombre de nouveau-nés ayant une ossification retardée de l’astragale était augmenté dans le groupe de 600 mg/kg, mais il n’y avait pas d’autre constatation notable au niveau du squelette.
Dans une troisième étude, des rats femelles ont reçu 50, 100, 200, 400 ou 800 mg/kg/jour de bezafibrate pendant l'organogenèse. Environ 60 % des animaux F0 ont été sacrifiés au 20e jour de gestation pendant que les autres étaient suivis jusqu'au 21e jour post-partum.
Apparemment, une seule mort survenue dans chacun des groupes de 400 et 800 mg/kg/ jour était reliée au traitement. Pendant la période de gestation F0, on a noté chez les groupes traités des réductions dans les gains de poids corporel qui n'étaient reliées ni à la dose ni à la ration alimentaire. Chez les animaux recevant 200 mg/kg/jour ou plus, une autopsie a révélé des changements significatifs et reliés à la dose du poids du foie.
Chez tous les groupes traités, on a noté une augmentation statistiquement significative de la fréquence des côtes lombaires dans les squelettes fœtaux. Par contre, les valeurs observées étaient à l'intérieur des paramètres prévus pour les rats Sprague-Dawley. Avec les doses de 200 mg/kg et plus, le nombre de vertèbres caudales ossifiées était significativement plus élevé que chez les rats témoins. Par ailleurs, l'ossification du noyau sternal était retardée chez les groupes traités avec jusqu'à 200 mg/kg. Des cas isolés d'anomalies viscérales ont eu lieu chez divers groupes.
On a permis à des femelles F1 de mettre bas et d'allaiter les nouveau-nés F2 jusqu'au 4e jour post-partum. Aucune différence dans la viabilité et dans le sevrage n'a été observée chez la progéniture F2 21 jours après leur naissance. Une autopsie des jeunes rats de 4 jours a révélé un nombre significatif d'anomalies des côtes lombaires chez les groupes traités avec 400 et 800 mg/kg de bezafibrate. Le nombre d'anomalies des côtes cervicales était augmenté à 800 mg/kg.
Pouvoir cancérogène
On a étudié le pouvoir cancérogène chronique du bezafibrate administré oralement (dans les aliments) pendant 33 mois [à 3 000 ppm (122-142 mg/kg/jour) ou à 6 000 ppm (256-306 mg/kg/jour)] chez la souche Caw-Hoe-Wiga de rats Sprague-Dawley (100 animaux/sexe/dose). Le traitement avait un impact significatif sur le poids corporel.
On a observé une augmentation des taux de phosphatase alcaline chez les deux sexes et des taux de SGPT chez les rats mâles à la fin du traitement. De faibles augmentations de la créatinine sérique chez les deux sexes et de l'azote uréique sanguin chez les mâles étaient peut-être attribuables au traitement. Tous ces changements sont revenus à la normale à l’arrêt du traitement.
Les changements hématologiques apparents à la fin du traitement étaient limités aux érythrocytes. À l'arrêt du traitement, on a observé une baisse non significative des globules rouges chez les rats mâles, une baisse significative de la concentration d'hémoglobine et de l’hématocrite, ainsi qu’une augmentation de la teneur corpusculaire moyenne en hémoglobine. Tous ces paramètres sont revenus à la normale une fois le traitement discontinué. Ces changements indiquaient un effet toxique du médicament aux doses élevées.
Par rapport au groupe témoin, les différences dans la pathologie non néoplasique incluaient une fréquence moins élevée d’hyperplasie du canal biliaire et du parenchyme hépatique. Cependant, une péliose hépatique plus fréquente a été observée pour les deux sexes des animaux traités.
Il n'y a pas eu de réponse tumorigène généralisée au bezafibrate. Le nombre total de tumeurs (malignes, métastasiantes et à sites multiples) était comparable entre les groupes. Cependant, les groupes traités présentaient une légère diminution de la fréquence des porteurs de tumeurs. Une analyse des sites touchés a montré que seuls les testicules présentaient une relation claire entre la fréquence des tumeurs et le traitement par le bezafibrate.
Une deuxième étude portant sur le potentiel cancérogène chronique, d’une durée de 24 mois, a été effectuée avec des rats Sprague-Dawley. Les animaux ont reçu soit le régime alimentaire oral seul (groupe témoin), soit celui additionné de bezafibrate : 330 ppm (12-26 mg/kg/jour), 750 ppm (30-35 mg/kg/jour en moyenne) ou 1 500 ppm (62-135 mg/kg/jour).
On a noté un impact significatif sur le poids corporel. Il y avait une réduction significative des paramètres érythrocytaires chez les femelles par rapport au groupe témoin. On a observé une baisse légère, mais significative, du volume globulaire moyen, de l’hématocrite, de la concentration d’hémoglobine, de la teneur globulaire moyenne en hémoglobine et de la concentration corpusculaire moyenne en hémoglobine chez les femelles traitées.
Du point de vue biochimique, le traitement a occasionné une hausse des taux de phosphatase alcaline chez les deux sexes. De plus, les valeurs finales de l’azote uréique sanguin et des protéines sériques totales étaient plus élevées chez les mâles traités que chez les animaux correspondants non traités.
Aucune réponse tumorigène non spécifique ou généralisée au bezafibrate n'a été observée. Même si on a noté des changements dose-dépendants dans les tissus et dans les enzymes hépatiques, aucune augmentation de l’incidence de tumeurs n'a été observée chez les deux sexes traités à toutes les doses de bezafibrate.
Dans une troisième étude, le bezafibrate a été administré par voie orale (régime alimentaire) à des souris NMRI (60/sexe/dose) pendant 18 mois. Les concentrations alimentaires du bezafibrate (0, 300, 600 et 1 500 ppm) correspondaient aux doses chroniques de 0 (groupe témoin), 33-42, 83-120 et 170-225 mg/kg/jour.
On a noté des augmentations significatives de la concentration moyenne d'hémoglobine à toutes les doses. Le volume globulaire moyen était réduit; l'hémoglobine corpusculaire moyenne, augmentée aux deux doses élevées et le nombre d'érythrocytes, augmenté à la dose la plus élevée seulement. L'augmentation dose-dépendante des taux de phosphatase alcaline n'était statistiquement significative qu'aux deux doses élevées. La créatinine sérique était abaissée chez toutes les souris traitées.
Les lésions non néoplasiques incluaient une élévation des hyperplasies focales des hépatocytes de tous ces animaux traités avec le bezafibrate. Des dépôts à pigments non ferreux dans les cellules parenchymateuses et dans les cellules de réserve étaient également augmentés de façon dose-dépendante. On a noté des cellules spumeuses plus nombreuses aux doses élevées et une éosinophilie des hépatocytes dans la plupart des animaux traités. Une hyperplasie cellulaire au niveau des testicules (cellules de Leydig), des ovaires et des surrénales était observée plus souvent chez les souris traitées.
Aucun effet tumorigène significatif n'a été observé chez les deux sexes.
Dans les études animales de longue durée sur la toxicité et le pouvoir cancérogène du bezafibrate, ce composé s’est révélé hépatotoxique et peut-être tumorigène pour le foie du rat. De plus, une augmentation des tumeurs leydigiennes qui était reliée au médicament et qui dépendait de la dose a été observée chez les rats mâles. Il est possible que l’administration d’hypolipémiants de la classe des fibrates cause une prolifération des peroxysomes chez des animaux. Ce phénomène dépend de l’espèce et est plus prononcé chez les petits rongeurs.
RÉFÉRENCES
- 1. Bimmerman A, et al. Effective therapeutic measures for reducing lipoprotein (A) in patients with dyslipidemia. Lipoprotein (a) reduction with sustained release bezafibrate. Current Therapeutic Research 1991;49(4): 635-43.
- 2. Bittolo Bon G, et al. Efficacy and tolerability of bezafibrate slow-release formulation vs fenofibrate in the treatment of patients with type IIB hyperlipoproteinemia. Current Therapeutic Research 1990;47:735-42.
- 3. Deslypere JP, et al. Addition of fibrates to simvastatin in hyperlipidemic patients: Results and side effects. Control of Blood Cholesterol. Meeting of the European Atherosclerosis Society, Brugge (Belgium (1990). Résumé n° 210.
- 4. Ericsson C-G, et al. Angiographic assessment of effect of bezafibrate on progression of coronary artery disease in young male postinfarction patients. Lancet 1996;347:849-53.
- 5. Fischer S, et al. Efficacy of a combined bezafibrate retard - Colestyramine treatment in patients with hypercholesterolemia. Drug Research 1990;40(1):469-72.
- 6. Hodis HN, Mack WJ. Triglyceride-rich lipoproteins and the progression of coronary artery disease. Curr Opin Lipidol 1995;6:209-14.
- 7. Jones IR, et al. Lowering plasma glucose concentration with bezafibrate in patients with moderately controlled NIDDM. Diabetes Care 1990;13(8):855-63.
- 8.
Kanterewicz E, et al. Bezafibrate induced rhabdomyolysis. Ann. Rheumat. Dis.
1992;51:536-8.
- 9.
Kremer P, et al. Therapeutic effects of bezafibrate and gemfibrozil in
hyperlipoproteinaemia type IIa and IIb. Current Medical Research and Opinion 1989;11:293-303.
- 10. Kyrklund C, et al. Plasma concentrations of active lovastatin acid are markedly increased by gemfibrozil but not by bezafibrate. Clin Pharmacol Ther 2001;69(5):340-5.
- 11. Mikhailidis DP, et al. Bezafibrate retard in type II diabetic patients; effects on hemostasis and glucose homeostasis. Journal of Cardiovascular Pharmacology 1990;16(Suppl. 9):S26-S29.
- 12. Monk JP, Todd PA. Bezafibrate: A review of its pharmacodynamic and pharmacokinetic properties, and therapeutic use in hyperlipidaemia. Drugs (Adis International) 1987;33:539-76 (mise à jour en 1991).
- 13. Nakandakare E, et al. Effects of simvastatin, bezafibrate and gemfibrozil on the quantity and composition of plasma lipoproteins. Atherosclerosis 1990;85:211-7.
- 14. Report of the Committee of Principal Investigators. WHO cooperative trial on primary prevention of ischaemic heart disease with clofibrate to lower serum cholesterol: final mortality follow-up. Lancet 1984;11:600-4.
- 15. Saku K, et al. Effects of slow-release bezafibrate on serum lipids, lipoproteins, apolipoproteins, and postheparin lipolytic activities in patients with type IV and type V hypertriglyceridemia. Clinical Therapeutics 1989;11:331-40.
- 16.
Smud R, Sermukslis B. Bezafibrate and fenofibrate in type II diabetics with
hyperlipoproteinaemia. Current Medical Research and Opinion 1987;10:612-24.
- 17. Vessby B, Lithell H. Interruption of long-term lipid-lowering treatment with bezafibrate in hypertriglyceridaemic patients. Atherosclerosis 1990;82:137-43.
- 18. Winocour PH, et al. Double-blind placebo controlled study of the effects of bezafibrate on blood lipids, lipoproteins and fibrinogen in hyperlipidaemic type I diabetes mellitus. Diabetic Medicine 1990;7:736-43.
- 19. Wirth A, Lang PD. Effects of once daily administration of bezafibrate retard on diurnal lipid and lipoprotein profiles in primary hypertriglyceridemia. In C. Lenfant et al. (Eds) Biotechnology of dyslipoproteinemias: applications in diagnosis and control, pp. 303-309, Raven Press, New York, 1990.