


Monographie de produit - Lopid Cap 300mg
INDICATIONS ET USAGE CLINIQUE
LOPID (gemfibrozil) est indiqué comme adjuvant à un régime alimentaire et à d'autres mesures thérapeutiques pour le traitement :
- 1.
des adultes présentant de très fortes concentrations sériques de triglycérides
(hyperlipidémie de type IV ou V d'après la classification de Fredrickson) et fortement exposés à un risque de séquelles et de complications (p. ex., pancréatite) du fait de leur hyperlipidémie;
- 2. des patients présentant une hypercholestérolémie ou une dyslipidémie mixte de type IIa ou IIb, afin de régulariser les taux de lipides (diminuer les taux sériques de triglycérides et de cholestérol LDL, et augmenter le taux de cholestérol HDL).
Un traitement par LOPID seulement peut ne pas suffire dans certains cas d'hyperlipidémie familiale combinée avec hyperlipoprotéinémie de type IIb ou IV.
Le traitement de l'hyperlipidémie devrait toujours commencer par l'adoption d'un régime alimentaire adapté à l'état du patient et d'un programme d'exercices, avec perte de poids; dans les cas de diabète sucré, un bon équilibre de la glycémie est essentiel.
CONTRE-INDICATIONS
- 1. Trouble hépatique ou rénal, y compris la cirrhose biliaire primitive
- 2. Maladie existante de la vésicule biliaire (voir PRÉCAUTIONS)
- 3. Hypersensibilité à LOPID (gemfibrozil) ou à l’un de ses excipients
- 4. Grossesse ou allaitement
- 5. Traitement d'une hyperlipoprotéinémie de type I
- 6.
L’administration concomitante de gemfibrozil et de répaglinide est contre-indiquée
(voir PRÉCAUTIONS, Interactions médicamenteuses).
MISES EN GARDE
Effets musculaires : On a signalé des cas de myalgie, de myosite et de rhabdomyolyse graves, accompagnés d’une élévation marquée du taux de créatine kinase (CK), lors de l’administration concomitante de gemfibrozil et d’inhibiteurs de l’HMG-CoA réductase (voir PRÉCAUTIONS, Interactions médicamenteuses). En présence d’une rhabdomyolyse grave, la myoglobinurie qui s’ensuit peut causer une insuffisance rénale aiguë. Par conséquent, il ne faut pas administrer en concomitance des inhibiteurs de l’HMG-CoA réductase et LOPID.
La présence d’une myopathie, définie comme des douleurs ou une faiblesse musculaires accompagnées d’une élévation du taux plasmatique de CK à plus de 10 fois la limite supérieure de la normale, devrait être envisagée chez tout patient présentant une myalgie diffuse, une sensibilité ou une faiblesse musculaires et/ou une élévation marquée de la CK. Il faut mentionner aux patients de signaler sans tarder toute douleur, sensibilité ou faiblesse musculaires inexpliquées, particulièrement si elles s’accompagnent de malaises ou de fièvre.
Le risque de myopathie et de rhabdomyolyse associé au traitement par un inhibiteur de l’HMG-CoA réductase augmente avec l’administration concomitante d’un dérivé de l’acide fibrique. Il faut soupeser avec soin les bienfaits et les risques d’une telle association médicamenteuse (voir PRÉCAUTIONS, Interactions médicamenteuses).
Une rhabdomyolyse avec dysfonction rénale secondaire à une myoglobinurie a été signalée avec les inhibiteurs de l’HMG-CoA réductase. On doit interrompre le traitement par le gemfibrozil en présence d’une élévation marquée du taux de CK ou d’une myopathie soupçonnée ou avérée. Le traitement par le gemfibrozil doit être interrompu temporairement chez tout patient qui présente des manifestations aiguës ou graves pouvant évoquer une myopathie ou qui présente un facteur de risque le prédisposant à l'insuffisance rénale secondaire à une rhabdomyolyse (p. ex., septicémie, hypotension, chirurgie majeure, traumatisme, graves troubles métaboliques, endocriniens ou électrolytiques, et épilepsie non maîtrisée).
- 2. Clofibrate : Sur les plans clinique, pharmacologique et chimique, LOPID présente certaines similitudes avec le clofibrate. Les médecins prescrivant du gemfibrozil devraient également connaître les bienfaits et les risques associés au clofibrate.
- 3.
Études de toxicité : Des études à long terme ont été menées sur les effets du gemfibrozil administré à des rats et à des souris, à des doses égales à 1 et à 10 fois la dose recommandée chez l’humain. La fréquence des nodules hépatiques bénins et des carcinomes du foie a augmenté de manière significative chez les rats mâles recevant la forte dose. Les cas de carcinome du foie ont également été plus fréquents chez les mâles recevant la faible dose, mais l'augmentation n'a pas été statistiquement significative (p > 0,05). Chez les rates recevant la forte dose, on a noté une augmentation significative de la fréquence globale des néoplasmes hépatiques bénins et malins. Aucune différence statistiquement significative n’a été observée par rapport aux témoins au chapitre de la fréquence des tumeurs du foie chez les souris mâles et femelles, mais les doses testées étaient plus faibles que celles qui se sont révélées cancérogènes lors de l'utilisation d'autres fibrates. On a enregistré un accroissement du nombre de tumeurs hépatiques et testiculaires chez les rats mâles.
Des examens au microscope électronique ont révélé une prolifération caractéristique de peroxysomes dans le foie des rats mâles ayant reçu du gemfibrozil. Aucune modification de ce genre n’a été observée dans le foie des patients traités au moyen de cet agent.
Des études de toxicité menées chez des rats mâles ont révélé un accroissement du nombre de tumeurs bénignes des cellules de Leydig proportionnel à la dose. On a également noté l'apparition de cataractes sous-capsulaires bilatérales et unilatérales chez 10 et 6,3 %, respectivement, des rats mâles recevant la forte dose.
- 4. Cholélithiase : LOPID peut accroître l'excrétion de cholestérol dans la bile et ainsi favoriser la formation de calculs biliaires. Si l'on soupçonne la présence de calculs biliaires, un examen de la vésicule biliaire est de mise. En présence de calculs, il faut interrompre le traitement par LOPID. Des cas de cholélithiase ont été signalés au cours du traitement par le gemfibrozil.
- 5.
Générales : Comme la réduction de la mortalité totale n'a pas été prouvée, on ne devrait administrer LOPID qu'aux patients mentionnés dans la section INDICATIONS. Si le taux sérique de lipides n'a pas diminué de manière significative après 3 mois, on devrait cesser le traitement par LOPID.
S'il opte pour LOPID, le médecin devrait discuter avec le patient du traitement envisagé et l’informer des bienfaits escomptés et des risques que peut comporter l'administration de ce médicament pendant une longue période (voir PRÉCAUTIONS).
- 6. Usage pédiatrique : L'innocuité et l'efficacité du médicament chez les enfants n'ont pas été établies.
- 7.
Grossesse : Les femmes aptes à procréer doivent utiliser assidûment une méthode de contraception. Si une grossesse survient malgré cette précaution, on devrait cesser l'emploi de LOPID.
Les femmes qui souhaitent avoir un enfant devraient cesser de prendre LOPID plusieurs mois avant la conception.
- 8.
Allaitement : Comme le gemfibrozil s'est révélé potentiellement cancérogène chez les rats, on devrait décider s'il faut interrompre l’allaitement ou cesser le traitement médicamenteux en tenant compte de son importance pour la mère.
PRÉCAUTIONS
- 1. Traitement initial : Avant d'amorcer un traitement par LOPID (gemfibrozil), il faudrait essayer de normaliser les taux sériques de lipides et de lipoprotéines par un régime alimentaire approprié, des exercices, la perte de poids chez les patients obèses et la maîtrise du diabète sucré chez les personnes diabétiques.
- 2.
Traitement de longue durée : Étant donné qu'on recommande d'administrer
LOPID pendant une longue période, il faudrait effectuer des analyses chimiques préalables au traitement pour s'assurer que le patient affiche bien un taux sérique élevé de lipides ou un faible taux de cholestérol HDL. Durant le traitement par LOPID, il faudra mesurer périodiquement les taux sériques de lipides et de lipoprotéines, et déterminer le rapport cholestérol LDL/cholestérol HDL, tout particulièrement chez les patients présentant une hyperlipoprotéinémie de type IV.
- 3. Altération de la fertilité : L'administration à des rats mâles de doses équivalant à environ 3 fois et 10 fois la dose recommandée chez l'humain pendant 10 semaines a entraîné une diminution de la fertilité proportionnelle à la dose. Lors d'études subséquentes, on a montré que cet effet disparaissait environ 8 semaines après l'arrêt du traitement et qu'il n'était pas héréditaire.
- 4. Modifications hématologiques : On a observé chez certains patients une légère baisse de l'hémoglobinémie, de l'hématocrite ou de la leucocytémie après la mise en route d'un traitement par LOPID. Ces valeurs se sont ensuite stabilisées durant un traitement de longue durée. En de rares occasions, des cas graves d'anémie, de leucopénie, de thrombocytopénie, d'éosinophilie et d'hypoplasie médullaire ont été signalés. On recommande donc d'effectuer périodiquement une numération globulaire au cours des 12 premiers mois de traitement par LOPID.
- 5. Fonction hépatique : Lors de l'emploi de LOPID, on a observé à l'occasion des anomalies dans les résultats des épreuves de la fonction hépatique, dont une hausse de l'aspartate aminotransférase (ASAT), de l'alanine aminotransférase (ALAT), de la lacticodéshydrogénase (LDH), ainsi que des phosphatases alcalines, de la CK et de la bilirubine. Ces anomalies se résorbent habituellement lorsqu'on cesse l'administration de LOPID. Par conséquent, il est recommandé de procéder périodiquement à des épreuves de la fonction hépatique et de mettre fin au traitement par LOPID si ces anomalies persistent.
- 6. Maladie hépatobiliaire : La prudence est de rigueur lorsque LOPID est utilisé chez des patients ayant des antécédents d'ictère ou de trouble hépatique.
- 7.
Arythmies cardiaques : Bien qu'aucun cas d'importance clinique n'ait été imputé
à LOPID, la survenue de telles anomalies demeure possible.
- 8.
Interactions médicamenteuses : Lors de l'emploi concomitant de LOPID
(gemfibrozil) et de lovastatine, on a signalé des cas de myalgie, de myosite et de rhabdomyolyse graves, accompagnés d’une élévation marquée du taux de CK. En présence d’une rhabdomyolyse grave, la myoglobinurie qui s’ensuit peut causer une insuffisance rénale aiguë. Par conséquent, la lovastatine ne doit pas être administrée en concomitance avec LOPID.
Anticoagulants : La prudence est de rigueur lors de l'utilisation de LOPID chez des personnes prenant des anticoagulants. Il faudrait alors réduire la dose de l'anticoagulant de façon à maintenir le temps de prothrombine à une valeur compatible avec la prévention des complications hémorragiques. On recommande de mesurer fréquemment le temps de prothrombine, jusqu'à sa stabilisation.
Résines fixatrices des acides biliaires : La biodisponibilité de LOPID peut diminuer lorsque cet agent est administré avec des résines granulées telles que le colestipol. Il est recommandé d'administrer les deux médicaments à intervalle de deux heures au moins.
Inhibiteurs de l’HMG-CoA réductase : On a signalé des cas de myalgie, de myosite et de rhabdomyolyse graves, accompagnés d’une élévation marquée du taux de CK, lors de l’administration concomitante de gemfibrozil et d’inhibiteurs de l’HMG-CoA réductase. En présence d’une rhabdomyolyse grave, la myoglobinurie qui s’ensuit peut causer une insuffisance rénale aiguë. Par conséquent, il ne faut pas administrer en concomitance les inhibiteurs de l’HMG-CoA réductase et LOPID (voir MISES EN GARDE, Effets musculaires).
Répaglinide : Des cas graves d’hypoglycémie ont été signalés après la prise concomitante de répaglinide et de gemfibrozil. Ces cas sont probablement dus à l’inhibition de l’isoenzyme CYP 2C8 par le gemfibrozil comme le démontrent des diminutions de la glycémie proportionnelles à la dose de gemfibrozil. Chez des volontaires sains, on a observé une hausse marquée de la concentration de la répaglinide lors de l’administration concomitante de gemfibrozil. La moyenne de l’aire sous la courbe (ASC) a été multipliée par 8 (écart : 6 à 15 fois) et la demi-vie, par 3. Lors de la prise d’itraconazole, un inhibiteur du CYP 3A4, en association avec du gemfibrozil et de la répaglinide, les effets observés ont été encore plus importants : l’ASC de la répaglinide a été multipliée par 19 fois, et la demi-vie est passée de 1,3 à 6 heures (voir CONTRE-INDICATIONS).
L’inhibition du CYP 2C8 par le gemfibrozil peut altérer la biotransformation non seulement de plusieurs médicaments cardiovasculaires importants comme l’amiodarone, le vérapamil et la warfarine, mais aussi d’autres agents comme le tolbutamide.
On sait également que le gemfibrozil est un inhibiteur puissant de l’isoenzyme CYP 2C9. Par conséquent, l’inhibition du CYP 2C9 par le gemfibrozil peut altérer la biotransformation non seulement de plusieurs médicaments cardiovasculaires importants comme le carvédilol et le losartan, mais aussi d’autres agents comme la phénitoïne et le diazépam (voir PHARMACOLOGIE CLINIQUE ET PHARMACOCINÉTIQUE).
RÉACTIONS INDÉSIRABLES
(i) Études précommercialisation
Avant sa commercialisation, LOPID (gemfibrozil) a fait l'objet d'une évaluation poussée chez plus de 3000 patients qui ont reçu le médicament dans le cadre d'études cliniques contrôlées. Afin d'établir l'innocuité du produit, on a consigné les symptômes signalés lors de la phase comparative d'études ayant porté sur 805 sujets. Les symptômes énumérés au tableau 1 ont été enregistrés chez au moins 5 patients; tous les cas de réaction cutanée ont été relevés sans égard à leur fréquence. Les principaux symptômes, observés plus souvent dans le groupe gemfibrozil que dans le groupe placebo, intéressaient l'appareil gastro-intestinal et étaient les suivants : nausées et vomissements, ainsi que douleurs abdominales et épigastriques. Ces effets ont toutefois été peu fréquents : nausées, 4,3 % pour le gemfibrozil contre 3,8 % pour le placebo; vomissements, 2,3 % contre 0,8 %; douleurs abdominales, 6,4 % contre 4,2 %; douleurs épigastriques, 3,4 % contre 1,7 %.
Tableau 1. Fréquence des symptômes signalés lors des études comparatives précommercialisation
Symptôme Gemfibrozil
(n = 529)
Placebo (n = 236)
ORGANISME DANS SON ENTIER Étourdissements
Douleurs thoraciques
Fatigue
2,8 % 2,1 % 0,9 %
4,2 % 1,7 % 0,4 %
PEAU ET ANNEXES
Éruptions cutanées
Prurit
Dermatite
Urticaire
2,5 % 0,8 % 0,6 % 0,2 %
1,3 % 1,3 % 0,4 % 0,0 %
APPAREIL LOCOMOTEUR Extrémités douloureuses
1,5 %
1,7 %
APPAREIL DIGESTIF
Douleurs abdominales Diarrhée
Nausées
Douleurs épigastriques Vomissements
Flatulence
6,4 % 4,9 % 4,3 % 3,4 % 2,3 % 1,5 %
4,2 % 5,1 % 3,8 % 1,7 % 0,8 % 2,1 %
SYSTÈME ENDOCRINIEN Goutte
0,9 %
0,8 %
SYSTÈME NERVEUX CENTRAL Céphalées
Paresthésie
2,3 % 0,9 %
4,2 % 0,4 %
SENS
Vision trouble
1,1 %
0,8 %
Symptôme Gemfibrozil
(n = 529)
Placebo (n = 236)
Nombre de patients ayant abandonné le
traitement en raison de symptômes
cliniques
1,3 % 1,3 %
D'autres réactions indésirables ont été rapportées, pour lesquelles il existe probablement une relation causale avec le traitement par le gemfibrozil; voici ces réactions :
Troubles hépatobiliaires : Ictère cholestatique
Troubles gastro-intestinaux : Pancréatite
Troubles du système nerveux : Étourdissements, somnolence, paresthésie*, névrite périphérique, céphalées
Troubles psychiatriques : Baisse de la libido, dépression Troubles oculaires : Vision trouble
Troubles de l’appareil reproducteur
et des glandes mammaires : Impuissance
Troubles de l’appareil locomoteur et des
tissus conjonctifs : Arthralgie, synovite, myalgie, myopathie, myasthénie, extrémités douloureuses, rhabdomyolyse (voir MISES EN GARDE, Interactions médicamenteuses)
Réactions cutanées et sous-cutanées : Dermatite exfoliative, éruptions cutanées, dermatite, prurit, œdème angioneurotique, urticaire, photosensibilité
Troubles respiratoires, thoraciques et
médiastinaux : Œdème laryngé
Troubles sanguins et lymphatiques : Cas graves d’anémie, de leucopénie, de thrombocytopénie, d’éosinophilie et d’hypoplasie médullaire (voir
PRÉCAUTIONS
, Modifications hématologiques)
Parmi les autres réactions indésirables signalées, mentionnons la photosensibilité, l’alopécie, la cholécystite et la cholélithiase (voir MISES EN GARDE).
(ii) Étude postcommercialisation (étude coronarienne d'Helsinki)
L'innocuité à long terme de LOPID (gemfibrozil) a été établie lors de l'étude coronarienne d'Helsinki, un essai clinique de phase IV axé sur la prévention primaire, d'une durée de 5 ans. Dans la phase à double insu de l'étude, 2046 patients ont reçu LOPID pendant une période pouvant atteindre 5 ans. Le tableau 2 indique les effets indésirables signalés le plus souvent, dont ceux qui sont survenus chez au moins 1 % de tous les sujets traités par le gemfibrozil. La dyspepsie (19,6 % contre 11,9 %), les douleurs abdominales (9,8 % contre 5,6 %), l'appendicite aiguë (1,2 % contre 0,6 %) et la fibrillation auriculaire (0,7 % contre 0,1 %) sont survenues plus souvent dans le groupe gemfibrozil que dans le groupe placebo, tandis que tous les autres effets indésirables ont été à peu près aussi fréquents dans les 2 groupes.
Tableau 2. Fréquence des effets indésirables durant la phase
comparative de l'étude coronarienne d'Helsinki
Effet indésirable Gemfibrozil
(n = 2046)
Placebo (n = 2035)
ORGANISME DANS SON ENTIER
Fatigue
Céphalées
3,8 % 1,2 %
3,5 % 1,1 %
APPAREIL DIGESTIF
Dyspepsie
Douleurs abdominales
Diarrhée
Flatulence
Nausées ou vomissements
Constipation
Appendicite aiguë
19,6 % 9,8 % 7,2 % 5,3 % 2,5 % 1,4 % 1,2 %
11,9 % 5,6 % 6,5 % 5,2 % 2,1 % 1,3 % 0,6 %
SYSTÈME NERVEUX
Vertiges
1,5 %
1,3 %
PEAU ET ANNEXES
Eczéma
Éruptions cutanées
1,9 %
1,7 %
1,2 % 1,3 %
Nombre de patients ayant
abandonné le traitement en raison
d'effets indésirables
10,4 % 7,3 %
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Des cas de surdosage ont été rapportés lors de l'emploi du gemfibrozil. Les symptômes de surdosage signalés ont été les suivants : crampes abdominales, anomalies des évaluations de la fonction hépatique, diarrhée, élévation de la CK, douleurs articulaires et musculaires, nausées et vomissements. Dans un cas de surdosage accidentel, où un enfant a ingéré 9 g de gemfibrozil, on a fait état de symptômes non spécifiques de nausées et de vomissements; l'enfant s'est parfaitement rétabli.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Chez l'adulte, la dose recommandée est de 1200 mg fractionnés en 2 doses égales (soit 2 capsules à 300 mg ou 1 comprimé à 600 mg 2 fois par jour) et administrés 30 minutes avant le déjeuner et le souper. La dose maximale recommandée est de 1500 mg par jour.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
DÉNOMINATION COMMUNE : gemfibrozil
DÉNOMINATION CHIMIQUE : acide 5-(2,5-diméthylphénoxy)-2,2-diméthylpentanoïque FORMULE DÉVELOPPÉE : 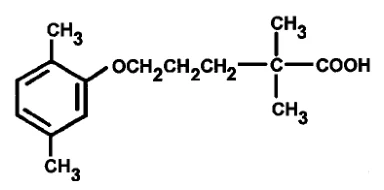
FORMULE BRUTE : C15H22O3
POIDS MOLÉCULAIRE : 250,35
DESCRIPTION : Le gemfibrozil est un acide phénoxypentanoïque non halogéné. Dans des conditions normales, il se présente sous forme de poudre blanche cireuse stable.
Son point de fusion se situe entre 58 et 61 oC. Il est soluble à 0,0019 % (p/v) dans l'eau et dans l'acide, et à plus de 1 % dans une base diluée.
PRÉSENTATION
Les préparations de LOPID (gemfibrozil) se présentent sous forme de capsules à 300 mg et de comprimés à 600 mg.
Les capsules de gélatine dure LOPID, dosées à 300 mg, de format 0 et de couleur marron et blanc, portent les inscriptions à l’encre grise « LOPID » sur une cupule et « PD 669 » sur l’autre. Une capsule contient 300 mg de gemfibrozil. Offert en flacons de 100 et de 250.
Les comprimés pelliculés ellipsoïdaux LOPID, dosés à 600 mg, de couleur blanche, portent les inscriptions à l’encre noire « PARKE-DAVIS » sur un côté et « LOPID 600 MG » sur l’autre. Un comprimé contient 600 mg de gemfibrozil. Offert en flacons de 100 et de 250.
Conserver à une température ambiante stable (15 à 30 oC).
PHARMACOLOGIE
L'activité hypolipidémiante du gemfibrozil (LOPID) a été démontrée chez des animaux de laboratoire, la majeure partie des travaux ayant été effectuée chez des rats. Les résultats d'études menées chez des rats normaux ont montré que, administré à des doses d'à peine 7,5 mg/kg durant 7 jours, le gemfibrozil était 15 fois plus efficace que le clofibrate pour abaisser les taux de triglycérides. Cela dit, LOPID n'a eu aucun effet sur le taux de cholestérol plasmatique total quelle que soit la dose mise à l'essai, car il a augmenté la fraction HDL de 50 à 70 %. Des doses de 25 mg/kg/jour administrées par voie orale à des rats hyperlipidémiques ont réduit de 75 % le taux de triglycérides, tandis qu'une dose 4 fois plus élevée de clofibrate n'a produit aucun effet significatif.
Chez les rats nourris au cholestérol qui affichaient un taux de cholestérol HDL anormalement faible, l'administration de LOPID par voie orale à des doses de 12,5 à 50 mg/kg/jour a amené des hausses de la fraction HDL de 200 à 600 %. Lorsqu'on a extrait des lipides du foie et qu'on a mesuré leur concentration, on a constaté que LOPID avait abaissé de façon marquée la teneur en cholestérol hépatique sous le niveau de contrôle après 1 et 2 semaines, ce qui évoque une élimination améliorée des dépôts antérieurs de cholestérol.
Le mécanisme présidant à de tels effets n'a pas été clairement établi. D'autres études réalisées chez les rats donnent à penser que le gemfibrozil inhibe l'incorporation des acides gras à longue chaîne dans les triglycérides nouvellement formés ainsi que la lipolyse tissulaire basale. Le gemfibrozil inhibe également la production de la fraction apolipoprotéine-bêta des VLDL et en accélère le renouvellement; la diminution de la production des VLDL qui en découle explique la propriété qu'a le médicament de diminuer les taux lipidiques.
Le gemfibrozil n'agit pas de manière significative sur l'appareil cardiovasculaire ou le système nerveux central.
PHARMACOLOGIE CLINIQUE ET PHARMACOCINÉTIQUE
Le gemfibrozil (LOPID) est bien absorbé par le tractus gastro-intestinal après son administration par voie orale à des animaux de laboratoire et à des humains.
Chez les animaux, le gemfibrozil est excrété dans l'urine et les selles. Chez les rats et les chiens, la substance est principalement excrétée dans les selles, à raison de 47 et de 62 % d'une dose donnée, respectivement. Chez les singes, l'excrétion urinaire prédomine, 62 % d'une dose administrée étant évacuée par cette voie dans un délai de 4 jours; seulement 2 % de la dose est excrétée dans les selles.
Chez les humains, environ 70 % de la dose est excrétée dans l'urine, principalement sous forme de glucuronide conjugué, moins de 2 % étant évacuée sous forme de gemfibrozil intact; 6 % de la dose se retrouve dans les selles. Les concentrations plasmatiques maximales surviennent de 1 à 2 heures après l'administration de doses uniques. La demi-vie moyenne était d'environ 1,5 heure après l'administration de doses uniques et 1,3 heure après l'administration de doses multiples. Les concentrations plasmatiques semblent proportionnelles à la dose et ne traduisent pas d'accumulation après l'administration de doses multiples.
Trois voies métaboliques ont été isolées. La première est la conjugaison du gemfibrozil et de ses métabolites. La deuxième, qui serait la principale, fait intervenir l'hydroxylation du groupe méta-méthyle du gemfibrozil, laquelle produit un alcool benzylique (métabolite II) s'oxydant rapidement pour se transformer en un métabolite de l'acide benzoïque (métabolite III, soit le principal métabolite). La troisième voie, enfin, procède de l'hydroxylation du noyau aromatique engendrant un phénol (métabolite I) qui est ensuite transformé en composé (métabolite IV) dépourvu de fonction acide carboxylique intacte, mais qui est phénolique en soi.
L’inhibition du CYP 2C8 par le gemfibrozil peut altérer la biotransofmation non seulement de plusieurs médicaments cardiovasculaires importants comme l’amiodarone, le vérapamil et la warfarine, mais aussi d’autres agents comme le tolbutamide.
On sait également que le gemfibrozil est un inhibiteur puissant de l’isoenzyme CYP 2C9. Par conséquent, l’inhibition du CYP 2C9 par le gemfibrozil peut altérer la biotransformation non seulement de plusieurs médicaments cardiovasculaires importants comme le carvédilol et le losartan, mais aussi d’autres agents comme la phénitoïne et le diazépam (voir PRÉCAUTIONS, Interactions médicamenteuses).
Le gemfibrozil est complètement absorbé après son administration par voie orale; les concentrations plasmatiques maximales sont atteintes de 1 à 2 heures après la prise du médicament. Les propriétés pharmacocinétiques du gemfibrozil sont influencées par l'heure des repas par rapport à celle de l'administration du médicament. Dans une étude, la vitesse et le degré d'absorption de la substance ont considérablement augmenté lorsque l'agent a été administré 0,5 heure avant les repas. L'aire sous la courbe (ASC) moyenne a diminué de 14 à 44 % lorsque le gemfibrozil a été administré après les repas comparativement à 0,5 heure avant les repas. Dans une étude subséquente, la vitesse d'absorption du gemfibrozil a été maximisée lorsque le médicament était administré 0,5 heure avant les repas, la Cmax ayant été de 50 à 60 % plus élevée que lorsque le médicament était pris avec de la nourriture ou à jeun. Dans cette étude, l'heure d'administration de la dose par rapport à celle des repas n'a produit aucun effet significatif sur l'ASC.
Le gemfibrozil se lie fortement aux protéines plasmatiques et est susceptible d'interactions de déplacement avec d'autres médicaments.
EXPÉRIENCE CLINIQUE
Gemfibrozil versus placebo
Dans un vaste essai multicentrique portant sur 427 patients, soit 108 patients atteints d'une hyperlipidémie de type IIa de Fredrickson, 107 patients présentant une hyperlipidémie de type IIb et 212 patients ayant une hyperlipidémie de type IV, on a comparé l'effet du gemfibrozil sur les fractions de lipoprotéines à celui du placebo. Dans la première phase – comparative – de l'essai, les patients ont été répartis de façon aléatoire entre 2 groupes thérapeutiques : les sujets du groupe A ont reçu un placebo pendant 6 semaines, puis des doses croissantes de gemfibrozil (LOPID), soit 800 mg/jour, 1200 mg/jour et 1600 mg/jour, chaque dose ayant été administrée pendant 6 semaines; pour leur part, les sujets du groupe B ont reçu le placebo pendant toute la période. Par la suite, les participants ont pris part à une phase à simple insu durant laquelle le groupe B a reçu les doses croissantes de gemfibrozil; le groupe A, après 6 semaines d'administration du placebo, a participé à une phase sans insu de longue durée. Les valeurs lipidiques ci-après ont alors été mesurées : cholestérol total, triglycérides, lipoprotéines de très faible densité (VLDL), lipoprotéines de faible densité (LDL) et lipoprotéines de haute densité (HDL).
Cholestérol total : Chez les patients présentant une hyperlipoprotéinémie de type IIa ou IIb, le traitement par le gemfibrozil a amené une baisse statistiquement significative du taux de cholestérol total pour toutes les doses, sauf la dose de 1200 mg chez les sujets de type IIa. Chez les patients atteints d'hyperlipidémie de type IV, le gemfibrozil n'a pas eu d'effet significatif sur le taux de cholestérol total.
Triglycérides : Chez les 3 groupes de patients, le traitement à l'aide du gemfibrozil a entraîné une diminution significative des taux sériques de triglycérides. Lors de l'administration de la dose de 1200 mg/jour, les taux de triglycérides ont diminué de 44 % chez les patients de type IIa, de 45 % chez les patients de type IIb et de 40 % chez les patients de type IV.
Cholestérol HDL : Dans les 3 types d'hyperlipoprotéinémie étudiés, le traitement par le gemfibrozil s’est associé à une hausse significative de la fraction lipoprotéines de haute densité. Lors de l'administration de la dose de 1200 mg/jour aux patients de types IIa, IIb et IV, l'augmentation du taux de cholestérol HDL a été de 24,6, 19,5 et 17,4 % respectivement.
Le rapport cholestérol HDL/cholestérol total est un paramètre souvent utilisé lorsqu'on dresse le bilan lipidémique. Ce rapport a augmenté de manière significative pendant le traitement à l'aide du gemfibrozil, s'établissant à 33, 34 et 23 %, respectivement, dans les 3 groupes étudiés.
Après la phase comparative de l'essai multicentrique, 349 sujets ont entrepris une phase sans insu de traitement de longue durée par le gemfibrozil. Les taux de cholestérol total, de triglycérides et de cholestérol LDL total sont demeurés sous les valeurs de départ du groupe placebo tout le long de l'essai de longue durée. Le taux de cholestérol HDL et le rapport cholestérol HDL/cholestérol total sont tous deux demeurés au-dessus des valeurs de départ du groupe placebo pendant l'essai de longue durée. Au terme d'une période de 12 mois lunaires de traitement, l'amélioration des valeurs lipidiques avait progressé pour presque tous les paramètres. Durant le traitement de longue durée, les plus grandes modifications ont été observées pour les taux de cholestérol total, de cholestérol LDL et de cholestérol LDL total de même que pour le rapport cholestérol HDL/cholestérol total. Ces résultats indiquent que l'amélioration obtenue pendant la période de contrôle s'est maintenue ou accrue durant l'essai de longue durée.
Gemfibrozil versus clofibrate
On a aussi comparé l'effet régulateur des lipides du gemfibrozil à celui du clofibrate. Lors d'une étude menée chez 32 patients atteints d'hyperlipidémie de type IIa, IIb ou IV, 17 personnes ont été traitées par le gemfibrozil à raison de 1200 mg/jour, et 15 personnes ont reçu du clofibrate à raison de 2000 mg/jour, pendant 18 semaines. Les 2 agents ont produit des effets semblables sur les taux plasmatiques de cholestérol total, de triglycérides et de cholestérol LDL, mais le gemfibrozil a augmenté de façon significativement plus marquée le taux de cholestérol HDL et le rapport cholestérol HDL/cholestérol total. La hausse moyenne, exprimée en pourcentage, du taux de cholestérol HDL a été de 22,4 % pour le gemfibrozil et de 8,6 % pour le clofibrate, tandis que le rapport cholestérol HDL/cholestérol total s'est accru de 43,0 % dans le groupe gemfibrozil et de 25,9 % dans le groupe clofibrate.
Essai de prévention primaire (étude coronarienne d'Helsinki)
L'étude coronarienne d'Helsinki portait sur l'effet d'un traitement par LOPID (gemfibrozil) sur la fréquence des coronaropathies dans le cadre d'un essai à double insu avec
répartition aléatoire d'une durée de 5 ans mené chez des hommes d'âge moyen (de 40 à 55 ans) n'ayant pas de symptômes coronariens au moment de leur admission, mais fortement exposés à cette maladie en raison d'une lipidémie anormale (c'est-à-dire des taux de cholestérol non HDL > 200 mg/dL). Cette étude avait pour but de vérifier l'hypothèse selon laquelle la réduction des taux sériques de cholestérol total et de cholestérol LDL de même que l'augmentation du taux de cholestérol HDL au moyen de gemfibrozil diminueraient la fréquence des cardiopathies. Un groupe d'hommes (2046 sujets) a reçu 1200 mg (600 mg 2 fois par jour) de gemfibrozil par jour et un autre groupe (2035 sujets) a reçu un placebo. D'après la classification de Fredrickson, les sujets admis à l'étude se répartissaient comme suit :
Groupe
thérapeutique
Classification de Fredrickson Total
Type IIa Type IIb Type IV Type V
LOPID
1293
570
182
1
2046
Placebo 1297 561 177 0 2035
Pendant l'étude, les taux sériques de lipides (c'est-à-dire les taux de triglycérides, de cholestérol total, de cholestérol LDL et de cholestérol HDL) ont été mesurés périodiquement. On a jugé de l'efficacité du traitement en comparant la fréquence de survenue des critères d'évaluation cardiovasculaires (c'est-à-dire infarctus du myocarde mortel et non mortel ainsi que mort d'origine cardiaque subite et sans témoin) selon le principe de l’intention de traiter.
Le gemfibrozil a amené un changement marqué des taux sériques de lipides des patients. Les changements n'ont pas tardé à se produire : on les a observés au cours des 3 premiers mois de traitement, et ils ont persisté pendant les 5 années qu'a duré le traitement. Le tableau ci-après fait état de la modification moyenne, exprimée en pourcentage, par rapport aux valeurs de départ, des taux sériques de lipides du groupe gemfibrozil par type de Fredrickson au cours de la période de 5 ans visée par l'étude :
Modification (en %) par rapport aux valeurs de départ dans le groupe gemfibrozil au cours d'une période de 5 ans
Paramètre lipidique
sérique
Type IIa
(n = 1293)
Type IIb
(n = 570)
Type IV (n = 182)
Tous les sujets1 (2046)
Triglycérides
26,3 %
44,3 %
49,9 %
- 37,3 %
Cholestérol total - 9,2 % - 8,6 % - 5,0 % - 8,7 %
Cholestérol LDL - 11,4 % - 4,1 % + 4,8 % - 8,2 %
Cholestérol HDL + 8,5 % + 11,7 % + 9,6 % + 9,0 %
Cholestérol non HDL - 13,5 % - 12,4 % - 7,8 % - 12,5 %
- 1. Un sujet était du type V de Fredrickson.
Dans le groupe gemfibrozil, les taux de triglycérides, de cholestérol total, de cholestérol LDL et de cholestérol non HDL ont diminué de 37, 9, 8 et 12,5 %, respectivement, et le taux de cholestérol HDL a augmenté de 9 %. En revanche, les variations des taux sériques de lipides par rapport aux valeurs de départ dans le groupe placebo, au cours des 5 années considérées, ont été faibles et irrégulières. Des analyses statistiques ont mis en lumière un écart significatif entre le groupe gemfibrozil et le groupe placebo pour chaque paramètre lipidique, à chaque année et pour l'ensemble des années (p < 0,001). Des écarts statistiques ont également été observés pour la totalité des paramètres lipidiques entre les groupes thérapeutiques pour chaque type de Fredrickson, à chaque année et pour l'ensemble des années (p < 0,001), sauf pour ce qui est du cholestérol LDL chez les patients de type IV.
Le tableau qui suit donne la fréquence annuelle de survenue des critères d'évaluation cardiovasculaires au cours de la période de 5 ans visée par l'étude :
Traitement et critère
d'évaluation
Année
Total
(Nbre/1000)
1 2 3 4 5
Nombre de sujets
LOPID (n = 2046)
IM non mortel1
IM mortel
MOC subite1
MOC sans témoin
Total
12
0
1
0
14
13
0
0
0
13
7
4
1
0
12
6
2
2
0
10
6
0
1
0
7
45 (22,0)2 6 (2,9) 5 (2,4) 0 (0,0) 56 (27,4)
Placebo (n = 2035)
IM non mortel
IM mortel
MOC subite
MOC sans témoin
Total
11
2
0
0
13
11
3
1
0
15
13
1
2
0
16
18
0
1
0
19
18
2
0
1
21
71 (34,9)2 8 (3,9) 4 (2,0) 1 (0,5) 84 (41,3)
- 1. IM = infarctus du myocarde; MOC = mort d'origine cardiaque
- 2. Trois (3) sujets du groupe gemfibrozil et 6 du groupe placebo sont décédés plus tard après avoir survécu à un IM antérieur.
L'effet du gemfibrozil sur la fréquence de survenue des critères d'évaluation cardiovasculaires a été établi pour la première fois pendant la troisième année et s'est affirmé durant la 4e et la 5e année de l'étude. Des analyses de la fréquence de survenue des critères d'évaluation cardiovasculaires selon le principe de l’intention de traiter ont révélé qu'au cours de la période de 5 ans visée par l'étude, il s’est produit, dans le groupe gemfibrozil, une diminution de 34 % de la fréquence globale des coronaropathies en regard du groupe placebo (27,4 pour 1000 dans le groupe gemfibrozil contre 41,3 pour 1000 dans le groupe placebo); de la 3e à la 5e année de l'étude, le nombre de coronaropathies a diminué de plus de 50 %. On a observé une baisse globale de 37 % du nombre d'infarctus du myocarde non mortels (22,0 pour 1000 dans le groupe gemfibrozil contre 34,9 pour 1000 dans le groupe placebo) et une réduction de 26 % du nombre de morts d'origine cardiaque (14 décès en tout ou 6,8 pour 1000 dans le groupe gemfibrozil, contre 19 décès en tout ou 9,3 pour 1000 dans le groupe placebo). La plus forte baisse de la fréquence des accidents cardiaques graves est survenue chez les patients de type IIb.
Les données issues de l'étude coronarienne d'Helsinki permettent de penser que la corrélation entre les modifications des valeurs lipidiques (hausse de 8,0 % du taux de cholestérol HDL et baisse de 7,3 % du taux de cholestérol LDL) et la diminution de la fréquence des coronaropathies aurait dû se traduire par des réductions de 23 et de 15 %, respectivement, de la fréquence des coronaropathies. Quand on a pris en compte simultanément les effets combinés de la modification du taux de cholestérol HDL (+ 8,0 %) et du taux de cholestérol LDL (- 7,3 %), la diminution prévue de la fréquence des coronaropathies était de 28 % dans le groupe gemfibrozil.
On n'a relevé aucune différence entre les groupes au chapitre du taux de mortalité total (toutes causes confondues) au cours de la période de 5 ans visée par l'étude.
LITHOGÉNICITÉ
Étude précommercialisation
L'effet du gemfibrozil (LOPID) sur la formation de calculs biliaires a été étudié chez des volontaires normaux et des sujets hyperlipidémiques.
Chez 10 volontaires sains de sexe masculin, on a étudié le gemfibrozil et le clofibrate suivant une méthode croisée. On a déterminé la variation des concentrations de phospholipides biliaires, de cholestérol et d'acides biliaires, puis calculé un indice de lithogénicité. Le clofibrate a fait montre d'un potentiel lithogène significatif, mais les résultats relatifs au gemfibrozil n'ont pas varié de façon significative par rapport aux valeurs de départ.
Les résultats de l'étude précitée ayant évoqué le faible potentiel lithogène du gemfibrozil, d'autres études ont été réalisées chez un groupe réunissant au-delà de 200 patients présentant une dyslipoprotéinémie qui ont reçu du gemfibrozil pendant 2 années ou plus et subi une cholécystographie juste avant de recevoir le médicament ainsi qu'à des intervalles de 1 an et de 2 ans. Pendant la période visée par l'étude, des signes radiologiques de cholélithiase sont apparus chez 5 patients, soit une fréquence annuelle de 1,21 %. Ce chiffre ne diffère pas de la fréquence des calculs biliaires nouvellement observés chez la population en général. Compte tenu de ces données, il semble que le gemfibrozil n'ait pas de potentiel lithogène significatif.
Étude postcommercialisation
Lors d'une sous-étude portant sur la prévalence des calculs biliaires chez 450 participants à l'étude coronarienne d'Helsinki, on a noté une tendance à une prévalence plus élevée de calculs biliaires dans le groupe gemfibrozil (7,5 % contre 4,9 % dans le groupe placebo). En outre, plus de patients ont subi une intervention chirurgicale (cholécystectomie, cholécystotomie, appendicectomie) pendant le traitement par le gemfibrozil.
TOXICOLOGIE
Toxicité aiguë
DL50 (mg/kg)
Espèce Sexe Voie orale Voie IP
Souris
M et F
3162
380
Rats
M et F 4786 360
Les effets de l'administration d'une dose unique de gemfibrozil (LOPID) à des souris et à des rats ont montré la faible toxicité de ce médicament. Les signes cliniques d'intolérance étaient semblables chez les 2 espèces et comprenaient l'incoordination, la dépression, la prostration flasque et la dyspnée. Le seul changement microscopique était l'hypertrophie hépatocellulaire.
Deux beagles ont reçu des doses quotidiennes croissantes de gemfibrozil au cours d'une période de 49 jours. À la dose de 500 mg/kg, on a noté des signes d'intolérance tels que des vomissements occasionnels et un ralentissement de l'activité. À mesure qu'on a augmenté la dose, ces manifestations sont devenues plus fréquentes et plus évidentes, et ont été suivies d’une anorexie, d’une perte pondérale et d’une incoordination. Un chien est mort après l'administration d'une dose de 875 mg/kg. Au moment de l'autopsie, de la congestion et une hémorragie des muqueuses en foyer étaient les seules constatations macroscopiques patentes.
Toxicité chronique
Le gemfibrozil a été administré à des rats et à des chiens pendant 12 mois. Les rats ont reçu des doses quotidiennes de 30, 150 et 300 mg/kg, et les chiens, des doses de 25, 150 et 300 mg/kg – la dose supérieure correspondant à environ 15 fois la dose quotidienne efficace moyenne chez l’humain.
Lors de l'étude de 12 mois sur les rats, on a noté seulement une baisse du gain pondéral liée à la dose. On a relevé des fluctuations des valeurs hématologiques et biochimiques du sang, mais elles n'étaient pas systématiques ni clairement liées à la dose. Les résultats des examens au microscope ont montré que les anomalies étaient circonscrites au foie et qu'elles prenaient principalement la forme d'une abondance de microcorps et d'une augmentation marquée du réticulum endoplasmique lisse du cytoplasme cellulaire. Les chercheurs croient que ces modifications sont de nature adaptative plutôt que dégénérative.
Dans l'étude menée pendant 1 an chez les chiens, le gemfibrozil a été bien toléré cliniquement. Lors de l'examen macroscopique fait dans le cadre de l'autopsie, on n'a décelé aucune anomalie liée au médicament. Les résultats de l'examen histopathologique ont révélé que l'augmentation du nombre de microcorps, comme celle observée chez les rats, n'était pas une caractéristique importante des hépatocytes des chiens.
Études de cancérogenèse
Deux groupes de 50 rats de chaque sexe ont reçu du gemfibrozil sous forme d'adjuvant alimentaire pendant 2 ans, à raison de doses quotidiennes de 30 et de 300 mg/kg, et un autre groupe de 50 rats a servi de groupe témoin non traité. Sur le plan histologique, les nodules hépatiques bénins et les carcinomes du foie ont été significativement plus fréquents chez les rats mâles recevant la forte dose. La fréquence des carcinomes du foie a également été plus élevée chez les mâles à qui on a administré la faible dose, mais cette augmentation n'a pas été statistiquement significative (p > 0,05). Chez les rates exposées à la forte dose, on a constaté une hausse appréciable de la fréquence combinée des néoplasmes hépatiques bénins et malins. Des examens au microscope électronique ont révélé une prolifération caractéristique de peroxysomes dans le foie des rats mâles recevant du gemfibrozil. On n'a pas observé ce genre de modifications dans les tissus hépatiques humains prélevés par biopsie.
Une étude d'une durée de 18 mois a été menée chez des souris. On a administré, à raison de doses quotidiennes de 30 et de 300 mg/kg, du gemfibrozil sous forme d'adjuvant alimentaire à 2 groupes de 72 souris des 2 sexes, et un autre groupe de 72 souris de chacun des sexes a servi de groupe témoin non traité. Plusieurs animaux sont morts durant l’étude; ces morts se répartissaient également entre les divers groupes, et aucune différence significative n’a été notée quant aux taux de mortalité. Il n'y a eu
aucune modification clinique ou ophtalmique significative imputable au gemfibrozil. Chez les animaux traités, il s'est produit une baisse proportionnelle à la dose du gain pondéral allant de légère à modérée. Aucun changement histopathologique n'a été attribué au gemfibrozil, si ce n'est une légère hypertrophie et une accentuation de l'éosinophilie des hépatocytes dans la région centrolobulaire des mâles ayant reçu la forte dose. Des tumeurs sont apparues au hasard, et on n'a pas décelé, par rapport aux témoins, de différences significatives sur le plan statistique au chapitre de la fréquence des tumeurs hépatiques chez les souris mâles et femelles traitées, mais les doses mises à l'essai étaient inférieures à celles qui ont un pouvoir cancérogène lors de l'utilisation d'autres fibrates.
Une étude comparative sur la cancérogénicité a également été menée; on y a comparé les effets de 3 médicaments appartenant à cette classe chez des rats : le fénofibrate (10 et 60 mg/kg; 0,3 et 1,6 fois la dose administrée chez l'humain), le clofibrate (400 mg/kg; 1,6 fois la dose administrée chez l'humain) et le gemfibrozil (250 mg/kg; 1,7 fois la dose administrée chez l'humain). Un nombre supérieur d'adénomes acineux du pancréas a été observé chez les mâles et les femelles recevant du fénofibrate; on a observé un plus grand nombre de carcinomes hépatocellulaires et d'adénomes acineux du pancréas chez les mâles et de nodules néoplasiques du foie chez les femelles dans le groupe traité à l'aide du clofibrate; enfin, on a relevé plus de nodules néoplasiques du foie chez les mâles et les femelles qui avaient reçu du gemfibrozil, tandis que la fréquence des tumeurs des cellules interstitielles des testicules a augmenté chez les mâles traités par n'importe lequel des 3 médicaments.
Études sur la reproduction et sur la tératogenèse
On a administré du gemfibrozil par voie orale à raison d'environ 95 et 325 mg/kg/jour à des rats et à des rates pendant 61 et 15 jours, respectivement, avant l'accouplement. L'administration de la substance s'est poursuivie tout le long de la gestation et du sevrage de la progéniture. Le gemfibrozil a entraîné une baisse de la fertilité proportionnelle à la dose, mais n'a eu aucun effet sur la durée de la gestation et de la mise bas, sur la taille des portées ni sur la résorption embryonnaire ou fœtale. La diminution du taux de fertilité était imputable aux mâles traités, probablement en raison de la baisse marquée du gain pondéral qu'ils ont subie.
On a administré du gemfibrozil à des rates et à des lapines gravides pendant la période critique de l'organogenèse. Les rates ont reçu du gemfibrozil ajouté à leur alimentation à raison de doses de 81 et de 281 mg/kg, du 6e au 15e jour de la gestation. Les lapines inséminées artificiellement ont reçu du gemfibrozil par gavage à raison de 60 et de 200 mg/kg, du 6e au 18e jour de la gestation. L'examen des fœtus extraits des rates et des lapines traitées une journée avant la date prévue de mise bas n'a mis en évidence aucun effet significatif sur les caractéristiques de la portée ou des fœtus; de même, aucune malformation d'importance n'a été constatée chez les quelque 400 petits appartenant à 36 portées des rates traitées ou 100 fœtus provenant de 22 portées des lapines traitées.
Mutagenèse
Au moyen du test d'Ames, des chercheurs ont étudié, dans des conditions normales, les effets du gemfibrozil sur des mutations ponctuelles. Ainsi, 5 souches de Salmonella typhi murium et 3 concentrations de gemfibrozil (100, 500 et 2500 mcg/boîte), avec et sans activation métabolique, ont été testées. Le nombre résultant de colonies de mutants inverses, en présence ou en l'absence d'activation métabolique, n'a pas augmenté en regard du groupe témoin pour aucune des concentrations testées chez les 5 souches. Les chercheurs ont conclu que le gemfibrozil n'avait pas de potentiel mutagène chez les 5 souches de Salmonella considérées.