


Monographie de produit - Fenofibrate (AA Pharma)
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Le fénofibrate abaisse le taux des lipides sériques en diminuant la concentration des lipoprotéines de faible densité (LDL) riches en cholestérol et celle des lipoprotéines de très faible densité (VLDL) riches en triglycérides. De plus, le fénofibrate augmente la concentration des lipoprotéines de haute densité (HDL).
L’effet dépresseur du fénofibrate semble plus important sur les VLDL que sur les LDL. Les doses thérapeutiques de fénofibrate produisent une élévation du cholestérol HDL, une réduction du cholestérol LDL et une réduction substantielle des triglycérides des VLDL.
Le mode d’action du fénofibrate n’a pas été établi de façon définitive. À ce jour, les études semblent indiquer que le fénofibrate :
- stimule l’élimination hépatique du cholestérol sous forme de sels biliaires;
- inhibe la biosynthèse des triglycérides et stimule le catabolisme des VLDL en augmentant l’activité de la lipase lipoprotéique;
- inhibe la biosynthèse du cholestérol en modulant l’activité de l’HMG-CoA réductase.
Métabolisme et excrétion
Après son administration par voie orale avec de la nourriture, le fénofibrate est rapidement hydrolysé en acide fénofibrique, son métabolite actif. Chez l’humain, le fénofibrate est excrété principalement par le rein. Sa demi-vie est d’environ 20 heures. Chez les patients atteints d’insuffisance rénale grave, on observe une prolongation prononcée de la demi-vie et une accumulation importante du médicament. Par conséquent, il pourrait être nécessaire de réduire la dose de fénofibrate selon le taux de clairance de la créatinine.
Distribution
L’acide fénofibrique est fortement lié (> 99 %) à l’albumine plasmatique. Cette liaison n’est pas saturable.
Absorption
L’absorption du fénofibrate est faible et variable lorsque le produit est administré à jeun. Elle est plus élevée lorsque le composé est administré avec de la nourriture. La longue demi-vie du fénofibrate a permis de mettre au point une formule à prise uniquotidienne. La biodisponibilité de cette nouvelle formule du fénofibrate, dite micronisée, est environ 33 % plus élevée que celle de la formule non micronisée. Cela signifie qu’une capsule de 200 mg de fénofibrate (formule micronisée) permet d’obtenir un taux plasmatique équivalant à celui que procure une dose unique de trois capsules de 100 mg de fénofibrate (formule non micronisée). En comparaison avec la formule non micronisée du fénofibrate, les graisses alimentaires ont moins d’influence sur l’absorption digestive du fénofibrate micronisé.
Étude de biodisponibilité comparative
Une étude de biodisponibilité comparative croisée en deux phases, à répartition aléatoire et à dose unique (3 x 100 mg) portant sur les capsules NU-FENOFIBRATE de 100 mg (Nu-Pharm Inc.) et les capsules Lipidil® de 100 mg (Jouveinal Inc., Canada) a été menée chez 18 sujets adultes nourris (repas riche en gras et très calorique), de sexe masculin et en bonne santé. Les données de biodisponibilité comparative, fondées sur l’acide fénofibrique (métabolite actif), obtenues chez les 17 sujets ayant terminé l’étude sont présentées dans le tableau suivant.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Acide fénofibrique (3 x 100 mg de fénofibrate) Moyenne géométrique Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASCT (mcg•h/mL) | 158,20 169,12 (35,38) | 161,31 172,36 (36,50) | 98,1 | 92,2-104,3 | ||||
ASCI (mcg•h/mL) | 165,33 177,53 (37,20) | 168,21 180,62 (38,48) | 98,3 | 92,5-104,.5 | ||||
Cmax (mcg/mL) | 10,91 11,53 (33,09) | 12,45 12,87 (25,35) | 87,6 | 78,3-98,.0 | ||||
| Tmax3 (h) | 6,00 (4,50-10,00) | 6,00 (4,50-16,00) | ||||||
| T1/24 (h) | 14,34 (31,59) | 13,61 (32,10) | ||||||
1 NU-FENOFIBRATE en capsules de 100 mg (Nu-Pharma Inc.), actuellement commercialisé sous le nom FENOFIBRATE en capsules (100 mg de fénofibrate, en formule non micronisée) par AA Pharma Inc. 2 Lipidil® en capsules de 100 mg fabriqué par Jouveinal Inc (Québec) a été acheté au Canada. 3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique seulement (CV %).
INDICATIONS ET UTILISATION CLINIQUE
FENOFIBRATE (fénofibrate, formule non micronisée) est indiqué comme traitement d’appoint à un régime alimentaire et à d’autres mesures thérapeutiques dans les cas suivants :
- 1) Traitement des patients présentant une hypercholestérolémie de type IIa ou une hyperlipidémie mixte de type IIb, selon la classification de Frederickson, pour réguler les taux de lipides (réduire les taux de triglycérides sériques et des taux de cholestérol LDL, et augmenter les taux de cholestérol HDL).
- 2) Traitement des patients adultes atteints d’une hypertriglycéridémie très élevée, une hyperlipidémie de type IV et V selon la classification de Fredrickson, qui présentent un risque important de séquelles et de complications (p. ex. une pancréatite) en raison de cette hyperlipidémie.
Il est possible que FENOFIBRATE administré seul ne soit pas un traitement adéquat chez certains patients présentant une hyperlipidémie familiale mixte de type IIb et une hyperlipoprotéinémie de type IV.
Le traitement initial d’une hyperlipidémie devrait comporter une diète spécifique (au moins l’équivalent de la diète Étape 1 de l’American Heart Association [AHA]), une réduction du poids et un programme d’exercices physiques. Pour les patients diabétiques, un contrôle glycémique satisfaisant devrait être obtenu.
CONTRE-INDICATIONS
Le fénofibrate est contre-indiqué chez :
- les patients atteints d’insuffisance hépatique (y compris d’une cirrhose biliaire primitive et d’une anomalie persistante et inexpliquée de la fonction hépatique);
les patients atteints d’une maladie préexistante de la vésicule biliaire (voir MISES EN
GARDE);
- les patients atteints d’insuffisance rénale grave;
- les patients atteints de pancréatite chronique ou aiguë;
- les patients présentant une hypersensibilité au fénofibrate ou à d’autres médicaments de la classe des fibrates, ou à tout ingrédient de la préparation, y compris tout ingrédient non médicinal ou composant du contenant;
- les patientes enceintes ou qui allaitent;
- les patients présentant une réaction photoallergique ou phototoxique connue au cours d’un traitement par des fibrates ou le kétoprofène;
- les patients atteints d’hyperlipoprotéinémie de type I;
- les patients présentant des facteurs prédisposant à la myopathie et recevant un traitement par un inhibiteur de l’HMG-CoA réductase (statine) (voir MISES EN GARDE);
- les patients de moins de 18 ans.
MISES EN GARDE
Fénofibrate et inhibiteurs de l’HMG-CoA réductase (statines)
L’administration concomitante de fénofibrate et de statines doit être évitée à moins que les bienfaits d’une altération supplémentaire des taux de lipides ne l’emportent sur le risque accru que représente cette association.
Chez des adultes en bonne santé, l’administration concomitante de fénofibrate et de pravastatine (40 mg) à raison d’une fois par jour, pendant 10 jours a élevé la concentration maximale (Cmax) moyenne et l’aire sous la courbe (ASC) moyenne de la pravastatine de 36 % (intervalle : d’une diminution de 69 % à une augmentation de 321 %) et de 28 % (intervalle : d’une diminution de 54 % à une augmentation de 128 %), respectivement. L’administration concomitante de fénofibrate et de pravastatine a aussi augmenté la Cmax moyenne et l’ASC moyenne du principal métabolite, soit la 3-alpha-hydroxy-isopravastatine, de 55 % (intervalle : d’une diminution de 32 % à une augmentation de 314 %) et de 39 % (intervalle : d’une diminution de 24 % à une augmentation de 261 %), respectivement.
L’utilisation concomitante de dérivés de l’acide fénofibrique et d’inhibiteurs de l’HMG-CoA réductase a été associée, en l’absence d’une action pharmacocinétique marquée, à une rhabdomyolyse, à une élévation importante des taux de créatine kinase (CK) et à une myoglobinurie, entraînant dans une proportion importante de cas, une insuffisance rénale aiguë comme le révèlent de nombreux rapports de cas.
Ce traitement d’association ne doit pas être administré à des patients qui présentent des facteurs prédisposant à la myopathie (myopathie préexistante, âge > 70 ans, atteinte rénale, atteinte hépatique, infection grave, chirurgie ou traumatisme, santé fragile, hypothyroïdie ou déséquilibre électrolytique, antécédents personnels ou familiaux de troubles musculaires héréditaires, antécédents de toxicité musculaire avec un autre médicament de la classe des inhibiteurs de l’HMG-CoA réductase, utilisation concomitante d’un fibrate, de niacine ou d’ézétimibe, abus d’alcool, activité physique excessive, diabète avec stéatose hépatique qui risque d’entraîner des situations susceptibles de provoquer une augmentation du taux plasmatique de l’ingrédient actif).
Pour obtenir des renseignements sur un inhibiteur de l’HMG-CoA réductase en particulier, consulter la monographie de produit correspondante.
L’administration de fibrates utilisés seuls, y compris le fénofibrate, peut occasionnellement être associée à une myosite, à une myopathie ou à une rhabdomyolyse. Les patients traités par FENOFIBRATE qui présentent une sensibilité, une faiblesse ou des douleurs musculaires, doivent consulter sans tarder un médecin afin qu’il détermine la présence d’une myopathie ainsi que le taux de créatine kinase sérique. Si une myopathie ou une myosite est soupçonnée ou diagnostiquée, le traitement par FENOFIBRATE doit être arrêté.
Fonction hépatique
Des tests de la fonction hépatique ont, à l’occasion, révélé des anomalies durant l’administration de fénofibrate, notamment une élévation des transaminases et une diminution ou, rarement, une augmentation de la phosphatase alcaline. Au cours de 5 essais contrôlés par placebo, d’une durée de 2 à 6 mois, des augmentations allant jusqu’à > 3 fois la limite supérieure de la normale sont survenues chez 2,9 % (14/477) des patients traités par le fénofibrate par rapport à 0,5 % (2/386) des patients ayant reçu le placebo. Dans l’étude DAIS, d’une durée de 3 ans, des augmentations allant jusqu’à 3 fois la limite supérieure de la normale sont survenues chez 1,9 % (4/207) des patients traités par le fénofibrate par rapport à 0 % des patients ayant reçu le placebo (0/211). Des mesures de suivi, réalisées soit à la fin du traitement soit pendant la poursuite du traitement, ont montré que les valeurs des transaminases revenaient généralement à la normale. Par conséquent, des épreuves fonctionnelles hépatiques périodiques (AST, ALT et GGT), en plus des autres tests au départ, sont recommandées tous les 3 mois durant les 12 premiers mois et au moins une fois par an par la suite. Le traitement par FENOFIBRATE doit être interrompu si des anomalies persistent et/ou les taux d’AST et d’ALT deviennent plus de 3 fois plus élevés que la limite supérieure de la normale.
Lithiase biliaire
Le fénofibrate peut augmenter l’excrétion de cholestérol dans la bile et entraîner une lithiase biliaire. Des examens de la vésicule biliaire sont recommandés si l’on soupçonne une lithiase biliaire. Le traitement par FENOFIBRATE doit être interrompu en présence de calculs biliaires.
Changements hématologiques
De légères diminutions de l’hémoglobine, de l’hématocrite et du nombre de leucocytes ont été observées à l’occasion chez certains patients après l’instauration du traitement par le fénofibrate. Toutefois, ces taux se stabilisent lors d’une administration à long terme. On recommande d’obtenir périodiquement une numération globulaire durant les 12 premiers mois de traitement par le fénofibrate.
PRÉCAUTIONS
Traitement initial
Avant d’instaurer un traitement par FENOFIBRATE, il faut réaliser des analyses de laboratoire pour s’assurer que les taux lipidiques sont constamment anormaux. On doit tenter de contrôler les taux lipidiques sériques à l’aide d’un régime approprié, d’exercices physiques et d’une perte de poids chez les patients obèses. Les causes secondaires d’hypercholestérolémie, telles que le diabète de type 2 non maîtrisé, l’hypothyroïdie, le syndrome néphrotique, la dysprotéinémie, une maladie du foie obstructive, le traitement pharmacologique et la consommation excessive d’alcool, doivent être adéquatement traitées avant l’instauration d’un traitement par le fénofibrate. Chez les patients exposés à un risque élevé, une attention particulière doit être accordée au contrôle d’autres facteurs de risque tels que le tabagisme, l’emploi de préparations contenant des œstrogènes et l’hypertension mal maîtrisée.
Traitement à long terme
Puisque l’administration de fénofibrate à long terme est recommandée, les risques et les bienfaits potentiels du traitement doivent être évalués avec soin. Avant d’entreprendre le traitement, il faut réaliser des analyses de laboratoire appropriées pour s’assurer que les patients ont un taux sérique élevé de cholestérol et/ou de triglycérides ou un faible taux de cholestérol HDL. La réponse au traitement doit être surveillée par une détermination des valeurs lipidiques sériques (p. ex. cholestérol total, cholestérol LDL, triglycérides). Si une réponse lipidique sérique importante n’est pas obtenue en 3 mois, le traitement par FENOFIBRATE doit être arrêté.
Muscle squelettique
Dans de rares cas, le traitement par des médicaments de la classe des fibrates a entraîné une myosite ou une rhabdomyolyse, généralement chez les patients atteints d’une insuffisance rénale et dans les cas d’hypoalbuminémie. Une myopathie doit être envisagée chez tout patient qui présente des myalgies diffuses, une myosite, des crampes musculaires, une sensibilité, une faiblesse et/ou une élévation marquée du taux de créatine phosphokinase (CPK).
On doit recommander aux patients de signaler sans tarder toute douleur, faiblesse ou sensibilité musculaire inexpliquée, surtout si elle est accompagnée de malaises ou de fièvre. Le taux de CPK doit être déterminé chez ces patients, et le traitement par le fénofibrate doit être interrompu si on observe une élévation marquée du taux de CPK (5 fois la limite supérieure de la normale), ou si une myopathie est diagnostiquée.
Les patients qui présentent des facteurs prédisposant à la myopathie peuvent être exposés à un risque accru de rhabdomyolyse (voir MISES EN GARDE). Pour ces patients, les risques et les bienfaits potentiels du traitement par le fénofibrate doivent être soigneusement évalués.
Le risque de toxicité musculaire peut être accru si le médicament est administré avec un autre fibrate ou un inhibiteur de l’HMG-CoA réductase, surtout en cas de maladie musculaire préexistante (voir MISES EN GARDE). Par conséquent, l’administration du fénofibrate en concomitance avec un inhibiteur de l’HMG-CoA réductase ou un autre fibrate doit être réservée aux patients atteints de dyslipidémie mixte grave chez qui le risque de maladies cardiovasculaires est élevé, mais qui ne présentent aucun antécédent de maladie musculaire, ni aucun facteur prédisposant à la myopathie (voir MISES EN GARDE), et cet usage nécessite que l’on surveille étroitement tout signe de toxicité musculaire.
Études sur la reproduction
Les épreuves standard visant à déterminer les effets tératogènes, ceux sur la fertilité et les effets périnatals et postnatals chez les animaux ont montré une absence relative de risque. Toutefois, une toxicité embryonnaire est survenue chez les animaux dont les mères recevaient des doses toxiques.
Femmes enceintes
L’innocuité chez la femme enceinte n’a pas été établie. Le fénofibrate a produit un effet embryocide chez les rates lorsqu’il a été administré à des doses de 7 à 10 fois plus élevées que la dose maximale recommandée chez l’humain (DMRH), et chez les lapines lorsqu’il a été administré à des doses 9 fois plus élevées que la DMRH (exprimée en mg/m2 de surface). Aucune étude adéquate et bien contrôlée n’a été menée chez les femmes enceintes. Le fénofibrate ne doit pas être utilisé pendant la grossesse (voir CONTRE-INDICATIONS).
Femmes qui allaitent
On ignore si le fénofibrate et/ou ses métabolites sont excrétés dans le lait maternel chez l’humain. On ne peut pas écarter un risque pour le nourrisson. Par conséquent, FENOFIBRATE ne doit pas être utilisé chez les femmes qui allaitent.
Cancérogénicité
Au cours d’études à long terme sur la toxicité et la cancérogénicité menées chez les animaux, le fénofibrate s’est révélé tumorigène pour le foie de rats mâles ayant reçu des doses 12 fois plus élevées que celles recommandées chez l’humain. À ces doses, on a également noté une augmentation du nombre de tumeurs bénignes à cellules de Leydig chez les rats mâles. L’incidence des tumeurs des cellules acineuses du pancréas chez les rats mâles augmente lorsque les doses administrées sont de 9 à 40 fois supérieures à celles administrées chez l’humain. Cependant, à des doses similaires, les souris et les rates ne sont pas affectées. Une prolifération hépatocellulaire de peroxysomes a été observée après l’administration de fénofibrate à des rats. De tels changements n’ont pas été observés dans le foie humain, même après 3,5 ans de traitement par le fénofibrate.
Maladie hépatobiliaire
L’utilisation de FENOFIBRATE n’est pas recommandée chez les patients atteints d’insuffisance hépatique (y compris d’une cirrhose biliaire primitive et d’une anomalie persistante et inexpliquée de la fonction hépatique; voir CONTRE-INDICATIONS).
Le fénofibrate peut augmenter l’excrétion de cholestérol dans la bile et favoriser la formation de calculs biliaires.
Fonction rénale
FENOFIBRATE ne doit pas être utilisé chez les patients atteints d’insuffisance rénale grave, notamment chez les patients dialysés (voir CONTRE-INDICATIONS). Chez les patients atteints d’hypoalbuminémie (p. ex. en cas de syndrome néphrotique), et chez ceux qui présentent une insuffisance rénale, la dose de fibrate doit être réduite et la fonction rénale doit être surveillée périodiquement (voir PRÉCAUTIONS, Muscle squelettique et POSOLOGIE ET ADMINISTRATION).
Le traitement doit être interrompu en cas d’élévation du taux de créatinine > 50 % de la limite supérieure de la normale. Il est recommandé de mesurer le taux de créatinine durant les trois premiers mois suivant l’instauration du traitement.
Pancréatite
À l’instar des autres fibrates, on a signalé des cas de pancréatite chez les patients traités par le fénofibrate. Cette situation pourrait être le signe d’un manque d’efficacité du médicament chez les patients présentant une hypertriglycéridémie grave, d’un effet attribuable directement au médicament ou d’un phénomène secondaire causé par la formation de calculs ou d’agrégats dans les voies biliaires entraînant une obstruction du canal cholédoque. On a signalé des cas de pancréatite aiguë chez des patients atteints d’hypertriglycéridémie grave.
Personnes âgées
Le fénofibrate est excrété par les reins. Par conséquent, les patients âgés présentant une insuffisance rénale peuvent être exposés à un risque plus élevé d’effets indésirables avec FENOFIBRATE. Puisque les patients âgés sont plus susceptibles de présenter une diminution de la fonction rénale, la posologie doit être déterminée avec prudence (voir POSOLOGIE ET ADMINISTRATION).
Enfants
L’innocuité et l’efficacité du fénofibrate n’ont pas été établies chez les enfants et les adolescents âgés de moins de 18 ans. Aucune donnée n’est disponible chez cette population. Par conséquent, FENOFIBRATE ne doit pas être utilisé chez les enfants de moins de 18 ans.
Interactions médicamenteuses
Généralités
Le fénofibrate est fortement lié aux protéines (> 99 %), principalement à l’albumine. On doit envisager la possibilité d’interactions médicamenteuses résultant du déplacement d’autres médicaments fortement liés aux protéines.
Statines
Aucune étude sur l’interaction médicamenteuse entre le fénofibrate et les statines n’a été menée auprès de patients.
Les études d’interactions pharmacocinétiques menées avec les médicaments auprès de sujets en bonne santé ne permettent pas de mettre en évidence une possible interaction médicamenteuse chez certains patients en raison des différences liées aux maladies sous-jacentes et à l’utilisation concomitante d’autres médicaments (voir MISES EN GARDE).
Pravastatine
L’administration concomitante de fénofibrate et de pravastatine à raison de 40 mg une fois par jour, pendant 10 jours, chez 23 adultes en bonne santé, a élevé la Cmax moyenne et l’ASC moyenne de la pravastatine de 36 % (intervalle : d’une diminution de 69 % à une augmentation de 321 %) et de 28 % (intervalle : d’une diminution de 54 % à une augmentation de 128 %), respectivement. L’administration concomitante de fénofibrate et de pravastatine a aussi augmenté la Cmax moyenne et l’ASC moyenne du principal métabolite, soit la 3-alpha-hydroxy-pravastatine, de 55 % (intervalle : d’une diminution de 32 % à une augmentation de 314 %) et de 39 % (intervalle : d’une diminution de 24 % à une augmentation de 261 %), respectivement.
Atorvastatine
L’administration concomitante de fénofibrate et d’atorvastatine (20 mg) une fois par jour pendant 10 jours a entraîné une diminution de 14 % de l’ASC moyenne de l’atorvastatine
(intervalle : d’une diminution de 67 % à une augmentation de 44 %) chez 22 hommes en bonne santé. Aucun changement (0 %) n’a été observé pour la Cmax moyenne de l’atorvastatine (intervalle : d’une diminution de 60 % à une augmentation de 136 %). Aucune interaction pharmacocinétique significative n’a été observée pour l’ASC moyenne de l’acide fénofibrique (diminution de 2,3 %; intervalle : d’une diminution de 39 % à une augmentation de 40 %) ou dans la Cmax moyenne (diminution de 3,8 %; intervalle : d’une diminution de 29 % à une augmentation de 42 %), lorsque le fénofibrate a été administré en concomitance avec des doses multiples d’atorvastatine.
Simvastatine
Au cours d’une étude de 10 jours, une dose de fénofibrate était administrée une fois par jour. Le dixième jour, 40 mg de simvastatine étaient ajoutés au fénofibrate. L’ASC moyenne de la simvastatine acide, le principal métabolite actif, a diminué de 42 % (intervalle : d’une diminution de 77 % à une augmentation de 50 %) en présence de fénofibrate. Le fénofibrate n’a eu aucun effet (0 %) sur la Cmax moyenne de la simvastatine acide (intervalle : d’une diminution de 67 % à une augmentation de 92 %). La Cmin sérique moyenne de l’acide fénofibrique a augmenté de 14 % (intervalle : d’une diminution de 7 % à une augmentation de 48 %) après la coadministration de simvastatine, ce qui montre que les concentrations d’acide fénofibrique ne sont pas significativement affectées par l’ajout d’une dose de 40 mg de simvastatine.
Rosuvastatine
La coadministration de fénofibrate (67 mg, trois fois par jour) et de rosuvastatine (10 mg, une fois par jour) pendant sept jours n’a pas entraîné de changement cliniquement significatif des concentrations plasmatiques des deux médicaments.
Ézétimibe
L’innocuité et l’efficacité de l’ézétimibe administré conjointement à un fibrate n’ont pas été établies. Par conséquent, leur administration concomitante n’est pas recommandée tant qu’une utilisation chez des patients n’aura pas fait l’objet d’études.
Anticoagulants oraux
Il faut user de prudence quand des anticoagulants oraux sont administrés en concomitance avec FENOFIBRATE (fénofibrate, formule non micronisée). La posologie de l’anticoagulant administré par voie orale doit être réduite afin de maintenir le temps de prothrombine à la valeur souhaitée pour prévenir le risque de complications hémorragiques. Il est recommandé de mesurer fréquemment le temps de prothrombine jusqu’à ce que celui-ci se soit stabilisé de façon définitive.
Statines et cyclosporine
Des cas graves de myosite ou de rhabdomyolyse sont survenus lors de l’administration concomitante de fibrates et de statines ou de fibrates et de cyclosporine. Les risques et les bienfaits d’un traitement concomitant par FENOFIBRATE et ces médicaments doivent donc être évalués avec soin.
Des cas graves d’atteinte de la fonction rénale réversible ont été signalés durant l’administration concomitante de fénofibrate et de cyclosporine. La fonction rénale de ces patients doit donc faire l’objet d’une surveillance étroite et le traitement par FENOFIBRATE doit être arrêté en cas de modification importante des paramètres biologiques.
Chélateurs des acides biliaires
Lorsqu’un fibrate est utilisé conjointement à une cholestyramine ou à toute autre résine, un intervalle d’au moins 2 heures doit être respecté entre l’administration des deux médicaments puisque la cholestyramine diminue l’absorption des fibrates.
Œstrogènes
Les œstrogènes pouvant entraîner une élévation des taux lipidiques, la prescription FENOFIBRATE chez des patientes qui prennent des œstrogènes ou des contraceptifs contenant des œstrogènes doit être envisagée sur le plan clinique et individuellement.
Rosiglitazone
Certains rapports de cas et études épidémiologiques laissent entendre qu’une diminution marquée du taux de C-HDL chez certains patients est attribuable à l’interaction entre la rosiglitazone et le fénofibrate ou le bézafibrate. Des résultats de laboratoire dans certains rapports de cas publiés montrent que, dans certains cas, c’est l’association de la rosiglitazone et du fénofibrate qui entraîne une diminution du taux de C-HDL et non l’utilisation séparée de chacun de ces médicaments.
EFFETS INDÉSIRABLES
Au cours de cinq études cliniques contrôlées par placebo, menées aux États-Unis et en Europe, on a évalué les effets indésirables survenus chez 477 patients recevant le fénofibrate et 386 patients recevant le placebo pendant une période de 2 à 6 mois.
La présence d’événements indésirables a entraîné l’arrêt du traitement chez 5,5 % des patients (26/477) traités par le fénofibrate, les symptômes les plus courants étant une élévation anormale du taux de transaminases, des réactions cutanées et des troubles digestifs. Parmi les patients ayant reçu le placebo, 2,6 % (10/386) ont abandonné le traitement en raison des effets indésirables.
Les événements indésirables les plus fréquemment signalés étaient les suivants : effets gastro-intestinaux (épigastralgie, flatulences, douleur abdominale, nausées, diarrhée, constipation), effets dermatologiques (érythème, prurit, urticaire), effets musculosquelettiques (faiblesse et douleurs musculaires, arthralgie), effets sur le système nerveux central (maux de tête, étourdissements, insomnie), effets divers (baisse de la libido, chute des cheveux, perte pondérale).
Les événements indésirables, indépendamment de leur cause, signalés chez plus de 1 % des patients sont énumérés au tableau 1.
Tableau 1 : Nombre (%) de patients ayant signalé des événements indésirables
| Fénofibrate N = 477 | Placebo N = 386 | |
Organisme entier Douleurs abdominales Asthénie Maux de tête | 68 (14,3 %) 12 (2,5 %) 14 (2,9 %) 15 (3,1 %) | 51 (13,2 %) 8 (2,1 %) 7 (1,8 %) 11 (2,8 %) |
| Appareil cardiovasculaire | 15 (3,1 %) | 13 (3,4 %) |
Appareil digestif Diarrhée Nausées Constipation Dyspepsie Flatulences | 63 (13,2 %) 10 (2,1 %) 12 (2,5 %) 6 (1,3 %) 5 (1,0 %) 10 (2,1 %) | 47 (12,2 %) 13 (3,4 %) 7 (1,8 %) 3 (0,8 %) 6 (1,6 %) 10 (2,6 %) |
| Système endocrinien | 1 (0,2 %) | 1 (0,3 %) |
| Systèmes hématopoïétique et lymphatique | 3 (0,6 %) | 1 (0,3 %) |
Troubles du métabolisme et de la nutrition Élévation du taux d’ALT Élévation du taux d’AST Élévation du ratio ALT/AST Élévation du taux de CPK Élévation de la créatinine | 18 (3,8 %) 12 (2,5 %) 8 (1,7 %) 9 (4,9 %) 1 (0,2 %) 8 (1,7 %) | 14 (3,6 %) 4 (1,0 %) 1 (0,3 %) 0 5 (1,3 %) 1 (0,3 %) |
Système musculosquelettique Arthralgie Myalgie | 31 (6,5 %) 11 (2,3 %) 3 (0,6 %) | 21 (5,4 %) 11 (2,8 %) 4 (1,0 %) |
Système nerveux Étourdissements | 31 (6,5 %) 5 (1,0 %) | 11 (2,8 %) 4 (1,0 %) |
Appareil respiratoire Rhinite | 34 (7,1 %) 10 (2,1 %) | 25 (6,5 %) 4 (1,0 %) |
Peau et annexes Éruption cutanée Prurit | 24 (5,0 %) 11 (2,3 %) 10 (2,1 %) | 12 (3,1 %) 3 (0,8 %) 3 (0,8 %) |
| Organes des sens | 14 (2,9 %) | 10 (2,6 %) |
| Appareil génito-urinaire | 14 (2,9 %) | 9 (2,3 %) |
L’étude DAIS (voir Études cliniques) contrôlée par placebo, d’une durée de 3 ans, a évalué l’innocuité du médicament à la recherche d’événements indésirables et d’anomalies de laboratoire. L’utilisation du fénofibrate s’est révélée sécuritaire chez les patients atteints de diabète de type 2, car l’incidence globale et la gravité des événements indésirables ont été comparables dans les groupes recevant soit le fénofibrate, soit le placebo. Le tableau 2 résume l’incidence des événements indésirables, par système, appareil ou organe, observés dans les deux groupes de traitement.
Tableau 2 : Étude DAIS – lncidence des effets indésirables (EI), par système, survenus chez des patients atteints de diabète de type 2 recevant soit le fénofibrate, soit le placebo (population en ITT)
| Système, appareil ou organe | Fénofibrate (N = 207) | Placebo (N = 211) | ||
| Nbre total des patients présentant au moins 1 EI | EI | Patients | EI | Patients |
Total des EI 1 710 | 201 (97 %) | Total des EI 1 759 | 202 (95,7 %) | |
| Organisme entier | 371 (21,7 %) | 136 (65,7 %) | 362 (20,6 %) | 146 (69,2 %) |
| Appareil cardiovasculaire | 183 (10,7 %) | 84 (40,6 %) | 220 (12,5 %) | 96 (45,5 %) |
| Appareil digestif | 196 (11,5 %) | 86 (41,6 %) | 194 (11,0 %) | 87 (41,2 %) |
| Système endocrinien | 11 (0,6 %) | 10 (4,8 %) | 19 (1,1 %) | 11 (5,2 %) |
| Systèmes hématopoïétique et lymphatique | 31 (1,8 %) | 19 (9,2 %) | 23 (1,3 %) | 15 (7,1 %) |
| Métabolisme et nutrition | 50 (2,9 %) | 32 (15,5 %) | 70 (4,9 %) | 41 (19,4 %) |
| Système musculosquelettique | 155 (9,1 %) | 84 (40,6 %) | 180 (10,2 %) | 84 (39,8 %) |
| SNC | 103 (6,0 %) | 59 (28,5 %) | 98 (5,6 %) | 58 (27,5 %) |
| Appareil respiratoire | 301 (17,6 %) | 108 (52,2 %) | 279 (15,9 %) | 105 (49,8 %) |
| Peau et annexes | 107 (6,3 %) | 58 (28,0 %) | 107 (6,1 %) | 48 (22,8 %) |
| Organes des sens | 73 (4,3 %) | 44 (21,3 %) | 90 (5,1 %) | 50 (23,7 %) |
| Appareil génito-urinaire | 118 (6,9 %) | 55 (26,6 %) | 103 (5,9 %) | 46 (21,8 %) |
| Autres | 11 (0,6 %) | 9 (4,4 %) | 14 (0,8 %) | 11 (5,2 %) |
Au cours de deux études cliniques ouvertes et non contrôlées, menées au Canada et en Allemagne, on a évalué les événements indésirables survenus chez 375 patients recevant du fénofibrate, formule microenrobée. Le tableau 3 énumère les événements indésirables peut-être ou probablement liés au fénofibrate, formule microenrobée, et signalés par plus de 0,5 % des patients.
Tableau 3 : Nombre (%) de patients ayant signalé des événements indésirables peut-être ou probablement liés au fénofibrate
Études multicentriques canadiennes et allemandes (12 semaines de traitement) | |
| Événements indésirables | Fénofibrate microenrobée (n = 375) |
Appareil digestif Troubles gastro-intestinaux Nausées Flatulences Diarrhée Résultats anormaux aux épreuves de la fonction hépatique Dyspepsie Gastrite Constipation | 4 (1,1 %) 3 (0,8 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) |
Organisme entier Douleur abdominale Céphalées Asthénie Résultats anormaux des épreuves de laboratoire | 4 (1,1 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) |
| Troubles du métabolisme et de la nutrition Élévation du taux d’ALT (> 3 x LSN) Élévation du taux d’AST (> 3 x LSN) Élévation du taux de CK (> 5 x LSN) | 3 (0,8 %) 4 (1,1 %) 1 (0,3 %) |
Système nerveux Étourdissements Diminution de la libido2 (0,5 %) | 2 (0,5 %) 2 (0,5 %) |
Certains rapports de cas et études épidémiologiques corroborent la diminution paradoxale du taux de cholestérol HDL observée avec le fénofibrate.
Parmi les autres événements indésirables, on compte le signalement fréquent de vomissements, et des cas, peu fréquents, de pancréatite et de thrombo-embolie veineuse (embolie pulmonaire et thrombose veineuse profonde). On a également signalé de rares cas d’alopécie, d’asthénie sexuelle, de myosite et de crampes musculaires et, dans de très rares cas, une rhabdomyolyse et des pneumopathies interstitielles. Des épisodes d’hépatite ont été signalés. Lorsque des symptômes évocateurs d’une hépatite (p. ex. ictère, prurit) se manifestent et que le diagnostic est confirmé par les épreuves de laboratoire, on doit mettre fin au traitement par le fénofibrate (voir MISES EN GARDE).
Des réactions de photosensibilité, le développement de calculs biliaires et d’une hypersensibilité cutanée accompagnée d’érythème et de vésicules ou de nodules sur des régions cutanées exposées aux rayons du soleil ou à un éclairage ultraviolet artificiel ont également été signalées dans des cas individuels (même après plusieurs mois d’utilisation sans complication).
Postcommercialisation :
En plus de ces événements signalés dans le cadre d’études cliniques, les effets secondaires suivants ont été signalés de façon spontanée après la commercialisation du médicament :
Troubles hépatobiliaires : ictère, complications de la lithiase biliaire (p. ex. cholécystite, cholangite, colique hépatique, etc.)
Troubles de la peau et des tissus sous-cutanés : réactions cutanées graves (p. ex. érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse épidermique toxique).
Épreuves de laboratoire :
Au cours de la plupart des études, des augmentations sporadiques et transitoires des taux d’aminotransférases ont été associées à l’utilisation du fénofibrate. La fréquence signalée des élévations des taux d’AST et d’ALT était variable; dans les études cliniques menées au Canada et en Allemagne, des élévations dépassant trois fois la limite supérieure de la normale (LSN) ont été observées chez 2,0 % des patients (7/375) traités par le fénofibrate, formule microenrobée. Dans deux études de détermination de la dose, l’incidence de l’élévation des transaminases (> 3 × LSN) attribuable au traitement par le fénofibrate semble liée à la dose : 0,6 % (1/157) (avec le comprimé à 80 mg), 1,9 % (3/158) (avec le comprimé à 160 mg) et 4,0 % (6/149) (avec le comprimé à 240 mg). En général, ces valeurs reviennent à la normale sans interruption du traitement (voir PRÉCAUTIONS). Une diminution du taux de phosphatase alcaline a aussi été observée.
De faibles diminutions de l’hémoglobine, de l’hématocrite et du nombre de leucocytes ont été observées chez certains patients après l’instauration du traitement par le fénofibrate, mais ces observations n’étaient pas significatives sur le plan clinique. Toutefois, ces valeurs se stabilisent lors d’une administration à long terme. De plus, une baisse de la concentration d’haptoglobine a été observée chez certains patients présentant une hyperlipidémie de type IV, lors d’une utilisation prolongée de fénofibrate. Cependant, cette baisse d’haptoglobine n’a été associée à aucun autre signe de dyscrasie sanguine et/ou d’hémolyse.
Les taux plasmatiques moyens d’urée et de créatinine ont augmenté, en particulier au cours des traitements à long terme par le fénofibrate, ces hausses restant toutefois dans les limites des valeurs normales.
Le fénofibrate peut aussi provoquer une élévation de la CK et des modifications des paramètres hématologiques, ces effets disparaissant généralement à l’arrêt du traitement (voir PRÉCAUTIONS). Dans les études cliniques menées au Canada et en Allemagne, on a signalé des élévations du taux de CK dépassant cinq fois la limite supérieure de la normale chez environ 0,3 % (2/375) des patients traités par le fénofibrate, formule microenrobée.
SYMPTÔMES ET TRAITEMENT D’UN SURDOSAGE
Bien qu’aucun cas de surdosage n’ait été rapporté, on devrait, le cas échéant, envisager des mesures de soutien et un traitement symptomatique. Le fénofibrate n’est pas dialysable, car son principal métabolite (l’acide fénofibrique) se lie fortement aux protéines plasmatiques.
Pour la prise en charge d’un surdosage soupçonné, communiquer avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Les patients doivent suivre un régime hypocholestérolémiant standard (équivalant au moins au régime alimentaire TLC de l’ATP III [Adult Treatment Panel III]) avant d’être traités par FENOFIBRATE (fénofibrate, formule non micronisée), et continuer à le suivre pendant le traitement par ce médicament. Un programme de surveillance du poids et d’activité physique doit être mis sur pied si le médecin le juge approprié.
Avant de prescrire FENOFIBRATE, il faut exclure les causes secondaires pouvant expliquer une élévation des taux lipidiques. Il faut également procéder à un bilan lipidique.
Si, après trois mois de traitement, aucune amélioration significative du taux de lipides sériques n’est obtenue, il faut cesser l’administration de FENOFIBRATE.
La dose recommandée de FENOFIBRATE est de 300 mg par jour répartis en trois doses (trois capsules de 100 mg) prises avec les repas. La dose quotidienne maximale totale recommandée est de 400 mg.
Chez les patients atteints d’insuffisance rénale (clairance de la créatinine entre 20 et 85 mL/min chez les femmes et entre 20 et 95 mL/min chez les hommes), il faut instaurer le traitement par FENOFIBRATE à la dose de 100 mg par jour, puis augmenter progressivement la dose après avoir évalué la tolérance et les effets du médicament sur les paramètres lipidiques. On ne doit pas administrer de fénofibrate, peu importe la formule, lorsque la clairance de la créatinine est en deçà de 20 mL/min.
FENOFIBRATE d’Apotex Inc. est seulement offert en capsules de 100 mg (préparation non micronisée).
RENSEIGNEMENTS PHARMACEUTIQUES
SUBSTANCE PHARMACEUTIQUE
Nom propre : Fénofibrate
Nom chimique : 1) Isopropyl 2-[p-(p-chlorobenzoyl)phénoxy]-2-propionate de méthyle.
- 2)
2-(4-(4-chlorobenzoyl) phénoxy)-2-méthyle-acide propanoïque
1-ester méthyléthylique
Formule développée :
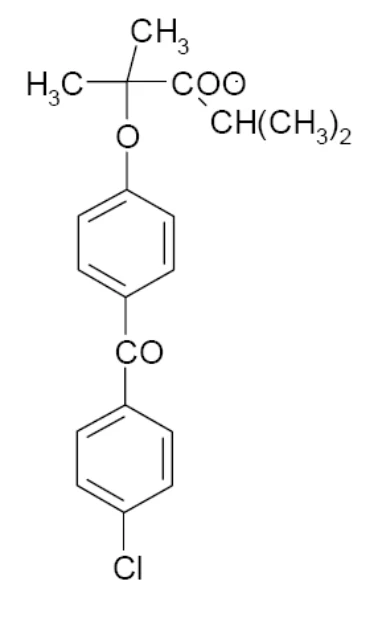
Formule moléculaire : C20H21O4Cl
Masse moléculaire : 360,84 g/mol
Description :
Le fénofibrate se présente sous forme de poudre cristalline blanc cassé, inodore. Il dispose d’une gamme de points de fusion de 79 oC à 82 oC. Le fénofibrate est pratiquement insoluble dans l’eau, peu soluble dans le méthanol, et très soluble dans l’acétone, le chloroforme et l’éther.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
FENOFIBRATE (fénofibrate, formule non micronisée) à 100 mg : Chaque capsule no 2 de gélatine dure blanche, opaque portant l’inscription « 100 » contient 100 mg de fénofibrate. Offert en bouteilles de 100 capsules.