


Monographie de produit - Teva-Fenofibrate-S
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme pharmaceutique / teneurs | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés de 100 mg et de 160 mg | Lactose Pour obtenir une liste complète, veuillez consulter la section Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
TEVA-FENOFIBRATE-S (fénofibrate micronisé) est indiqué comme traitement d’appoint à un régime alimentaire, équivalant au moins à celui du Adults Treatment Panel III (ATP III) and Therapeutic Lifestyle Changes (régime ATP III TLC), et à d’autres mesures thérapeutiques, lorsque ce régime alimentaire et ces autres mesures sont insuffisants, dans les cas suivants :
- traitement des patients présentant une dyslipoprotéinémie (hypercholestérolémie, hyperlipidémie de type IIa ou mixte de type IIb, selon la classification de Fredrickson), y compris des patients atteints de diabète de type 2 (non insulinodépendant), pour régulariser les taux de lipides en diminuant le taux de triglycérides sériques et de cholestérol-LDL, et en augmentant le taux de cholestérol-HDL;
- traitement des patients adultes atteints d’une hypertriglycéridémie très élevée, d’une hyperlipidémie de type IV ou V, selon la classification de Fredrickson, qui présentent un risque élevé de séquelles et de complications (p. ex., une pancréatite) en raison de cette hyperlipidémie.
Il est possible qu’administré seul, TEVA-FENOFIBRATE-S (fénofibrate micronisé) ne soit pas adéquat chez certains patients présentant une hyperlipidémie familiale mixte de type IIb et une hyperlipoprotéinémie de type IV.
TEVA-FENOFIBRATE-S (fénofibrate micronisé) n’est pas indiqué pour le traitement de l’hyperlipoprotéinémie de type I.
Personnes âgées
Aucune donnée n’est disponible.
Enfants
L’expérience concernant l’emploi du fénofibrate chez les enfants et les adolescents est limitée (voir MISES EN GARDE ET PRÉCAUTIONS).
CONTRE-INDICATIONS
- Insuffisance hépatique (y compris cirrhose biliaire primitive et anomalie persistante et inexpliquée de la fonction hépatique).
- Cholécystopathie préexistante (voir MISES EN GARDE ET PRÉCAUTIONS).
- Dysfonctionnement rénal grave.
- Pancréatite chronique ou aiguë.
- Hypersensibilité au fénofibrate, à tout autre composant de ce médicament ou à d’autres médicaments de la classe des fibrates.
- Allergie aux arachides, à l’huile d’arachide, à la lécithine de soya ou à des produits connexes en raison du risque de réaction d’hypersensibilité.
- Grossesse et allaitement.
- Réaction photoallergique ou phototoxique connue lors d’un traitement par des fibrates ou du kétoprofène.
Administration concomitante avec des inhibiteurs de l’HMG-CoA réductase (statines)
chez des patients présentant des facteurs prédisposant à la myopathie.
- Âge inférieur à 18 ans.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Traitement initial : Avant d’entreprendre un traitement par le fénofibrate, il faut réaliser des analyses de laboratoire pour s’assurer que les taux de lipides sont constamment anormaux. On doit d’abord tenter d’abaisser les taux de lipides sériques par un régime alimentaire approprié, des exercices physiques et une réduction de poids chez les patients obèses. Les causes secondaires de l’hypercholestérolémie, telles que le diabète de type 2 non maîtrisé, l’hypothyroïdie, le syndrome néphrotique, la dysprotéinémie, une maladie du foie obstructive, un traitement pharmacologique et la consommation excessive d’alcool, doivent être adéquatement traitées avant qu’un traitement par le fénofibrate ne soit amorcé. On veillera à prendre en charge les autres facteurs de risque chez les patients fortement exposés, comme le tabagisme, l’emploi de préparations contenant des œstrogènes et l’hypertension mal maîtrisée.
Traitement de longue durée : Étant donné qu’on recommande d’administrer le fénofibrate pendant de longues périodes, on doit soigneusement évaluer les risques et les bienfaits potentiels du traitement. De plus, avant de commencer ledit traitement, on vérifiera les valeurs sériques, afin de s’assurer que les taux de cholestérol ou de triglycérides du patient sont effectivement élevés, ou encore que ses taux de C-HDL sont bel et bien faibles. On conseille d’ailleurs de surveiller la réponse au traitement par des évaluations périodiques des lipides sériques (p. ex.
cholestérol total, C-LDL, triglycérides). Si une réponse lipidique sérique significative n’est pas obtenue dans un délai de 3 mois, le traitement par TEVA-FENOFIBRATE-S doit être interrompu.
Fénofibrate et inhibiteurs de l’HMG-CoA réductase (statines)
L’administration concomitante de TEVA-FENOFIBRATE-S (formule microenrobée de fénofibrate) et d’une statine doit être évitée, sauf si les bienfaits que procure la modification du taux de lipides l’emportent sur le risque accru lié à cette association.
Chez des adultes en bonne santé, l’administration concomitante d’une formule microenrobée de fénofibrate et de pravastatine (40 mg) à raison d’une fois par jour, pendant 10 jours a élevé la Cmax et la SSC moyennes de la pravastatine de 36 % (écart : d’une diminution de 69 % à une augmentation de 321 %) et de 28 % (écart : d’une diminution de 54 % à une augmentation de 128 %), respectivement. L’administration concomitante de fénofibrate et de pravastatine a aussi augmenté la Cmax et la SSC moyennes du principal métabolite, soit 3 alpha-hydroxy-isopravastatine, de 55 % (écart : d’une diminution de 32 % à une augmentation de 314 %) et de 39 % (écart : d’une diminution de 24 % à une augmentation de 261 %), respectivement.
Selon de nombreux rapports de cas, l’utilisation concomitante de dérivés de l’acide fénofibrique et d’inhibiteurs de l’HMG-CoA réductase a été associée, en l’absence d’une action pharmacocinétique marquée, à une rhabdomyolyse, à une élévation importante des taux de créatine kinase (CK) et à une myoglobinurie, entraînant un taux élevé d’insuffisance rénale aiguë.
Cette association médicamenteuse ne doit pas être administrée à des patients qui présentent des facteurs prédisposant à la myopathie, dont les suivants : myopathie préexistante, âge > 70 ans, atteinte rénale, atteinte hépatique, infection grave, intervention chirurgicale ou traumatisme, santé fragile, hypothyroïdie ou déséquilibre électrolytique, antécédents personnels ou familiaux de maladies musculaires héréditaires, antécédents de toxicité musculaire liée à un autre médicament de la classe des inhibiteurs de l’HMG-CoA réductase, utilisation concomitante d’un fibrate, de niacine ou d’ézétimibe, consommation excessive d’alcool, activité physique excessive, diabète avec stéatose hépatique, des situations susceptibles de provoquer une augmentation du taux plasmatique de l’ingrédient actif.
Pour obtenir des renseignements sur un inhibiteur de l’HMGCoA réductase en particulier, consulter la monographie de produit correspondante.
L’utilisation des fibrates seuls, y compris TEVA-FENOFIBRATE-S, peut à l’occasion entraîner une myosite, une myopathie ou une rhabdomyolyse. Les patients traités par TEVA-FENOFIBRATE-S qui présentent une sensibilité, une faiblesse ou des douleurs musculaires, doivent consulter sans tarder un médecin afin qu’il détermine la présence d’une myopathie et qu’il mesure le taux de créatine kinase sérique. Si une myopathie ou une myosite est soupçonnée ou diagnostiquée, le traitement par TEVA-FENOFIBRATE-S devra être interrompu.
Pouvoir carcinogène et mutagène
Des études animales de longue durée sur la toxicité et la carcinogénécité ont montré des effets oncogènes sur le foie des rats mâles lors de l’administration de fénofibrate à une dose équivalant à 12 fois la dose recommandée chez l’humain. Une augmentation de tumeurs bénignes des cellules de Leydig a également été observée à cette dose. La fréquence des tumeurs des acini pancréatiques chez le rat mâle augmente lorsque la dose administrée est 9 et 40 fois supérieure à la dose administrée chez l’humain. Toutefois, ni la souris, ni le rat femelle ne sont affectés par des doses de cette ampleur. Une prolifération hépatocytaire des peroxysomes a été observée chez les rats à la suite de l’administration de fénofibrate. De tels changements n’ont pas été observés dans le foie humain, même après 3,5 ans de traitement par le fénofibrate.
Paramètres hématologiques
Une légère diminution de l’hémoglobine, de l’hématocrite et des leucocytes a été observée chez certains patients après le début du traitement par le fénofibrate, mais ces valeurs se stabilisent avec la poursuite du traitement. On recommande d’effectuer des hémogrammes périodiques durant les 12 premiers mois du traitement.
Fonctions hépatique/biliaire/pancréatique
Cholécystopathie : L’emploi de TEVA-FENOFIBRATE-S n’est pas recommandé chez les patients qui sont atteints d’insuffisance hépatique en raison du manque de données sur cette population de patients.
Le fénofibrate peut augmenter l’excrétion du cholestérol dans la bile et provoquer ainsi une cholélithiase.
Cholélithiase : Le fénofibrate peut augmenter l’excrétion du cholestérol dans la bile et provoquer ainsi une cholélithiase. On recommande donc de pratiquer une exploration de la vésicule biliaire si l’on soupçonne la présence de calculs. L’administration de TEVA-FENOFIBRATE-S (fénofibrate micronisé) doit être interrompue si l’examen se révèle positif.
Fonction hépatique : Des anomalies de la fonction hépatique ont parfois été observées durant l’administration de fénofibrate, notamment une élévation des transaminases sériques et une diminution ou, plus rarement, une augmentation de la phosphatase alcaline. Au cours de cinq études comparatives avec placebo d’une durée de 2 à 6 mois, des augmentations atteignant jusqu’à > 3 fois la limite supérieure de la normale sont survenues chez 2,9 % (14/477) des patients traités par le fénofibrate comparativement à 0,5 % (2/386) des patients ayant reçu le placebo. Dans l’étude DAIS, d’une durée de 3 ans, des augmentations atteignant jusqu’à 3 fois la limite supérieure de la normale sont survenues chez 1,9 % (4/207) des patients traités par le fénofibrate comparativement à 0 % des patients ayant reçu le placebo (0/211). Des tests de suivi, réalisés soit à la fin du traitement soit pendant la poursuite du traitement, ont montré que les valeurs des transaminases revenaient généralement à la normale. Par conséquent, des épreuves fonctionnelles hépatiques périodiques (ASAT, ALAT et GGT), en plus des autres tests de référence, sont recommandées tous les 3 mois durant les 12 premiers mois et au moins une fois par an par la suite. Le traitement par TEVA-FENOFIBRATE-S doit être interrompu si des anomalies persistent et (ou) les taux d’ASAT et d’ALAT dépassent plus de 3 fois la limite supérieure de la normale.
Pancréatite : Tous comme avec certains autres fibrates, des cas de pancréatite ont été observés chez des patients recevant du fénofibrate. Pareille réaction peut soit signifier que le traitement n’est pas efficace chez les patients qui souffrent d’hypertriglycéridémie grave, effet directement attribuable au médicament, soit constituer un phénomène secondaire résultant de la formation de boue ou de calculs dans les voies biliaires, provoquant une obstruction du canal cholédoque. Des cas de pancréatite aiguë ont été signalés chez des patients atteints d’hypertriglycéridémie grave qui avaient pris du fénofibrate.
Fonction rénale
TEVA-FENOFIBRATE-S ne doit pas être utilisé chez les patients atteints d’un dysfonctionnement rénal grave, y compris les patients sous dialyse. Chez les patients atteints d’hypoalbuminémie (p. ex. en cas de syndrome néphrotique) ou d’insuffisance rénale, la dose de fibrates doit être réduite et la fonction rénale doit faire l’objet d’une surveillance périodique (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur et POSOLOGIE ET ADINISTRATION).
Le traitement doit être interrompu en cas d’élévation du taux de créatinine de plus de 50 % au-dessus de la limite supérieure de la normale. Il est recommandé de mesurer le taux de créatinine durant les 3 premiers mois suivant l’instauration du traitement.
Appareil locomoteur
Dans de rares cas, l’administration d’agents appartenant à la classe des fibrates a entraîné une myosite ou une rhabdomyolyse, généralement chez les patients atteints d’insuffisance rénale et dans les cas d’hypoalbuminémie. On doit envisager une myopathie chez tout patient présentant une myalgie diffuse, une myosite, des crampes, une faiblesse ou des douleurs musculaires, ou encore une élévation marquée de la créatine kinase (CK).
On doit recommander aux patients de signaler rapidement toute douleur ou faiblesse musculaire inexpliquée, en particulier si elles s’accompagnent de malaises ou de fièvre. Le taux de CK doit être déterminé chez ces patients et, si on observe une valeur élevée (5 fois la limite supérieure de la normale), ou si on diagnostique une myopathie, le traitement par le fénofibrate doit être abandonné.
Les patients qui présentent des facteurs prédisposant à la myopathie peuvent être exposés à un risque accru de rhabdomyolyse (voir MISES EN GARDE ET PRÉCAUTIONS). Chez ces patients, les risques et les avantages potentiels du traitement par le fénofibrate doivent être soigneusement soupesés.
Le risque de toxicité musculaire peut être accru si le médicament est administré avec un autre fibrate ou un inhibiteur de l’HMG-CoA réductase, surtout en cas de maladie musculaire
préexistante (voir MISES EN GARDE ET PRÉCAUTIONS). Par conséquent, l’administration de fénofibrate en concomitance avec un inhibiteur de l’HMG-CoA réductase ou un autre fibrate doit être réservée aux patients atteints de dyslipidémie mixte grave qui sont exposés à un risque élevé de maladie cardiovasculaire, mais qui ne présentent aucun antécédent de maladie musculaire, ni aucun autre facteur prédisposant à la myopathie (voir MISES EN GARDE ET PRÉCAUTIONS). On doit surveiller étroitement tout signe de toxicité musculaire chez ces derniers.
Reproduction
D’après les épreuves standard destinées à déterminer les effets tératogènes, les effets sur la fécondité ainsi que les effets périnataux et postnataux chez les animaux, le fénofibrate est relativement dépourvu de risque pour la reproduction. Toutefois, une embryotoxicité a été observée chez les animaux dont les mères avaient reçu des doses toxiques.
Populations et cas particuliers
Grossesse : L’innocuité chez la femme enceinte n’a pas été établie. Le fénofibrate a produit un effet embryocide chez les rates lorsqu’il a été administré à des doses de 7 à 10 fois plus élevées que la dose maximale recommandée chez l’humain, ainsi que chez les lapines lorsqu’il a été administré à des doses 9 fois plus élevées que la dose maximale recommandée chez l’humain (exprimée en mg/m2 de la surface). Aucune étude comparative rigoureuse n’a été menée chez la femme enceinte. Le fénofibrate ne doit donc pas être utilisé pendant la grossesse (voir CONTRE-INDICATIONS).
Allaitement : On ignore si le fénofibrate et (ou) ses métabolites sont excrétés dans le lait maternel chez l’humain. On ne peut exclure l’existence d’un risque pour le nourrisson. Par conséquent, TEVA-FENOFIBRATE-S ne doit pas être administré aux mères qui allaitent.
Enfants : L’expérience de l’utilisation du fénofibrate chez l’enfant et l’adolescent est limitée, se résumant à l’administration de la préparation non micronisée à la dose de 5 mg/kg/jour. Toutefois, son innocuité et son efficacité n’ont pas été établies dans cette sous-population de patients (voir RÉFÉRENCES).
L’innocuité et l’efficacité du fénofibrate n’ont pas été établies chez les enfants. On dispose de peu de données sur cette population. Par conséquent, l’utilisation de TEVA-FENOFIBRATE-S n’est pas recommandée chez les enfants de moins de 18 ans.
Personnes âgées : Le fénofibrate est excrété par les reins. Par conséquent, les personnes âgées présentant une atteinte de la fonction rénale peuvent être exposées à un risque plus élevé d’effets secondaires liés à TEVA-FENOFIBRATE-S. Étant donné que les personnes âgées sont plus susceptibles de présenter une diminution de la fonction rénale, la posologie doit être déterminée avec prudence (voir POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Dans la plupart des essais, l’emploi du fénofibrate a été associé à une augmentation sporadique et transitoire des taux d’aminotransférases. La fréquence signalée des élévations du taux d’ASAT et d’ALAT était variable; les études cliniques canadienne et allemande font état d’élévations dépassant 3 fois la limite supérieure de la normale chez 2,0 % (7/375) des patients traités par le fénofibrate microenrobée. Dans 2 études destinées à établir la posologie, la fréquence d’élévation des transaminases (> 3 x LSN) attribuable au traitement par le fénofibrate semble liée à la dose, car elle est de 0,6 % (1/157) avec le comprimé de 80 mg, de 1,9 % (3/158) avec le comprimé de 160 mg et de 4,0 % (6/149) avec le comprimé de 240 mg. Ces valeurs reviennent habituellement à la normale sans interruption du traitement (voir MISES EN GARDE ET PRÉCAUTIONS). Une baisse de la phosphatase alcaline a également été observée.
De légères diminutions de l’hémoglobine, de l’hématocrite et des leucocytes ont parfois été observées au début du traitement chez les patients recevant du fénofibrate, mais ces observations n’étaient pas significatives sur le plan clinique. Du reste, ces valeurs se stabilisent avec la poursuite du traitement. Certains patients atteints d’hyperlipidémie de type IV présentent en outre une baisse de la concentration d’haptoglobine lors d’une administration prolongée de fénofibrate. Cette baisse n’est toutefois associée à aucun autre signe de dyscrasie ou d’hémolyse.
Les taux plasmatiques moyens d’urée et de créatinine ont augmenté, notamment au cours des traitements de longue durée par le fénofibrate, mais la plupart de ces hausses ne dépassent pas la limite supérieure de la normale.
Le fénofibrate peut aussi provoquer une élévation de la CK et modifier les paramètres hématologiques, manifestations qui, d’habitude, disparaissent lorsque le traitement est interrompu (voir MISES EN GARDE ET PRÉCAUTIONS). Dans les études cliniques menées au Canada et en Allemagne, on a signalé des élévations du taux de CK dépassant 5 fois la limite supérieure de la normale chez environ 0,3 % (2/375) des patients traités par le fénofibrate microenrobé.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Effets indésirables observés dans les essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en en évaluer les taux approximatifs.
Au cours de cinq essais cliniques, comparatifs avec placebo, menés aux États-Unis et en Europe, on a évalué les effets indésirables survenus chez 477 patients sous fénofibrate et chez 386 patients sous placebo pendant une période de 2 à 6 mois.
Les effets indésirables ont entraîné l’abandon du traitement chez 5,5 % des patients (26/477) sous fénofibrate, les symptômes les plus courants étaient une élévation anormale du taux de transaminases, des réactions cutanées et des troubles digestifs. Parmi les patients sous placebo, 2,6 % (10/386) ont abandonné le traitement en raison des effets indésirables.
Les effets indésirables les plus fréquemment signalés sont les suivants : troubles gastro-intestinaux (douleurs épigastriques, flatulence, douleurs abdominales, nausées, diarrhée, constipation), manifestations cutanées (érythème, prurit, urticaire), problèmes musculosquelettiques (douleurs et faiblesse musculaires, arthralgie), effets sur le SNC (céphalées, étourdissements, insomnie), troubles divers (diminution de la libido, alopécie, perte de poids).
Les effets secondaires signalés chez plus de 1 % des patients, sans égard au lien de causalité, sont énumérés au tableau I.
| Tableau 1 : Nombre (%) de patients ayant signalé des effets indésirables | ||
Fénofibrate n = 477 | Placebo n = 386 | |
Organisme entier Douleur abdominale Asthénie Céphalées | 68 (14,3 %) 12 (2,5 %) 14 (2,9 %) 15 (3,1 %) | 51 (13,2 %) 8 (2,1 %) 7 (1,8 %) 11 (2,8 %) |
| Appareil cardiovasculaire | 15 (3,1 %) | 13 (3,4 %) |
Système digestif Diarrhée Nausées Constipation Dyspepsie Flatulences | 63 (13,2 %) 10 (2,1 %) 12 (2,5 %) 6 (1,3 %) 5 (1,0 %) 10 (2,1 %) | 47 (12,2 %) 13 (3,4 %) 7 (1,8 %) 3 (0,8 %) 6 (1,6 %) 10 (2,6 %) |
| Système endocrinien | 1 (0,2 %) | 1 (0,3 %) |
| Système hématopoïétique et lymphatique | 3 (0,6 %) | 1 (0,3 %) |
Métabolisme et nutrition Élévation du taux d’ALAT Élévation du taux d’ASAT Élévation des taux d’ALAT/ASAT Élévation du taux de CK Élévation du taux de créatinine | 18 (3,8 %) 12 (2,5 %) 8 (1,7 %) 9 (4,9 %) 1 (0,2 %) 8 (1,7 %) | 14 (3,6 %) 4 (1,0 %) 1 (0,3 %) 0 5 (1,3 %) 1 (0,3 %) |
Appareil locomoteur Arthralgie Myalgie | 31 (6,5%) 11 (2,3%) 3 (0,6%) | 21 (5,4%) 11 (2,8%) 4 (1,0%) |
Système nerveux Étourdissements | 31 (6,5%) 5 (1,0%) | 11 (2,8%) 4 (1,0%) |
Système respiratoire Rhinite | 34 (7,1 %) 10 (2,1 %) | 25 (6,5 %) 4 (1,0 %) |
Peau et annexes cutanées Éruption Prurit | 24 (5,0 %) 11 (2,3 %) 10 (2,1 %) | 12 (3,1 %) 3 (0,8 %) 3 (0,8 %) |
| Organes sensoriels | 14 (2,9 %) | 10 (2,6 %) |
| Appareil génito-urinaire | 14 (2,9 %) | 9 (2,3 %) |
L’étude DAIS (voir ESSAIS CLINIQUES), une étude comparative avec placebo d’une durée de 3 ans, a évalué l’innocuité du fénofibrate en ce qui concerne les effets indésirables et les anomalies des résultats de laboratoire. L’utilisation du fénofibrate s’est révélée sécuritaire chez les patients atteints de diabète de type 2, car la fréquence globale et la gravité des effets indésirables ont été comparables dans le groupe sous fénofibrate et le groupe sous placebo. Le tableau II ci-dessous présente la fréquence des effets indésirables (par appareil ou système) observés dans les deux groupes traités.
Les effets indésirables survenus chez 375 patients ayant reçu du fénofibrate microenrobé lors de deux études cliniques ouvertes non contrôlées menées au Canada et en Allemagne ont été évalués. Le tableau III présente les effets indésirables possiblement ou probablement liés au fénofibrate microenrobé, et qui ont été signalés par plus de 0,5 % des patients.
Tableau II : Étude DAIS – Fréquence des effets indésirables (EI) (par système ou appareil) survenus chez des patients atteints de diabète de type 2 et recevant du fénofibrate ou un placebo (population en ITT)
| Appareil ou système | Fenofibrate (N=207) | Placebo (N=211) | ||
| Nbre total de pts ayant éprouvé au moins 1 effet indésirable | EI | Patients | EI | Patients |
Nbre total d’EI : 1710 | 201 (97,1 %) | Nbre total d’EI : 1759 | 202 (95,7 %) | |
Organisme entier Appareil cardiovasculaire Système digestif Système endocrinien Système hématopoïétique et lymphatique Métabolisme et nutrition Appareil locomoteur SNC Système respiratoire Peau et annexes cutanées Organes sensoriels Appareil génito-urinaire Autres | 371 (21,7 %) 183 (10,7 %) 196 (11,5 %) 11 (0,6 %) 31(1,8 %) 50 (2,9 %) 155 (9,1 %) 103 (6,0 %) 301 (17,6 %) 107 (6,3 %) 73 (4,3 %) 118 (6,9 %) 11 (0,6 %) | 136 (65,7 %) 84 (40,6 %) 86 (41,6 %) 10 (4,8 %) 19 (9,2 %) 32 (15,5 %) 84 (40,6 %) 59 (28,5 %) 108 (52,2 %) 58 (28,0 %) 44 (21,3 %) 55 (26,6 %) 9 (4,4 %) | 362 (20,6 %) 220 (12,5 %) 194 (11,0 %) 19 (1,1 %) 23 (1,3 %) 70 (4,9 %) 180 (10,2 %) 98 (5,6 %) 279 (15,9 %) 107 (6,1 %) 90 (5,1 %) 103 (5,9 %) 14 (0,8 %) | 146 (69,2 %) 96 (45,5 %) 87 (41,2 %) 11 (5,2 %) 15 (7,1 %) 41 (19,4 %) 84 (39,8 %) 58 (27,5 %) 105 (49,8 %) 48 (22,8 %) 50 (23,7 %) 46 (21,8 %) 11 (5,2 %) |
Tableau III — Nombre (%) de patients ayant signalé des effets indésirables possiblement ou probablement liés au fénofibrate
Études multicentriques canadienne et allemande (traitement de 12 semaines) | |
| Effets indésirables | Fénofibrate microenrobé (n = 375) (%) |
Appareil digestif Troubles gastro-intestinaux Nausées Flatulence Diarrhée Tests de la fonction hépatique anormaux Dyspepsie Gastrite Constipation Organisme entier Douleurs abdominales Céphalées Asthénie Tests de laboratoire anormaux Métabolisme et nutrition Élévation du taux d’ALAT (> 3 x LSN) Élévation du taux d’ASAT (> 3 x LSN) Élévation du taux de CK (> 5 x LSN) Système nerveux Étourdissements Baisse de la libido | 4 (1,1 %) 3 (0,8 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 4 (1,1 %) 2 (0,5 %) 2 (0,5 %) 2 (0,5 %) 3 (0,8 %) 4 (1,1 %) 1 (0,3 %) 2 (0,5 %) 2 (0,5 %) |
Des comptes rendus de cas et des résultats d’études épidémiologiques corroborent la diminution paradoxale du taux de C-HDL observée avec le fénofibrate.
D’autres effets indésirables ont également été signalés, dont des cas fréquents de vomissements; des cas peu fréquents de pancréatite et de thromboembolie veineuse (embolie pulmonaire et thrombose veineuse profonde); de rares cas d’alopécie, d’asthénie sexuelle, de myosite et de crampes musculaires; de très rares cas de rhabdomyolyse et de pneumopathies interstitielles; et des épisodes d’hépatite. Lorsque des symptômes évocateurs d’une hépatite surviennent (p. ex., ictère, prurit) et que le diagnostic est confirmé par des analyses de laboratoire, le traitement par le fénofibrate doit être interrompu (voir MISES EN GARDE ET PRÉCAUTIONS).
Des réactions de photosensibilité, et l’apparition de calculs biliaires et d’une hypersensibilité cutanée accompagnée d’érythème et de vésicules ou de nodules sur des régions cutanées exposées aux rayons du soleil ou à un éclairage ultraviolet artificiel ont également été signalés dans certains cas (même après plusieurs mois d’utilisation sans complications).
Effets indésirables signalés après la commercialisation du médicament
En plus de ces effets signalés dans le cadre d’essais cliniques, les effets secondaires suivants ont été signalés de façon spontanée après la commercialisation du médicament :
Troubles hépatobiliaires : ictère, complications de la lithiase biliaire (p. ex., cholécystite,
cholangite, colique hépatique).
Troubles de la peau et des tissus sous-cutanés : réactions cutanées graves (p. ex., érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse épidermique toxique).
Résultats anormaux des épreuves hématologiques et biochimiques
Dans la plupart des essais, l’emploi du fénofibrate a été associé à une augmentation sporadique et transitoire des taux d’aminotransférases. La fréquence signalée des élévations du taux d’ASAT et d’ALAT était variable; les études cliniques canadienne et allemande font état d’élévations dépassant 3 fois la limite supérieure de la normale chez 2,0 % (7/375) des patients traités par le fénofibrate microenrobé. Dans 2 études destinées à établir la posologie, la fréquence d’élévation des transaminases (> 3 x LSN) attribuable au traitement par le fénofibrate semble liée à la dose, car elle est de 0,6 % (1/157) avec le comprimé de 80 mg, de 1,9 % (3/158) avec le comprimé de 160 mg et de 4,0 % (6/149) avec le comprimé de 240 mg. Ces valeurs reviennent habituellement à la normale sans interruption du traitement (voir MISES EN GARDE ET PRÉCAUTIONS). Une baisse de la phosphatase alcaline a également été observée.
De légères diminutions de l’hémoglobine, de l’hématocrite et des leucocytes ont parfois été observées au début du traitement chez les patients recevant du fénofibrate, mais ces observations n’étaient pas significatives sur le plan clinique. Du reste, ces valeurs se stabilisent avec la poursuite du traitement. Certains patients atteints d’hyperlipidémie de type IV présentent en outre une baisse de la concentration d’haptoglobine lors d’une administration prolongée de fénofibrate. Cette baisse n’est toutefois associée à aucun autre signe de dyscrasie ou d’hémolyse.
Les taux plasmatiques moyens d’urée et de créatinine ont augmenté, notamment au cours de traitements de longue durée par le fénofibrate, mais la plupart de ces hausses ne dépassent pas la limite supérieure de la normale.
Le fénofibrate peut aussi provoquer une élévation de la CK et modifier les paramètres hématologiques, manifestations qui disparaissent habituellement lorsque le traitement est interrompu (voir MISES EN GARDE ET PRÉCAUTIONS). Dans les études cliniques menées au Canada et en Allemagne, on a signalé des élévations du taux de CK dépassant 5 fois la limite supérieure de la normale chez environ 0,3 % (2/375) des patients traités par le fénofibrate microenrobé.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Généralités
Le fénofibrate se lie fortement aux protéines (> 99 %), principalement à l’albumine. On devrait envisager le risque d’interactions avec d’autres médicaments fortement liés aux protéines en raison d’un déplacement.
Statines
Aucune étude sur les interactions entre le fénofibrate micronisé et les statines n’a été menée auprès de patients.
Il est possible que les études sur les interactions pharmacocinétiques menées auprès de sujets en bonne santé ne permettent pas de déterminer le risque d'interaction médicamenteuse chez certains patients en raison des différentes maladies sous-jacentes possibles et de la diversité des médicaments pris en concomitance (voir MISES EN GARDE ET PRÉCAUTIONS).
Pravastatine
L’administration concomitante de fénofibrate et de pravastatine (40 mg) une fois par jour pendant 10 jours à 23 adultes en bonne santé a élevé la Cmax moyenne et la surface sous la courbe (SSC) moyenne de la pravastatine de 36 % (écart : d’une diminution de 69 % à une augmentation de 321 %) et de 28 % (écart : d’une diminution de 54 % à une augmentation de 128 %), respectivement. La coadministration de fénofibrate et de pravastatine a aussi augmenté la Cmax et la SSC moyennes du principal métabolite, 3 alpha-hydroxy-isopravastatine, de 55 % (écart : d’une diminution de 32 % à une augmentation de 314 %) et de 39 % (écart : d’une diminution de 24 % à une augmentation de 261 %), respectivement.
Atorvastatine
L’administration concomitante de fénofibrate et d’atorvastatine (20 mg) une fois par jour pendant 10 jours a entraîné une diminution de 14 % de la SSC moyenne de l’atorvastatine (écart : d’une diminution de 67 % à une augmentation de 44 %) chez 22 hommes en bonne santé. Aucun changement (0 %) n’a été observé dans la Cmax moyenne de l’atorvastatine (écart : d’une diminution de 60 % à une augmentation de 136 %). Aucune interaction pharmacocinétique significative n’a été observée dans la SSC moyenne de l’acide fénofibrique (diminution de 2,3 %, écart : d’une diminution de 39 % à une augmentation de 40 %) ou dans Cmax moyenne (diminution de 3,8 %, écart : d’une diminution de 29 % à une augmentation de 42 %), lorsque le fénofibrate a été administré en concomitance avec de multiples doses d’atorvastatine.
Simvastatine
Les sujets d’un essai d’une durée de 10 jours ont reçu du fénofibrate une fois par jour. Le dixième jour, 40 mg de simvastatine ont été ajoutés au fénofibrate. La SSC moyenne de la simvastatine acide, le principal métabolite actif, a diminué de 42 % (écart : d’une diminution de 77 % à une augmentation de 50 %) en présence du fénofibrate. Le fénofibrate n’a eu aucun effet (0 %) sur la Cmax moyenne de la simvastatine acide (écart : d’une diminution de 67 % à une augmentation de 92 %). La Cmin sérique moyenne de l’acide fénofibrique a augmenté de 14 % (écart : d’une diminution de 7 % à une augmentation de 48 %) après la coadministration de simvastatine, ce qui montre que l’ajout d’une dose de 40 mg de simvastatine n’a pas d’effet significatif sur la concentration d’acide fénofibrique.
Rosuvastatine
La coadministration de fénofibrate (67 mg, trois fois par jour) et de rosuvastatine (10 mg, une fois par jour) pendant sept jours n’a pas entraîné de changement cliniquement important dans les
concentrations plasmatiques des deux médicaments.
Ézétimibe
L’innocuité et l’efficacité de l’ézétimibe administré conjointement avec un fibrate n’ont pas été établies; par conséquent, l’administration concomitante de ces médicaments est déconseillée tant que des études cliniques n’auront pas été menées.
Anticoagulants oraux
Il faut être prudent lorsqu’on administre TEVA-FENOFIBRATE-S et des anticoagulants oraux en concomitance. La dose d’anticoagulants doit être réduite afin de maintenir le temps de Quick au niveau souhaité et prévenir ainsi le risque de complications hémorragiques. On recommande donc de mesurer fréquemment le temps de Quick, jusqu’à ce que le taux de prothrombine soit stabilisé de façon définitive.
Statines et cyclosporine
De graves cas de myosite ou de rhabdomyolyse ont été signalés lors de l’administration concomitante de fibrates et de statines ou de fibrates et de cyclosporine. Par conséquent, les risques et les avantages associés à l’utilisation de ces médicaments en concomitance avec du fénofibrate micronisé doivent être évalués avec soin.
Des cas graves d’atteinte de la fonction rénale réversible ont été signalés durant l’administration concomitante de fénofibrate et de cyclosporine. La fonction rénale de ces patients doit donc faire l’objet d’une surveillance étroite et le traitement par TEVA-FENOFIBRATE-S doit être interrompu en cas de modification importante des paramètres biologiques.
Chélateurs des acides biliaires
Étant donné que la cholestyramine et les autres résines diminuent l’absorption des fibrates, un intervalle d’au moins 2 heures doit être respecté entre la prise de ces deux agents.
Œstrogènes
Les œstrogènes pouvant entraîner une élévation des taux lipidiques. La prescription de fénofibrate micronisé à des patientes qui prennent des œstrogènes ou des contraceptifs contenant des œstrogènes doit être évaluée d’un point de vue clinique pour chacune d’elles.
Rosiglitazone
Selon certains rapports de cas et certaines études épidémiologiques, la diminution marquée du taux de C-HDL chez certains patients est attribuable à l’interaction entre la rosiglitazone et le fénofibrate ou le bézafibrate. Les paramètres biologiques présentés dans certains rapports de cas publiés montrent que, dans plusieurs cas, c’est la combinaison de la rosiglitazone et du fénofibrate qui entraîne une diminution du taux de C-HDL et non l’utilisation seule de l’un ou l’autre de ces médicaments.
Interactions médicament-aliments
Les interactions entre le fénofibrate et les aliments n’ont pas été établies.
Interactions médicament-herbes médicinales
Les interactions entre le fénofibrate et les herbes médicinales n’ont pas été établies.
Interactions médicament-épreuves de laboratoire
Les interactions entre le fénofibrate et les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Avant de prendre TEVA-FENOFIBRATE-S (fénofibrate micronisé), le patient devrait commencer un régime alimentaire hypocholestérolémiant (équivalant au moins à celui du Adults Treatment Panel III [régime ATP III TLC]), régime qu’il poursuivra ensuite tout au long du traitement. Si cela s’avère approprié, le patient pourra entreprendre un programme d’exercices physiques et de surveillance du poids.
Les causes secondaires de l’hyperlipidémie devant être exclues avant le début du traitement par TEVA-FENOFIBRATE-S (fénofibrate micronisé), on recommande de dresser au préalable le profil lipidique du patient.
Si au bout de trois mois la diminution des lipides sériques n’est pas satisfaisante, l’administration de TEVA-FENOFIBRATE-S (fénofibrate micronisé) devra être abandonnée.
Dose recommandée et ajustement posologique
La dose quotidienne habituellement recommandée chez l’adulte est de 1 comprimé TEVA-FENOFIBRATE-S (fénofibrate micronisé) de 160 mg pris avec le repas principal. Les comprimés doivent être avalés entiers avec un verre d’eau.
La dose maximale recommandée est de 200 mg/jour (deux comprimés de 100 mg) au total.
Chez les patients atteints d’insuffisance rénale (clairance de la créatinine entre 20 et 100 mL/min), le traitement doit commencer avec une dose de 100 mg/jour, dose que l’on augmentera progressivement après avoir évalué la tolérance du patient et les effets du médicament sur les paramètres lipidiques. TEVA-FENOFIBRATE-S (fénofibrate micronisé) ne doit pas être utilisé si la clairance de la créatinine est inférieure à 20 mL/min.
Dose oubliée
En cas d’oubli, le patient doit prendre la dose suivante de TEVA-FENOFIBRATE-S (fénofibrate micronisé) à l’heure habituelle. Le patient ne doit pas doubler la dose pour compenser celle qui a été oubliée.
SURDOSAGE
En cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
Bien qu’aucun cas de surdosage n’ait été signalé, un traitement de soutien symptomatique doit être administré le cas échéant. Le fénofibrate n’est pas dialysable, car son principal métabolite (l’acide fénofibrique) se lie fortement aux protéines plasmatiques.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
TEVA-FENOFIBRATE-S (fénofibrate micronisé) abaisse les taux élevés de lipides sériques en réduisant la concentration des lipoprotéines de faible densité (LDL) riches en cholestérol et celle des lipoprotéines de très faible densité (VLDL) riches en triglycérides. De plus, le fénofibrate augmente la fraction du cholestérol des lipoprotéines de haute densité (HDL).
Pharmacodynamie
L’effet du fénofibrate semble plus important sur les lipoprotéines de très faible densité (VLDL) que sur les lipoprotéines de faible densité (LDL). Les doses thérapeutiques de fénofibrate produisent une élévation du cholestérol des HDL, une réduction du cholestérol des LDL et une réduction substantielle des triglycérides des VLDL.
Le fénofibrate est un dérivé de l’acide fibrique qui modifie les paramètres lipidiques chez l’humain en activant un récepteur nucléaire spécifique appelé récepteur alpha activé de la prolifération des peroxysomes (PPARα). Cette activation du récepteur produit :
- une réduction du taux d’apolipoprotéine C III, et donc une diminution du taux de particules denses de LDL athérogènes;
- une stimulation de la bêta-oxydation mitochondriale et, par conséquent, une baisse de la sécrétion des triglycérides;
- une augmentation de la production de la lipoprotéine lipase, ce qui accélère le catabolisme des lipoprotéines riches en triglycérides, et enfin;
- une hausse de la production d’apolipoprotéines A-I et A-II.
Pharmacocinétique
Absorption
L’absorption du fénofibrate est faible et variable lorsque le produit est administré à jeun et plus élevée lorsque le composé est administré avec des aliments.
Métabolisme et excrétion
Après administration par voie orale, le fénofibrate est rapidement hydrolysé en acide fénofibrique, son métabolite actif. Chez l’humain, l’excrétion se fait surtout par voie rénale. La demi-vie du fénofibrate est d’environ 20 heures.
Distribution
L’acide fénofibrique se lie très fortement (> 99 %) à l’albumine plasmatique. Cette liaison n’est pas saturable.
Insuffisance rénale
Cette dernière augmente considérablement chez les patients atteints d’insuffisance rénale grave, circonstance dans laquelle on observe en outre une importante accumulation du médicament. Par conséquent, il pourrait être nécessaire de réduire la dose de fénofibrate en fonction du taux de clairance de la créatinine.
Populations et états particuliers
Enfants : L’expérience de l’utilisation du fénofibrate chez l’enfant et l’adolescent est limitée, se résumant à l’administration de la préparation non micronisée à la dose de 5 mg/kg/jour. Toutefois, son innocuité et son efficacité n’ont pas été établies dans cette sous-population de patients (voir RÉFÉRENCES).
L’innocuité et l’efficacité du fénofibrate n’ont pas été établies chez les enfants. On ne dispose que de données limitées sur les enfants. Par conséquent, l’emploi de TEVA-FENOFIBRATE-S n’est pas recommandé chez les patients de moins de 18 ans.
Personnes âgées : Le fénofibrate est excrété par le rein. Par conséquent, le risque d’effets indésirables associé à TEVA-FENOFIBRATE-S peut être plus élevé chez les personnes âgées qui présentent une atteinte rénale. Étant donné que la fonction rénale tend à diminuer chez les personnes âgées, il convient de déterminer la dose avec soin (voir POSOLOGIE ET ADMINISTRATION).
Les variations pharmacocinétiques des paramètres de l’acide fénofibrique observées chez les personnes âgées sont très mineures.
Sexe : On n’a pas observé d’incidence du sexe sur la pharmacocinétique et le métabolisme du fénofibrate.
Race : L’influence de la race sur la pharmacocinétique du fénofibrate n’a pas été étudiée.
Insuffisance hépatique : La pharmacocinétique du fénofibrate n’a pas été étudiée chez les personnes qui atteintes d’insuffisance hépatique.
Insuffisance rénale : Une augmentation considérable de la demi-vie du fénofibrate et une accumulation importante d’acide fénofibrique ont été observées chez les patients atteints d’insuffisance rénale avancée. Par conséquent, la dose de fénofibrate pourrait devoir être réduite selon le taux de clairance de la créatinine.
Polymorphisme génétique : L’influence du polymorphisme génétique sur la pharmacocinétique du fénofibrate n’a pas été étudiée.
CONSERVATION ET STABILITÉ
Conserver entre 15 °C et 30 °C, à l’abri de la lumière et de l’humidité.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
TEVA-FENOFIBRATE-S à 100 mg : Comprimé pelliculé blanc à blanc cassé, de forme ovale, portant l’inscription « FM » gravée d’un côté et « 100 » de l’autre. TEVA-FENOFIBRATE-S à 100 mg est offert en plaquettes thermoformées de 30 comprimés et en flacons de 100 ou 500 comprimés.
TEVA-FENOFIBRATE-S à 160 mg : Comprimé pelliculé blanc à blanc cassé, de forme ovale, portant l’inscription « 93 » gravée d’un côté et « 7331 » de l’autre. TEVA-FENOFIBRATE-S à 160 mg est offert en plaquettes thermoformées de 30 comprimés et en flacons de 100 ou 500 comprimés.
Outre le fénofibrate, les comprimés TEVA-FENOFIBRATE-S contiennent les ingrédients non médicinaux suivants : alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, crospovidone, dioxyde de titane, gomme de xanthane, glycolate d’amidon sodique, lactose monohydraté, laurylsulfate de sodium, lécithine (de soja), povidone, silice colloïdale anhydre, stéarylfumarate de sodium et talc.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Fénofibrate
Dénomination systématique : 1-Méthyl-2-[4-(4-chlorobenzoyl)phénoxy]-2-méthylpropanoate
ou
Isopropyl-2[4-(4-chlorobenzoyl)phénoxy]-2-méthylpropionate
Formule et masse moléculaires : C20H21ClO4 360,8
Formule développée :
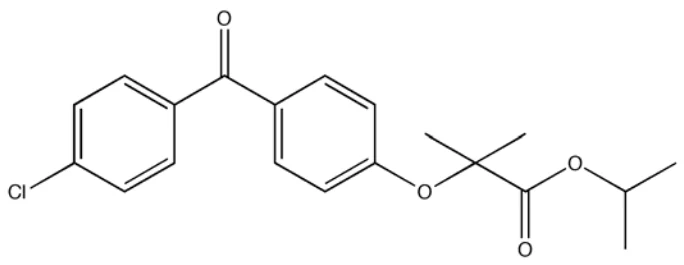
Propriétés physicochimiques :
Description : Le fénofibrate est une poudre cristalline de couleur blanche à blanc cassé. Solubilité : Le fénofibrate est pratiquement insoluble dans l’eau, mais il est très soluble dans le dichlorométhane et le chloroforme et se dissout d’emblée dans l’acétone et l’éther. Il est soluble dans l’alcool et un peu soluble dans le méthanol.
pH : Le fénofibrate étant insoluble dans l’eau, le pH ne peut être mesuré. Point de fusion : 79 °C à 82 °C
ESSAIS CLINIQUES
Étude de biodisponibilité comparative
Le tableau ci-après présente les données d’une étude de biodisponibilité comparative croisée bilatérale à répartition aléatoire et simple insu comprenant une période de sevrage de 14 jours, menée auprès de 21 sujets sains non fumeurs de sexe masculin âgés de 18 à 55 ans inclusivement ayant reçu une dose unique, dans l’une et l’autre partie de l’étude, de deux préparations de fénofibrate — un COMPRIMÉ DE FÉNOFIBRATE à 160 mg (Teva Pharmaceuticals Industries, Ltd. Israël, société parente de Teva Canada Limitée, Toronto (ON)), Canada et un COMPRIMÉ LIPIDIL® SUPRA à 160 mg (Laboratoires Fournier S.A., Canada) — alors qu’ils n’étaient pas à jeun.
Acide fénofibrique
( 1 x 160 mg)
D’après les données mesurées
Moyenne des moindres carrés Moyenne arithmétique (% CV)
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes des moindres carrés (%) | IC 90 % |
ASC0-T (ng•h/mL) | 135715 140625 (27 %) | 139861 145394 (28 %) | 97 % | 94 % à 100 % |
ASC0-∞ (ng•h/mL) | 142158 148450 (30 %) | 146926 54402 (33 %) | 97 % | 94 % à 100 % |
Cmax (ng/mL) | 9135 9311 (19 %) | 9489 9714 (22 %) | 96 % | 89 % à 104 % |
| tmax§ (h) | 4 (55 %) | 4 (41 %) | ||
| t1/2 él§ (h) | 16 (24 %) | 16 (34 %) |
* Comprimés de fénofibrate, Teva Pharmaceuticals Industries Ltd., Israël (Société parente de Teva Canada
Limitée, Canada)
† Comprimés Lipidil® Supra (fabriqués par les Laboratoires Fournier SA. France, distribués par Fournier
Pharma Inc., Canada) et achetés au Canada.
§ Exprimé sous forme de moyenne arithmétique (% CV).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
L’activité hypolipidémiante du fénofibrate a été étudiée chez des rats normaux et des rats atteints d’hyperlipidémie, animaux chez lesquels il a abaissé considérablement les taux de lipides totaux, de C-LDL et C-VLDL ainsi que les taux de triglycérides. Dans le même temps, une augmentation variable des concentrations de C-HDL a été observée. L’effet du fénofibrate est plus prononcé chez les rats atteints d’hyperlipidémie ou recevant une alimentation riche en lipides que chez les rats normaux ou recevant une alimentation standard. Les résultats des études ayant comparé le fénofibrate avec le clofibrate indiquent que le fénofibrate est doté de puissantes propriétés hypocholestérolémiantes.
L’effet hypolipidémiant du fénofibrate étant prononcé chez les animaux atteints d’hyperlipidémie, on croit que la réduction du cholestérol produite par le fénofibrate procède d’une augmentation du taux d’élimination. Chez les rats dont la cholestérolémie est normale, l’effet principal du fénofibrate consiste en l’inhibition de la biosynthèse de ce lipide.
Le fénofibrate est dépourvu d’activité anti-inflammatoire, cardiovasculaire ou respiratoire et il n’exerce pas d’effet sur le SNC, le SNA ou le métabolisme basal.
Pharmacocinétique
Le fénofibrate est métabolisé par hydrolyse en acide fénofibrique, la forme active du composé. Chez l’humain, l’acide fénofibrique est éliminé sous forme de glucuronoconjugué.
La demi-vie d’élimination de l’acide fibrique chez l’humain est d’environ 20 à 24 heures et ne varie pas avec l’administration de doses multiples de fénofibrate. Les paramètres pharmacocinétiques du fénofibrate ne varient que très peu chez les personnes âgées, mais chez les patients atteints d’insuffisance rénale grave, on observe une importante accumulation ainsi qu’une prolongation substantielle de la demi-vie.
Aucune incidence du sexe n’a été observée sur la pharmacocinétique ou le métabolisme du fénofibrate.
La liaison de l’acide fénofibrique aux protéines plasmatiques est considérable (> 99 %) et non saturable.
Études cliniques
Les effets du fénofibrate sur la mortalité globale ainsi que sur la mortalité et la morbidité cardiovasculaires n’ont pas été établis.
L’activité du fénofibrate a été évaluée dans plus de 150 essais cliniques menés aux É.-U., au Canada et en Europe, la plupart avec la préparation micronisée administrée à la dose quotidienne de 200 mg.
Des études cliniques spécifiques ont été menées avec la préparation micronisée de fénofibrate.
Le premier essai clinique a été mené en double insu contre placebo auprès de groupes parallèles. Au total, 189 patients de 18 à 75 ans (Type IIa : 120; Type IIb : 69) ont été répartis aléatoirement dans les trois groupes suivants : placebo; fénofibrate micronisé à 200 mg; fénofibrate non micronisé 3 x 100 mg. D’après l’analyse en ITT, le taux d’efficacité après 3 mois (déterminé en fonction du nombre de patients dont la cholestérolémie a chuté de plus de 15 %) était significativement plus élevé dans le groupe ayant reçu la préparation micronisée (71,9 %) que dans le groupe ayant reçu le placebo (14,8 %). La réduction du cholestérol total (-18 %), du C-LDL (-22 %), des triglycérides (-19 %) et de l’apolipoprotéine B (-24 %) produite par le fénofibrate micronisé était significativement plus importante que celle produite par le placebo.
Le deuxième essai clinique a évalué l’efficacité du fénofibrate micronisé sur les paramètres lipidiques chez 94 patients (Type IIa : 31; Type IIb : 23; Type IV : 40) sur 131 patients admissibles. Parmi les patients atteints d’hyperlipoprotéinémie de type IIa et de type IIb, respectivement 45,1 % et 69,6 % se sont révélés être de bons répondeurs en ce qui a trait au cholestérol total. Parmi les patients atteints d’hyperlipoprotéinémie de type IIb et de type IV, respectivement 71,4 % et 77,7 % se sont révélés être de bons répondeurs en ce qui concerne les triglycérides. Après 3 mois de traitement, le cholestérol total moyen des patients de type IIa accusait une diminution moyenne de 17 %, passant de 311,4 mg/dL à 258,3 mg/dL. Dans le cas des patients de type IIb, la valeur moyenne du cholestérol total est passée de 328,0 mg/dL à 266,5 mg/dL, ce qui représente une diminution moyenne de 18,6 %. Les triglycérides ont également subi une baisse, passant de 254,8 mg/dL chez les patients de type IIb à 165,7 mg/dL, ce qui représente une diminution moyenne de 34,4 %, et de 383,8 mg/dL chez les patients de type IV à 231,1 mg/dL, diminuant en moyenne de 37,9 %.
La Diabetes Atherosclerosis Intervention Study (DAIS) est une étude à double insu contrôlée par placebo qui a été menée chez 418 patients atteints de diabète de type 2, lesquels ont été répartis aléatoirement dans deux groupes, l’un devant recevoir 200 mg de fénofibrate une fois par jour, l’autre un placebo, pendant une période moyenne de 38 mois. L’objectif principal était de déterminer l’innocuité d’un traitement par le fénofibrate micronisé à la dose de 200 mg chez une population de patients atteints de diabète de type 2, et de mesurer la réponse angiographique de ces derniers par angiographie coronarienne quantitative (ACQ). L’étude comprenait des patients des deux sexes, hommes (73 %) et femmes dont les caractéristiques étaient les suivantes : glycémie bien maîtrisée, rapport CT/C-HDL ≥ 4 et C-LDL de 3,5 à 4,5 mmol/L avec Tg ≤ 5,2 mmol/L ou Tg de 1,7 à 5,2 mmol/L avec C-LDL ≤ 4,5 mmol/L. Pour être admis à l’étude, les patients devaient présenter une ACQ adéquate et avoir subi un pontage coronarien ou une angioplastie transluminale percutanée, ou encore avoir au moins 1 segment coronarien présentant une sténose décelable.
Afin de vérifier l’hypothèse nulle, c’est-à-dire l’absence de différence entre les patients traités par le fénofibrate et les patients recevant le placebo, le paramètre d’efficacité primaire était le diamètre moyen du segment sténosé pondéré par patient. Ont également été analysés les paramètres secondaires d’efficacité sur le plan angiographique.
Les résultats angiographiques indiquent que le point d’aboutissement primaire (diamètre moyen du segment sténosé par patient) n’a pas atteint le seuil statistiquement significatif et que la variation par rapport aux valeurs initiales n’était pas cliniquement significative (voir le tableau ci-après). La variation du diamètre moyen du segment sténosé était minime dans chacun des groupes, entre lesquels aucune différence statistiquement significative n’a du reste été observée.
Étude DAIS : Résultats moyens de l’angiographie coronarienne (± ÉT) pondérés par patient et par segment au début et à la fin de l’étude (population ITT)
| Fénofibrate | Placebo | p* | |
| Analyse par patient | n = 207 | n = 211 | |
Diamètre moyen du segment (mm) Initial Final | 2,70 (0,45) 2,62 (0,49) | 2,67 (0,45) 2,56 (0,50) | 0,494 0,173 |
Diamètre minimum du segment (mm) Initial Final | 2,14 (0,44) 2,05 (0,46) | 2,10 (0,44) 1,98 (0,48) | 0,457 0,028 |
Pourcentage de sténose Initial Final | 21,8 (7,8) 24,1 (9,8) | 21,8 (7,4) 25,7 (10,8) | 0,958 0,02 |
| Analyse par segment | n = 1884 | n = 1993 | |
Diamètre moyen du segment (mm) Initial Final | 2,76 (0,84) 2,68 (0,87) | 2,72 (0,83) 2,62 (0,87) | 0,145 0,037 |
Diamètre minimum du segment (mm) Initial Final | 2,20 (0,82) 2,11 (0,84) | 2,16 (0,81) 2,03 (0,83) | 0,077 0,541 |
Pourcentage de sténose Initial Final | 21,0 (13,1) 23,0 (15,9) | 21,4 (12,8) 24,9 (17,2) | 0,309 0,059 |
* Valeur de p pour le test de Student et l’analyse de covariance, destinés à comparer les groupes de traitement au début et à la fin de l’étude respectivement (dernière valeur alors disponible). Le seuil de signification statistique a été fixé à 0,025.
La variation des taux de lipides a également été suivie chez les patients atteints de diabète de type 2 faisant partie de l’étude DAIS. Le tableau ci-après présente la valeur des principaux paramètres lipidiques mesurés dans les deux groupes au début et à la fin de l’étude.
Étude DAIS : Valeur moyenne des principaux paramètres lipidiques (± ÉT) mesurés au début et à la fin de l’étude (population ITT)
| Fénofibrate | Placebo | p* | |
CT (mmol/L) Initial Final | 5,56 (0,80) 4,93 (0,83) | 5,58 (0,72) 5,42 (0,79) | 0,751 < 0,001 |
Tg totaux (mmol/L) Initial Final | 2,56 (1,23) 1,65 (0,90) | 2,52 (1,22) 2,16 (1,20) | 0,706 < 0,001 |
C-HDL (mmol/L) Initial Final | 1,00 (0,19) 1,06 (0,26) | 1,04 (0,21) 1,06 (0,24) | 0,045 0,045 |
C-LDL calc. (mmol/L) Initial Final | 3,36 (0,71) 3,12 (0,69) | 3,39 (0,72) 3,38 (0,73) | 0,532 0,042 |
CT/C-HDL Initial Final | 5,63 (1,08) 4,87 (1,27) | 5,51 (1,10) 5,35 (1,25) | 0,115 < 0,001 |
Apo AI (g/L) Initial Final | 1,24 (0,18) 1,33 (0,22) | 1,26 (0,277) 1,29 (0,20) | 0,277 0,02 |
* Valeur de p pour le test de Student et l’analyse de covariance, destinés à comparer les groupes de traitement au début et à la fin de l’étude respectivement (dernière valeur alors disponible). Le seuil de signification statistique a été fixé à 0,025.
L’innocuité du traitement a été surveillée de près dans l’étude DAIS, cela tant du point de vue des effets secondaires que des anomalies des paramètres de laboratoire. Comme en témoigne le fait que la fréquence et la gravité globales des effets indésirables étaient comparables dans les deux groupes de traitement, il ressort que le fénofibrate s’est révélé sûr chez les patients atteints de diabète de type 2 participant à l’étude. Le tableau ci-après résume la fréquence des effets indésirables (EI) observés et chez les patients ayant reçu le fénofibrate, et chez ceux ayant reçu le placebo.
Étude DAIS : Fréquence des effets indésirables (EI) classés par système ou appareil, observés chez les patients atteints de diabète 2 ayant reçu soit du fénofibrate, soit un placebo (population ITT)
| Système ou appareil | Fénofibrate (n = 207) | Placebo (n = 211) | ||
Total des patients ayant présenté au moins 1 effet indésirable | EI | Patients | EI | Patients |
Total des EI : 1710 | 201 (97,1 %) | Total des EI : 1759 | 202 (95,7 %) | |
| Organisme entier | 371 (21,7 %) | 136 (65,7 %) | 362 (20,6 %) | 146 (69,2 %) |
| Cardiovasculaire | 183 (10,7 %) | 84 (40,6 %) | 220 (12,5 %) | 96 (45,5 %) |
| Digestif | 196 (11,5 %) | 86 (41,6 %) | 194 (11,0 %) | 87 (41,2 %) |
| Endocrinien | 11 (0,6 %) | 10 (4,8 %) | 19 (1,1 %) | 11 (5,2 %) |
| Sang/lymphatique | 31 (1,8 %) | 19 (9,2 %) | 23 (1,3 %) | 15 (7,1 %) |
| Métabolisme/nutrition | 50 (2,9 %) | 32 (15,5 %) | 70 (4,9 %) | 41 (19,4 %) |
| Locomoteur | 155 (9,1 %) | 84 (40,6 %) | 180 (10,2 %) | 84 (39,8 %) |
| SNC | 103 (6,0 %) | 59 (28,5 %) | 98 (5,6 %) | 58 (27,5 %) |
| Respiratoire | 301 (17,6 %) | 108 (52,2 %) | 279 (15,9 %) | 105 (49,8 %) |
| Peau/annexes | 107 (6,3 %) | 58 (28,0 %) | 107 (6,1 %) | 48 (22,8 %) |
| Organes des sens | 73 (4,3 %) | 44 (21,3 %) | 90 (5,1 %) | 50 (23,7 %) |
| Génito-urinaire | 118 (6,9 %) | 55 (26,6 %) | 103 (5,9 %) | 46 (21,8 %) |
| Autre | 11 (0,6 %) | 9 (4,4 %) | 14 (0,8 %) | 11 (5,2 %) |
Pharmacologie clinique
Action uricosurique
Le fénofibrate diminue les taux plasmatiques d’acide urique aussi bien chez les sujets normaux que chez les patients atteints d’hyperuricémie. Une étude menée chez 10 volontaires sains de sexe masculin a comparé les effets de l’administration de doses uniques de 300 mg de fénofibrate non micronisé avec ceux de la benzbromarone. Une action uricosurique a été observée avec les deux agents. Une diminution de 28 % de la concentration plasmatique d’acide urique a été observée moins de quatre jours après le début d’un traitement par du fénofibrate non micronisé administré à la dose de 300 mg/jour dans le cadre d’une étude de 14 jours menée chez des patients atteints d’hyperlipidémie. Cet effet a perduré jusqu’à la fin de l’étude. Une étude additionnelle menée chez des volontaires en bonne santé a confirmé le début d’action rapide de l’effet hypouricémique du fénofibrate et a montré que dans ces conditions, les reins peuvent excréter davantage d’acide urique sans que les tubes proximaux n’en souffrent.
Effet sur l’indice lithogène
Compte tenu de sa structure semblable à celle des autres fibrates, on peut présumer que le fénofibrate augmente le risque de formation de calculs biliaires en raison de l’augmentation de l’excrétion du cholestérol dans la bile.
L’indice lithogène de la bile des patients sous fénofibrate a été évalué. Dans la plupart des études, l’indice lithogène a augmenté, mais l’effet du fénofibrate n’était pas marqué et la portée de cet
effet variait d’une étude à l’autre. Le traitement par le fénofibrate a également eu une incidence sur la proportion relative des lipides biliaires.
On ignore comment le fénofibrate modifie la composition lipidique de la bile.
Biopsie du foie chez l’être humain
Deux études ont été menées chez des patients atteints d’hyperlipidémie dans le but spécifique d’évaluer le potentiel hépatotoxique du fénofibrate. L’examen de biopsies hépatiques effectuées chez 38 patients dont 28 avaient reçu du fénofibrate non micronisé sur une période moyenne d’environ 2 ans n’a pas permis de déceler de différences entre les patients traités et les patients non traités. Le nombre de peroxysomes était peu élevé et l’examen macroscopique ainsi que les examens aux microscopes optique et électronique n’ont révélé aucun signe d’anomalie cellulaire imputable au traitement. Dans une étude semblable, la comparaison de biopsies provenant de 10 patients ayant reçu, en moyenne, du fénofibrate non micronisé pendant 9 mois et de 13 patients hyperlipidémiques n’ayant reçu qu’une diétothérapie n’a pas fait ressortir de différences morphologiques entre les deux groupes ni de différences significatives relativement au nombre de peroxysomes et à leur taille.
TOXICOLOGIE
Toutes les études de toxicologie ont été effectuées avec la préparation non micronisée.
Toxicité aiguë
Les résultats des études menées chez la souris, le rat, le hamster et le chien indiquent que le fénofibrate est peu toxique aux doses les plus élevées (3200 à 24 000 mg/kg), aucun décès n’ayant été constaté durant les 7 jours qu’a duré la période d’observation. Les résultats des autopsies étaient en outre négatifs.
Études sur la toxicité chronique
Des rats recevant un régime alimentaire normal ou riche en cholestérol ont reçu qui du fénofibrate durant 7 jours, administré par gavage aux doses de 0, 3, 10, 30, 100 ou 300 mg/kg/jour, qui du clofibrate, administré de la même manière aux doses de 20, 60, 200 ou 600 mg/kg/jour. Les taux d’ASAT ont subi une hausse chez les animaux traités, mais les taux d’ALAT sont demeurés dans les limites de la normale chez les animaux ayant reçu le régime alimentaire normal et n’ont que légèrement augmenté chez les autres. Une hépatomégalie et une prolifération des peroxysomes associées à la dose ont été observées aux doses supérieures à 30 mg/kg/jour. Dans une étude similaire, mais portant sur les enzymes qui métabolisent les médicaments, des rats ont reçu du fénofibrate (0 ou 100 mg/kg) ou du clofibrate (200 mg/kg) par gavage une fois par jour pendant 7 jours. L’absence de variation importante des paramètres mesurés laisse croire que les mécanismes à l’origine de l’hépatomégalie causée par les deux fibrates ont peu d’effet sur les organites cellulaires responsables du métabolisme des médicaments et de la synthèse des protéines. Dans une troisième étude, des rats ont reçu des doses de fénofibrate de 0 à 1000 mg/kg par voie orale pendant 3 mois. Une diminution des lipides sanguins a été observée à toutes les doses. Les doses de 500 et 1000 mg/kg ont entraîné une hausse des taux d’ASAT et d’ALAT. Une hépatomégalie, rapidement résolutive cependant, a été observée à toutes les doses, le poids du foie des animaux traités accusant une augmentation ayant
atteint jusqu’à 78 % de celui des animaux témoins. L’examen histologique n’a révélé aucune autre anomalie importante.
Deux études, l’une de 7 mois et l’autre de 24 mois, ont été menées chez le chien. Les doses administrées dans la première étaient de 50 et 100 mg/kg/jour, tandis que dans la seconde, les animaux ont reçu 25 mg/kg/jour. Aucun décès n’est survenu, mais on a constaté une perte de poids substantielle associée à la cholélithiase ainsi que quelques cas de néphrite interstitielle. Aucune variation importante des paramètres biochimiques n’a été observée. Le foie des animaux était selon toute apparence normale.
Des signes rhésus ont reçu du fénofibrate (0, 12, 50 ou 500 mg/kg/jour) ou du clofibrate (200 mg/kg/jour) par voie alimentaire pendant 12 mois. Aucun effet toxique associé au fénofibrate n’a été observé durant l’étude chez aucun des animaux du groupe de traitement. L’autopsie n’a révélé aucune lésion histomorphologique associée au composé. Tout comme chez l’humain, la biopsie n’a révélé aucun signe de prolifération des peroxysomes chez les animaux ayant reçu le fénofibrate jusqu’à 2 ans durant.
Études sur le pouvoir carcinogène
D’après cinq études menées chez des rongeurs, les organes cibles susceptibles de souffrir d’effets tumorigènes sont le foie, le pancréas et les testicules.
Une augmentation du poids du foie accompagnée d’une cholestase intrahépatique et quelques cas de dégénérescence hépatique ont été observés chez des souris ayant reçu 50 mg/kg/jour pendant 22 mois, mais aucune tumeur du foie n’a été relevée.
Une augmentation du poids du foie et des reins a été observée chez des souris ayant reçu de 10 à 200 mg/kg/jour de fénofibrate pendant 80 semaines, hausse qui présentait une relation avec la dose.
À la dose de 200 mg/kg/jour, le fénofibrate et le clofibrate ont tous deux entraîné une hépatomégalie macroscopique associée à une cholestase et une cholangite et une fibrose périporte occasionnelles. Les lésions néoplasiques étaient confinées au foie, l’administration de fortes doses de fénofibrate entraînant chez les animaux des deux sexes une hausse significative des carcinomes hépatocellulaires. Les mâles présentaient également une incidence accrue d’adénomes hépatocellulaires. Un excès d’adénomes hépatiques a été observé chez les femelles ayant reçu le clofibrate, mais non chez les mâles.
Dans une autre étude sur la toxicité chronique (93 semaines) menée chez la souris, le fénofibrate et le clofibrate ont tous deux été associés à une augmentation de la fréquence d’hypertrophie hépatocellulaire, de dysplasie lobulaire et de pigmentation des cellules de Kupffer. Chez les deux sexes, la fréquence de néoplasmes hépatiques et de carcinomes totaux était significativement plus élevée chez les animaux ayant reçu la dose élevée (200 mg/kg). À la dose intermédiaire (60 mg/kg), la fréquence de l’ensemble des tumeurs a presque atteint le seuil significatif chez les mâles, mais non chez les femelles, tandis qu’en ce qui a trait à la fréquence de carcinomes, elle n’a pas augmenté significativement chez les mâles et était nulle chez les femelles. Également, le clofibrate (400 mg/kg) a entraîné une augmentation significative de la fréquence globale des tumeurs chez les mâles, mais non de celle des carcinomes. Les femelles n’ont pas été affectées.
Aucune différence statistiquement significative n’a été notée durant l’étude entre le taux de mortalité observé chez les rats ayant reçu du fénofibrate à raison de 0, 10, 45 ou 200 mg/kg par voie alimentaire pendant 2 ans et ceux ayant reçu 200 mg/kg/jour de clofibrate dans les mêmes conditions. Une augmentation significative de la fréquence de carcinomes hépatocellulaires a été observée chez les animaux des deux sexes ayant reçu la dose élevée de fénofibrate, chez les mâles ayant reçu la dose intermédiaire de fénofibrate et enfin chez les mâles ayant reçu le clofibrate. On a également observé une hausse significative de la fréquence d’adénomes hépatocellulaires chez les mâles ayant reçu la dose intermédiaire de fénofibrate et chez les mâles et les femelles traités par le clofibrate. Une augmentation dose-dépendante de la fréquence de carcinomes et d’adénomes bien différenciés des cellules acineuses du pancréas a été observée chez les mâles traités par le fénofibrate. La fréquence était également plus élevée chez les mâles ayant reçu le clofibrate.
La toxicité et la carcinogénécité chroniques du fénofibrate (administré à raison de 0, 10 ou 60 mg/kg/jour) ont fait l’objet d’une étude ultérieure chez le rat, étude qui visait à comparer la réponse au traitement par le fénofibrate avec les réponses produites par l’administration de clofibrate (400 mg/kg/jour) ou de gemfibrozil (250 mg/kg/jour) pendant un traitement de 117 semaines. Le poids absolu et relatif du foie a augmenté dans tous les groupes de traitement, à l’exception de celui ayant reçu le fénofibrate à la dose de 10 mg/kg. Bien que de fréquence relativement faible, des cas de carcinome hépatocellulaire ont été observés chez les rats ayant reçu le gemfibrozil, et des nodules néoplasiques ont également été trouvés dans le foie de 50 % des animaux mâles ayant survécu jusqu’à la fin de l’étude. La fréquence de nodules néoplasiques était plus faible chez les animaux traités par le clofibrate, mais à la fin de l’étude, ceux-ci présentaient une incidence élevée de carcinomes hépatocellulaires. Une augmentation significative de la fréquence d’adénomes des acini pancréatiques a été observée chez les mâles ayant reçu 60 mg/kg de fénofibrate, tandis que chez les femelles, cette hausse n’était pas significative. Une augmentation significative de la fréquence d’adénomes des acini pancréatiques et une légère augmentation des carcinomes acinaires ont été observés avec le clofibrate (400 mg/kg), tandis que quelques adénomes ont été notés chez les rats ayant reçu le gemfibrozil. Un certain excédent de tumeurs bénignes des cellules interstitielles du testicule a été noté dans tous les groupes de traitement, sauf dans celui ayant reçu le fénofibrate à la dose de 10 mg/kg.
Études sur la reproduction et tératologie
Par comparaison avec les animaux témoins, aucun signe d’augmentation de la fréquence de malformations n’a été observé chez la souris, le lapin et le rat après l’administration du fénofibrate. L’examen comparatif des nouveau-nés des femelles ayant reçu du fénofibrate ou du clofibrate et des nouveau-nés des animaux témoins n’a fait ressortir aucune anomalie significative.
Des signes d’embryotoxicité ont été observés chez le rat et le lapin aux doses les plus élevées ayant affecté les mères.
Études sur la génotoxicité
Mutations génétiques : Avec ou sans système d’activation par des microsomes humains ou murins, tous les tests in vitro sur le pouvoir mutagène du fénofibrate ou de l’acide fénofibrique ont donné des résultats négatifs. Ainsi, l’acide fénofibrique n’a eu aucun effet sur la fréquence
des mutations génétiques chez les bactéries (test de Ames), les levures et les cellules de lymphome murin en culture.
Dans une seconde étude comparative avec cellules lymphomateuses de souris, l’acide clofibrique n’a suscité aucune réponse, tandis qu’en ce qui a trait à la réponse quelque peu accrue produite par l’acide fénofibrique à la plus forte concentration, celle-ci n’a pas été prise en compte en raison du faible taux de croissance relative. Une activité semblable a été observée avec le gemfibrozil en concentrations toxiques en l’absence d’activation métabolique. En conclusion, d’après les critères du protocole, aucun de ces trois fibrates ne s’est révélé mutagène en présence comme en l’absence d’activation métabolique.
Aberrations chromosomiques : Certains signes évoquant une augmentation non significative de la fréquence d’aberrations chromosomiques ont été observés dans une épreuve in vitro à points d’aboutissements multiples sur cellules lymphomateuses de souris.
Aucune aberration chromosomique comme telle n’a été observée dans une récente étude comparative in vitro utilisant des cellules ovariennes du hamster chinois afin d’évaluer le pouvoir génotoxique de l’acide clofibrique, du gemfibrozil et de l’acide fénofibrique, mais l’acide clofibrique a quelque peu augmenté la fréquence d’échanges de chromatides sœurs.
Le fait qu’on n’ait pas observé de réparation de l’ADN par excision-resynthèse dans des cellules HeLa humaines incubées avec ou sans activation métabolique S9 avec une large gamme de concentrations d’acide fénofibrique confirme la nature essentiellement non génotoxique du produit.
Effets directs sur l’ADN : La capacité de certaines substances chimiques à établir une liaison covalente avec l’ADN d’organes cibles est une propriété que possèdent les agents qui déclenchent le processus carcinogène par action directe dans le noyau cellulaire. Ce type d’activité génotoxique peut être étudié in vivo par divers essais sur l’ADN, en administrant à des rongeurs le produit radiomarqué.
Bien que la liaison de l’acide fénofibrique et de l’acide clofibrique aux protéines soit d’emblée manifeste, aucune liaison à l’ADN n’a été observée après administration orale de ces composés marqués au 14C. Les données excluent donc la possibilité que des mutations somatiques soient responsables de l’activité hépatocarcinogène de ces fibrates chez les rongeurs.
Dans un deuxième test in vivo, les effets de l’acide fénofibrique sur la synthèse de l’ADN dans le tissu testiculaire de la souris ont été comparés avec ceux de l’acide clofibrique et du gemfibrozil, effets que l’on a évalués en mesurant l’incorporation de 3H-thymidine. Toute réponse indique un effet sur la synthèse de l’ADN dans un type ou l’autre des cellules du testicule, comme les cellules germinales, les cellules de Sertoli, les cellules de Leydig ou les cellules interstitielles dans lesquelles a lieu la synthèse programmée ou non programmée de l’ADN.
L’acide fénofibrique et le gemfibrozil entraînent tous deux une hausse de l’incorporation de thymidine, augmentation qui dépasse légèrement les valeurs de référence. La clofibrate a quelque peu inhibé l’incorporation de la thymidine dans l’ADN aux deux doses faibles, mais une légère augmentation a été remarquée avec la dose la plus élevée. Aucun témoin positif n’a été utilisé,
mais en raison de l’inhibition de la synthèse de l’ADN, on peut présumer, par exemple, que les agents alcoylants génotoxiques peuvent causer une diminution de l’incorporation. Pareille inhibition ou retard du cycle cellulaire est une conséquence connue de ce type d’agents.
Il est difficile, en l’absence de témoin positif ou de données historiques pour ce test relativement récent, d’évaluer l’augmentation de la synthèse de l’ADN observée dans le tissu testiculaire de la souris avec l’acide fénofibrique et le gemfibrozil, néanmoins on peut s’attendre à pareil effet de la part des agents qui entraînent une prolifération des peroxysomes ou qui accélèrent le renouvellement cellulaire. Une augmentation du taux de renouvellement cellulaire correspondrait alors à un composé non génotoxique, mais facilitateur chez la souris.
Dans un essai de synthèse non programmée de l’ADN effectué in vitro avec des hépatocytes primaires de rat, le gemfibrozil, l’acide clofibrique et l’acide fénofibrique ont tous donné des résultats négatifs. Aucun de ces agents n’a causé de marquage nucléaire très différent de celui qui a été observé avec le témoin et aucune tendance associée à la dose n’a été observée.
Prolifération cellulaire ou transformation maligne in vitro : L’acide fénofibrique n’a pas eu d’effet sur la prolifération cellulaire et n’a pas induit de transformation maligne dans des cellules de mammifère en culture.
RÉFÉRENCES
- 1.
Avogaro P, Bittolo Bon G, Belussi F, Pontoglio E, Cassolato G. Variations in Lipids and
Proteins of lipoproteins by Fenofibrate in some hyperlipoproteinaemic states. Atherosclerosis 1983; 47: 95-100.
- 2. Blane GF, Bogaievsky Y, Bonnefous F. Fenofibrate . influence on circulating lipids and side-effects in medium and long-term clinical use. Pharmacological control of hyperlipidaemia, ed. JR. Prous Science Publishers 1986; 187-216.
- 3. Blane GF. Comparative toxicity and safety profile of fenofibrate and other fibric acid derivatives. Am J Med 1987; 83 (suppl 5B.): 26- 36.
- 4.
Blane GF. Reviews of European clinical experience with fenofibrate. Cardiology 1989; 76
(suppl. 1): 1-13.
- 5.
Blumke S, Schwartzkopff W, Lobeck H, Edmonson NA, Prentice DE, Blane GF.
Influence of Fenofibrate on Cellular and Subcellular Liver Structure in Hyperlipidemic Patients. Atherosclerosis 1983; 46: 105- 116.
- 6. Boissonnat P et al. The long-term effects of the lipid-lowering agent fenofibrate in hyperlipidemic heart transplant recipients. Transplantation 1994; 58(2): 245 – 247.
- 7. Bridgman JF, Rosen SM, Thorp JM. Complications during clofibrate treatment of nephrotic-syndrome hyperlipoproteinaemia. The Lancet September 1972: 506 – 509.
- 8.
Brunova E, Valek J, Vondra K, Slabochova Z, Grafnetter D, Bruna J. Treatment of
Hyperlipoproteinemia with Procetofen. Curr Ther Res 1982; 31 (1): 37-44.
- 9. Chanu B, Bakir R, Goy-Loeper J, Bouthillier D, Rouffy J. Intérêt de I'évaluation d'un indice achilléen pour la surveillance thérapeutique des hyperlipoprotéinémies avec xanthomatose tendineuse (on the Evaluation of an Achilles Tendon Index for the Therapeutic Surveillance of Hyperlipoproteinemia with Tendinous Xanthomata). Gaz Méd France, numéro spécial du 3ème Colloque Intern.«Lipides et Athérosclérose" 13-14 mars 1982: 96-99.
- 10. Chicaud P., Demange J., Debry G. Long-term (18 months) effects of fenofibrate in young hypercholesterolemic subjects. Presse Med., 1984,13: 417-419.
- 11. Desager JP, Harvengt C. Clinical pharmacokinetic study of procetofen, a new hypolipidemic drug, in volunteers. Int J Clin Pharmacol Res 1978; 16: 570-574.
- 12. Desager JP, Hulhoven R, Harvengt C Uricosuric effect of fenofibrate in healthy volunteers J Clin Pharmacol 1980; 20 (10): 560-564.
- 13.
Drouin P. Two-year Treatment with Procetofen (Fenofibrate) in Patients with Primary
Type II Hyperlipoproteinemia. Effect on Lipoprotein Lipids and Biochemical Tolerance. Clin Ter Cardiovasc 1982; 2: 165-1 70.
- 14.
Effect of fenofibrate on progression of coronary-artery disease in type 2 diabetes: the
Diabetes Atherosclerosis Intervention Study, a randomized study. Lancet, 2001 ; 357: 905-910.
- 15.
Farnier M, Bonnefous F, Debbas N, Irvine A. Comparative Efficacy and Safety of
Micronized Fenofibrate and Simvastatin in Patients With Primary Type IIa or IIb Hyperlipidemia. Arch Intern Med 1994; 154. 441-449.
- 16. Fodor JG, Frohlich JJ, Genest JJ Jr, McPherson PR. Recommendations for the management and treatment of dyslipidemia. Report of the Working Group on Hypercholesterolemia and Other Dyslipidemias. CMAJ" 2000; 162: 1441-1447.
- 17. Fromantin M, Gautier D, Quatre JM, Bon R. Efficacité et tolérance du fénofibrate au cours de traitements à long terme. Thérapie, 1981, 36: 473-476.
- 18. Gariot P, Barrat TE, Mejean L, Pointel JP, Drouin P, Debry G. Fenofibrate and human liver. Lack of proliferation of peroxisomes Arch Toxicol 1983; 53 (2): 151-163.
- 19. Guichard JP, Blouquin P, Qing Y. A new formulation of fenofibrate: suprabioavailable tablets. Curr Med Res Opin. 2000;16(2): 134-138.
- 20.
Gurrieri J, Le Lous M, Renson FJ, Tourne C, Voegelin H, Majoie B, Wulfert E.
Experimental study of a new potent hypolipidemic drug, is opropyl-[4'-) p-chlorobenzoyl-2-phenoxy-2-methyl]-propionate (LF178) Arzneimmittelforschung 1976; 26 (5): 889-894.
- 21.
Harvengt C, Heller F, Desager JP. Hypolipidemic and Hypouricemic Action of
Fenofibrate in Various Types of Hyperlipoproteinemias. Artery 1980; 7 (1): 73-82.
- 22.
Hunninghake DB. Treatment of hypertriglyceridemia with fenofibrate. Practical
Cardiology 1989; 15 (2): 38-39.
- 23. Jacobson TA, Zimmerman FH. Fibrates in combination with statins in the management of dyslipidemia. The Journal of Clinical Hypertension. January 2006;8(1): 35 – 41.
- 24. Kirchgassler KU, Schmitz H, Bach G. Effectiveness and tolerability of 12-week treatment with micronized fenofibrate 200mg in a drug-monitoring programme involving 9884 patients with dyslipidaemia. Clin Drug Invest., 1998; 15: 197-204.
- 25.
Knopp RH, Brown WV, Dujovne CA, Farquhar JW, Feldman EB, Goldberg AC, Grundy
SM, Lasser NL, Mellies MJ, Palmer RH, Samuel P, Schonfeld G, Superko HR. Effects of fenofibrate on plasma lipoproteins in hypercholesterolemia and combined hyperlipidemia. Am J Med 1987; 83 (suppl. 5B): 50-59.
- 26. Knopp RH. Review of the effects of fenofibrate on lipoproteins, apoproteins and bile saturation : US studies. Cardiology 1989; 76 (suppl. 1): 14-22 and 29-32.
- 27. Langer T, Levy R. Acute muscular syndrome associated with administration of clofibrate. NEJM October 1968; 279(16): 856-858.
- 28.
Lethonen A and Viikari J. Fenofibrate and Cholestyramine in type II
hyperlipoproteinemia. Artery 1982; 10 (5): 353-367.
- 29. Podda M, Zuin M. Effects of fenofibrate on biliary lipids and bile acid pool size in patients type IV hyperlipoprotenemia. Atherosclerosis 1985; 55: 135-142.
- 30. Rouffy J, Sauvanet JP, Chanu B, Bakir R, Goy-Loeper J, Saya C, Pinaroli F. Évaluation à long terme de l'activité hypolipidemiante et de la tolérance du fénofibrate. Effet à court terme du médicament sur les taux de lipides des lipoprotéines (HDL, LDL, VLDL) et apoprotéines B. (Fenofihrate : Hypolipidemic Activity and Safety in Long term Treatment. Effects of HDL, LDL, VLDL and Apoprotein B in Short-term Treatment) Nouv Presse Med 1980; 9 (49): 3747-3751.
- 31. Schneider AG, Ditschuneit HH, Stange EF, Ditschuneit H. Regulation of 3-hydroxy-3-methylglutaryl coenzyme A reductase in freshly isolated human mononuclear cells by fenofibrate. 41st Meeting of the European Atherosclerosis Group, Stockholm June 2-3, 1984, ed by : L.A. CARLSON, A.G. OLSSON in : Treatment of hyperlipoproteinemia, Raven Press, New-York 1984: 181-184.
- 32.
Seidehamel RJ. Fenofibrate in type IV and type V hyperlipoproteinemia. Cardiology
1989; 76 (suppl. 1): 23-32.
- 33.
Third Report of the National Cholesterol Education Program (NCEP) Expert Panel on
Detection, Evaluation, and Treatment of High Blood Cholesterol in Adults (Adult Treatment Panel III) final report. Circulation 2002, 106: 3143-3421 (www.nhibi.nih. gov/guidelines/cholesterol/index.htm).
- 34.
Monographie de produit de LIPIDIL® SUPRA, par Fournier Pharma Inc., Montréal,
Québec. Date de révision : 5 février 2014, no de contrôle : 165706.
- 35. Étude de biodisponibilité comparative portant sur une dose unique de fénofibrate micronisé en comprimés pelliculés à 160 mg administrée à des sujets qui n’étaient pas à jeun. Étude terminée le 17 février 2005. Données internes de Teva Canada Limitée.