


Monographie de produit - Cabazitaxel for Injection (Formative Pharma)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Aucun au moment de la dernière autorisation.
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants (< 18 ans) ............................................................................................................. 4
1.2 Personnes âgées (≥ 65 ans) ............................................................................................. 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ............................................................................... 5
4.2 Dose recommandée et modification posologique.............................................. 6
4.3 Reconstitution ....................................................................................................... 8
4.4 Administration ....................................................................................................... 8
4.5 Dose oubliée .......................................................................................................... 9
5 SURDOSAGE .............................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 11
7.1 Populations particulières .................................................................................... 15
7.1.1 Femmes enceintes ............................................................................................... 15
7.1.2 Allaitement ........................................................................................................... 15
7.1.3 Enfants (<18 ans) ................................................................................................. 15
7.1.4 Personnes âgées (≥ 65 ans) ................................................................................. 15
7.1.5 Insuffisance hépatique ........................................................................................ 15
7.1.6 Insuffisance rénale............................................................................................... 16
8 EFFETS INDÉSIRABLES .............................................................................................. 17
8.1 Aperçu des effets indésirables ........................................................................... 17 8.2 Effets indésirables à un médicament observés au cours des essais cliniques 17
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ......................................................................................................... 26
8.5 Effets indésirables observés après la mise en marché ..................................... 27
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 27
9.2 Aperçu des interactions médicamenteuses ...................................................... 27
9.4 Interactions médicament-médicament ............................................................. 28
9.5 Interactions médicament-aliment ..................................................................... 29
9.6 Interactions médicament-plante médicinale .................................................... 29
9.7 Interactions médicament-tests de laboratoire ................................................. 29
10 PHARMACOLOGIE CLINIQUE .................................................................................... 29
10.1 Mode d’action ..................................................................................................... 29
10.2 Pharmacodynamique .......................................................................................... 29
10.3 Pharmacocinétique ............................................................................................. 30
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 34
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 35
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 36
13 INFORMATION PHARMACEUTIQUES ........................................................................ 36
14 ESSAIS CLINIQUES .................................................................................................... 36
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 36
14.2 Résultats de l’étude ............................................................................................ 41
15 MICROBIOLOGIE ...................................................................................................... 45
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 45
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 48
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 49
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Cabazitaxel for Injection en association avec la prednisone ou la prednisolone est indiqué pour :
le traitement du cancer de la prostate métastatique résistant à la castration (réfractaire
à l'hormonothérapie) et déjà traité par un schéma à base de docétaxel.
Cabazitaxel for Injection ne doit être administré que par un professionnel de la santé ayant la compétence et l’expérience nécessaires pour employer des antinéoplasiques (voir les sections 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 4 POSOLOGIE ET ADMINISTRATION et 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
1.1 Enfants (< 18 ans)
L’utilisation de Cabazitaxel for Injection n’est pas indiquée dans la population pédiatrique. L'innocuité et l'efficacité de cabazitaxel chez l'enfant n'ont pas été établies (voir 10 PHARMACOLOGIE CLINIQUE, populations particulières et états pathologiques).
1.2 Personnes âgées (≥ 65 ans)
Selon les constatations faites lors des essais cliniques, l'innocuité du produit serait différente chez les personnes âgées; on trouvera des renseignements dans les sections pertinentes (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières; 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques, 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
2 CONTRE-INDICATIONS
L'emploi de Cabazitaxel for Injection est contre-indiqué chez les patients :
- ayant des antécédents de grave réaction d'hypersensibilité au cabazitaxel ou à d'autres médicaments contenant du polysorbate 80, ou à tout ingrédient de la préparation ou toute composante du contenant; pour obtenir une liste complète, voir la section 6 FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- dont le nombre de polynucléaires neutrophiles est ≤ 1500/mm3.
- atteints d'insuffisance hépatique grave (bilirubine totale > 3 × la limite supérieure de la normale (LSN)).
en cas d’administration concomitante du vaccin contre la fièvre jaune (voir
9 INTERACTIONS MÉDICAMENTEUSES).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Cabazitaxel for Injection ne doit être administré que par un professionnel de la santé ayant la compétence et l’expérience nécessaires pour employer des antinéoplasiques (voir 1 INDICATIONS).
- En cas d’hypersensibilité sévère, l’administration d’une prémédication est recommandée avant le traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Mort/numération des polynucléaires neutrophiles (7 MISES EN GARDE ET
PRÉCAUTIONS).
- Hémorragie digestive et perforation gastro-intestinale (GI), y compris d’issue fatale, en particulier chez les patients le plus à risque de développer des complications gastro- intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- L'usage de Cabazitaxel for Injection doit être réservé aux services spécialisés dans l'administration d'agents cytotoxiques, et ce médicament ne doit être administré que par un professionnel de la santé ayant la compétence et l’expérience requises pour employer des antinéoplasiques (voir 4.4 Administration, et 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
- La perfusion devrait être précédée d'une prémédication.
On devrait administrer au patient les médicaments ci-dessous par voie intraveineuse avant chaque perfusion de Cabazitaxel for Injection dans le but de réduire l'incidence et la gravité des réactions d'hypersensibilité :
- antihistaminique (diphenhydramine à 25 mg ou l'équivalent);
- corticostéroïde (dexaméthasone à 8 mg ou l'équivalent); et
antagoniste H2 (ranitidine ou l'équivalent) (voir la section 7 MISES EN GARDE ET
PRÉCAUTIONS).
Une prophylaxie antiémétique par voie orale ou intraveineuse est recommandée.
- Des modifications posologiques peuvent s'imposer en présence de neutropénie, de neutropénie fébrile, de diarrhée ou de neuropathie périphérique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
- Afin de réduire le risque de complications neutropéniques (neutropénie fébrile ou prolongée, ou infection neutropénique) ou de prendre ces dernières en charge, on peut prescrire aux patients traités par Cabazitaxel for Injection un G-CSF à titre prophylactique, conformément aux recommandations de l'American Society of Clinical Oncology (ASCO) ou de l'établissement traitant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin).
- Au besoin, on peut également prescrire des antibiotiques.
Insuffisance hépatique :
Le cabazitaxel subit un métabolisme étendu dans le foie.
Chez les patients atteints d’insuffisance hépatique légère (bilirubine totale > 1 et ≤ 1,5
× la limite supérieure de la normale (LSN) ou aspartate aminotransférase (AST) >1,5 × la LSN), il convient de réduire la dose de Cabazitaxel for Injection à 20 mg/m2. La prudence et une surveillance attentive de l’innocuité s’imposent si l’on doit administrer Cabazitaxel for Injection à des patients atteints d’insuffisance hépatique légère.
Chez les patients atteints d’insuffisance hépatique modérée (bilirubine totale > 1,5 et ≤
3,0 × la LSN), la dose maximale tolérée était de 15 mg/m2. Si on envisage d’administrer le médicament à des patients atteints d’insuffisance hépatique modérée, la dose de cabazitaxel ne doit pas dépasser 15 mg/m2. Cependant, on ne dispose que d’une quantité limitée de données à ce sujet et on ne connaît pas l’efficacité du cabazitaxel à cette dose. Il convient de traiter les patients avec prudence et de les surveiller attentivement pendant le traitement.
- L’emploi de Cabazitaxel for Injection est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (bilirubine totale > 3 × la LSN) (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, et 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale :
Le cabazitaxel est excrété en très faible quantité par le rein. Il n'est pas nécessaire d'ajuster la dose en cas d'insuffisance rénale ne nécessitant pas d’hémodialyse. On ne dispose que de peu de données au sujet des patients atteints d’insuffisance rénale au stade terminal (CLCR < 15 mL/min/1,73 m2); aussi, en raison de leur maladie, doit-on traiter ces patients avec prudence et les surveiller de près pendant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, et 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Utilisation concomitante de médicaments
L'utilisation concomitante de médicaments qui sont des inducteurs de la CYP3A ou des inhibiteurs puissants de la CYP3A doit être évitée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
4.2 Dose recommandée et modification posologique
Dose recommandée
La posologie recommandée pour Cabazitaxel for Injection est de 20 mg/m2, dose administrée en perfusion intraveineuse de 1 heure, toutes les 3 semaines, en association avec de la prednisone (ou de la prednisolone) par voie orale à raison de 10 mg par jour tout au long du traitement par Cabazitaxel for Injection (voir 14 ESSAIS CLINIQUES, Étude EFC11785 [étude PROSELICA]).
La dose de 25 mg/m2 peut être utilisée chez certains patients; cette décision est laissée à la discrétion du médecin traitant (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES, Étude EFC6193 [étude TROPIC]).
Ajustements posologiques
On doit ajuster la posologie du médicament en présence des effets indésirables ci-après.
Tableau 1- Ajustements posologiques recommandés en cas d’effet indésirable de Cabazitaxel for Injection
| Effet indésirable | Ajustement posologique | ||||
| Neutropénie de grade ≥ 3 prolongée (plus de 1 semaine), malgré un traitement approprié, notamment par le G-CSF | Retarder le traitement jusqu'à ce que le nombre de polynucléaires neutrophiles soit > 1500 cellules/mm3, puis réduire la dose de Cabazitaxel for Injection d’un palier. | ||||
| Neutropénie fébrile ou infection neutropénique | Retarder le traitement jusqu'à ce qu'il y ait amélioration ou disparition du problème, et jusqu'à ce que le nombre de polynucléaires neutrophiles soit > 1500 cellules/mm3, puis réduire la dose de Cabazitaxel for Injection d’un palier. | ||||
| Diarrhée de grade ≥ 3 ou diarrhée persistante malgré un traitement adéquat et une rééquilibration hydro-électrolytique | Retarder le traitement jusqu'à ce qu'il y ait amélioration ou disparition du problème, puis réduire la dose de Cabazitaxel for Injection d’un palier. | ||||
| Neuropathie périphérique de grade > 2 | Retarder le traitement jusqu’à ce qu’il y ait amélioration, puis envisager une réduction de la dose d’un palier. | ||||
Les patients qui reçoivent 20 mg/m2 de Cabazitaxel for Injection et chez lesquels une réduction de la dose s’impose devront réduire leur dose à 15 mg/m2 (voir la section 8 EFFETS INDÉSIRABLES).
Les patients qui reçoivent 25 mg/m2 de Cabazitaxel for Injection et chez lesquels une réduction de la dose s’impose devront réduire leur dose à 20 mg/m2 (voir la section 8 EFFETS INDÉSIRABLES). Une deuxième réduction de la dose à 15 mg/m2 peut être envisagée (voir la section 8 EFFETS INDÉSIRABLES).
Enfants (< 18 ans) : Peu de données portent sur l'utilisation de cabazitaxel chez les patients pédiatriques. L'innocuité et l'efficacité de cabazitaxel chez l'enfant n'ont pas été établies (voir 1 INDICATIONS, 1.1 enfants, 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Personnes âgées (≥ 65 ans) : On ne recommande pas d'ajustement posologique particulier lors de l'utilisation de Cabazitaxel for Injection chez un patient âgé (voir 7 MISES EN GARDE ET PRÉCAUTIONS 7.1 Populations particulières; 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables du médicament observés dans les essais cliniques, Populations particulières, et 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
4.3 Reconstitution
Lire attentivement la présente section dans son intégralité avant de procéder au mélange et à la dilution. Cabazitaxel for Injection doit être dilué avant son administration. Suivre les directives de préparation ci-dessous, car une préparation incorrecte pourrait entraîner un surdosage (voir SURDOSAGE).
Remarque : Cabazitaxel for Injection comprend un trop-plein pour compenser la perte de liquide pendant la préparation.
Inspecter le flacon de Cabazitaxel for Injection. Le Cabazitaxel for Injection est une solution claire, légèrement jaune.
Cabazitaxel for Injection ne doit être mélangé à aucun autre médicament.
Dilution
Prélever la dose recommandée de solution à 10 mg/mL de Cabazitaxel for Injection à l’aide d’une seringue calibrée et la diluer dans un contenant stérile sans PVC de 250 mL contenant une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 % pour perfusion. Si une dose de Cabazitaxel for Injection supérieure à 65 mg est requise, utiliser un volume de soluté pour perfusion plus important de manière à ne pas dépasser une concentration de cabazitaxel de 0,26 mg/mL. La concentration de Cabazitaxel for Injection dans la solution pour perfusion finale doit se situer entre 0,10 mg/mL et 0,26 mg/mL.
Retirer la seringue et bien mélanger la solution pour perfusion finale en renversant délicatement le sac ou le flacon.
La solution pour perfusion finale étant sursaturée, des cristaux peuvent se former avec le temps. Ne pas utiliser la solution et la mettre au rebut si c’est le cas.
La solution pour perfusion de Cabazitaxel for Injection prête à l’emploi (dans une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 % pour perfusion) doit être utilisée dans les 8 heures suivant la préparation si elle est laissée à température ambiante (perfusion d’une heure comprise) ou pendant un total de 48 heures (perfusion d’une heure comprise qui devrait être administrée à température ambiante) si elle est est réfrigérée (de 2 à 8 °C).
Jeter toute portion inutilisée.
4.4 Administration
- La solution finale de Cabazitaxel for Injection doit être administrée par voie intraveineuse en une perfusion d’une heure pratiquée à température pièce.
Utiliser un filtre intégré dont le diamètre nominal des pores est de 0,22 micromètre (ou
0,2 micromètre) pendant l’administration.
- Ne pas utiliser de contenants à perfusion en chlorure de polyvinyle (PVC) ni d’ensembles pour perfusion en polyuréthane pour préparer la solution de Cabazitaxel for Injection ou l’administrer en perfusion.
Procéder à une inspection visuelle avant l’administration pour déceler la présence de particules, de cristaux ou d’un changement de couleur. Si la solution de Cabazitaxel for Injection n’est pas limpide ou contient des précipités, il faut la mettre au rebut.
Se reporter également à 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
4.5 Dose oubliée
Ce médicament doit être administré selon un calendrier fixe. Si vous manquez un rendez-vous, communiquez avec votre médecin ou votre infirmière pour savoir ce qu'il faut faire.
5 SURDOSAGE
Signes et symptômes
Une surdose entraînerait vraisemblablement une exacerbation des effets indésirables, notamment de la dépression médullaire (se manifestant par une neutropénie, une anémie, une thrombocytopénie ou une pancytopénie) et des troubles digestifs.
Prise en charge
Il n'existe pas d'antidote connu à Cabazitaxel for Injection. En cas de surdosage, on doit admettre le patient dans une unité spécialisée et le surveiller étroitement. On doit administrer un G-CSF à des fins thérapeutiques le plus rapidement possible après la survenue du surdosage. Au besoin, on pourra avoir recours à d'autres mesures pour soulager les symptômes.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région immédiatement.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
Formes posologiques
Présentation de Cabazitaxel for Injection :
| Voie | Forme posologique et | Ingrédients non médicinaux cliniquement | ||||||
| d’administration | concentration | importants | ||||||
Perfusion intraveineuse | Solution concentrée dosée à 10 mg/mL | Polysorbate 80, Polyéthylène glycol 300, Éthanol | ||||||
Fiole multidoses à 45 mg / 4,5 mL ou 60 mg / 6 mL; solution claire, légèrement jaune, essentiellement libre de particules visibles et d’agents de conservation.
Composition
Solution concentrée Cabazitaxel for Injection à 10 mg/mL
Chaque mL de la solution concentrée contient 10 mg de cabazitaxel (anhydre), 260 mg de polysobate 80, 7.5 mg d’acide citrique (anhydre), 197.5 mg d’éthanol (anhydre) et 576.8 mg de polyétylène glycol 300.
Cabazitaxel for Injection doit être dilué avant son administration en perfusion intraveineuse. Cabazitaxel for Injection doit être dilué dans une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 %.
Note : Les fioles multidoses de solution concentrée Cabazitaxel for Injection à 45 mg / 4,5 mL sont remplies avec un excédent de 9 % (correspondant à 49 mg de cabazitaxel pour un volume de remplissage total de 4,90 mL). Les fioles multidoses de solution concentrée Cabazitaxel for Injection à 60 mg / 6 mL sont remplies avec un excédent de 7 % (correspondant à 64 mg de cabazitaxel pour un volume de remplissage total de 6,40 mL).
Tableau 3 - Les volumes nominal et réel pour les flacons de diluant et de concentré de Cabazitaxel for Injection
| 45 mg Cabazitaxel | 60 mg Cabazitaxel | |||||
| fiole multidoses | fiole multidoses | |||||
| Volume nominal | 4,5 mL (45 mg de cabazitaxel) | 6 mL (60 mg de cabazitaxel) | ||||
| Volume réel (de remplissage) | 4,90 mL (49 mg de cabazitaxel) | 6,40 mL (64 mg de cabazitaxel) | ||||
Les volumes de remplissage de 4,90 mL pour la dose de 45 mg et de 6,40 mL pour la dose de 60 mg garantissent un volume extractible minimum de 4,5 mL et de 6,0 mL, respectivement, contenant 10 mg/mL de cabazitaxel, ce qui correspond à la quantité mentionnée sur l’étiquette.
Conditionnement
Cabazitaxel for Injection (45 mg/ 4.5 mL ou 60 mg/ 6mL) est présenté dans une fiole multidoses contenant une solution claire, légèrement jaune, dans une fiole en verre incolore munie d'un bouchon en caoutchouc, scellée par une capsule à sertir en aluminium et recouverte d’un opercule en plastique. Les opercules sont de couleur aqua (45 mg / 4,5 mL) et jaune (60 mg / 6 mL).
Le bouchon de la fiole n’est pas fait en latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Cardiovasculaire
Des preuves précliniques indiquent que le cabazitaxel pourrait augmenter l'intervalle QT (voir 10 PHARMACOLOGIE CLINIQUE, et 16 TOXICOLOGIE NON CLINIQUE, Pharmacologie de l'innocuité cardiovasculaire). On a réalisé un essai ouvert afin d’étudier plus en profondeur les effets du cabazitaxel sur l’intervalle QT. On n’a détecté aucun changement important dans l’intervalle QT moyen peut exclure une légère augmentation de l’intervalle QC moyen (< 10 ms) en raison des limites de conception de l’étude.
Des cas d’arythmie cardiaque ont été rapportés chez des patients traités par le cabazitaxel, le plus fréquemment une tachycardie et une fibrillation auriculaire. Au cours de l'essai clinique randomisé TROPIC, quatre cas de décès liés à des événements cardiaques ont été signalés, cependant, l'investigateur a estimé qu'aucun d'entre eux n'était lié à la prise de cabazitaxel (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables du médicament observés dans les essais cliniques, Étude EFC6193 [étude TROPIC], Troubles cardiaques et arythmies). Durant l’étude randomisée PROSELICA, un décès par arrêt cardiaque est survenu dans le groupe JEVTANA à 25 mg/m2.
Conduite d'un véhicule ou exécution d'autres tâches dangereuses
On n'a mené aucune étude relativement aux effets du médicament sur la capacité de conduire et d'utiliser des machines. Cela dit, si l'on en juge par son profil d'innocuité, cabazitaxel pourrait influer modérément sur la capacité de conduire et d'utiliser des machines, car il peut causer de la fatigue et des étourdissements. On devrait donc conseiller aux patients de ne pas conduire ni utiliser de machines s'ils ressentent ces effets indésirables.
Gastro-intestinal
Les patients qui ont la diarrhée après l'administration de Cabazitaxel for Injection doivent être traités par des antidiarrhéiques d'emploi courant. On doit prendre les mesures nécessaires pour réhydrater le patient afin d'éviter les complications, telles que la déshydratation et le déséquilibre électrolytique. Une diarrhée de classe ≥ 3 peut nécessiter un report du traitement ou une diminution de la dose (voir 4 POSOLOGIE ET ADMINISTRATION). Durant l’essai randomisé, on a signalé un décès attribuable à un déséquilibre électrolytique (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables du médicament observés dans les essais cliniques, Étude EFC6193 [étude TROPIC], Troubles digestifs).
En cas de nausées ou de vomissements, on peut recourir aux antiémétiques d'emploi courant.
Des cas d’hémorragie digestive, de perforation gastro-intestinale (GI), d’iléus et de colite, y compris d’issue fatale, ont été rapportés chez des patients traités par le cabazitaxel. La prudence est recommandée chez les patients le plus à risque de développer des complications gastro-intestinales : les patients présentant une neutropénie, les personnes âgées, les patients utilisant des AINS, un traitement antiplaquettaire ou des anticoagulants en concomitance et les patients ayant des antécédents de radiothérapie du bassin ou de maladies gastro- intestinales comme des ulcérations et des saignements digestifs. Les symptômes tels que des douleurs abdominales et une sensibilité, de la fièvre, une constipation persistante et une diarrhée avec ou sans neutropénie peuvent être des manifestations précoces de toxicité gastro-intestinale grave et devraient être évalués et traités rapidement. Un retard du traitement ou un arrêt du traitement par Cabazitaxel for Injection peuvent être nécessaires.
Fonction génito-urinaire
Des cas de cystite due au phénomène de réaction de rappel après radiothérapie ont été rapportés en association avec le traitement par le cabazitaxel chez des patients qui avaient précédemment reçu une radiothérapie du bassin et un traitement à base du docétaxel (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché). Il faut prendre les mesures appropriées. Il peut être nécessaire d’interrompre ou d’abandonner le traitement par Cabazitaxel for Injection.
Hématologie
Dépression médullaire
Une dépression médullaire se manifestant par une neutropénie, une anémie, une thrombocytopénie ou une pancytopénie peut survenir (voir les sections Anémie et Neutropénie ci-dessous pour obtenir d’autres renseignements).
Anémie
Des anémies ont été observées chez les patients recevant du cabazitaxel. Le taux d’hémoglobine et l’hématocrite doivent être contrôlés avant le traitement par le cabazitaxel ainsi que lorsque les patients présentent des signes ou symptômes d’anémie ou de perte de sang (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). Une attention particulière est recommandée chez les patients ayant une hémoglobine <10 g/dl et des mesures appropriées devront être prises en fonction de la clinique.
Neutropénie
Au cours de l’essai clinique randomisé TROPIC, cinq patients sont décédés des suites d’événements indésirables infectieux (septicémie ou choc septique). Ils étaient tous atteints de neutropénie de grade quatre et un souffrait de neutropénie fébrile. Le décès d’un autre patient fut imputé à la neutropénie sans infection documentée (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques, Étude EFC6193 [étude TROPIC], 8.4 Anomalies dans les résultats hématologiques et biologiques).
Dans le cadre de l’essai randomisé PROSELICA, 125 patients (21,0 %) du groupe cabazitaxel à 25 mg/m2 et 37 patients (6,4 %) du groupe cabazitaxel à 20 mg/m2 ont subi au moins une manifestation indésirable en cours de traitement telle qu’une neutropénie fébrile, une infection neutropénique, une septicémie neutropénique ou une neutropénie de grade 4. Le nombre de cycles pendant lesquels tous les cas de neutropénie fébrile, d’infection neutropénique, de septicémie neutropénique et de neutropénie de grade 4 ont été signalés était plus élevé dans le groupe cabazitaxel à 25 mg/m2 que dans le groupe cabazitaxel à 20 mg/m2, que les patients aient reçu un G-CSF ou non, et il était plus faible chez les sujets qui ont reçu un traitement prophylactique par un G-CSF que chez ceux qui n’ont pas utilisé de G-CSF.
La neutropénie est l'effet indésirable le plus souvent lié à l'emploi de Cabazitaxel for Injection (voir 8 EFFETS INDÉSIRABLES).
Une surveillance continue du patient est requise dès le premier cycle et pendant toute la période du traitement. On doit absolument obtenir un hémogramme une fois par semaine pendant le premier cycle, puis avant chaque cycle de traitement et au besoin par la suite, de sorte à pouvoir ajuster la dose, le cas échéant (voir la section Surveillance et épreuves de laboratoire). En cas de neutropénie fébrile, ou d'une neutropénie qui se prolonge malgré un traitement adéquat, il convient de diminuer la dose (voir 4 POSOLOGIE ET ADMINISTRATION). On ne doit pas répéter le traitement tant que le nombre de polynucléaires neutrophiles n'est pas remonté à > 1500/mm3 (voir 2 CONTRE-INDICATIONS).
Afin de réduire le risque de complications neutropéniques (neutropénie fébrile ou prolongée, ou infection neutropénique) ou de prendre ces dernières en charge, on peut prescrire aux patients recevant Cabazitaxel for Injection un facteur de croissance granulocytaire (G-CSF) à titre prophylactique, conformément aux recommandations de l'American Society of Clinicat Oncology (ASCO) et/ou de l'établissement traitant. Au besoin, on peut également prescrire des antibiotiques. On a montré que le G-CSF réduisait l'incidence et la gravité de la neutropénie. Il faut envisager d’instaurer une prophylaxie primaire par un G-CSF chez les patients qui présentent des facteurs cliniques associés à un risque élevé (âge > 65 ans, faible indice fonctionnel, antécédents d’épisodes de neutropénie fébrile, vastes champs de traitement lors des radiothérapies antérieures, état nutritionnel médiocre ou maladie concomitante grave) qui les prédisposent à un risque accru de complications associées à une neutropénie prolongée.
Système immunitaire
Réactions d'hypersensibilité
La perfusion de Cabazitaxel for Injection doit être précédée d'une prémédication chez tous les patients (voir 4 POSOLOGIE ET ADMINISTRATION).
On doit surveiller attentivement la survenue de réactions d'hypersensibilité chez les patients, surtout lors de la première et de la deuxième perfusion. Des réactions d'hypersensibilité peuvent se produire au cours des minutes suivant le début de la perfusion de Cabazitaxel for Injection, et il faut prévoir le nécessaire pour traiter une hypotension ou un bronchospasme. De graves réactions peuvent se produire, notamment une éruption cutanée ou un érythème généralisé, de l'hypotension et un bronchospasme. La survenue de réactions graves exige l'arrêt immédiat de la perfusion et la mise en route d'un traitement approprié. Le traitement par Cabazitaxel for Injection ne doit pas être repris chez le patient qui a des antécédents de graves réactions d'hypersensibilité à ce produit (voir 2 CONTRE-INDICATIONS).
Surveillance et épreuves de laboratoire
On doit absolument obtenir un hémogramme (incluant la formule sanguine et la numération thrombocytaire) une fois par semaine pendant le premier cycle, puis avant chaque cycle subséquent et au besoin, de sorte à pouvoir ajuster la dose, le cas échéant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin).
Au cours du traitement par Cabazitaxel for Injection, la fonction rénale doit être surveillée. La créatinine sérique doit être mesurée au début du traitement et à chaque hémogramme. Le traitement avec Cabazitaxel for Injection devrait être interrompu en cas d’insuffisance rénale ≥ grade 3 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Les paramètres de la fonction hépatique (y compris l’AST, l’ALT et la bilirubine totale) doivent être mesurés avant l’instauration du traitement et avant chaque cycle d’administration de Cabazitaxel for Injection (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique).
Neurologie
Des cas de neuropathie périphérique, de neuropathie sensitive périphérique (p. ex., paresthésie, dysesthésie) et de neuropathie motrice périphérique ont été observés chez des patients traités par Cabazitaxel for Injection (voir 8 EFFETS INDÉSIRABLES).
Reins
On a fait état de problèmes rénaux liés à une septicémie, à une déshydratation grave causée par une diarrhée, à des vomissements et à une uropathie obstructive. Une insuffisance rénale ayant connu une issue fatale dans 4 cas a été signalée au cours de l’essai clinique randomisé TROPIC; et 1 cas d’insuffisance rénale fatale a été observé dans le groupe JEVTANA à 20 mg/m2 de l’essai PROSELICA (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques). Devant pareils problèmes, on doit faire le nécessaire pour déterminer la cause et mettre en place un traitement énergique.
Au cours du traitement par Cabazitaxel for Injection, la fonction rénale doit être surveillée. La créatinine sérique doit être mesurée au début du traitement et à chaque hémogramme. Le traitement avec Cabazitaxel for Injection devrait être interrompu en cas d’insuffisance rénale ≥ grade 3 (voir 7 MISES EN GARDE et PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Santé reproductive : Potentiel des femmes et des hommes
En raison de l'exposition possible au médicament présent dans le sperme, les hommes dont la partenaire est en âge de procréer doivent recourir à une méthode de contraception fiable tout au long du traitement et pendant les six mois suivant la dernière dose de Cabazitaxel for Injection. On conseille aux hommes qui reçoivent un traitement par Cabazitaxel for Injection de se renseigner sur la conservation du sperme préalable au traitement (voir 7.1.1 Femmes enceintes).
Fertilité
L’effet du cabazitaxel sur la fertilité humaine est inconnu. Les études menées chez des animaux ont montré que le cabazitaxel avait exercé un effet délétère sur l'appareil reproducteur des rats et des chiens mâles (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Appareil respiratoire
On a rapporté des cas de pneumonie ou de pneumonie interstitielle, de maladie pulmonaire interstitielle et de syndrome de détresse respiratoire aiguë dont l’issue pourrait être fatale (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables du médicament signalés après la commercialisation du produit). En cas d’apparition ou d’aggravation de symptômes pulmonaires, il convient de surveiller de près les patients, de procéder sans tarder à une évaluation complète et d’instaurer un traitement approprié. L’interruption du traitement par Cabazitaxel for Injection est recommandée jusqu’à ce que le diagnostic soit posé. L’usage précoce de modalités de soins de soutien peut aider à améliorer la situation. Il convient d’évaluer soigneusement les bienfaits associés à la reprise du traitement par Cabazitaxel for Injection.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne connait pas les effets du cabazitaxel sur la fertilité chez l’être humain. Le cabazitaxel traverse la barrière placentaire. Il a été démontré que le cabazitaxel est génotoxique par un mécanisme aneugénique. Dans des études non cliniques menées chez des rats et des lapins, il a également été démontré que le cabazitaxel était embryotoxique, fœtotoxique et abortif à des taux d'exposition considérablement inférieurs à ceux attendus à la dose humaine recommandée (voir 16 TOXICOLOGIE NON CLINIQUE). L'emploi de Cabazitaxel for Injection n'est donc pas recommandé pendant la grossesse.
7.1.2 Allaitement
Les données pharmacocinétiques obtenues chez les animaux montrent que le cabazitaxel et ses métabolites passent dans le lait maternel (voir 16 TOXICOLOGIE NON CLINIQUE). On ne doit pas administrer Cabazitaxel for Injection aux femmes qui allaitent.
7.1.3 Enfants (< 18 ans)
Peu de données portent sur l'utilisation du cabazitaxel chez les patients pédiatriques. L'innocuité et l'efficacité du cabazitaxel chez l'enfant n'ont pas été établies (voir 10 PHARMACOLOGIE CLINIQUE, populations particulières et états pathologiques).
7.1.4 Personnes âgées (≥ 65 ans)
Il se peut que les personnes âgées soient plus vulnérables à certains effets indésirables, dont la neutropénie et la neutropénie fébrile (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables du médicament observés dans les essais cliniques). Cela dit, on ne recommande pas d'ajustement posologique particulier lors de l'utilisation de Cabazitaxel for Injection chez un patient âgé (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
7.1.5 Insuffisance hépatique
Cabazitaxel est métabolisé en grande partie dans le foie.
- La dose de Cabazitaxel for Injection doit être abaissée à 20 mg/m2 chez les patients atteints d’une insuffisance hépatique légère (bilirubine totale > 1 et ≤ 1,5 × la LSN, ou AST > 1,5 × la LSN). L’administration du cabazitaxel à des patients atteints d’une insuffisance hépatique légère doit être entreprise avec prudence et se faire sous étroite surveillance pour des raisons d’innocuité.
- La dose maximale tolérée (DMT) a été de 15 mg/m2 chez les patients atteints d’une insuffisance hépatique modérée (bilirubine totale > 1,5 et ≤ 3,0 × la LSN) Si on envisage d’avoir recours au cabazitaxel chez des patients atteints d’une insuffisance hépatique modérée, la dose de cet agent ne doit pas dépasser 15 mg/m2. Toutefois, nous disposons de peu de données sur l’efficacité du cabazitaxel dans un tel contexte et celle de cette dose est inconnue. Ces patients doivent donc être traités avec prudence et surveillés de près pendant leur traitement.
- L’emploi de Cabazitaxel for Injection est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (bilirubine totale ≥ 3 × la LSN) (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
- L’insuffisance hépatique augmente le risque de complications graves et pouvant menacer le pronostic vital chez les patients traités au moyen d’autres médicaments appartenant à la même classe que Cabazitaxel for Injection.
7.1.6 Insuffisance rénale
Il n'est pas obligatoire d'ajuster la dose en cas d'insuffisance rénale ne nécessitant pas d’hémodialyse. On ne dispose que de peu de données au sujet des patients atteints d’insuffisance rénale au stade terminal (CLCR < 15 mL/min/1,73 m2); aussi, en raison de leur maladie, doit-on traiter ces patients avec prudence et les surveiller de près pendant le traitement (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières et PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables de grade ≥ 3 observés chez ≥ 5 % des patients dans le groupe cabazitaxel lors de l’étude de phase III TROPIC menée chez 371 patients ont été la neutropénie, la leucopénie, l’anémie, la neutropénie fébrile, la diarrhée, la fatigue et l'asthénie. Les effets indésirables ayant le plus souvent motivé l'arrêt du traitement ont été la neutropénie et l’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et Étude EFC6193 [étude TROPIC]).
Dans le cadre de l’étude de phase III PROSELICA, les effets indésirables de grade ≥ 3 observés ≥ 5 % plus souvent chez les patients du groupe cabazitaxel à 25 mg/m2 que chez ceux du groupe cabazitaxel à 20 mg/m2 ont été la leucopénie, la neutropénie et la neutropénie fébrile. Les effets indésirables ayant le plus souvent motivé l’arrêt du traitement ont été la neutropénie / l’infection neutropénique / la septicémie neutropénique, la fatigue et l’hématurie dans le groupe cabazitaxel à 25 mg/m2, et la fatigue et la neutropénie / l’infection neutropénique / la septicémie neutropénique dans le groupe cabazitaxel à 20 mg/m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et Étude EFC11785 [étude PROSELICA]).
8.2 Effets indésirables à un médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Étude EFC6193 (étude TROPIC)
On a évalué l'innocuité du cabazitaxel en association avec la prednisone ou la prednisolone chez 371 sujets atteints d'un cancer de la prostate métastatique résistant à la castration (réfractaire à l'hormonothérapie) dans le cadre d'un essai comparatif ouvert de phase III (TROPIC), avec randomisation. Ces patients ont reçu, après randomisation, soit le cabazitaxel à 25 mg/m2, soit de la mitoxantrone à 12 mg/m2. Les patients ont été traités par le cabazitaxel ou de la mitoxantrone, à raison d'une durée médiane de 6 cycles dans le premier cas et de 4 dans le second.
Les effets indésirables de grade 1 à 4 très fréquents (≥ 10 %) ont été l’anémie, la leucopénie, la neutropénie, la thrombocytopénie, la diarrhée, la fatigue, les nausées, les vomissements, la constipation, l'asthénie, les douleurs abdominales, l’hématurie, les dorsalgies, l’anorexie, la neuropathie périphérique (y compris la neuropathie périphérique sensitive et motrice), la pyrexie, la dyspnée, la dysgueusie, la toux, les arthralgies et l’alopécie (voir le Tableau 4).
Les effets indésirables de grade 3 et 4 observés chez ≥ 5 % des patients ayant reçu le cabazitaxel ont été la neutropénie, la leucopénie, l’anémie, la neutropénie fébrile, la diarrhée, la fatigue et l’asthénie (voir le Tableau 4).
On a dû mettre fin au traitement en raison d'effets indésirables chez 68 patients (18,3 %) du groupe cabazitaxel et 31 patients (8,4 %) du groupe mitoxantrone. Dans le groupe cabazitaxel, es effets indésirables ayant le plus souvent motivé l'arrêt du traitement ont été la neutropénie et l’insuffisance rénale.
Des décès dus à des causes autres que l’évolution de la maladie dans les 30 jours suivant l'administration de la dernière dose de médicament à l’étude ont été rapportés chez 18 (4,9 %) patients traités par le cabazitaxel et 3 (< 1 %) patients traités par mitoxantrone. Les effets indésirables mortels les plus fréquents chez les patients traités par le cabazitaxel ont été dus aux infections (n=5). La majorité (4 patients sur 5) des effets indésirables mortels liés à une infection dans l’essai clinique randomisé sont survenus après une seule dose de cabazitaxel.
On trouvera dans le Tableau 4 l'incidence de tous les effets indésirables et de toutes les anomalies hématologiques observés à une fréquence plus élevée (au moins 2 % plus forte) chez les patients traités par le cabazitaxel à raison de 25 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) que chez les patients traités par de la mitoxantrone à raison de 12 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) [étude TROPIC]. Au sein de chaque catégorie organique du MedDRA, les effets indésirables sont présentés par ordre décroissant de fréquence.
Tableau 4 - Incidence des effets indésirables et des anomalies hématologiques signalés chez les patients traités par le cabazitaxel en association avec de la prednisone (ou de la prednisolone) et chez les patients traités par de la mitoxantrone en association avec de la prednisone (ou de la prednisolone) (incidence au moins 2 % plus élevée dans le groupe cabazitaxel que dans le groupe mitoxantrone) [étude TROPIC]
Organe ou système / Terme privilégié | Le cabazitaxel à raison de 25 | Mitoxantrone à raison de 12 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) n = 371 | |||||||
| mg/m2 toutes les 3 semaines | |||||||||
| en association avec de la | |||||||||
| prednisone à raison de | |||||||||
| 10 mg par jour (ou de la | |||||||||
| prednisolone) | |||||||||
| n = 371 | |||||||||
Tous grades confondus n (%) | Grade 3 / 4 n (%) | Tous grades | Grade 3 / 4 n (%) | ||||||
| confondus | |||||||||
| n (%) | |||||||||
| Troubles hématologiques et lymphatiques | |||||||||
Organe ou système / Terme privilégié | Le cabazitaxel à raison de 25 | Mitoxantrone à raison de 12 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) n = 371 | ||||||
| mg/m2 toutes les 3 semaines | ||||||||
| en association avec de la | ||||||||
| prednisone à raison de | ||||||||
| 10 mg par jour (ou de la | ||||||||
| prednisolone) | ||||||||
| n = 371 | ||||||||
Tous grades confondus n (%) | Grade 3 / 4 n (%) | Tous grades | Grade 3 / 4 n (%) | |||||
| confondus | ||||||||
| n (%) | ||||||||
| Neutropéniea | 347 (93.5%) | 303 (81.7%) | 325 (87.6%) | 215 (58.0%) | ||||
| Anémiea | 361 (97.3%) | 39 (10.5%) | 302 (81.4%) | 18 (4.9%) | ||||
| Leucopéniea | 355 (95.7%) | 253 (68.2%) | 343 (92.5%) | 157 (42.3%) | ||||
| Thrombocytopéniea | 176 (47.4%) | 15 (4%) | 160 (43.1%) | 6 (1.6%) | ||||
| Neutropénie fébrile | --- | 28 (7.5%) | --- | 5 (1.3%) | ||||
| Troubles digestifs | ||||||||
| Diarrhée | 173 (46.6%) | 23 (6.2%) | 39 (10.5%) | 1 (0.3%) | ||||
| Nausées | 127 (34.2%) | 7 (1.9%) | 85 (22.9%) | 1 (0.3%) | ||||
| Vomissements | 84 (22.6%) | 7 (1.9%) | 38 (10.2%) | 0 | ||||
| Constipation | 76 (20.5%) | 4 (1.1%) | 57 (15.4%) | 2 (0.5%) | ||||
| Douleurs abdominales | 43 (11.6%) | 7 (1.9%) | 13 (3.5%) | 0 | ||||
| Dyspepsie | 25 (6.7%) | 0 | 6 (1.6%) | 0 | ||||
| Douleurs abdominales hautes | 20 (5.4%) | 0 | 5 (1.3%) | 0 | ||||
| Hémorroïdes | 14 (3.8%) | 0 | 3 (0.8%) | 0 | ||||
| Reflux gastro-œsophagien | 12 (3.2%) | 0 | 3 (0.8%) | 0 | ||||
| Troubles généraux et problèmes au point de perfusion | ||||||||
| Fatigue | 136 (36.7%) | 18 (4.9%) | 102 (27.5%) | 11 (3.0%) | ||||
| Asthénie | 76 (20.5%) | 17 (4.6%) | 46 (12.4%) | 9 (2.4%) | ||||
| Pyrexie | 45 (12.1%) | 4 (1.1%) | 23 (6.2%) | 1 (0.3%) | ||||
| Inflammation des muqueuses | 22 (5.9%) | 1 (0.3%) | 10 (2.7%) | 1 (0.3%) | ||||
| Infections et Infestations | ||||||||
| Infection urinaire | 27 (7.3%) | 4 (1.1%) | 11 (3.0%) | 3 (0.8%) | ||||
Organe ou système / Terme privilégié | Le cabazitaxel à raison de 25 | Mitoxantrone à raison de 12 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) n = 371 | ||||||
| mg/m2 toutes les 3 semaines | ||||||||
| en association avec de la | ||||||||
| prednisone à raison de | ||||||||
| 10 mg par jour (ou de la | ||||||||
| prednisolone) | ||||||||
| n = 371 | ||||||||
Tous grades confondus n (%) | Grade 3 / 4 n (%) | Tous grades | Grade 3 / 4 n (%) | |||||
| confondus | ||||||||
| n (%) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Anorexie | 59 (15.9%) | 3 (0.8%) | 39 (10.5%) | 3 (0.8%) | ||||
| Déshydratation | 18 (4.9%) | 8 (2.2%) | 10 (2.7%) | 3 (0.8%) | ||||
| Troubles de l'appareil locomoteur et des tissus conjonctifs | ||||||||
| Dorsalgies | 60 (16.2%) | 14 (3.8%) | 45 (12.1%) | 11 (3.0%) | ||||
| Arthralgies | 39 (10.5%) | 4 (1.1%) | 31 (8.4%) | 4 (1.1%) | ||||
| Spasmes musculaires | 27 (7.3%) | 0 | 10 (2.7%) | 0 | ||||
| Troubles du système nerveux | ||||||||
| Dysgueusie | 41 (11.1%) | 0 | 15 (4.0%) | 0 | ||||
| Neuropathie périphérique | 30 (8.1%) | 2 (0.5%) | 4 (1.1%) | 1 (0.3%) | ||||
| Étourdissements | 30 (8.1%) | 0 | 21 (5.7%) | 2 (0.5%) | ||||
| Céphalées | 28 (7.5%) | 0 | 19 (5.1%) | 0 | ||||
Neuropathie sensitive périphérique | 20 (5.4%) | 1 (0.3%) | 5 (1.3%) | 0 | ||||
| Troubles rénaux et urinaires | ||||||||
| Hématurie | 62 (16.7%) | 7 (1.9%) | 14 (3.8%) | 2 (0.5%) | ||||
| Dysurie | 25 (6.7%) | 0 | 5 (1.3%) | 0 | ||||
| Incontinence urinaire | 9 (2.4%) | 0 | 1 (0.3%) | 0 | ||||
| Insuffisance rénale aiguë | 8 (2.2%) | 6 (1.6%) | 0 | 0 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Dyspnée | 44 (11.9%) | 5 (1.3%) | 17 (4.6%) | 3 (0.8%) | ||||
| Toux | 40 (10.8%) | 0 | 22 (5.9%) | 0 | ||||
Organe ou système / Terme privilégié | Le cabazitaxel à raison de 25 | Mitoxantrone à raison de 12 mg/m2 toutes les 3 semaines en association avec de la prednisone à 10 mg par jour (ou de la prednisolone) n = 371 | ||||||
| mg/m2 toutes les 3 semaines | ||||||||
| en association avec de la | ||||||||
| prednisone à raison de | ||||||||
| 10 mg par jour (ou de la | ||||||||
| prednisolone) | ||||||||
| n = 371 | ||||||||
Tous grades confondus n (%) | Grade 3 / 4 n (%) | Tous grades | Grade 3 / 4 n (%) | |||||
| confondus | ||||||||
| n (%) | ||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||
| Alopécie | 37 (10.0%) | 0 | 18 (4.9%) | 0 | ||||
| Troubles vasculaires | ||||||||
| Hypotension | 20 (5.4%) | 2 (0.5%) | 9 (2.4%) | 1 (0.3%) | ||||
| a Selon les valeurs de laboratoire | ||||||||
Troubles cardiaques et arythmies
Les troubles cardiaques, tous grades confondus, ont été plus fréquents chez les patients ayant reçu le cabazitaxel, incluant 6 patients (1,6 %) ayant présenté des arythmies cardiaques de grade ≥ 3. Dans le groupe cabazitaxel, la fréquence de la tachycardie a été de 1,6 %, mais aucun cas n’a été de grade ≥ 3, et la fréquence de la fibrillation auriculaire a été de 1,1 %. Les cas d’insuffisance cardiaque ont été plus fréquents dans le groupe cabazitaxel, cette manifestation ayant été signalée chez 2 patients (0,5 %). Un patient du groupe cabazitaxel est mort d’une insuffisance cardiaque. Une fibrillation ventriculaire s’est soldée par la mort chez un patient (0,3 %), et 2 patients ont succombé à un arrêt cardiaque (0,5 %). Aucun de ces cas n’a été considéré par l’investigateur comme étant lié au traitement.
Troubles digestifs
L’incidence de la diarrhée de grade ≥ 3 s’est établie à 6,2 %. Aucune diarrhée de grade 4 n’a été signalée, et aucun cas de mortalité n’a été relevé. Un cas de diarrhée de grade 2 a été associé à un déséquilibre électrolytique fatal.
Troubles généraux et conditions du site d’administration
On a noté, dans les deux groupes, des cas d'œdème périphérique suivant une incidence de 9,2 % (tous grades); l'incidence de l'œdème de grade ≥ 3 s'est établie à 0,5 % dans le groupe cabazitaxel et à 0,3 % dans le groupe mitoxantrone.
On a noté une incidence de douleur de tout grade de 5,4 % et de 4,9 % et une incidence de douleur de grade ≥ 3 de 1,1 % et 1,9 % dans le groupe cabazitaxel et le groupe mitoxantrone, respectivement.
Investigations
On a noté une incidence de baisse de poids de tout grade de 8,6 % et 7,5 % et une incidence de baisse de poids de grade ≥ 3 de 0 % et 0,3 % dans les groupes cabazitaxel et mitoxantrone, respectivement.
Troubles du système nerveux
Une neuropathie périphérique de grade 3-4 a été signalée chez 0,5 % des patients.
Troubles rénaux et du système urinaire
On a noté une incidence d'insuffisance rénale de tout grade de 2,2 % et une incidence d'insuffisance rénale de grade ≥ 3 de 1,6 % dans le groupe cabazitaxel. Quatre cas s'étant soldés par une issue fatale ont été signalés au cours de l’essai clinique randomisé.
Hématurie : La fréquence de l’hématurie de grade ≥ 3 s’est établie à 1,9 %. Aucun cas de mortalité n’a été relevé chez les patients traités par le cabazitaxel.
Étude EFC 11785 (étude PROSELICA)
L’étude EFC11785 était une étude de non-infériorité de phase III, multicentrique et multinationale, menée en mode ouvert, avec randomisation, auprès de patients atteints d’un cancer de la prostate métastatique résistant à la castration, qui avaient déjà suivi un traitement à base de docétaxel. Ces patients ont reçu, après randomisation, du cabazitaxel à 25 mg/m2 (n = 602) ou à 20 mg/m2 (n = 598) en association avec de la prednisone ou de la prednisolone.
Dans l’étude EFC11785, la dose de 20 mg/m2 de cabazitaxel a été associée à un meilleur profil d’innocuité que la dose de 25 mg/m2. Le profil d’innocuité de la dose de 25 mg/m2 observé dans cette étude était quant à lui comparable à celui observé dans le cadre de l’étude EFC6193 (étude TROPIC), que ce soit le plan qualitatif ou quantitatif.
Le nombre médian de cycles de traitement était de 6 dans le groupe cabazitaxel à 20 mg/m2 (durée médiane de 18 semaines) et de 7 dans le groupe cabazitaxel à 25 mg/m2 (durée médiane de 21 semaines). Dans le groupe cabazitaxel à 25 mg/m2, la dose administrée a été réduite de 25 à 20 mg/m2 chez 128 patients (21,5 %), de 20 à 15 mg/m2 chez 19 patients (3,2 %) et de 15 à 12 mg/m2 chez 1 patient (0,2 %). Dans le groupe cabazitaxel à 20 mg/m2, la dose administrée est passée de 20 à 15 mg/m2 chez 58 patients (10,0 %) et de 15 à 12 mg/m2 chez 9 patients (1,6 %).
Les taux d’abandon du traitement motivé par des effets indésirables s’est établi à 16 % dans le groupe cabazitaxel à 20 mg/m2 et à 20 % dans le groupe cabazitaxel à 25 mg/m2. Les effets indésirables ayant le plus souvent motivé l’arrêt du traitement ont été la neutropénie / l’infection neutropénique / la septicémie neutropénique, la fatigue et l’hématurie dans le groupe cabazitaxel à 25 mg/m2, et la fatigue et la neutropénie / l’infection neutropénique / la septicémie neutropénique dans le groupe cabazitaxel à 20 mg/m2.
Les effets indésirables de grades 1 à 4 survenus ≥ 5 % plus souvent dans le groupe cabazitaxel 25 mg/m2 que dans le groupe cabazitaxel à 20 mg/m2 ont été les suivants : leucopénie, neutropénie, thrombocytopénie, neutropénie fébrile, diminution de l’appétit, diarrhée, nausées, hématurie et asthénie.
Les effets indésirables de grade 3 ou 4 observés ≥ 5 % plus souvent dans le groupe cabazitaxel à 25 mg/m2 que dans le groupe cabazitaxel à 20 mg/m2 ont été la leucopénie, la neutropénie et la neutropénie fébrile.
On a signalé le décès de 22 patients (3,8 %) du groupe cabazitaxel à 20 mg/m2 et de 32 patients (5,4 %) du groupe cabazitaxel à 25 mg/m2 au cours des 30 jours ayant suivi l’administration de la dernière dose du médicament à l’étude. Des cas de décès attribuables à des manifestations indésirables ont été rapportés dans les 30 jours ayant suivi l’administration de la dernière dose du médicament à l’étude chez 3,2 % des patients qui ont reçu la dose de 25 mg/m2 et chez 2,1 % des patients qui ont reçu la dose de 20 mg/m2. Les effets indésirables qui se sont le plus souvent révélés fatals chez les patients sous cabazitaxel étaient liés à des infections, et ils ont été plus fréquents dans le groupe cabazitaxel à 25 mg/m2 (n = 15) que dans le groupe cabazitaxel à 20 mg/m2 (n = 8). Les autres effets indésirables qui ont eu une issue fatale au cours des 30 jours ayant suivi l’administration de la dernière dose du médicament à l’étude chez les patients traités par le cabazitaxel étaient les suivants : hémorragie cérébrale, insuffisance respiratoire, iléus paralytique, diarrhée, œdème pulmonaire aigu, coagulation intravasculaire disséminée, insuffisance rénale, mort subite, arrêt cardiaque, accident vasculaire cérébral (AVC) ischémique et syndrome cardio-rénal.
Tableau 5 – Incidence des effets indésirables* observés chez ≥ 5 % des patients ayant reçu le cabazitaxel à raison de 20 ou 25 mg/m2 en association avec de la prednisone durant l’étude PROSELICA
Principales classes – Organe ou système / Terme privilégié | Le cabazitaxel à 20 mg/m2 | Le cabazitaxel à 25 mg/m2 | ||||||||||
| toutes les 3 semaines en | toutes les 3 semaines en | |||||||||||
| association avec de la | association avec de la | |||||||||||
| prednisone à raison de | prednisone à raison de | |||||||||||
| 10 mg par jour | 10 mg par jour | |||||||||||
| n = 580 | n = 595 | |||||||||||
| Grades 1 à 4 | Grade 3 / 4 | Grades 1 à 4 | Grade 3 / 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Troubles hématologiques et lymphatiques | ||||||||||||
| Neutropénie fébrile | 12 (2%) | 12 (2%) | 55 (9%) | 55 (9%) | ||||||||
| Neutropénie† | 18 (3%) | 14 (2%) | 65 (11%) | 57 (10%) | ||||||||
| Infections and Infestations | ||||||||||||
| Infection urinaire‡ | 43 (7%) | 12 (2%) | 66 (11%) | 14 (2%) | ||||||||
| Infection neutropénique§ | 15 (3%) | 13 (2%) | 42 (7%) | 36 (6%) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Diminution de l’appétit | 76 (13%) | 4 (0.7%) | 110 (19%) | 7 (1%) | ||||||||
Principales classes – Organe ou système / Terme privilégié | Le cabazitaxel à 20 mg/m2 | Le cabazitaxel à 25 mg/m2 | ||||||||||
| toutes les 3 semaines en | toutes les 3 semaines en | |||||||||||
| association avec de la | association avec de la | |||||||||||
| prednisone à raison de | prednisone à raison de | |||||||||||
| 10 mg par jour | 10 mg par jour | |||||||||||
| n = 580 | n = 595 | |||||||||||
| Grades 1 à 4 | Grade 3 / 4 | Grades 1 à 4 | Grade 3 / 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Troubles du système nerveux | ||||||||||||
| Dysgueusie | 41 (7%) | 0 | 63 (11%) | 0 | ||||||||
| Neuropathie sensitive périphérique | 38 (7%) | 0 | 63 (11%) | 4 (0.7%) | ||||||||
| Étourdissements | 24 (4%) | 0 | 32 (5%) | 0 | ||||||||
| Céphalées | 29 (5%) | 1 (0.2%) | 24 (4%) | 1 (0.2%) | ||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||
| Dyspnée | 30 (5%) | 5 (0.9%) | 46 (8%) | 4 (0.7%) | ||||||||
| Toux | 34 (6%) | 0 | 35 (6%) | 0 | ||||||||
| Troubles digestifs | ||||||||||||
| Diarrhée | 178 (31%) | 8 (1%) | 237 (40%) | 24 (4%) | ||||||||
| Nausées | 142 (25%) | 4 (0.7%) | 191 (32%) | 7 (1%) | ||||||||
| Vomissements | 84 (15%) | 7 (1.2%) | 108 (18 %) | 8 (1%) | ||||||||
| Constipation | 102 (18%) | 2 (0.3%) | 107 (18%) | 4 (0.7%) | ||||||||
| Douleurs abdominales | 34 (6%) | 3 (0.5%) | 52 (9%) | 7 (1%) | ||||||||
| Stomatite | 27 (5%) | 0 | 30 (5%) | 2 (0.3%) | ||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||||
| Alopécie | 15 (3%) | 0 | 36 (6.1%) | 0 | ||||||||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||||||||||||
| Dorsalgies | 64 (11%) | 5 (0.9%) | 83 (14%) | 7 (1%) | ||||||||
| Douleurs osseuses | 46 (8%) | 10 (2%) | 50 (8%) | 13 (2 %) | ||||||||
| Arthralgie | 49 (8%) | 3 (0.5%) | 41 (7%) | 5 (0.8%) | ||||||||
| Douleurs aux extrémités | 30 (5%) | 1 (0.2%) | 41 (7%) | 3 (0.5%) | ||||||||
| Troubles rénaux et urinaires | ||||||||||||
Principales classes – Organe ou système / Terme privilégié | Le cabazitaxel à 20 mg/m2 | Le cabazitaxel à 25 mg/m2 | ||||||||||
| toutes les 3 semaines en | toutes les 3 semaines en | |||||||||||
| association avec de la | association avec de la | |||||||||||
| prednisone à raison de | prednisone à raison de | |||||||||||
| 10 mg par jour | 10 mg par jour | |||||||||||
| n = 580 | n = 595 | |||||||||||
| Grades 1 à 4 | Grade 3 / 4 | Grades 1 à 4 | Grade 3 / 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Hématurie | 82 (14%) | 11 (2%) | 124 (21%) | 25 (4%) | ||||||||
| Dysurie | 31 (5%) | 2 (0.3%) | 24 (4%) | 0 | ||||||||
| Troubles généraux et problèmes au point de perfusion | ||||||||||||
| Fatigue | 143 (25%) | 15 (3%) | 161 (27%) | 22 (4%) | ||||||||
| Asthénie | 89 (15%) | 11 (2%) | 117 (20%) | 12 (2%) | ||||||||
| Œdème périphérique | 39 (7%) | 1 (0.2%) | 53 (9%) | 1 (0.2%) | ||||||||
| Pyrexie | 27 (5%) | 1 (0.2%) | 38 (6 %) | 1 (0.2%) | ||||||||
| Investigations | ||||||||||||
| Perte de poids | 24 (4%) | 1 (0.2%) | 44 (7%) | 0 | ||||||||
| Lésion, intoxication et complications liées aux interventions | ||||||||||||
| Technique d’utilisation du médicament inappropriée | 2 (0.3%) | 0 | 32 (5%) | 0 | ||||||||
* Grade établi selon la version 4.03 des CTCAE du NCI
† D’après les manifestations indésirables signalées
‡ Englobe les infections urinaires causées par un staphylocoque, les infections urinaires bactériennes, les infections urinaires fongiques et la septicémie urinaire § Englobe la septicémie neutropénique
En tout, 420 des 595 patients traités par le cabazitaxel à 25 mg/m2 durant l’étude EFC11785 sur le traitement du cancer de la prostate étaient âgés de 65 ans ou plus. Les effets indésirables (tous grades confondus) ayant été signalés à une fréquence au moins 5 % plus élevée chez les patients de 65 ans ou plus que chez les patients plus jeunes étaient la diarrhée (42,9 % vs 32,6 %), la fatigue (30,2 % vs 19,4 %), l’asthénie (22,4 % vs 13,1 %), la constipation (20,2 % vs 12,6 %), la neutropénie clinique (12,9 % vs 6,3 %), la neutropénie fébrile (11,2 % vs 4,6 %) et la dyspnée (9,5 % vs 3,4 %).
Sur les 580 patients traités par le cabazitaxel à 20 mg/m2, ils étaient 402 à avoir 65 ans ou plus. Les effets indésirables (tous grades confondus) ayant été signalés à une fréquence au moins 5 % plus élevée chez les patients de 65 ans ou plus que chez les patients plus jeunes étaient la diarrhée (34,3 % vs 22,5 %), la fatigue (27,6 % vs 18,0 %), la diminution de l’appétit (15,4 % vs 7,9 %), les dorsalgies (12,9 % vs 6,7 %) et la dysgueusie (8,7 % vs 3,4 %). 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Neutropénie et troubles cliniques associées
Selon les valeurs de laboratoire, l'incidence de la neutropénie de grade ≥ 3 s'est établie à 81,7 %. Quant à l'incidence de la neutropénie clinique et de la neutropénie fébrile de grade ≥ 3, elle a été respectivement de 21,3 % et de 7,5 %. La neutropénie a été l'effet indésirable ayant le plus souvent motivé l'arrêt du traitement (2,4 %). Les complications neutropéniques, à savoir les infections neutropéniques (0,5 %), la septicémie neutropénique (0,8 %) et le choc septique (1,1 %), se sont, dans certains cas, soldées par la mort (1 cas de neutropénie, 1 cas de neutropénie fébrile et 2 cas d’infection neutropénique).
Toujours selon les valeurs de laboratoire, la neutropénie de grade ≥ 3 a été décelée pour la première fois au cours des deux premiers cycles de traitement chez la plupart des patients.
On a montré que le recours au G-CSF permettait de contenir l'incidence et la gravité de la neutropénie (voir 4 POSOLOGIE ET ADMINISTRATION).
Anémie
Selon les anomalies biologiques, la fréquence de l’anémie de grade ≥ 3 a été de 10,6 % (54,2 % des patients présentaient une anémie, tous grades confondus, au départ). Un cas mortel a été signalé dans le contexte d’une association de neutropénie et de thrombocytopénie.
Anomalies de la fonction hépatique
Durant l’étude clinique, la fréquence de la hausse de l’AST, de l’ALT et de la bilirubine de grade ≥ 3, selon les valeurs de laboratoire, s’est élevée respectivement à 0,7 %, 0,9 % et 0,6 %. Une hausse des valeurs de laboratoire de grade 4 a été relevée chez un patient pour l’AST et chez un autre pour l’ALT.
Tableau 6 – Incidence des anomalies dans les résultats hématologiques chez les patients ayant reçu le cabazitaxel à raison de 20 ou 25 mg/m2 en association avec de la prednisone dans le cadre de l’étude PROSELICA
| Anomalies dans les résultats | Le cabazitaxel à raison de 20 | Le cabazitaxel à raison de 25 | ||||||||||
| mg/m2 toutes les 3 semaines | mg/m2 toutes les 3 | |||||||||||
| en association avec de la | semaines en association avec | |||||||||||
| prednisone à raison de 10 | de la prednisone à raison de | |||||||||||
| mg par jour | 10 mg par jour | |||||||||||
| n = 577 | n = 590 | |||||||||||
| Grades 1-4 | Grade 3 / 4 | Grades 1-4 | Grade 3 / 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Neutropénie | 384 (67%) | 241 (42%) | 522 (89%) | 432 (73%) | ||||||||
| Anémie | 576 (99.8%) | 57 (10%) | 588 (99.7%) | 81 (14%) | ||||||||
| Anomalies dans les résultats | Le cabazitaxel à raison de 20 | Le cabazitaxel à raison de 25 | ||||||||||
| mg/m2 toutes les 3 semaines | mg/m2 toutes les 3 | |||||||||||
| en association avec de la | semaines en association avec | |||||||||||
| prednisone à raison de 10 | de la prednisone à raison de | |||||||||||
| mg par jour | 10 mg par jour | |||||||||||
| n = 577 | n = 590 | |||||||||||
| Grades 1-4 | Grade 3 / 4 | Grades 1-4 | Grade 3 / 4 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Leucopénie | 461 (80%) | 167 (29%) | 560 (95%) | 351 (60%) | ||||||||
| Thrombocytopénie | 202 (35%) | 15 (3%) | 251 (43%) | 25 (4%) | ||||||||
8.5 Effets indésirables observés après la mise en marché
Troubles du système digestif : des cas de colite, d'entérocolite, de gastrite et d'entérocolite neutropénique ont été observés. Des cas d’hémorragie digestive, de perforation gastro-intestinale, d’iléus et d'occlusion intestinale ont également été signalés.
Troubles de l’appareil respiratoire : On a rapporté des cas de pneumonie ou de pneumonite interstitielle, de maladie pulmonaire interstitielle et de syndrome de détresse respiratoire aiguë, y compris des cas dont l’issue était fatale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire).
Troubles rénaux et urinaires : Cas de cystite due au phénomène de rappel après radiothérapie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Troubles vasculaires : Des cas d’événements thromboemboliques veineux, notamment d’embolie pulmonaire, ont été signalés.
Troubles des ongles : changement de couleur des ongles ; les ongles peuvent se détacher.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le cabazitaxel est métabolisé en grande partie dans le foie (≥ 95 %), principalement par l'isoenzyme CYP3A4 (80 à 90 %). Par conséquent, les médicaments concomitants qui sont de puissants inducteurs ou inhibiteurs de la CYP3A devraient être évités et la prudence est de mise chez les patients prenant des médicaments connus pour être métabolisés principalement par la CYP3A de façon concomitante (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Des études in vitro ont montré que le cabazitaxel est principalement métabolisé par l'entremise de la CYP3A. Le métabolisme du cabazitaxel est modifié par l’administration concomitante de composés qui sont connus comme étant de puissants inhibiteurs de la CYP3A (p. ex., le étoconazole, l’itraconazole, la clarithromycine, l’indinavir, le nelfinavir, le ritonavir, le saquinavir et le voriconazole) ou de puissants inducteurs de la CYP3A (p. ex., la rifampicine, la carbamazépine, le phénobarbital ou la phénytoïne).
La co-administration avec de puissants inhibiteurs de la CYP3A doit être évitée car ceux-ci peuvent augmenter l’exposition au cabazitaxel (voir 9.4 Interactions médicament-médicament).
La co-administration avec de puissants inducteurs de la CYP3A doit être évitée, car ceux-ci peuvent diminuer l’exposition au cabazitaxel.
Selon une étude clinique sur les interactions médicamenteuses, le cabazitaxel (25 mg/m2 administré par perfusion unique d’une heure) ne modifie pas les concentrations plasmatiques du midazolam, un substrat d’investigation de la CYP3A. Par conséquent, les doses thérapeutiques de Cabazitaxel for Injection administrées en concomitance avec les substrats de la CYP3A ne devraient pas avoir d’effets cliniques sur les patients.
Toutefois, il n'y a pas de risque d'inhibition en présence de médicaments qui sont des substrats d'autres isoenzymes CYP (1A2, 2B6, 2C9, 2C8, 2C19, 2E1 et 2D6) ni de risque d'induction, par le cabazitaxel, de médicaments qui sont des substrats des isoenzymes CYP1A, CYP2C9 et CYP3A.
Le cabazitaxel n'a pas inhibé, in vitro, les protéines de résistance multiple aux médicaments 1 et 2 (MRP1 et MRP2) ou le transporteur de cations organiques (OCT1). Le cabazitaxel a inhibé le transport de la glycoprotéine P (gpP) (digoxine, vinblastine), de la protéine de résistance au cancer du sein (BCRP) (méthotrexate) et des polypeptides transportant les anions organiques (OATP1B3) (CCK8) à des concentrations au moins 15 fois plus élevées que celles qu'on a observées en clinique tandis qu’il a inhibé le transport des OATP1B1 (estradiol-17β-glucoronide) à des concentrations seulement cinq fois supérieures à celle observée en clinique.
Aussi les interactions in vivo avec les substrats des MRP, d'OCT1, de la gpP, du BCRP et du transporteur OATP1B3 sont improbables à une dose de 25 mg/m2. L’étude in vitro a démontré que le risque d’interaction avec les substrats des OATP1B1 (p. ex. statines, valsartan, répaglinide) est possible in vivo à une dose de 25 mg/m2. Le risque d’interaction avec le transporteur OATP1B1 pourrait être limité à la durée de la perfusion (1 heure) et jusqu’à 20 minutes après la fin de la perfusion. Toutefois, ceci n’a pas été confirmé par une étude sur les interactions médicamenteuses in vivo.
9.4 Interactions médicament-médicament
Administrée à raison de 10 mg par jour, la prednisone / prednisolone n'a pas modifié le comportement pharmacocinétique du cabazitaxel.
L’administration répétée de kétoconazole (400 mg une fois par jour), un puissant inhibiteur de la CYP3A, a entraîné une diminution de 20 % de la clairance du cabazitaxel, correspondant à une augmentation de 25 % de l’ASC. L’administration concomitante d’aprépitant, un inhibiteur modéré de la CYP3A, n’a eu aucun effet sur la clairance du cabazitaxel ou l’exposition à cette substance.
L’administration répétée de rifampicine (600 mg une fois par jour), un puissant inducteur de la CYP3A, a entraîné une augmentation de 21 % de la clairance du cabazitaxel, correspondant à une diminution de 17 % de l’ASC.
Le cabazitaxel n'a pas inhibé in vitro la principale voie de biotransformation de la warfarine en 7- hydroxywarfarine, processus qui est assuré par la CYP2C9. On ne s'attend donc pas à ce que le cabazitaxel modifie le comportement pharmacocinétique de la warfarine in vivo.
Vaccination
L’administration de vaccins vivants ou vivants atténués à des patients qui présentent un déficit immunitaire dû à la chimiothérapie peut provoquer des infections graves ou mortelles. Il faut éviter d’administrer un vaccin vivant atténué aux patients qui reçoivent Cabazitaxel for Injection. Les vaccins tués ou inactivés peuvent être administrés, mais la réponse à ces vaccins peut être diminuée.
9.5 Interactions médicament-aliment
On n'a pas déterminé les interactions du médicament avec les aliments.
9.6 Interactions médicament-plante médicinale
On n'a pas déterminé les interactions du médicament avec les herbes médicinales.
9.7 Interactions médicament-tests de laboratoire
On n'a pas déterminé les interactions du médicament avec les résultats des épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Cabazitaxel for Injection appartient à la classe des taxanes. Il est fabriqué par semi-synthèse à partir d'un précurseur provenant des aiguilles d'if.
Cabazitaxel for Injection est un antinéoplasique qui agit en désorganisant le réseau de microtubules au sein des cellules.
En se fixant à la tubuline, le cabazitaxel favorise la formation de microtubules à partir de cette dernière tout en inhibant leur dépolymérisation. Cette action conduit à la stabilisation des microtubules qui, à son tour, a pour effet d'inhiber les fonctions cellulaires de la mitose et de l'interphase.
Le cabazitaxel est un taxane semi-synthétique dérivé de la 10-désacétyl-baccatine III, elle-même extraite des aiguilles de l'if européen. La tubuline, composante protéique des microtubules, constitue la principale cible des taxanes, telles que le docétaxel et le paclitaxel. Le cabazitaxel est un stabilisateur des microtubules aussi puissant que le docétaxel.
10.2 Pharmacodynamique
Le cabazitaxel a fait montre d'une activité antitumorale à large spectre contre des tumeurs humaines à un stade avancé greffées à des souris, y compris des glioblastomes intracrâniens humains.
Cabazitaxel agit sur des tumeurs sensibles au docetaxel. En outre, le cabazitaxel s'est montré actif dans des modèles tumoraux résistants à la chimiothérapie, y compris au docetaxel.
In vivo, le cabazitaxel est aussi puissant que le docetaxel contre les tumeurs sensibles à ce dernier agent. Il fait montre d'une efficacité antitumorale à large spectre contre les tumeurs murines (mélanome B16, côlon C51, sein MA16/C, MA17/A), y compris en présence de maladies mesurables (côlon C38, pancréas P03).
En outre, le cabazitaxel exerce une bonne activité antitumorale contre des tumeurs humaines greffées à des souris nudes, et non seulement contre les tumeurs prostatiques DU 145, mais aussi contre d'autres types de tumeurs, telles que les tumeurs du côlon (HCT 116), du poumon (A549), du pancréas (MIA PaCa-2), de la tête et du cou (SR475) ainsi que du rein (Caki-1).
Enfin, le cabazitaxel agit in vivo sur des modèles tumoraux peu ou pas sensibles, ou résistants, au docetaxel ou à d'autres agents chimiothérapeutiques. Les modèles en question sont trois tumeurs murines agressives (carcinome pulmonaire de Lewis, adénocarcinome pancréatique P02 et mélanome B16/TXT, modèle tumoral qui présentait, in vivo, une résistance acquise au docetaxel) et trois modèles tumoraux humains (côlon HCT-8, estomac GXF-209 et sein UISO BCA1).
Ajoutons que ce composé traverse la barrière hémato-encéphalique et a fait preuve d'une activité antitumorale appréciable contre le glioblastome intracrânien chez la souris nude.
10.3 Pharmacocinétique
On s'est livré à une analyse pharmacocinétique populationnelle chez 170 patients, y compris des sujets porteurs de tumeurs solides à un stade avancé (n = 69) ou atteints d'un cancer du sein métastatique (n = 34) ou d'un cancer de la prostate métastatique (n = 67). Ces patients ont reçu le cabazitaxel à raison de 10 à 30 mg/m2 1 fois toutes les semaines ou toutes les 3 semaines.
Tableau 7 - Résumé des paramètres pharmacocinétiques chez des patients atteints d'un cancer de la prostate métastatique
| Posologie | Cmax | t½ (h) | SSC | Clairance | Volume de | ||
| distribution | |||||||
Administratio n i.v., en 1 heure, de cabazitaxel à raison de 25 mg/m2 | 226 ng/mL (CV: 107%) | 95 heures | 991 ng.h/mL (CV: 34%) | 48.5 L/h (26.4 L/h/m² chez un patient dont la surface corporelle médiane est de 1.84 m²) | 4870 L (2640 L/m² chez un patient dont la surface corporelle médiane est de 1.84 m²) à l'état d'équilibre | ||
Absorption
Après l'administration intraveineuse, en 1 heure, de cabazitaxel à raison de 25 mg/m2 à des patients souffrant d'un cancer de la prostate métastatique (n = 67), la Cmax moyenne s'est établie à 226 ng/mL (coefficient de variation [CV] : 107 %) et a été atteinte au terme de la perfusion de 1 heure (Tmax). La SSC moyenne a été de 991 ng.h/mL (CV : 34 %).
On n'a pas noté d'écart important de la proportionnalité par rapport à la dose dans l'éventail allant de 10 à 30 mg/m² chez les porteurs de tumeurs solides à un stade avancé (n = 126).
Distribution :
Le volume de distribution à l'état d'équilibre (Vss) s'est établi à 4870 L (2640 L/m² chez un patient dont la surface corporelle médiane est de 1,84 m²).
In vitro, le cabazitaxel s'est lié aux protéines sériques humaines dans une proportion de 89 à 92 %, et cette liaison n'était pas saturable jusqu'à 50 000 ng/mL, ce qui englobe la concentration maximale obtenue lors des essais cliniques. Le cabazitaxel se lie principalement à l'albumine sérique (82,1 %) et aux lipoprotéines humaines (87,9 % pour les HDL, 69,8 % pour les LDL et 55,8 % pour les VLDL). Les ratios de concentration sang-plasma mesurés in vitro dans le sang humain ont varié de 0,90 à 0,99, ce qui indique que le cabazitaxel s'est distribué également dans le sang et le plasma.
Métabolisme :
Le cabazitaxel est métabolisé en grande partie dans le foie (≥ 95 %), principalement par l'isoenzyme CYP3A4 (80 à 90 %). Le cabazitaxel est le principal composé en circulation dans le plasma humain. On a décelé sept métabolites dans le plasma (dont trois métabolites actifs issus de la O-déméthylation), le principal représentant 5 % de l'exposition à la molécule mère. Quelque 20 métabolites de cabazitaxel sont excrétés dans l'urine et les fèces humaines. Selon les études in vitro, le cabazitaxel peut, à des concentrations cliniquement utiles, inhiber des médicaments qui sont principalement des substrats de l'isoenzyme CYP3A. Le cabazitaxel n’inhibe pas les autres enzymes CYP. De plus, le cabazitaxel n’a pas induit les isoenzymes CYP (CYP1A, CYP2C et CYP3A) in vitro.
Élimination
Après une perfusion intraveineuse de 1 heure de [14C]-cabazitaxel à raison de 25 mg/m2, environ 80 % de la dose a été éliminée en 2 semaines. Le cabazitaxel est principalement éliminé dans les fèces sous forme de nombreux métabolites (76 % de la dose); l'excrétion rénale du cabazitaxel et de ses métabolites représente moins de 3,7 % de la dose (2,3 % sous forme de médicament inchangé dans l'urine).
Après une perfusion intraveineuse d’une heure, les concentrations plasmatiques de cabazitaxel peuvent être décrites par un modèle pharmacocinétique à trois compartiments caractérisés par des phases initiale rapide et intermédiaire avec des demi-vies de 4 minutes et 2 heures respectivement et par une longue phase terminale avec une demi-vie de 95 heures.
Le cabazitaxel a été l'objet d'une clairance plasmatique élevée, soit 48,5 L/h (26,4 L/h/m² pour un patient dont la surface corporelle médiane est de 1,84 m²).
Populations particulières et états pathologiques
- Enfants : Peu de données portent sur l’utilisation de Cabazitaxel for Injection chez les patients pédiatriques. Cabazitaxel for Injection a été évalué dans le cadre d’un essai multicentrique ouvert de phase I/II mené chez 39 patients pédiatriques au total (d’âge compris entre 4 et 18 ans pour le volet de phase I de l’étude, et entre 3 et 16 ans pour le volet de phase II de l’étude). Le volet de phase II n’a pas démontré l’efficacité du cabazitaxel en monothérapie chez les enfants atteints d’un gliome pontique intrinsèque diffus (DIPG) récurrent ou réfractaire ou d’un gliome de haut grade (HGG).
Personnes âgées : Dans l’étude pharmacocinétique populationnelle, aucune différence significative n’a été observée dans les paramètres pharmacocinétiques du cabazitaxel entre les patients âgés de 65 ans et moins (n=100) et les patients plus âgés (n=70; 57 patients âgés entre 65 et 75 ans et 13 patients âgés de plus de 75 ans) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières; 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques, et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
Des 371 patients traités par le cabazitaxel dans l'étude sur le cancer de la prostate, 240 avaient 65 ans ou plus et 70 d'entre eux étaient âgés de plus de 75 ans. Les effets indésirables ci-après, signalés à une fréquence ≥ 5 % plus forte chez les patients de 65 ans ou plus, se comparent aux effets observés chez les patients plus jeunes : fatigue (40,4 % vs 29,8 %), neutropénie (24,2 % vs 17,6 %), asthénie (23,8 % vs 14,5 %), pyrexie (14,6 % vs 7,6 %), étourdissements (10,0 % vs 4,6 %), infection urinaire (9,6 % vs 3,1 %) et déshydratation (6,7 % vs 1,5 %).
On a noté une incidence plus élevée des effets indésirables de classe ≥ 3 ci-après chez les patients de 65 ans ou plus par rapport aux patients plus jeunes : neutropénie selon les valeurs de laboratoire (86,3 % vs 73,3 %), neutropénie clinique (23,8 % vs 16,8 %), neutropénie fébrile (8,3 % vs 6,1 %), troubles cardiaques (2,9 % vs 0 %) et infections et infestations (13,3 % vs 4,6 %) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique).
Durant l’essai clinique randomisé, 3 des 131 patients âgés de moins de 65 ans (2 %) et 15 des 240 patients âgés de 65 ans ou plus (6 %) ont succombé à des causes autres que l’évolution de la maladie au cours des 30 jours qui ont suivi leur dernière dose de cabazitaxel.
Insuffisance hépatique : Le cabazitaxel est principalement éliminé par métabolisme hépatique.
Une étude menée auprès de 43 patients cancéreux atteints d’insuffisance hépatique n’a pas montré d’influence de l’insuffisance hépatique légère (bilirubine totale > 1 et ≤ 1,5 × la LSN ou AST > 1,5 × la LSN) ni modérée (bilirubine totale > 1,5 et ≤ 3,0 × la LSN) sur les propriétés pharmacocinétiques du cabazitaxel. Les doses maximales tolérées de cabazitaxel étaient de 20 et de 15 mg/m2, respectivement.
Chez 3 patients atteints d’insuffisance hépatique grave (bilirubine totale > 3 × la LSN), on a observé une diminution de 39 % de la clairance comparativement aux patients atteints d’insuffisance hépatique légère, ce qui indique que l’insuffisance hépatique grave a une certaine incidence sur les paramètres pharmacocinétiques du cabazitaxel. La dose maximale tolérée de cabazitaxel chez les patients atteints d’insuffisance hépatique grave n’a pas été établie.
D’après les données d’innocuité et de tolérabilité, il convient de réduire la dose de cabazitaxel chez les patients atteints d’insuffisance hépatique légère ou modérée. L’emploi du cabazitaxel est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières et 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
Insuffisance rénale : Le cabazitaxel est excrété en très faible quantité par le rein (2,3 % de la dose). L'analyse pharmacocinétique populationnelle réalisée chez 170 patients, dont 14 étaient atteints d'insuffisance rénale modérée (30 mL/min ≤ CLCR < 50 mL/min) et 59, d'insuffisance rénale légère (50 mL/min ≤ CLCR ≤ 80 mL/min), a montré que l'insuffisance rénale légère ou modérée n'avait pas d'effet appréciable sur les paramètres pharmacocinétiques du cabazitaxel. Cette observation a été confirmée par une étude de pharmacocinétique comparative menée auprès de patients présentant une tumeur cancéreuse ainsi qu’une fonction rénale normale (8patients; CLCR > 80 mL/min/1,73 m2), une insuffisance rénale modérée (8 patients; 30 mL/min/1,73 m2 ≤ CLCR < 50 mL/min/1,73 m2) ou une insuffisance rénale grave (9 patients; CLCR < 30 mL/min/1,73 m2), et qui avaient reçu plusieurs cycles du cabazitaxel au moyen de perfusions intraveineuses uniques d’au plus 25 mg/m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, et 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
On ne dispose que de peu de données au sujet des patients atteints d’insuffisance rénale au stade terminal (CLCR < 15 mL/min/1,73 m2); par conséquent, il convient de traiter ces patients avec prudence et de les surveiller attentivement pendant le traitement par Cabazitaxel for Injection (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considération posologiques, 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 10 PHARMACOLOGIE CLINIQUE, Population et états pathologiques particulières).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Avant la dilution
Stabilité de la solution dans le flacon après le retrait de la première dose :
Conserver les flacons intacts à la température pièce (15 °C à 30 °C). Ne pas conserver au réfrigérateur.
D'un point de vue microbiologique, le produit doit être utilisé immédiatement. S'ils ne sont pas utilisés immédiatement, la durée et les conditions de stockage avant utilisation sont la responsabilité de l'utilisateur et ne devraient normalement pas dépasser 24 heures à une température comprise entre 2 et 8 ° C, à moins que la reconstitution / dilution ait eu lieu dans des conditions d'asepsie contrôlées et validées. La solution s'est révélée chimiquement stable pendant 28 jours si elle est percée par une aiguille ou pendant 10 jours si une pointe est utilisée pour le retrait de la solution. La solution peut être conservée à température ambiante ou entre 2 et 8 ° C.
Les produits médicamenteux à usage parentéral doivent être inspectés visuellement avant l'administration pour détecter la présence de particules et la décoloration, lorsque la solution et le récipient le permettent. Les solutions décolorées ou contenant des particules ne doivent pas être administrées.
Ne pas utiliser si la solution est colorée ou si elle contient un précipité. Les flacons ne doivent pas être utilisés plus de 28 jours après la première ouverture du récipient. Le risque de contamination microbienne avec les flacons multidoses est plus grand qu'avec les flacons unidoses. Les flacons à dose unique doivent donc être utilisés chaque fois que possible. Si un flacon multidose est utilisé, des procédures de contrôle appropriées pour éviter la contamination doivent être utilisées, notamment les suivantes: • utilisation d'un matériel d'injection stérile à usage unique; • utilisation d'une aiguille et d'une seringue stériles pour chaque insertion dans le flacon; • exclure l'introduction de matériel ou de fluide contaminé dans un flacon multidose.
Après la dilution
Stabilité de la solution dans le sac ou le flacon de perfusion :
Après la dilution dans le sac ou le flacon de perfusion (dans une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 %), la solution peut être conservée jusqu'à 48 heures à la température ambiante (15 °C à 30 °C) (la perfusion de 1 heure doit être prise en compte dans ce délai).
On a démontré que les propriétés chimiques et physiques de la solution pour perfusion réfrigérée (2 °C à 8 °C) demeuraient stables pendant 14 jours (la perfusion de 1 heure doit être prise en compte dans ce délai et doit être effectuée à température ambiante).
Jeter toute portion inutilisée.
La solution pour perfusion étant sursaturée, elle peut cristalliser avec le temps. Le cas échéant, on ne doit pas l'utiliser : il faut la jeter.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Cabazitaxel for Injection est un antinéoplasique qui, comme tout autre agent de cette nature, doit être préparé et manipulé avec précaution. Le port de gants est recommandé.
En cas de contact entre la peau et Cabazitaxel for Injection à quelque étape que ce soit de la manipulation, laver immédiatement la région touchée à l'eau savonneuse. En cas de contact avec une muqueuse, laver à fond avec de l'eau sans délai.
Cabazitaxel for Injection doit être préparé et administré uniquement par des personnes expérimentées dans la manipulation d'agents cytotoxiques. Les femmes enceintes ne doivent pas manipuler ce médicament.
On doit jeter tout produit inutilisé ou déchet en respectant les règlements applicables en la matière.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Cabazitaxel
Nom chimique :
(2aR,4S,4aS,6R,9S,11S,12S,12aR,12bS)-12b-acetyloxy-9-(((2R,3S)-3- ((tert-butoxycarbonyl) amino)-2-hydroxy-3-phenylpropanoyl)oxy)-11 hydroxy-4,6-dimethoxy 4a,8,13,13-tetramethyl-5-oxo
2a,3,4,4a,5,6,9,10,11,12,12a,12b-dodecahydro-1H-7,11
methanocyclodeca[3,4]benzo[1,2-b]oxet-12-yl benzoate
Formule moléculaire et masse moléculaire : C45H57NO14, masse moléculaire 835,93 g/mol
Formule de structure :
Propriétés physicochimiques :
- Poudre blanche ou blanc-cassé
- Librement soluble dans le dichlorométhane, soluble dans l’éthanol absolu, insoluble dans l’eau
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude 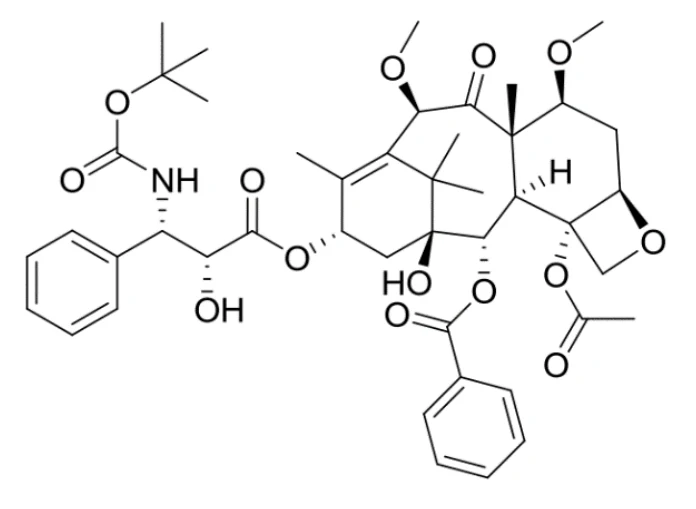
Étude EFC6193 (étude TROPIC)
Données démographiques et conception de l’essai
On a évalué l'efficacité et l'innocuité du cabazitaxel en association avec la prednisone ou la prednisolone dans le cadre d'un essai ouvert randomisé de phase III, multinational, multicentrique et mené chez des patients atteints d'un cancer de la prostate métastatique résistant à la castration (réfractaire à l'hormonothérapie) et déjà soumis à un traitement à base de docetaxel (étude TROPIC, EFC6193).
Tableau 8 –Résumé des données démographiques des patients de l'étude EFC6193 atteints d'un cancer de la prostate métastatique résistant à la castration
| N° de | Méthodologie de l'essai | Posologie, voie | Sujets (n = nombre) | Âge moyen (Tranche) | Sexe | ||||
| l’essai | d'administration | ||||||||
| de | et durée du | ||||||||
| l’étude | traitement | ||||||||
| TROPIC EFC6193 | Étude ouverte de phase III, multinationale, multicentrique avec randomisation | Le cabazitaxel à 25 mg/m2 i.v. toutes les 3 semaines pendant un maximum de 10 cycles, avec de la prednisone ou de la prednisolone à 10 mg par jour par voie orale Mitoxantrone à 12 mg/m2 i.v. toutes les 3 semaines pendant un maximum de 10 cycles, avec de la prednisone ou de la prednisolone à 10 mg par jour | Randomisation de 755 patients 378 dans le groupe cabazitaxel 377 dans le groupe mitoxantrone | 68 ans (tranche : 46-
cabazitaxel 67 ans (tranche : 47-
mitoxantrone | Masculin | ||||
Le paramètre d'efficacité principal était la survie globale (SG). L’objectif était de déceler une baisse de 25 % du taux de risque dans le groupe cabazitaxel par rapport au groupe de comparaison, assortie d'une puissance de 90 % (test bilatéral, alpha = 5 %).
Les paramètres d'évaluation secondaires étaient les suivants :
- Survie sans progression (SSP) (soit l'intervalle entre la randomisation et le premier des événements suivants : progression de la tumeur, du taux d'antigène spécifique de la prostate [PSA] ou de la douleur, ou décès sans égard à la cause);
Taux de réponse tumorale selon les critères RECIST (Response Evaluation Criteria in
Solid Tumors);
Progression du taux de PSA (soit une augmentation de ≥ 25 % ou de > 50 % du taux de
PSA chez les non-répondeurs et les répondeurs, respectivement);
- Réponse du taux de PSA (baisse d'au moins 50 % du taux sérique de PSA);
Progression de la douleur (évaluée au moyen de l'échelle PPI [Present Pain Intensity]
du questionnaire McGill-Melzack et d'un score reflétant l'utilisation d'analgésiques [AS, pour Analgesic Score], et définie comme suit : augmentation de ≥ 1 point du score PPI médian par rapport au score le plus faible, notée lors de 2 visites consécutives espacées de 3 semaines; ou augmentation de ≥ 25 % de l'AS moyen par rapport au score de départ, notée lors de 2 visites consécutives espacées de 3 semaines; ou recours nécessaire à la radiothérapie palliative locale);
Réponse de la douleur (soit une diminution d'au moins 2 points par rapport au score
PPI médian de départ sans hausse concomitante de l'AS, ou une diminution de ≥ 50 % de l'AS par rapport à l'AS moyen de départ sans intensification concomitante de la douleur).
À partir du moment où on décelait une progression ou que le patient entreprenait un autre traitement anticancéreux, des visites de suivi avaient lieu tous les 3 mois jusqu'au décès ou à la clôture de l'étude, et ce, pendant une période maximale de 2 ans.
Au total, 755 patients ont reçu, après randomisation, le cabazitaxel à 25 mg/m2 par voie intraveineuse toutes les 3 semaines pendant un maximum de 10 cycles en association avec de la prednisone ou de la prednisolone à 10 mg par jour par voie orale (n = 378), ou de la mitoxantrone à 12 mg/m2 par voie intraveineuse toutes les 3 semaines pendant un maximum de 10 cycles en association avec de la prednisone ou de la prednisolone à 10 mg par jour par voie orale (n = 377).
La population de cette étude comprenait des patients de plus de 18 ans atteints d'un cancer de la prostate métastatique résistant à la castration et déjà traité par du docetaxel; ils souffraient soit d'une maladie mesurable avec progression attestée par les critères RECIST, soit d'une maladie non mesurable avec taux de PSA à la hausse ou apparition de nouvelles lésions, et leur indice de performance ECOG (Eastern Cooperative Oncology Group) variait de 0 à 2. Par ailleurs, les sujets devaient satisfaire aux critères suivants : polynucléaires neutrophiles > 1500/mm3, plaquettes > 100 000/mm3, hémoglobine > 10 g/dL, créatinine < 1,5 x la LSN, bilirubine totale < 1 x la LSN, AST / SGOT < 1,5 x la LSN et ALT / SGPT < 1,5 x la LSN.
Les patients qui avaient des antécédents d'insuffisance cardiaque ou d'infarctus du myocarde survenu au cours des 6 mois précédents et ceux qui présentaient une arythmie, un angor et / ou une hypertension non contrôlée n'ont pas été admis à l'étude.
Les caractéristiques démographiques, notamment l'âge et la race, et l'indice de performance ECOG (0 à 2), étaient équilibrés entre les groupes. Dans le groupe cabazitaxel, l'âge moyen était de 68 ans (tranche d'âge : 46-92 ans), et la distribution raciale était la suivante : Caucasiens (83,9 %), Asiatiques (6,9 %), Noirs (5,3 %) et autres (4 %).
Dans le groupe cabazitaxel, la maladie était mesurable chez 53,2 % des sujets. Pour ce qui est des traitements et des interventions anticancéreux antérieurs, 25,9 % et 35,4 % des patients avaient déjà été exposés à une radiothérapie à visée curative ou palliative, respectivement, et tous avaient déjà reçu de la chimiothérapie (1, 2 ou ≥ 3 schémas dans une proportion de 68,8 %, de 24,9 % et de 6,3 %, respectivement). La majorité des patients du groupe cabazitaxel (66,7 %) avaient reçu ≥ 450 mg/m2 (≥ 6 cycles) de docetaxel, et on avait noté une progression au cours des 6 mois ayant suivi le traitement à base de docetaxel chez 87,5 % des patients.
Tableau 9 – Résumé des caractéristiques initiales et démographiques – Population en IDT
| MTX_PRED | CBZ_PRED | |||||
| (N=377) | (N=378) | |||||
| Âge, en ans Médian 67.0 68.0 Minimum 47 46 Maximum 89 92 | ||||||
| Âge 18 à 64 162 (43.0%) 133 (35.2%) 65 à 74 145 (38.5%) 176 (46.6%) 75 et plus 70 (18.6%) 69 (18.3%) | ||||||
| Race Blanche 314 (83.3%) 317 (83.9%) Noire 20 (5.3%) 20 (5.3%) Asiatique/orientale 32 (8.5%) 26 (6.9%) Autre 11 (2.9%) 15 (4.0%) | ||||||
| Échelle ECOG PSa 0 ou 1 344 (91.2%) 350 (92.6%) 0 120 (31.8%) 141 (37.3%) 1 224 (59.4%) 209 (55.3%) 2 33 (8.8%) 28 (7.4%) | ||||||
ECG Normal 251 (66.6%) 268 (70.9%) Anormal 98 (26.0%) 86 (22.8%) Manquant 28 (7.4%) 24 (6.3%) Échocardiographie (fraction d’éjection ventriculaire gauche) %
Nombre de patients 243 235 Médian 64.00 63.00 Minimum 42.0 38.0 Maximum 80.0 86.0 Ventriculographie isotopique (FEVG) %
Nombre de patients 129 140 Médian 63.00 62.00 Minimum 50.0 50.2 Maximum 80.0 81.0 PSA (in ng/mL) Nombre de patients 370 371 Médian 127.5 143.9 Minimum 2 2 Maximum 11220 7842 Maladie mesurable Maladie mesurable 204 (54.1%) 201 (53.2%) Maladie non mesurable 173 (45.9%) 177 (46.8%) Étendue de la maladie Métastatique 356 (94.4%) 364 (96.3%) Récurrence logo-régionale 20 (5.3%) 14 (3.7%) Donnée manquante 1 (0.3%) 0 MTX+PRED : Mitoxantrone + Prednisone/Prednisolone
CBZ+PRED : Cabazitaxel + Prednisone/Prednisolone
a En vertu du protocole, les patients étaient stratifiés en fonction du score sur l’échelle ECOG PS (0-1 vs 2).
Il y a eu une médiane de 6 cycles dans le groupe cabazitaxel et de 4 cycles dans le groupe mitoxantrone.
L'intensité médiane relative de la dose se situait à 96,12 % dans le groupe cabazitaxel. On a mis fin au traitement en raison d’effets indésirables chez 18 % des patients ayant reçu le cabazitaxel et 8 % des patients traités par la mitoxantrone. Dans le groupe cabazitaxel, on a réduit la dose lors de 9,8 % des cycles (12 % des patients), comparativement à 5,1 % des cycles dans le groupe mitoxantrone (4 % des patients). Dans la majorité des cas, ces diminutions posologiques étaient conformes au protocole (réductions de 20 %). Les traitements ont été retardés chez 28 % des patients sous cabazitaxel (9,2 % des cycles) et 15 % des patients sous mitoxantrone (7,9 % des cycles). Deux fois plus de patients se sont rendus au terme du traitement (10 cycles) dans le groupe cabazitaxel que dans le groupe mitoxantrone (29,4 % vs 13,5 %).
Étude EFC11785 (étude PROSELICA)
Dans le cadre d’une étude de non-infériorité de phase III, multicentrique et multinationale, menée en mode ouvert avec randomisation (étude EFC11785), 1200 patients atteints d’un cancer de la prostate métastatique résistant à la castration, qui avaient déjà suivi un traitement à base de docetaxel, ont reçu, après randomisation, du cabazitaxel à raison de 25 mg/m2 (n = 602) ou de 20 mg/m2 (n = 598) toutes les 3 semaines, par voie intraveineuse, pendant un maximum de 10 cycles. Les patients des deux groupes de traitement ont également reçu de la prednisone ou de la prednisolone tous les jours. Le paramètre d’efficacité principal de cette étude était la survie globale (SG) au sein de la population en intention de traiter (IDT). Par définition, la noninfériorité était établie si la dose de 20 mg/m2 permettait de maintenir au moins 50 % des bienfaits en matière de SG procurés par la dose de 25 mg/m2 comparativement à la mitoxantrone dans le cadre de l’étude TROPIC.
14.2 Résultats de l’étude (étude EFC6193 TROPIC)
On a observé une survie globale significativement plus longue chez les patients traités par le cabazitaxel, le risque de décès ayant été 30 % moins élevé dans ce groupe que dans le groupe mitoxantrone (risque relatif = 0,70, IC de 95 % [0,59–0,83]) (voir le Tableau 10 et la Figure 1). Après 12 et 18 mois, respectivement, la survie globale s'établissait à 64 % et à 39 % dans le groupe cabazitaxel, contre 53 % et 28 % dans le groupe mitoxantrone.
Tableau 10 – Efficacité du cabazitaxel dans le traitement du cancer de la prostate métastatique résistant à la castration (analyse des sujets retenus au début de l'étude) – Paramètre d'évaluation principal (étude EFC6193)
| Cabazitaxel + predinisone* | Mitoxantrone + prednisone* | |||||
| n=378 | n=377 |
Survie globale Nombre de patients décédés
(%)
234 (61,9 %) 279 (74 %)
Survie médiane (en mois) (IC de
95 %)
15,1 (14,1-16,3) 12,7 (11,6-13,7)
Risque relatif (RR)1 (IC de 95 %) 0,70 (0,59-0,83) Valeur de p <0,0001 1Le risque relatif (RR) a été évalué à l'aide d'un modèle de Cox; le risque relatif est favorable à Cabazitaxel for Injection s'il est inférieur à 1.
* prednisone ou prednisolone
Un sous-groupe de 59 patients ont reçu une dose cumulative antérieure de docétaxel< 225 mg/m2 (29 patients du groupe cabazitaxel et 30 patients du groupe mitoxantrone). On n’a pas relevé de différence significative sur le plan de la survie globale dans ce groupe de patients (risque relatif = 0,96; IC de 95 %, 0,49-1,86).
Figure 1 : Courbes de Survie Globale de Kaplan Meier
On a noté une amélioration de la SSP dans le groupe cabazitaxel par rapport au groupe mitoxantrone : la SSP médiane (IC de 95 %) s'est, en effet, chiffrée à 2,8 (2,4-3,0) mois chez les patients traités par le cabazitaxel, contre 1,4 (1,4-1,7) mois chez les patients sous mitoxantrone, et on a obtenu un risque relatif (IC de 95 %) de 0,74 (0,64-0,86), p < 0,0001.
Quant au taux de réponse tumorale, il a été significativement plus élevé dans le groupe cabazitaxel que dans le groupe mitoxantrone, soit 14,4 % (IC de 95 % : 9,6-19,3), comparativement à 4,4 % (IC de 95 % : 1,6-7,2) dans le groupe mitoxantrone, p = 0,0005. L'intervalle médian sans progression tumorale a atteint 8,8 mois (IC de 95 % : 7,4-9,6) dans le groupe cabazitaxel et 5,4 mois (IC de 95 % : 4,7-6,5) dans le groupe mitoxantrone, p < 0,0001.
Les paramètres secondaires relatifs au PSA ont été favorables dans le groupe cabazitaxel. On a noté un intervalle médian sans progression du PSA de 6,4 mois (IC de 95 % : 5,1-7,3) chez les patients sous cabazitaxel, par rapport à 3,1 mois (IC de 95 % : 2,2-4,4) chez les patients sous 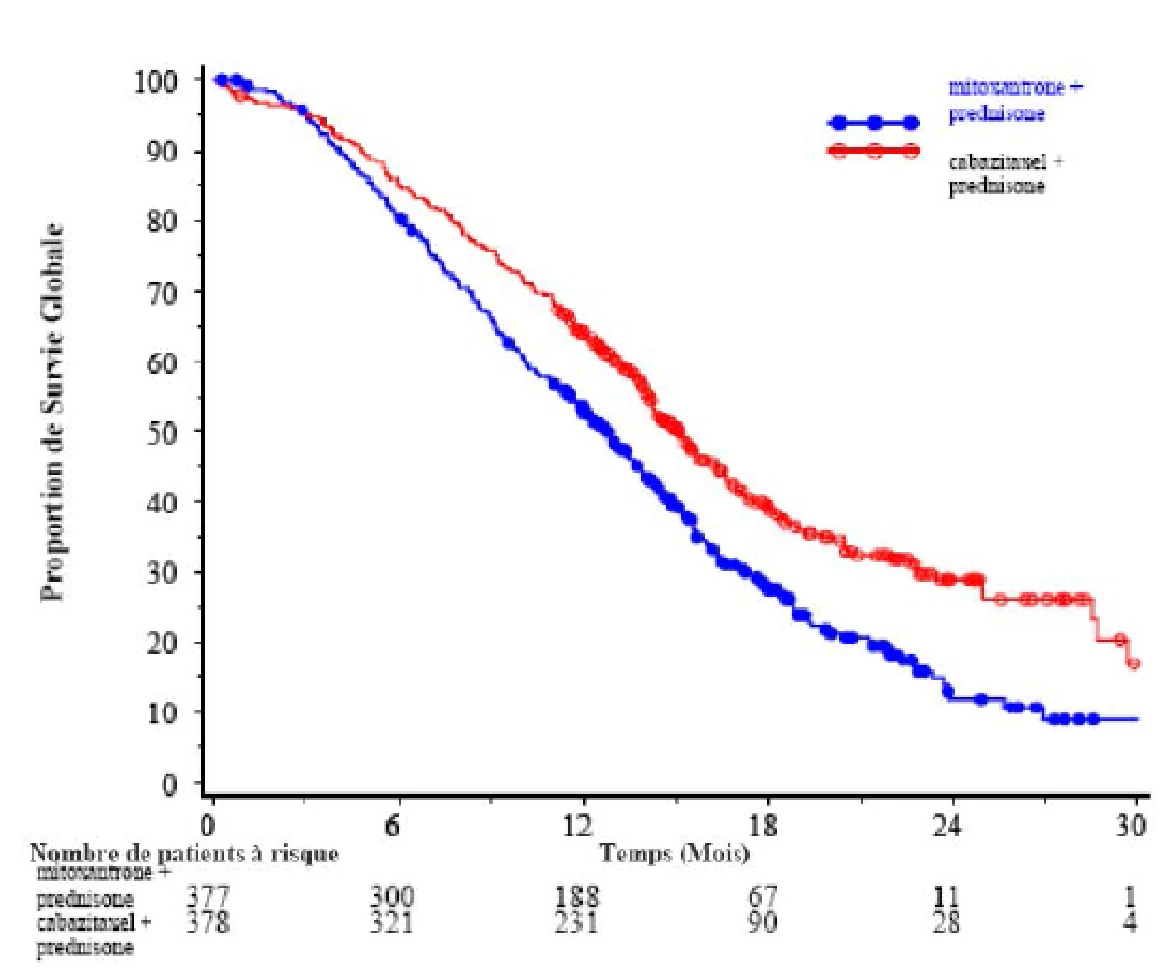 mitoxantrone, le tout avec risque relatif de 0,75 (IC de 95 % : 0,63-0,90) et p = 0,0010. La réponse selon le taux de PSA s'est établie à 39,2 % dans le groupe cabazitaxel (IC de 95 % : 3,9-44,5) et à 17,8 % dans le groupe mitoxantrone (IC de 95 % : 13,7-22,0), p = 0,0002. Cela dit, les paramètres relatifs au PSA ne constituent pas des critères de substitution valables dans cette population de patients. Les scores à l'échelle PPI (Present Pain Intensity), permettant d’évaluer l'intervalle sans progression de la douleur et la réponse de la douleur se sont révélés comparables chez l’ensemble des patients; aucun écart statistiquement significatif n’a été observé à ce chapitre entre les 2 groupes de traitement.
Résultats de l’étude (étude EFC11785 PROSELICA)
L’objectif principal de l’étude, qui consistait à démontrer à la non-infériorité de la dose de 20 mg/m2 de cabazitaxel par rapport à celle de 25 mg/m2, a été atteint (voir le Tableau 11). Le risque relatif observé dans le groupe cabazitaxel à 20 mg/m2 par rapport au groupe cabazitaxel à 25 mg/m2 était de 1,024. La limite supérieure de l’intervalle de confiance unilatéral de 98,89 %, qui s’établissait à 1,184, était inférieure à la marge de non-infériorité de 1,214.
Le pourcentage de patients ayant obtenu une réponse selon le taux de PSA était significativement plus élevé au sein du groupe cabazitaxel à 25 mg/m2 (42,9 %) qu’au sein du groupe cabazitaxel à 20 mg/m2 (29,5 %). Une augmentation significative du risque de progression du taux de PSA a été observée chez les patients qui ont reçu la dose de 20 mg/m2 comparativement à ceux qui ont reçu la dose de 25 mg/m2 (risque relatif = 1,195; IC de 95 % : 1,025-1,393).
Il n’y a pas eu de différence significative entre les deux groupes de traitement en ce qui a trait aux autres paramètres d’évaluation secondaires (SSP, réponse tumorale et réponse de la douleur, progression de la tumeur et de la douleur, et cinq sous-domaines du questionnaire FACT-P).
Tableau 11 – Survie globale dans l’étude EFC11785 visant à comparer le cabazitaxel à 20 mg/m2 au cabazitaxel à 25 mg/m2 (analyse de la population en IDT) – Paramètre d’efficacité principal
| CBZ20 + PRED | CBZ25 + PRED | |||||
| n=598 | n=602 |
Survie globale Nombre de décès, n (%) 497 (83,1 %) 501 (83,2 %) Survie médiane 13,4 14,5 (IC de 95 %) (mois) (12,19 – 14,88) (13,47 – 15,28) Risque relatifa
Par rapport au groupe
CBZ25+PRED
1,024
LS de l’IC unilatéral de 98,89
%b
1,184
LI de l’IC unilatéral de 95 % 0,922 CBZ20=Cabazitaxel à 20 mg/m2, CBZ25=cabazitaxel 25 mg/m2, PRED=prednisone/prednisolone IC : intervalle de confiance; LI : limite inférieure; LS : limite supérieure
a Le risque relatif a été estimé au moyen d’un modèle de régression à risques proportionnels de Cox. Un risque relatif < 1 indique que le risque associé au cabazitaxel à 20 mg/m2 est inférieur à celui associé au cabazitaxel à 25 mg/m2.
b Marge de non-infériorité : 1,214
Figure 2 – Courbes de survie globale de Kaplan-Meier (population en IDT) dans l’essai
PROSELICA
Dans l’étude EFC11785, la dose de 20 mg/m2 de cabazitaxel a été associée à un meilleur profil d’innocuité que la dose de 25 mg/m2. Le profil d’innocuité de la dose de 25 mg/m2 observé dans cette étude était quant à lui comparable à celui observé dans le cadre de l’étude EFC6193 (étude TROPIC), que ce soit le plan qualitatif ou quantitatif (voir la section 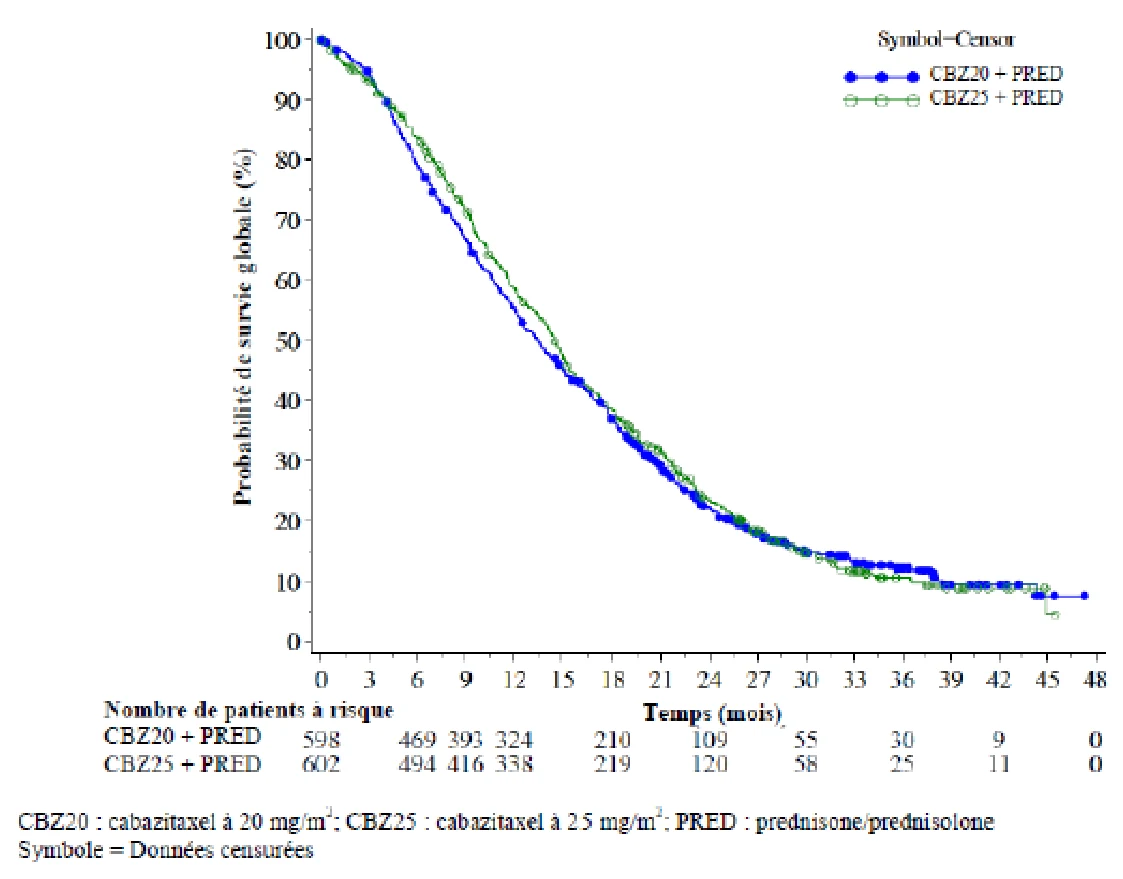 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables du médicament observés au cours des essais cliniques, Étude EFC11785 [étude PROSELICA]).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Absorption
On a étudié le devenir du cabazitaxel chez diverses espèces animales retenues pour l'évaluation toxicologique et pharmacologique du composé. Chez toutes les espèces, l'exposition au cabazitaxel i.v. augmentait avec la dose, sans écart de la proportionnalité par rapport à la dose chez la souris, mais de façon plus marquée que cette proportionnalité chez le rat et le chien. Le sexe n'a eu aucun effet chez le rat et le chien. On n'a pas noté d'accumulation chez la souris, le rat et le chien après cinq administrations quotidiennes, des administrations hebdomadaires ni après l'administration du composé toutes les 3 semaines.
Distribution
Le cabazitaxel s'est lié aux protéines plasmatiques en très grande partie chez la souris (99,3 %) et en grande partie chez le rat (95,5 %), le lapin (91,4 %), le chien (97,1 %) et l'être humain (91,9 %); on n'a pas observé de tendance à la saturation dans un éventail de concentrations allant de 50 à 1000 ng/mL. À des concentrations plus fortes (jusqu'à 50 000 ng/mL), on a noté une tendance à la saturation chez le lapin (plus de 1000 ng/mL), la souris (plus de 5000 ng/mL) et le chien (plus de 10 000 ng/mL), mais pas chez lerat ni chez l'être humain. On a noté une tendance à la saturation chez le lapin (plus de 1000 ng/mL), la souris (plus de 5000 ng/mL) et le chien (plus de 10 000 ng/mL), mais pas chez le rat ni chez l'être humain.
Le cabazitaxel a fait montre d'un volume de distribution élevé chez la souris (2,5 à 3,7 L/kg), la souris porteuse d'une tumeur (8,8 L/kg), le rat (22,7 L/kg) et le chien (3,3 à 14,5 L/kg). Chez les souris, tant porteuses qu'exemptes de tumeur, ainsi que chez les rats, le cabazitaxel s'est distribué rapidement et largement dans la plupart des organes, y compris l'encéphale et la tumeur, sans affinité spécifique envers un organe donné ni envers la mélanine. On a cependant noté une lente élimination de la radioactivité présente dans les testicules des rats. Dans les foetus de rats, on a observé un faible transfert placentaire de la radioactivité (cabazitaxel à 66 %).
Métabolisme
Les études in vitro et in vivo ont mis en lumière des voies de biotransformation similaires chez les rongeurs, les chiens et les êtres humains, avec toutefois des différences quantitatives. Le métabolisme comprend des réactions de phase I, notamment l'O-déméthylation, l'hydroxylation sur le groupement t-butyle de la chaîne latérale, suivies d'une cyclisation de la chaîne latérale puis, finalement, du clivage du cabazitaxel qui entraînera la perte du noyau taxane. On a observé diverses combinaisons de ces voies métaboliques. In vivo, la molécule mère constituait le principal composé en circulation dans le plasma chez la souris, le rat, le chien et l'être humain (≥ 65 % de la radioactivité totale). Chez toutes les espèces, le métabolisme a éliminé la majeure partie du cabazitaxel, et la molécule mère était quasi absente de l'urine et des fèces (< 2,5 % de la dose).
On a trouvé sept métabolites dans le plasma humain, mais pris individuellement, aucun d'entre eux n'était responsable de plus de 10 %, en moyenne, de l'exposition générale à la molécule mère. Tous les métabolites détectés dans le plasma humain ont été retrouvés également dans le plasma et / ou les excreta d'au moins une espèce animale.
Excrétion
Le cabazitaxel a subi une forte clairance plasmatique chez les rats (4,8 L/h/kg) et les chiens (2,5 à 5,3 L/h/kg) et une clairance modérée chez les souris saines (0,9 à 1,1 L/h/kg) et les souris porteuses d'une tumeur (1,7 L/h/kg).
- Après une administration intraveineuse chez la souris, le rat et le chien, la radioactivité a été excrétée principalement dans les fèces par l'intermédiaire de la bile (≥ 87 % de la dose); l'excrétion urinaire a été minime (≤ 4 % de la dose).
- Après une administration intraveineuse de [14C]-cabazitaxel à des rates en lactation, on a décelé une faible radioactivité dans le lait (de 0,23 % à 1,5 % de la dose).
Toxicologie générale :
Pharmacologie de l’innocuité cardiovasculaire : Les effets du cabazitaxel sur le système cardiovasculaire ont été évalués chez des chiens mâles anesthésiés au pentobarbitone (N = 4/groupe) au moyen d’une ECG à 12 dérivations standard après l’administration intraveineuse d’une dose unique de cabazitaxel de 0,45 mg/kg (correspondant à 9 mg/m2), d’un excipient (PS80 0,1 %/éthanol 0,04 % dans une solution de glucose à 5 %, correspondant à la concentration de PS80 et d’éthanol administrée aux sujets du groupe cabazitaxel) ou une solution aqueuse de 5 % de glucose, en perfusions de 60 minutes et conformément à un plan d’étude en parallèle. À la fin de la perfusion de 60 minutes, la fréquence cardiaque avait augmenté de 13 bpm dans le groupe de l’excipient et diminué de 29 bpm dans le groupe cabazitaxel; l’intervalle QTc avait augmenté de 12 ms dans le groupe de l’excipient et de 54 ms dans le groupe cabazitaxel.
Des électrocardiogrammes ont été réalisés dans le cadre d’une étude de toxicité comportant l’administration intraveineuse du médicament à des chiens non anesthésiés (N = 40) durant 13 cycles à des doses pouvant atteindre 0,5 mg/kg/adm. (10 mg/m2/adm.). On n’a relevé aucun changement lié au composé quant à la fréquence cardiaque, aux intervalles PR et QT (corrigé ou non) ni au complexe QRS pendant toute la durée de l’étude, quelle que soit la dose administrée, même après de multiples perfusions intraveineuses de cabazitaxel.
Effets sur le foie : Chez le chien, on a noté une hyperplasie des canalicules biliaires, une nécrose artériolaire ou périartériolaire et / ou une nécrose hépatocellulaire après l'administration d'une dose unique (0,25 mg/kg [5 mg/m2]), de 5 administrations quotidiennes (0,2 mg/kg [4 mg/m2]) et d’une administration hebdomadaire (0,325 mg/kg [6,5 mg/m2]) à des niveaux d’exposition moins élevés que les niveaux d’exposition clinique. Lors d'une étude de 10 cycles chez le rat, on a observé une pigmentation des cellules de Kupffer et une dégénérescence / régénération des canaux biliaires dans le foie à la dose mortelle la plus élevée, soit 10 mg/kg (60 mg/m2).
Troubles oculaires : On a constaté un œdème ou une dégénérescence des fibres cristalliniennes sous-capsulaires au cours d'une étude de toxicologie en 10 cycles menée chez le rat au moyen de doses de 10-20 mg/kg (60-120 mg/m2 [environ 2 fois la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain]). La dose sans effet observable pour ce qui est des lésions cristalliniennes microscopiques s'est établie à 5 mg/kg (30 mg/m2 [à peu près la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain]). Ces effets se sont révélés irréversibles après 8 semaines.
Neurotoxicité : Dix ou 20 semaines après l'administration d'une dose unique à des souris, on a observé une neurotoxicité périphérique irréversible dont les manifestations histopathologiques étaient une dégénérescence du nerf sciatique et de la racine du nerf lombo-sacré. La dose sans effet observable s'est établie à 15 mg/kg (45 mg/m2) après une administration intraveineuse unique réalisée sur une période de 1 heure.
Chez des souris soumises à une administration intraveineuse unique de 15 mg/kg (45 mg/m2) sur une période de 1 heure, dose considérée comme suffisamment supérieure à l'exposition maximale chez l'être humain, on a noté une neurotoxicité centrale dont les manifestations histopathologiques ont été la nécrose neuronale et / ou l'apparition de vacuoles dans l'encéphale, l'œdème axonal et la dégénérescence de la partie cervicale de la moelle épinière. La dose sans effet observable s'est établie à 10 mg/kg (30 mg/m2) (environ 7 fois la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain) après une administration intraveineuse unique réalisée sur une période de 1 heure.
Mutagenèse : Le cabazitaxel s'est révélé dépourvu de pouvoir mutagène lors de l'épreuve de mutation inverse sur bactéries (test d'Ames).
Phototoxicité : Compte tenu du spectre d’absorption ultraviolet du cabazitaxel (aucune absorption dans la plage de 290 à 700 nm), aucune étude de phototoxicité n’a été réalisée.
Carcinogenèse : On n'a pas mené d'études de longue durée chez l'animal pour évaluer le potentiel carcinogène du cabazitaxel.
Génotoxicité : Le cabazitaxel ne s'est pas montré clastogène lors d'une épreuve in vitro menée sur des lymphocytes humains; il n'a pas provoqué d'aberrations chromosomiques structurales, mais il a accru le nombre de cellules polyploïdes. La substance a également donné lieu à une augmentation des micronoyaux lors de l'épreuve in vivo réalisée chez le rat à 0,5, 1 et 1,5 mg/kg. Ces résultats portant sur la génotoxicité (par un mécanisme aneugénique) sont inhérents à l'activité pharmacologique du composé (inhibition de la dépolymérisation de la tubuline).
Toxicologie pour la reproduction et le développement : Tératogenèse : Des études non cliniques menées sur des rats et des lapins ont montré que le cabazitaxel est embryotoxique, fœtotoxique et abortif. On a administré du cabazitaxel par voie intraveineuse à des rates une fois par jour, du 6e au 17e jour de la gestation, et observé des effets toxiques sur l'embryon et le fœtus à des taux d'exposition inférieurs à ceux observés chez les êtres humains recevant des doses cliniquement pertinentes de cabazitaxel (dose de 0,16 mg/kg/jour; de un dixième à un vingtième, environ, de la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain). Plus précisément, on a noté des morts fœtales et une diminution du poids fœtal l moyen associée à une ossification tardive du squelette. On a fait des constatations semblables avec le docetaxel et le paclitaxel.
Le cabazitaxel n'a pas entraîné d'anomalies fœtales chez le rat ni le lapin. La substance a cependant franchi la barrière placentaire chez le rat.
Après une administration intraveineuse unique de [14C]-cabazitaxel à 0,08 mg/kg à des rates en lactation, on a retrouvé moins de 1,5 % de la dose dans le lait maternel sur une période de 24 heures.
Effet sur la fertilité : Le cabazitaxel n'a pas eu d'effet délétère sur la capacité d'accouplement ni sur la fertilité de rats mâles traités à raison de 0,05, 0,1 et 0,2 mg/kg/jour. Toutefois, lors d'études de toxicité comportant l’administration de doses répétées, on a observé une dégénérescence des vésicules séminales et une atrophie des tubules séminifères des testicules chez des rats qui avaient reçu du cabazitaxel par voie intraveineuse à raison de 5 mg/kg (à peu près la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain) ainsi qu'une dégénérescence testiculaire minime chez des chiens (nécrose unicellulaire épithéliale minime dans l'épididyme) traités à raison de 0,5 mg/kg (environ le dixième de la SSC chez les patients cancéreux traités à la posologie recommandée chez l'être humain). Les taux d'exposition chez les animaux ont été similaires ou inférieurs à ceux observés chez les êtres humains recevant des doses cliniquement pertinentes de cabazitaxel.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrJEVTANA®, Solution concentrée à 40 mg/mL (60 mg/1,5 mL), numéro de contrôle de la présentation : 272486, Monographie de produit, Sanofi-aventis Canada Inc. 23 juin 2023.
- 2.
PrJEVTANA®, cabazitaxel for injection, 40 mg / mL (60 mg/1.5 mL), Annex I – Summary of
Product Characteristics.
- 3. PrCabazitaxel pour Injection, 10 mg/mL (45mg/4,5 mL, 60 mg/6mL), numéro de contrôle de la présentation : 2868542, Monographie de produit , Sandoz Canada Inc. (21 novembre 2024).