


Monographie de produit - Capecitabine (Sivem Pharmaceuticals)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 2 CONTRE-INDICATIONS | 2026-05 |
|---|---|
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » | 2026-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme | 2026-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire | 2026-05 |
TABLEAU DES MATIERES
Les sections ou sous sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ........................................................2
TABLEAU DES MATIERES .............................................................................................................2
1 INDICATIONS ...................................................................................................................4
1.1 Enfants ............................................................................................................................ 4
1.2 Personnes âgées ............................................................................................................. 5
2 CONTRE-INDICATIONS .....................................................................................................5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .....................................6
4 POSOLOGIE ET ADMINISTRATION ....................................................................................6
4.1 Considérations posologiques .......................................................................................... 6
4.2 Dose recommandée et modification posologique ......................................................... 7
4.5 Dose oubliée ................................................................................................................. 11
5 SURDOSAGE .................................................................................................................. 11
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ................ 12
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................ 12
7.1 Populations particulières .............................................................................................. 18
7.1.1 Femmes enceintes ................................................................................................ 18
7.1.2 Allaitement ............................................................................................................ 18
7.1.3 Enfants .................................................................................................................. 18
7.1.4 Personnes âgées .................................................................................................... 19
8 EFFETS INDÉSIRABLES .................................................................................................... 19
8.1 Aperçu des effets indésirables ..................................................................................... 19
8.2 Effets indésirables observées dans les essais cliniques................................................ 19
8.3 Effets indésirables peu courants observées au cours des essais cliniques .................. 21
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique at autres données quantitatives ............................................................................................................ 28
8.5 Effets indésirables observées après la mise en marché ............................................... 33
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 33
9.4 Interactions médicament-médicament ........................................................................ 33
9.5 Interactions médicament-aliment ................................................................................ 35
10 PHARMACOLOGIE CLINIQUE .......................................................................................... 35
10.1 Mode d’action .......................................................................................................... 35
10.3 Pharmacocinétique ................................................................................................... 36
11 ENTREPOSAGE, STABILITÉ ET TRAITMENT ...................................................................... 39
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ....................................................... 39
PARTIE II : INFORMATIONS SCIENTIFIQUES............................................................................... 40
13 INFORMATION PHARMACEUTIQUES .............................................................................. 40
14 ESSAIS CLINIQUES .......................................................................................................... 41
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ................... 41
14.2 Résultats de l’étude .................................................................................................. 41
14.3 Études de biodisponibilité comparatives ................................................................. 49
16 TOXICOLOGIE NON CLINIQUE ......................................................................................... 51
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .................................................................... 60
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ...................................................... 61
1 INDICATIONS
Avertissement : CAPECITABINE (capécitabine) est un médicament puissant qui doit uniquement être prescrit par des médecins expérimentés dans la chimiothérapie anticancéreuse.
CAPECITABINE (capécitabine) est indiqué dans les cas suivants :
Cancer colorectal
Monothérapie
- CAPECITABINE (capécitabine) est indiqué dans le traitement adjuvant du cancer du côlon de stade III (stade C selon la classification de Dukes).
- CAPECITABINE est aussi indiqué dans le traitement de première intention du cancer colorectal métastatique.
Thérapie combinée
CAPECITABINE en association avec l’oxaliplatine est indiqué pour le traitement du cancer colorectal métastatique après l’échec d’une chimiothérapie combinée contenant de l’irinotécan.
Dans le traitement de deuxième intention du cancer métastatique, des analyses de sous-groupes portant sur la survie sans progression et la survie globale en fonction de l’âge laissent entendre que l’association de capécitabine et d’oxaliplatine serait moins efficace chez les patients de plus de 65 ans. Les études cliniques évoquent une hausse de l’incidence de manifestations indésirables. (Voir 14 ESSAIS CLINIQUES et 7 MISES EN GARDE ET PRÉCAUTIONS).
Cancer du sein
Monothérapie
CAPECITABINE est également indiqué dans le traitement du cancer du sein avancé ou métastatique après l’échec d’un traitement standard comprenant un taxane, à moins d’une contre-indication clinique au traitement par un taxane.
Traitement d’association
CAPECITABINE est indiqué en association avec le docetaxel dans le traitement du cancer du sein avancé ou métastatique après l’échec d’une chimiothérapie contenant une anthracycline.
1.1 Enfants
Enfants (< 18 ans) : Selon les données présentées et évaluées par Santé Canada, l’efficacité et l’innocuité de capécitabine chez les enfants n’ont pas été établies; par conséquent, Santé Canada n’a pas approuvé d’indication chez les enfants (voir 14 ESSAIS CLINIQUES et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : d’après une analyse pharmacocinétique sur une population de patients ayant une grande différence d’âge (27 à 86 ans), 46 % d’entre eux (234 patients) ayant 65 ans ou plus, l’âge n’a eu aucune influence sur la pharmacocinétique de la 5’-DFUR et du 5- FU. Toutefois, les caractéristiques pharmacodynamiques des personnes âgées les rendraient plus sensibles aux effets toxiques du 5 FU (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées, et 4 POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
CAPECITABINE est contre-indiqué chez les patients qui sont hypersensibles à la capécitabine ou au 5-fluoro-uracile ou à l’un des ingrédients du médicament, y compris les ingrédients non médicinaux ou éléments du contenant. Une liste complète figure à la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
CAPECITABINE est contre-indiquée chez les patients qui présentent :
- une insuffisance rénale grave (clairance de la créatinine calculée inférieure à 30 mL/min ou 0,5 mL/s).
- une absence complète d’activité de la dihydropyrimidine déshydrogénase (DPD). Le dépistage du déficit en DPD doit être effectué avant d’initier CAPECITABINE sauf si un traitement immédiat est nécessaire , selon la disponibilité locale et les directives actuelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Déficit en dihydropyrimidine déshydrogénase (DPD) et Surveillance et tests de laboratoire).
En raison d’une interaction médicamenteuse potentiellement mortelle, CAPECITABINE ne doit pas être administré en concomitance avec la sorivudine1 ni aucun de ses analogues chimiques, notamment la brivudine.
Si l’un des agents d’un traitement d’association est contre-indiqué, l’agent en question ne doit pas être utilisé.
1La commercialisation de la sorivudine et de ses analogues chimiques, telle la brivudine, n’est pas autorisée aux Canada.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- L’insuffisance rénale aiguë secondaire à la déshydratation est potentiellement mortelle. En cas de déshydratation de grade 2 (ou plus), interrompre immédiatement le traitement par CAPECITABINE et corriger la déshydratation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Déshydratation, ci-dessous).
- Comme pour d’autres fluoropyrimidines, des cas de mort subite imputables à une cardiotoxicité ont été observés avec la prise capecitabine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, ci-dessous).
- CAPECITABINE peut provoquer des réactions cutanées graves, notamment le syndrome main pied, le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse. En présence d’une manifestation de grade 2 (ou plus), interrompre immédiatement l’administration de CAPECITABINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire et Peau, ci-dessous).
- De graves effets toxiques imprévus (par. ex. stomatite, diarrhée, inflammation des muqueuses, neutropénie et neurotoxicité) associés au 5-FU ont été attribués à un déficit en DPD, une enzyme liée à la dégradation en 5-fluoro-uracile. Des décès ont été signalés. Le dépistage du déficit en DPD doit être effectué avant d’initier CAPECITABINE sauf si un traitement immédiat est nécessaire, selon la disponibilité locale et les directives actuelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Déficit en dihydropyrimidine déshydrogénase (DPD), ci-dessous).
- Une altération des paramètres de coagulation ou des saignements ont été signalés chez des patients prenant CAPECITABINE en association avec des anticoagulants coumariniques, dont la warfarine. Surveiller régulièrement les patients qui prennent des anticoagulants coumariniques en association avec CAPECITABINE, afin de détecter les altérations des paramètres de coagulation (temps de Quick ou rapport normalisé international [RNI]) et d’ajuster la dose d’anticoagulant en conséquence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique, ci-dessous).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- CAPECITABINE (capécitabine) est conçu pour une administration prolongée, à moins que la situation clinique ne s’y prête pas
- Les comprimés de CAPECITABINE doivent être avalés en entiers avec de l’eau, dans les 30 minutes suivant un repas.
- Les comprimés de CAPECITABINE ne doivent être ni écrasés ni fractionnés (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observées après la mise en marché).
- Si les patients ne peuvent pas avaler les comprimés de CAPECITABINE en entier et que ces derniers doivent être écrasés ou fractionnés, cela doit être fait par un professionnel formé à la manipulation sécuritaire des médicaments cytotoxiques (voir 12 INSTRUCTIONS PARTICULIÈRE DE MANIPULATION).
4.2 Dose recommandée et modification posologique
- Monothérapie : La posologie de CAPECITABINE recommandée est de 1 250 mg / m2, pris deux fois par jour (matin et soir, pour un total quotidien de 2 500 mg / m2), pendant 14 jours, suivis d’une période de repos de 7 jours.
Dans le traitement adjuvant du cancer du côlon de stade III, CAPECITABINE devrait être administré pendant un total de huit cycles (ou 24 semaines).
- Cancer colorectal, thérapie combinée avec l’oxaliplatine
En association avec l’oxaliplatine, la posologie de CAPECITABINE recommandée est de 1000 mg / m2 deux fois par jour pendant 2 semaines, suivis d’une période de repos de 7 jours. La première dose de CAPECITABINE est administrée le soir du jour 1 tandis que la dernière dose est administrée le matin du jour 15. Toutes les 3 semaines, l’oxaliplatine est administré à raison de 130 mg / m2 en perfusion intraveineuse de 2 heures.
L’administration préventive d’un antiémétique adéquat aux patients recevant l’association de CAPECITABINE et d’oxaliplatine doit être entreprise avant l’administration d’oxaliplatine, comme l’indique la monographie de l’oxaliplatine.
- Cancer du sein localement avancé ou métastatique, association avec le docetaxel
En association avec docetaxel, la posologie de CAPECITABINE recommandée est de 1 250 mg / m2 deux fois par jour pendant 2 semaines, suivis d’une période de repos de 7 jours et administrés avec 75 mg / m2 de docetaxel en perfusion intraveineuse de 1 heure toutes les 3 semaines (voir 14 ESSAIS CLINIQUES, 14.2 Résultats de l’etude, Cancer du sein). Une prémédication conforme à la monographie du docetaxel doit être commencée avant l’administration du docetaxel chez les patientes le recevant en association avec CAPECITABINE.
Calcul de la dose
La dose de CAPECITABINE est calculée en fonction de la surface corporelle. Les tableaux 1 et 2 donnent des exemples de calcul de la dose standard ou réduite de CAPECITABINE pour une dose initiale de 1 250 ou 1 000 mg / m2.
Tableau 1 Calcul de la dose standard ou réduite de CAPECITABINE en fonction de la surface corporelle pour une dose initiale de 1250 mg/m2
| Dose de 1250 mg/m2 (deux fois par jour) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dose standard 1250 mg/m2 | Nombre de comprimés à 150 mg et à 500 mg par administration (prise le matin et le soir) | Dose réduite (75 %) 950 mg / m2 | Dose réduite (50 %) 625 mg / m2 | ||||||||||
| Surface corporelle (m2) | Dose par administration (mg) | 150 mg | 500 mg | Dose par administration (mg) | Dose par administration (mg) | ||||||||
| ≤ 1,26 | 1500 | - | 3 | 1150 | 800 | ||||||||
| 1,27 – 1,38 | 1650 | 1 | 3 | 1300 | 800 | ||||||||
| 1,39 – 1,52 | 1800 | 2 | 3 | 1450 | 950 | ||||||||
| 1,53 – 1,66 | 2000 | - | 4 | 1500 | 1000 | ||||||||
| 1,67 – 1,78 | 2150 | 1 | 4 | 1650 | 1000 | ||||||||
| 1,79 – 1,92 | 2300 | 2 | 4 | 1800 | 1150 | ||||||||
| 1,93 – 2,06 | 2500 | - | 5 | 1950 | 1300 | ||||||||
| 2,07 – 2,18 | 2650 | 1 | 5 | 2000 | 1300 | ||||||||
| ≥ 2,19 | 2800 | 2 | 5 | 2150 | 1450 | ||||||||
Tableau 2 Calcul de la dose standard ou réduite de CAPECITABINE en fonction de la surface corporelle pour une dose initiale de 1000 mg/m2
| Dose de 1000 mg/m2 (deux fois par jour) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Dose standard 1000 mg/m2 | Nombre de comprimés à 150 mg et à 500 mg par administration (prise le matin et le soir) | Dose réduite (75%) 750 mg/m2 | Dose réduite (50 %) 500 mg/m2 | ||||||||||
| Surface corporelle (m2) | Dose par administration (mg) | 150 mg | 500 mg | Dose par administration (mg) | Dose par administration (mg) | ||||||||
| ≤ 1,26 | 1150 | 1 | 2 | 800 | 600 | ||||||||
| 1,27 – 1,38 | 1300 | 2 | 2 | 1000 | 600 | ||||||||
| 1,39 – 1,52 | 1450 | 3 | 2 | 1100 | 750 | ||||||||
| 1,53 – 1,66 | 1600 | 4 | 2 | 1200 | 800 | ||||||||
| 1,67 – 1,78 | 1750 | 5 | 2 | 1300 | 800 | ||||||||
| 1,79 – 1,92 | 1800 | 2 | 3 | 1400 | 900 | ||||||||
| 1,93 – 2,06 | 2000 | - | 4 | 1500 | 100 0 | ||||||||
| 2,07 – 2,18 | 2150 | 1 | 4 | 1600 | 105 0 | ||||||||
| ≥ 2,19 | 2300 | 2 | 4 | 1750 | 110 0 | ||||||||
Lignes directrices pour l’ajustement posologique
Les signes de toxicité doivent être surveillés attentivement. On peut remédier à la toxicité due à l’administration de CAPECITABINE par un traitement symptomatique, une pause dans la médication ou l’ajustement posologique. Une fois que la dose de CAPECITABINE a été réduite, il ne faut pas l’augmenter par la suite.
Si le médecin traitant ne considère pas que les effets toxiques risquent de devenir graves ou potentiellement mortels, il est possible de maintenir le traitement sans réduire la dose.
Les ajustements posologiques recommandés durant l’administration de CAPECITABINE sont présentés dans le tableau 3.
Tableau 3 Ajustement posologique recommandé durant l’administration d’ACH- CAPECITABINE
| Grade de toxicité selon l’INCC* | Durant un traitement | Au cycle suivant (% de la dose initiale) |
|---|---|---|
| Grade 1 | Garder la même dose | Garder la même dose |
| Grade 2 | ||
| Arrêter jusqu’à régression au grade 0 ou 1 | 100 % |
| Arrêter jusqu’à régression au grade 0 ou 1 | 75 % |
| Arrêter jusqu’à régression au grade 0 ou 1 | 50 % |
| Arrêter définitivement le traitement | |
| Grade 3 | ||
| Arrêter jusqu’à régression au grade 0 ou 1 | 75 % |
| Arrêter jusqu’à régression au grade 0 ou 1 | 50 % |
| Arrêter définitivement le traitement | |
| Grade 4 | ||
| Arrêter définitivement le traitement ou Si le médecin considère que c’est ce qui est le plus bénéfique, arrêter jusqu’à régression au grade 0 ou 1 | 50 % |
| Arrêter définitivement le traitement | |
* D’après les critères de toxicité courants du Groupe des essais cliniques de l’INCC (version 1) ou les CTCAE (Common Terminology Criteria for Adverse Events) du programme d’évaluation des traitements anticancéreux du NCI (National Cancer Institute) des États-Unis (version 3.0). Pour le syndrome main pied et l’hyperbilirubinémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des ajustements posologiques ne sont pas recommandés en cas de manifestations de grade 1. Devant une manifestation de grade 2 ou 3, le traitement par CAPECITABINE doit être interrompu. Lorsque la manifestation s’est résorbée ou que son intensité est passée au grade 1, il est possible de reprendre le traitement par CAPECITABINE, soit à la même posologie, soit d’après l’ajustement indiqué dans le tableau 3 si CAPECITABINE est administré en monothérapie. Une manifestation de grade 4 commande l’arrêt du traitement, soit définitivement, soit jusqu’à sa disparition ou à sa régression au grade 1. Le traitement doit alors être repris à 50 % de la posologie initiale. Il faut aviser les patients traités par CAPECITABINE d’arrêter immédiatement le traitement en cas d’effet toxique modéré ou grave. Les doses de CAPECITABINE qui n’ont pas été prises à cause des manifestations de toxicité ne sont pas remplacées.
Troubles hématologiques : Les patients dont, initialement, la numération de neutrophiles est inférieure à 1,5 x 10⁹ / L ou la numération de plaquettaire est inférieure à 100 x 109 / L ne peuvent pas recevoir CAPECITABINE. Si un examen de laboratoire fortuit révèle un effet toxique hématologique de grade 3 ou 4 pendant un cycle, arrêter la prise de CAPECITABINE.
Thérapie combinée : Les ajustements posologiques nécessaires en présence de toxicité lorsque CAPECITABINE est associé à d’autres agents doivent se conformer aux directives du tableau 3 ci-dessus, pour ce qui est de CAPECITABINE, ainsi qu’à la monographie de tout autre agent concerné.
Au début d’un cycle de traitement, si le traitement par CAPECITABINE ou tout autre agent associé doit être reporté, l’administration de tous les médicaments doit être reportée jusqu’à ce que les conditions nécessaires à la reprise de tous les agents soient satisfaites.
Au cours d’un cycle de traitement, si le médecin traitant ne considère pas que les effets toxiques soient associés à CAPECITABINE, il convient de poursuivre l’administration de CAPECITABINE tout en ajustant la dose de l’autre agent conformément à la monographie appropriée.
Si la prise d’un ou plusieurs des agents concomitants doit être abandonnée, l’administration de CAPECITABINE pourra reprendre au moment où les conditions nécessaires à la reprise de CAPECITABINE sont satisfaites.
Ces recommandations s’appliquent à toutes les indications ainsi qu’aux cas particuliers.
Ajustement de la posologie initiale dans les cas particuliers
Insuffisance hépatique : Il est inutile d’ajuster la posologie dans les cas d’insuffisance hépatique légère à modérée due à des métastases hépatiques. Cependant, il y a lieu de surveiller attentivement de tels patients. Le cas de l’insuffisance hépatique grave n’a pas été étudié (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : Il est recommandé d’instaurer le traitement à 75 % de la dose initiale de 1250 mg / m2 chez les patients qui présentent une insuffisance rénale modérée (clairance de la créatinine calculée de 30 à 50 mL / min [formule de Cockroft et Gault]) d’après les données pharmacocinétiques et les données sur l’innocuité (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale et 7 MISES EN GARDE ET PRÉCAUTIONS). Dans les cas d’insuffisance rénale légère (clairance de la créatinine calculée de 51 à 80 mL / min), inutile d’ajuster la posologie initiale. Ne pas administrer CAPECITABINE dans les cas d’insuffisance rénale grave (voir 2 CONTRE-INDICATIONS). Surveiller attentivement le patient et arrêter rapidement le traitement si une manifestation de grade 2, 3 ou 4 survient, puis ajuster la posologie conformément aux tableaux ci-dessus. Si la clairance de la créatinine calculée baisse sous le seuil des 30 mL/min au cours du traitement, arrêter l’administration de CAPECITABINE. L’ajustement recommandé pour l’insuffisance rénale modérée s’applique aussi bien à la monothérapie qu’au traitement d’association. Pour le calcul de la dose, voir le tableau 1.
Personnes âgées : Il n’est pas nécessaire d’ajuster la dose initiale de CAPECITABINE. Toutefois, dans le cas de la monothérapie par CAPECITABINE dans le traitement du cancer métastatique, les manifestations indésirables de grade 3 ou 4 liées au traitement étaient plus fréquentes chez les patients de plus de 80 ans que chez les plus jeunes. Il est conseillé de surveiller de près les patients âgés.
Dans le cas de l’administration concomitante de CAPECITABINE et d’autres agents, les effets indésirables du médicament (EIM) de grade 3 ou 4 liées au traitement et les EIM menant à l’abandon du traitement étaient plus fréquents chez les patients âgés (65 ans et plus) que chez les plus jeunes. Il est conseillé de surveiller de près les patients âgés.
Dans le cas du traitement par CAPECITABINE en association avec le docetaxel, une plus forte incidence de manifestations indésirables de grade 3 ou 4 liées au traitement et de manifestations indésirables graves liées au traitement a été observée chez les patientes de 60 ans ou plus.
4.5 Dose oubliée
Si le patient oublie une dose de CAPECITABINE, il doit omettre cette dose, prendre la prochaine dose à l’heure habituelle et consulter son médecin. Il ne doit pas doubler la dose.
5 SURDOSAGE
Le surdosage aigu se manifeste par des nausées, des vomissements, de la diarrhée, une inflammation des muqueuses, de l’irritation et des saignements gastro-intestinaux, ainsi qu’une dépression médullaire. Le traitement du surdosage devrait comporter les interventions médicales thérapeutiques et de soutiens habituels, dans le but d’enrayer les manifestations cliniques et de prévenir les complications.
Administrer l’uridine triacétate dans les 96 heures pour la prise en charge d’un surdosage en CAPECITABINE. Bien qu’aucune expérience clinique de l’utilisation de la dialyse comme traitement du surdosage en CAPECITABINE n’ait été rapportée, la dialyse pourrait être bénéfique pour réduire les concentrations circulantes de 5’-DFUR, un métabolite de faible poids moléculaire du composé parent.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 4 Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/ concentration/composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés à 150 mg et à 500 mg | croscarmellose sodique, lactose monohydraté, oxyde de fer rouge, oxyde de fer jaune, hydroxypropylméthylcellulose, stéarate de magnésium, cellulose microcristalline, talc, dioxyde de titane |
Composition :
Chaque comprimé de CAPECITABINE à 150 mg et à 500 mg contient respectivement 150 mg et 500 mg de capécitabine. Ingrédients non médicinaux (ordre alphabétique) : Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropyl méthylcellulose, lactose monohydraté, oxyde de fer jaune, oxyde de fer rouge, stéarate de magnésium et talc.
Conditionnement :
CAPECITABINE est offert sous forme de comprimés pelliculés à 150 mg ou à 500 mg.
Les comprimés CAPECITABINE à 150 mg sont des comprimés pelliculés biconvexes, de couleur pêche pâle, de forme oblongue, avec les inscriptions « 150 » d’un côté et simples de l’autre côté. Les comprimés CAPECITABINE à 150 mg sont présentés en bouteilles de PEHD contenant 60 comprimés et en boîtes de plaquettes alvéolées de 60 comprimés (10 comprimés par plaquette alvéolée et 6 plaquettes alvéolées par boîte).
Les comprimés CAPECITABINE à 500 mg sont des comprimés pelliculés biconvexes, de couleur pêches, de forme oblongue, avec les inscriptions « 500 » d’un côté et simples de l’autre côté. Les comprimés CAPECITABINE à 500 mg sont présentés en bouteilles de PEHD contenant 120 comprimés et en boîtes de plaquettes alvéolées de 120 comprimés (10 comprimés par plaquette alvéolée et 12 plaquettes alvéolées par boîte).
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
En cas de toxicité du traitement, l’administration de CAPECITABINE doit être interrompue jusqu’à la disparition ou à la régression des effets toxiques suivants, lorsqu’ils surviennent à un grade de 2 ou plus : diarrhée, syndrome main pied, nausées, hyperbilirubinémie, vomissements ou stomatite (voir 4 POSOLOGIE ET ADMINISTRATION).
Il importe de renseigner les patients et leurs soignants des effets indésirables connus de la CAPECITABINE, surtout la diarrhée, les nausées, les vomissements, la stomatite et le syndrome main-pied. La fréquence de l’administration de CAPECITABINE par voie orale permet d’ajuster la dose spécifique du patient au cours du traitement (voir 4 POSOLOGIE ET ADMINISTRATION). La plupart des réactions indésirables sont réversibles et ne nécessitent pas l’abandon du traitement, mais des doses pourraient être omises ou réduites (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients doivent apprendre à détecter et à signaler les signes de toxicité de grade 2 couramment associés au traitement par CAPECITABINE (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Si CAPECITABINE est prescrit en association avec le docetaxel, les patients et leurs soignants doivent être informés des effets indésirables connus de cette association (voir le tableau 3).
Diarrhée : On doit aviser les patients qui éprouvent une diarrhée de grade 2 (augmentation de 4 à 6 défécations par jour ou selles nocturnes) ou plus d’arrêter immédiatement de prendre CAPECITABINE. Les antidiarrhéiques standard (p. ex. lopéramide) s’imposent pour le traitement symptomatique (voir 4 POSOLOGIE ET ADMINISTRATION).
Nausées : On doit aviser les patients qui éprouvent des nausées de grade 2 (ingestion de nourriture réduite de façon marquée, mais possibilité de manger par moments) ou plus d’arrêter immédiatement de prendre CAPECITABINE. L’administration d’agents antinauséeux standard s’impose pour la maîtrise des symptômes (voir 4 POSOLOGIE ET ADMINISTRATION).
Vomissements : On doit aviser les patients qui éprouvent des vomissements de grade 2 (2 à 5 épisodes en 24 heures) ou plus d’arrêter immédiatement de prendre CAPECITABINE. L’administration d’antiémétiques standard s’impose pour la maîtrise des symptômes (voir 4 POSOLOGIE ET ADMINISTRATION).
Syndrome main-pied : Les patients qui présentent un syndrome main pied de grade 2 ou plus (enflure et érythème douloureux des mains et/ou des pieds, ou gêne au niveau des mains et/ou des pieds perturbant les activités quotidiennes) doivent être avertis de cesser immédiatement la prise de CAPECITABINE.
Stomatite : On doit aviser les patients qui présentent une stomatite de grade 2 (ulcères, oedème ou érythème douloureux, mais possibilité de manger) ou plus d’arrêter immédiatement de prendre CAPECITABINE. Un traitement symptomatique doit être prescrit (voir 4 POSOLOGIE ET ADMINISTRATION).
Cancérogenèse et mutagenèse
Même si aucune donnée sur la capécitabine administrée à des souris lors d’une étude de 2 ans sur la cancérogenèse n’a révélé d’effet oncogène, la capécitabine (de même que d’autres analogues nucléosidiques tels que le 5-FU) était clastogène in vitro dans des lymphocytes humains. Par ailleurs, une tendance positive a été observée in vivo lors du test sur les micronoyaux de souris (voir 16 TOXICOLOGIE NON CLINIQUE, Études sur le pouvoir cancérogène et Études sur le pouvoir mutagène et génotoxique).
On doit aviser les femmes fertiles d’éviter la grossesse pendant leur traitement par CAPECITABINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, ci-dessous) et leur fournir les conseils appropriés si elles n’utilisent pas de méthode contraceptive. Il est déconseillé aux hommes d’engendrer un enfant pendant leur traitement.
Cardiovasculaire
Le spectre des effets cardiotoxiques observés avec la capécitabine est semblable à celui observé avec les autres fluoropyrimidines. Ces effets comprennent l’infarctus du myocarde, l’angine, les arythmies, l’arrêt cardiaque, mort subite, cardiomyopathie, l’insuffisance cardiaque et des changements électrocardiographiques. Ces effets surviennent sans doute plus souvent chez les personnes qui ont des antécédents de coronaropathie. Aucune analyse approfondie de l’allongement de l’intervalle QT avec la capécitabine n’a été menée.
Conduite de véhicules et utilisation de machines
Capécitabine a une influence modérée sur la capacité de conduire et d’utiliser des machines. Les patients doivent être avisés de faire preuve de prudence en conduisant ou en utilisant des machines s’ils présentent des réactions indésirables au médicament (RIM) telles que le vertige, la fatigue et/ou la nausée durant le traitement par CAPECITABINE.
Endocrinien/métabolisme
Déshydratation
La déshydratation doit être prévenue ou corrigée dès le départ. Les patients atteints d’anorexie, d’asthénie, de nausée, de vomissements ou de diarrhée peuvent se déshydrater rapidement. Si une déshydratation de grade 2 (ou plus) apparaît, il faut interrompre immédiatement le traitement par CAPECITABINE et corriger la déshydratation2. Le traitement ne doit pas être repris tant que le patient n’est pas réhydraté et que les facteurs déclenchants n’ont pas été corrigés ou maîtrisés. La dose doit être ajustée au besoin en fonction de la manifestation indésirable déclenchante (voir 4 POSOLOGIE ET ADMINISTRATION).
La déshydratation risque de causer une insuffisance rénale aiguë, surtout en présence d’une atteinte préexistante de la fonction rénale ou si la capécitabine est administrée en association avec des agents que l’on sait néphrotoxiques. Une issue mortelle de l’insuffisance rénale a été signalée dans de tels cas (voir 8 EFFECTS INDÉSIRABLES).
Déficit en dihydropyrimidine déshydrogénase (DPD)
Les patients porteurs de certaines mutations homozygotes ou de certaines mutations hétérozygotes composites dans le locus du gène DPYD qui provoque une absence complète ou quasi-complète d’activité de la DPD courent un risque maximal de réaction indésirable sévère causée par le fluoro-uracile potentiellement mortelle ou mortelle et ne devraient pas recevoir de CAPECITABINE. Aucune dose ne s’est avérée sécuritaire chez les patients qui présentent une absence complète d’activité de la DPD (voir 2 CONTRE-INDICATIONS).
Les patients portant certaines variantes hétérozygotes du gène DPYD (par ex. variante DPYD*2A) qui peuvent causer un déficit partiel en DPD courent un risque plus élevé de toxicité sévère en cas de traitement à la capécitabine. Dans le cas des patients qui présentent un déficit partiel en DPD et
2 L’INCC définit une déshydratation de grade 2 comme l’administration de solutés IV indiquée pendant moins de 24 heures, tandis qu’une déshydratation de grade 3 est définie comme une administration de solutés IV indiquée pendant 24 heures ou plus; une déshydratation de grade 4 est définie par la survenue de conséquences menaçant le pronostic vital (p. ex. collapsus circulatoire) et une déshydratation de grade 5 consiste en un décès.
chez lesquels on considère que les bienfaits de la capécitabine l’emportent sur les risques (en tenant compte de la pertinence d’un schéma chimiothérapeutique alternatif sans fluoropyrimidine), le traitement doit faire l’objet d’une extrême prudence, avec, au départ, une réduction substantielle de la dose, puis une surveillance fréquente et des ajustements de la dose en fonction de la toxicité.
Il faut envisager d’effectuer des tests de dépistage du déficit en DPD avant d’initier CAPECITABINE sauf si un traitement immédiat est nécessaire, selon la disponibilité locale et les directives actuelles.
Chez les patients qui présentent un déficit en DPD non établi et qui reçoivent de la capécitabine, de même que chez les patients pour qui le résultat du dépistage de variations particulières du gène DPYD est négatif, il peut se produire des toxicités potentiellement mortelles se manifestant comme un surdosage aigu. En cas de toxicité aiguë de grade 2 à 4, le traitement doit être arrêté immédiatement. Il faut envisager l’abandon permanent en fonction de l’évaluation clinique de la survenue, de la durée et de la gravité des toxicités observées (voir 4 POSOLOGIE ET ADMINISTRATION).
Gastro-intestinal
Diarrhée
La capécitabine provoque très fréquemment une diarrhée, parfois sévère. Une diarrhée sévère exige une surveillance attentive et l’administration de suppléments hydro-électrolytiques en cas de déshydratation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire). Une diarrhée de grade 2 (ou plus) commande d’arrêter immédiatement l’administration de CAPECITABINE, jusqu’à ce que la diarrhée disparaisse ou régresse au grade 13. En fonction de la situation médicale, administrer le plus tôt possible un antidiarrhéique standard (p. ex. lopéramide). La dose sera réduite au besoin (voir 4 POSOLOGIE ET ADMINISTRATION). Des cas d’entérocolite nécrosante (typhlite) ont été signalés.
Hématologique
Chez les 251 patientes atteintes de cancer du sein métastatique qui ont reçu la capécitabine en association avec le docetaxel, 68 %, 2,8 % et 9,6 % ont présenté, respectivement, une neutropénie, une thrombopénie et une anémie de grade 3 ou 4.
Parmi les 875 patients ayant un cancer colorectal ou mammaire métastatique qui ont reçu la capécitabine en monothérapie, 3,2 %, 1,7 % et 2,4 % des patients ont présenté, respectivement, une neutropénie, une thrombopénie et une baisse de l’hémoglobinémie de grade 3 ou 4.
Les patients dont, initialement, la numération de neutrophiles est inférieure à 1,5 x 10⁹/L ou la numération de plaquettaire est inférieure à 100 x 109/L ne peuvent pas recevoir CAPECITABINE (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique,
3 L’Institut national du cancer du Canada (INCC) définit une diarrhée de grade 1 comme un accroissement de la fréquence des défécations inférieur à 4 par jour comparativement à l’état usuel ou des évacuations de la stomie légèrement plus abondantes que d’habitude, tandis qu’une diarrhée de grade 2 consiste en une augmentation de 4 à 6 défécations par jour ou des selles nocturnes; le grade 3 consiste en une augmentation de 7 à 9 défécations par jour ou de l’incontinence avec malabsorption; le grade 4 est défini comme une augmentation de 10 selles par jour, une diarrhée visiblement sanguinolente ou le besoin d’un soutien parentéral. La diarrhée de grade 5 consiste en un décès.
Troubles hématologiques).
Des modifications des paramètres de la coagulation et des hémorragies ont été signalées chez des patients qui prenaient la capécitabine en association avec des dérivés de la coumarine tels que la warfarine. Ces manifestations sont survenues après plusieurs jours et jusqu’à plusieurs mois après l’instauration du traitement par la capécitabine et dans quelques cas, dans le mois suivant l’arrêt de la prise de la capécitabine. Les personnes en question présentaient ou non des métastases hépatiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interaction médicament-médicament, Anticoagulants coumariniques).
Hépatique/biliaire/pancréatique
Insuffisance hépatique
L’administration de CAPECITABINE en présence d’insuffisance hépatique doit être surveillée attentivement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire). Par ailleurs, on ignore l’effet sur le sort de CAPECITABINE que pourraient avoir une insuffisance hépatique grave ou une insuffisance hépatique n’étant pas causée par des métastases.
Hyperbilirubinémie
Chez les 251 patientes atteintes de cancer du sein métastatique qui ont reçu la capécitabine en association avec le docetaxel, une hyperbilirubinémie de grades 3 et 4 est survenue chez 6,8 % (n= 17) et 2 % (n = 5) des patientes, respectivement.
Chez les 875 patients atteints de cancer colorectal ou mammaire métastatique recevant la capécitabine en monothérapie, on a noté une hyperbilirubinémie de grade 3 chez 133 patients (15,2 %) et une hyperbilirubinémie de grade 4 chez 34 patients (3,9 %). S’il y a une hausse de la bilirubine de grade 2, 3 ou 4, on doit arrêter immédiatement l’administration de CAPECITABINE jusqu’à ce que l’hyperbilirubinémie disparaisse ou régresse au grade 1. Après une hyperbilirubinémie de grade 3 ou 4, les doses de CAPECITABINE doivent être réduites (voir 4 POSOLOGIE ET ADMINISTRATION).
Immunitaire
L’CAPECITABINE peut causer des réactions cutanées graves, telles que le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse (voir 8 EFFETS INDÉSIRABLES). Mettre fin au traitement par la capécitabine s’il y a possibilité qu’une réaction cutanée grave résulte du traitement par la capécitabine.
Des toxicités sévères, imprévues et potentiellement mortelles, dont la neutropénie, entraînant des infections locales et fatales, ont été observées dans de rares cas après une exposition à la capécitabine.
Surveillance et tests de laboratoire
Le dépistage du déficit en DPD doit être effectué avant d’initier CAPECITABINE sauf si un traitement immédiat est nécessaire, selon la disponibilité locale et les directives actuelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Déficit en dihydropyrimidine déshydrogénase
- (DPD)).
- Les patients qui prennent des dérivés de la coumarine en association avec capecitabine doivent être suivis régulièrement afin que soient détectées les modifications des paramètres de la coagulation (temps de Quick ou RNI) et que la dose d’anticoagulant soit ajustée en conséquence (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interaction médicament-médicament, Anticoagulants coumariniques).
- Il est conseillé de surveiller de près les patients âgés de 60 et plus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
- Surveiller les symptômes de déshydratation en cas de diarrhée grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal et Endocrinien/métabolisme).
- Surveiller de près l’administration de capecitabine en présence d’insuffisance hépatique ou rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique, Insuffisance hépatique).
- Les signes de toxicité doivent être surveillés attentivement (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique, Lignes directrices pour l’ajustement posologique).
- Le test de grossesse est recommandé pour les femmes fertiles avant l’instauration du traitement par capecitabine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
- Les patients recevant de la phénytoïne en concomitance avec capecitabine doivent être surveillés régulièrement pour déceler toute augmentation des concentrations plasmatiques de phénytoïne (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Neurologique
De rares cas de leucoencéphalopathie, comme réaction indésirable au médicament, ont été signalés après la commercialisation du produit.
Rénal
Insuffisance rénale
Les médecins doivent faire preuve de prudence lorsque CAPECITABINE est administré à des patients ayant une insuffisance rénale. Comme pour le 5-FU, l’incidence des manifestations indésirables de grade 3 ou 4 liées au traitement est plus élevée dans les cas d’insuffisance rénale modérée (clairance de la créatinine calculée de 30-50 mL / min).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité : compte tenu des preuves réunies à la suite d’études animales, capecitabine peut affecter la fertilité chez les femmes et les hommes fertiles (voir 16 TOXICOLOGIE NON CLINIQUE).
Femmes : on doit aviser les femmes fertiles d’éviter la grossesse pendant leur traitement par capecitabine et leur fournir les conseils appropriés si elles n’utilisent pas de méthode contraceptive. Une méthode de contraception efficace doit être utilisée pendant le
traitement par capecitabine et durant 6 mois après l’administration de la dernière dose. Si une patiente conçoit pendant qu’elle prend capecitabine, il faut lui expliquer les risques possibles pour le fœtus. Le test de grossesse est recommandé pour les femmes fertiles avant l’instauration du traitement par capecitabine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
- Hommes : compte tenu des résultats relatifs à la toxicité génétique, les patients aux partenaires fertiles doivent utiliser un moyen de contraception efficace durant le traitement et pour 3 mois, suite à l’administration de la dernière dose de capecitabine.
Peau
Syndrome main-pied
Ce syndrome (érythrodysesthésie palmoplantaire, érythème des extrémités causé par la chimiothérapie) est un effet toxique cutané pouvant survenir chez les patients traités par la capécitabine , en monothérapie ou en association. Un syndrome main pied persistant ou grave (de grade 2 ou plus) peut éventuellement mener à la perte des empreintes digitales chez le patient, ce qui peut nuire à son identification. Chez les patients atteints de cancer métastatique recevant le capécitabine en monothérapie, le délai médian avant la survenue était de 79 jours (écart de 11 à 360 jours), avec une gravité allant du grade 1 à 34. En cas de syndrome main pied de grade 2 ou 3, interrompre l’administration de CAPECITABINE jusqu’à ce que les symptômes disparaissent ou régressent au grade 1. Après un syndrome main pied de grade 3, la dose subséquente de CAPECITABINE doit être réduite (voir 4 POSOLOGIE ET ADMINISTRATION). Avec la combinaison de CAPECITABINE et docetaxel, le syndrome main pied était plus fréquent chez les patients sous association que chez ceux sous monothérapie par le docetaxel (63 % vs 8 %).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude appropriée et bien contrôlée n’a été effectuée chez les femmes enceintes utilisant la capécitabine. Si le médicament est administré durant la grossesse ou si une patiente devient enceinte lorsqu’elle prend le médicament, on doit avertir la patiente des dangers potentiels pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse, ci-dessus). Le capécitabine s’est révélé tératogène et embryocide chez la souris, ainsi qu’embryocide chez les singes (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Aucune étude n’a été effectuée pour évaluer l’effet de capécitabine sur la production de lait ou sa présence dans le lait maternel humain. Au cours d’une étude dans laquelle on a administré une dose orale unique de capécitabine à des souris en lactation, on a constaté qu’une grande partie des métabolites de la capécitabine passaient dans le lait. Comme les nourrissons courent de graves risques de réactions indésirables, il est recommandé d’arrêter l’allaitement lors du traitement par la capécitabine et durant deux semaines après l’administration de la dernière dose.
7.1.3 Enfants
4 Le syndrome main-pied de grade 1 est défini par un engourdissement, une dysesthésie/paresthésie, des picotements ou un érythème des mains et/ou des pieds et/ou une gêne qui n’entrave pas aux activités normales. Le syndrome main-pied de grade 2 est défini comme un érythème douloureux ou une enflure des mains et/ou des pieds qui entraînent une gêne qui entrave les activités de la vie quotidienne du patient, et le syndrome d’érythème palmoplantaire de grade 3 est défini comme une desquamation humide, une ulcération, une vésication ou une douleur intense des mains et/ou des pieds qui entraîne une gêne grave qui empêche le patient de travail ou de vaquer aux activités de la vie quotidienne.
Enfants (< 18 ans) : L’innocuité et l’efficacité de capécitabine chez les personnes de moins de 18 ans n’ont pas été établies.
7.1.4 Personnes âgées
Capécitabine en combinaison avec le docetaxel : Une analyse des données d’innocuité a démontré que, comparativement aux personnes de moins de 60 ans, celles de 60 ans ou plus présentaient une plus forte incidence des manifestations indésirables de grade 3 ou 4 liées au traitement, de manifestations indésirables graves liées au traitement et d’abandons prématurés du traitement à cause de manifestations indésirables. L’incidence de stomatite de grade 3 ou 4 était plus élevée chez les personnes de 60 à 70 ans (30 %) que dans la population générale (13 %) (voir 4 POSOLOGIE ET ADMINISTRATION).
Capécitabine en combinaison avec l’oxaliplatine : En deuxième intention, des analyses de sous- groupe sur la survie sans progression (population admissible) et la survie globale (population en intention de traiter) selon l’âge ont laissé entendre que XELOX serait moins efficace que FOLFOX-4 chez les patients âgés de 65 ans et plus (rapport des risques instantanés de 1,32 [IC à 95 % : 0,98-1,78] et de 1,34 [IC à 95 % : 1,00-1,80], respectivement). Il est conseillé aux médecins d’évaluer les risques en fonction des bienfaits chez de telles personnes.
Dans le cadre du traitement de deuxième intention, une analyse des données sur l’innocuité chez les patients âgés de 65 ans et plus a révélé une plus grande incidence de manifestations indésirables graves liées au traitement, d’effets indésirables de grade 3 ou 4 liées au traitement, de manifestations gastro-intestinales de grade 3 ou 4 (en particulier, la diarrhée), et d’abandons du traitement à l’étude. En outre, les décès survenant jusqu’à 60 jours après le début du traitement et jusqu’à 28 jours après la dernière dose étaient légèrement plus fréquents chez les personnes âgées. Il est donc conseillé de surveiller de près les patients âgés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Monothérapie par Capécitabine : Les personnes de 80 ans et plus sont susceptibles de présenter une plus forte incidence de manifestations gastro-intestinales de grade 3 ou 4 (voir 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables du médicament (EIM) dont le lien avec l’administration de capécitabine a été jugé possible, probable ou lointain par l’investigateur ont été recensés lors d’études cliniques sur le capécitabine en monothérapie (traitement adjuvant du cancer du côlon, cancer colorectal métastatique et cancer du sein métastatique), en combinaison avec le docetaxel (cancer du sein métastatique) ou en combinaison avec l’oxaliplatine (cancer colorectal métastatique).
8.2 Effets indésirables observées dans les essais cliniques
Cancer colorectal, monothérapie
Traitement adjuvant du cancer du côlon
Les données d’innocuité de la monothérapie par le sont tirées d’un essai de phase III sur le traitement adjuvant dans le cancer du côlon (995 patients traités par le capécitabine et 974 traités par le 5-FU/LV IV). Dans cet essai, les effets indésirables attribuables au traitement les plus souvent signalées (≥ 10 %) avec le capécitabine étaient les troubles gastro-intestinaux, en particulier la diarrhée, la stomatite, les nausées, les vomissements, le syndrome main pied, la fatigue et la léthargie. Les effets indésirables les plus souvent signalés (≥ 5 %) dans cet essai sont présentés au tableau suivant (tableau 5).
Tableau 5 Résumé des EIM signalés chez ≥ 5 % des patients atteints de cancer du côlon recevant un traitement adjuvant par le capécitabine en monothérapie ou par 5- FU/LV IV
| Manifestation indésirable | Capécitabine 1250 mg/m2/BID (N = 995) | IV 5-FU/LV* (N = 974) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Appareil ou système | Total % | Grade 3/4 % | Total % | Grade 3/4 % | ||||||
| Troubles gastro-intestinaux | ||||||||||
| Diarrhée | 46 | 11 | 64 | 13 | ||||||
| Stomatite | 22 | 2 | 60 | 14 | ||||||
| Nausées | 33 | 2 | 47 | 2 | ||||||
| Vomissements | 14 | 2 | 20 | 1 | ||||||
| Douleur abdominale | 10 | 2 | 13 | 1 | ||||||
| Constipation | 6 | - | 7 | <1 | ||||||
| Douleur dans la partie supérieure de | 6 | <1 | 5 | <1 | ||||||
| l’abdomen | ||||||||||
| Dyspepsie | 5 | <1 | 4 | - | ||||||
Troubles de la peau et des tissus sous-cutanés Syndrome main-pied** Alopécie Éruption cutanée Érythème | 60 6 6 6 | 17 - - 1 | 9 22 8 5 | <1 <1 - <1 | ||||||
Organisme entier Fatigue Léthargie Asthénie Pyrexie | 15 10 9 4 | <1 <1 <1 <1 | 15 9 9 6 | 1 <1 1 <1 | ||||||
Troubles du système nerveux Dysgueusie Étourdissements | 6 5 | - <1 | 9 4 | - - | ||||||
Troubles métaboliques et nutritionnels Anorexie | 9 | <1 | 10 | <1 | ||||||
Troubles métaboliques et nutritionnels Conjonctivite | 5 | <1 | 5 | <1 | ||||||
Troubles des systèmes sanguin et lymphatique Neutropénie | 2 | <1 | 8 | 5 | ||||||
*Protocole Mayo
** D’après l’expérience accumulée suivant la commercialisation du médicament, un syndrome d’érythème palmoplantaire persistant ou grave (de grade 2 ou plus) peut éventuellement mener à la perte des empreintes digitales chez le patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Des manifestations rares ou peu fréquentes, mais cliniquement pertinentes, ont été signalées chez moins de 5 % des patients atteints de cancer colorectal métastatique et recevant une association de capecitabine et d’oxaliplatine (traitement de deuxième intention). Les manifestations dont le lien avec le traitement a été considéré comme au moins lointain sont énumérées ci-dessous. La fréquence de chaque manifestation de grade 3 et 4 est indiquée entre parenthèses.
Troubles gastro-intestinaux : obstruction intestinale (2 %)
Troubles du système nerveux : neuropathie périphérique motrice (< 1 %), encéphalopathie (< 1 %)
Troubles sanguins et lymphatiques : neutropénie fébrile (< 1 %), pancytopénie (< 1 %)
Troubles respiratoires : embolie pulmonaire (< 1 %), laryngospasme (< 1 %), bronchospasme (< 1 %)
Troubles vasculaires : thrombose (< 1 %), thrombose veineuse profonde (< 1 %), embolie (< 1 %)
Troubles psychiatriques : anxiété (< 1 %)
Troubles rénaux et urinaires : insuffisance rénale aiguë (< 1 %)
Troubles hépatobiliaires : insuffisance hépatique (< 1 %)
Troubles cardiaques : infarctus du myocarde (< 1 %)
Cancer du sein, monothérapie
Le tableau suivant (tableau 6) résume les données d’une étude portant sur des patientes atteintes d’un cancer du sein de stade IV qui ont reçu 2 500 mg/m2/jour de capécitabine pendant 2 semaines, suivis d’une période de repos d’une semaine. La durée moyenne du traitement était de 121 jours. Au total, 71 patientes (13 %) ont abandonné le traitement à cause de manifestations indésirables ou de maladie intercurrente.
Tableau 6 Capecitabine en monothérapie : pourcentage des réactions indésirables survenues chez au moins 5 % des patients de l’essai de phase II sur le cancer du sein de stade IV
| Appareil ou système/Manifestation indésirable | Grade de l’INCC | ||
|---|---|---|---|
| 1 à 4 | 3 | 4 | |
Troubles gastro-intestinaux Diarrhée Nausées Vomissements Stomatite Douleur abdominale Constipation Dyspepsie | 57 53 37 24 20 15 8 | 12 4 4 7 4 1 - | 3 - - - - - - |
Troubles de la peau et des tissus sous-cutanés Syndrome main-pied* Dermatite Atteinte unguéale | 57 37 7 | 11 1 - | - - - |
Organisme entier Fatigue/Faiblesse Pyrexie Douleur aux membres | 41 12 6 | 8 1 1 | - - - |
Troubles du système nerveux Paresthésie Céphalées Étourdissements Insomnie | 21 9 8 8 | 1 1 - - | - - - - |
Troubles métaboliques et nutritionnels Anorexie Déshydratation | 23 7 | 3 4 |
|
Troubles oculaires Irritation oculaire | 15 | - | - |
Troubles musculosquelettiques Myalgie | 9 | - | - |
Troubles cardiaques Œdème | 9 | 1 | - |
Troubles hématologiques Neutropénie Thrombopénie Anémie Lymphopénie | 26 24 72 94 | 2 3 3 44 | 2 1 1 15 |
Troubles hépatobiliaires Hyperbilirubinémie | 22 | 9 | 2 |
* D’après l’expérience accumulée suivant la commercialisation du médicament, un syndrome main-pied persistant ou grave (de grade 2 ou plus) peut finalement mener à la perte des empreintes digitales chez le patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Cancer du sein localement avancé ou métastatique, association capécitabine-docetaxel
Le tableau 7 résume les données de l’étude sur l’association de capécitabine-docetaxel dans le cancer du sein localement avancé ou métastatique. Les patientes traitées par l’association ont reçu le capécitabine par voie orale à raison de 1250 mg / m2 deux fois par jour pendant 2 semaines suivis d’une période de repos de 1 semaine (traitement intermittent) pendant au moins 6 semaines, et le docetaxel sous forme de perfusion intraveineuse de 1 heure, à raison de 75 mg / m2 le premier jour d’un cycle de 3 semaines pendant au moins 6 semaines. Dans le groupe sous monothérapie, le docetaxel était administré sous forme de perfusion intraveineuse de 1 heure, à raison de 100 mg / m2 le premier jour d’un cycle de 3 semaines pendant au moins 6 semaines. La durée moyenne du traitement a été de 129 jours dans le cas de l’association et de 98 jours dans le cas de la monothérapie. En tout, 66 patientes (26 %) recevant l’association et 49 (19 %) recevant la monothérapie se sont retirées de l’étude à case de manifestations indésirables. Ces dernières ont imposé une réduction de la dose chez 65% des patientes sous l’association et 36 % de celles sous monothérapie. Le taux d’hospitalisation pour manifestations indésirables reliées au traitement s’est élevé à 28,7 % dans le groupe traité avec l’association et à 26,3 % dans le groupe traité avec la monothérapie.
Tableau 7 Pourcentage d’effets indésirables survenus chez au moins 5 % des sujets de l’étude sur la combinaison capécitabine-docetaxel dans le traitement du cancer du sein métastatique
| Effet indésirable | 1250 mg/m2 de Capécitabine 2 fois par jour (traitement intermittent) et 75 mg/m2 de docetaxel toutes les 3 semaines (n = 251) | 100 mg/m2 de docetaxel toutes les 3 semaines (n = 255) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Troubles selon le système anatomique | Grade de l’INCC | |||||||||||||||
Total % | Grade 3 % | Grade 4 % | Total % | Grade 3 % | Grade 4 % | |||||||||||
| Troubles digestifs | ||||||||||||||||
| Stomatite | 67 | 17,1 | 0,4 | 43 | 4,7 | - | ||||||||||
| Diarrhée | 64 | 13,5 | 0,4 | 45 | 5,4 | 0,4 | ||||||||||
| Nausées | 43 | 6,4 | - | 35 | 2,0 | - | ||||||||||
| Vomissements | 33 | 3,6 | 0,8 | 22 | 0,8 | - | ||||||||||
| Constipation | 14 | 1,2 | - | 12 | - | - | ||||||||||
| Douleur abdominale | 14 | 2,0 | - | 9 | 0,8 | - | ||||||||||
| Dyspepsie | 12 | - | - | 5 | 0,4 | - | ||||||||||
| Douleur abdominale haute | 9 | - | - | 6 | - | - | ||||||||||
| Bouche sèche | 5 | 0,4 | - | 4 | - | - | ||||||||||
| Troubles cutanés et sous- cutanés | - | |||||||||||||||
| Syndrome main-pied | 63 | 24,3 | - | 8 | 1,2 | - | ||||||||||
| Alopécie | 41 | 6,0 | - | 42 | 6,7 | - | ||||||||||
| Atteinte unguéale | 14 | 2,0 | - | 15 | - | - | ||||||||||
| Dermatite | 8 | - | - | 9 | 0,8 | - | ||||||||||
| Éruptions cutanées érythémateuses | 8 | 0,4 | - | 4 | - | - | ||||||||||
| Changement de couleur des ongles | 6 | - | - | 4 | 0,4 | - | ||||||||||
| Onycholyse | 5 | 1,2 | - | 5 | 0,8 | - | ||||||||||
| Prurit | 2 | - | - | 5 | - | - | ||||||||||
| Organisme entier | ||||||||||||||||
| Pyrexie | 21 | 0,8 | 29 | 0,4 | - | |||||||||||
| Asthénie | 23 | 3,2 | 0,4 | 22 | 5,5 | - | ||||||||||
| Fatigue | 21 | 4,4 | - | 25 | 5,1 | - | ||||||||||
| Faiblesse | 13 | 1,2 | - | 9 | 2,0 | - | ||||||||||
| Douleur aux membres | 9 | 0,4 | - | 8 | 0,4 | - | ||||||||||
| Léthargie | 6 | - | - | 5 | 1,2 | - | ||||||||||
| Douleur | 6 | - | - | 2 | - | - | ||||||||||
| Troubles neurologiques | ||||||||||||||||
| Dysgueusie | 15 | 0,4 | - | 14 | 0,4 | - | ||||||||||
| Céphalées | 7 | 0,4 | - | 8 | - | - | ||||||||||
| Paresthésie | 11 | 0,4 | - | 15 | 0,8 | - | ||||||||||
| Étourdissements* | 9 | - | - | 6 | 0,4 | - | ||||||||||
| Insomnie | 4 | - | - | 5 | 0,4 | - | ||||||||||
| Neuropathie périphérique | 5 | - | - | 10 | 0,8 | - | ||||||||||
| Effet indésirable | 1250 mg/m2 de Capécitabine 2 fois par jour (traitement intermittent) et 75 mg/m2 de docetaxel toutes les 3 semaines (n = 251) | 100 mg/m2 de docetaxel toutes les 3 semaines (n = 255) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Troubles selon le système anatomique | Grade de l’INCC | |||||||||||||||
Total % | Grade 3 % | Grade 4 % | Total % | Grade 3 % | Grade 4 % | |||||||||||
| Hypoesthésie | 4 | - | - | 7 | 0,4 | - | ||||||||||
Troubles métaboliques Anorexie Perte d’appétit Déshydratation | 12 10 8 | 0,8 - 2,0 | - - - | 10 4 5 | 0,8 - 0,4 | - - 0,4 | ||||||||||
Troubles oculaires Larmoiement | 12 | - | - | 5 | - | - | ||||||||||
Troubles musculo- squelettiques Arthralgie Myalgie Douleur dorsale | 11 14 7 | 1,2 1,6 0,8 | - - - | 18 24 6 | 2,4 2,0 0,8 | - - - | ||||||||||
Troubles cardiaques Œdème des membres inférieurs Œdème non précisé Œdème périphérique | 14 4 4 | 0,8 - - | - - - | 12 5 5 | 1,2 - 0,4 | - 0,8 - | ||||||||||
Troubles hématologiques Neutropénie Fièvre neutropénique Anémie | 17 16 13 | 4,8 2,8 2,8 | 10,8 13,1 0,8 | 16 21 11 | 2,7 4,7 3,9 | 11,8 16,1 - | ||||||||||
Troubles respiratoires Dyspnée Toux Mal de gorge Épistaxis | 7 6 11 5 | 0,8 0,4 1,6 0,4 | - - - - | 9 9 7 5 | 0,4 - 0,4 - | - - - - | ||||||||||
Infections et infestations Candidose orale | 6 | 0,4 | - | 7 | 0,4 | - | ||||||||||
- Non applicable ou non observé
* Excluant le vertige
On a énuméré ci-dessous, selon le système anatomique, les manifestations indésirables considérées comme reliées à l’administration de capécitabine et docetaxel en concomitance, qui étaient au moins vaguement pertinentes du point de vue clinique et qui sont survenues chez moins de 5% des sujets d’après les données sur l’innocuité de 251 patientes ayant participé à un essai clinique. L’incidence des manifestations indésirables de grade 3 ou 4 est mentionnée entre parenthèses.
Troubles digestifs : hémorroïdes (0,39), iléus (0,3), entérocolite nécrosante (0,39), ulcère oesophagien (0,39), diarrhée hémorragique (0,80).
Organisme entier : frissons (0,39), infection au point d’injection (0,39), névralgie (0,39).
Troubles neurologiques : ataxie (0,39), syncope (1,20), perte de goût (0,80), polyneuropathie
(0,39) migraine (0,39).
Troubles cardiaques : tachycardie supraventriculaire (0,39).
Troubles infectieux : septicémie neutropénique (2,39), infection des voies respiratoires inférieures sans autre précision (0,39), pharyngite (0,39), otite moyenne (0,39), septicémie (0,39), bronchopneumonie (0,39).
Troubles sanguins et lymphatiques : agranulocytose (0,39), diminution de la prothrombine (0,39).
Troubles vasculaires : hypotension (1,20), thrombophlébite et phlébite veineuse (0,39), hausse tensionnelle (0,39), hypotension orthostatique (0,80).
Troubles rénaux : insuffisance rénale (0,39).
Troubles hépatobiliaires : ictère (0,39), bilan hépatique anormal (0,39), insuffisance hépatique (0,39), coma hépatique (0,39), hépatotoxicité (0,39).
Troubles immunitaires : hypersensibilité (1,20).
Cancer colorectal ou mammaire métastatique – capecitabine en monothérapie
On a énuméré ci-dessous, selon le système anatomique, les manifestations indésirables cliniques considérées comme reliées à l’administration de capécitabine, qui étaient au moins vaguement pertinentes du point de vue clinique et qui sont survenues chez moins de 5 % des 875 patients (études de phase III sur le cancer colorectal : 596 patients; étude de phase II sur le cancer colorectal : 34 patients; études de phase II sur la monothérapie du cancer du sein : 245 patientes).
L’incidence des manifestations indésirables de grade 3 ou 4 est mentionnée entre parenthèses.
Troubles digestifs : distension abdominale, oesophagite (0,2), obstruction intestinale (0,3), dysphagie, proctalgie, hémorroïdes, anomalies fécales, troubles linguaux, ascite (0,1), ulcère gastrique (0,1), hémorragie gastro-intestinale (0,2), iléus (0,3), hernie due à une incision chirurgicale ou à une cicatrice, troubles rectaux, déglutition douloureuse, dilatation toxique de l’intestin, méléna, gastro-entérite (0,1), flatulence, gastrite, duodénite, colite.
Troubles cutanés et sous-cutanés : atteinte unguéale (0,1), sudation accrue (0,1), oedème facial, réaction de photosensibilité (0,1), urticaire, ulcère cutané, prurit génital, lésion cutanée, ecchymoses, hyperkératose, intertrigo, ulcères de jambe (excluant les ulcères variqueux), réaction cutanée localisée, rougeur faciale, rosacée, croûte, ulcère de pied (0,1), sécheresse de la peau (< 0,01), exfoliation localisée, hyperpigmentation de la peau, fissures cutanées (< 0,02).
Organisme entier : frissons, douleur thoracique (0,2), maladie pseudo-grippale, bouffées de chaleur, érythème plantaire, hoquets, douleur (0,1), enrouement, rétention d’eau, irritabilité, difficulté à marcher, soif, masse thoracique, collapsus, fibrose (0,1), hémorragie, oedème du cou, sédation, morte subite inexpliquée (0,1), tuméfaction, ulcère (0,1).
Troubles neurologiques : insomnie, ataxie (0,5), sédation, syncope (0,1), tremblements, dysphasie, encéphalopathie (0,1), anomalies de la coordination, dysarthrie, paralysie faciale, perte de conscience (0,2), atteinte mentale, secousses myocloniques, paralysie du nerf du péronier (0,1), céphalées (0,5).
Troubles métaboliques : gain pondéral, malnutrition (0,2), augmentation de l’appétit, intolérance alimentaire (0,1), hypertriglycéridémie (0,1), hypokaliémie, difficulté à équilibrer le diabète (0,1), hypomagnésémie.
Troubles oculaires : anomalies de la vision, cataractes.
Troubles respiratoires : toux (0,1), épistaxis (0,1), mal de gorge, oppression thoracique, rhinite, augmentation de la production d’expectorations, bronchospasme (0,2), hémoptysie, ulcère nasal, pneumothorax, crépitation, orthopnée, atteinte pharyngée, trouble pleural, détresse respiratoire (0,1), éternuements.
Troubles cardiaques : tachycardie (0,1), bradycardie, arythmies, douleur thoracique (cardiaque) (0,2), fibrillation auriculaire, insuffisance cardiaque, myocardiopathie, extrasystoles, infarctus du myocarde (0,1), myocardite (0,1), épanchement péricardique.
Troubles infectieux : herpès, infection des voies respiratoires supérieures (0,1), infection urinaire (0,2), infection localisée, septicémie (0,3), bronchite (0,1), infection des voies respiratoires inférieures, cellulite, mycose (0,3), pneumonie (0,1), bronchopneumonie (0,1), zona (0,1), grippe, kératoconjonctivite, laryngite (0,1), surinfection, immunodéficience, rupture des muqueuses (infections générales locales et fatales – bactériennes, virales et fongiques) et septicémie.
Troubles musculosquelettiques : myalgie, douleur dorsale, arthralgie (0,1), douleur osseuse (0,1), douleur au cou, arthrite (0,1), éperon calcanéen, faiblesse musculaire.
Troubles sanguins et lymphatiques : leucopénie (0,2), troubles de la coagulation (0,1), dépression médullaire (0,1), purpura thrombopénique idiopathique (1,0), pancytopénie (0,1).
Troubles vasculaires : hypotension (0,2), hypertension (0,1), bouffées vasomotrices, oedème lymphatique (0,1), hématome, embolie pulmonaire (0,2), accident vasculaire cérébral (0,1), ischémie cérébrale transitoire, varices, thrombose veineuse (0,8).
Troubles psychiatriques : dépression, confusion (0,1), amnésie, baisse de la libido, perte de confiance, changement de l’humeur, changement de la personnalité, trouble psychogène.
Troubles rénaux : dysurie, incontinence urinaire, hématurie, hydronéphrose (0,1), nycturie (0,1), trouble des voies urinaires, changement de couleur de l’urine, polyurie, insuffisance rénale (0,1), rétention urinaire.
Système reproducteur : saignement intermenstruel, balanoposthite, douleur vaginale, atteinte du mamelon, tension prémenstruelle.
Oreilles : vertige, otalgie, surdité, sensation d’oreilles bouchées.
Troubles hépatiques ou biliaires : ictère (0,3), hépatomégalie, douleur hépatique, stéatose du foie, cholédocholithiase (0,1), fibrose hépatique (0,1), hépatite (0,1), hépatite cholestatique (0,1).
Lésion et empoisonnement : syndrome de rappel de la radiothérapie (0,1), ecchymoses, surdosage, scarification.
Troubles chirurgicaux : drainage de tourniole, complications postopératoires, augmentation du drainage des plaies.
Troubles immunitaires : allergie alimentaire, hypersensibilité (0,1).
Troubles endocriniens : troubles cushingoïdes, hypothyroïdie, hirsutisme.
Tumeurs malignes : lipome, kératose actinique (0,1).
Le tableau 8 montre les anomalies des épreuves de laboratoire observées chez 949 patients, quel que soit le lien avec la prise de la capécitabine, dans le traitement du cancer du sein et du cancer colorectal métastatiques.
Tableau 8 Anomalies des épreuves de laboratoirea : capécitabine en monothérapie colorectal ou mammaire métastatique.
| Paramètrea | Capecitabine 1250 mg/m2 deux fois par jour en intermittence n = 949 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Anomalie de grade 3 ou 4 (%) | Aggravation par rapport aux valeurs initiales, tous grades confondus (%) | Aggravation de 1 ou 2 grades par rapport aux valeurs initiales (%) | Aggravation de 3 ou 4 grades par rapport aux valeurs initiales (%) | ||||||
| Taux réduit d’hémoglobine | 3,1 | 41,4 | 40,7 | 0,7 | |||||
| Taux réduit de neutrophiles | 3,6 | 18,7 | 15,6 | 3,1 | |||||
| Taux réduit de granulocytes | 0,2 | 1,9 | 1,7 | 0,2 | |||||
| Taux réduit de lymphocytes | 44,4 | 58,2 | 53,1 | 5,1 | |||||
| Taux réduit de plaquettes | 2,0 | 20,4 | 18,8 | 1,6 | |||||
| Taux accru de bilirubine | 17,7 | 36,9 | 21,6 | 15,3 | |||||
| Taux accru d’ALT (SGPT) | 0,5 | 16,7 | 16,3 | 0,4 | |||||
| Taux accru d’AST (SGOT) | 1,1 | 25,1 | 24,8 | 0,3 | |||||
| Taux accru de créatinine sérique | 0,5 | 9,8 | 9,4 | 0,4 | |||||
| Taux accru de phosphatase alcaline | 3,5 | 27,2 | 27,2 | 0,0 | |||||
| Hyperglycémie | 4,4 | 40,1 | 39,2 | 0,9 | |||||
| aLes anomalies des épreuves de laboratoire ont été classées selon les critères de toxicité courants de l’INCC. | |||||||||
Manifestations indésirables survenues dans certaines populations de patients lors d’essais cliniques sur le capécitabine en monothérapie dans le cancer métastatique
Personnes âgées : Parmi les 21 patients de 80 ans et plus atteints de cancer colorectal ou mammaire métastatique qui ont reçu le capécitabine en monothérapie (n = 875), 6 patients (28,6 %), 3 patients (14,3 %) et 2 patients (9,5 %) ont présenté respectivement de la diarrhée, des nausées et des vomissements réversibles de grade 3 ou 4. Parmi les 496 patients de 60 à 79 ans, l’incidence d’effets toxiques gastro-intestinaux était semblable à celle de la population générale.
L’incidence de syndrome main pied était plus élevée chez les sujets de 70 à 79 ans (22 %).
Hyperbilirubinémie : Chez les 875 patients atteints de cancer colorectal ou mammaire métastatique ayant reçu au moins 2 500 mg/m2/jour de capécitabine pendant 2 semaines, suivis d’une période de repos d’une semaine, une hyperbilirubinémie de grade 3 est survenue chez 133 patients (15,2 %) et une hyperbilirubinémie de grade 4, chez 34 patients (3,9 %). Une hyperbilirubinémie de grade 3 ou 4 est survenue chez 22,8 % des 566 patients ayant des métastases hépatiques et chez 12,3 % des 309 patients sans métastase hépatique au début de l’étude. Dans le groupe des 167 patients ayant une hyperbilirubinémie de grade 3 ou 4, on a également noté une hausse de la phosphatase alcaline après le début de l’étude (grades 1 à 4 sans hausse au début de l’étude) chez 31 patients (18,6 %). En outre, on a noté une hausse des transaminases hépatiques à n’importe quel moment après le début de l’étude chez 46 patients (27,5 %) (ces hausses n’étaient pas nécessairement concomitantes). Il y avait présence de métastases hépatiques au début de l’étude chez la majorité de ces patients, soit 20 (64,5 %) et 33 (71,7 %) patients. De plus, tant avant qu’après le début de l’étude, 96 (57,5 %) et 59 (35,3 %) des 167 patients ont présenté une hausse (de grades 1 à 4) de la phosphatase alcaline ou des transaminases, respectivement. Les hausses de la phosphatase alcaline ou des transaminases étaient de grade 3 ou 4 chez seulement 13 (7,8 %) et 5 (3,0 %) patients.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique at autres données quantitatives
Le tableau 9 montre les anomalies des épreuves de laboratoire observées chez 995 patients, indépendamment du lien avec la prise de capecitabine, dans le traitement adjuvant du cancer du côlon.
Tableau 9 Anomalies des épreuves de laboratoirea : capécitabine en monothérapie dans le traitement adjuvant du cancer du côlon
| Paramètre | Capécitabine 1250 mg/m2 2 fois par jour en intermittence N=995 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Anomalie de grade 3 / 4 (%) | Aggravation par rapport aux valeurs initiales, quel que soit le grade (%) | Aggravation de 1 ou 2 grades par rapport aux valeurs initiales (%) | Aggravation de 3 ou 4 grades par rapport aux valeurs initiales (%) | |||||||
| Taux accru d’ALT (SGPT) | 1,6 | 27,2 | 25,9 | 1,3 | ||||||
| Taux accru d’AST (SGOT) | 0,7 | 28,7 | 28 | 0,7 | ||||||
| Taux accru de phosphatase alcaline | 0,1 | 26,0 | 25,9 | 0,1 | ||||||
| Taux accru de calcium | 1,1 | 5,2 | 4,8 | 0,4 | ||||||
| Taux réduit de calcium | 2,3 | 13,2 | 12,4 | 0,8 | ||||||
| Taux réduit de granulocytes | 0,3 | 2,0 | 1,7 | 0,3 | ||||||
| Taux réduit d’hémoglobine | 1,1 | 27,8 | 27,7 | 0,1 | ||||||
| Taux réduit de lymphocytes | 13 | 51,3 | 49,2 | 2,1 | ||||||
| Taux réduit de neutrophiles | 2,2 | 30,3 | 28,4 | 1,9 | ||||||
| Taux réduit de neutrophiles/granulocytes | 2,4 | 31,0 | 28,9 | 2,1 | ||||||
| Taux réduit de plaquettes | 1,0 | 17,3 | 16,8 | 0,5 | ||||||
| Taux réduit de potassium | 0,3 | 19,9 | 19,7 | 0,2 | ||||||
| Taux accru de créatinine sérique | 0,1 | 13,8 | 13,8 | 0 | ||||||
| Taux réduit de sodium | 0,4 | 17,5 | 17,1 | 0,4 | ||||||
| Taux accru de bilirubine | 20 | 50,3 | 31,7 | 18,6 | ||||||
- Incidence d’anomalies des globules blancs de grade 3/4 de 1,3 % dans le groupe avec capécitabine et de 4,9 % dans le groupe 5-FU/LV IV.
a Les anomalies des épreuves de laboratoire ont été classées selon les critères de toxicité courants de l’INCC.
Cancer colorectal métastatique
Le tableau ci-dessous (tableau 10) présente les effets indésirables les plus fréquentes (au moins 5 %) et leur intensité, signalées comme ayant une relation (improbable, possible ou probable) avec l’administration de capécitabine ou du 5-FU et de la leucovorine (LV). Les taux ont été arrondis au chiffre entier le plus proche. Les données portent sur l’ensemble des essais de phase III sur le cancer colorectal métastatique regroupant 605 patients atteints d’un cancer colorectal métastatique qui ont reçu 2 500 mg / m2 / jour de capécitabine pendant 2 semaines, suivis d’une période de repos d’une semaine et 604 patients qui ont reçu du 5-FU et de la leucovorine selon le protocole Mayo (20 mg / m2 de leucovorine par voie IV, suivis de 425 mg / m2 de 5-FU en bolus IV du jour 1 au jour 5 tous les 28 jours). Le profil des manifestations indésirables du protocole Mayo (5-FU/LV) correspondait aux données publiées dans la presse médicale. Selon les données portant sur l’ensemble des cas de cancer colorectal, la durée médiane du traitement a été de 139 jours pour la capécitabine et de 140 jours pour le protocole Mayo (5-FU/LV). Au total, 78 patients (13 %) sous capécitabine et 63 patients (11 %) sous 5-FU/LV ont abandonné le traitement à cause de manifestations indésirables ou de maladie intercurrente.
Tableau 10 Ensemble des essais cliniques de phase III comparant la capécitabine en monothérapie et le 5-FU/LV dans le traitement du cancer colorectal métastatique : Pourcentage des effets indésirables survenus chez au moins 5 % des patients
| Effet indésirable | Capécitabine A (n = 596) | 5-FU/LV (n = 593) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Troubles selon le système anatomique | Grade de l’INCC | ||||||||||||||
| 1 à 4 | 3 | 4 | 1 à 4 | 3 | 4 | ||||||||||
Troubles digestifs Diarrhée (totalité) | 49 | 12 | 2 | 59 | 10 | 2 | |||||||||
| Nausées | 38 | 3 3 2 4 - - - | - | 47 | 2 | - | |||||||||
| Vomissements | 23 | - | 27 | 3 | - | ||||||||||
| Stomatite (totalité) | 25 | - | 62 | 14 | 1 | ||||||||||
| Douleur abdominale | 17 | - | 16 | 2 | - | ||||||||||
| Trouble de la motilité gastro- | 10 | - | 11 | 1 | - | ||||||||||
| intestinale | |||||||||||||||
| Constipation | 7 | - | 8 | - | - | ||||||||||
| Gêne buccale | 9 | - | 9 | - | - | ||||||||||
| Troubles cutanés et sous- cutanés | |||||||||||||||
| Syndrome main pied** | 53 | 17 | - | 6 | 1 | - | |||||||||
| Dermatite | 24 | 1 | - | 23 | 1 | - | |||||||||
| Changement de couleur de la | 7 | - | - | 5 | - | ||||||||||
| peau | |||||||||||||||
| Alopécie | 6 | - | - | 21 | - | - | |||||||||
| Organisme entier | 3 - | ||||||||||||||
| Fatigue/Faiblesse | 32 | - | 38 | 3 | - | ||||||||||
| Pyrexie | 9 | - | 12 | 1 | - | ||||||||||
| Troubles neurologiques | |||||||||||||||
| Paresthésie | 9 | - | - | 5 | - | - | |||||||||
| Troubles sensoriels | 6 | - | - | 11 | - | - | |||||||||
| Étourdissements* | 5 | - | - | 5 | - | - | |||||||||
| Troubles métaboliques | |||||||||||||||
| Perte d’appétit | 20 | 1 | - | 25 | 2 | - | |||||||||
| Déshydratation | 4 | 2 | - | 6 | 2 | - | |||||||||
Troubles oculaires Irritation oculaire | 11 | - | - | 8 | - | - | |||||||||
Troubles respiratoires Dyspnée | 6 | - | - | 4 | - | - | |||||||||
Troubles cardiaques Œdème | 5 | - | - | 3 | - | - | |||||||||
| Troubles hématologiques ou | |||||||||||||||
| lymphatiques | |||||||||||||||
| Neutropénie | 21 | 0,7 | 2 | 55 | 8 | 13 | |||||||||
| Thrombopénie | 20 | 0,5 | 0,5 | 28 | 0,2 | 0,2 | |||||||||
| Anémie | 80 | 2 | 0,2 | 82 | 1 | 0,3 | |||||||||
| Lymphopénie | 93 | 29 | 8 | 92 | 30 | 8 | |||||||||
Troubles hépatiques ou biliaires Hyperbilirubinémie | 49 | 18 | 5 | 25 | 3 | 3 | |||||||||
- Non applicable ou non observé
- Excluant le vertige
** D’après l’expérience accumulée suivant la commercialisation du médicament, un syndrome d’érythème palmoplantaire persistant ou grave (de grade 2 ou plus) peut éventuellement mener à la perte des empreintes digitales chez le patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans l’ensemble des études de phase III sur le cancer colorectal métastatique, la posologie a été réduite chez 34 % des patients traités par la capécitabine et chez 42 % des patients sous 5- FU/LV. La réduction de la posologie est survenue plus tard chez les patients sous la capécitabine que chez les patients sous 5-FU/LV (délai médian avant la réduction de la posologie : 76 jours et 36 jours, respectivement).
Le taux d’hospitalisation en raison de manifestations indésirables reliées au traitement était de 11,6 % pour les patients sous la capécitabine et de 18,0 % pour les patients sous 5-FU/LV. Les principales manifestations indésirables reliées au traitement qui ont nécessité l’hospitalisation étaient (pour les patients sous la capécitabine et les patients sous 5-FU/LV, respectivement) la diarrhée (4,2 % vs 3,7 %), la déshydratation (2,2 % vs 1,5 %) et la stomatite (0,2 % vs 3,7 %).
Cancer colorectal métastatique, traitement d’association
Capécitabine en combinaison avec l’oxaliplatine
Le tableau ci-dessous (tableau 11) présente les EIM les plus fréquemment signalés (≥ 5 %) chez les patients atteints de cancer colorectal métastatique qui ont reçu en deuxième intention (étude NO16967) un traitement par une association de capécitabine et d’oxaliplatine (XELOX). L’intensité des manifestations indésirables a été cotée suivant la version 3.0 des catégories de toxicité CTCAE du système de cotation du NCI.
Tableau 11 Résumé des EIM survenant chez ≥ 5 % des patients ayant reçu l’association de capécitabine et d’oxaliplatine en deuxième intention dans le traitement du cancer colorectal métastatique (étude NO16967)
Catégorie anatomique Effet indésirable du médicament | XELOXe (n = 311) | FOLFOX-4b (n = 308) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Catégorie anatomique Effet indésirable du médicament | XELOXe (n = 311) | FOLFOX-4b (n = 308) | |||||||||||
Catégorie anatomique Effet indésirable du médicament | XELOXe (n = 311) | FOLFOX-4b (n = 308) | |||||||||||
Total % | Grade 3 / 4 % | Total % | Grade 3 / 4 % | ||||||||||
Total % | Grade 3 / 4 % | Total % | Grade 3 / 4 % | ||||||||||
Total % | Grade 3 / 4 % | Total % | Grade 3 / 4 % | ||||||||||
| Troubles digestifs | |||||||||||||
| Nausées | 60 | 4 | 56 | 3 | |||||||||
| Diarrhée | 57 | 20 | 49 | 5 | |||||||||
| Vomissements | 43 | 3 | 34 | 3 | |||||||||
| Stomatite | 14 | < 1 | 30 | 1 | |||||||||
| Douleur abdominale | 30 | 5 | 24 | 5 | |||||||||
| Constipation | 16 | 2 | 26 | 3 | |||||||||
| Dyspepsie | 11 | < 1 | 7 | - | |||||||||
| Douleur dans la partie supérieure de | 6 | < 1 | 6 | < 1 | |||||||||
| l’abdomen | |||||||||||||
| Troubles du système nerveux | |||||||||||||
| Paresthésie | 33 | 4 | 32 | 3 | |||||||||
| Neuropathie périphérique | 13 | < 1 | 10 | - | |||||||||
| Neuropathie périphérique sensorielle | 13 | < 1 | 16 | 2 | |||||||||
| Dysgueusie | 7 | < 1 | 11 | - | |||||||||
| Neuropathie | 12 | < 1 | 9 | < 1 | |||||||||
| Dysesthésie | 10 | < 1 | 11 | 2 | |||||||||
| Étourdissements | 10 | < 1 | 9 | - | |||||||||
| Céphalées | 10 | < 1 | 11 | < 1 | |||||||||
| Léthargie | 6 | 2 | 6 | < 1 | |||||||||
| Hypoesthésie | 7 | < 1 | 6 | < 1 | |||||||||
| Malaises généraux et affections au point d’administration | |||||||||||||
Fatigue Asthénie Œdème périphérique Pyrexie Intolérance thermique Frissons | 41 19 5 21 5 3 | 7 3 < 1 - - - | 42 18 9 23 6 6 | 9 5 < 1 < 1 - - | |||||||||
Affections sanguines et lymphatiques Neutropénie Thrombopénie Anémie | 18 13 6 | 5 3 1 | 48 17 8 | 35 2 2 | |||||||||
Troubles métaboliques et nutritionnels Anorexie Hypokaliémie Déshydratation | 32 8 6 | 4 4 3 | 27 5 5 | 2 3 2 | |||||||||
Affections cutanées et sous- cutanées Syndrome main-pied Éruption cutanée Alopécie | 23 10 1 | 4 - - | 6 7 6 | < 1 < 1 - | |||||||||
Affections thoraciques, respiratoires et médiastinales Toux Dysesthésie pharyngée Épistaxis Dyspnée Douleur pharyngolaryngée | 7 11 3 9 3 | < 1 2
- | 15 4 7 10 5 | - < 1 < 1 2 - | |||||||||
Affections du système locomoteur et du tissu conjonctif Douleur aux extrémités Douleur à la mâchoire Dorsalgie Myalgie | 6 5 10 4 | < 1 < 1 2 - | 5 4 14 7 | < 1
< 1 | |||||||||
Examen général Perte de poids | 6 | < 1 | 6 | < 1 | |||||||||
Troubles psychiatriques Insomnie | 7 | < 1 | 12 | - | |||||||||
Infections et infestations Rhinopharyngite | 4 | - | 6 | < 1 | |||||||||
Troubles vasculaires Bouffées vasomotrices | 3 | - | 6 | - | |||||||||
Affections du système immunitaire Hypersensibilité | 2 | < 1 | 6 | 4 | |||||||||
a XELOX : capécitabine (1000 mg/m2 deux fois par jour pendant 2 semaines suivis de 7 jours de repos) et oxaliplatine (130 mg/m2 en perfusion de 2 heures le jour 1 toutes les 3 semaines). b FOLFOX-4 : leucovorine (200 mg/m2 en perfusion de 2 heures les jours 1 et 2 toutes les 2 semaines), 5-FU (400 mg/m2 en injection bolus, 600 mg/m2 en perfusion de 22 heures les jours 1 et 2 toutes les 2 semaines), et oxaliplatine (85 mg/m2 en perfusion de 2 heures le jour 1 toutes les 2 semaines). | |||||||||||||
8.5 Effets indésirables observées après la mise en marché
Les manifestations indésirables additionnelles suivantes ont été signalées après la commercialisation de la capécitabine. Comme les déclarations de manifestations indésirables sont volontaires et issues d’une population de taille indéfinie, il n’existe aucun moyen fiable d’en évaluer la fréquence ou d’établir un lien causal avec la prise de capécitabine.
Tableau 12 Effets indésirables rapportées après la commercialisation
| Appareil ou système | Effets indésirables |
|---|---|
| Troubles gastro- intestinaux | Des troubles gastro-intestinaux graves ont été signalés chez des patients prenant le capécitabine, entre autres : entérocolite nécrosante, iléus paralytique, perforation gastro-intestinale et obstruction intestinale. |
| Troubles cardiovasculaires | Des manifestations thromboemboliques telles que thrombose veineuse profonde, thrombophlébite et embolie pulmonaire ont été signalées. |
| Troubles hépatobiliaires | Insuffisance hépatique, hépatite cholestatique. |
| Troubles rénaux et urinaires | Insuffisance rénale aiguë secondaire à une déshydratation, y compris une issue mortelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Troubles immunitaires | Angioœdème, Lupus érythémateux cutané, réactions cutanées graves, comme le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Troubles oculaires | Sténose du canal lacrymal sans autre précision, troubles cornéens, y compris kératite. |
| Troubles du système nerveux | Leucoencéphalopathie toxique (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
Exposition à des comprimés de Capécitabine écrasés ou fractionnés
Les RIM suivantes ont été rapportées lors de l’exposition à des comprimés de capécitabine écrasés ou fractionnés : irritation oculaire, gonflement des yeux, éruption cutanée, céphalées, paresthésie, diarrhée, nausées, irritation gastrique et vomissements.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Sorivudine et analogues5 : Une interaction cliniquement importante entre la sorivudine et le 5- FU a été
5 La commercialisation de la sorivudine et de ses analogues chimiques, telle la brivudine, n’est pas autorisée au Canada.
décrite; elle provient de l’inhibition de la dihydropyrimidine déshydrogénase par la sorivudine. Cette interaction menant à une augmentation de la toxicité de la fluoropyrimidine est potentiellement mortelle. De ce fait, la capécitabine ne doit pas être administrée en concomitance avec la sorivudine ni aucun de ses analogues chimiquement apparentés, comme la brivudine. Avant d’entreprendre un traitement par la capécitabine, attendre au moins 4 semaines après la fin du traitement par la sorivudine, ou par tout analogue qui lui est chimiquement apparenté, telle la brivudine.
Phénytoïne et fosphénytoïne : On a signalé une augmentation des concentrations plasmatiques de phénytoïne lors de l’administration concomitante de capécitabine et de phénytoïne, ce qui laisse supposer la possibilité d’une interaction. Cette interaction n’a pas fait l’objet d’une étude, mais on suppose qu’elle est attribuable à l’inhibition de l’isoenzyme CYP2C9 par la capécitabine (voir 9 INTERACTIONS médicamenteuses, 9.4 Interactions médicament-médicament, Substrats de l’isoenzyme CYP2C9 du cytochrome P450, ci-dessous). Il convient donc de surveiller régulièrement les patients qui prennent conjointement de la phénytoïne ou de la fosphénytoïne et de la capécitabine en vue de déceler une augmentation des concentrations plasmatiques de phénytoïne et des symptômes cliniques associés.
Anticoagulants coumariniques : Des modifications des paramètres de la coagulation et des hémorragies ont été signalées chez des patients qui prenaient la capécitabine en association avec des dérivés de la coumarine tels que la warfarine et la phenprocoumone. Ces effets sont survenus plusieurs jours, voire plusieurs mois, après le début du traitement par la capécitabine et, dans certains cas, dans le mois suivant l’arrêt de ce traitement. Lors d’une étude d’interaction clinique, après l’administration d’une seule dose de 20 mg de warfarine, le traitement par la capécitabine a augmenté de 57 % la SSC de la S-warfarine et de 91 % le RNI. Les patients qui prennent des dérivés de la coumarine en association avec la capécitabine doivent être suivis régulièrement afin que soient détectées les modifications des paramètres de la coagulation (temps de Quick ou RNI) et que la dose d’anticoagulant soit ajustée en conséquence.
Substrats de l’isoenzyme CYP2C9 du cytochrome P450 : L’interaction entre la capécitabine et d’autres médicaments biotransformés par l’isoenzyme CYP2C9 n’a pas fait l’objet d’une étude formelle. La prudence est de mise quand la capécitabine est administrée de façon concomitante avec ces médicaments qui sont métabolisés par le cytochrome P450 2C9 tels que la warfarine ou la phénytoïne. Il convient d’observer étroitement la réponse anticoagulante (INR ou temps de prothrombine) et d’ajuster la dose d’anticoagulant en conséquence chez les patients recevant capécitabine et un traitement anticoagulant à base de dérivé de coumarine par voie orale.
Antiacides : L’effet des antiacides contenant de l’hydroxyde d’aluminium et de l’hydroxyde de magnésium (Maalox) sur la pharmacocinétique de la capécitabine a été mis à l’étude chez 12 patients cancéreux. Les concentrations plasmatiques de capécitabine et d’un métabolite (5’- DFCR) ont augmenté légèrement, mais il n’y a eu aucun effet sur les trois principaux métabolites (5’-DFUR, 5-FU et FBAL).
Leucovorine : Une étude de phase I évaluant l’effet de la leucovorine sur la pharmacocinétique de la capécitabine a été menée chez 22 patients cancéreux. La leucovorine n’a pas d’effet sur la pharmacocinétique de la capécitabine et de ses métabolites, mais la toxicité de la capécitabine peut être intensifiée par la leucovorine.
Oxaliplatine : Aucune différence cliniquement significative concernant l’exposition à la capécitabine ou à ses métabolites, au platine libre ou au platine total n’est survenue lorsque la capécitabine et l’oxaliplatine étaient administrés en concomitance.
9.5 Interactions médicament-aliment
L’effet de la nourriture sur la pharmacocinétique de la capécitabine a été étudié chez 11 patients cancéreux. Le taux et l’étendue de l’absorption de la capécitabine diminuent lorsqu’elle est administrée avec de la nourriture. L’effet sur la SSC0-∞ des trois principaux métabolites plasmatiques (5’-DFUR, 5-FU, FBAL) est mineur. Dans tous les essais cliniques, les patients étaient avisés de prendre la capécitabine dans les 30 minutes suivant un repas. Donc, puisque les données actuelles sur l’innocuité et l’efficacité se basent sur l’administration avec des aliments, on recommande de prendre CAPECITABINE avec des aliments.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La capécitabine est un antinéoplasique (antimétabolite) activé par la tumeur, appartenant à la nouvelle classe des carbamates de fluoropyrimidine. Cet agent a été conçu de façon à être un précurseur de la 5’-désoxy-5-fluoro-uridine (5’-DFUR) pouvant être administré par voie orale. La capécitabine est activée sélectivement en sa portion cytotoxique, le 5 fluoro-uracile (5-FU), par la thymidine-phosphorylase tumorale.
Dans les cellules normales et les cellules tumorales, le 5-FU est métabolisé en 5 fluoro-2’- désoxyuridine monophosphate (FdUMP) et en 5-fluoro-uridine triphosphate (FUTP), ce qui cause des lésions cellulaires par des mécanismes faisant intervenir l’ADN et l’ARN (voir 14 ESSAIS CLINIQUES, 14.3 Études de biodisponibilité comparatives, Pharmacologie détaillée).
Bioactivation : La capécitabine est absorbée sous forme inchangée par le tube digestif. Elle est principalement métabolisée par la carboxylestérase hépatique de 60kDa en 5’-désoxy-5- fluorocytidine (5’-DFCR), qui est alors convertie en 5’-DFUR par la cytidine-désaminase, située principalement dans le foie et le tissu tumoral. La biotransformation de la 5’-DFUR en un agent ayant une action pharmacologique, le 5-FU, se produit principalement dans la tumeur. L’enzyme intervenant dans cette biotransformation est la thymidine-phosphorylase (dThdPase). Elle se trouve à des concentrations particulièrement élevées dans les tissus tumoraux, par comparaison aux tissus normaux (voir la figure suivante pour la voie métabolique de la capécitabine). Les tissus hépatiques sains comportent aussi des concentrations relativement élevées de dThdPase.
Dans des modèles de xénogreffe de cancer humain, la capécitabine et le docetaxel ont présenté une synergie, qui dépend peut-être de la régulation positive de la thymidine-phosphorylase par le docetaxel.
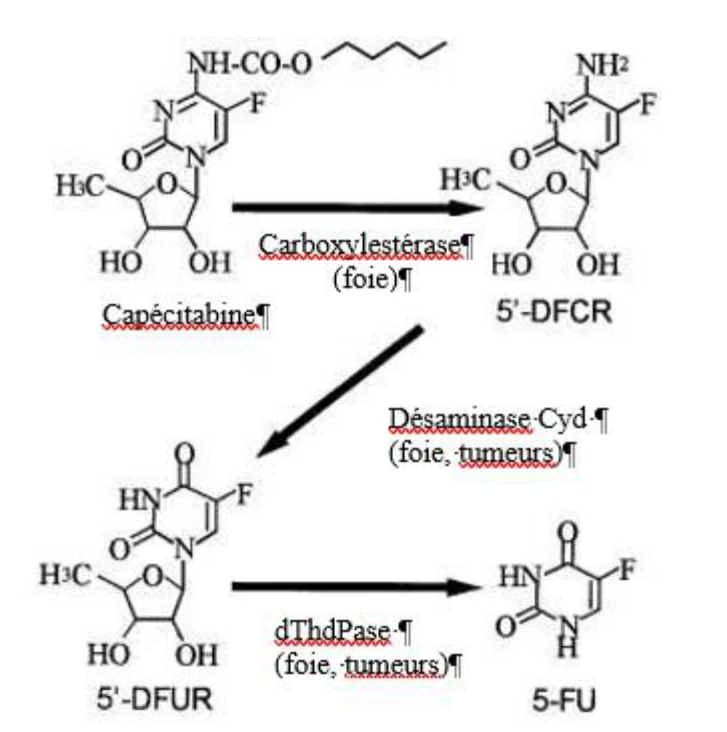
10.3 Pharmacocinétique
Paramètres pharmacocinétiques : Le tableau 13 montre les paramètres pharmacocinétiques de la capécitabine, de la 5’-DFCR, de la 5’-DFUR et du 5-FU dans le plasma, à l’état d’équilibre (jour 14), après l’administration de la dose recommandée (1 255 mg / m2 deux fois par jour) à 8 cancéreux. Les pics plasmatiques de concentration de médicament intact, de 5’-DFCR, de 5’- DFUR et de 5-FU sont atteints rapidement. Puis, les concentrations diminuent; toutes ces substances ont une courte demi-vie.
Tableau 13 Description statistique de l’estimation des paramètres pharmacocinétiques au 14e jour après l’administration de capécitabine (1 255 mg/m2) chez 8 patients cancéreux
| Paramètre | Capécitabine | 5'-DFCR | 5'-DFUR | 5-FU | FUH2 | FBAL |
|---|---|---|---|---|---|---|
| Cmax (mcg/mL) | 3,99 (56%) | 1,71 (236%) | 9,37 (94%) | 0,709 (87%) | 0,442 (103%) | 5,32 (26%) |
| tmax (h) | 1,50 (0,78-2,17) | 2,00 (0,78-4,08) | 2,00 (1,28-4,08) | 2,00 (1,28-4,08) | 2,28 (2,00-4,08) | 3,34 (3,00-5,58) |
SSC0-t (mcg.h/mL) | 7,29 (32%) | 3,97 (175%) | 19,9 (57%) | 1,62 (62%) | 1,20 (153%) | 30,0 (20%) |
SSC0- ∞ (mcg.h/mL) | 7,40 (34%) | 5,21 (140%) | 21,7 (63%) | 1,63 (74%) | 2,15 (67%) | 35,2 (27%) |
| t1/2 (h) | 0,85 (88%) | 1,11 (80%) | 0,66 (17%) | 0,76 (25%) | 1,14 (26%) | 3,23 (40%) |
Les Cmax, SSC0-t et SSC0-∞ sont exprimées en moyennes géométriques (CV). Les tmax sont exprimés en médianes. Les t1/2 sont exprimées en moyennes arithmétiques (CV).
Après l’administration orale, les données plasmatiques indiquent une conversion massive et rapide du composé en deux premiers métabolites plasmatiques, la 5’-DFCR et la 5’-DFUR. Les concentrations plasmatiques maximales du médicament et de ses deux premiers métabolites sont atteintes peu de temps
(tmax médian de 1,50 à 2,0 h) après l’administration de capécitabine. Par la suite, les concentrations diminuent de façon exponentielle jusqu’à une demi-vie de 0,85 h (moyenne arithmétique), de 1,11 h et de 0,66 h respectivement pour le médicament inchangé, la 5’-DFCR et la 5’-DFUR. Après l’administration d’une dose de 1 255 mg / m2, une SSC0-∞ élevée de 5’-DFUR était obtenue (moyenne géométrique de 21,7 μg•h / mL, CV = 63 %, n = 8). Au jour 14, la distribution générale (SSC) du 5-FU est environ 13 fois plus faible que celle de la 5’- DFUR.
La concentration maximale de FBAL plasmatique est atteinte environ 3 h après l’ingestion du médicament. La diminution de la concentration de FBAL est caractérisée par une demi-vie de 3,23 ± 1,29 h. Les concentrations plasmatiques de FBAL sont élevées (1,6 fois celles de 5’- DFUR et 22 fois celles de 5-FU), ce qui reflète probablement l’ampleur de la formation de 5-FU dans la tumeur et dans d’autres tissus.
Absorption, distribution, métabolisme et élimination : Les taux sanguins maximums de capécitabine étaient atteints en 1,5 heure (tmax), alors que les taux sanguins maximums de 5-FU étaient atteints peu après, en 2 heures. L’administration avec des aliments réduit le taux d’absorption de la capécitabine, mais ne produit qu’une légère baisse de la SSC de la 5’-DFUR et du 5-FU (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION). La capécitabine et ses métabolites se lient faiblement aux protéines plasmatiques (à moins de 60 %), indépendamment de la concentration. La capécitabine se lie principalement à l’albumine humaine (environ 35 %). La capécitabine est largement métabolisée en 5-FU. La dihydropyrimidine-déshydrogénase est l’enzyme qui catalyse l’hydrogénation du 5- FU, le produit du métabolisme de la capécitabine, pour former le 5-fluoro-5,6 dihydrofluoro- uracile (FUH2), un produit beaucoup moins toxique. Puis, la dihydropyrimidinase clive le noyau pyrimidine pour produire de l’acide 5 fluoro-uréido-propionique (FUPA). En dernier lieu, la ß- uréido-propionase clive le FUPA pour produire de l’α-fluoro-ß-alanine (FBAL), qui est éliminée dans l’urine. Plus de 70 % de la capécitabine administrée se retrouvent dans l’urine sous une forme apparentée, dont environ 50 % consistent en de la FBAL.
Des études de phase I évaluant l’effet de la capécitabine sur la pharmacocinétique du docetaxel ou du paclitaxel et vice versa n’ont révélé aucun effet de la capécitabine sur la pharmacocinétique de l’autre médicament (Cmax et SSC) ni aucun effet du docetaxel ou du paclitaxel sur la pharmacocinétique de la 5’-DFUR (le métabolite le plus important de la capécitabine).
Pharmacocinétique dans les tumeurs colorectales et dans le tissu sain adjacent : Après l’administration de capécitabine par voie orale (1 255 mg / m2 deux fois par jour pendant 5 à 7 jours) chez des patients ayant un cancer colorectal, les concentrations de 5-FU étaient significativement plus élevées (ratio des moyennes géométriques de 2,5; intervalle de confiance [IC] de 1,5 à 4,1) dans la tumeur primitive que dans le tissu sain adjacent et dans le plasma (ratio des moyennes géométriques de 14).
Populations et états pathologiques particuliers
Une analyse pharmacocinétique a été effectuée après le traitement par la capécitabine sur une population de 505 patients atteints de cancer colorectal métastatique et ayant reçu 2 500 mg / m2 / jour de capécitabine. Le sexe, la race, la présence ou l’absence de métastase hépatique au départ, l’indice de Karnofsky, ainsi que les taux sériques de bilirubine totale, d’albumine, d’AST et d’ALT n’ont pas eu d’effet statistiquement significatif sur la pharmacocinétique de la 5’- DFUR, du 5-FU et de la FBAL.
- Personnes âgées : D’après une analyse pharmacocinétique sur une population de patients ayant une grande différence d’âge (27 à 86 ans), 46 % d’entre eux (234 patients) ayant 65 ans ou plus, l’âge n’a eu aucune influence sur la pharmacocinétique de la 5’-DFUR et du 5-FU. La SSC de la FBAL a augmenté avec l’âge (une hausse de 20 % de l’âge correspondait à une hausse de 15 % de la SSC de la FBAL). Cette hausse s’explique probablement par des changements de la fonction rénale (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Insuffisance rénale). Toutefois, les caractéristiques pharmacodynamiques des personnes âgées les rendraient plus sensibles aux effets toxiques du 5 FU (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées et 4 POSOLOGIE ET ADMINISTRATION).
- Sexe : D’après une analyse pharmacocinétique sur une population comprenant 202 femmes (40 %) et 303 hommes (60 %), le sexe n’influe aucunement sur la pharmacocinétique de la 5’- DFUR, du 5-FU et de la FBAL.
- Origine ethnique : Une analyse pharmacocinétique a été effectuée sur une population composée de 455 patients de race blanche (90,1 %), de 22 patients de race noire (4,4 %) et de 28 patients d’autres races ou groupes ethniques (5,5 %). Aucune différence n’a été notée dans les valeurs pharmacocinétiques entre les patients de race noire et ceux de race blanche. Pour les autres groupes minoritaires, le nombre de patients était trop petit pour pouvoir tirer des conclusions.
- Insuffisance hépatique : On a évalué la capécitabine chez des patients ayant une insuffisance hépatique légère à modérée due à des métastases hépatiques. Les Cmax de la capécitabine, de la 5’-DFUR et du 5-FU ont respectivement augmenté de 49 %, de 33 % et de 28 %, tandis que leurs SSC0-∞ ont respectivement augmenté de 48 %, de 20 % et de 15 %. Par contre, la Cmax de la 5’- DFCR a diminué de 29 % et sa SSC0-∞, de 35 %. La bioactivation de la capécitabine n’était donc pas altérée. Il n’y a aucune donnée pharmacocinétique sur les cas d’insuffisance hépatique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : D’après une analyse pharmacocinétique effectuée sur des patients cancéreux ayant une insuffisance rénale légère à grave, il ne semble pas que la clairance de la créatinine ait un effet sur la pharmacocinétique du médicament intact et du 5-FU. On a observé que la clairance de la créatinine influait sur l’exposition systémique à la 5’-DFUR (augmentation de 35 % de la SSC pour une diminution de 50 % de la clairance de la créatinine) et à la FBAL (augmentation de 114 % de la SSC pour une diminution de 50 % de la clairance de la créatinine). La FBAL est un métabolite dépourvu d’activité antiproliférative, et la 5’-DFUR est le précurseur direct du 5-FU.
Comme on l’a observé avec le 5-FU, l’incidence de manifestations indésirables de grade 3 ou 4 est plus élevée chez les patients ayant une insuffisance rénale modérée (clairance de la créatinine de 30 à 50 mL/min) (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Pour obtenir des précisions sur la pharmacocinétique de la capécitabine, voir 14 ESSAIS CLINIQUES, 14.3 Études de biodisponibilité comparatives, Pharmacologie détaillée.
11 ENTREPOSAGE, STABILITÉ ET TRAITMENT
Les comprimés CAPECITABINE doivent être conservés dans leur emballage d’origine, à une température entre 15 et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Élimination des médicaments non utilisés ou expirés
Il y a lieu de réduire au minimum la libération de produits pharmaceutiques dans l’environnement. Ne pas éliminer les médicaments dans les eaux usées et éviter de les jeter dans les ordures ménagères. Utiliser les systèmes de collecte établis de la région.
CAPECITABINE étant un médicament cytotoxique, il nécessite une manipulation particulière au moyen du matériel et des méthodes d’élimination appropriés. Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : capécitabine
Nom chimique : 5’-désoxy-5-fluoro-N-[(pentyloxy)carbonyl]-cytidine
Formule moléculaire : C15H22FN3O6
Poids moléculaire : 359,35 g / mol
Formule développée :
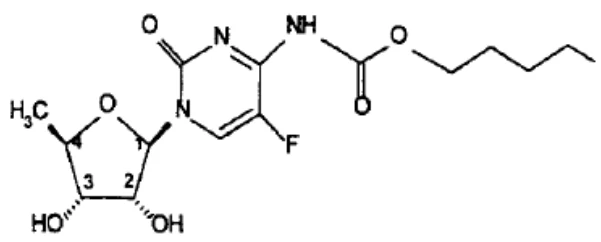
Propriétés physiochimiques:
Aspect physique : poudre cristalline blanche à blanc cassé
Solubilité : dans l’eau, 2,6 g / 100 mL
pKa : 8,8 (dans l’eau, titrée avec une solution de KOH à 0,1 N avec barbotage d’azote)
Coefficient de partage : octanol/tampon : log P = 4,4-0,98 (intervalle de pH 5,0-9,5)
Point de fusion : 120 °C, avec décomposition
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Dans une étude de phase I sur la capécitabine, la dose maximale tolérée en monothérapie pour le traitement de tumeurs solides était de 3 000 mg / m2 par jour pendant 2 semaines, suivie d’une période de repos d’une semaine. Les manifestations de toxicité limitant la dose étaient la diarrhée et la leucopénie.
14.2 Résultats de l’étude
Cancer colorectal
Traitement adjuvant du cancer du côlon
Les données appuyant l’emploi de la capécitabine en traitement adjuvant chez des patients atteints de cancer du côlon de stade III (stade C selon la classification de Dukes) sont tirées d’un essai clinique de non infériorité de phase III, ouvert, multicentrique, randomisé et contrôlé, mené auprès de tels patients (étude X ACT : M660001). Dans le cadre de cet essai, 1 987 patients ont été randomisés pour recevoir la capécitabine en monothérapie (1 250 mg / m2 deux fois par jour pendant 2 semaines, suivi d’une période de repos d’une semaine, en cycles de 3 semaines, pendant 24 semaines) (n = 1 004) ou le 5-FU et la leucovorine (protocole Mayo : 20 mg / m2 de leucovorine IV suivi de 425 mg / m2 de 5-FU en bolus IV aux jours 1 à 5, tous les 28 jours, pendant 24 semaines) (n = 983). Quoique le groupe témoin de cet essai ait reçu le 5-FU en bolus, la supériorité de l’administration du 5-FU en perfusion par rapport au bolus a été démontrée.
La survie sans maladie constituait le principal critère d’évaluation de l’efficacité. L’approbation conditionnelle était basée sur une analyse primaire après un suivi médian de 3,8 ans montrant que la capécitabine était au moins équivalent au 5-FU/LV IV en termes de survie sans maladie (p
= 0,0001, marge de non-infériorité : 1,2), avec une tendance à la supériorité dans la survie sans maladie. L’approbation complète est basée sur une mise à jour de l’analyse après un suivi d’une durée médiane de 6,9 ans confirmant que la capécitabine est au moins équivalent au 5-FU/LV en termes de survie sans maladie, bien que la tendance à la supériorité ait disparu (p = 0,06). Le tableau 14 résume les résultats de l’essai. Comparativement au 5 FU/LV, la capécitabine était associée à une incidence moindre de stomatite, de neutropénie et de neutropénie fébrile, mais à une incidence considérablement supérieure de syndrome main pied et d’hyperbilirubinémie dans le traitement adjuvant des patients atteints de cancer du côlon de stade C selon la classification de Dukes.
Figure 1 Estimation de la survie sans maladie selon la méthode de Kaplan-Meier (tous les patients randomisés)
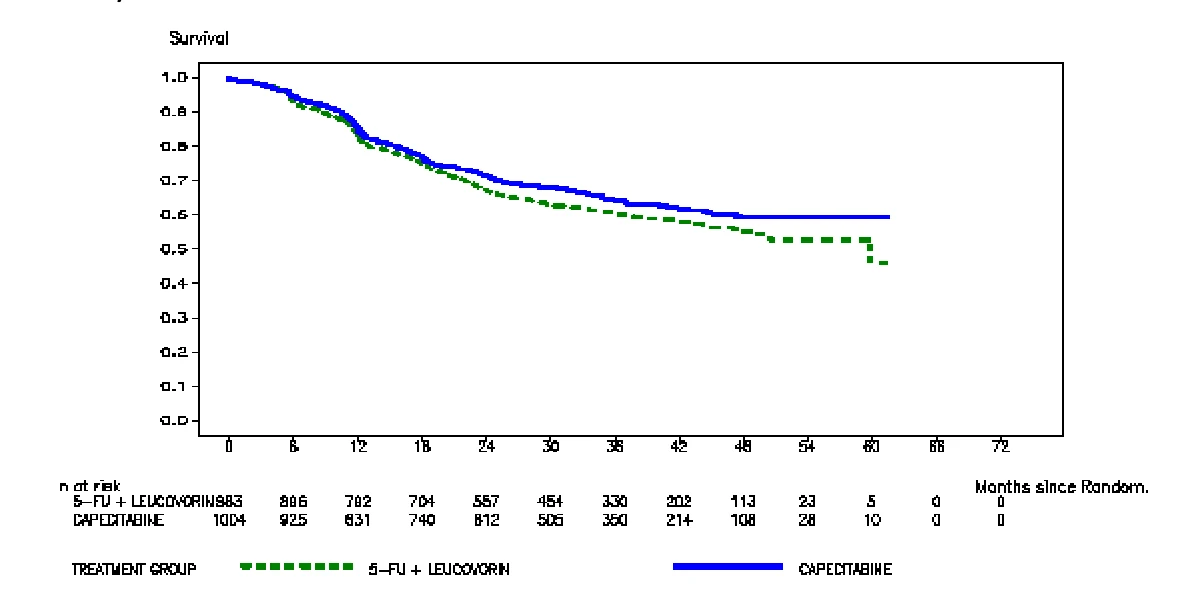
Tableau 14 Efficacité de capécitabine vs le 5-FU/LV dans le traitement adjuvant du cancer du côlon de stade III (stade C selon la classification de Dukes)
| Plan d’étude | Médicament et Posologie | Nombre de patients inscrits -Données démographiques | Résultats de l’analyse primaire - Suivi médian de 3,8 ans | Résultats de l’analyse mise à jour - Suivi médian de 6,9 ans |
|---|---|---|---|---|
| ÉTUDE | 2500 mg/m2/jour | n = 1004 | Tous les patients | Tous les patients |
| PIVOT DE | de capécitabine | Âge (ans) – médian : | randomisés : | randomisés : |
| PHASE III | pendant | 62; | Survie sans maladie | Survie sans maladie |
| (étude X-ACT) | 2 semaines, puis 1 | Extrêmes : 25 et 80 | ||
| semaine de repos | H : 542 (54 %) | Rapport de risqueb= | Rapport de risqueb= | |
| (cycles de 3 | F : 461(46 %) | 0,87 (IC à 95 %: | 0,88 (IC à 95 %: | |
| Randomisée, | semaines pour un | Score ECOG : | 0,75-1,00); | 0,77-1,01); |
| contrôlée et | total de | 0 - 849 (85 %) | pc = 0,053 | pc = 0,068 |
| multicentrique | 8 cycles [24 | 1 - 152 (15 %) | ||
| semaines]) | Taux de survie sans | Taux de survie sans | ||
| Patients atteints de | Atteinte | maladie à 3 ans | maladie à 5 ans | |
| cancer du côlon de | ganglionnairea : | capécitabine – 64 % | capécitabine – 60,8 | |
| stade III (stade C | 5-FU/leucovorine | N1 - 695 (69 %) | 5-FU/LV – 61 % | % |
| selon la | (LV) protocole | N2 - 305 (30 %) | 5-FU/LV – 56,7 % | |
| classification de | Mayo – | Autre - 4 (0,4 %) | Survie globale | |
| Dukes) | 20 mg/m2 de | Survie globale | ||
| leucovorine i.v. | n = 983 | Rapport de risqueb= | ||
| suivi de 425 | Âge (ans) – médian : | 0,84 (IC à 95 % : | Rapport de risqueb= | |
| mg/m2 de 5-FU en | 63; Extrêmes : 22 - | 0,69-1,01); | 0,86 (IC à 95 % : |
| Plan d’étude | Médicament et Posologie | Nombre de patients inscrits -Données démographiques | Résultats de l’analyse primaire - Suivi médian de 3,8 ans | Résultats de l’analyse mise à jour - Suivi médian de 6,9 ans |
|---|---|---|---|---|
| bolus i.v. aux jours | 82 | pc = 0,071 | 0,69-1,01); | |
| 1 à 5, tous les 28 | H : 532 (54 %) | pc = 0,060 | ||
| jours (cycles de 4 | F : 451 (46 %) | Taux de survie | ||
| semaines pour un | Score ECOG : | globale à | Taux de survie | |
| total de 6 cycles | 0 - 830 (85 %) | 3 ans | globale à | |
| [24 semaines]) | 1 - 147 (15 %) | capécitabine – 81 % | 5 ans | |
| Atteinte | 5-FU/LV – 78 % | capécitabine – 71,4 | ||
| ganglionnairea: N1 - | % | |||
| 694 (71 %) | Patients traités | 5-FU/LV – 68,4 % | ||
| N2 - 288 (29 %) | selon le protocole : | |||
| Autre - 1 (0,1 %) | Survie sans maladie | Patients traités | ||
| selon le protocole : | ||||
| Rapport de risqueb= | Survie sans maladie | |||
| 0,89 (IC à 95 % : | ||||
| 0,76-1,04); pc = | Rapport de risqueb= | |||
| 0,157 | 0,92 (IC à 95 % : | |||
| Taux de survie sans | 0,80-1,06); | |||
| maladie à 3 ans | pc = 0,2743 | |||
| capécitabine – 65 % | ||||
| 5-FU/LV – 63 % | Taux de survie sans | |||
| maladie à 5 ans | ||||
| Survie globale | capécitabine – 60,9 | |||
| % | ||||
| Rapport de risqueb= | 5-FU/LV – 58,4 % | |||
| 0,90 | ||||
| (IC à 95 % : 0,73- | Survie globale | |||
| 1,10); | ||||
| pc = 0,298 | Rapport de risqueb= | |||
| 0,93 (IC à 95 % : | ||||
| 0,73-1,09); | ||||
| Taux de survie | pc = 0,357 | |||
| globale à | ||||
| 3 ans | Taux de survie | |||
| capécitabine – 83 % | globale à | |||
| 5-FU/LV – 80 % | 5 ans | |||
| capécitabine – 72 % | ||||
| 5-FU/LV – 70,5 % |
a N1- tumeur dans 1 à 3 ganglions lymphatiques régionaux; N2 – tumeur dans 4 ganglions lymphatiques régionaux
b Capécitabine vs 5-FU/LV; une marge de non-infériorité de 1,20 correspond à la rétention par la capécitabine d’environ 75 % de l’effet du 5-FU/LV sur la survie sans maladie.
c Test du chi carré de Wald pour les différences entre la capécitabine et 5-FU/LV
Cancer colorectal métastatique
Les données de deux essais cliniques de phase III, contrôlés, randomisés et multicentriques, regroupant 603 patients et d’un essai de phase II randomisé regroupant 34 patients appuient l’emploi de la capécitabine comme traitement de première intention du cancer colorectal métastatique (voir le tableau 15).
Tableau 15 Études cliniques sur le cancer colorectal métastatique – monothérapie
| Plan d’étude Diagnostic | Médicament et posologie | Nombre de patients inscrits – données démographiques | Résultats |
|---|---|---|---|
| ÉTUDES PIVOT |
| n = 302 |
|
| DE PHASE III | capécitabine pendant | Âge (ans) | |
| 2 semaines, puis | Médian : 64 | ||
| Étude 1 | 1 semaine de repos | Extrêmes: 23 et 86 | |
| (cycles de 3 semaines) | ||
| contrôlée, | H : 181 (60 %) | ||
| multicentrique | F: 121 (40 %) | ||
| Indice de Karnofsky | |||
| Médian : 90 | |||
| Extrêmes : 70 et 100 | |||
| Côlon : 222 (74 %) | |||
| Rectum : 79 (26 %) | |||
| Radiothérapie | |||
| antérieure : 52 (17 %) | |||
| Traitement adjuvant | |||
| antérieur par 5-FU : 84 | |||
| (28 %) | |||
| n = 303 | ||
| protocole Mayo* | Âge (ans) | ||
| Médian : 63 | |||
| Extrêmes: 24 et 87 | |||
| H : 197 (65 %) | |||
| F: 106 (35 %) | |||
| Indice de Karnofsky | |||
| Médian : 90 | |||
| Extrêmes : 70 et 100 | |||
| Côlon : 232 (77 %) | |||
| Rectum : 70 (23 %) | |||
| Radiothérapie | |||
| antérieure : 62 (21 %) | |||
| Traitement adjuvant | |||
| antérieur par 5-FU : | |||
| 110 (36 %) | |||
| Plan d’étude Diagnostic | Médicament et posologie | Nombre de patients inscrits – données démographiques | Résultats | |||
|---|---|---|---|---|---|---|
| Étude 2 |
| n = 301 |
| |||
| capécitabine pendant | Âge (ans) | |||||
| 2 semaines, puis | Médian : 64 | ||||
| contrôlée, | 1 semaine de repos | Extrêmes: 29 et 84 | ||||
| multicentrique | (cycles de 3 semaines) | |||||
| H : 172 (57 %) | ||||||
| F: 129 (43 %) | ||||||
| Indice de Karnofsky | ||||||
| Médian : 90 | ||||||
| Extrêmes : 70 et 100 | ||||||
| Côlon : 199 (66 %) | ||||||
| Rectum : 101 (34 %) | ||||||
| Radiothérapie | ||||||
| antérieure : 42 (14 %) | ||||||
| Traitement adjuvant | ||||||
| antérieur par 5-FU : 56 | ||||||
| (19 %) | ||||||
| n = 301 | |||||
| protocole Mayo* | Âge (ans) | |||||
| Médian : 64 | ||||||
| Extrêmes: 36 et 86 | ||||||
| H : 173 (57 %) | ||||||
| F: 128 (43 %) | ||||||
| Indice de Karnofsky | ||||||
| Médian : 90 | ||||||
| Extrêmes : 70 et 100 | ||||||
| Côlon : 196 (65 %) | ||||||
| Rectum : 105 (35 %) | ||||||
| Radiothérapie | ||||||
| antérieure : 42 (14 %) | ||||||
| Traitement adjuvant | ||||||
| antérieur par 5-FU : 41 | ||||||
| (14 %) | ||||||
| ÉTUDE DE |
|
| ||||
| PHASE II | capécitabine (traitement | 39 | ||||
| continu) | ||||||
|
| |||||
| randomisée | capécitabine (traitement | 34 | ||||
| intermittent) | ||||||
| Plan d’étude Diagnostic | Médicament et posologie | Nombre de patients inscrits – données démographiques | Résultats |
|---|---|---|---|
| 35 Patients atteints de cancer colorectal métastatique et/ou avancé | 24 % |
|
Le taux de réponse objective dans les études 1 et 2 était plus élevé pour la capécitabine que pour l’association 5-FU/LV. Le taux de réponse observé chez les patients qui suivaient le protocole Mayo concordait avec celui mentionné dans la presse médicale. On a également observé que lorsque les patients avaient préalablement reçu une chimiothérapie adjuvante, le taux de réponse objective (études 1 et 2, respectivement) était de 15,3 et 14,5 % dans le groupe recevant la capécitabine, et de 5,5 et 4,4 % dans le groupe recevant l’association 5-FU/LV. Comparativement à l’association 5-FU/LV, dans les deux études, on n’a noté aucune différence dans le délai avant la progression de la maladie ni dans le taux de survie.
Traitement d’association – Traitement de deuxième intention du cancer colorectal métastatique
Les données d’une étude clinique multicentrique de phase III, randomisée et contrôlée (NO16967) appuient l’administration de la capécitabine en association avec l’oxaliplatine pour le traitement de deuxième intention du cancer colorectal métastatique. Dans cette étude, 627 patients atteints de cancer colorectal métastatique ayant reçu au préalable une association d’irinotécan et de fluoropyrimidine comme traitement de première intention ont été randomisés pour recevoir soit XELOX, soit FOLFOX-4. Les schémas thérapeutiques de XELOX et de FOLFOX-4 figurent au tableau 16.
Tableau 16 Schémas thérapeutiques dans l’étude NO16967
| Traitement | Posologie de départ | Calendrier | |
|---|---|---|---|
| FOLFOX- 4 | Oxaliplatine Leucovorine 5-fluoro- uracile | 85 mg/m2 IV pendant 2 h 200 mg/m2 IV pendant 2 h 400 mg/m2 en bolus IV, 600 mg/m2 iv pendant 22 h | Oxaliplatine le jour 1, toutes les 2 semaines |
Leucovorine les jours 1 et 2, toutes les 2 semaines Bolus et perfusion IV de 5-fluoro- uracile, les jours 1 et 2, toutes les 2 semaines | |||
| XELOX | Oxaliplatine Capécitabine | 130 mg/m2 IV pendant 2 h 1000 mg/m2 par voie orale BID | Oxaliplatine le jour 1, toutes les 3 semaines Capécitabine BID par voie orale pendant 2 semaines (suivie de 1 semaine de repos) |
|
XELOX est au moins équivalant à FOLFOX-4 pour ce qui est de la survie sans progression dans la population conforme au protocole et la population en intention de traiter d’après les évaluations des investigateurs. En outre, la survie sans progression se trouvait aussi dans la marge de non-infériorité de 1,23 (rapport des risques instantanés [RRI] = 0,93; IC à 95 % [0,74; 1,17]) d’après l’évaluation d’un comité indépendant. Des analyses exploratoires de sous-groupes portant sur la survie sans progression (population admissible) et la survie globale (population en intention de traiter) en fonction de l’âge laissent entendre que XELOX serait moins efficace que FOLFOX-4 chez les patients de 65 ans et plus (RRI de 1,32 [IC à 95 % : 0,98-1,78] et de 1,34 [IC à 95 % : 1,00-1,80], respectivement).
Aucune donnée sur la qualité de vie n’a été relevée. La durée médiane du suivi lors des analyses primaires était de 2,1 ans dans la population que l’on avait l’intention de traiter; les données d’analyses effectuées après 6 autres mois de suivi sont aussi incluses dans le tableau suivant.
Tableau 17 Principaux résultats sur la non-infériorité de l’efficacité lors de l’analyse primaire et du suivi de 6 mois (populations conforme au protocole et en intention de traiter, étude NO16967)
ANALYSE PRIMAIRE Survie sans progression d’après l’investigateur* | |||||
|---|---|---|---|---|---|
| XELOX | FOLFOX-4 | ||||
| Population | Nombre d’événements | Délai médian avant l’événement (jours) | Nombre d’événements | Délai médian avant l’événement (jours) | Rapport de risque (IC à 97,5%) |
| Protocole Intention | 244 301 | 154 144 | 247 301 | 168 146 | 1,03 (0,87; 1,24) 0,97 (0,83; 1,14) |
Survie globale 6 MOIS DE SUIVI ADDITIONNELS | |||||
| Intention | 270 | 363 | 270 | 382 | 1,02 (0,86; 1,21) |
- La survie sans progression évaluée par un comité indépendant (population conforme au protocole) se situait dans la marge de non-infériorité de 1,23 (rapport de risque = 0,93 [IC à 95 % : 0,74; 1,17]).
Cancer du sein :
La capécitabine a été évaluée seule ou en association avec le docetaxel dans le cadre d’essais cliniques sur le cancer du sein. Le tableau 18 résume les données d’un essai pivot sur le traitement d’association ainsi que celles d’un essai pivot et de deux essais de soutien de phase II sur la monothérapie par la capécitabine.
Capécitabine en association avec le docetaxel : La dose de capécitabine utilisée en association avec le docetaxel dans l’essai clinique de phase III reposait sur les résultats d’une étude de phase I au cours de laquelle diverses doses de docetaxel avaient été administrées toutes les 3 semaines en association avec un traitement intermittent par capécitabine. Le schéma posologique de l’association a été choisi en fonction du profil de tolérabilité de l’administration de 75 mg / m2 de docetaxel toutes les 3 semaines en association avec 1250 mg / m2 de capécitabine 2 fois par jour pendant 14 jours, toutes les 3 semaines. La dose approuvée de 100 mg / m2 de docetaxel toutes les 3 semaines était le traitement du groupe témoin de l’étude de phase III.
Comme le montre le tableau 18, l’association de capécitabine et de docetaxel a entraîné une amélioration statistiquement significative du délai avant la progression de la maladie, de la survie globale et du taux de réponse objective comparativement à la monothérapie par la capécitabine.
La qualité de vie liée à la santé (QdVLS) a été évaluée au moyen du questionnaire QLQ-C30 (version 2) et du module sur le cancer du sein (BR23) de l’Organisation européenne de recherche sur le traitement du cancer (OERTC). La QdVLS était similaire dans les deux groupes de traitement. Environ 11 % des patientes sous association et 10 % des patientes sous monothérapie n’ont pas rempli de questionnaire sur la qualité de vie au moins une fois, ni au départ ni durant leur traitement.
Tableau 18 Études cliniques sur le cancer du sein
-Plan d’étude -Diagnostic | Médicament et posologie | Nombre de femmes inscrites | Résultats | |
|---|---|---|---|---|
| ÉTUDE PIVOT - MONOTHÉRAPIE | ||||
| -étude ouverte | -2510 mg/m2/jour de | 162 (135 cas | -taux de réponse global (dans | |
| capécitabine pendant 2 | aux tumeurs | l’intention de traiter, n = 135) : 20 % | ||
| -femmes ayant un cancer | semaines, puis 1 semaine | mesurables) | (IC à 95 % : 13,6-27,8 %); 3 réponses | |
| du sein avancé ou | de repos (cycles de 3 | complètes | ||
| métastatique, résistant à | semaines) | |||
| un traitement préalable | -taux de réponse global (population | |||
| par le paclitaxel (77 % de | standard, n = 117) : 23 % (6 semaines | |||
| cas de résistance; 23 % | de traitement minimum) | |||
| d’échec du paclitaxel; 41 | ||||
| % de cas de résistance; | -durée médiane de la réponse : | |||
| 26 % d’échec d’une | 241 jours | |||
| anthracycline; 82 % | ||||
| traitées préalablement | -délai médian avant progression de la | |||
| par le 5-FU) | maladie : 93 jours | |||
| -survie médiane : 384 jours | ||||
| -avantages cliniques : réponse positive | ||||
| chez 29 patientes (20 %); 45 patientes | ||||
| stables (31 %). Chez 51 patientes dont | ||||
| la douleur était d’au moins 20 mm | ||||
| (échelle d’analogie visuelle), 24 (47 | ||||
| %) réponses positives dans l’intensité | ||||
| de la douleur (baisse d’au moins 50 %) | ||||
| ÉTUDES DE SOUTIEN - MONOTHÉRAPIE | ||||
| -étude ouverte, | -2510 mg/m2/jour de | 95 | -taux de réponse à la capécitabine : 25 | |
| randomisée, groupes | capécitabine pendant 2 | % (IC à 95 % : 14-37 %) | ||
| parallèles | semaines, puis 1 semaine | -taux de réponse au CMF : 16 % (IC à | ||
| de repos (cycles de 3 | 95 % : 5-33 %) | |||
| -femmes de 55 ans et | semaines) | -délai médian avant progression de la | ||
| plus ayant un cancer du | maladie : capécitabine – 132 jours; | |||
| sein avancé ou | -CMF : cyclophosphamide | CMF – 94 jours | ||
| métastatique sans | (Cytoxan), méthotrexate, | |||
| chimiothérapie préalable | 5-FU à 600/40/600 mg/m2 | |||
| (à part un traitement | par voie IV toutes les 3 | |||
| adjuvant) | semaines | |||
| -étude ouverte, | -1331 mg/m2/jour de | 44 | -taux de réponse à la capécitabine | |
randomisée, groupes parallèles -femmes dont la maladie a progressé au cours des 12 mois suivant un traitement par une anthracycline | capécitabine pendant 6 semaines (traitement continu) -2510 mg/m2/jour de capécitabine pendant 2 semaines, puis 1 semaine de repos (cycles de 3 semaines) (traitement intermittent) -175 mg/m2 de paclitaxel toutes les 3 semaines | (intermittente) : 36 % (IC à 95 % : 17- 59 %); 3 réponses complètes -taux de réponse au paclitaxel : 21 % (IC à 95 % : 6-46 %) -délai médian avant progression de la maladie : capécitabine – 92 jours; paclitaxel – 95 jours | ||
| ÉTUDE PIVOT - TRAITEMENT D’ASSOCIATION | ||||
-étude ouverte, randomisée, groupes parallèles -femmes ayant un cancer du sein avancé ou métastatique, ayant résisté à un traitement contenant une anthracycline, ayant récidivé durant ou après un traitement contenant une anthracycline, ou ayant rechuté durant un traitement adjuvant contenant une anthracycline ou au cours des deux années suivantes | -2500 mg/m2/jour de capécitabine pendant 2 semaines, puis 1 semaine de repos, en association avec 75 mg/m2 de docetaxel toutes les 3 semaines -100 mg/m2 de docetaxel toutes les 3 semaines | 255 25 6 | Taux de réponse Traitement d’association : 41,6 % Monothérapie par le docetaxel : 29,7% ; (p = 0,0058) Délai avant progression de la maladie Traitement d’association : 186 jours Monothérapie par le docetaxel : 128 Jours (p = 0,0001) Risque relatif : 0,643 Survie globale Traitement d’association : 442 jours Monothérapie par le docetaxel : 352 jours (p = 0,0126) Risque relatif : 0,775 | |
14.3 Études de biodisponibilité comparatives
Résumé des études comparatives de biodisponibilité sur les comprimés de CAPECITABINE 500 mg et les comprimées de Xeloda (capécitabine) 500 mg (produit de référence)
Résumé statistique des données comparatives sur la biodisponibilité :
Une étude de biodisponibilité comparative, multicentrique, randomisée, double insu, à deux-période et croisée sur les comprimés de CAPECITABINE 500 mg (Sivem Produits Pharmaceutiques ULC) et les comprimés de Xeloda (capécitabine) 500 mg (Hoffmann-La Roche Limited, Canada) a été menée auprès de 43 patients (hommes et femmes) avec le cancer du sein métastatique ou le cancer colorectal. La dose du médicament a été ajustée à la surface corporelle des sujets (1250 mg / m2) et a été administrée en 3 doses de 500 mg ou en 4 doses de 500 mg à nourris.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Capécitabine (3x500 mg comprimés ou 4 x 500 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Ratio en % des moyennes géométriques | Intervalle de confiance à 90 % |
ASCT ( ng.h / mL) | 7799.93 8217.56 (34.8) | 8025.27 8507.35 (38.6) | 97.1 | 93.07-101.25% |
ASCI (ng.h / mL) | 7848.97 8267.56 (34.7) | 8056.97 8550.08 (38.9) | 97.4 | 93.35-101.52% |
| Cmax (ng / mL) | 4998.75 5460.60 (45.7) | 5453.35 6324.09 (59.1) | 92.3 | 81.18-105.06% |
| Tmax§ (h) | 2.000 (0.500-5.000) | 1.667 (0.500-5.000) | ||
| T½# (h) | 0.571(35.2%) | 0.591(35.4%) | ||
- Les comprimés CAPECITABINE 500 mg (fabriqués par Intas Pharmaceuticals Ltd, Inde pour Sivem Produits Pharmaceutiques ULC)
† Les comprimés PrXeloda (capécitabine) 500 mg (distribués par Hoffmann-LaRoche Limited, Canada, et ont été achetés en Canada)
§ Exprimé en tant que médiane (intervalle) seulement.
# Exprimé en tant que moyenne arithmétique (% CV) seulement.
Pharmacologie détaillée
Pharmacologie animale :
L’administration de doses pouvant atteindre 300 mg / kg (voie orale) à des souris et à des rats, et 30 mg / kg (voie intraveineuse) à des chiens anesthésiés n’a produit aucun effet pharmacodynamique biologiquement significatif sur les systèmes nerveux, cardio-vasculaire, respiratoire et digestif de ces mammifères. Aux doses les plus élevées (1 000 mg / kg [voie orale] chez la souris et le rat; 100 mg / kg [voie intraveineuse] chez le chien), la capécitabine n’a causé que des altérations minimes dans les systèmes susmentionnés. Chez des singes cynomolgus anesthésiés, la perfusion intraveineuse de 10 et de 30 mg / kg de capécitabine n’a pas altéré les paramètres des fonctions respiratoires et cardio-vasculaires. Toutefois, l’administration intraveineuse de 100 mg / kg a produit une hypotension légère et transitoire de même qu’une dépression de la fonction cardiaque. Ces effets n’étaient pas considérés comme alarmants.
Métabolisme de la capécitabine chez l’animal : Le macaque de Buffon est le meilleur modèle de prévision de la toxicité, car l’activité et la distribution de deux de ses enzymes métaboliques, la carboxylestérase et la cytidine-désaminase, sont semblables à celles de l’humain. Chez la souris, tout comme chez l’humain et chez le singe, la conversion de la substance mère passe par la 5’-DFCR, puis la 5’-DFUR. Toutefois, cette conversion est moindre chez la souris que chez le singe. Par rapport au singe et à la souris, l’activité de la cytidine-désaminase dans les principaux organes du rat est minime. C’est pourquoi dans cette espèce la transformation de la capécitabine en 5’-DFCR est suivie d’une conversion faible en 5’-DFUR. Par comparaison au singe ou à l’humain, la faible activité de la cytidine-désaminase du rat entraîne des taux plasmatiques élevés de 5’-DFCR, ce qui a permis d’étudier la toxicité du 5’-DFCR. Or, c’est pour toutes ces raisons que les études sur la tératologie et la reproduction ont été menées chez la souris et le singe.
Mode d’action : Le 5-FU est métabolisé en 5-fluoro-2’-désoxyuridine monophosphate (FdUMP) et en 5-fluoro-uridine triphosphate (FUTP), causant ainsi des lésions cellulaires par deux mécanismes principaux. Premièrement, le FdUMP forme une liaison covalente avec la thymidylate-synthétase (TS) et empêche la formation de thymidylate, le précurseur du thymidine triphosphate essentiel à la synthèse de l’ADN, donc empêche la prolifération cellulaire. Le deuxième mécanisme résulte de l’incorporation de FUTP dans l’ARN, à la place de l’UTP, qui empêche le cheminement nucléaire normal de l’ARN ribosomique et de l’ARN messager. Ces effets sont le plus marqué dans les cellules à prolifération rapide, comme les cellules tumorales, qui utilisent le 5-FU à un rythme plus rapide.
Pharmacocinétique clinique :
Onze études auxquelles ont participé un total de 213 patients cancéreux portaient sur la pharmacocinétique de la capécitabine et de ses métabolites, à des posologies de 502 à 3 514 mg / m2 / jour. Les paramètres de la capécitabine, de la 5’-DFCR et de la 5’-DFUR, mesurés aux jours 1 et 14, étaient similaires. La surface sous la courbe de concentrations (SSC) du 5-FU était de 30 % plus élevée au jour 14, mais n’a pas augmenté par la suite (jour 22). Aux doses thérapeutiques, la pharmacocinétique de la capécitabine et de ses métabolites était proportionnelle à la dose, à l’exception du 5-FU. La demi-vie d’élimination de la capécitabine et du 5-FU était d’environ 45 minutes.
Absorption : L’absorption gastro-intestinale de la capécitabine et de ses métabolites (5’-DFCR, 5’-DFUR et 5-FU) était rapide (médiane de 2 heures; intervalle de 0,5 à 5 heures). La capécitabine est largement absorbée, au moins 70 % de la dose étant récupérée dans l’urine, avec une faible variabilité (CV de 30 %).
Distribution : La fixation de 14C-capécitabine, de 14C-5’-DFCR et de 3H-5’-DFUR à des protéines plasmatiques humaines a été déterminée in vitro par ultrafiltration. Les concentrations employées (0,2 / 0,5 à 200 / 500 μg/mL) englobaient les concentrations plasmatiques de ces substances, observées in vivo. La capécitabine se fixe faiblement aux protéines plasmatiques (la capécitabine à 54 %, la 5’-DFCR à 10 % et la 5’-DFUR à 60 %), et cette fixation est indépendante de la concentration. La capécitabine se lie surtout à l’albumine humaine (à environ 35 %).
Élimination : Trois études portaient sur les concentrations urinaires de capécitabine et de ses métabolites (5’-DFCR, 5’-DFUR, 5-FU, FUH2, FUPA et FBAL). Plus de 70 % de la dose de capécitabine s’est retrouvée dans l’urine sous une forme apparentée au médicament. La plus grande partie de la dose était sous forme de FBAL (environ 50 %).
16 TOXICOLOGIE NON CLINIQUE
Les tableaux suivants présentent les résultats des études sur la toxicologie, le pouvoir mutagène ou génotoxique, ainsi que la reproduction et le pouvoir tératogène de la capécitabine.
Toxicité aiguë :
| Sujet | Espèce/ souche | Nbre/ sexe/dose | Dose (mg/kg) | Durée de l’observation/ Voie d’administration | Dose maximale non létale | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|---|
| Souris : | Souris/ | 5 | 250, | 14 jours | > 250 - < 375 | Dose élevée : 2 femelles et 3 mâles sont morts. Baisse |
| courte durée | BDF1 | 375, | Voie | mg/kg pour les mâles | transitoire de l’activité motrice spontanée | |
| 500 | intraveineuse | > 375 - < 500 | immédiatement après la dose et dans l’heure suivante. | |||
| mg/kg pour les | Dose moyenne : 1 mâle est mort. Baisse transitoire de | |||||
| femelles | l’activité motrice spontanée immédiatement après la | |||||
| dose et dans l’heure suivante. | ||||||
| Faible dose : Aucun effet indésirable observé. | ||||||
| Souris : courte | Souris/ | 5 | 1000, | 14 jours | > 2000 mg/kg | Doses faible ou élevée : Baisse transitoire de l’activité |
| durée | BDF1 | 2000 | Voie orale | (dose limite) | motrice spontanée à partir de 15 minutes après la dose | |
| (gavage) | jusqu’à 1 heure (1000 mg/kg) ou de 2 à 4 heures après | |||||
| (2000 mg/kg). (Baisse de la fréquence respiratoire et | ||||||
| prostration à la dose élevée seulement.) Baisse | ||||||
| transitoire de la consommation alimentaire des mâles, | ||||||
| le jour de l’administration. | ||||||
| Rat : courte durée | Rat/ SD-Slc | 5 | 1000, 2000 | 14 jours Voie orale (gavage) | > 2000 mg/kg (dose limite) | Faible dose : Baisse de l’activité motrice spontanée et relâchement musculaire (1 femelle), de 15 à 30 minutes après la dose. Dose élevée : Baisse de l’activité motrice spontanée, relâchement musculaire et immobilité chez les deux sexes, légère salivation chez 1 femelle, de 15 minutes à 4 heures après la dose. |
| Singe : doses | Singes/ | 2 mâles | 500, | 14 jours après la | > 2000 mg/kg | Faible dose : Vomissements dans les 15 minutes |
| croissantes | cynomolgus | 1000, | dernière dose | (dose limite) | suivant la dose; selles molles ou diarrhée chez un | |
| 20001 | singe, le lendemain. | |||||
| Voie orale | Dose moyenne : Vomissements 1,5 ou 6 heures après | |||||
| (naso-gastrique) | la dose; selles molles ou diarrhée chez un singe 6 | |||||
| heures après. | ||||||
| Dose élevée : Vomissements dans les 15 minutes | ||||||
| suivant la dose; salivation immédiatement après; selles | ||||||
| molles ou diarrhée durant environ 1 semaine. |
- 500 mg/kg (jour 1), 1000 mg/kg (jour 4), 2000 mg/kg (jour 7)
Études sur la toxicité lors de l’emploi à moyen ou à long terme
| Sujet | Espèce/ souche | Nbre/sexe /dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Souris : | Souris/ | 6 | 0 | 4 semaines | Doses moyenne ou élevée : Légère anémie, (légère) hausse de l’azote uréique |
| 4 semaines | BDF1 | 198 | sanguin; (légère) augmentation du poids de la rate; dégénérescence et élargissement | ||
| 395 | Voie orale | nucléaire des cryptes de l’intestin grêle, hausse de l’hématopoïèse extramédullaire | |||
| 791 | (gavage) | splénique. | |||
| Dose élevée : (légère) Baisse des mononucléaires; (légère) baisse du poids du | |||||
| thymus; légères atrophies du thymus et de la rate, dégénérescence des cellules | |||||
| hématopoïétiques dans la moelle osseuse. | |||||
| Souris : | Souris/ | 1511 | 0 | 13 Semaines | Doses moyenne ou élevée : Baisse des érythrocytes, hausse du volume globulaire |
| 13 | BDF1 | 198 | + | moyen, de l’hémoglobine globulaire moyenne, des plaquettes; augmentation du | |
| semaines | 395 | 4 semaines | poids de la rate; diminution du poids des ovaires; hématopoïèse extramédullaire | ||
| 791/5932 | récuperation | splénique; augmentation de la proportion de myélocytes neutrophiles et | |||
| dégénérescence des érythroblastes dans la moelle osseuse; altérations des organes | |||||
| Voie orale | reproducteurs des femelles; régression du tractus gastro-intestinal. | ||||
| (gavage) | Dose élevée : Mortalité (11 / 30); perte de poids, baisse de la consommation | ||||
| alimentaire; émaciation; baisse de l’activité motrice spontanée; selles molles; baisse | |||||
| de l’hématocrite et de l’hémoglobine, diminution des cellules de la moelle osseuse; | |||||
| baisse du poids des testicules et de l’épididyme; atrophie du thymus et des | |||||
| follicules des ganglions lymphatiques; diminution des érythroblastes dans la moelle | |||||
| osseuse; altération des organes reproducteurs des mâles. Mortes ou moribondes, les | |||||
| souris sacrifiées affichaient aussi les symptômes suivants : hyposthénie, | |||||
| hypothermie, bradypnée ou convulsions; baisse des leucocytes, hausse des | |||||
| réticulocytes et diminution du poids du thymus et de l’utérus; augmentation du | |||||
| poids relatif des surrénales; atrophie de l’épiderme, des glandes sébacées et des | |||||
| follicules pileux. | |||||
| Période de récupération après la dose élevée : Hausse des plaquettes, des | |||||
| réticulocytes, des cellules de la moelle osseuse; augmentation du poids et | |||||
| hypertrophie de la rate; hématopoïèse extramédullaire splénique; augmentation des | |||||
| myélocytes neutrophiles dans la moelle osseuse. | |||||
| Rat : | Rat / (SD- | 5 | 0 | 4 Semaines | Dose élevée : Légère baisse du gain de poids et de l’ingestion alimentaire (mâles); |
| 4 semaines | Slc) | 179,5 | légère dégénérescence des cryptes rectaux. | ||
| 359 | Voie orale | ||||
| 538,5 | (gavage) | ||||
| Rat : | Rat / (SD- | 20 | 0 | 26 Semaines | Doses moyenne ou élevée : Baisse du gain de poids et de l’ingestion alimentaire |
| 26 | Slc) | 179,5 | (mâles); augmentation de l’hémoglobine globulaire moyenne, du volume globulaire | ||
| semaines | 359 | Voie orale | moyen (très légère); baisse des protéines sériques totales (très légères; mâles); | ||
| 538, 5 | (gavage) | protéinurie. |
| Sujet | Espèce/ souche | Nbre/sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Dose élevée : (mâles seulement) Baisse des érythrocytes (très légère); baisse du volume urinaire, augmentation de la densité urinaire; légères altérations histopathologiques dans le rectum (dégénérescence des cryptes, dilatation de la lumière glandulaire, élargissement nucléaire des cryptes ou des cellules épithéliales). |
1 10 lors des 13 premières semaines, 5 lors de la période de récupération
2 La dose élevée est passée de 791 mg/kg/jour à 593 mg/kg/jour, au jour 37
| Sujet | Espèce/ souche | Nbre/sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Singe : | Singe/ | 3 (dose | 0 | 4 semaines | Dose moyenne : Diminution des valvules conniventes duodénales et iléales. |
| 4 semaines; | cynomolgus | élevée : | 35,9 | Voie orale | Doses moyenne ou élevée : Selles molles; diarrhée; perte de poids et baisse de |
| toxicinétique | (Macaca | mâles | 179,5 | (gavage) | l’ingestion alimentaire; baisse des leucocytes, diminution des cellules de la |
| fascicularis) | seulement) | 359 | moelle osseuse; diminution du poids du thymus; altérations gastro-intestinales | ||
| (dilatation de la lumière glandulaire, élargissement nucléaire des cryptes et des | |||||
| cellules épithéliales, atrophie des glandes); atrophie des acini pancréatiques; | |||||
| atrophie des follicules lymphoïdes des ganglions lymphatiques, de la rate et des | |||||
| amygdales; atrophie du thymus; hypoplasie des cellules hématopoïétiques de la | |||||
| moelle osseuse; atrophie des cellules acineuses des glandes salivaires. | |||||
| Dose élevée : Mortalité – 2 mâles moribonds ont été sacrifiés; vomissements; de | |||||
| plus, les 2 mâles moribonds présentaient les symptômes suivants : diminution de | |||||
| l’activité motrice spontanée, émaciation, hypothermie, se coucher sur le côté, | |||||
| démarche chancelante; atrophie des muqueuses et des glandes; élargissement de | |||||
| la lumière des glandes; élargissement nucléaire des cryptes et des cellules | |||||
| épithéliales de l’estomac et de l’intestin grêle; atrophie de la muqueuse de la | |||||
| langue et de l’œsophage; dégénérescence et hypertrophie des cellules corticales et | |||||
| hémorragie du cortex surrénalien. | |||||
| Singe : | Singe/ | 4 | 0 | 13 | Doses moyenne ou élevée : Selles molles; baisse des érythrocytes, des leucocytes, |
| 13 semaines; | cynomolgus | 54 | semaines + | de l’hématocrite, de l’hémoglobinémie; rate et thymus de petite taille; atrophie | |
| toxicinétique | (Macaca | 108 | 4 semaines | des follicules lymphoïdes de la rate; baisse des lymphocytes dans le cortex du | |
| fascicularis) | 215 / 1621 | de | thymus. | ||
| récupératio | Dose élevée : Mortalité – 1 mâle mort; 1 femelle moribonde sacrifiée; baisse de | ||||
| n Voie | l’ingestion alimentaire; faible poids du thymus et de la rate; atrophie des follicules | ||||
| orale | lymphoïdes des amygdales. Aussi, les singes qui sont morts ou qui étaient | ||||
| (gavage) | sacrifiés parce que moribonds ont présenté les symptômes suivants : diarrhée, |
| Sujet | Espèce/ souche | Nbre/sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
démarche chancelante, vomissements, se coucher sur le ventre, baisse de l’activité motrice spontanée, émaciation, hypothermie, pâleur de la muqueuse buccale, perte de poids, diminution des cellules de la moelle osseuse, hausse des plaquettes, augmentation du poids et hypertrophie des surrénales; diminution du tissu adipeux, atrophie du thymus, dégénérescence régressive du tractus gastro- intestinal, des organes lymphatiques et hématopoïétiques. Aucun résultat après la période de récupération. |
- 1 Jours 0-31 : 215 mg/kg/jour; jours 32-34 : arrêt de l’administration ; jours 35-90 : 162 mg/kg/jour
| Sujet | Espèce/ souche | Nbre/ sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Singes : 26 | Singe/ | 3 | 0 | 26 | Dose élevée : Mortalité (1 femelle moribonde sacrifiée); selles molles; baisse des |
| semaines | cynomolgus | 18 | semaines | leucocytes (lymphocytes et neutrophiles segmentés), des érythrocytes, de | |
| (Macaca | 54 | Voie orale | l’hématocrite et de l’hémoglobinémie; atrophie du thymus et des follicules | ||
| fascicularis) | 144 | (gavage) | lymphoïdes de la rate. De plus, la femelle moribonde sacrifiée a présenté les | ||
| symptômes suivants : diarrhée; baisse de l’activité motrice spontanée; perte | |||||
| d’appétit; pâleur de la muqueuse buccale; émaciation; décubitus ventral; | |||||
| hypothermie; bradypnée; perte de poids et diminution de l’ingestion d’aliments; | |||||
| diminution des cellules de la moelle osseuse; hausse relative des lymphocytes; | |||||
| baisse : cholestérol total, glucose, Ca, Na, K, Cl; hausse : créatinine, azote uréique | |||||
| sanguin, 1-globuline; grosses surrénales; petit thymus; selles liquides dans le | |||||
| côlon, intestin grêle et estomac vides; diminution du poids absolu du cœur, du | |||||
| foie, des reins, du thymus; augmentation du poids relatif du cerveau, des | |||||
| poumons, des surrénales; altérations histopathologiques du système digestif | |||||
| (dégénérescence ou hyperplasie épithéliale de la muqueuse, hyperplasie de la | |||||
| musculeuse muqueuse, fibroplasie de la sous-muqueuse, aplatissement ou | |||||
| fusionnement des villosités); atrophie des follicules lymphoïdes de la rate; | |||||
| atrophie du thymus; déplétion lymphocytaire du ganglion lymphatique | |||||
| mésentérique; baisse cellulaire de la moelle osseuse; hypoplasie : épithélium | |||||
| pavimenteux de la peau, glande mammaire, langue, œsophage, vagin; atrophie du | |||||
| follicule pileux; dégranulation des acini pancréatiques (les îlots du pancréas | |||||
| n’étaient pas touchés). | |||||
| Singe : 52 | Singe/ | 4 | 0 | 52 | Tous les groupes traités : Augmentation reliée à la dose de la salivation après |
| semaines; | cynomolgus | 36 | semaines | dose; légère diminution de la numération leucocytaire; déviation à gauche de la | |
| toxicinétique | (Macaca | 72 | Voie orale | formule d’Arneth liée à la dose. | |
| fascicularis) | 108 | (gavage) | Dose élevée : Régurgitation; diminution du poids relatif du thymus (marginale) |
| Sujet | Espèce/ souche | Nbre/sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| avec baisse des lymphocytes du cortex; prolifération des cellules hématopoïétiques dans la moelle osseuse. |
Études sur le pouvoir cancérogène
| Sujet | Espèce/ souche | Nbre/sexe / dose | Dose (mg/kg/jour) | Durée/Voie | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Souris : 24 | Souris/ | 50/ sexe/ | 0 – Témoin 1 | 24 mois | Faible dose : Hausse du volume globulaire moyen et de l’hémoglobine globulaire |
| mois | BDF1 | groupe | 0 – Témoin 2 | Voie orale | moyenne (femelles seulement). |
| Étude sur le | 30, 60, 90 | (mélangeal | Dose moyenne : Hausse du volume globulaire moyen et de l’hémoglobine | ||
| pouvoircanc | imentaire) | globulaire moyenne, baisse des érythrocytes et du poids des testicules. | |||
| érogène | Dose élevée : Baisse des érythrocytes, de l’hémoglobine et de l’hématocrite, | ||||
| hausse du volume globulaire moyen, de l’hémoglobine globulaire moyenne et des | |||||
| plaquettes, baisse du poids du thymus et des testicules (mâles seulement). Aucune | |||||
| manifestation de potentiel oncogène. |
Études sur le pouvoir mutagène et génotoxique
| Sujet | Système d’évaluation | Concentration de capécitabine | Durée d’incubation | Données sur le pouvoir génotoxique et autres |
|---|---|---|---|---|
| Mutation des | Test d’Ames : méthode | 4 à 1000 mcg/vase de | 48 h | Aucune activité mutagène, avec ou sans activation |
| cellules | d’incorporation standard avec | pétri | métabolique. | |
| bactériennes | les souches TA98 et TA100 de | |||
| (exploration) | Salmonella typhi murium, avec | |||
| ou sans activation métabolique | ||||
| (mélange S9) | ||||
| Mutation génique | Cellules pulmonaires de hamster | 100 à 4000 mcg/mL | 16 h (sans | Aucune activité mutagène, avec ou sans activation |
| dans des cellules de | chinois V79/HPRT avec ou sans | (sans activation) | activation) | métabolique. |
| mammifères en | activation métabolique | 100 à 5000 mcg/mL | 5 h (avec | |
| culture | (avec activation) | activation) | Cytotoxicité | |
| Viabilité cellulaire relative : | ||||
| 42-51 % à 4000 mcg/mL sans activation métabolique | ||||
| 50-92 % à 5000 mcg/mL avec activation | ||||
| métabolique | ||||
| Aberration chromosomique (in vitro) | Lymphocytes humains du sang périphérique, avec ou sans activation métabolique | 50 à 500 mcg/mL (sans activation) 250 à 3600 mcg/mL | 24 et 48 h (sans activation) 3 h (avec | Sans activation métabolique Clastogène et cytotoxique à 250 et à 500 mcg/mL. |
| Sujet | Système d’évaluation | Concentration de capécitabine | Durée d’incubation | Données sur le pouvoir génotoxique et autres |
|---|---|---|---|---|
| (avec activation) | activation) | Avec activation métabolique Non clastogène et non cytotoxique | ||
| Aberration | Test du micronoyau de souris | Dose orale (mg/kg) | Délai après la | La fréquence d’érythrocytes polychromatiques |
| chromosomique | Souche : Albinos Füllinsdorf | 500 | dose | micronucléés n’avait pas augmenté de façon |
| (in vivo) | Moro | 1000 | 24 h | statistiquement significative aux différents |
| 2000 | 24 h | échantillonnages. Aucun signe de toxicité dans les | ||
| 24 et 48 h | cellules de la moelle osseuse |
Études sur la reproduction et la tératologie
| Sujet | Espèce/ souche | Nbre/ sexe/dos e | Dose (mg/kg/jour) | Durée/Voie d’administration | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| Souris : fertilité | Souris/ | 24 | 0 | Mâles : 28 jours avant, | Parents : |
| BDF1 | 190 | jusqu’à confirmation de | Aucune mort imputable au médicament. | ||
| 380 | la conception | Dose élevée : Perte de poids et diminution de l’ingestion | |||
| 760 | alimentaire, émaciation, légère baisse de l’activité motrice | ||||
| Femelles: 14 jours | spontanée; diminution de l’indice d’accouplement (à cause | ||||
| avant et pendant | d’une perturbation du cycle œstral) et de l’indice de fécondité | ||||
| l’accouplement, | chez la femelle; diminution du poids des testicules et de | ||||
| jusqu’au jour 6 de | l’épididyme; dégénérescence et réduction des spermatocytes et | ||||
| gestation | des spermatides dans les testicules; augmentation des cellules | ||||
| spermatogéniques dégénérées dans l’épididyme; aucun fœtus | |||||
| Voie orale (gavage) | vivant; augmentation des résorptions (morts précoces). | ||||
| Récupération : après | Dose moyenne : Diminution du nombre de fœtus vivants; | ||||
| l’arrêt du traitement, | augmentation des résorptions (morts précoces). | ||||
| les femelles sous fortes | |||||
| doses dont | Fœtus : | ||||
| l’accouplement a | Légère diminution du poids des fœtus femelles; légère | ||||
| échoué ont été | augmentation du nombre de fœtus ayant des anomalies externes. | ||||
| soumises à un nouvel | |||||
| accouplement avec des | Récupération : | ||||
| mâles témoin ou sous | Disparition des effets indésirables. Aucun effet indésirable sur | ||||
| fortes doses. | la performance reproductrice, la viabilité fœtale ou le poids | ||||
| corporel; aucune malformation fœtale | |||||
| Souris : | Souris/ | env.20 | 0 | Jours 6-15 de la | Mères : |
| embryotoxicité | BDF1 | femelles | 190 | gestation (1er jour de | Aucune mort imputable au médicament. |
| et pouvoir | accouplées | 395 | gestation = jour 0) | Tous les groupes traités : Diminution du gain de poids et de |
| Sujet | Espèce/ souche | Nbre/ sexe/dose | Dose (mg/kg/jour) | Durée/Voie d’administration | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| tératogène | 791 | Voie orale (gavage) | l’ingestion alimentaire dépendant de la dose; diminution du nombre de fœtus vivants et augmentation du taux de résorptions précoces. Dose élevée : Aucun fœtus vivant Doses moyenne et élevée : Résorptions complètes dans la plupart des cas. Dose moyenne : Une seule mère a eu des fœtus vivants. Faible dose : Légère augmentation du nombre de résorptions tardives. Fœtus : Dose moyenne: Oligodactylie. Doses moyenne et élevée : Faible poids. Faible dose : Fissure palatine, anophtalmie, microphtalmie, oligodactylie, polydactylie, syndactylie, queue tordue, ventricules cérébraux dilatés. | ||
| Souris : embryotoxicité et pouvoir tératogène (supplément de l’étude n° 2302) | Souris/ BDF1 | env. 20 femelles accouplées | 0 25 50 100 | Jours 6-15 de la gestation (1er jour de gestation = jour 0) Voie orale (gavage) | Mères : Tous les groupes : Aucune mort imputable au médicament. Dose élevée : Légère diminution du gain de poids et de l’ingestion alimentaire. Fœtus : Aucun effet lié au traitement. |
| Souris : embryotoxicité et pouvoir tératogène (segment II : évaluation des souriceaux F1) | Souris/ BDF1 | env. 20 femelles accouplées | 0 50 100 200 | Jours 6-15 de la gestation (1er jour de gestation = jour 0) Voie orale (gavage) | Mères : Aucune mort imputable au médicament. Dose élevée : Légère diminution du gain de poids et de l’ingestion alimentaire; gestation légèrement prolongée. Souriceaux : Dose élevée : Moins de nouveau-nés vivants, baisse de l’indice de viabilité du jour 0 au jour 4 après la naissance; légère diminution du gain de poids, davantage de souriceaux ayant des anomalies squelettiques (crâne bombé, queue tordue); retard de l’ossification; légère augmentation de l’ambulation lors de l’épreuve du champ ouvert. Doses moyenne et élevée : Morts avec crâne bombé et |
| Sujet | Espèce/ souche | Nbre/ sexe/dos e | Dose (mg/kg/jour) | Durée/Voie d’administration | Toxicité aux organes et systèmes cibles |
|---|---|---|---|---|---|
| hydrocéphalie; nécropsie révélant une rate élargie avec hématopoïèse extramédullaire. | |||||
| Singe : | Singe/ | 2 | 90 | Jours 20-50 de la | Mères : |
| préliminaire; | cynomolgus | femelles | 180 | gestation | Aucune mort dans aucun groupe. |
| embryotoxicité | (Macaca | gravides | Dose élevée : Avortement (1 entre les jours 40 et 50 de | ||
| et pouvoir | fascicularis) | Voie orale (gavage) | gestation). | ||
| tératogène | Doses faible et élevée : Mort embryonnaire (1 dans le groupe | ||||
| sous dose élevée, le jour 40 de la gestation; 1 dans le groupe | |||||
| sous faible dose, le jour 50 de la gestation); baisse de l’ingestion | |||||
| alimentaire chez les femelles dont les embryons sont morts, et | |||||
| un avortement. | |||||
| Fœtus : | |||||
| Doses faible et élevée : Aucune anomalie placentaire ou externe | |||||
| chez les embryons morts ni chez les fœtus vivants. | |||||
| Faible dose : Un fœtus mâle normal; aucune anomalie du poids | |||||
| corporel, ni dans les caractéristiques viscérales ou squelettiques. | |||||
| Singe : | Singe/ | 5 | 0 | Jours 20-50 de la | Mères : |
| embryotoxicité | cynomolgus | femelles | 22,5 | gestation | Aucune mort maternelle ni effet indésirable. |
| et pouvoir | (Macaca | gravides | 45 | Dose élevée : Avortement (1 entre les jours 30 et 40 de | |
| tératogène | fascicularis) | 90 | Voie orale (gavage) | gestation). | |
| Dose faible : Mort embryonnaire (1 le jour 30 de gestation). | |||||
| Fœtus : | |||||
| Aucune altération liée au traitement n’a été observée à l’examen | |||||
| des fœtus vivants. | |||||
| Souris : | Souris/ | env. 20 | 0 | Du jour 15 de la | Mères : |
| périodes | BDF1 | femelles | 100 | gestation à la lactation, | Aucune mort ni effet indésirable imputable au traitement. |
| périnatale et | accouplé | 200 | jusqu’au jour 20 post | ||
| postnatale | es | 400 | partum | Souriceaux (F1) : | |
| (segment III) | (générati | (1er jour de gestation = | Aucune observation imputable au traitement. | ||
| on F0) | jour 0 de gestation) | ||||
| (1er jour de lactation = | |||||
| jour 0 de lactation) | |||||
| Voie orale (gavage) |
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Hoffmann-La Roche Limitée. Monographie de produit: XELODA. No de contrôle de la présentation # 247293, Date de révision: 19 avril 2021.