


Monographie de produit - Demylocan
1 INDICATIONS
DemylocanMC est indiqué pour le traitement de patients adultes atteints de :
- syndromes myélodysplasiques (SMD) antérieurement traités ou non, de novo ou secondaires, de n’importe quel sous-type de la maladie selon la classification franco-américano-britannique (anémie réfractaire, anémie réfractaire avec sidéroblastes en couronne, anémie réfractaire avec excès de blastes, anémie réfractaire avec excès de blastes en transformation et leucémie myélomonocytaire chronique) et des groupes de risque intermédiaire-1, intermédiaire-2 ou élevé définis par l’index pronostique international (IPSS; International Prognostic Scoring System).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d'aucune donnée relative à l’efficacité et l’innocuité chez ce type de patients; par conséquent, l'indication n’a pas été autorisée par Santé Canada chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans les essais cliniques, la majorité des patients atteints d’un SMD était âgée de ≥ 65 ans. Aucune différence globale quant à l’innocuité et à l’efficacité du produit n’a été observée entre les patients âgés de plus de 65 ans et les patients plus jeunes bien qu’une plus grande sensibilité ne puisse être écartée chez certaines personnes plus âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 CONTRE-INDICATIONS
- Patients présentant une hypersensibilité à DemylocanMC, à l'un des ingrédients de la préparation, y compris à tout ingrédient non médicinal, ou à l’un des composants de son contenant. Pour obtenir la liste complète des ingrédients, voir FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
- Femmes qui allaitent (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
DemylocanMC devrait être administré sous la surveillance d’un professionnel de la santé expérimenté dans l’emploi des agents antinéoplasiques.
- Neutropénie et thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hématologique).
- Risque d’effet nuisible pour le fœtus (voir MISES EN GARDE ET PRÉCAUTIONS, Santé sexuelle, Reproduction et MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes).
- Risque d'infertilité (voir MISES EN GARDE ET PRÉCAUTIONS, Santé sexuelle, Fertilité).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Les patients peuvent recevoir une prémédication contenant un traitement antiémétique standard.
- Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire.
4.2 Posologie recommandée et ajustement posologique
Il existe deux schémas posologiques pour l’administration de DemylocanMC. Dans l’un ou l’autre cas, il est recommandé de traiter les patients pendant au moins 4 cycles, sauf s’il survient des effets toxiques inacceptables à la suite de reports de l’administration, d’ajustements de la dose ou de soins de soutien standard. Il faut parfois plus de 4 cycles pour qu’une réponse complète ou partielle se manifeste. Le traitement doit être poursuivi aussi longtemps que le patient en tire des bienfaits ou jusqu’à la progression de la maladie.
Schéma thérapeutique - Option 1
DemylocanMC est administrée à une dose de 15 mg/m2 par perfusion intraveineuse (IV) continue sur une période de 3 heures, toutes les 8 heures pendant 3 jours. Ce cycle doit être répété toutes les 6 semaines.
Si la récupération hématologique (nombre absolu de neutrophiles ≥ 1000/mcL et nombre de plaquettes ≥ 50 000/mcL) a nécessité plus de 6 semaines lors d’un cycle précédent de traitement par DemylocanMC, le cycle suivant doit être retardé et la posologie doit être temporairement réduite selon l’algorithme suivant :
Dans le cas d’une récupération nécessitant entre 6 et 8 semaines, l’administration de
DemylocanMC doit être retardée de 2 semaines au maximum et la dose, temporairement réduite à 11 mg/m2 toutes les 8 heures (33 mg/m2/jour, 99 mg/m2/cycle) lors de la reprise du traitement.
- Dans le cas d’une récupération nécessitant entre 8 et 10 semaines - la progression de la maladie doit être évaluée (par des ponctions médullaires); en l’absence de progression, l’administration de DemylocanMC doit être retardée de 2 semaines de plus au maximum et la dose, réduite à 11 mg/m2 toutes les 8 heures (33 mg/m2/jour, 99 mg/m2/cycle) lors de la reprise du traitement, puis maintenue ou augmentée lors des cycles ultérieurs selon les indications cliniques.
Schéma thérapeutique - Option 2
DemylocanMC est administrée à une dose de 20 mg/m2 par perfusion IV continue sur une période de 1 heure, tous les jours pendant 5 jours. Ce cycle doit être répété toutes les 4 semaines.
Si une myélosuppression est présente, les cycles de traitement subséquents par DemylocanMC doivent être reportés jusqu’à ce qu’il y ait récupération hématologique (nombre absolu de neutrophiles ≥ 1000/mcL; nombre de plaquettes ≥ 50 000/mcL).
Ajustement posologique
Effets toxiques non hématologiques (pour les deux schémas thérapeutiques) Si, après le premier cycle de traitement par DemylocanMC, l’un des effets toxiques non hématologiques suivants se manifeste, le traitement ne doit pas être repris avant que le problème de toxicité ne soit résolu : 1) taux sérique de créatinine ≥ 2 mg/dL, 2) transaminase glutamique pyruvique sérique (SGPT), bilirubine totale ≥ 2 fois la limite supérieure de la normale (LSN) et 3) présence d’une infection active ou non contrôlée.
Insuffisance rénale
La décitabine n’a pas été étudiée chez les patients atteints d’insuffisance rénale et on ignore s’il est nécessaire d'ajuster la posologie chez ces patients. Il faut donc surveiller étroitement les patients atteints d’insuffisance rénale pour déceler tout effet toxique, y compris la détérioration de la fonction rénale étant donné que la décitabine et ses métabolites sont principalement excrétés par le rein (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique
La décitabine n’a pas été étudiée chez les patients atteints d’insuffisance hépatique et on ignore s’il est nécessaire d'ajuster la posologie chez ces patients. Il faut donc surveiller étroitement les patients atteints d’insuffisance hépatique pour déceler tout effet toxique, y compris la détérioration de la fonction hépatique (voir MISES EN GARDE ET PRÉCAUTIONS). 4.3 Administration
Schéma thérapeutique - Option 1
Administrer DemylocanMC par perfusion IV sur une période de 3 heures, toutes les 8 heures pendant 3 jours. Répéter ce cycle toutes les 6 semaines.
Schéma thérapeutique - Option 2
Administrer DemylocanMC par perfusion IV à la dose de 20 mg/m2 sur une période de 1 heure, tous les jours pendant 5 jours. Répéter ce cycle toutes les 4 semaines.
4.4 Reconstitution
DemylocanMC est un médicament cytotoxique : manipuler et préparer avec précaution. Voir INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
Tableau 1 : Reconstitution
| Taille de la fiole | Volume de diluant à ajouter á la fiole | Volume disponible approximatif | Concentration nominale par mL |
| 50 mg | 10 mL d’eau stérile pour injection, USP | 10 mL | 5 mg/mL |
Procédure de reconstitution
Reconstituer en utilisant une technique aseptique avec 10 mL d’eau stérile pour injection (USP); une fois reconstitué, chaque mL de solution contient environ 5 mg de décitabine à un pH se situant entre 6,7 et 7,3. Immédiatement après la reconstitution, la solution doit être diluée avec une solution de chlorure de sodium injectable à 0,9 % ou une solution de dextrose injectable à 5 % pour atteindre une concentration finale se situant entre 0,1 et 1 mg/mL. À moins d’être utilisé dans les 15 minutes suivant sa reconstitution, le médicament dilué doit être préparé à l’aide de solutions pour perfusion froides (2 à 8 °C) et entreposé à une température de 2 à 8 °C pendant 4 heures au maximum avant son administration au patient (voir ENTREPOSAGE, STABILITÉ ET ÉLIMINATION).
Tout médicament à usage parentéral doit, avant son administration, être inspecté visuellement pour déceler la présence de particules ou d’une altération de la couleur, dans la mesure où la solution et le contenant le permettent. Ne pas utiliser si des particules ou une couleur anormale sont observées.
5 SURDOSAGE
Il n’existe pas d’antidote à une surdose de DemylocanMC. Des doses plus élevées sont associées à une myélosuppression accrue caractérisée entre autres par une neutropénie et une thrombocytopénie prolongées. Des mesures de soutien standard devraient être mises en œuvre en cas de surdosage.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 : Formes posologiques, concentrations, composition et conditionnement
DemylocanMC est présentée sous forme de poudre lyophilisée stérile blanche ou presque blanche dans un flacon de verre incolore de 20 mL à usage unique emballé dans une boîte individuelle. Chaque flacon contient 50 mg de décitabine, 68 mg de phosphate de potassium monobasique (dihydrogénophosphate de potassium) et 11,6 mg d’hydroxyde de sodium.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’encadré Mises en garde et précautions importantes au début de la Partie I : Renseignements pour le P\professionnel de la santé.
Carcinogenèse et mutagenèse
Selon les données non cliniques, la décitabine possède un pouvoir carcinogène et mutagène (voir TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Les patients ayant des antécédents d’insuffisance cardiaque congestive grave ou une cardiopathie instable sur le plan clinique ont été exclus des études cliniques. Par conséquent, l’innocuité et l’efficacité de DemylocanMC chez ces patients n’ont pas été établies.
Voie d’administration | Forme posologique / concentration/ composition | Ingrédients non médicinaux |
| Intraveineuse | Poudre lyophilisée / 50 mg de décitabine | Dihydrogénophosphate de potassium, hydroxyde de sodium |
Conduite de véhicules et utilisation de machines
DemylocanMC peut avoir une influence modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients peuvent ressentir divers troubles pendant le traitement : fatigue, étourdissements, confusion mentale et vision trouble. La prudence est de mise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Fonction hématologique
Le traitement par la décitabine est associé à une neutropénie et à une thrombocytopénie, incluant entre autres une augmentation de la fréquence et de la gravité de ces événements par rapport à la situation d’avant traitement (voir EFFETS INDÉSIRABLES). Au cours des essais cliniques, la myélosuppression a été la cause la plus fréquente d'ajustement de la dose et d'arrêt du traitement. Des numérations sanguines et plaquettaires complètes doivent être effectuées selon les besoins afin de surveiller la réponse et la toxicité, toutefois elles devraient être effectuées au minimum avant le début de chaque cycle de traitement (voir Surveillance et épreuves de laboratoire). Après l’administration de la dose recommandée pour le premier cycle, le traitement des cycles subséquents peut nécessiter un ajustement de la dose (voir POSOLOGIE ET ADMINISTRATION).
Les complications de la myélosuppression comprennent les infections et les saignements. Des événements indésirables infectieux graves, tels que la pneumonie et la septicémie, et des événements indésirables hémorragiques graves, tels que l'hémorragie intracrânienne, dont certains ont connu une issue fatale, ont été signalés chez les patients recevant la décitabine dans le cadre des essais cliniques (voir EFFETS INDÉSIRABLES). Une surveillance clinique attentive des complications liées à la myélosuppression est recommandée. Les professionnels de la santé devraient déterminer s’il est nécessaire d’instaurer rapidement un traitement par des facteurs de croissance et/ou des antimicrobiens pour la prévention ou le traitement des infections. L’administration de produits sanguins conformément aux directives de l’établissement peut s’avérer nécessaire en présence de thrombocytopénie et d’anémie. Les patients devraient être avisés de surveiller leur état et de signaler tout symptôme de neutropénie, de thrombocytopénie ou la présence de fièvre à leur professionnel de la santé dès que possible.
Une myélosuppression et une aggravation de la neutropénie peuvent survenir plus fréquemment durant le premier ou le deuxième cycle de traitement et n’indiquent pas nécessairement la progression du SMD sous-jacent.
Surveillance et épreuves de laboratoire
Des numérations sanguines et plaquettaires complètes doivent être effectuées au minimum avant chaque cycle d’administration du médicament ainsi qu’au besoin, pour surveiller la réponse au médicament et la toxicité. Les tests de la fonction hépatique et la mesure du taux de créatinine sérique doivent être effectués avant l’initiation du traitement (voir Populations Particulières).
Santé sexuelle
Reproduction
Il faut recommander aux femmes en âge de procréer d’éviter de devenir enceintes pendant le traitement par DemylocanMC. Le délai à respecter pour devenir enceinte sans danger après un traitement par DemylocanMC est inconnu. Il faut conseiller à ces femmes d’utiliser une méthode de contraception efficace pendant cette période (voir Populations Particulières).
Il faut recommander aux hommes de ne pas engendrer d’enfant pendant le traitement par DemylocanMC ainsi que durant les 3 mois qui suivent la fin du traitement (voir TOXICOLOGIE NON CLINIQUE). Les hommes ayant des partenaires de sexe féminin en âge de procréer doivent utiliser une méthode de contraception efficace pendant cette période.
L'utilisation de contraceptifs hormonaux en même temps que la décitabine n'a pas été étudiée.
Fertilité
Il n’y a pas de données sur les effets de la décitabine sur la fertilité chez les humains. Dans les études animales non cliniques, la décitabine altère la fertilité des mâles et est mutagène. En raison du risque d'infertilité consécutif au traitement par DemylocanMC, les hommes devraient demander conseil sur la conservation du sperme et les patientes en âge de procréer devraient demander une consultation sur la cryoconservation des ovocytes avant le début du traitement (voir TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a pas de données adéquates sur l'utilisation de la décitabine chez la femme enceinte. Des effets tératogènes et de la toxicité chez l’embryon ou le fœtus ont été observés, en l'absence de toxicité maternelle, après l’administration de la décitabine chez des rongeurs gravides (voir TOXICOLOGIE NON CLINIQUE). Il est attendu que la décitabine entraîne des effets néfastes sur la reproduction lorsqu'elle est administrée à une femme enceinte. DemylocanMC ne doit pas être utilisé pendant la grossesse ni chez la femme en âge de procréer qui n’utilise pas une méthode de contraception efficace. Si DemylocanMC est utilisé durant la grossesse ou si la patiente devient enceinte durant le traitement, celle-ci doit être informée du risque potentiel pour le fœtus.
7.1.2 Allaitement
On ignore si la décitabine ou ses métabolites sont excrétés dans le lait maternel humain. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel, et en raison du risque d’effets indésirables graves chez les nourrissons exposés à la décitabine, DemylocanMC est contre-indiqué pendant l'allaitement (voir TOXICOLOGIE NON CLINIQUE). Si le traitement par DemylocanMC est nécessaire, l'allaitement doit être interrompu.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité de DemylocanMC n’a pas été établie chez les enfants. Des effets toxiques ont été observés dans des études réalisées chez des rongeurs prépubères (voir TOXICOLOGIE NON CLINIQUE).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans l'étude clinique contrôlée, parmi les 83 patients exposés à la décitabine selon le schéma posologique des patients hospitalisés, 61 étaient âgés de 65 ans ou plus et 21, de 75 ans ou plus. Parmi les 99 patients exposés à la décitabine selon le schéma posologique ambulatoire dans l’étude clinique à un seul groupe, 84 étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence n'a été observée sur le plan de l’innocuité ou de l’efficacité entre ces sujets et les sujets plus jeunes; par ailleurs, d'après l'expérience clinique recueillie, la réponse au traitement ne différait pas entre les patients plus vieux et plus jeunes; cependant, on ne peut exclure la possibilité que certains sujets plus âgés soient plus sensibles à la décitabine (voir ESSAIS CLINIQUES).
7.1.5 Insuffisance hépatique
Il n’existe aucune donnée sur l’utilisation de la décitabine chez les patients atteints d’insuffisance hépatique. Il faut surveiller étroitement les patients présentant une insuffisance hépatique pour déceler tout effet toxique, y compris une détérioration de la fonction hépatique, étant donné que la décitabine est métabolisée par la cytidine désaminase, qui se trouve principalement dans le foie (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
7.1.6 Insuffisance rénale
Il n’existe aucune donnée sur l’utilisation de la décitabine chez les patients atteints d’insuffisance rénale. Il faut surveiller étroitement les patients présentant une insuffisance rénale pour déceler tout effet toxique étant donné que la décitabine et ses métabolites sont principalement excrétés par le rein (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La base de données sur l’innocuité de la décitabine est constituée de données provenant de 9 études primaires portant sur 704 patients atteints d’un SMD ayant reçu au moins une dose de décitabine.
Dans l’étude contrôlée D-0007, dans laquelle le schéma posologique destiné aux patients hospitalisés a été utilisé, des événements indésirables ont été signalés chez presque tous les patients (98 à 100 %). Les événements indésirables les plus fréquents (> 30 %) étaient la neutropénie, la thrombocytopénie, l’anémie, la fatigue, la pyrexie, les nausées, la toux, les pétéchies, la constipation, la diarrhée et l’hyperglycémie. En général, la fréquence de la plupart des événements indésirables a diminué après les 3 premiers cycles. Cependant, la neutropénie, la thrombocytopénie et l’anémie sont demeurées courantes durant les 6 premiers cycles. Au moins un événement indésirable grave a été signalé chez 69 % des patients du groupe décitabine et chez 56 % des patients du groupe recevant des soins de soutien. Les événements indésirables de grade 3 ou 4 les plus souvent signalés dans le groupe recevant la décitabine étaient la neutropénie (87 %), la thrombocytopénie (85 %), la neutropénie fébrile (23 %) et la leucopénie (22 %). L’événement indésirable grave présentant la différence la plus importante entre les groupes de traitement était la neutropénie fébrile, dont la fréquence était de 25 % dans le groupe décitabine comparativement à 5 % dans le groupe recevant des soins de soutien. Plus de patients du groupe décitabine que du groupe recevant des soins de soutien (34 % vs 21 %) ont signalé des infections associées à des événements indésirables graves; celles-ci allaient de la pneumonie (17 % vs 12%, dans le groupe décitabine et le groupe recevant des soins de soutien) à l’infection lié aux cathéters (5 % vs 0 %) en passant par une grande variété d’infections bactériennes et fongiques signalées chacune chez 1 ou 2 patients.
La myélosuppression était la cause la plus fréquente de réduction de la dose, de report de l’administration ou d’arrêt du traitement. Six événements mortels liés à la maladie sous-jacente et à la myélosuppression ont été considérés comme étant à tout le moins potentiellement liés au traitement. Huit patients du groupe décitabine ont abandonné le traitement de manière définitive en raison d’événements indésirables, comparativement à 1 patient du groupe recevant des soins de soutien. La dose de décitabine a été temporairement réduite ou son administration retardée chez 35 % des patients. Les événements indésirables nécessitant le plus fréquemment (≥ 1 %) une intervention clinique dans le groupe décitabine étaient les suivants :
Arrêt du traitement : thrombocytopénie, neutropénie, pneumonie, infection par le complexe
Mycobacterium avium, arrêt cardio-respiratoire, augmentation du taux de bilirubine dans le sang, hémorragie intracrânienne, résultats anormaux aux évaluations de la fonction hépatique.
- Report de l’administration : neutropénie, œdème pulmonaire, fibrillation auriculaire, infection liée aux cathéters centraux, neutropénie fébrile.
- Réduction de la dose : neutropénie, thrombocytopénie, anémie, léthargie, œdème, tachycardie, dépression, pharyngite.
Dans l’essai ADOPT (Alternative Dosing for Outpatient Treatment), une étude à un seul groupe menée en Amérique du Nord dans laquelle le schéma posologique destiné aux patients ambulatoires a été utilisé, les événements indésirables les plus fréquents (> 30 %) étaient la fatigue, les nausées, la neutropénie, la pyrexie et l’anémie. Les événements indésirables de grade 3 ou 4 les plus fréquents étaient la neutropénie (37 %), la thrombocytopénie (24 %) et l’anémie (22 %). Les infections associées à des événements indésirables graves les plus fréquentes étaient la pneumonie, la septicémie et le choc septique. L’administration du médicament a été retardée chez 78 % des patients; la médiane de la durée de ces reports d’administration était de 7 jours et le plus grand pourcentage de ces reports était attribuable à des toxicités hématologiques. Les toxicités hématologiques et les infections ont été les causes les plus fréquentes de report de l’administration et d’arrêt du traitement. Au total, 8 événements mortels qui se sont produits en raison d’une infection et/ou d'une hémorragie (dont 7 sont survenus en présence d’une myélosuppression) ont été considérés comme étant à tout le moins potentiellement liés au traitement à l’étude. Parmi les 99 patients, 19 ont abandonné le traitement de manière définitive en raison d’événements indésirables.
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d'un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l'approximation des taux.
Étude D-0007 : Essai clinique contrôlé mené chez des patients atteints d’un SMD – schéma posologique des patients hospitalisés
Les données présentées ci-dessous reflètent les effets de l’exposition à la décitabine chez 83 patients pendant l’étude D-0007 selon le schéma posologique des patients hospitalisés. Les patients ont reçu 15 mg/m2 de décitabine par voie IV sur une période de 3 heures toutes les 8 heures, pendant trois jours consécutifs, toutes les 6 semaines (un cycle). Le nombre médian de cycles de décitabine était de 3 (intervalle 0 à 9). Les patients ayant des antécédents d’insuffisance cardiaque congestive grave, de maladie cardiaque instable sur le plan clinique, de dysfonction rénale ou de dysfonction hépatique ont été exclus.
Tableau 3: Événements indésirables signalés chez ≥ 5 % des patients du groupe recevant la décitabine et à une fréquence plus élevée que celle des patients recevant les soins de soutien dans l’étude D-0007
| Décitabine N = 83 (%) | Soins de soutien N = 81 (%) | |
| Troubles hématologiques et du système lymphatique | ||
| Neutropénie | 75 (90) | 58 (72) |
| Thrombocytopénie | 74 (89) | 64 (79) |
| Anémie SAP | 68 (82) | 60 (74) |
| Neutropénie fébrile | 24 (29) | 5 (6) |
| Leucopénie SAP | 23 (28) | 11 (14) |
| Lymphadénopathie | 10 (12) | 6 (7) |
| Thrombocytémie | 4 (5) | 1 (1) |
| Troubles cardiaques | ||
| Décitabine N = 83 (%) | Soins de soutien N = 81 (%) | |
| Œdème pulmonaire SAP | 5(6) | 0(0) |
| Troubles oculaires | ||
| Vision brouillée | 5 (6) | 0 (0) |
| Troubles gastro-intestinaux | ||
| Nausées | 35 (42) | 13 (16) |
| Constipation | 29 (35) | 11 (14) |
| Diarrhée SAP | 28 (34) | 13 (16) |
| Vomissements SAP | 21 (25) | 7 (9) |
| Douleur abdominale SAP | 12 (14) | 5 (6) |
| Pétéchies de la muqueuse buccale | 11 (13) | 4 (5) |
| Stomatite | 10 (12) | 5 (6) |
| Dyspepsie | 10 (12) | 1 (1) |
| Ascite | 8 (10) | 2 (2) |
| Saignements gingivaux | 7 (8) | 5 (6) |
| Hémorroïdes | 7 (8) | 3 (4) |
| Selles molles | 6 (7) | 3 (4) |
| Ulcération de la langue | 6 (7) | 2 (2) |
| Dysphagie | 5 (6) | 2 (2) |
| Troubles des tissus mous de la cavité buccale SAP | 5 (6) | 1 (1) |
| Ulcération des lèvres | 4 (5) | 3 (4) |
| Distension abdominale | 4 (5) | 1 (1) |
| Douleur abdominale haute | 4 (5) | 1 (1) |
| Reflux gastro-œsophagien | 4 (5) | 0 (0) |
| Glossodynie | 4 (5) | 0 (0) |
| Troubles généraux et anomalies au point d'administration | ||
| Pyrexie | 44 (53) | 23 (28) |
| Œdème périphérique | 21 (25) | 13 (16) |
| Rigidité | 18 (22) | 14 (17) |
| Œdème SAP | 15 (18) | 5 (6) |
| Douleur SAP | 11 (13) | 5 (6) |
| Léthargie | 10 (12) | 3 (4) |
| Sensibilité SAP | 9 (11) | 0 (0) |
| Chute | 7 (8) | 3 (4) |
| Gêne thoracique | 6 (7) | 3 (4) |
| Pyrexie intermittente | 5 (6) | 3 (4) |
| Malaise | 4 (5) | 1 (1) |
| Crépitations SAP | 4 (5) | 1 (1) |
| Érythème au point d'insertion du cathéter | 4 (5) | 1 (1) |
| Douleur au point d’insertion du cathéter | 4 (5) | 0 (0) |
| Enflure au point d’injection | 4 (5) | 0 (0) |
| Troubles hépatobiliaires | ||
| Hyperbilirubinémie | 12 (14) | 4 (5) |
| Infections et infestations | ||
| Pneumonie SAP | 18 (22) | 11 (14) |
| Cellulite | 10 (12) | 6 (7) |
| Candidose SAP | 8 (10) | 1 (1) |
| Infection sur cathéter | 7 (8) | 0 (0) |
| Décitabine N = 83 (%) | Soins de soutien N = 81 (%) | |
| Infection des voies urinaires SAP | 6 (7) | 1 (1) |
| Infection staphylococcique | 6 (7) | 0 (0) |
| Candidose buccale | 5 (6) | 2 (2) |
| Sinusite SAP | 4 (5) | 2 (2) |
| Bactériémie | 4 (5) | 0 (0) |
| Lésions, intoxications et complications liées à une intervention | ||
| Réaction liée à la transfusion | 6 (7) | 3 (4) |
| Éraflure SAP | 4 (5) | 1 (1) |
| Examens | ||
| Souffle cardiaque SAP | 13 (16) | 9 (11) |
| Hausse de la phosphatase alcaline sanguine SAP | 9 (11) | 7 (9) |
| Hausse du taux d’aspartate aminotransférase | 8 (10) | 7 (9) |
| Augmentation de l’urée sanguine | 8 (10) | 1 (1) |
| Hausse du lactate déshydrogénase sanguine | 7 (8) | 5 (6) |
| Baisse de l'albumine sanguine | 6 (7) | 0 (0) |
| Hausse du bicarbonate sanguin | 5 (6) | 1 (1) |
| Baisse du chlorure sanguin | 5 (6) | 1 (1) |
| Baisse des protéines totales | 4 (5) | 3 (4) |
| Baisse du bicarbonate sanguin | 4 (5) | 1 (1) |
| Baisse de la bilirubine sanguine | 4 (5) | 1 (1) |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie SAP | 27 (33) | 16 (20) |
| Hypoalbuminémie | 20 (24) | 14 (17) |
| Hypomagnésémie | 20 (24) | 6 (7) |
| Hypokaliémie | 18 (22) | 10 (12) |
| Hyponatrémie | 16 (19) | 13 (16) |
| Diminution de l'appétit SAP | 13 (16) | 12 (15) |
| Anorexie | 13 (16) | 8 (10) |
| Hyperkaliémie | 11 (13) | 3 (4) |
| Déshydratation | 5 (6) | 4 (5) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 17 (20) | 8 (10) |
| Douleur dans les membres | 16 (19) | 8 (10) |
| Dorsalgie | 14 (17) | 5 (6) |
| Douleur thoracique | 6 (7) | 1 (1) |
| Gêne musculosquelettique | 5 (6) | 0 (0) |
| Myalgie | 4 (5) | 1 (1) |
| Troubles du système nerveux | ||
| Céphalée | 23 (28) | 11 (14) |
| Étourdissements | 15 (18) | 10 (12) |
| Hypoesthésie | 9 (11) | 1 (1) |
| Troubles psychiatriques | ||
| Insomnie | 23 (28) | 11 (14) |
| État confusionnel | 10 (12) | 3 (4) |
| Anxiété | 9 (11) | 8 (10) |
| Décitabine N = 83 (%) | Soins de soutien N = 81 (%) | |
| Troubles rénaux et urinaires | ||
| Dysurie | 5 (6) | 3 (4) |
| Pollakiurie | 4 (5) | 1 (1) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 33 (40) | 25 (31) |
| Pharyngite | 13 (16) | 6 (7) |
| Crépitations dans les poumons | 12 (14) | 1 (1) |
| Diminution du murmure vésiculaire | 8 (10) | 7 (9) |
| Hypoxie | 8 (10) | 4 (5) |
| Râles | 7 (8) | 2 (2) |
| Écoulement post-nasal | 4 (5) | 2 (2) |
| Troubles de la peau et du tissu sous-cutané | ||
| Ecchymose | 18 (22) | 12 (15) |
| Éruption cutanée SAP | 16 (19) | 7 (9) |
| Érythème | 12 (14) | 5 (6) |
| Lésion cutanée SAP | 9 (11) | 3 (4) |
| Prurit | 9 (11) | 2 (2) |
| Alopécie | 7 (8) | 1 (1) |
| Urticaire SAP | 5 (6) | 1 (1) |
| Enflure du visage | 5 (6) | 0 (0) |
| Troubles vasculaires | ||
| Pétéchies | 32 (39) | 13 (16) |
| Pâleur | 19 (23) | 10 (12) |
| Hypotension SAP | 5 (6) | 4 (5) |
| Hématome SAP | 4 (5) | 2 (4) |
- SAP, sans autre précision
Les événements indésirables ont été évalués à l’aide des critères communs de toxicité du National Cancer Institute
(NCI), version 2 (CTC v2.0)
Étude ADOPT (Alternative Dosing for Outpatient Treatment) : Essai à un seul groupe mené chez des patients atteints d’un SMD – schéma posologique des patients ambulatoires
Le Tableau 4 présente tous les événements indésirables, sans égard au lien de causalité, survenus chez au moins 5 % des patients atteints d’un SMD dans le cadre d’une étude à un seul groupe (N = 99) au cours de laquelle la décitabine a été administrée en perfusion intraveineuse à raison de 20 mg/m2 sur une période de 1 heure les jours 1 à 5 de la semaine 1, toutes les 4 semaines (1 cycle). Le nombre médian de cycles de décitabine était de 5 (intervalle, 1 à 17).
Tableau 4 : Événements indésirables rapportés par ≥ 5 % des patients dans l’étude ADOPT*
| Décitabine N = 99 (%) | |
| Troubles hématologiques et du système lymphatique | |
| Anémie | 31 (31 %) |
| Neutropénie fébrile | 20 (20 %) |
| Leucopénie | 6 (6 %) |
| Neutropénie | 38 (38 %) |
| Décitabine N = 99 (%) | |
| Pancytopénie | 5 (5 %) |
| Thrombocytémie | 5 (5 %) |
| Thrombocytopénie | 27 (27 %) |
| Troubles cardiaques | |
| Insuffisance cardiaque congestive | 5 (5 %) |
| Tachycardie | 8 (8 %) |
| Troubles de l’oreille et du labyrinthe | |
| Otalgie | 6 (6%) |
| Troubles gastro-intestinaux | |
| Douleur abdominale | 14 (14 %) |
| Douleur abdominale haute | 6 (6 %) |
| Constipation | 30 (30 %) |
| Diarrhée | 28 (28 %) |
| Dyspepsie | 10 (10 %) |
| Dysphagie | 5 (5 %) |
| Reflux gastro-œsophagien | 5 (5 %) |
| Nausées | 40 (40 %) |
| Douleur buccale | 5 (5 %) |
| Stomatite | 11 (11 %) |
| Odontalgie | 6 (6 %) |
| Vomissements | 16 (16 %) |
| Troubles généraux et anomalies au point d’administration | |
| Asthénie | 15 (15 %) |
| Douleur thoracique | 6 (6 %) |
| Frissons | 16 (16 %) |
| Fatigue | 46 (46 %) |
| Inflammation des muqueuses | 9 (9 %) |
| Œdème | 5 (5 %) |
| Œdème périphérique | 27 (27 %) |
| Douleur | 5 (5 %) |
| Pyrexie | 36 (36 %) |
| Infections et infestations | |
| Cellulite | 9 (9 %) |
| Candidose buccale | 6 (6 %) |
| Pneumonie | 20 (20 %) |
| Sinusite | 6 (6 %) |
| Bactériémie staphylococcique | 8 (8 %) |
| Abcès dentaire | 5 (5 %) |
| Infection des voies respiratoires supérieures | 10 (10 %) |
| Infection des voies urinaires | 7 (7 %) |
| Lésions, intoxications et complications liées à une intervention | |
| Contusion | 9 (9 %) |
| Examens | |
| Hausse de la bilirubine sanguine | 6 (6 %) |
| Murmure vésiculaire anormal | 5 (5 %) |
| Perte de poids | 9 (9 %) |
| Troubles du métabolisme et de la nutrition | |
| Anorexie | 23 (23 %) |
| Décitabine N = 99 (%) | |
| Baisse de l’appétit | 8 (8 %) |
| Déshydratation | 8 (8 %) |
| Hyperglycémie | 6 (6 %) |
| Hypokaliémie | 12 (12 %) |
| Hypomagnésémie | 5 (5 %) |
| Troubles musculosquelettiques et du tissu conjonctif | |
| Arthralgie | 17 (17 %) |
| Dorsalgie | 18 (18 %) |
| Douleur osseuse | 6 (6 %) |
| Spasmes musculaires | 7 (7 %) |
| Faiblesse musculaire | 5 (5 %) |
| Douleur musculosquelettique | 5 (5 %) |
| Myalgie | 9 (9 %) |
| Douleur aux extrémités | 18 (18 %) |
| Troubles du système nerveux | |
| Étourdissements | 21 (21 %) |
| Céphalée | 23 (23 %) |
| Troubles psychiatriques | |
| Anxiété | 9 (9 %) |
| État confusionnel | 8 (8 %) |
| Dépression | 9 (9 %) |
| Insomnie | 14 (14 %) |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Toux | 27 (27 %) |
| Dyspnée | 29 (29 %) |
| Épistaxis | 13 (13 %) |
| Douleur pharyngo-laryngienne | 8 (8 %) |
| Épanchement pleural | 5 (5 %) |
| Congestion des sinus | 5 (5 %) |
| Troubles de la peau et du tissu sous-cutané | |
| Sécheresse de la peau | 8 (8 %) |
| Ecchymose | 9 (9 %) |
| Érythème | 5 (5 %) |
| Sueurs nocturnes | 5 (5 %) |
| Pétéchies | 12 (12 %) |
| Prurit | 9 (9 %) |
| Éruption cutanée | 11 (11 %) |
| Lésion cutanée | 5 (5 %) |
| Troubles vasculaires | |
| Hypertension | 6 (6 %) |
| Hypotension | 11 (11 %) |
*Dans cette étude à un seul groupe, les investigateurs ont rapporté les événements indésirables en fonction des signes cliniques et des symptômes plutôt qu’en fonction d’anomalies prédéfinies dans les résultats des épreuves de laboratoire. Ainsi, les anomalies dans les résultats des épreuves de laboratoire n’ont pas toutes été inscrites comme des événements indésirables. Les événements indésirables ont été évalués à l’aide des critères communs de toxicité du NCI, version 3.0 (CTCAE v3.0).
Les événements indésirables graves observés chez les patients traités par la décitabine, sans égard au lien de causalité, et n’ayant pas été rapportés dans les Tableaux 3 et 4 comprennent les suivants :
- Troubles hématologiques et du système lymphatique : myélosuppression, splénomégalie.
- Troubles cardiaques : infarctus du myocarde, arrêt cardio-respiratoire, myocardiopathie, fibrillation auriculaire, tachycardie supraventriculaire.
- Troubles gastro-intestinaux : douleur gingivale, hémorragie digestive haute.
- Troubles généraux et anomalies au point d’administration : hémorragie au point d’insertion du cathéter.
- Troubles hépatobiliaires : cholécystite.
- Infections et infestations : infection fongique, septicémie, aspergillose broncho-pulmonaire, abcès péridiverticulaire, infection des voies respiratoires, infection pulmonaire à Pseudomonas, infection par le complexe Mycobacterium avium, infection à Clostridium.
- Lésions, intoxications et complications liées à une intervention : douleur postopératoire, hémorragie postopératoire.
- Troubles du système nerveux : hémorragie intracrânienne.
- Troubles psychiatriques : altération de l’état mental.
- Troubles rénaux et urinaires : insuffisance rénale, hémorragie urétrale.
- Troubles respiratoires, thoraciques et médiastinaux : hémoptysie, infiltration pulmonaire, embolie pulmonaire, arrêt respiratoire, masse pulmonaire.
- Réactions allergiques : Une hypersensibilité (réaction anaphylactique) à la décitabine a été rapportée dans un essai de phase II.
8.3 Effets indésirables signalés après la commercialisation
Les effets indésirables suivants ont été observés lors de l’utilisation de la décitabine après son homologation. Comme ces effets sont signalés de façon volontaire par une population de taille inconnue, il n’est pas toujours possible d’évaluer leur fréquence ou d’établir une relation de causalité avec l’exposition au médicament.
Des cas de pneumopathie interstitielle (incluant infiltrats pulmonaires, pneumonie organisée et fibrose pulmonaire) et de syndrome de Sweet (dermatose aiguë fébrile neutrophilique) ont été signalés. Des cas d’entérocolite, d’insuffisance hépatique et de syndrome de lyse tumorale ont été rapportés, y compris des cas dont l’issue a été fatale.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
Aucune étude sur les interactions médicamenteuses avec la décitabine n'a été effectuée chez des sujets humains. La décitabine est une prodrogue qui nécessite une activation métabolique par la désoxycytidine kinase et qui est désactivée par la cytidine désaminase, laquelle se trouve principalement dans le foie. Des études in vitro sur le métabolisme ont suggéré que la décitabine n’était pas un substrat des enzymes hépatiques du cytochrome P450 chez l’humain. Puisque la liaison de la décitabine aux protéines plasmatiques est négligeable (< 1 %), on ne s’attend pas à observer des interactions qui seraient dues au déplacement par la décitabine de médicaments plus fortement liés aux protéines plasmatiques.
Des études in vitro sur des microsomes hépatiques humains ont montré que la décitabine était peu susceptible d’inhiber les isoenzymes CYP1A2, CYP2C9, CYP2C19, CYP2D6 ou CYP3A4. Aucune étude in vitro de l’effet de la décitabine sur l'inhibition de la CYP2C8 n'a été réalisée. Les résultats d’une étude in vitro dans des cultures primaires d'hépatocytes obtenues de donneurs humains indiquent que la décitabine n'a pas de pouvoir inducteur de la CYP3A4/5, la CYP1A2, la CYP2C9 ou la CYP2B6. Cependant, un effet inducteur positif de la CYP2E1 par la décitabine a été observé dans cette étude (voir Interactions médicament-médicament ci-dessous).
9.2 Interactions médicament-médicament
Aucune interaction de la décitabine avec d’autres médicaments n’a été établie chez l’humain.
9.2.1 Impact de la décitabine sur d'autres médicaments
Une étude in vitro dans des cultures primaires d'hépatocytes obtenues de donneurs humains a montré que la décitabine induisait la CYP2E1 à des concentrations de 1 μM (la plus faible concentration testée) et plus, et que l'induction était plus forte que celle provoquée par le témoin positif (isoniazide à 100 μM). Les anesthésiques généraux tels que l’halothane, le sévoflurane, le méthoxyflurane, l’isoflurane et l’enflurane sont des substrats de la CYP2E1 et, par conséquent, l'efficacité de ces médicaments peut être réduite chez les patients traités par la décitabine qui ont besoin d'une anesthésie générale.
9.2.2 Impact des autres médicaments sur la décitabine
Il y a un risque d'interactions médicamenteuses avec d'autres agents qui sont aussi activés par la désoxycytidine kinase et/ou désactivés par la cytidine désaminase. La prudence est recommandée si ces agents sont utilisés en concomitance avec la décitabine étant donné qu’il peut s’ensuivre une diminution de l’efficacité ou une augmentation des effets toxiques.
9.3 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.4 Interactions médicament-plante médicinale
Les interactions entre le médicament et des plantes médicinales n’ont pas été établies. 9.5 Interactions entre le médicament et les épreuves de laboratoire
Les interactions entre le médicament et des épreuves de laboratoire n’ont pas été établies.
9.6 Interactions entre le médicament et le style de vie
Aucune étude n’a été menée sur les effets de la décitabine sur la capacité de conduire un véhicule ou de faire fonctionner des machines. Les patients doivent être informés qu’ils peuvent ressentir des effets indésirables tels que la fatigue, des étourdissements, de la confusion mentale et une vision trouble durant le traitement par la décitabine. Par conséquent, la prudence s’impose s’ils doivent conduire un véhicule ou faire fonctionner des machines.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La décitabine exercerait ses effets antinéoplasiques à la suite de sa phosphorylation, de son incorporation directe dans l’ADN et de l’inhibition de l’ADN méthyltransférase, entraînant une hypométhylation de l’ADN et une différenciation cellulaire ou l’apoptose. La décitabine inhibe la méthylation de l’ADN in vitro à des concentrations qui ne provoquent pas de suppression majeure de la synthèse de l’ADN. L’hypométhylation induite par la décitabine dans les cellules néoplasiques peut rétablir la fonction normale de gènes qui sont essentiels à la régulation de la différenciation et de la prolifération cellulaires. Dans les cellules se divisant rapidement, la cytotoxicité de la décitabine peut également être attribuée à la formation d’adduits covalents entre l’ADN méthyltransférase et la décitabine incorporée dans l’ADN. Les cellules qui ne sont pas en prolifération sont relativement insensibles à la décitabine.
Il a été démontré que la décitabine provoque une hypométhylation tant in vitro qu’in vivo. Aucune étude n’a été réalisée sur l’hypométhylation induite par la décitabine et les paramètres pharmacocinétiques.
10.2 Pharmacodynamique
Aucune étude portant spécifiquement sur l’intervalle QTc n’a été effectuée chez les humains.
In vitro, la décitabine n’a eu aucun effet significatif sur le canal potassique hERG dans un essai sur la lignée cellulaire HEK293-hERG jusqu’à une concentration de 30 μM (6,8 μg/mL). Chez le macaque de Buffon, la décitabine n’a eu aucun effet sur la tension artérielle diastolique ou systolique, sur les variables de l’électrocardiogramme (ECG) en dérivation II (intervalles PR, RR, QT, QTcB et QTcF, et complexe QRS), sur la morphologie générale de l’ECG (rythme et forme d’onde) ou sur les paramètres respiratoires (obtenus par électromyographie) après une dose unique de décitabine de 628,8 mg/m2 (52,4 mg/kg).
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de la décitabine sont présentés au Tableau 5 ci-dessous. Dans 2 études distinctes, 11 patients ont reçu 20 mg/m2 de décitabine par perfusion sur une période de 1 heure et 14 patients ont reçu 15 mg/m2 par perfusion sur une période de 3 heures. Après des doses répétées de 15 mg/m2, aucune accumulation systémique de décitabine ni aucun changement important des paramètres pharmacocinétiques résultant d’une courte demi-vie n’ont été constatés (voir Élimination ci-dessous). Le ratio des ASC0-∞ (par rapport au jour 1) était de 0,94 et de 0,96 après l’administration de la première dose de 15 mg/m2 pour les jours 2 et 3, respectivement. Une analyse pharmacocinétique de population (N = 35) a démontré que la valeur de l’ASCcumulatif par cycle (semaine) était 2,3 fois moins élevée pour le schéma posologique à 20 mg/m2 (voir le Tableau 5).
Dans une étude menée chez des patients chinois atteints d’un SMD, l’exposition par dose pour le jour 5 chez ceux qui recevaient 20 mg/m2 était plus élevée que celle du jour 3 chez ceux qui recevaient 15 mg/m2. La Cmax était 4 fois plus élevée (222 ng/mL vs 54 ng/mL) et l’ASC0-∞ était 1,5 fois plus élevée (180 ng•h/mL vs 119 ng•h/mL) chez les patients traités par 20 mg/m2 (n = 18) que chez ceux recevant 15 mg/m2 (n = 6). La concentration plasmatique de décitabine était mesurable jusqu’à 6 heures après l’administration chez les patients traités par 15 mg/m2 et jusqu’à 4 heures après (le dernier échantillon prélevé), chez les patients traités par 20 mg/m2.
Tableau 5 : Paramètres pharmacocinétiques de la décitabine chez des patients : Moyenne (CV en % ou IC à 95 %)
| Dose | Cmax (ng/mL) | ASC0 -∞ (ng•h/mL) | T1/2 (h) | CL (L/h/m2) | Vdss (L/m2) | ASCcumulatif** (ng•h/mL) |
| 15 mg/m2 en perfusion de 3 h toutes les 8 h pendant 3 jours (n = 14)* | 73,8 (66) | 163 (62) | 0,62 (49) | 125 (53) | 71,8 (87) | 1332 (1010-1730) |
| 20 mg/m2 en perfusion de 1 h tous les jours pendant 5 jours (n = 11) | 147 (49) | 115 (43) | 0,54 (43) | 210 (47) | NP | 570 (470-700) |
*Résultats pharmacocinétiques après la première dose au Jour 1.
**N = 35 ASC cumulatif pour chaque cycle
NP : Non précisé
Distribution : Après son administration par voie intraveineuse, la décitabine se lie de façon négligeable aux protéines plasmatiques (< 1 %). La décitabine est largement distribuée et a un volume de distribution important. En raison de l’existence d’un système de transport des nucléosides, la concentration de la décitabine s’équilibre rapidement entre les compartiments extracellulaire et intracellulaire.
Métabolisme : La décitabine est une prodrogue qui requiert une activation métabolique par la désoxycytidine kinase et d’autres nucléotide kinases pour sa conversion en triphosphate correspondant. La voie d’élimination exacte et le devenir métabolique de la décitabine sont inconnus. La décitabine est inactivée par sa principale voie d’élimination impliquant une désamination par la cytidine désaminase qui se retrouve principalement dans le foie, mais aussi dans les granulocytes, l’épithélium intestinal et le plasma.
Élimination : Chez l’humain, la concentration plasmatique de décitabine diminue de façon biexponentielle après l’arrêt de la perfusion intraveineuse et sa demi-vie est d’environ 35 minutes. La clairance corporelle totale était plus élevée avec le schéma posologique de 20 mg/m2 qu’avec celui de 15 mg/m2 (voir le Tableau 5). La clairance dépasse le débit sanguin hépatique, ce qui peut s’expliquer par une importante désamination hépatique et extrahépatique. L’excrétion urinaire de la décitabine sous forme inchangée est faible et représente typiquement < 1 % de la dose totale administrée aux patients.
Populations particulières et états pathologiques
Personnes âgées : La majorité des patients atteints d’un SDM avaient ≥ 65 ans dans les essais cliniques. Une analyse pharmacocinétique de population de la décitabine chez les patients adultes n’a pas révélé une influence de l’âge sur les paramètres.
Enfants : Peu de données pharmacocinétiques ont été obtenues chez 8 enfants qui ont reçu la dose de 20 mg/m2. Une grande variabilité des paramètres pharmacocinétiques de la décitabine a été observée chez les patients plus jeunes (âgés de 2 à 11 ans), mais la variabilité était relativement faible chez les patients plus âgés (âgés de 12 à 16 ans). Il ne semble pas y avoir de tendance liée à l’âge chez les enfants. Selon une comparaison entre des études, chez des sujets ayant reçu une dose de 20 mg/m2, l’exposition à la décitabine était plus élevée de 73 % chez les enfants comparativement aux patients adultes (Tableau 5). Il n’y a pas de données de pharmacocinétique chez les enfants âgés de < 2 ans.
Sexe : Une analyse pharmacocinétique de population de la décitabine a révélé que la clairance était plus faible chez les femmes que chez les hommes, mais cet effet était peu important comparativement à la variabilité interindividuelle et n’a donc pas été considéré comme important sur le plan clinique.
Race : Selon une comparaison entre des études réalisées auprès de patients chinois et de race blanche, l’exposition à la décitabine (ASC0-∞) était plus élevée de 57 % chez les patients chinois après la dose de 20 mg/m2 et moins élevée de 27 % après la dose de 15 mg/m2 (voir la section Pharmacocinétique ci
‑
dessus).
Insuffisance rénale : Aucune étude pharmacocinétique n’a été menée chez des patients atteints d’insuffisance rénale.
Insuffisance hépatique : Aucune étude pharmacocinétique n’a été menée chez des patients atteints d’insuffisance hépatique.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Entreposage
Conservez à 20 °C à 25 °C.
Stabilité
Après reconstitution : À moins d’être utilisé dans les 15 minutes suivant sa reconstitution, le médicament dilué doit être préparé à l’aide de solutions pour perfusion froides (2 à 8 °C) et entreposé à une température de 2 à 8 °C pendant 4 heures au maximum avant son administration au patient.
Élimination
Tout produit non utilisé ou déchet doit être éliminé conformément aux procédures en vigueur concernant la manipulation et l’élimination de médicaments cytotoxiques.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
DemylocanMC est un médicament cytotoxique : la prudence s’impose durant les manipulations et la reconstitution. Les méthodes standard de manipulation des médicaments antinéoplasiques doivent être suivies. Le contact avec la peau doit être évité et des gants de protection doivent être portés.
Si la solution reconstituée de DemylocanMC entre en contact avec la peau, laver immédiatement et abondamment avec de l’eau et du savon.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre / Nom usuel : décitabine
Nom chimique : 5-aza-2'-désoxycytidine, 4-amino-1-(2-désoxy-β-D-érythro-pentofuranosyl)-1, 3,5-triazin-2(1H)-one
Formule moléculaire et masse moléculaire : C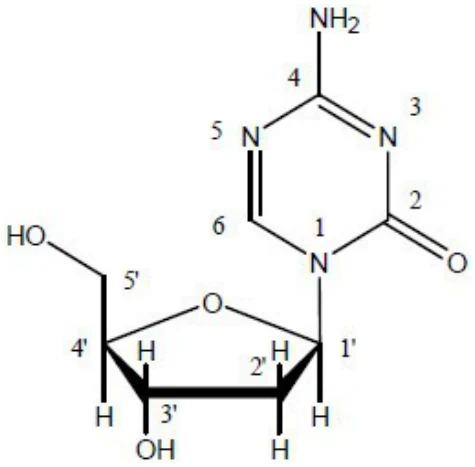 8H12N4O4 228,21 g/mol
Formule développée :
Propriétés physicochimiques
La décitabine est une fine poudre blanche ou presque blanche. La décitabine est légèrement soluble dans un mélange éthanol/eau (50/50), dans un mélange méthanol/eau (50/50) et dans le méthanol; elle est peu soluble dans l’eau et soluble dans le diméthylsulfoxyde (DMSO).
La décitabine est connue pour être instable en solution aqueuse. Le pH d’une solution aqueuse de 5 mg/mL de décitabine était stable à 6,7 (25 °C ± 2 °C) pour une période de 80 minutes.
14 ESSAIS CLINIQUES
14.1 Étude D-0007 : Essai contrôlé mené chez des patients atteints d’un syndrome myélodysplasique (SMD) – schéma posologique des patients hospitalisés
Plan et caractéristiques démographiques de l’étude
L’étude D-0007 est un essai ouvert multicentrique de phase III, randomisé et, contrôlé et réalisé auprès de 170 patients adultes atteints d’un syndrome myélodysplasique (SMD) répondant aux critères du système de classification franco-américano-britannique (FAB) et ayant un risque élevé, intermédiaire-2 ou intermédiaire-1 selon le score à l’index pronostique international IPSS (International Prognostic Scoring System). Au total, 89 patients ont été randomisés au groupe décitabine et soins de soutien (SS), 83 d’entre eux ont reçu de la décitabine. En tout, 81 patients ont été randomisés au groupe recevant seulement des SS. La décitabine a été administrée par voie intraveineuse à une dose de 15 mg/m2 sur une période de 3 heures, toutes les 8 heures pendant 3 jours consécutifs. Ce cycle a été répété toutes les 6 semaines selon la réponse clinique du patient et de la toxicité. Les soins de soutien étaient constitués de transfusions de sang et de produits sanguins, d’une antibioprophylaxie et de facteurs de croissance hématopoïétiques. Les patients étaient retirés des cycles de traitement lorsqu’une réponse complète (RC) avait été maintenue pendant 2 cycles. Les patients atteints d’une leucémie aiguë myéloïde (LAM) ne devaient pas être inclus dans cette étude, mais un comité d’évaluation indépendant a repéré 12 patients atteints de LAM au départ ayant tout de même été inclus (9 dans le groupe traité par la décitabine et 3 dans le groupe recevant les SS).
Dans l’ensemble, les données démographiques et les autres caractéristiques initiales des patients étaient réparties de manière équilibrée entre les deux groupes, comme le résume le Tableau 6.
Tableau 6 : L’étude D-0007 - Données démographiques et caractéristiques initiales des patients [population en intention de traiter (ITT)]
| Données démographiques et autres caractéristiques des patients | Décitabine N = 89 | Soins de soutien N = 81 |
| Âge (années) Moyenne (± ÉT) Médiane (ÉIQ) (min. - max.) | 69 ± 10 70 (65-76) (31-85) | 67 ± 10 70 (62-74) (30-82) |
| Sexe, n (%) Masculin Féminin | 59 (66) 30 (34) | 57 (70) 24 (30) |
Race, n (%) Blanche Noire Autre | 83 (93) 4 (4) 2 (2) | 76 (94) 2 (2) 3 (4) |
Temps écoulé depuis le diagnostic de SMD Semaines, moyenne (± ÉT) Semaines, médiane (ÉIQ) (Semaines : min. - max.) | 86 ± 131 29 (10-87) (2-667) | 77 ± 119 35 (7-98) (2-865) |
Traitements antérieurs du SMD, n (%) Oui Non | 27 (30) 62 (70) | 19 (23) 62 (77) |
Besoins transfusionnels en globules rouges, n (%) Patients indépendants Patients dépendants | 23 (26) 66 (74) | 27 (33) 54 (67) |
Besoins transfusionnels en plaquettes, n (%) Patients indépendants Patients dépendants | 69 (78) 20 (22) | 62 (77) 19 (23) |
Classification selon l’IPSS, n (%) Risque intermédiaire-1 Risque intermédiaire-2 Risque élevé | 28 (31) 38 (43) 23 (26) | 24 (30) 36 (44) 21 (26) |
Classe FAB, n (%) Anémie réfractaire Anémie réfractaire avec sidéroblastes en couronne Anémie réfractaire avec excès de blastes Anémie réfractaire avec excès de blastes en transformation Leucémie myélomonocytaire chronique | 12 (13) 7 (8) 47 (53) 17 (19) 6 (7) | 12 (15) 4 (5) 43 (53) 14 (17) 8 (10) |
ÉIQ : écart interquartile.
Résultats de l’étude
Les principaux paramètres d’évaluation de l’étude D-0007 étaient le taux de réponse global [(réponse complète (RC) + réponse partielle (RP))] et le temps avant l'apparition de la LAM ou le décès. Les réponses ont été classées selon les critères du groupe de travail international (IWG) sur les SMD; les patients devaient être indépendants des transfusions de globules rouges et de plaquettes durant la période de réponse. Les critères de réponse pour le SMD sont présentés dans le Tableau 7 :
Tableau 7 : Critères de réponse de SMD*
| Réponse complète ≥ 8 semaines | Moelle osseuse | Après ponctions répétées :
|
| Sang périphérique | Dans tous les échantillons durant la période de réponse :
|
| Réponse partielle ≥ 8 semaines | Moelle osseuse | Après ponctions répétées :
OU
|
| Sang périphérique | Mêmes critères que pour la RC |
*Cheson BD, Bennett JM, et al. Report of an International Working Group to Standardize Response Criteria for MDS. Blood. 2000; 96:3671-3674.
Le taux de réponse global (RC + RP) dans la population en ITT a été de 17 % chez les patients traités par la décitabine et de 0 % dans le groupe recevant les SS seuls (p < 0,001) (voir le Tableau 8). Le taux de réponse global a été de 21 % (12/56) chez les patients traités par la décitabine et dont la réponse était considérée comme évaluable (patients atteints d’un SMD confirmé à l’examen pathologique au départ ayant reçu au moins 2 cycles de traitement). La médiane de la durée de la réponse (intervalle) chez les patients qui ont répondu à la décitabine a été de 288 jours (116 à 388) et la médiane du temps avant la réponse (plage) a été de 93 jours (55 à 272). Parmi tous les patients traités par la décitabine qui ont obtenu une réponse un seul ne l’a pas obtenue avant la fin du quatrième cycle. Des bienfaits se manifestant par une amélioration sur le plan hématologique, définie comme une réponse moins que la RP d’une durée d’au moins 8 semaines, ont été observés chez 13 % des patients traités par la décitabine, comparativement à 7 % des patients recevant les SS seuls. Le traitement par la décitabine n’a pas significativement augmenté le temps avant l'apparition de la LAM ou le décès par rapport aux soins de soutien.
Tableau 8 : Analyse de la réponse dans l’étude D-0007 (population en ITT)
| Paramètre | Décitabine | Soins de soutien |
| N = 89 | N = 81 | |
Taux de réponse global (RC + RP) + Réponse complète Réponse partielle | 15 (17 %) ** 8 (9 %) 7 (8 %) | 0 (0 %) 0 (0 %) 0 (0 %) |
Durée de la réponse Médiane du temps avant la réponse (RC + RP) – jours (plage) Médiane de la durée de la réponse (RC + RP)
| 93 (55 à 272) 288 (116 à 388) | S.O. S.O. |
**Valeur de p < 0,001 du test exact de Fisher bilatéral comparant la décitabine aux soins de soutien.
+Dans le plan d’analyse statistique, une valeur de p ≤ 0,024 était nécessaire pour atteindre la signification statistique.
Tous les patients ayant une RC ou une RP étaient indépendants des transfusions de globules rouges et de plaquettes en l’absence de facteurs de croissance. Des réponses (RC ou PR) se sont produites chez 5 des 9 des patients traités par la décitabine ayant un diagnostic de LAM confirmé au départ, comparativement à aucune réponse chez les 3 patients atteints de LAM du groupe recevant les SS seulement.
14.2 Essai ADOPT (Alternative Dosing for Outpatient Treatment) : Essai à un seul groupe mené chez des patients atteints d’un syndrome myélodysplasique (SMD) – schéma posologique des patients ambulatoires
L’essai ADOPT était un essai ouvert multicentrique, à un seul groupe réalisé en Amérique du Nord chez 99 patients atteints d’un SDM répondant aux critères du système de classification FAB et ayant un risque élevé, intermédiaire-2 ou intermédiaire-1 selon le score à l’IPSS. Les patients ont reçu de la décitabine à une dose de 20 mg/m2 par perfusion intraveineuse quotidienne de 1 heure, les jours 1 à 5 de la semaine 1 toutes les 4 semaines (1 cycle). Les SS, incluant l’emploi d’antimicrobiens, étaient permis à la discrétion de l’investigateur. Les caractéristiques initiales des patients sont résumées au Tableau 9.
Tableau 9 : L’étude ADOPT - Données démographiques et autres caractéristiques initiales des patients (Population
ITT)
| Données démographiques et autres caractéristiques des patients | Décitabine N = 99 |
Âge (années) Moyenne (± ÉT) Médiane (min. - max.) | 71 ± 9 72 (34-87) |
| Sexe, n (%) Masculin Féminin | 71 (72) 28 (28) |
Race, n (%) Blanche Noire Asiatique Autre | 86 (87) 6 (6) 4 (4) 3 (3) |
Jours écoulés entre le diagnostic de SMD et la première dose Moyenne (± ÉT) Médiane (min. - max.) | 444 ± 626 154 (7-3079) |
Traitements antérieurs du SMD, n (%) Oui Non | 27 (27) 72 (73) |
Besoins transfusionnels en globules rouges, n (%) Patients indépendants Patients dépendants | 33 (33) 66 (67) |
Besoins transfusionnels en plaquettes, n (%) Patients indépendants Patients dépendants | 84 (85) 15 (15) |
Classification selon l’IPSS, n (%) Risque faible Risque intermédiaire-1 Risque intermédiaire-2 Risque élevé | 1 (1) 52 (53) 23 (23) 23 (23) |
Classe FAB n (%) Anémie réfractaire 20 (20) Anémie réfractaire avec sidéroblastes en couronne 17 (17) Anémie réfractaire avec excès de blastes 45 (45) Anémie réfractaire avec excès de blastes en
transformation 6 (6) Leucémie myélomonocytaire chronique 11 (11)
Résultats de l’étude
Le paramètre d’évaluation principal était le taux de réponse globale (RC + RP). Les résultats, résumés au Tableau 10, concordaient à ceux de l’étude D-0007. Les critères de réponse sont présentés au Tableau 7.
Tableau 10 : L’étude ADOPT - Analyse de la réponse (Population ITT)*
| Paramètre | DECITABINE N = 99 |
Taux de réponse global (RC + RP) Réponse complète Réponse partielle | 16 (16%) 15 (15%) 1 (1%) |
Durée de la réponse Intervalle médian avant la réponse (RC + RP) – jours (plage) Durée médiane de la réponse (RC + RP) – jours (plage) | 162 (50-267) 443 (72-722+) |
+Indique des observations censurées
*Cheson BD, Bennett JM, et al. Report of an International Working Group to Standardize Response Criteria for MDS. Blood. 2000;96:3671-3674.
15 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Études à dose unique : Des études de toxicité à dose unique ont été réalisées chez la souris, le chien et le singe. Chez la souris, des décès ont été observés à des doses plus faibles après perfusion IV (environ 60 mg/m2) qu’à la suite de l’administration d’un bolus IV (225 mg/ m2). Chez le chien, des décès ont été constatés à la dose de 100 mg/m2, mais chez le singe, aucun cas de mortalité n’a été signalé jusqu’à une dose de 628,8 mg/m2. Les effets principaux de la décitabine ont été observés sur le système hématopoïétique (hypoplasie de la moelle osseuse et atrophie du thymus chez la souris, leucopénie, granulocytopénie, thrombocytopénie, érythropénie, atrophie du tissu lymphoïde et baisse du nombre de cellules de la moelle osseuse chez le chien, diminution de la numération leucocytaire chez le singe). Des effets sur les testicules étaient évidents chez la souris (atrophie testiculaire à 87,6 mg/m2) et chez le chien (atrophie des tubules séminifères à 60 mg/m2). Enfin, le traitement de décitabine a également affecté les intestins (nécrose chez la souris, lésions épithéliales chez le chien).
Études à doses répétées : Des études sur la toxicité à doses répétées de décitabine ont été réalisées chez la souris (bolus i.v., 1 fois par jour pendant 5 jours de chaque semaine sur une période allant jusqu’à 4 semaines), chez le rat (3 cycles de perfusion i.v., 3 fois par jour pendant 3 jours toutes les 4 semaines), chez le lapin (4 cycles de perfusion i.v., 3 fois par jour pendant 3 jours toutes les 6 semaines) et chez le chien (perfusion i.v., 3 fois par jour pendant 3 jours). Des cas de mortalité ont été observés aux doses les plus faibles dans la plupart des études. Selon la mortalité observée, les doses maximales tolérées (DMT) étaient de 7,3 mg/m2/jour (la plus faible dose évaluée) chez le rat, de < 24 mg/m2/jour chez le chien, de < 9 mg/m2/jour chez le lapin et de < 0,75 mg/m2/jour chez la souris. Chez le chien et le lapin, les décès ont été attribués à des infections consécutives à l’immunosuppression.
Chez toutes les espèces étudiées, le principal effet toxique était hématologique et se manifestait par une anémie, une leucopénie et une thrombocytopénie marquées liées à des altérations de la moelle osseuse (déplétion ou baisse du nombre de cellules de la moelle osseuse) qui se sont souvent résorbées après la fin du traitement. Le testicule était un organe cible chez la souris, le rat, le chien et le lapin. La décitabine a provoqué un effet toxique irréversible sur les testicules se manifestant par une atrophie testiculaire et une diminution du nombre de cellules germinales et de spermatozoïdes, à partir de la dose de 0,75 mg/m2/jour dans l’étude de 4 semaines chez la souris. Chez le rat, on a observé une baisse significative du poids de l’épididyme et une réduction du nombre de spermatozoïdes dans la lumière du canal de l’épididyme à des doses ≥ 7,2 mg/m2/jour. Enfin, l’intestin présentait des lésions (congestion et nécrose) chez le chien à la dose de 24 mg/m2/jour et chez le lapin (entéropathie) à la dose de 36 mg/m2/jour.
Carcinogenèse
Aucune étude sur la carcinogénicité de la décitabine n'a été effectuée. Chez le rat, dans une étude dont le protocole ressemblait à celui de l’étude classique de la carcinogénicité sur2 ans le potentiel carcinogène de la décitabine a clairement été démontré
Génotoxicité
Le potentiel génotoxique de la décitabine a été examiné dans plusieurs systèmes in vitro et in vivo. La décitabine a augmenté la fréquence des mutations dans les cellules du lymphome de souris L5178Y et a provoqué des mutations dans le transgène lac-I d’Escherichia coli présent dans l’ADN du côlon de souris traite à la décitabine. Enfin, la décitabine a provoqué des réarrangements chromosomiques dans des larves de drosophiles et des cellules pro-B humaines.
Toxicologie de la reproduction et du développement
L’effet de la décitabine sur le développement postnatal et la capacité reproductrice a été évalué chez des souris ayant reçu une injection intrapéritonéale (IP) de 3 mg/m2 (environ 7 % de la dose clinique quotidienne recommandée) le jour 10 de la gestation. Le poids corporel des mâles et des femelles exposés in utero à la décitabine a été significativement réduit par rapport à celui des témoins et ce pour tous les points d’évaluation après la naissance. Lorsque des souris femelles exposées in utero à la décitabine ont été accouplées à des mâles non traités aucun effet sur la fertilité n’a été constaté de manière systématique. En revanche, une baisse de la fertilité a été constatée chez des femelles non traitées accouplées à des mâles exposés in utero à la décitabine lorsqu’ils étaient âgés de 3 et 5 mois (taux de gravidité de 36 % et de 0 %, respectivement).
Dans une étude de fertilité, des souris mâles ont reçu des injections IP de 0,15, 0,3 ou 0,45 mg/m2 de décitabine (soit environ 0,3 % à 1 % de la dose clinique recommandée) 3 fois par semaine pendant 7 semaines. La décitabine n’a pas eu d’effet sur la survie, la prise de poids ou les paramètres hématologiques (hémoglobine et nombre de globules blancs). Une diminution du poids des testicules, des anomalies histologiques et une baisse importante du nombre et de la motilité des spermatozoïdes ont été constatées à des doses ≥ 0,3 mg/m2. Une baisse du taux de gravidité et une nette hausse de pertes préimplantatoires ont été observées chez des femelles non traitées accouplées à des mâles ayant reçu une dose ≥ 0,3 mg/m2 de décitabine.
La décitabine s’est révélée être tératogène chez la souris et le rat et toxique aux stades embryonnaires et fœtaux chez ces espèces en l’absence de toxicité maternelle. Des souris gravides ont reçu une injection IP de décitabine aux doses de 0,9 et de 3,0 mg/m2 (soit environ 2 % et 7 %, respectivement, de la dose clinique quotidienne recommandée,) les jours de gestation 8, 9, 10 ou
- 11. Aucune toxicité maternelle n’a été observée, mais une réduction de la survie fœtale a été constatée après le traitement par 3 mg/m2 et une baisse du poids des fœtus a été observée aux deux doses étudiées. La dose de 3 mg/m2 a provoqué des anomalies fœtales caractéristiques à chaque jour de traitement, entre autres, des côtes surnuméraires (aux deux doses), des vertèbres et des côtes soudées, des fentes palatines, des anomalies vertébrales, des anomalies des membres postérieurs et des anomalies des doigts des pattes avant et arrière. Chez des rates traitées avec une seule injection IP de 2,4, 3,6 ou 6 mg/m2 (environ 5, 8 et 13 %, respectivement, de la dose clinique quotidienne recommandée) aux jours de gestation 9 à 12, aucune toxicité maternelle n’a été constatée. Aucun fœtus vivant n’a été observé lorsque la décitabine a été injectée le jour de gestation 9, quelle que soit la dose. Une importante diminution de la survie fœtale et du poids fœtal a été notée aux doses supérieures à 3,6 mg/m2 lorsque la décitabine a été administrée après le jour 9 de la gestation. Les anomalies constatées chez les fœtus comprenaient des anomalies vertébrales et costales à toutes les doses, des anomalies des doigts des membres antérieurs aux doses ≥ 3,6 mg/m2, et des anomalies crâniennes (exophtalmie, exencéphalie et fente palatine), une réduction de la taille et de l’ossification des os longs des membres antérieurs et postérieurs, ainsi que des anomalies des doigts des membres postérieurs à la dose de 6 mg/m2.
Toxicité juvénile
L’administration de la décitabine à des rats nouveau-nés ou juvéniles par injection sous-cutanée ou IP les jours 7 à 35 après leur naissance a révélé un profil de toxicité en général semblable à celui observé chez les rats adultes, incluant une myélosuppression aux doses ≥ 1,2 mg/0,6 mg/m2 par jour et des effets toxiques sur les testicules (atrophie/dégénérescence des tubules séminifères, baisse du nombre de spermatozoïdes et augmentation des anomalies séminales) aux doses ≥ 1,8 mg/0,6 mg/m2 par jour. Les effets toxiques sur les testicules ne se sont pas résorbés durant les périodes prévues pour le rétablissement.