


Monographie de produit - Vidaza
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 2022-06 |
|---|---|
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2022-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 2022-06 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ............. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants ............................................................................................................ 4
1.2 Personnes âgées ............................................................................................. 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............ 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ........................................................................... 5
4.2 Dose recommandée et ajustement posologique .............................................. 5
4.3 Reconstitution .................................................................................................. 7
4.4 Administration .................................................................................................. 8
4.5 Dose oubliée .................................................................................................... 9
5 SURDOSAGE ................................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 9
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 9
7.1 Populations particulières ................................................................................ 12
7.1.1 Femmes enceintes .........................................................................................12
7.1.2 Allaitement .....................................................................................................12
7.1.3 Enfants ...........................................................................................................13
7.1.4 Personnes âgées ...........................................................................................13
8 EFFETS INDÉSIRABLES ............................................................................................. 13
8.1 Aperçu des effets indésirables ....................................................................... 13
8.2 Effets indésirables observés dans les essais cliniques .................................. 13
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ..... 19
Approved 2.0v
8.5 Effets indésirables observés après la mise en marché .................................. 20
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 22
9.2 Aperçu des interactions médicamenteuses .................................................... 22
9.3 Interactions médicament-comportement ........................................................ 22
9.4 Interactions médicament-médicament ........................................................... 22
9.5 Interactions médicament-aliment ................................................................... 22
9.6 Interactions médicament-plante médicinale ................................................... 22
9.7 Interactions médicament-examens de laboratoire .......................................... 22
10 PHARMACOLOGIE CLINIQUE .................................................................................... 22
10.1 Mode d’action ................................................................................................ 22
10.2 Pharmacodynamie ......................................................................................... 23
10.3 Pharmacocinétique ........................................................................................ 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.......................................................... 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 26
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................... 27
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 27
14 ESSAIS CLINIQUES ..................................................................................................... 28
14.1 Essais cliniques par indication ....................................................................... 28
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................... 38
Approved 2.0v
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
VIDAZA® (azacitidine pour injection) est indiqué pour le traitement des patients adultes qui ne sont pas admissibles à une greffe de cellules souches hématopoïétiques et qui sont atteints de :
- Syndrome myélodysplasique (SMD) de risque intermédiaire 2 et élevé, selon l’International Prognostic Scoring System (IPSS)
- Leucémie myéloïde aiguë (LMA) avec 20 % à 30 % de blastes et dysplasie multilignée, selon la classification de l’Organisation mondiale de la Santé (OMS).
1.1 Enfants
L’innocuité et l’efficacité de VIDAZA® chez les enfants et les adolescents (moins de 18 ans) n’ont pas été établies.
1.2 Personnes âgées
On n’a observé aucune différence globale quant à l’innocuité ou l’efficacité de VIDAZA® entre les patients jeunes et les patients âgés de 65 ans et plus. On ne peut écarter la possibilité d’une sensibilité accrue chez certains individus âgés. Étant donné que les patients âgés sont plus susceptibles d’avoir une fonction rénale diminuée, il pourrait se révéler utile de vérifier leur fonction rénale.
2 CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité à l’azacitidine, à l’un des ingrédients de la formulation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Tumeurs hépatiques malignes avancées.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
VIDAZA® doit être administré sous la supervision d’un médecin qualifié qui connaît bien l’utilisation des agents de chimiothérapie antinéoplasique. |
|---|
Approved 2.0v
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Les patients doivent recevoir une prémédication d’antiémétiques pour les nausées et vomissements.
- VIDAZA® (azacitidine pour injection) doit être administré par voie sous-cutanée seulement.
- VIDAZA® n’a pas été étudié chez des patients qui souffrent d’insuffisance hépatique.
- Il faut ajuster la posologie selon la tolérabilité, comme on le décrit plus bas.
- L’azacitidine injectable ne doit pas être utilisée de manière interchangeable avec l’azacitidine orale. En raison des différences d’exposition, les recommandations de dose et de calendrier pour l’azacitidine orale sont différentes de celles pour l’azacitidine injectable. Vérifiez le nom du médicament, la dose et la voie d’administration.
4.2 Dose recommandée et ajustement posologique
Dose recommandée
La dose de départ recommandée pour le premier cycle de traitement chez tous les patients, indépendamment des résultats des analyses de laboratoire hématologiques de départ, est de 75 mg/m2 de surface corporelle, injectée par voie sous-cutanée, chaque jour pendant sept jours consécutifs, suivie d’une période de repos de 21 jours (cycle thérapeutique de 28 jours).
On recommande de traiter les patients pendant au moins six cycles, à moins de toxicités inacceptables après que les reports/modifications de doses ou soins de soutien standard, tels que transfusions, facteurs de croissance ou antibiotiques, aient échoué. Il faut maintenir le traitement aussi longtemps que le patient continue d’en tirer des bienfaits ou jusqu’à ce que la maladie progresse.
Il faut surveiller la réponse/toxicité hématologiques et les toxicités rénales chez les patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS); il faut parfois retarder le début du cycle suivant ou réduire la dose, comme on le décrit ci-dessous.
- Insuffisance rénale : VIDAZA® peut être administré à des patients souffrant d’insuffisance rénale sans ajustement de la dose initiale. Si l’on note des réductions inexpliquées des taux de bicarbonate sérique inférieures à 20 mmol/L, il faut réduire la dose de 50 % lors du cycle suivant. Si l’on observe des élévations inexpliquées de la créatinine sérique ou de l’azote uréique du sang ≥ 2 fois les valeurs de départ et supérieures à la limite supérieure de la normale (LSN), le cycle suivant doit être retardé jusqu’à ce que les taux reviennent à la normale ou aux valeurs de départ. Il faut réduire la dose de 50 % lors du cycle de traitement suivant (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Il faut surveiller étroitement l’apparition de toxicité chez les insuffisants rénaux étant donné que VIDAZA® et/ou ses métabolites sont principalement excrétés par le rein.
Insuffisance hépatique : Les patients souffrant d’insuffisance hépatique ont été exclus de l’étude clinique pivot. Il faut traiter ces patients avec prudence. VIDAZA® est contre-indiqué chez les patients souffrant de tumeurs hépatiques malignes avancées (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 2 CONTRE-INDICATIONS).
Approved 2.0v
Modification posologique due à la toxicité hématologique
La toxicité hématologique se définit par la numération la plus faible atteinte au cours d’un cycle donné (nadir) si les plaquettes chutent sous les 50,0 x 10⁹/L et/ou la numération absolue des neutrophiles (NAN), sous les 1 x 10⁹/L.
La remontée se définit par une augmentation de la (des) lignée(s) cellulaire(s) touchée(s) par la toxicité hématologique à au moins la moitié de la différence entre le nadir et la numération au départ plus la numération au nadir (c.-à-d., numération sanguine au moment de la remontée ≥ nadir de la numération + (0,5 x [numération au départ - nadir de la numération]).
Patients ne présentant pas de réductions de leurs numérations sanguines au départ (c.-à-d., numération leucocytaire ≥ 3,0 x 10⁹/L et NAN ≥ 1,5 x 10⁹/L et plaquettes ≥ 75,0 x 10⁹/L) avant le premier traitement.
En présence de toxicité hématologique observée après le traitement par VIDAZA®, le cycle suivant de traitement par VIDAZA® doit être retardé jusqu’à la remontée de la numération des plaquettes et de la NAN. Si la remontée s’obtient dans les 14 jours, aucun ajustement posologique n’est requis. Toutefois, si la remontée ne s’obtient pas dans les 14 jours, il faut réduire la dose conformément au Tableau 1. Après les modifications de dose, la durée du cycle doit revenir à 28 jours.
Tableau 1 : Modifications de la dose dues à la toxicité hématologique, patients ne présentant pas de réductions de leurs numérations sanguines au départ
| Nadir des numérations | % de la dose au cycle suivant, si la remontée1 ne s’obtient pas en 14 jours | |
|---|---|---|
| NAN (x 109/L) | Plaquettes (x 109/L) | |
| ≤ 1,0 | ≤ 50,0 | 50 % |
| > 1,0 | > 50,0 | 100 % |
1 Remontée = numération ≥ nadir de la numération + (0,5 x [numération de départ – nadir de la numération])
Patients présentant une baisse de leurs numérations sanguines de départ (c.-à-d., numération leucocytaire < 3,0 x 10⁹/L ou NAN < 1,5 x 10⁹/L ou plaquettes < 75,0 x 10⁹/L) avant le premier traitement.
Après le traitement par VIDAZA®, si la diminution de la numération leucocytaire ou de la NAN ou des plaquettes par rapport à ce qu’elles étaient avant le traitement est inférieure à 50 %, ou supérieure à 50 %, mais accompagnée d’une amélioration de la différenciation de l’une ou l’autre des lignées cellulaires, le cycle suivant ne doit pas être retardé et aucun ajustement posologique ne s’impose.
Si la baisse de la numération leucocytaire ou de la NAN ou des plaquettes est supérieure à 50 % des taux préthérapeutiques sans amélioration de la différenciation des lignées cellulaires, le cycle suivant de traitement par VIDAZA® doit être retardé jusqu’à la remontée de la numération plaquettaire et de la NAN. Si la remontée s’obtient dans les 14 jours, aucun ajustement posologique n’est nécessaire. Toutefois, si la remontée ne s’obtient pas dans les 14 jours, il faut vérifier la cellularité médullaire. Si la cellularité médullaire est > 50 %, aucun ajustement posologique n’est nécessaire. Si la cellularité médullaire est ≤ 50 %, il faut retarder le traitement et réduire la dose, conformément au Tableau 2 :
Approved 2.0v
Tableau 2 : Modifications de la dose dues à une toxicité hématologique, patients présentant des réductions de leurs numérations sanguines au départ
| Cellularité médullaire | % de la dose au cycle suivant, si la remontée ne s’obtient pas dans les 14 jours | |
|---|---|---|
| Remontéea ≤ 21 jours | Remontéea > 21 jours | |
| 15-50 % | 100 % | 50 % |
| < 15 % | 100 % | 33 % |
a Remontée = numération ≥ nadir de la numération + (0,5 x [numération au départ – nadir de la numération])
Après les modifications de dose, la durée du cycle doit revenir à 28 jours.
4.3 Reconstitution
Tableau 3 : Reconstitution
| Taille du flacon | Volume de diluant à ajouter au flacon | Volume approximatif disponible | Concentration nominale par mL |
|---|---|---|---|
| 100 mg | 4 mL d’eau pour injection | 4 mL | 25 mg/mL |
Reconstitution
- 1.
Réunir les fournitures suivantes :
- • Flacon(s) de VIDAZA®, flacon(s) d’eau pour injection, gants chirurgicaux non stériles;
- • Tampons d’alcool; seringue(s) de 5 mL pour injection munie(s) d’aiguille(s).
- 2. Aspirer 4 mL d’eau pour injection dans la seringue en s’assurant d’expulser toute bulle d’air emprisonnée dans la seringue.
- 3. Insérer l’aiguille de la seringue contenant les 4 mL d’eau pour injection dans le bouchon de caoutchouc du flacon de VIDAZA® et y injecter l’eau pour injection.
- 4. Après avoir retiré la seringue et l’aiguille, agiter vigoureusement le flacon jusqu’à la formation d’une suspension uniformément brouillée. Ne pas filtrer la suspension suivant la reconstitution, car cela risquerait de réduire ou d’éliminer la substance active. Après reconstitution, chaque mL de suspension renfermera 25 mg d’azacitidine (100 mg/4 mL). Le produit reconstitué est une suspension homogène brouillée, libre d’agrégats. Jeter le produit s’il renferme des particules et des agrégats volumineux.
- 5. Nettoyer le bouchon de caoutchouc et insérer une nouvelle seringue munie d’une aiguille. Retourner le flacon à l’envers en s’assurant que l’extrémité de l’aiguille se trouve sous le niveau du liquide. Retirer ensuite le piston afin d’aspirer la quantité de produit médicinal requise pour la dose voulue en s’assurant d’expulser toute bulle d’air emprisonnée dans la seringue. Retirer alors la seringue et l’aiguille du flacon et disposer de l’aiguille.
- 6.
Fixer solidement à la seringue une nouvelle aiguille sous-cutanée (calibre 25 recommandé). Ne pas purger l’aiguille avant l’injection afin de réduire l’incidence des réactions locales au point d’injection.
Approved 2.0v
- 7. Au besoin (doses qui requièrent plus d’un flacon), répéter toutes les étapes précédentes pour la préparation de la suspension. Pour les doses qui requièrent plus d’un flacon, il faut séparer la dose également (p. ex., dose de 150 mg = 6 mL, deux seringues de 3 mL chacune) et l’administrer en des points d’injection distincts. En raison de la quantité qui persiste dans le flacon et l’aiguille, il peut se révéler impossible d’aspirer toute la suspension contenue dans le flacon.
- 8. Remettre le contenu de la seringue en suspension immédiatement avant l’administration. La température de la suspension au moment de l’injection doit être d’environ 20 oC à 25 oC. Pour remettre en suspension, faire rouler la seringue vigoureusement entre les paumes des mains jusqu’à l’obtention d’une suspension uniformément brouillée. Jeter le produit s’il renferme des particules ou des agrégats volumineux.
Il faut préparer la suspension de VIDAZA® immédiatement avant usage et administrer la suspension reconstituée dans les 45 minutes suivantes. S’il s’écoule plus de 45 minutes, il faut jeter la suspension reconstituée de la façon appropriée et préparer une nouvelle dose. Par ailleurs, si le produit doit être reconstitué quelque temps avant son administration, il faut le placer au réfrigérateur (entre 2 °C et 8 °C) immédiatement après sa reconstitution et le garder au froid pendant un maximum de huit heures. Si elle passe plus de huit heures au réfrigérateur, il faut jeter la suspension de la façon appropriée et préparer une nouvelle dose. La seringue contenant la suspension reconstituée doit rester à la température ambiante jusqu’à 30 minutes avant l’administration pour atteindre une température d’environ 20 oC à 25 oC. S’il s’écoule plus de 30 minutes, il faut jeter la suspension de la façon appropriée et préparer une nouvelle dose.
4.4 Administration
Il faut administrer la solution reconstituée de VIDAZA® par voie sous-cutanée (insérer l’aiguille selon un angle de 45o à 90o) à l’aide d’une aiguille de calibre 25, dans la partie supérieure du bras, à la cuisse ou à l’abdomen. Il faut utiliser deux points d’injection séparés pour administrer les doses qui requièrent plus d’un flacon. Il faut alterner les points d’injection. Il faut administrer les nouvelles injections à au moins 2,5 cm du point d’injection précédent et ne jamais injecter dans des régions où l'on observe de la sensibilité, des ecchymoses, des rougeurs ou une induration.
Calcul d’une dose individuelle
La dose totale, selon la surface corporelle, peut être calculée comme suit :
Dose totale (mg) = Dose (mg/m2) x surface corporelle (m2)
Le Tableau 4 est fourni à titre d’exemple de la façon de calculer les doses individuelles de VIDAZA® à partir d’une valeur moyenne de surface corporelle de 1,8 m2.
Tableau 4 : Exemple de calcul d’une dose individuelle
| Dose en mg/m2 (% de la dose de départ recommandée) | Dose totale selon une surface corporelle de 1,8 m2 | Nombre de flacons requis | Volume total requis de suspension reconstituée |
|---|---|---|---|
| 75 mg/m2 (100 %) | 135 mg | 2 flacons | 5,4 mL |
| 37,5 mg/m2 (50 %) | 67,5 mg | 1 flacon | 2,7 mL |
| 25 mg/m2 (33 %) | 45 mg | 1 flacon | 1,8 mL |
Approved 2.0v
Il faut disposer de toute portion inutilisée et de tout déchet conformément aux directives locales.
4.5 Dose oubliée
Si une dose est omise durant le cycle de sept jours, elle ne doit pas être administrée en même temps que la suivante, mais elle doit être ajoutée à la fin du cycle thérapeutique courant.
5 SURDOSAGE
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
Un cas de surdosage de VIDAZA® (azacitidine pour injection) a été signalé au cours des études cliniques. Un patient a présenté de la diarrhée, des nausées et des vomissements après avoir reçu une seule dose intraveineuse d’environ 290 mg/m2, soit près de quatre fois la dose de départ recommandée.
En cas de surdosage, il faut surveiller le patient au moyen des numérations sanguines appropriées et administrer les soins de soutien nécessaires. On ne connaît aucun antidote spécifique pour le surdosage de VIDAZA®.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5: Formes posologiques, concentrations, composition et emballage
VIDAZA® (azacitidine pour injection) est présenté en flacons monodoses de 100 mg dans des cartons d’un flacon. Chaque flacon de VIDAZA® renferme 100 mg d’azacitidine et 100 mg de mannitol sous forme de poudre lyophilisée stérile blanche pour reconstitution en suspension en vue d’une injection sous-cutanée.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement par VIDAZA® peut nécessiter des soins de soutien adéquats pour protéger un patient contre des saignements graves, des infections et des nausées et vomissements moins importants.
Cancérogenèse et mutagenèse
Des études in vitro ont démontré les propriétés mutagènes et clastogènes de l’azacitidine dans des systèmes de cellules bactériennes et mammaliennes. L’azacitidine a induit des tumeurs du système hématopoïétique chez des souris femelles lorsqu’on l’a administrée par voie intrapéritonéale trois fois par semaine à raison de 2,2 mg/kg (6,6 mg/m2) pendant 52 semaines.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Sous-cutanée | Poudre lyophilisée, 100 mg d’azacitidine par flacon | Mannitol |
Approved 2.0v
On a observé une incidence accrue de tumeurs du système lymphoréticulaire, du poumon, de la glande mammaire et de la peau chez des souris à qui l'on a administré de l’azacitidine par voie intrapéritonéale une fois par semaine à raison de 2,0 mg/kg (6 mg/m2) pendant 50 semaines. Une étude de tumorigénicité menée chez des rats a révélé une incidence accrue de tumeurs mammaires et testiculaires à la dose de 2,6 mg/kg (15,6 mg/m2) lorsqu’on administrait l’agent par voie intrapéritonéale trois fois par semaine pendant 34 semaines (voir 16 TOXICOLOGIE NON CLINIQUE).
Cardiovasculaire
Les patients ayant des antécédents d’insuffisance cardiaque congestive grave, de maladie cardiaque ou de maladie pulmonaire cliniquement instables ont été exclus de l’étude clinique pivot. Par conséquent, l’innocuité et l’efficacité de VIDAZA® chez ces patients n’ont pas été établies.
Aucune étude clinique approfondie sur le QT/QTc ni aucune étude in vitro (tests hERG et fibres de Purkinje chez le chien) n’ont été effectuées pour écarter un éventuel effet de VIDAZA® sur l’allongement du QT. Une étude d’innocuité pharmacologique in vivo chez des chiens ayant reçu de l’azicitidine a fait état d’un allongement de l’intervalle QTc, mais l’interprétation de cette étude est limitée par des facteurs de confusions associés à la toxicité (voir 16 TOXICOLOGIE NON CLINIQUE).
Endocrinien/métabolisme
Syndrome de lyse tumorale (SLT)
Des cas de syndrome de lyse tumorale (SLT) ont été signalés chez des patients traités par VIDAZA® après sa mise en marché. Les patients à risque à l’égard du SLT sont ceux qui présentaient un lourd fardeau tumoral avant le traitement. Il faut surveiller ces patients étroitement et prendre les précautions appropriées.
Syndrome de différenciation
Des cas de syndrome de différenciation (également connu sous le nom de syndrome de l’acide rétinoïque) ont été signalés chez des patients recevant de l’azacitidine injectable. Le syndrome de différenciation peut être mortel et les symptômes et les observations cliniques incluent une détresse respiratoire, des infiltrats pulmonaires, de la fièvre, une éruption cutanée, un œdème pulmonaire, un œdème périphérique, une prise de poids rapide, des épanchements pleuraux, des épanchements péricardiques, une hypotension et un dysfonctionnement rénal (voir 8.5 Effets indésirables observés après la mise en marché). Un traitement par des corticostéroïdes IV à forte dose et une surveillance hémodynamique doivent être envisagés dès l’apparition des premiers symptômes ou signes évocateurs d’un syndrome de différenciation. L’arrêt temporaire du traitement par azacitidine injectable doit être envisagé jusqu’à disparition des symptômes et, en cas de reprise du traitement, la prudence est recommandée.
Hématologique
Le traitement par VIDAZA® est associé à l’anémie, à la neutropénie, à la thrombocytopénie, particulièrement au cours des deux premiers cycles. Au besoin et au moins avant chaque cycle de traitement, il faut vérifier les formules sanguines complètes pour surveiller la réponse et la
Approved 2.0v
toxicité (voir Surveillance et tests de laboratoire). Après l’administration de la dose recommandée pour le premier cycle, il faut réduire la dose des cycles subséquents ou retarder son administration selon le nadir des numérations et la réponse hématologique (voir 4 POSOLOGIE ET ADMINISTRATION). Il faut aviser les patients de signaler rapidement les épisodes fébriles. Les patients et les médecins doivent être à l’affût des signes et symptômes de saignements, particulièrement dans les cas de thrombocytopénie préexistante ou liée au traitement. Les médecins doivent se préparer à prodiguer les soins de soutien appropriés (p. ex., transfusions dans les cas d’anémie et de thrombocytopénie, facteurs de croissance et/ou antibiothérapie prophylactique dans les cas de neutropénie).
Hépatique/biliaire/pancréatique
On a signalé de rares cas de coma hépatique évolutif et de décès durant un traitement par VIDAZA® chez des patients présentant un fardeau tumoral important en raison d’une maladie métastatique, et particulièrement chez ceux d’entre eux dont l’albumine sérique au départ était < 30 g/L. VIDAZA® est contre-indiqué chez les patients présentant des tumeurs hépatiques malignes avancées (voir 2 CONTRE-INDICATIONS).
L’innocuité et l’efficacité de VIDAZA® chez les patients atteints de SMD et d’insuffisance hépatique n’ont pas été étudiées, car ces patients ont été exclus des études cliniques.
Surveillance et tests de laboratoire
Il faut procéder à des tests de fonction hépatique et à des dosages de la créatinine sérique avant d’instaurer un traitement et avant chaque cycle de traitement. Avant le début du traitement, au besoin, et au moins avant chaque cycle de traitement, il faut vérifier les formules sanguines complètes pour surveiller la réponse et la toxicité. Les électrolytes, le bicarbonate (CO2), la créatinine et l’azote uréique sériques devraient être vérifiés périodiquement.
Rénal
On a signalé de rares cas d’anomalies rénales allant d’une élévation de la créatinine sérique à l’insuffisance rénale et la mort chez des patients traités avec VIDAZA® par voie intraveineuse en association avec d’autres agents chimiothérapeutiques. Peu fréquemment, une grave dysfonction tubulaire rénale peut accompagner le traitement par VIDAZA® et se manifester par de l’hypophosphatémie, de l’hypokaliémie ou de l’hyponatrémie, avec ou sans augmentations de la créatinine sérique et de l’azote uréique du sang. De plus, l’acidose tubulaire rénale, définie par une baisse du bicarbonate sérique à < 20 mmol/L en association avec une urine alcaline et de l’hypokaliémie (potassium sérique < 3 mmol/L) a été signalée chez cinq patients souffrant de leucémie myélogène chronique (LMC) traités par VIDAZA® et étoposide. Il faut surveiller périodiquement les électrolytes sériques, le bicarbonate (CO2 sérique), la créatinine et l’azote uréique du sang (voir Surveillance et tests de laboratoire). Si des réductions du bicarbonate sérique (< 20 mmol/L) ou des élévations de la créatinine sérique ou de l’azote uréique du sang
Approved 2.0v
surviennent sans raison, il faut réduire la dose ou en retarder l’administration (voir 4 POSOLOGIE ET ADMINISTRATION).
Il faut surveiller étroitement les signes de toxicité chez les patients atteints d’insuffisance rénale puisque VIDAZA® et/ou ses métabolites sont principalement excrétés par le rein.
Santé reproductive : Potentiel des femmes et des hommes
- Fonction sexuelle
Il faut aviser les hommes de s’abstenir de procréer pendant leur traitement et pendant les six mois qui suivent la dernière dose. Les femmes fertiles doivent utiliser une méthode de contraception efficace pendant le traitement par l’azacitidine et pendant au moins 6 mois après la dernière dose de traitement. Les partenaires féminines des patients masculins recevant de l’azacitidine ne doivent pas devenir enceintes.
Peau
La fasciite nécrosante, y compris des cas fatals, a été signalée chez des patients traités par VIDAZA®. Il faut cesser le traitement par VIDAZA® chez les patients qui développent une fasciite nécrosante, et instaurer rapidement le traitement approprié.
Des rapports faisant état de nécrose au point d’injection ont été reçus pour des patients traités par VIDAZA® après sa mise en marché. Il faut surveiller tout signe de nécrose au point d’injection chez les patients et appliquer le traitement qui s’impose, le cas échéant.
7.1 Populations particulières
7.1.1 Femmes enceintes
Lors d’études de toxicité sur le développement chez des souris et des rats, VIDAZA® a causé de multiples anomalies fœtales, y compris des anomalies du système nerveux central (SNC) [exencéphalie/encéphalocèle], des anomalies des membres (micromélie, pied bot, syndactylie, oligodactylie) et autres (microphtalmie, micrognathie, gastroschisis, œdème et anomalies costales) et la mortalité fœtale (voir 16 TOXICOLOGIE NON CLINIQUE).
On ne dispose d’aucune donnée adéquate sur l’utilisation de VIDAZA® chez les femmes enceintes. Le risque potentiel pour l’être humain est inconnu. VIDAZA® ne doit pas être administré durant la grossesse. Il faut aviser les femmes fertiles d’éviter toute grossesse pendant un traitement par VIDAZA®. Si la patiente devient enceinte alors qu’elle prend VIDAZA®, il faut l’aviser du risque potentiel pour le fœtus.
7.1.2 Allaitement
On ignore si l’azacitidine ou ses métabolites passent dans le lait maternel. En raison du risque de cancérogénicité observé avec l’azacitidine lors des études animales et du risque de réactions indésirables graves chez le nourrisson allaité, il faut aviser les mères de s’abstenir d’allaiter pendant un traitement par VIDAZA®.
Approved 2.0v
7.1.3 Enfants
L’innocuité et l’efficacité de VIDAZA® chez les enfants et les adolescents n’ont pas été établies. Lors du programme d’étude clinique, aucun patient de moins de 18 ans n’a été traité.
7.1.4 Personnes âgées
Étant donné que les personnes âgées (65 ans et plus) sont plus susceptibles de souffrir d’insuffisance rénale, il pourrait être utile de surveiller la fonction rénale.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des réactions indésirables jugées en lien possible ou probable avec l’administration de VIDAZA® (azacitidine pour injection) sont survenues chez 97 % des patients.
Les réactions indésirables les plus couramment signalées avec le traitement par VIDAZA® ont été des réactions hématologiques, telles que thrombocytopénie, neutropénie et leucopénie (habituellement de grade 3-4), des réactions gastro-intestinales, telles que nausées et vomissements (habituellement de grade 1-2) ou des réactions au point d’injection (habituellement de grade 1-2).
Les réactions indésirables graves les plus courantes (> 2 %) notées lors de l’étude pivot et signalées également lors des études complémentaires ont inclus la neutropénie fébrile (8,0 %) et l’anémie (2,3 %). Parmi les autres réactions indésirables graves signalées moins fréquemment (< 2 %) mentionnons le sepsis neutropénique, la pneumonie, la thrombocytopénie et les accidents hémorragiques (p. ex., hémorragie cérébrale).
Les réactions indésirables ayant le plus souvent entraîné un arrêt du traitement ou une réduction de la dose ont été la leucopénie, la thrombocytopénie et la neutropénie. Les réactions indésirables ayant le plus souvent entraîné une suspension de la dose ont été la leucopénie, la neutropénie, la thrombocytopénie, la pyrexie, la pneumonie et la neutropénie fébrile.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Approved 2.0v
Étude pivot internationale de phase III ouverte, randomisée, sur la survie dans le SMD de risque élevé (étude AZA-001)
L’étude clinique pivot AZA-001 était une étude internationale multicentrique ouverte et randomisée sur des patients atteints de SMD avec anémie réfractaire avec excès de blastes (AREB), AREB en transformation ou leucémie myélomonocytaire chronique (LMMC) modifiée, selon la classification franco-américano-britannique (FAB) et de risque intermédiaire-2 et élevé, selon la classification IPSS. Parmi les 358 patients inscrits à l’étude, 179 ont été assignés aléatoirement à VIDAZA® plus soins de soutien optimaux (SSO) et 179, aux schémas thérapeutiques classiques (STC) plus SSO (105 aux SSO seuls, 49, à la cytarabine à faible dose et 25, à une chimiothérapie par cytarabine et anthracycline).
VIDAZA® a été administré par voie sous-cutanée (SC) à raison de 75 mg/m2 par jour pendant sept jours consécutifs, tous les 28 jours (ce qui constituait un cycle de traitement).
Dans l’étude AZA-001, la durée médiane des cycles chez les patients traités par VIDAZA® a été de 34,0 jours, donnant à penser que les investigateurs retardaient le début du cycle thérapeutique suivant, conformément aux recommandations posologiques stipulées dans le protocole en fonction des toxicités hématologiques. Le nombre médian de cycles de traitement a été de neuf.
Les patients traités par VIDAZA® sont restés en traitement plus longtemps que les patients qui recevaient les soins de soutien optimaux (SSO) et ont ainsi présenté une période médiane de traitement plus longue (10,43 mois), comparativement aux patients qui étaient sous SSO seulement (6,16 mois).
Les réactions indésirables graves les plus courantes qui ont été jugées au moins en lien possible avec VIDAZA® lors de l’étude AZA-001 (≥ 3 patients) incluaient la neutropénie fébrile (8,0 %), l’anémie (2,3 %), de même que le sepsis neutropénique, la pneumonie et la thrombocytopénie (1,7 % chacun). Des réactions indésirables hémorragiques graves liées au traitement (p. ex., hémorragie cérébrale chez 1,1 % des patients), ont aussi été jugées médicalement importantes.
Dans l’étude AZA-001, on a évalué la fréquence des réactions indésirables ayant entraîné l’arrêt de VIDAZA® ou une réduction de la dose à 12,6 % et 11,4 %, respectivement. Le traitement par VIDAZA® a été temporairement suspendu chez 46,9 % des patients. Les réactions indésirables liées au traitement (RILT) ayant entraîné le plus souvent une interruption ont été la neutropénie (18,3 %), la thrombocytopénie (12,6 %), la pneumonie (4,0 %) et la pyrexie (2,9 %). Le pourcentage de toutes les autres RILT ayant entraîné une interruption a été de < 2 %.
L’intervention clinique la plus courante appliquée par suite des réactions indésirables médicamenteuses chez les patients traités par VIDAZA® a été un traitement médicamenteux concomitant chez 96,0 % des patients traités par VIDAZA® (étude AZA-001).
On a dénombré 12 % (21/175) de décès perthérapeutiques dans le groupe sous VIDAZA®, comparativement à 18,6 % (19/102) dans le groupe sous SSO. Chez les patients traités par VIDAZA®, les réactions indésirables ayant le plus souvent entraîné la mort étaient des infections et des infestations SOC incluant la pneumonie et le sepsis chez cinq patients chacun (2,9 %), l’hémorragie cérébrale chez quatre patients (2,3 %) et la LMA ou le SMD chez trois patients chacun (1,7 %). Noter que certains de ces patients ont manifesté plus d’une réaction indésirable liée au traitement ayant causé la mort. Parmi les 21 décès perthérapeutiques enregistrés dans le groupe sous VIDAZA®, sept ont été jugés en lien possible avec VIDAZA® (dont un été jugé en lien possible avec la maladie sous-jacente également).
Approved 2.0v
Tableau 6 : Réactions indésirables les plus souvent observées (≥ 5,0 % chez les patients traités par VIDAZA® et pourcentage de réactions de grade 3-4 selon le NCI CTC; AZA-001)
Système-organe-classe/ Terme préféréi) | Nombre (%) de patients | |||
|---|---|---|---|---|
| Tous grades | Grade 3-4 | |||
| VIDAZA® (n = 175) | Soins de soutien optimaux seulement (n = 102) | VIDAZA® (n = 175) | Soins de soutien optimaux seulement (n = 102) | |
| Troubles des systèmes sanguin et lymphatique | ||||
| Thrombocytopénie | 122 (69,7) | 35 (34,3) | 102 (58,3) | 29 (28,4) |
| Neutropénie | 115 (65,7) | 29 (28,4) | 107 (61,1) | 22 (21,6) |
| Anémie | 90 (51,4) | 45 (44,1) | 24 (13,7) | 9 (8,8) |
| Leucopénie | 32 (18,3) | 2 (2,0) | 26 (14,9) | 1 (1,0) |
| Neutropénie fébrile | 24 (13,7) | 10 (9,8) | 22 (12,6) | 7 (6,9) |
| Troubles gastro-intestinaux | ||||
| Constipation | 88 (50,3) | 8 (7,8) | 2 (1,1) | 0 |
| Nausées | 84 (48,0) | 12 (11,8) | 3 (1,7) | 0 |
| Vomissements | 47 (26,9) | 7 (6,9) | 0 | 0 |
| Douleur abdominale | 22 (12,6) | 7 (6,9) | 7 (4,0) | 0 |
| Dyspepsie | 10 (5,7) | 2 (2,0) | 0 | 0 |
| Troubles généraux et problèmes au point d’administration | ||||
| Érythème au point d’injection | 75 (42,9) | 0 | 0 | 0 |
| Pyrexie | 53 (30,3) | 18 (17,6) | 8 (4,6) | 1 (1,0) |
| Réaction au point d’injection | 51 (29,1) | 0 | 1 (0,6) | 0 |
| Fatigue | 42 (24,0) | 12 (11,8) | 6 (3,4) | 2 (2,0) |
| Douleur au point d’injection | 33 (18,9) | 0 | 0 | 0 |
| Hématome au point d’injection | 11 (6,3) | 0 | 0 | 0 |
| Érythème au point d’injection | 10 (5,7) | 0 | 0 | 0 |
| Induration au point d’injection | 9 (5,1) | 0 | 0 | 0 |
| Ecchymose au point d’injection | 9 (5,1) | 0 | 0 | 0 |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 16 (9,1) | 4 (3,9) | 3 (1,7) | 0 |
Approved 2.0v
| Infection urinaire | 15 (8,6) | 3 (2,9) | 3 (1,7) | 0 |
|---|---|---|---|---|
| Rhinite | 10 (5,7) | 1 (1,0) | 0 | 0 |
| Analyses et épreuves diagnostiques | ||||
| Perte de poids | 14 (8,0) | 0 | 1 (0,6) | 0 |
| Troubles du métabolisme et de la nutrition | ||||
| Hypokaliémie | 11 (6,3) | 3 (2,9) | 3 (1,7) | 3 (2,9) |
| Troubles du système nerveux | ||||
| Léthargie | 13 (7,4) | 2 (2,0) | 0 | 1 (1,0) |
| Troubles psychiatriques | ||||
| Insomnie | 15 (8,6) | 3 (2,9) | 0 | 0 |
| Anxiété | 9 (5,1) | 1 (1,0) | 0 | 0 |
| Troubles rénaux et urinaires | ||||
| Hématurie | 11 (6,3) | 2 (2,0) | 4 (2,3) | 1 (1,0) |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Dyspnée | 26 (14,9) | 5 (4,9) | 6 (3,4) | 2 (2,0) |
| Douleur pharyngolaryngée | 11 (6,3) | 3 (2,9) | 0 | 0 |
| Dyspnée d’effort | 9 (5,1) | 1 (1,0) | 0 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Prurit | 21 (12,0) | 2 (2,0) | 0 | 0 |
| Pétéchies | 20 (11,4) | 4 (3,9) | 2 (1,1) | 0 |
| Éruption cutanée | 18 (10,3) | 1 (1,0) | 0 | 0 |
| Érythème | 13 (7,4) | 3 (2,9) | 0 | 0 |
| Troubles vasculaires | ||||
| Hypertension | 15 (8,6) | 4 (3,9) | 2 (1,1) | 2 (2,0) |
- i) Les rapports multiples du même terme préféré chez un patient donné n’ont été comptabilisés qu’une fois pour chaque traitement. La classification par système-organe-classe et terme préféré se fonde sur la codification des réactions indésirables de MedDRA.
Études complémentaires CALGB 9221 et CALGB 8921 dans le cancer et la leucémie de groupe B
L’étude 9221 est une étude randomisée, ouverte et contrôlée qui s’est déroulée dans 53 centres aux États-Unis. Elle visait à comparer l’innocuité et l’efficacité de VIDAZA® par voie sous-cutanée allié à des soins de soutien à celles des soins de soutien seuls (« observation ») chez des patients présentant l’un ou l’autre des cinq sous-types de SMD selon la classification FAB : anémie réfractaire (AR), AR avec sidéroblastes en couronne (ARSC), AREB, AREB-T et LMMC. L’étude
Approved 2.0v
8921 était pour sa part un essai multicentrique, ouvert, comportant un seul groupe de 72 patients atteints d’AREB, d’AREB-T, de LMMC ou de LMA.
Pour les études complémentaires combinées, la durée médiane des cycles moyens a été comparable, à 33,5 jours. Le Tableau 7 présente les réactions indésirables survenues chez au moins 5 % des patients traités par VIDAZA® dans les deux études complémentaires décrites précédemment. Les réactions graves observées lors de l’étude AZA-001 ont également été les réactions indésirables graves les plus fréquemment signalées (≥ 3 patients) en lien avec le traitement lors des études complémentaires combinées CALGB 9221/8921 chez les patients traités par VIDAZA®, en plus de la pyrexie (6,8 %).
Il est important de noter que la durée de l’exposition a été plus longue dans le groupe traité par VIDAZA® que dans le groupe d’observation : les patients ont reçu VIDAZA® en moyenne pendant 11,4 mois, tandis que la durée moyenne dans le groupe sous observation a été de 6,1 mois.
Tableau 7 : Réactions indésirables les plus souvent observées (≥ 5,0 % chez tous les patients traités par VIDAZA®; études 9221 et 8921)
| Système-organe-classe/ Terme préféréi | Nombre (%) de patients | |
|---|---|---|
| Tous patients sous VIDAZA®ii (n = 220) | Observationiii (n = 92) | |
| Troubles des systèmes sanguin et lymphatique | ||
| Anémie | 153 (69,5) | 59 (64,1) |
| Thrombocytopénie | 144 (65,5) | 42 (45,7) |
| Leucopénie | 106 (48,2) | 27 (29,3) |
| Neutropénie | 71 (32,3) | 10 (10,9) |
| Neutropénie fébrile | 36 (16,4) | 4 (4,3) |
| Anémie aggravée | 12 (5,5) | 5 (5,4) |
| Troubles gastro-intestinaux | ||
| Nausées | 155 (70,5) | 16 (17,4) |
| Vomissements | 119 (54,1) | 5 (5,4) |
| Diarrhée | 80 (36,4) | 13 (14,1) |
| Constipation | 74 (33,6) | 6 (6,5) |
| Sensibilité abdominale | 26 (11,8) | 1 (1,1) |
| Saignement gingival | 21 (9,5) | 4 (4,3) |
| Stomatite | 17 (7,7) | 0 |
| Selles molles | 12 (5,5) | 0 |
| Hémorragies de la bouche | 11 (5,0) | 1 (1,1) |
| Troubles généraux et problèmes au point d’administration | ||
| Pyrexie | 114 (51,8) | 28 (30,4) |
Approved 2.0v
| Érythème au point d’injection | 77 (35,0) | 0 |
|---|---|---|
| Douleur au point d’injection | 50 (22,7) | 0 |
| Douleur thoracique | 36 (16,4) | 5 (5,4) |
| Ecchymose au point d’injection | 31 (14,1) | 0 |
| Réaction au point d’injection | 30 (13,6) | 0 |
| Malaise | 24 (10,9) | 1 (1,1) |
| Léthargie | 17 (7,7) | 2 (2,2) |
| Prurit au point d’injection | 15 (6,8) | 0 |
| Granulome au point d’injection | 11 (5,0) | 0 |
| Changements pigmentaires au point d’injection | 11 (5,0) | 0 |
| Œdème au point d’injection | 11 (5,0) | 0 |
| Infections et infestations | ||
| Nasopharyngite | 32 (14,5) | 3 (3,3) |
| Infection des voies respiratoires supérieures | 28 (12,7) | 4 (4,3) |
| Pneumonie | 24 (10,9) | 5 (5,4) |
| Blessure, empoisonnement et complications de l’intervention | ||
| Hémorragie post-interventionnelle | 13 (5,9) | 1 (1,1) |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 45 (20,5) | 6 (6,5) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Arthralgie | 49 (22,3) | 3 (3,3) |
| Myalgie | 35 (15,9) | 2 (2,2) |
| Douleur à la paroi thoracique | 11 (5,0) | 0 |
| Troubles du système nerveux | ||
| Céphalées | 48 (21,8) | 10 (10,9) |
| Étourdissements | 41 (18,6) | 5 (5,4) |
| Troubles psychiatriques | ||
| Anxiété | 29 (13,2) | 3 (3,3) |
| Insomnie | 24 (10,9) | 4 (4,3) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 64 (29,1) | 11 (12,0) |
| Troubles de la peau et des tissus sous-cutanés | ||
Approved 2.0v
| Ecchymose | 67 (30,5) | 14 (15,2) |
|---|---|---|
| Érythème | 37 (16,8) | 4 (4,3) |
| Éruption cutanée | 31 (14,1) | 9 (9,8) |
| Urticaire | 13 (5,9) | 1 (1,1) |
| Sécheresse de la peau | 11 (5,0) | 1 (1,1) |
| Nodule cutané | 11 (5,0) | 1 (1,1) |
| Troubles vasculaires | ||
| Pétéchies | 52 (23,6) | 8 (8,7) |
| Hématome | 19 (8,6) | 0 |
| Hypotension | 15 (6,8) | 2 (2,2) |
i Les rapports multiples du même terme préféré chez un patient donné n’ont été comptabilisés qu’une fois pour chaque traitement.
ii Inclut les réactions indésirables de tous les patients exposés à VIDAZA®, y compris après permutation avec le groupe sous observation.
iii Inclut les réactions indésirables de la période d’observation seulement; exclut toute réaction indésirable survenue après la permutation vers le groupe sous VIDAZA®. La classification par système-organe-classe et terme préféré se fonde sur la codification des réactions indésirables de MedDRA.
Dans l’étude AZA-001 et les deux études cliniques complémentaires sur VIDAZA® (les études 9221 et 8921), l’incidence des réactions indésirables de neutropénie, thrombocytopénie, anémie, nausées, vomissements, diarrhée, constipation et érythème/réaction au point d’injection a eu tendance à être proportionnelle à la dose de VIDAZA®. Les réactions indésirables qui avaient tendance à être plus prononcées durant le premier ou les deux premiers cycles de traitement SC, comparativement aux cycles ultérieurs, incluaient : thrombocytopénie, neutropénie, anémie, nausées, vomissements, érythème/douleur/ecchymose/réaction au point d’injection, constipation, pétéchies, étourdissements, anxiété, hypokaliémie et insomnie. La fréquence d’aucune de ces réactions indésirables n’a semblé augmenter au cours du traitement.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Effets indésirables peu fréquents (< 5 %) observés au cours des études cliniques
La liste qui suit énumère les réactions indésirables pour lesquelles on a pu raisonnablement établir un lien causal avec le traitement par VIDAZA®. Les fréquences indiquées se fondent sur les observations effectuées durant l’étude clinique pivot ou les deux études cliniques complémentaires. Les fréquences sont définies à l’aide des critères de recommandation du groupe de travail CIOMS IV :
Courant (fréquent) ≥ 1/100 et < 1/10 (≥ 1 % et < 10 %)
Peu courant (peu fréquent) ≥ 1/1 000 et < 1/100 (≥ 0,1 % et < 1 %)
Troubles des systèmes sanguin et lymphatique :
Courants : insuffisance médullaire, pancytopénie
Approved 2.0v
Troubles oculaires :
Courants : hémorragie oculaire, hémorragie conjonctivale
Troubles gastro-intestinaux :
Courants : hémorragie gastro-intestinale, hémorragie hémorroïdale, stomatite, saignement gingival
Troubles généraux et problèmes au point d’administration :
Courants : inflammation au point d’injection, altération de la couleur de la peau au point d’injection, nodule au point d’injection, hémorragie au point d’injection
Troubles du système immunitaire :
Peu courants : réaction d’hypersensibilité
Infections et infestations :
Courants : sepsis neutropénique, sinusite, pharyngite, herpès simplex
Troubles musculosquelettiques et des tissus conjonctifs :
Courants : douleur musculosquelettique
Troubles du système nerveux :
Courants : hémorragie intracrânienne
Troubles psychiatriques :
Courants : état confusionnel
Troubles de la peau et des tissus sous-cutanés :
Courants : purpura, alopécie, érythème maculaire
Troubles vasculaires :
Courants : hématome
8.5 Effets indésirables observés après la mise en marché
On estime à près de 247 000 le nombre de patients qui ont été exposés à VIDAZA® en dehors des études cliniques réalisées par le commanditaire entre mai 2004 et le 18 mai 2015. Les réactions indésirables recensées à partir d’autres sources (y compris rapports des activités de surveillance post-commercialisation, études cliniques non réalisées par le commanditaire [c.-à-d., essais réalisés à l’initiative d’investigateurs], autres accès pour des raisons humanitaires/au cas par cas, registres ou littérature publiée) ont en général été similaires à celles qui avaient été signalées durant les études cliniques sur VIDAZA®. Lors des autres expériences, les réactions indésirables graves signalées chez plus d’un patient isolé traité par VIDAZA® et non décrites précédemment dans la section RÉACTIONS INDÉSIRABLES incluent :
Approved 2.0v
Trouble des systèmes sanguin et lymphatique :
- Diathèse hémorragique
Troubles cardiaques :
- Fibrillation auriculaire, insuffisance cardiaque congestive, insuffisance cardiaque, épanchement péricardique
Troubles gastro-intestinaux :
- Colite, perforation intestinale, pancréatite aiguë, sous-occlusion intestinale
Troubles généraux et problèmes au point d’administration :
- Décès, œdème périphérique, mort subite, nécrose au point d’injection
Troubles hépatobiliaires :
- Insuffisance hépatique, hépatite, ascite, hyperbilirubinémie, jaunisse
Infections et infestations :
- Sepsis, choc septique, infection, sepsis bactérien, abcès intestinal, cellulite, sepsis à Pseudomonas, infection des voies respiratoires inférieures, aspergillose bronchopulmonaire, colite à Clostridium difficile, pneumonie lobaire, infection pulmonaire à Pseudomonas
Blessure, empoisonnement et complications de l’intervention :
- Rupture de la rate
Analyses et épreuves diagnostiques :
- Augmentation de la créatinine sanguine, augmentation de la bilirubine sanguine, augmentation de l’aspartate aminotransférase (AST) et de l’alanine aminotransférase (ALT)
Troubles du métabolisme et de la nutrition :
- Déshydratation, hyperglycémie, hyponatrémie, syndrome de lyse tumorale
Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes) :
- Syndrome de différenciation
Troubles du système nerveux :
- Convulsions de type grand mal
Troubles rénaux et urinaires :
- Insuffisance rénale aiguë, insuffisance rénale
Troubles respiratoires, thoraciques et médiastinaux :
Maladie pulmonaire interstitielle, embolie pulmonaire, syndrome de détresse respiratoire aiguë
Approved 2.0v
Troubles de la peau et des tissus sous-cutanés :
- Vascularite leucocytoclastique, pyodermite gangréneuse, syndrome de Sweet (dermatose aiguë fébrile neutrophilique), fasciite nécrosante
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique formelle n’a porté sur les interactions médicamenteuses avec l’azacitidine.
Selon les données in vitro, le métabolisme de l’azacitidine ne semble pas dépendre des isoenzymes du cytochrome P450 (CYP) [voir 10.3 Pharmacocinétique]. Ainsi, les inhibiteurs et les inducteurs du CYP sont peu susceptibles d’avoir une incidence sur le métabolisme de l’azacitidine.
L’azacitidine risque peu de produire des effets inhibiteurs ou inducteurs significatifs sur les enzymes du cytochrome P450.
9.3 Interactions médicament-comportement
Aucune étude n’a été réalisée pour vérifier les effets du médicament sur l’aptitude à conduire et à faire fonctionner de la machinerie. Il faut aviser les patients qu’ils risquent de manifester des réactions indésirables comme la fatigue durant leur traitement par VIDAZA® et que par conséquent, il leur est conseillé d’user de prudence s’ils conduisent ou s’ils font fonctionner de la machinerie.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les analyses de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’azacitidine exercerait ses effets antinéoplasiques par le biais de multiples mécanismes, dont la cytotoxicité sur les cellules hématopoïétiques anormales dans la moelle osseuse et l’hypométhylation de l’ADN. Les effets cytotoxiques de l’azacitidine peuvent découler de plusieurs mécanismes, dont l’inhibition de l’ADN, de l’ARN et de la synthèse des protéines, son incorporation dans l’ARN et l’ADN et l’activation des voies d’endommagement de l’ADN. Les cellules non proliférantes sont relativement insensibles à l’azacitidine. L’incorporation de l’azacitidine à l’ADN entraîne l’inactivation des méthyltransférases de l’ADN, d’où une hypométhylation de l’ADN. L’hypométhylation de l’ADN des gènes méthylés peut rétablir le
Approved 2.0v
fonctionnement normal de gènes indispensables à la différenciation et à la prolifération. Par rapport à la cytotoxicité ou aux autres activités de l’azacitidine, l’importance relative de l’hypométhylation de l’ADN dans l’issue clinique n’a pas été établie.
10.2 Pharmacodynamie
En tant qu’analogue nucléosidique de la pyrimidine conçu pour s’incorporer à l’ARN et à l’ADN plutôt que la cytidine, l’azacitidine exerce une vaste gamme d’effets antimétaboliques. Les principaux effets pharmacodynamiques d’intérêt dans le traitement des SMD sont :
- Inhibition de la méthylation de l’ADN
- Cytotoxicité par incorporation de l’azacitidine à l’ADN et à l’ARN et inhibition de la synthèse des protéines
Les principales propriétés pharmacodynamiques de l’azacitidine sont l’hypométhylation de l’ADN et la cytotoxicité des cellules hématopoïétiques anormales dans la moelle osseuse.
L’azacitidine inhibe la méthylation de l’ADN nouvellement synthétisé en bloquant la méthyltransférase de l’ADN. L’incorporation de l’azacitidine dans le brin d’ADN nouvellement synthétisé provoque une inhibition non compétitive de la méthyltransférase de l’ADN, ce qui bloque la méthylation de nouvel ADN. Il est largement reconnu que l’hyperméthylation de l’ADN peut réprimer l’expression de gènes cruciaux pour le contrôle et la différenciation de la croissance cellulaire et que l’hypométhylation de l’ADN de ces gènes peut rétablir l’expression et la fonction normales.
Le traitement par azacitidine peut induire la différenciation cellulaire et est associé à l’hypométhylation de l’ADN. La déméthylation et la différenciation induites par l’azacitidine persistent souvent dans plusieurs générations cellulaires. En outre, l’hyperméthylation de sites denses en dinucléotides CpG, appelés îlots CpG, s’étendant aux sites promoteurs favorisant des gènes suppresseurs de tumeurs, est souvent associée aux cancers. La cause de l’hyperméthylation aberrante des îlots CpG n’a pas été clairement élucidée, mais il a été démontré que la méthylation de novo augmente avec l’âge. La surexpression de la méthyltransférase de l’ADN peut aussi contribuer à l’hyperméthylation des îlots CpG. Par rapport à la cytotoxicité ou aux autres activités de l’azacitidine, l’importance relative de l’hypométhylation de l’ADN dans l’issue clinique n’a pas été établie.
En tant qu’agent qui s’intègre aux acides nucléiques et qui altère l’expression des gènes, l’azacitidine peut également causer des effets nocifs. En plus de son rôle dans la méthylation de l’ADN et la différenciation cellulaire, l’azacitidine exerce des effets immunosuppresseurs, antimicrobiens, mutagènes, embryotoxiques, tératogènes et tumorigènes.
10.3 Pharmacocinétique
Le Table 8 et le texte résument les données pharmacocinétiques SC et IV obtenues lors ’une étude sur six patients atteints de SMD.
| Dose | Cmax (ng/mL) | t½ (min) | ASC | Clairance (L/h) | Volume de distribution (L) |
| Dose simple de 75 mg/m2 SC | 750 ± 403 | 41 ± 8 | 961 ± 48 | 167 ± 49 | Non calculé |
| Dose simple de 75 mg/m2 IV | 2 750 ± 1 069 | 22 ± 1 | 1 044 ± 286 | 147 ± 47 | 76 ± 26 |
Approved 2.0v
Absorption
Après l’administration sous-cutanée d’une dose simple de 75 mg/m2, l’azacitidine a été absorbée rapidement, avec des concentrations plasmatiques de pointe de 750 ± 403 ng/mL obtenues 0,5 h (premier prélèvement) suivant l’administration. La biodisponibilité absolue de l’azacitidine après administration sous-cutanée versus intraveineuse (doses simples de 75 mg/m2) a été d’environ 89 % selon l’aire sous la courbe (ASC). L’ASC et la Cmax de l’azacitidine administrée par voie sous-cutanée ont été environ proportionnelles à la dose pour l’éventail des doses allant de 25 à100 mg/m2. L’administration de doses multiples à la posologie recommandée n’entraîne pas d’accumulation du médicament.
Distribution :
Après administration intraveineuse, le volume moyen de distribution a été de 76 ± 26 litres et la clairance systémique a été de 147 ± 47 L/h.
Métabolisme :
Selon les données in vitro, le métabolisme de l’azacitidine ne semble pas modulé par les isoenzymes du cytochrome P450 (CYP).
Le métabolisme de l’azacitidine se fait par hydrolyse spontanée et par désamination dépendante de la cytidine désaminase. Dans les fractions S9 de foie humain, la formation des métabolites s’est révélée indépendante du NADPH, donnant à penser que tout métabolisme serait catalysé par les enzymes cytosoliques.
Effet de l'azacitidine sur les isoenzymes du CYP450 : Des études in vitro sur l’azacitidine effectuées avec des hépatocytes humains mis en culture indiquent qu’à des concentrations de 1,0 µM à 100 µM (c.-à-d., jusqu’à environ 30 fois les concentrations cliniquement atteignables), l’azacitidine n’induit pas les isoenzymes du cytochrome P450 (CYP) 1A2, 2C19, 3A4 ou 3A5. Lors d’études visant à évaluer l’inhibition d’une série d’isoenzymes P450 (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A4) mises en incubation avec 100 µM d’azacitidine, les valeurs de CI50 n’ont pas pu être déterminées. Par conséquent, une induction ou une inhibition enzymatique par l’azacitidine à des concentrations plasmatiques cliniquement atteignables est peu probable.
Élimination
L’azacitidine est rapidement éliminée du plasma, avec une demi-vie d’élimination (t1/2) moyenne après administration sous-cutanée de 41 ± 8 minutes. L’excrétion urinaire est la principale voie d’élimination de l’azacitidine et/ou de ses métabolites. Après administration intraveineuse et sous-cutanée de 14C-azacitidine, 85 % et 50 % respectivement de la radioactivité administrée a été récupérée dans l’urine, tandis que < 1 % était récupérée dans les selles.
Populations et états pathologiques particuliers
- Enfants : On ne dispose d’aucune donnée pharmacocinétique sur des patients de moins de 18 ans.
Personnes âgées : Dans une étude pharmacocinétique réalisée auprès de six patients (voir Le Table 8), six patients adultes ont reçu des doses intraveineuses et sous-cutanées
Approved 2.0v
- simples de VIDAZA® (azacitidine pour injection). L’âge moyen ± écart-type (É.-T.) des patients de cette étude était de 71,0 ± 8,7 ans (entre 57 et 83 ans).
- Sexe : Les effets du sexe sur la pharmacocinétique de VIDAZA® n’ont pas été étudiés.
- Origine ethnique : Les effets de la race sur la pharmacocinétique de VIDAZA® n’ont pas été étudiés.
- Insuffisance hépatique : Les effets de l’insuffisance hépatique sur la pharmacocinétique de VIDAZA® n’ont pas été étudiés.
Insuffisance rénale : L’insuffisance rénale grave n’exerce pas d’effet majeur sur l’exposition pharmacocinétique à l’azacitidine après des administrations sous-cutanées simples et multiples. Les propriétés pharmacocinétiques de l’azacitidine ont été étudiées chez des patients adultes atteints de cancer ayant une fonction rénale normale (n = 6) ou souffrant d’insuffisance rénale grave (clairance de la créatinine [ClCr] < 30 mL/min/1,73 m2; n = 6). Après cinq jours consécutifs d’administration SC de l’azacitidine à raison de 75 mg/m2, les courbes concentration-temps moyennes de l’azacitidine étaient de forme similaire, des concentrations plus élevées ayant été observées chez les grands insuffisants rénaux. Les valeurs d’ASC moyennes d’azacitidine mesurées aux Jours 1 et 5 ont augmenté respectivement d’environ 70 % et 40 % chez les grands insuffisants rénaux, comparativement aux patients dont la fonction rénale était normale. Les Cmax moyennes de l’azacitidine enregistrées chez les grands insuffisants rénaux étaient plus élevées d’environ 42 % et 6 % respectivement comparativement à celles des patients dont la fonction rénale était normale, aux Jours 1 et 5.
On peut administrer l’azacitidine à des patients souffrant d’insuffisance rénale sans ajustement de la dose initiale à la condition de surveiller l’apparition de signes de toxicité chez ces patients, étant donné que l’azacitidine et/ou ses métabolites sont principalement excrétés par le rein.
Après une injection parentérale, l’apparition et la disparition du médicament dans le sang s’effectuent rapidement. Après une administration IP, la distribution tissulaire de 14C-azacitidine chez des souris a révélé un captage plus élevé de la radioactivité dans la rate et le thymus que dans les organes comme le rein et le foie. Cette observation pourrait être due à un taux de prolifération cellulaire plus rapide dans les tissus lymphoïdes que dans les autres organes parenchymateux. Le captage cellulaire de l’azacitidine est dépendant du système de transport nucléosidique facilité. Le métabolisme de l’azacitidine est comparable à celui de la cytidine, à l’exception que l’azacitidine est sensible à l’hydrolyse spontanée dans des solutions neutres et alcalines. Comme la cytidine, l’azacitidine intracellulaire est phosphorylée de manière séquentielle pour former le triphosphate d’azacitidine qui peut être incorporé dans l’ARN ou l’ADN. La première étape de la phosphorylation, modulée par l’uridine-cytidine kinase, constitue un facteur limitant et est sujette à une inhibition compétitive par le triphosphate d’uridine et le triphosphate de cytidine. Le catabolisme de l’azacitidine est dépendant de la cytidine désaminase pour former la 5 aza-uridine. Après administration IP de 14C-azacitidine chez des souris, la récupération de la radioactivité s’observe principalement dans l’urine, des quantités plus faibles étant éliminées dans les selles.
Approved 2.0v
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conservation
Conserver à la température ambiante (entre 15 °C et 30 °C).
Stabilité après reconstitution
En cours d’utilisation, la stabilité chimique et physique du produit médicinal reconstitué a été démontrée à 25 °C pendant 45 minutes et entre 2 °C et 8 °C pendant huit heures.
D’un point de vue microbiologique, le produit reconstitué doit être utilisé immédiatement. S’il ne l’est pas, les durées et conditions de conservation en cours d’utilisation avant l’administration sont la responsabilité de l’utilisateur et ne doivent pas excéder huit heures à une température de 2 °C à 8 °C.
Incompatibilités
VIDAZA® (azacitidine pour injection) est incompatible avec les solutions de dextrose à 5 %, Hespan ou les solutions renfermant du bicarbonate. Ces solutions risquent d’accroître la vitesse de dégradation de VIDAZA® et sont donc à éviter.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
VIDAZA® (azacitidine pour injection) est un produit médicinal cytotoxique et, comme toute autre molécule potentiellement toxique, la prudence s’impose lorsqu’on manipule et prépare les suspensions de VIDAZA®. Il faut appliquer les mesures de manipulation et de mise au rebut appropriées pour les produits médicinaux anticancéreux.
Si VIDAZA® reconstitué entre en contact avec la peau, il faut immédiatement laver à fond avec de l’eau et du savon. S’il entre en contact avec des muqueuses, irriguer abondamment avec de l’eau.
Approved 2.0v
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : azacitidine
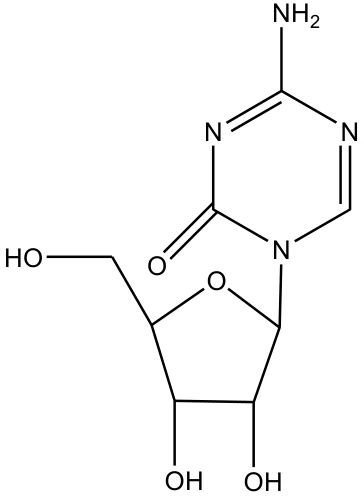
Nom chimique : 4-Amino-1-β-D-ribofuranosyl-s-triazin-2(1H)-one
Formule moléculaire et masse moléculaire : C8H12N4O5 244
Formule de structure :
Propriétés physicochimiques : L’azacitidine est un solide de blanc à blanc cassé. L’azacitidine s’est révélée insoluble dans l’acétone, l’éthanol et le méthyléthylcétone, légèrement soluble dans l’éthanol/eau (50/50), le propylène glycol et le polyéthylène glycol, peu soluble dans l’eau, l’octanol saturé d’eau, le dextrose à 5 % dans l’eau, le N méthyl-2-pyrrolidone, le sérum physiologique normal et Tween 80 à 5 % dans l’eau, et soluble dans le diméthylsulfoxyde (DMSO).
Approved 2.0v
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Étude pivot internationale de phase III ouverte, randomisée, sur la survie dans le SMD de risque élevé (étude AZA 001)
Caractéristiques démographiques et plan de l’étude
Tableau 9 : Résumé des caractéristiques démographiques des patients dans l’essai clinique sur le SMD de risque élevé
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
AZA 001 (SMD de risque élevé) | Une étude comparative de phase III prospective, internationale, multicentrique, contrôlée, ouverte et randomisée (1:1), avec groupe parallèle. | VIDAZA 75 mg/m2 par jour pendant sept jours; période de repos de 21 jours (cycle de traitement de 28 jours) médiane de neuf cycles (éventail = 1-39 jours) dose quotidienne médiane de VIDAZA® était de 75 mg/m2 durée médiane des cycles était de 34 jours | VIDAZA allié aux soins de soutien optimaux (SSO) N = 179 Schémas thérapeutiques classiques (STC) plus SSO N = 179 (105 aux SSO seuls, 49 à la cytarabine à faible dose et 25 à une chimiothérapie par cytarabine et anthracycline) | VIDAZA 68,0 (42-83) STC 69,2 (38-88) | 30 % (F) 70 % (M) |
Une étude comparative de phase III prospective, internationale, multicentrique, contrôlée, ouverte et randomisée (1:1), avec groupe parallèle a été conçue afin de déterminer si VIDAZA® (azacitidine pour injection) donnait lieu à une amélioration de la survie chez les patients atteints de SMD primaire (AZA-001).
Cette étude pivot s’est adjoint la participation de patients présentant un SMD primaire de risque intermédiaire-2 (INT-2) ou élevé selon la classification IPSS, correspondant à un diagnostic d’AREB ou d’AREB-T selon la classification FAB. En vertu du système actuel de classification de l’OMS, les patients atteints d’AREB-T (20 % à 30 % de blastes dans la moelle osseuse) sont désormais considérés comme atteints de LMA avec 20 % à 30 % de blastes et dysplasie multilignée. Le paramètre principal de l’étude était la survie globale.
VIDAZA® a été administré par voie sous-cutanée à raison de 75 mg/m2 par jour pendant sept jours, suivi d’une période de repos de 21 jours (cycle de traitement de 28 jours) pendant une médiane de neuf cycles (éventail = 1-39 jours). La dose quotidienne médiane de VIDAZA® était
Approved 2.0v
de 75 mg/m2 et la durée médiane des cycles était de 34 jours (c.-à-d., le cycle de traitement était prolongé d’environ une semaine selon le moment du nadir et de la remontée hématologique).
Parmi les 358 patients inscrits à l’étude, 179 ont été assignés aléatoirement à VIDAZA® allié aux soins de soutien optimaux (SSO) et 179 ont été assignés aléatoirement aux schémas thérapeutiques classiques (STC) plus SSO (105 aux SSO seuls, 49 à la cytarabine à faible dose et 25 à une chimiothérapie par cytarabine et anthracycline). Les patients ont été pré-assignés par leur médecin à l’un de trois STC avant la randomisation.
Les groupes sous VIDAZA® et STC étaient comparables sur le plan des paramètres de départ (Tableau 10).
Tableau 10 : Caractéristiques démographiques et caractéristiques de la maladie au départ de l’étude AZA-001
| Paramètre | VIDAZA® (n = 179) | STC (n = 179) |
| Sexe – n (%) | ||
| Hommes | 132 (73,7) | 119 (66,5) |
| Femmes | 47 (26,3) | 60 (33,5) |
| Race – n (%) | ||
| Blanche | 177 (98,9) | 175 (97,8) |
| Asiatique/orientale | 2 (1,1) | 3 (1,7) |
| Hispanique | 0 (0,0) | 1 (0,6) |
| Âge (ans) | ||
| Moyenne ± É.-T. | 68,0 ± 7,57 | 69,2 ± 7,87 |
| Éventail | 42 - 83 | 38 - 88 |
| Classification FAB - n (%) | ||
| AREB | 104 (58,1) | 103 (57,5) |
| AREB-T | 61 (34,1) | 62 (34,6) |
| LMMC | 6 (3,4) | 5 (2,8) |
| Classification de l’OMS – n (%) | ||
| AREB-1 | 14 (7,8) | 17 (9,5) |
| AREB-2 | 98 (54,7) | 95 (53,1) |
| LMMC-1 et LMMC-2 | 11 (6,2) | 5 (2,8) |
| LMA | 55 (30,7) | 58 (32,4) |
| Indéterminée | 1 (0,6) | 4 (2,2) |
| IPSS – n (%) | ||
| INT-1 (0,5 à 1,0) | 5 (2,8) | 13 (7,3) |
| INT-2 (1,5 à 2,0) | 76 (42,5) | 70 (39,1) |
| Élevée (≥ 2,5) | 82 (45,8) | 85 (47,5) |
| Produit transfusionnel utilisé dans les 56 jours précédant la randomisation - n (%) | ||
Approved 2.0v
| Tout produit transfusionnel | 115 (64,2) | 117 (65,4) |
| Culot globulaire de sang humain | 111 (62,0) | 114 (63,7) |
| Plaquettes | 38 (21,2) | 27 (15,1) |
Résultats de l’étude
Tableau 11 : Effet de VIDAZA® sur les transfusions de culots globulaires chez des patients atteints de SMD
| Paramètre d’efficacité | VIDAZA® plus SSO (n = 179) | Schémas thérapeutiques classiques (STC) (n = 179) |
|---|---|---|
| Nombre et pourcentage de patients dépendants des transfusions au départ qui ont développé une autonomie transfusionnelle avec le traitementa | 50/111 (45,0 %) (IC à 95 % : 35,6 % - 54,8 %) | 13/114 (11,4 %) (IC à 95 % : 6,2 % - 18,7 %) |
| Nombre et pourcentage de patients indépendants des transfusions au départ qui en sont devenus dépendants en cours de traitement | 10/68 (14,7 %) (IC à 95 % : 7,3 % - 25,4 %) | 28/65 (43,1 %) (IC à 95 % : 30,9 % - 56,0 %) |
a Un patient était considéré indépendant des transfusions de culots globulaires durant la période de traitement s’il ne recourait pas auxdites transfusions durant 56 jours consécutifs ou plus au cours de la période thérapeutique. Sinon, le patient était considéré dépendant des transfusions.
Dans l’analyse en IdT des 358 patients (179 sous VIDAZA® et 179 sous STC), le traitement par VIDAZA® a été associé à une survie médiane de 24,46 mois, contre 15,02 mois chez les patients sous STC, soit une différence de 9,44 mois, avec une valeur p de 0,0001 par test de Mantel-Haenszel stratifié. Le risque relatif pour l’effet du traitement a été de 0,58 (IC à 95 % : 0,43 à 0,77). Les taux de survie à deux ans ont été de 50,8 % chez les patients sous VIDAZA®, contre 26,2 % chez les patients sous STC (p < 0,0001).
Approved 2.0v
Figure 1 : Courbe de Kaplan-Meier de l’intervalle avant décès de toutes causes : Population en intention de traiter
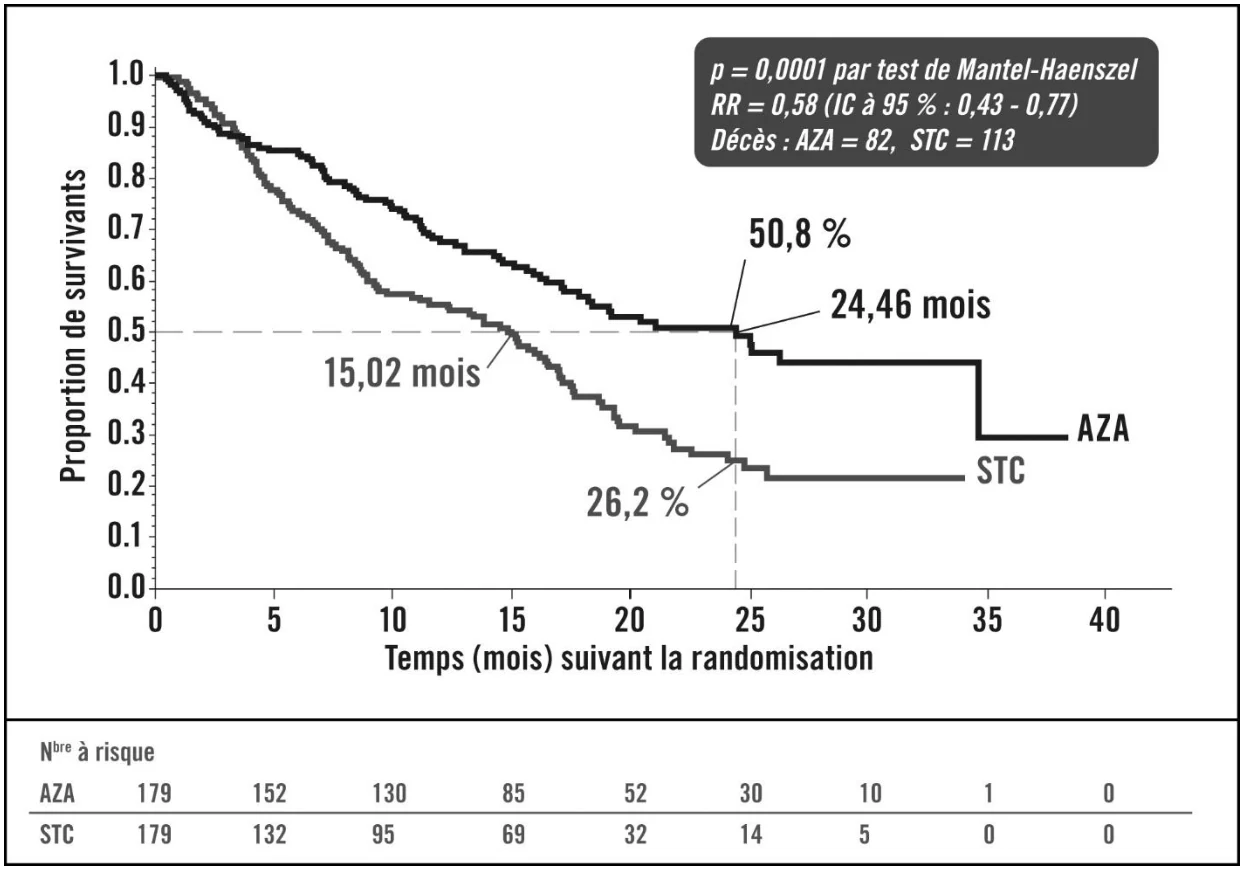
Légende : AZA = azacitidine (VIDAZA®); STC = schémas thérapeutiques classiques; IC = intervalle de confiance; RR = risque relatif
Les avantages de VIDAZA® sur la survie ont été constants, indépendamment du type de STC (SSO seuls, cytarabine à faible dose plus SSO ou chimiothérapie d’induction standard plus SSO) utilisé dans le groupe témoin.
La Figure 2 propose une représentation graphique des risque relatif et de l’intervalle de confiance à 95 % en terme de survie globale pour la comparaison entre VIDAZA® et les STC combinés, par sous-groupe. Le groupe sous VIDAZA® a présenté un risque de mortalité moindre comparativement aux patients des groupes sous STC combinés, pour tous les sous-groupes. Le risque relatif de 0,58 pour la population en intention de traiter se situe à l’intérieur de l’intervalle de confiance pour tous les sous-groupes, ce qui témoigne de la constance globale de l’avantage sur la survie dans chaque sous-groupe.
Approved 2.0v
Figure 2 : Risque relatif et intervalle de confiance à 95 % pour la survie globale par sous-groupe avec VIDAZA® versus STC combinés (population en IdT)
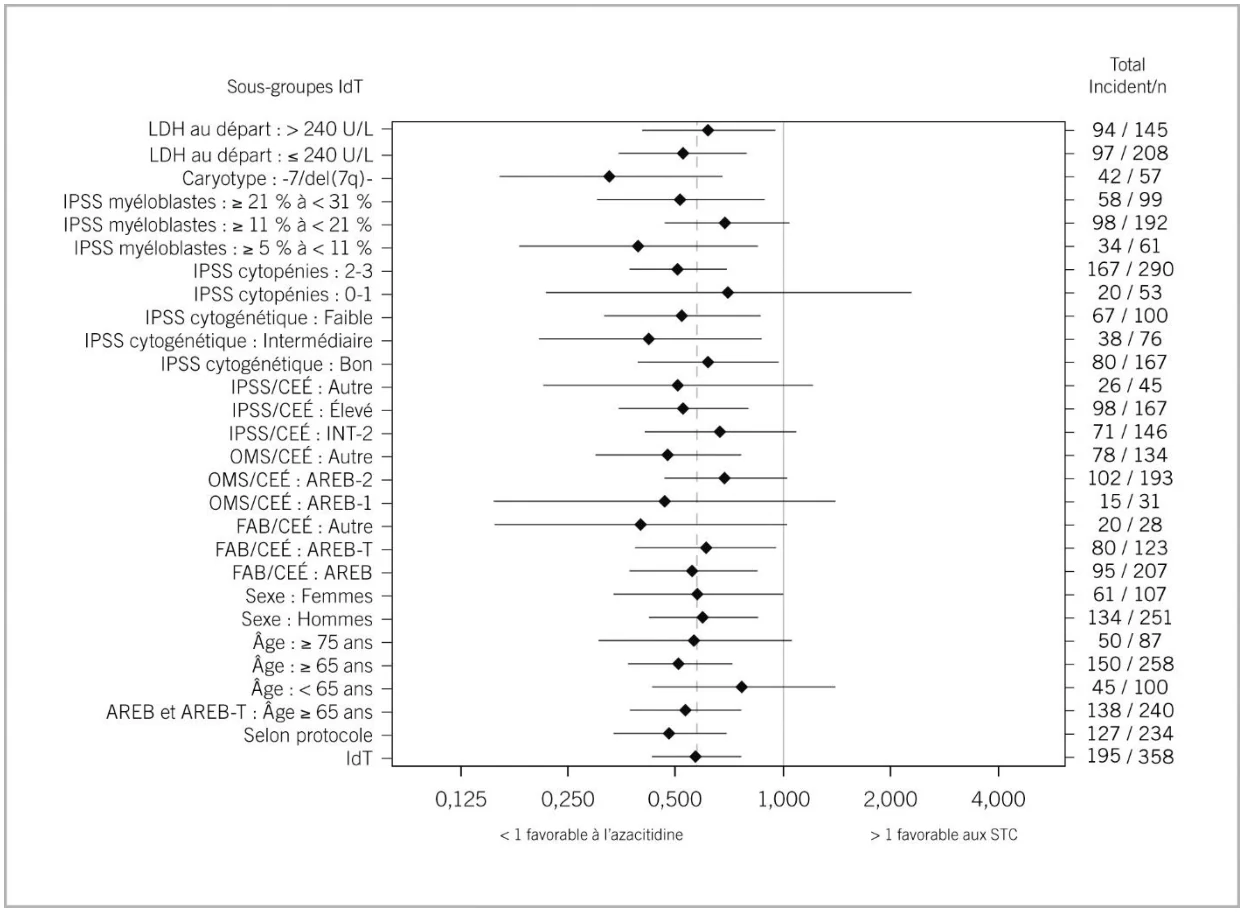
Lors de l’analyse des sous-groupes cytogénétiques de l’IPSS, on a observé des résultats similaires sur le plan de la survie globale médiane dans tous les groupes (classification cytogénétique bonne, intermédiaire, faible, y compris monosomie 7).
À l’analyse des sous-groupes selon l’âge, on a observé une augmentation de la survie globale médiane dans tous les groupes (< 65 ans, ≥ 65 ans et ≥ 75 ans).
Le traitement par VIDAZA® a été associé à un intervalle médian avant le décès ou la transformation en LMA de 13,0 mois, contre 7,6 mois pour les patients traités par STC, une amélioration de 5,4 mois, avec une valeur p de 0,0025 selon le test de Mantel-Haenszel stratifié. L’intervalle médian avant la transformation en LMA (mesurée à partir de la randomisation jusqu’à l’obtention de 30 % de myéloblastes à la dernière évaluation médullaire) a été de 17,8 mois dans le groupe sous VIDAZA®, contre 11,5 mois dans le groupe sous STC (risque relatif, 0,50 [IC à 95 % : 0,35 à 0,70], p < 0,001).
Le traitement par VIDAZA® a aussi été associé à une réduction des cytopénies et de leurs symptômes respectifs. Le traitement par VIDAZA® a donné lieu à un recours moindre aux transfusions de culots globulaires (voir Tableau 11). Chez les patients traités par VIDAZA® qui dépendaient des transfusions de culots globulaires au départ et ont développé une autonomie
Approved 2.0v
transfusionnelle, la durée médiane de l’autonomie transfusionnelle à l’égard des culots globulaires a été de 13,0 mois.
Analyse ad hoc de l’efficacité chez des patients atteints de LMA selon la classification de l’OMS au cours de l’étude AZA-001
Caractéristiques démographiques et plan de l’étude
Tableau 12 : Résumé des caractéristiques démographiques des patients dans l’essai clinique AZA-001 (analyse ad hoc)
| Nº d’étude | Conception de l’étude | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
AZA 001 (analyse ad hoc) | Une étude ad hoc a utilisé la classification FAB des SMD pour la randomisation. | VIDAZA N = 55 STC N = 58 | VIDAZA 70 (52-80) STC 70 (50-83) | VIDAZA 67,3 % (M) 32,7 % (F) STC 70,7 % (M) 29,3 % (F) |
L’étude AZA-001 a utilisé la classification FAB des SMD pour la randomisation. À mesure que l’appui à la classification des SMD de l’OMS s’est généralisé, le diagnostic FAB au moment de l’inscription a été reclassifié par le comité d’examen de l’établissement (CEÉ). Selon la classification de l’OMS, 113 patients sur 358 présentaient au départ un diagnostic de LMA avec 20 % à 30 % de blastes et dysplasie multilignée. Ces patients atteints de LMA ont été assignés aléatoirement soit à VIDAZA® (n = 55) ou aux STC (n = 58). Les deux groupes (VIDAZA® vs STC) étaient bien équilibrés en ce qui a trait à l’âge (médiane, min, max), 70 (52, 80) et 70 (50, 83) ans, en ce qui a trait au sexe (H/F, %), 67,3/32,7 et 70,7/29,3, au statut ECOG (0/1/2), 29,1/63,6/7,3 et 37,9/58,6/0, à l’IPSS (Int-2/élevé/sans objet, %) 5,5/85,5/3,6 et 19,0/77,6/3,4, aux myéloblastes (médiane, min, max, %), 23,0 (20, 34) et 23,1 (13,0, 68,9) et à la dépendance à l’endroit des transfusions (culots globulaires/plaquettes, %), 61,8/27,3 et 67,2/17,2. Dans l’ensemble, 24 % des patients présentaient un caryotype défavorable (-7/7q- ou complexe) : VIDAZA® 25 % et STC 22%; et 72 % présentaient un caryotype intermédiaire ou bon (VIDAZA® 69 % et STC 74 %). Tous les patients atteints de LMA ont présenté un épisode ou plus de cytopénie; 94 % présentaient une dysplasie multilignée dans les deux groupes.
Résultats de l’étude
Dans l’analyse de sous-groupe des 113 patients (55 sous VIDAZA® et 58 sous STC) ayant 20 % à 30 % de blastes et une dysplasie multilignée classée comme LMA selon les critères de l’OMS, le traitement par VIDAZA® a été associé à une survie médiane de 24,5 mois, contre 16,0 mois pour les patients traités par STC, une différence de 8,5 mois, avec une valeur p de 0,0038 par le test de Mantel-Haenszel stratifié. Le risque relatif pour la différence entre les traitements a été de 0,47 (IC à 95 % : 0,28 à 0,79). Les taux de survie à deux ans ont été de 50,2 % chez les patients sous VIDAZA®, contre 15,9 % chez les patients sous STC (p < 0,0007).
Approved 2.0v
Parmi les patients dépendants des transfusions de culots globulaires au départ, 41,2 % ont développé une autonomie transfusionnelle dans le groupe sous VIDAZA®, contre 17,9 % des patients des groupes sous STC combinés. Le pourcentage de patients qui étaient dépendants des transfusions de plaquettes au départ et qui sont devenus autonomes à l’endroit desdites transfusions durant la période de traitement était similaire dans les groupes sous VIDAZA® (53,3 %) et sous STC combinés (40,0 %).
Le taux d’infection nécessitant un traitement IV par antibiotique, antifongique ou antiviral a été environ deux fois moindre avec VIDAZA® qu’avec les STC (taux de 0,58 vs 1,14 par année-patient). Le risque relatif pour de telles infections était de 0,51 (IC à 95 % : 0,29 à 0,78; p = 0,0029), indiquant une réduction du risque de 49 % dans le groupe sous VIDAZA® par rapport au groupe sous STC.
Chez les patients présentant une anomalie cytogénétique ou plus au départ, le pourcentage présentant une réponse cytogénétique majeure a été similaire dans les groupes sous VIDAZA® et STC combinés. L’augmentation de la réponse cytogénétique mineure a été plus statistiquement significative (p = 0,0015) dans le groupe sous VIDAZA® (34 %), que dans les groupes sous STC combinés (10 %).
16 TOXICOLOGIE NON CLINIQUE
Les données toxicologiques proviennent d’études in vitro et d’études réalisées chez des souris, des rats, des chiens et des singes macaques. Le Tableau 13 donne un aperçu des principales études toxicologiques. La majorité des données d’innocuité non cliniques proviennent de la littérature scientifique publiée. Ces études n’ont pas été réalisées conformément aux normes ou directives scientifiques/réglementaires actuelles.
La toxicité animale, y compris les effets sur les organes cibles (moelle osseuse, tissus lymphoïdes, foie et rein), la cancérogénicité et la toxicité grave pour l’appareil reproducteur, a été observée aux doses administrées aux animaux, qui sont considérablement inférieures à la dose clinique prévue de 75 mg/m2.
Le lien entre la toxicité observée et l’exposition systémique à l’azacitidine n’a pas été adéquatement caractérisé chez les animaux.
Approved 2.0v
Tableau 13 : Programme de toxicologie
| Type d’étude et durée | Voie d’administration | Espèces ou système de test | Résultats |
| Toxicité des doses uniques | PO, IP et IV IV IV | Souris Rat Chien | La dose IV létale chez 50 % des animaux (DL50) après une seule administration a été d’environ 117 mg/kg (351 mg/m2) chez les souris et 51 mg/kg (306 mg/m2) chez les rats. La dose létale approximative chez les chiens a été de 13 mg/kg (266 mg/m2). |
Toxicité des doses répétées 5 jours 5 jours 5 jours et 5 jours en 2 cycles 2 jours 14 jours 14 jours | PO, IP et IV IV IV PO PO IV | Souris Chien Chien Chien Chien Singe | Les modèles de toxicologie animale ont tous été plus sensibles que les humains à la toxicité de l’azacitidine. Chez les espèces soumises aux tests de toxicologiques, les principaux organes cibles ont été la moelle osseuse, le foie, les reins et les tissus lymphoïdes (rate, ganglions lymphatiques). |
| Génotoxicité | In vitro | Salmonella typhimurium Escherichia coli Lymphoblastes humains Lymphoblastes murins Cellules embryonnaires de hamster | L’azacitidine est génotoxique. L’azacitidine est mutagène et clastogène dans des cellules bactériennes et mammaliennes. |
Cancérogénicité 50 et 52 semaines 9 mois | IP IP | Souris Rat | L’azacitidine s’est révélée potentiellement cancérogène chez les souris et les rats après administration IP |
| Fertilité | IP | Rat | Il a été démontré que l’azacitidine peut avoir des effets négatifs sur la reproduction et la fertilité chez les mâles, notamment, réduction du poids des testicules et des épididymes, baisse des numérations spermatiques et diminution des taux de gravidité. |
Approved 2.0v
| Développement embryofœtal | IP | Souris Rat | L’azacitidine produit une embryotoxicité, une embryolétalité et une tératogénicité dose-dépendantes chez les souris et les rats après administration IP. Des malformations fœtales ont été notées aux doses de 0,3 mg/kg (1,8 mg/m2) chez les rats et de 2 mg/kg (6 mg/m2) chez les souris. |
Toxicologie générale : Des études sur des doses uniques administrées à des souris, des rats et des chiens ont indiqué que les rongeurs sont moins sensibles que les chiens aux effets aigus de l’azacitidine. Chez les rats, la dose létale observée était d’environ 51 mg/kg (306 mg/m2) après administration IV.
Les principaux organes cibles de la toxicité chez les animaux après une administration répétée sont la moelle osseuse, le foie, les reins et les tissus lymphoïdes (rate, ganglions lymphatiques, thymus). Dans une étude de 14 jours sur des doses orales répétées, chez des chiens, l’administration à raison de 0,8 mg/kg/jours (16 mg/m2) a été cessée au Jour 10 en raison de la morbidité. Les observations ont entre autres été les suivantes : déplétion cellulaire mixte dans la moelle osseuse, déplétion lymphoïde dans le thymus, la rate et les ganglions lymphatiques et vacuolisation hépatocellulaire centrolobulaire dans le foie. Des signes dose-dépendants ont pu s’observer à ≥ 0,2 mg/kg/jour (≥ 4 mg/m2/jour). Chez des singes ayant reçu 0,28 - 2,2 mg/kg/jour (4,1 - 32 mg/m2) IV pendant 14 jours, la mortalité a été notée avec la dose élevée après huit et 14 jours. Chez ces animaux, on a noté des élévations de l’AST (SGOT), de l’ALT (SGPT) et de l’azote uréique sériques. Sur le plan microscopique, on a noté une hypoplasie médullaire, des zones de nécrose et un œdème diffus de l’épithélium tubulaire dans les reins ou un œdème diffus et des changements adipeux dans le foie. La dose sans effetnocif observé (DSENO) chez les singes a été de 0,28 mg/kg/jour (4 mg/m2).
Cancérogénicité : Les études de cancérogénicité ont montré que l’azacitidine est cancérogène chez les souris et les rats après une administration IP. Chez des rats Sprague-Dawley ayant reçu 2,6 mg/kg (15,6 mg/m2) et 5,2 mg/kg (31,2 mg/m2) d’azacitidine pendant environ neuf mois (34 semaines), des lésions néoplasiques ont été notées dans de nombreux tissus.
Génotoxicité : Les études de génotoxicité in vitro ont toutes montré que l’azacitidine est à la fois mutagène et clastogène et qu’elle induit des aberrations chromosomiques in vitro. L’azacitidine a entraîné une réponse mutagène dans des systèmes bactériens à 1-10 µg/plaque et induit un nombre accru de micronoyaux dans les cellules mammaliennes à 0,1-5 µM.
Toxicologie pour la reproduction et le développement : Dans les études de fertilité chez des rats mâles, le traitement par azacitidine a donné lieu à une baisse de la fertilité après l’administration IP de 5 mg/kg (30 mg/m2), trois fois par semaine pendant 11 semaines avant l’accouplement. Les mâles ayant reçu 2,5 mg/kg (15 mg/m2) étaient fertiles, mais l’accouplement avec des femelles non traitées a donné lieu à une hausse du nombre de pertes d’embryons pré-implantatoires et du nombre moyen d’embryons anormaux.
Approved 2.0v
Chez des souris, une fréquence de mortalité embryonnaire intra-utérine de 44 % (absorption accrue) a été observée après une seule injection intrapéritonéale (IP) de 6 mg/m2 (environ 8 % de la dose recommandée chez l'humain en mg/m2) d’azacitidine au jour 10 de la gestation. Des anomalies du développement cérébral ont été observées chez des souris ayant reçu de l’azacitidine au Jour 15 de la gestation ou avant.
Chez les rats, l’azacitidine s’est révélée embryotoxique lorsqu’elle a été administrée à raison de 6 mg/m2 par voie IP aux Jours 4 à 8 de la gestation (post-implantation), alors que le traitement durant la période pré-implantatoire (aux Jours 1 à 3 de la gestation) n’a exercé aucun effet négatif sur les embryons à cette dose.
L’azacitidine a provoqué une augmentation des résorptions chez des rats lorsqu’elle a été administrée en une dose unique de ≥ 6 mg/m2 (1 mg/kg) par voie IP au Jour 9 ou 10 de la gestation. Des anomalies fœtales statistiquement significatives ont été observées chez les rats suivant l’administration d'une dose ≥ 1,8 mg/m2 (0,3 mg/kg) par voie IP les Jours 1 à 8 de la gestation ou suivant l'administration d'une dose IP unique de 3 à 12 mg/m2 (0,5 à 2 mg/kg respectivement) les Jours 9, 10, 11 ou 12 de la gestation. Parmi les anomalies fœtales, mentionnons : anomalies du SNC (exencéphalie/encéphalocèle), anomalies des membres (micromélie, pied bot, syndactylie, oligodactylie) et autres (microphtalmie, micrognathie, gastroschisis, œdème et anomalies costales). Les doses administrées dans ces études allaient de 2,4 à 16 % de la dose quotidienne recommandée chez l’humain en mg/m2.
Toxicologie particulière : Une étude d’innocuité pharmacologique in vivo chez des chiens recevant de l’azacitidine en doses intraveineuses simples de ≥ 2 mg/kg a fait état d’une accélération de la fréquence cardiaque, d’une baisse de la tension artérielle et d’un allongement de l’intervalle QTc. Les interprétations de cette étude sont limitées par des facteurs de confusion concurrents associés à la toxicité, incluant des signes cliniques importants (p. ex., vomissements, rougeurs cutanées, réduction de la consommation d’aliments et réduction de l’activité locomotrice spontanée, de même que changements fécaux, tels que selles liquides, muqueuses ou molles) chez les chiens. De plus, d’importantes variations de la fréquence cardiaque, des baisses de potassium et une stimulation concomitante du système nerveux autonome, comme l’attestent divers signes cliniques et la tachycardie, limitent l’interprétation de ces mesures. Les résultats d’études tissulaires in vitro appuient la conclusion selon laquelle l’azacitidine n’a exercé aucun effet direct sur les paramètres vasodilatateurs dans l’aorte de rats isolée, aucun effet chronotrope positif sur l’activité rythmogène de l’oreillette droite de cobayes, ni aucun effet sur la fréquence et la contractilité cardiaques dans des cœurs de cobayes isolés, perfusés, donnant par conséquent à penser que les changements de tension artérielle et de fréquence cardiaque observés lors de l’étude cardiovasculaire chez les chiens étaient également dus à des effets indirects de l’azacitidine.
Approved 2.0v