


Monographie de produit - Actikerall
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique et teneur | Ingrédients non médicinaux |
| Topique | Solution / fluorouracil à 0,5 % et acide salicylique à 10 % | Diméthylsulfoxyde, éthanol, acétate d’éthyle, pyroxyline, poly(méthacrylate de butyle, méthacrylate de méthyle) |
INDICATIONS ET USAGE CLINIQUE
ACTIKERALL (fluorouracil et acide salicylique) est indiqué pour le traitement topique des lésions de kératose actinique légèrement palpables et/ou d’épaisseur modérée (grade I/II) sur le visage, le front et les parties chauves du cuir chevelu chez des adultes immunocompétents.
Le grade I/II d’intensité est basé sur l’échelle à 4 items d’Olsen et al. (voir ESSAIS CLINIQUES).
Personnes âgées (≥ 65 ans)
Les essais cliniques ont surtout été menés chez des patients de 65 ans et plus. En raison du petit nombre de patients de moins de 65 ans participant aux essais cliniques, aucune analyse de l’efficacité et de l’innocuité en fonction de sous-groupes formés selon l’âge (> 65 et < 65 ans) n’a été menée (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants et adolescents (< 18 ans)
L’efficacité et l’innocuité d’ACTIKERALL n’ont pas été établies dans cette population de patients.
CONTRE-INDICATIONS
Patients présentant une hypersensibilité aux agents suivants : fluorouracil ou capécitabine;
acide salicylique ou autres salicylates; ou tout autre ingrédient de la préparation ou composant du conditionnement. Pour une liste complète des ingrédients, voir FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
- ACTIKERALL ne doit pas entrer en contact avec les yeux ou les membranes muqueuses.
- ACTIKERALL ne doit pas être utilisé pendant la période d’allaitement ou la grossesse, ou par les femmes chez la possibilité d’une grossesse ne peut être écartée.
- ACTIKERALL ne doit pas être utilisé chez les patients atteints d’insuffisance rénale.
- ACTIKERALL ne doit pas être utilisé conjointement avec de la brivudine*, de la sorivudine* et des produits analogues. La brivudine, la sorivudine et les produits analogues sont des inhibiteurs puissants de la dihydropyrimidine déshydrogénase (DPD), une enzyme responsable de la dégradation du fluorouracil (voir MISES EN GARDE ET PRÉCAUTIONS et INTERACTIONS MÉDICAMENTEUSES).
- ACTIKERALL est contre-indiqué chez les patients atteints d’un déficit connu en DPD.
*Non autorisées pour la vente au Canada
MISES EN GARDE ET PRÉCAUTIONS
Généralités
- ACTIKERALL contient du fluorouracil, un agent cytostatique/cytotoxique.
- L’innocuité et l’efficacité d’ACTIKERALL n’ont pas été évaluées sur des parties du corps autres que le visage, le front et les parties chauves du cuir chevelu.
- L’innocuité et l’efficacité du traitement par ACTIKERALL de lésions récurrentes n’ont pas été évaluées dans des essais cliniques.
- L’innocuité et l’efficacité d’ACTIKERALL n’ont pas été évaluées dans le traitement du carcinome basocellulaire et de la maladie de Bowen.
- Chez les patients présentant des troubles sensoriels (p. ex. les patients atteints de diabète), une surveillance médicale étroite de la zone traitée est requise.
- La dihydropyrimidine déshydrogénase (DPD) joue un rôle important dans la dégradation du fluorouracil. Une accumulation de fluorouracil peut se produire en cas de carence en DPD, ou d’inhibition ou d’activité réduite de cette enzyme (voir INTERACTIONS MÉDICAMENTEUSES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Les signes de toxicité liée au fluorouracil peuvent inclure nausées, vomissements, diarrhée, stomatite, œsophagopharyngite, ulcères et saignements gastro-intestinaux, hémorragie de toute autre région et myélosuppression (thrombopénie et agranulocytose). Si des signes de toxicité sont observés ou soupçonnés, il faut arrêter immédiatement le traitement, nettoyer la zone traitée avec de l’eau chaude et consulter sans tarder un médecin.
- ACTIKERALL ne doit pas être utilisé sur les lésions hémorragiques.
- ACTIKERALL contient du diméthylsulfoxyde, qui peut être un irritant pour la peau.
Carcinogenèse et mutagenèse
Aucune étude formelle sur la carcinogénicité n’a été menée avec ACTIKERALL. Le fluorouracil (5-FU) a affiché in vitro un potentiel mutagène et clastogène inconstant. Le potentiel carcinogène du fluorouracil n’a pas été suffisamment évalué dans des études à long terme chez les animaux (voir TOXICOLOGIE).
L’acide salicylique (AS) n’est pas reconnu pour avoir des effets mutagènes, clastogènes ou carcinogènes, mais on a observé qu’il avait un effet néfaste sur l’issue de la gestation chez les rongeurs (voir TOXICOLOGIE).
En raison de la petite quantité d’AS et de fluorouracil potentiellement absorbée à partir d’ACTIKERALL, il est peu probable que des effets généraux pertinents sur le plan clinique ne se manifestent.
Effets cardiovasculaires
L’innocuité chez les patients atteints d’insuffisance cardiaque de classe III ou IV selon la New York Heart Association (NYHA) et de kératinose actinique n’a pas été établie, étant donné que ces patients étaient exclus de l’essai déterminant.
Fonction sexuelle/reproduction
Le fluorouracil (5-FU) est un agent tératogène et embryotoxique connu. Les études sur la fertilité menées avec le fluorouracil pris par voie orale ont noté une infertilité transitoire chez les rongeurs mâles et une réduction des taux de grossesse chez les rongeurs femelles et des aberrations chromosomiques chez les embryons de ces femelles. Cependant, il est peu probable que ces observations soient pertinentes chez les patients, étant donné l’absorption très limitée des composants actifs après l’administration cutanée d’ACTIKERALL (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et TOXICOLOGIE).
Effets cutanés
Des réponses cutanées locales telles qu’érythème, inflammation, irritation (y compris des sensations de brûlure), douleur, prurit, saignements et érosion peuvent survenir après une application topique d’ACTIKERALL. Ces réponses cutanées locales sont fréquentes, et la majorité des réponses sont d’intensité légère à modérée. Cela dit, des cas d’intensité grave sont survenus (voir EFFETS INDÉSIRABLES). L’effet du traitement ne peut être adéquatement évalué avant la disparition totale des réponses cutanées locales.
L’application du produit sur des parties de la peau où l’épiderme est mince peut entraîner un risque accru d’absorption générale des médicaments topiques. Une hausse de l’incidence et de la fréquence des réactions indésirables associées à l’administration des composants actifs (fluorouracil et acide salicylique) peut être notée lorsque le produit est appliqué sur de l’épiderme mince.
La kératose actinique est attribuable à des lésions chroniques causées par les rayons UV; l’exposition au soleil peut aggraver toute irritation locale se manifestant à un endroit où ACTIKERAL est appliqué. Il faut conseiller aux patients de protéger la peau contre toute exposition excessive ou cumulative aux rayons UV, en particulier les régions activement traitées.
On ne dispose d’aucune donnée concernant le traitement de la kératose actinique dans une région qui est également affectée par une autre maladie cutanée, et le clinicien doit tenir compte du fait que l’issue du traitement pourrait être différente.
L’usage concomitant d’ACTIKERALL avec d’autres produits dermatologiques ayant pour effet la sécheresse de la peau, l’exfoliation, la desquamation ou l’abrasion peut entraîner un effet irritant ou asséchant cumulatif, entraînant une irritation excessive de la peau. De tels agents incluent : nettoyants abrasifs ou médicamenteux, peroxyde de benzoyle, résorcinol, soufre, trétinoïne, préparations topiques contenant de l’alcool, isotrétinoïne et autres produits cosmétiques (contenant ou non des agents médicamenteux) ayant un effet asséchant intense.
Cas particuliers
Grossesse : Aucun essai contrôlé n’a été mené sur l’emploi de fluorouracil topique chez des femmes enceintes.
On a observé que le fluorouracil par voie orale avait un effet tératogène chez les humains et les animaux (voir TOXICOLOGIE). De multiples anomalies congénitales ont été signalées chez un fœtus d’une patiente traitée par fluorouracil intraveineux. Une anomalie congénitale (fente labio-palatine) a été rapportée chez le nouveau-né d’une patiente utilisant du fluorouracil topique à 5 % à raison d’une dose totale inconnue. Une autre anomalie congénitale (communication interventriculaire) et des cas de fausses couches ont été signalés après l’application de fluorouracil à 5 % sur des membranes muqueuses. On ne connaît pas la pertinence clinique de ces observations pour ACTIKERALL, produit à application topique n’ayant pas produit de taux de fluorouracil semblable à ceux obtenus avec la préparation par voie orale. Aucune anomalie congénitale n’a été notée jusqu’à présent avec l’emploi d’ACTIKERALL (voir CONTRE-INDICATIONS).
L’acide salicylique par voie orale peut avoir un effet néfaste sur l’issue de la gestation chez les rongeurs (voir TOXICOLOGIE).
ACTIKERALL est contre-indiqué pendant la grossesse et l’allaitement (voir CONTRE-INDICATIONS).
Allaitement : Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes qui allaitent et utilisent ACTIKERALL. Par conséquent, le risque de réactions indésirables graves chez les enfants allaités ne peut être exclu (voir CONTRE-INDICATIONS).
Enfants et adolescents (< 18 ans) : L’efficacité et l’innocuité d’ACTIKERALL n’ont pas été établies chez cette population de patients.
Personnes âgées (> 65 ans) : Sur les 177 patients du groupe traité par ACTIKERALL dans l’étude clinique, 158 patients (89 %) avaient 65 ans et plus (âge moyen : 71,8 ans ± 6,8 ans). En raison du petit nombre de patients de moins de 65 ans participant aux essais cliniques, aucune analyse de l’efficacité et de l’innocuité en fonction de sous-groupes formés selon l’âge (> 65 et < 65 ans) n’a été menée (voir INDICATIONS).
Patients avec déficit en DPD : ACTIKERALL ne doit pas être administré aux patients atteints d’un déficit en DPD (voir CONTRE-INDICATIONS). Les patients doivent arrêter leur traitement par ACTIKERALL si des symptômes de toxicité liée au fluorouracil (attribuables à un déficit en DPD) se manifestent. On ne sait pas si les patients atteints d’un important déficit en DPD présenteraient une toxicité générale associée à la teneur du fluorouracil en application topique contenu dans ACTIKERALL.
EFFETS INDÉSIRABLES
Aperçu
Les réactions indésirables les plus souvent rapportées avec ACTIKERALL appartenaient selon la classification par systèmes organiques aux troubles généraux et affections au point d’administration (93 %), et aux troubles de la peau et des tissus sous-cutanés (12,8 %).
Dans la classe des affections au point d’administration, les réactions indésirables les plus courantes étaient une irritation au point d’application (y compris des sensations de brûlure) (86,1 %), une inflammation au point d’application (73,3 %), un prurit au point d’application (44,9 %), une douleur au point d’application (25,1 %) et un érythème au point d’application (11,2 %).
Même si les manifestations indésirables locales survenant en cours de traitement (MICT), soit des affections au point d’administration, étaient surtout d’intensité légère à modérée, les patients qui ont reçu ACTIKERALL ont aussi présenté des MICT locales d’intensité grave. Ces manifestations incluaient : irritation (21,4 %), inflammation (15,5 %), prurit (4,8 %), douleur (4,3 %) , érythème (1,6 %), érosion (1,1 %) et ulcère (1,1 %).
Aucune manifestation indésirable grave et reliée au médicament n’a été signalée chez les patients traités par ACTIKERALL.
La majorité des patients traités par ACTIKERALL ont présenté une inflammation (70,3 %) et une sensation de brûlure (81,3 %) au cours des 6 premières semaines de traitement qui ont diminué en fréquence avant la fin du traitement.
Interruption ou modification de la dose
Dans l’essai clinique déterminant, l’application d’ACTIKERALL pouvait être réduite, passant d’une application quotidienne à trois fois par semaine, en cas de survenue d’effets secondaires graves. Dans le groupe traité par ACTIKERALL, on a réduit la fréquence d’application chez 13,2 % des patients jusqu’à la fin de l’étude; chez un autre 20,9 % des patients, la fréquence d’application a été réduite temporairement. Des réductions de la dose ont eu lieu pendant toute l’étude. On a interrompu le traitement pendant une journée ou plusieurs jours chez plusieurs patients, la plupart du temps en raison de sensations de brûlure, d’une inflammation et/ou de démangeaisons.
On a mis fin au traitement chez 7,5 % des patients traités par ACTIKERALL, 8,6 % des patients traités par le diclofénac en gel et 5,1 % des patients recevant le placebo. La majorité des cas d’arrêt du traitement étaient dus à des manifestations indésirables (3, 7 % des patients traités par ACTIKERALL, 5,4 % des patients traités par le diclofénac en gel et 3,1 % des patients recevant le placebo). La manifestation indésirable (MI) la plus fréquente ayant mené à l’arrêt du traitement était les affections au point d’application, qui sont survenues chez 7 patients (3,7 %) du groupe sous ACTIKERALL, 9 patients (4,9 %) du groupe sous diclofénac en gel et 1 patient (1,0 %), du groupe placebo. Les affections au point d’application les plus souvent rapportées et ayant mené à l’arrêt du traitement étaient l’inflammation, l’irritation et la douleur. Une autre MI non sérieuse, soit une gastro-entérite grave, a mené à l’arrêt du traitement par ACTIKERALL. Ce patient s’est rétabli sans séquelle.
Effets indésirables du médicament observés dans les essais cliniques
Comme les essais cliniques sont menés dans des conditions très spécifiques, les taux des réactions indésirables observées lors des essais cliniques peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux observés lors des essais cliniques d'un autre médicament. Les renseignements sur les réactions indésirables d'un médicament tirés d'essais cliniques s'avèrent utiles pour déterminer les effets indésirables liés aux médicaments et pour en estimer les taux.
Les données présentées ci-dessous reflètent l’exposition à ACTIKERALL par rapport à l’exposition au placebo et au gel de diclofénac à 3 % chez 470 patients dans un essai multicentrique randomisé et contrôlé par placebo mené à double insu avec trois groupes parallèles. On a demandé aux patients de s’appliquer ACTIKERALL, un placebo ou du diclofénac en gel à 3 % sur le visage, le front ou les parties chauves du cuir chevelu pour une surface cutanée totale de 25 cm2 chaque jour pendant un maximum de 12 semaines. Les patients n’ont pas subi de test de dépistage d’un déficit en DPD et les patients atteints d’un déficit connu en DPD étaient exclus de l’essai.
Les manifestations indésirables liées au médicament et survenant en cours de traitement à une fréquence ≥ 1 % étaient surtout des troubles au point d’application et des troubles cutanés (voir le tableau 1).
Tableau 1 : Manifestations indésirables; toutes les manifestations indésirables liées au médicament survenues à une fréquence > 1 % chez les patients sous ACTIKERALL
Système ou organe/terme privilégié ACTIKERALL Diclofénac en gel à
3 %
Placebo
N = 187 (%) N = 185 (%) N = 98 (%)
Troubles généraux et affections au point
d’administration
Irritation au point d’application 161 (86,1) 71 (38,4) 60 (61,2) Inflammation au point d’application 137 (73,3) 71 (38,4) 35 (35,7) Prurit au point d’application 84 (44,9) 72 (38,9) 40 (40,8) Douleur au point d’application 47 (25,1) 15 (8,1) 8 (8,2) Érythème au point d’application 21 (11,2) 15 (8,1) 3 (3,1) Érosion au point d’application 13 (7,0) 5 (2,7) 1 (1,0) Gale au point d’application 2 (1,1) 0 1 (1,0) Saignement au point d’application 2 (1,1) 1 (0,5) 3 (3,1) Troubles du système nerveux
Céphalées 3 (1,6) 3 (1,6) 2 (2,0) Troubles de la peau et des tissus sous-cutanés
Gale 6 (3,2) 4 (2,2) 2 (2,0) Exfoliation 3 (1,6) 4 (2,2) 0
Effets indésirables moins fréquents observés dans les essais cliniques (< 1 %)
Troubles généraux ou affections au point d’administration : exfoliation au point d’application, dermatite au point d’application, ulcère au point d’application, eczéma au point d’application, œdème au point d’application
Troubles de la peau et des tissus sous-cutanés : érosion cutanée, plaque cutanée, prurit
Infections : gastro-entérite, grippe
Troubles oculaires : yeux secs, prurit oculaire, larmoiement accru
Effets indésirables observés depuis la commercialisation du médicament
On a rapporté des cas isolés de réaction allergique, de dermatite de contact, de cicatrices et d’éruptions cutanées au point d’application. La fréquence ne peut être déterminée du fait que les cas étaient signalés spontanément.
INTERACTIONS MÉDICAMENTEUSES
Les interactions entre ACTIKERALL et d’autres médicaments restent à élucider.
L’usage concomitant d’ACTIKERALL avec d’autres produits dermatologiques ayant pour effet la sécheresse de la peau, l’exfoliation, la desquamation ou l’abrasion peut entraîner un effet irritant ou asséchant cumulatif, entraînant une irritation excessive de la peau. De tels agents incluent : nettoyants abrasifs ou médicamenteux, peroxyde de benzoyle, résorcinol, soufre, trétinoïne, préparations topiques contenant de l’alcool, isotrétinoïne et autres produits cosmétiques (contenant ou non des agents médicamenteux) ayant un effet asséchant intense.
L’administration concomitante d’analogues nucléosidiques comme la capécitabine, la brivudine* et la sorivudine* et d’ACTIKERALL est contre-indiquée (voir CONTRE-INDICATIONS), car cette administration concomitante peut mener à une inhibition de la dihydropyrimidine déshydrogénase (DPD) et mener à une hausse drastique des concentrations plasmatiques de fluorouracil ou d’autres fluoropyrimidines et ainsi une hausse associée de la toxicité (voir MISES EN GARDE ET PRÉCAUTIONS, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Lorsqu’ils sont utilisés de manière séquentielle, il faut laisser un intervalle d’au moins 4 semaines entre l’arrêt du traitement par analogues nucléosidiques et ACTIKERALL. En cas d’administration accidentelle d’analogues nucléosidiques à des patients traités par le fluorouracil, il faut prendre des mesures efficaces pour réduire les effets toxiques du fluorouracil. Ces mesures peuvent inclure l’admission à un hôpital. Toutes les mesures nécessaires de protection contre les infections généralisées et la déshydratation doivent être prises.
L’absorption générale de fluorouracil semble faible après le traitement topique par ACTIKERALL et est peu susceptible d’influer de manière significative sur la pharmacocinétique de médicaments administrés en concomitance (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Néanmoins, les patients atteints d’un déficit en DPD peuvent courir le risque d’une exposition générale accrue au fluorouracil (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE) après un traitement par ACTIKERALL en raison d’une clairance réduite du fluorouracil. ACTIKERALL ne doit pas être administré aux patients atteints d’un déficit connu en DPD (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS). Il faut tenir compte du risque d’interactions médicamenteuses entre le fluorouracil passé dans la circulation générale et les médicaments administrés en concomitance lorsqu’on soupçonne la présence d’un déficit en DPD.
Des taux plasmatiques élevés de phénytoïne menant à des symptômes d’intoxication à la phénytoïne ont été signalés avec l’administration concomitante de fluorouracil par voie orale et de phénytoïne. Lorsqu’un traitement par fluorouracil par voie orale a été instauré chez des patients dont l’état était stabilisé par un traitement par warfarine, des hausses marquées du temps de prothrombine et du RIN ont été rapportées chez quelques patients.
L’acide salicylique par voie orale peut interagir avec le méthotrexate et les sulfonylurées. * Non autorisées pour la vente au Canada
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Pour usage topique uniquement.
ACTIKERALL n’est PAS destiné à une administration par voie orale, ophtalmique, intranasale, intravaginale, intra-anale ou dans le conduit auditif.
L’efficacité et l’innocuité d’ACTIKERALL sur des parties du corps autres que le visage, le front et les parties chauves du cuir chevelu n’ont pas été évaluées dans des essais cliniques.
En cas de traitement de régions cutanées où l’épiderme est mince (p. ex. autour des yeux et sur les tempes), il faut appliquer la solution à une fréquence moindre, et surveiller l’évolution du traitement à des intervalles plus rapprochés.
Dose recommandée et ajustement posologique
ACTIKERALL doit être appliqué sur les lésions de kératose actinique sur une région ne dépassant pas 25 cm2 une fois par jour jusqu’à ce que les lésions soient entièrement disparues ou jusqu’à un maximum de 12 semaines.
La réponse peut être observée après seulement six semaines. La réponse augmente avec le temps, et on dispose de données sur un traitement se poursuivant sur un maximum de 12 semaines. La guérison complète des lésions ou l’effet thérapeutique optimal peuvent ne pas être évidents avant que huit semaines ne se soient écoulées après la fin du traitement.
Si des effets secondaires graves surviennent, réduire la fréquence d’application à trois fois par semaine jusqu’à l’atténuation des effets secondaires.
Insuffisance hépatique
Aucune hausse significative sur le plan clinique des taux sériques généraux n’est à prévoir après une application topique d’ACTIKERALL. Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique.
Dose oubliée
Ne pas utiliser une double dose si une application prévue a été oubliée. Poursuivre le traitement selon le calendrier d’application habituel.
Administration
Méthode d’administration
Plusieurs lésions de kératose actinique peuvent être traitées de façon simultanée. On a rapporté des cas de traitement de tout au plus 10 lésions en même temps. La surface de peau totale traitée par ACTIKERALL en une occasion ne doit pas dépasser 25 cm2 (5 cm x 5 cm). Si la surface de peau à traiter dépasse 25 cm2, traiter d’abord les lésions les plus pertinentes sur le plan clinique, pour la période de temps prévue. Par la suite, une autre zone pourra être traitée.
ACTIKERALL est appliqué sur les lésions de kératose actinique par l’emploi de l’applicateur connecté au bouchon. Pour éviter de surcharger le pinceau de solution, essuyer le pinceau dans le goulot du flacon avant l’application. La surface traitée ne doit pas être couverte après l’application, et il faut laisser sécher la solution jusqu’à la formation d’une pellicule sur la zone traitée. La pellicule devient blanche une fois le solvant évaporé, ce qui produit un effet occlusif favorisant la pénétration des substances actives dans l’épiderme, où se situent les lésions de kératose actinique. Chaque fois qu’ACTIKERALL est appliqué sur une lésion, il faut retirer toute pellicule restante en tirant simplement dessus immédiatement avant d’appliquer à nouveau le produit. Au besoin, on peut asperger un peu d’eau chaude pour aider à retirer la pellicule. ACTIKERALL ne doit venir en contact qu’avec les lésions de kératose actinique et une marge de tout au plus 0,5 cm de peau saine autour des lésions.
SURDOSAGE
Lorsqu’il est appliqué sur la peau tel que recommandé, il est peu probable que survienne une intoxication généralisée par ACTIKERALL. Un nombre significativement plus élevé d’applications que ce qui est recommandé amène une fréquence et une gravité accrues des réactions au point d’application. En cas d’ingestion accidentelle, les signes de toxicité du fluorouracil peuvent inclure : nausées, vomissements, diarrhée, stomatite, œsophagopharyngite, ulcères et saignements gastro-intestinaux ou hémorragies à d’autres parties de l’organisme. Les signes et symptômes cliniques d’empoisonnement aux salicylates incluent : acouphènes, hyperventilation, tachycardie et acidose métabolique.
Pour traiter une surdose médicamenteuse présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le mode d’action de l’association de fluorouracil et d’acide salicylique dans le traitement de la kératose actinique n’a pas été caractérisé. Cependant, le mode d’action des composants individuels, le fluorouracil et l’acide salicylique, est mieux compris.
Fluorouracil
Le fluorouracil agit en inhibant une enzyme appelée thymidylate synthase, bloquant ainsi la synthèse d’un acide nucléique important appelé thymidine. Ce blocage entraîne une interruption de la synthèse de l’ADN et de l’ARN qui a des effets néfastes sur la division et la croissance cellulaires. Les cellules qui en sont à une étape de croissance accélérée, comme ce qu’on observe dans la kératose actinique, absorbent le fluorouracil en quantités accrues, produisant une inhibition de leur croissance. La croissance des virus, qui peuvent participer à la formation des lésions de kératose actinique, est également inhibée.
Acide salicylique
L’acide salicylique topique a un effet kératolytique et réduit l’hyperkératose associée à la kératose actinique. L’acide salicylique est un acide aromatique phénolique liposoluble. Son mode d’action en tant qu’agent kératolytique serait lié à son interférence avec l’adhérence des cornéocytes, par son effet solubilisant sur le ciment intercellulaire qui entraîne un détachement des cornéocytes. En agissant comme solvant organique, l’acide salicylique peut éliminer les lipides intercellulaires formant des liaisons covalentes avec l’enveloppe kératinisée entourant les cellules kératinisées.
L’acide salicylique a été ajouté en raison de ses propriétés kératolytiques afin d’accroître la pénétration du fluorouracil, qui est particulièrement réduite en raison des lésions hyperkératinisées de la kératose actinique.
Pharmacodynamique
Aucune étude de pharmacodynamique n’a été menée avec l’association de fluorouracil et d’acide salicylique.
Pharmacocinétique
Fluorouracil
L’ampleur de l’absorption percutanée après un traitement topique par le fluorouracil dépend de la préparation, de la concentration, de la durée de l’application, de la taille de la surface d’application et du fait que la peau soit intacte ou lésée (voir PHARMACOLOGIE DÉTAILLÉE).
Une fois absorbé dans la grande circulation, le fluorouracil est distribué dans tous les tissus de l’organisme, y compris le tissu cérébral, pénétrant les cellules par diffusion passive. Le fluorouracil est métabolisé principalement par le foie par les mêmes voies biochimiques que l’uracil. Il est transformé en plusieurs métabolites actifs : le 5-fluorodéoxyuridine monophosphate, le fluorodéoxyuridine triphosphate et le fluorouridine triphosphate. La désydropyrimidine déshydrogénase est une enzyme importante dans la voie métabolique, transformant le fluorouracil en déshydrofluorouracil. Le fluorouracil est partiellement excrété sous forme de CO2. La demi-vie d’élimination du plasma est d’environ 10 minutes après une administration intraveineuse.
Acide salicylique
L’acide salicylique topique est rapidement absorbé par la peau. La quantité disponible dans tout l’organisme dépend de la quantité appliquée, de la surface cutanée traitée, des caractéristiques de la préparation, de l’état de la peau traitée et du fait que la peau traitée soit couverte d’un pansement imperméable (voir PHARMACOLOGIE DÉTAILLÉE).
Après son absorption, le salicylate est distribué dans la plupart des tissus de l’organisme et liquides transcellulaires. Chez l’humain, 80 à 90 % de la dose est liée aux protéines plasmatiques, en particulier l’albumine. La biotransformation des salicylates a lieu surtout dans le réticulum endoplasmique et les mitochondries des cellules hépatiques. Les principaux métabolites sont l’acide salicylurique, le glucuronide phénolique et l’acyle-glucuronide. L’excrétion des salicylates se fait surtout par les reins, par une combinaison de filtration glomérulaire et d’excrétion tubulaire, sous forme de salicylate libre, d’acide salicylurique, d’acide phénolique salicylique, d’acyle-glucuronides et d’acide gentisique. L’acide salicylique apparaît dans l’urine 15 à 30 minutes après son application topique.
Solution de fluorouracil et d’acide salicylique
Dans l’étude déterminante de phase III (voir ESSAIS CLINIQUES), 12 patients atteints de lésions actiniques dans un centre d’étude ont reçu ACTIKERALL (solution de fluorouracil et d’acide salicylique) une fois par jour pendant un maximum de 12 semaines. Les patients étaient des personnes âgées (âge moyen, 74 ans; écart, 55 à 81 ans), surtout de sexe masculin (92 %), de race blanche (100 %) et atteints de kératose actinique de grade I (65 % des lésions) et/ou de grade II (35 % des lésions). Les patients ont traité chacun en moyenne 7,25 lésions, correspondant à une surface traitée de 3,34 cm2 en moyenne (écart : 2,16 à 5,05 cm2). La surface moyenne traitée globale était de 20,22 cm2 (écart : 14,37 – 25,35 cm2). Le statut des patients quant au DPD n’est pas connu. Des échantillons de sang ont été prélevés au moment de la sélection, 14 jours après le début du traitement et après la fin du traitement, soit habituellement après 12 semaines de traitement.
Aucune concentration de 5-FU au-dessus de la limite inférieure de quantification (soit 0,05 µg/mL) n’a pu être décelée dans un quelconque échantillon de plasma.
L’acide salicylique a été décelé chez 3 patients sur 12 à des taux allant jusqu’à 5,1 µg/mL. La source probable de l’acide salicylique noté dans la grande circulation n’est pas claire, étant donné que deux des trois patients avaient reçu en concomitante de l’acide acétylsalicylique (AAS) par voie orale et que le troisième patient présentait des comorbidités pour le traitement desquelles l’AAS est indiqué.
Cas particuliers
Enfants et adolescents (< 18 ans) : La pharmacocinétique d’ACTIKERALL n’a pas été établie dans cette population de patients.
Personnes âgées (≥ 65 ans) : Sur les 177 patients du groupe traité par ACTIKERALL dans l’étude clinique, 158 patients (89 %) avaient 65 ans et plus (âge moyen : 71,8 ans ± 6,8 ans). La pharmacocinétique d’ACTIKERALL n’a pas été établie en fonction des sous-groupes d’âge des patients.
Patients atteints de déficit en DPD : La DPD joue un rôle important dans le métabolisme du fluorouracil. Le déficit en DPD peut mener à une hausse drastique de l’exposition générale au fluorouracil. Un déficit complet en DPD en raison d’un génotype homozygote est rare. On a signalé un déficit partiel en DPD, qui peut influer sur le plan clinique sur le métabolisme du fluorouracil dans la circulation générale, chez 0,2 à 0,7 % des patients japonais, 3 à 5 % des patients de race blanche et jusqu’à 8 % des patients de race noire. De rares cas de toxicité liée au fluorouracil chez des patients atteints d’un déficit en DPD ont été signalés après l’application de fluorouracil topique, à des concentrations 10 fois plus élevées que celles obtenues avec ACTIKERALL.
Insuffisance hépatique : La pharmacocinétique d’ACTIKERALL en lien avec la fonction hépatique au départ n’a pas été étudiée.
Insuffisance rénale : La pharmacocinétique d’ACTIKERALL en lien avec la fonction rénale n’a pas été étudiée.
CONSERVATION ET STABILITÉ
Conserver entre 15 et 25 °C. Ne pas réfrigérer ni congeler.
Le flacon doit être fermé hermétiquement après chaque usage, sinon la solution s’asséchera rapidement et ne pourra plus être utilisée correctement. La solution ne peut être utilisée si elle contient des cristaux.
Utiliser dans les trois mois suivant l’ouverture.
Garder hors de la portée des enfants.
INSTRUCTIONS PARTICULIÈRES POUR LA MANIPULATION
Inflammable. Tenir loin du feu ou des flammes.
Tout produit non utilisé ou déchet doit être mis au rebut conformément aux règlements locaux.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
ACTIKERALL (fluorouracil et acide salicylique) est une solution limpide et incolore ou légèrement orangée ou blanchâtre contenant du fluorouracil à 0,5 % et de l’acide salicylique à 10 %. Ingrédients non médicinaux : diméthylsulfoxyde, éthanol, acétate d’éthyle, pyroxyline, poly(méthacrylate de butyle, méthacrylate de méthyle)
ACTIKERALL est offert dans un flacon de verre brun de 25 mL muni d’un bouchon de polypropylène blanc à l’épreuve des enfants et présenté dans une boîte de carton. Le bouchon du flacon comporte un applicateur de polyéthylène avec un pinceau de nylon fixé par acier inoxydable.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
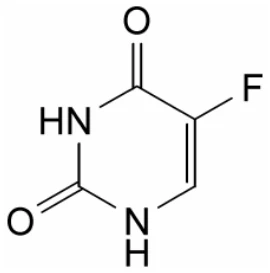
Dénomination commune : fluorouracil
Nom chimique : 5-fluoro-2,4(1H,3H)-pyrimidinedione
Formule moléculaire et masse moléculaire : C4H3FN2O2 130,08
Formule développée :
Propriétés physicochimiques : Poudre cristalline blanche ou blanchâtre, presque inodore, très peu soluble dans l’eau, légèrement soluble dans l’alcool, pratiquement insoluble dans le chloroforme, le benzène et l’éther.
Substance médicamenteuse
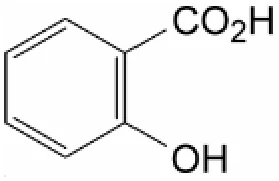
Dénomination commune : acide salicylique
Nom chimique : acide 2-hydroxybenzènecarboxylique
Formule moléculaire et masse moléculaire : C7H6O3 138,10
Formule développée:
Propriétés physicochimiques : cristaux blancs ou incolores ou poudre cristalline blanche, très soluble dans l’alcool et l’éther, très peu soluble dans le chloroforme, légèrement soluble dans l’eau et le benzène
ESSAIS CLINIQUES
Étude déterminante
Dans un essai multicentrique, randomisé et contrôlé de phase III, mené à double insu et avec trois groupes parallèles et visant à montrer la supériorité d’ACTIKERALL par rapport au placebo et au moins la non-infériorité par rapport à un agent de comparaison actif, 470 patients atteints de kératose actinique de grade I ou II ont été randomisés selon un rapport de 2:2:1 pour recevoir un traitement topique par ACTIKERALL (fluorouracil et acide salicylique) une fois par jour, par diclofénac en gel (3 %) deux fois par jour ou par placebo une fois par jour. Les patients avaient de 4 à 10 lésions de kératose actinique confirmées sur le plan clinique sur le visage, le front et/ou les parties chauves du cuir chevelu. Une confirmation histologique de la kératose actinique a été menée sur une lésion représentative. La surface totale traitée mesurait tout au plus 25 cm2. Le nombre moyen de lésions par patient au départ était de 5,8, avec une surface totale lésée de 349 mm2 en moyenne. Aucun test de dépistage du déficit en DPD n’a été effectué pendant l’essai clinique. Les patients atteints d’un déficit en DPD déjà établi ont été exclus de l’essai clinique.
Tous les patients étaient de race blanche et âgés de 45 à 94 ans (âge moyen : 71,8 ans), et la majorité des patients étaient des hommes (84,7 %). Les lésions n’ont pas été traitées au préalable, et les croûtes ou hyperkératoses n’ont pas été enlevées avant le début du traitement. Les patients ont été traités pendant un maximum de 12 semaines, jusqu’à ce que les lésions soient complètement disparues ou jusqu’à l’ulcération des lésions.
L’intensité des lésions de kératose actinique a été cotée à l’aide de l’échelle à 4 items d’Olsen et al.1 :
Grade Description clinique de la cotation de l’intensité
0 Aucune Aucune lésion de kératose actinique présente, visible ou palpable I Légère Macule plate et rose, sans signe d’hyperkératose ni d’érythème, palpabilité légère, la kératose actinique étant davantage détectée au toucher qu’à la vue
II Modérée Papules roses à rougeâtres et plaques érythémateuses à surface hyperkératosique, kératose actinique d’épaisseur modérée facile à voir et à sentir au toucher
III Grave Kératose actinique très épaisse et/ou évidente
Données démographiques
Tableau 2 : Résumé des caractéristiques démographiques et de départ (population totale de l’analyse)
Groupe de traitement ACTIKERALL
(N =177)
Diclofénac en gel
(N = 183)
Placebo (N = 98)
Âge (années) Moyenne
(É.T.)
71,8 (6,8) 71,6 (6,6) 72,3 (6,0)
Écart 45-94 46-86 59-85 < 65 ans 19 (10,7 %) 24 (13,1 %) 8 (8,3 %) ≥ 65 ans 158 (89,3 %) 159 (86,9 %) 88 (91,7 %) Taille (cm) Moyenne
(É.T.)
173,3 (7,5) 172,8 (7,6) 172,2 (8,1)
Écart 152-197 149-189 150-192
Groupe de traitement ACTIKERALL
(N =177)
Diclofénac en gel
(N = 183)
Placebo (N = 98)
Poids (kg) Moyenne
(E.-T.)
81,5 (12,3) 80,4 (12,1) 80,9 (13,4)
Écart 53-129 44-120 55-130 Hommes N (%) 152 (85,9 %) 155 (84,7 %) 81 (84,4 %) Femmes N (%) 25 (14,1 %) 28 (15,3 %) 15 (25,6 %) Traitement antérieur contre la kératose
actinique
Non chirurgical 70,4 % 68,4 % 64,3 % Chirurgical 15,3 % 16 % 20,5 % Durée de la
kératose
actinique
(années)
Moyenne (É.-T.)
Écart
5,5
(0-28)
4,9
(0-25)
5,8
(0-44)
Évaluations
cliniques
Nombre de sujets porteurs de lésions
Parties chauves
du cuir chevelu
65 (34,8 %) 66 (35,7 %) 33 (33,7 %)
Visage (front) 92 (49,2 %) 86 (46,5 %) 47 (48,0 %) Visage et parties chauves du cuir
chevelu
30 (16,0 %) 33 (17,8 %) 18 (18,4 %)
Nombre de lésions
Total 1091 1095 551 Moyenne par sujet Moyenne
(E.-T.)
5,8 (1,6) 5,9 (1,7) 5,6 (1,5)
Visage et front KA I* 266 (24,4 %) 237 (21,6) 127 (23,0 %) KA II* 315 (28,9 %) 326 (29,8 %)1 164 (29,8 %) Partie chauve du cuir
chevelu
KA I* 185 (17,0 %) 166 (15,2 %) 102 (18,5 %)
KA II* 325 (29,8 %) 365 (33,3 %) 158 (28,7 %) Surface lésée totale
(mm2) par sujet
Moyenne
(E.-T.)
355,9 (128,9) 345,7 (118,7) 341,4 (132,9)
Évaluations
histologiques
Diagnostic par biopsie
KA I 60 (32,1 %) 54 (29,2 %) 29 (29,6 %) KA II 112 (59,9 %) 118 (63,8 %) 64 (65,3 %) KA III 15 (8,0 %) 13 (7,0 %) 5 (5,1 %) *Cotation selon l’échelle d’Olsen
1 une lésion cotée comme KA III selon l’échelle d’Olsen
Résultats de l’étude
Tableau 3 : Résultats de la biopsie lors de la visite 8 après le traitement
ACTIKERALL Diclofénac en
gel
Placebo
Population totale de l’analyse (N) 177 183 96
Pas de KA, n (%) 124 (70,1) 99 (54,1) 41 (42,7)a
KA toujours présente, n (%) 50 (28,2) 75 (41,0) 51 (53,1) Résultat manquant, n (%) 3 (1,7) 9 (4,9) 4 (4,2) Population de l’analyse CP (N) 168 164 87
Pas de KA, n (%) 121 (72,0) 97 (59,1) b 39 (44,8) AK still present, n (%) 47 (28,0) 67 (40,9) 48 (55,2 %) a p = 0,000019, ACTIKERALL vs placebo
b p = 0,000006 ACTIKERALL vs diclofénac en gel
CP : conformité au protocole; KA : kératose actinique
Le principal résultat lié à l’efficacité était l’élimination confirmée par examen histologique d’une lésion cible et prédéfinie de kératose actinique 8 semaines après le traitement, après biopsie. Lors de l’évaluation après le traitement, la kératose actinique ne pouvait plus être décelée dans l’échantillon biopsique chez plus de patients du groupe sous ACTIKERALL (70,1 %) que de patients du groupe placebo (42,7 %) (p = 0,000019, IC à 97,5 % pour la différence entre le placebo et ACTIKERALL : 0,12- 0,40).
La kératose actinique a été décelée dans l’échantillon biopsique chez moins de patients du groupe sous ACTIKERALL (28,0 %) que dans le groupe sous diclofénac en gel (40,9 %). Dans une analyse de conformité au protocole, la kératose actinique n’était plus décelée dans l’échantillon biopsique chez plus de patients dans le groupe sous ACTIKERALL (72 %) que dans le groupe sous diclofénac en gel (59,1 %) et l’analyse comparant ACTIKERALL au diclofénac en gel a montré que ACTIKERALL n’était pas inférieur au diclofénac en gel (p = 0,000006, IC à 97,5 % pour la différence entre ACTIKERALL et le diclofénac en gel : -0,24, -0,01) dans les résultats liés à l’échantillon biopsique 8 semaines après le traitement.
Le nombre de sujets ayant obtenu une réponse complète (élimination de toutes les lésions sur le plan clinique) était également plus élevé dans le groupe sous ACTIKERALL (55,4 %) comparativement au groupe sous diclofénac en gel (32,0 %) et au groupe sous placebo (15,1 %) (critère d’évaluation secondaire, p < 0,001 pour la comparaison entre ACTIKERALL et le diclofénac en gel ou le placebo).
Suivi à long terme
Après l’essai déterminant de phase III, les patients qui présentaient toujours des lésions ont été traités par thérapie classique (surtout par cryothérapie, thérapie au laser et/ou diclofénac en gel). Des visites de suivi ont permis d’évaluer les lésions récurrentes et les nouvelles lésions 6 mois et 12 mois après la fin du traitement. La disparition maintenue des lésions était plus élevée dans le groupe sous ACTIKERALL que dans le groupe sous placebo ou sous diclofénac en gel 6 mois et 12 mois après la fin du traitement (tableau 4).
Tableau 4 : Disparition maintenue des lésions cibles dans la période de suivi après le traitement (6 mois, 12 mois) (population totale de l’analyse)
Moment de
l’évaluation
ACTIKERALL Diclofénac en gel à 3 % Placebo
N Nombre (%) de
lésions qui ne
sont pas
réapparues
N Nombre (%) de
lésions qui ne
sont pas réapparues
N Nombre (%) de lésions qui ne sont pas réapparues
6 mois 742 680 (91,6)a, b 534 442 (82,8) 189 163 (86,2)
12 mois 725 622 (85,8)c, d 494 400 (81,0) 183 146 (79,8) N = nombre total de lésions
a p < 0,0001, ACTIKERALL versus diclofénac en gel
b p = 0,02, ACTIKERALL versus placebo
c p = 0,02, ACTIKERALL versus diclofénac en gel
d p = 0,04, ACTIKERALL versus placebo
La proportion de patients évalués comme ayant eu une disparition complète des lésions était toujours plus élevée dans le groupe traité par ACTIKERALL que dans le groupe sous diclofénac en gel ou le groupe sous placebo 6 mois après la fin du traitement (tableau 5). Douze mois après le traitement, la proportion de patients présentant une disparition complète des lésions cibles était similaire dans le groupe sous ACTIKERALL et le groupe sous diclofénac en gel.
Tableau 5 : Disparition totale des lésions dans la période de suivi de l’essai déterminant
(6 mois, 12 mois) (population complète de l’analyse)
Moment de
l’évaluation
ACTIKERALL Diclofénac en gel à 3 % Placebo
N Nombre (%) de
patients sans
lésion
N Nombre (%) de
patients sans
lésion
N Nombre (%) de patients sans lésion
6 mois 169 71 (42,0)a,b 160 46 (28,8) 90 17 (18,9)
12 mois 165 60 (36,4) 144 53 (36,8) 88 22 (25,0) N = nombre total de patients
a p = 0,012, ACTIKERALL versus diclofénac en gel
b p < 0,001, ACTIKERALL versus placebo
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique
Pharmacocinétique chez l’animal
Dans une étude sur l’absorption percutanée chez des porcs femelles (n = 6), 20 mL d’une solution de fluorouracil et d’acide salicylique a été appliquée sur la peau dorsale (94,5 mg de fluorouracil ou 4,5 mg/kg de poids corporel), après quoi on a mesuré la concentration de fluorouracil dans le sang et dans l’urine recueillie sur 24 heures après le traitement. La concentration de fluorouracil était inférieure au seuil de détection de 20 ng/mL dans tous les échantillons de sérum et de sang. L’absorption était ≤ 0,457 % de la dose de fluorouracil (94,5 mg).
Pharmacocinétique clinique
Dans une étude de pharmacocinétique chez l’humain analysant le taux d’absorption du fluorouracil après application d’un maximum de 1 g de solution de fluorouracil et d’acide salicylique (même préparation que ACTIKERALL) pour le traitement de verrues, on a noté une absorption percutanée médiane de 0,0085 % pour le fluorouracil après une seule application. L’absorption percutanée médiane était de 0,035 % après des doses répétées (trois fois par jour).
Des mesures de la quantité de fluorouracil excrétée dans l’urine de patients après l’application de fluorouracil à 5 % a montré que < 3 % de la quantité appliquée est absorbée par la peau intacte, alors qu’une quantité substantiellement plus élevée peut être absorbée par la peau lésée (jusqu’à 61 % dans un cas de traitement d’une grande surface de carcinome épidermoïde).
L’exposition générale (ASC) à une solution d’acide salicylique à 30 %, appliquée pendant 5 minutes sur tout le visage, était 50 fois plus faible que celle liée à une dose orale de 650 mg d’AAS, et se situait dans l’intervalle d’ASC observée lorsque de l’acide salicylique à 2 % était appliqué comme produit sans rinçage sur la même surface corporelle, qui donnait des expositions générales (ASC) à l’acide salicylique d’environ 15 % de celles obtenues après l’administration orale de 81 mg d’AAS.
TOXICOLOGIE
Toxicologie aiguë et avec des doses répétées
On ne dispose d’aucune donnée expérimentale sur la toxicité aiguë et sous-chronique du fluorouracil après une application topique.
Dans une étude de 13 semaines chez le rat, on a noté une biodisponibilité générale liée à la dose du fluorouracil après l’administration locale d’onguent de fluorouracil (à 5 %) à des doses de 5, 15 et 50 mg de fluorouracil par kg de poids corporel par jour. Plusieurs réactions locales et des effets généraux mortels attribuables à l’action antimétabolite du fluorouracil ont été observées lorsque les doses dermiques quotidiennes étaient appliquées (dose allant jusqu’à 10 000 fois les doses utilisées chez l’humain). Des observations histologiques ont révélé que seules les couches supérieures de l’épiderme étaient affectées.
L’acide salicylique a une faible toxicité aiguë mais peut entraîner des réactions cutanées après une application topique à des concentrations plus élevées.
Une étude sur une dose unique de la solution de fluorouracil et d’acide salicylique a été menée chez des rats Sprague-Dawley mâles et femelles. La DL50 par voie orale était de 5,2 kg chez les mâles et chez les femelles. Les animaux ont présenté de la sédation et des symptômes respiratoires accompagnés de cyanose et des décès ont été causés par une dyspnée. La préparation a changé de consistance, formant une masse blanche ferme dans l’estomac et provoquant une irritation gastrique.
Dans une étude de 13 semaines sur la toxicité dermique chez des porcs, on a administré à des animaux mâles et femelles une solution de fluorouracil et d’acide salicylique ou un placebo tous les jours sur la peau dorsale à des doses allant jusqu’à 3 x 0,6 mL/150 cm2/10 kg de poids corporel. La solution a produit une irritation cutanée liée à la dose lorsque les doses étaient de 3 x 0,1 mL/25 cm2/10 kg de poids corporel ou plus; un érythème grave a été observé dans le groupe recevant la dose élevée (22,5 fois la dose maximale chez l’humain). Des effets pharmacologiques, soit œdème, infiltration lymphocytaire et leucocytaire et début de fibrose de la peau traitée, ont été observés.
Génotoxicité
L’acide salicylique n’est pas reconnu pour avoir des effets mutagènes ou génotoxiques.
Le fluorouracil a eu des effets mutagènes in vitro (test d’AMES) dans certaines souches étudiées. Un résultat positif a été obtenu dans le test du micronoyau in vitro à des concentrations de 0,3 à 1,5 μg/mL. Cependant, une revue des tests de mutagénicité publiés menés avec le fluorouracil a conclu que les résultats de ces tests n’étaient pas uniformes et étaient en fait contradictoires, et que la mutagénicité et la clastogénicité ne pouvaient être clairement évaluées. En raison de la petite quantité potentielle absorbée à partir de la solution de fluorouracil et d’acide salicylique appliquée sur la peau, il est peu probable que le fluorouracil ait des effets mutagènes après distribution générale.
Carcinogénicité
Auucne étude de carcinogénicité n’a été menée avec la solution de fluorouracil et d’acide salicylique. Le composant acide salicylique n’a pas été associé à un effet carcinogène. Et, bien que le fluorouracil soit un agent cytotoxique, il n’a pas été associé à un effet carcinogène chez le rat ou la souris dans des études dont la durée pouvait aller jusqu’à deux ans, et ce, malgré des résultats positifs dans une seule étude chez la souris après l’administration i.p. (30 mg/kg une fois par semaine pendant 50 semaines) et une étude in vitro positive (100 μg/mL dans des cellules ovariennes de hamster chinois). L’administration concomitante des composés est peu susceptible d’être carcinogène.
Toxicité liée à la reproduction et tératologie
Aucune étude sur la toxicité liée à la reproduction de la solution de fluorouracil et d’acide salicylique n’a été menée.
Plusieurs études menées après l’administration par voie orale du fluorouracil pointent vers la possibilité d’effets tératogènes ou embryotoxiques avec une dose élevée (20 mg/kg) de fluorouracil chez le rat (y compris retard de croissance, encéphalocèle ou exencéphalie, fente palatine et malformations squelettiques [12 à 37 mg/kg], mais vers un effet moindre ou nul sur la fertilité ou le rendement reproducteur général des rats [125 à 250 mg/kg], des souris [80 mg/kg], des singes rhésus [20 mg/kg] ou des lapins [20 mg/kg]). Des études sur la fertilité menées avec du fluorouracil par voie orale ont entraîné une infertilité transitoire chez les mâles et une réduction des taux de gestation chez les rongeurs femelles (dose unique de 25 mg/kg ou 5 mg/kg/5 jours). Les rongeurs femelles ont présenté un nombre réduit d’accouplements fertiles, un retard du développement des embryons avant et après l’implantation, et une létalité accrue avant l’implantation ainsi que des aberrations chromosomiques chez les embryons. Néanmoins, étant donné l’absorption très limitée après une administration cutanée, de tels effets sont très peu susceptibles d’être pertinents sur le plan clinique.
Dans le cas de l’acide salicylique, selon des études non cliniques menées chez le rat, la souris, le lapin et le singe, le niveau non tératogène a été établi après une dose orale d’environ 100 mg/kg et un taux sérique maternel de 100 μg/mL.
Tolérance locale
La tolérance locale de la solution de fluorouracil et d’acide salicylique a été évaluée chez des lapins blancs de Nouvelle-Zélande après une application unique et des applications répétées.
Dans l’étude sur l’application unique, la solution de fluorouracil et d’acide salicylique et le véhicule témoin (0,1 mL sur une surface de peau dorsale de 1 cm²) ont tous deux produit une légère enflure après une période d’exposition de 24 heures accompagnée d’une décoloration de la peau chez 2 des 5 lapins. Ces réactions cutanées se sont résorbées après 2 ou 3 jours. Aucune réaction cutanée n’a été observée avec des temps d’exposition plus courts, soit 1, 3 et 5 heures d’exposition à la solution de fluorouracil et d’acide salicylique ou au véhicule témoin.
Dans l’étude sur les doses répétées, la solution de fluorouracil et d’acide salicylique ou le véhicule témoin ont été appliqués une fois par jour pendant 10 jours sur une surface de peau dorsale de 4 cm². Une coloration brunâtre (probablement causée par l’acide salicylique) a été notée après la première application de la solution de fluorouracil et d’acide salicylique et cette coloration a augmenté d’intensité après les applications répétées jusqu’à la formation d’une induration de l’épiderme. La couche durcie de la peau, sous laquelle une nouvelle couche d’épiderme s’était formée, s’est détachée après 6 à 8 applications. La nouvelle couche d’épiderme avait tendance à former un érythème sous la pression de la couche durcie. Dans les 8 à 12 jours après la dernière application, toute la couche brunâtre durcie de peau s’est détachée, libérant un épiderme intact mais initialement sensible qui est ensuite devenu normal. La pousse des poils était normale quelques jours après la fin du traitement.
Phototoxicité et potentiel d’irritation
La phototoxicité a été évaluée in vitro dans deux études menées sur des fibroblastes de souris Swiss albino (cellules 3T3, avec et sans irradiation par rayons UVA). Dans le système d’évaluation de la phototoxicité NRU, la phototoxicité potentielle du fluorouracil à 0,5 %, de l’acide salicylique à 10 %, du DMSO à 8 %, de l’éthanol à 16 % (toutes en solution aqueuse) et d’une association fixe de fluorouracil à 0,125 %, d’acide salicylique à 2,5 %, de DMSO à 2 % et d’éthanol à 4 % a été évaluée. Pour toutes les substances individuelles testées et la solution d’association, aucun effet mesurable sur la croissance cellulaire et aucun effet toxique après irradiation par rayons UVA n’ont pu être décelés, ce qui témoigne de la faible possibilité d’un effet phototoxique significatif in vitro des substances individuelles et de l’association de substances. Dans un test sur les fibroblastes 3T3 de souris Swiss albino avec jusqu’à 1000 µg/mL de fluorouracil dans une solution saline équilibrée de Earl, aucun effet cytotoxique n’a été noté en l’absence ou en présence d’une irradiation par rayons UVA, ce qui indique l’absence de potentiel phototoxique du fluorouracil.
Dans le test sur la membrane chorio-allantoïde des œufs de poule (HET-CAM) – un test in vitro qui mesure le potentiel d’irritation des substances étudiées sur les membranes muqueuses – une solution non diluée de fluorouracil et d’acide salicylique a été jugée « gravement irritante » après des temps d’incubation de 3 minutes et de 30 secondes. Dans une autre expérience, une pellicule de la solution séchée a été jugée « modérément irritante » sur la membrane chorio-allantoïde après 3 minutes et 30 secondes.
RÉFÉRENCES
- 1.
Davis DA, Kraus A, Thompson G, Olerich M, Odio M. Percutaneous Absorption of Salicylic
Acid after Repeated (14-day) In Vivo Administration to Normal, Acnegenic or Aged Human Skin. J Pharm Sci. 1997; Aug;86(8):896-9.
- 2.
Dodds A, Chia A, Shumack S. Actinic Keratosis: Rationale and Management. Dermatol Ther
(Heidelb) 2014; 4:11–31.
- 3. Erlanger M., Martz G., Ott F. et al. “Cutaneous absorption and urinary excretion of 6-14C-5-fluorouracil ointment applicated in an ointment to healthy and diseased human skin.” Dermatologica 1970;140 (Suppl 1): 7-14.
- 4.
Fung W, Orak D, Re TA, Haughey DB. Relative Bioavailability of Salicylic Acid Following
Dermal Application of a 30% Salicylic Acid Skin Peel Preparation. J Pharm Sci. 2008;97(3):1325-8.
- 5. Koehler MJ, Vogel T, Elsner P, König K, Bückle R, Kaatz M. In vivo measurement of the human epidermal thickness in different localizations by multiphoton laser tomography. Skin Res Technol 2010; 16: 259-264
- 6.
Lober BA, Lober CW. Actinic keratosis is squamous cell carcinoma. South Med J 2000; 93:
650-655
- 7.
Mattison LK, Fourie J, Desmond RA et al. Increased Prevalence of Dihydropyrimidine
Dehydrogenase Deficiency in African-Americans Compared with Caucasians. Clin Cancer Res 2006;12:5491-5.
- 8. Olsen EA, Abernethy ML, Kulp-Shorten C, A double-blind, vehicle-controlled study evaluating masoprocol cream in the treatment of actinic keratoses on the head and neck. J Am Acad Dermatol. 1991; 24: 738-743
- 9. Sandby-Møller J, Poulsen T, Wulf HC. Epidermal thickness at different body sites: relationship to age, gender, pigmentation, blood content, skin type and smoking habits. Acta Derm Venereol 2003; 83: 410-413
- 10.
Saif MW, Syrigos K, Mehra R, Mattison LK, Diasio RB. Dihydropyrimidine Dehydrogenase
Deficiency (DPD) In GI Malignancies: Experience of 4-Years. Pak J Med Sci Q. 2007;23(6):832–9
- 11. Senff H, Reinel D, Matthies C, Witts D. Topical 5-fluorouracil solution in the treatment of warts –clinical experience and percutaneous absorption. Br J Dermatol 1988:118: 409-414.
- 12. Stockfleth E, Nindl I, Sterry W, Ulrich C, Schmook T, Meyer T. Human papillomaviruses in transplant-associated skin cancers. Dermatol Surg 2004; 3:604-609
- 13. Stockfleth E, Kerl H, Zwingers T, Willers C. Low-dose 5-fluorouracil in combination with salicylic acid as a new lesion-directed option to treat topically actinic keratoses: histological and clinical study results. Br J Dermatol 2011;165(5):1101-8
- 14. Stockfleth E, Zwingers T, Willers C. Recurrence rates and patient assessed outcomes of 0.5% 5-fluorouracil in combination with salicylic acid treating actinic keratoses. Eur J Dermatol. 2012 May-Jun;22(3):370-4.
- 15.
Stockfleth E. The paradigm shift in treating actinic keratosis: a comprehensive strategy. J Drugs
Dermatol. 2012 Dec 1;11(12):1462-7.
- 16. Whitton JT, Everall JD. The thickness of the epidermis. Br J Dermatol 1973; 89: 467-476
- 17. van Staveren MC, Guchelaar HJ, van Kuilenburg ABP, Gelderblom H, Maring JG. Evaluation of predictive tests for screening for dihydropyrimidine dehydrogenase deficiency. Pharmacogenomics J. 2013;13:389–95.