


Monographie de produit - Ceftriaxone Injection, USP
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 Mises en garde et précautions 01/2025
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ................................................................................................................ 5
1.2 Personnes âgées ................................................................................................. 5
2 CONTRE-INDICATIONS ................................................................................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques.............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................. 6
4.4 Administration .................................................................................................... 7
5 SURDOSAGE ............................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 9
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 10
7.1 Populations particulières .................................................................................. 12
7.1.1 Femmes enceintes ............................................................................................ 12
7.1.2 Allaitement ........................................................................................................ 12
7.1.3 Enfants .............................................................................................................. 12
7.1.4 Personnes âgées ............................................................................................... 13
8 EFFETS INDÉSIRABLES ............................................................................................... 13
8.1 Aperçu des effets indésirables ......................................................................... 13
8.2 Effets indésirables observés dans les essais cliniques ..................................... 13
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ...................................................................................................... 14
8.5 Effets indésirables observés après la mise en marché .................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 15
9.2 Aperçu des interactions médicamenteuses ..................................................... 15
9.4 Interactions médicament-médicament ............................................................ 15
9.5 Interactions médicament-aliment .................................................................... 17
9.6 Interactions médicament-plante médicinale ................................................... 17
9.7 Interactions médicament-tests de laboratoire ................................................ 17
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 17
10.2 Pharmacodynamie ............................................................................................ 17
10.3 Pharmacocinétique ........................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 33
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 34
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 35
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 35
14 ESSAIS CLINIQUES ..................................................................................................... 36
15 MICROBIOLOGIE ....................................................................................................... 36
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 48
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .............................................................. 59
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 60
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
La Ceftriaxone Injectable, USP est indiquée pour le traitement des infections indiquées ci-dessous, lorsque celles-ci sont causées par des souches sensibles des germes énumérés.
Infections des voies respiratoires inférieures causées par E. coli, H. influenzæ,
K. pneumoniæ, Klebsiella, S. aureus, S. pneumoniæ et Streptococcus (à l’exception des entérocoques).
Infections des voies urinaires (avec ou sans complications) causées par E. coli, Klebsiella,
P. mirabilis et P. vulgaris.
Septicémie bactérienne causée par E. coli, H. influenzæ, K. pneumoniæ, S. aureus et
S. pneumoniæ (à l’exception des entérocoques).
Infections de la peau et des structures cutanées causées par K. pneumoniæ et Klebsiella,
P. mirabilis, S. aureus, S. epidermidis et Streptococcus (à l’exception des entérocoques).
Infections osseuses et articulaires causées par S. aureus, S. pneumoniæ et Streptococcus
(à l’exception des entérocoques).
- Infections intra-abdominales causées par E. coli et K pneumoniæ.
- Méningite causée par H. influenzæ, N. meningitidis et S. pneumoniæ. La ceftriaxone sodique ne doit pas être utilisée pour le traitement de la méningite due à L. monocytogenes.
Gonorrhée (cervicale/urétrale, pharyngée et rectale) non compliquée causée par
N. gonorrhœæ (souches productrices de pénicillinase et souches non productrices de pénicillinase).
Épreuves de sensibilité : Des échantillons devant faire l’objet de cultures bactériologiques doivent être prélevés avant le début du traitement, afin d’identifier les microorganismes en cause et de déterminer leur sensibilité à la ceftriaxone. Le traitement peut être amorcé avant que les résultats ne soient connus, mais il est possible qu’il faille le modifier par la suite, une fois les résultats obtenus.
Prophylaxie : L’administration préopératoire d’une dose unique de 1 g de ceftriaxone sodique peut réduire la fréquence d’infections postopératoires chez les malades subissant une hystérectomie abdominale ou vaginale ou un pontage aortocoronarien ainsi que chez les patients à risque d’infection subissant une chirurgie biliaire. En cas de signes d’infection postopératoire, prélever des échantillons aux fins de culture et d’identification des microorganismes en cause, de manière à ce que le traitement approprié puisse être administré.
Afin de limiter l’émergence de bactéries résistantes et de préserver l’efficacité de la ceftriaxone sodique et des autres antibactériens, cette dernière ne doit être employée que pour le traitement des infections indubitablement ou très probablement causées par des bactéries sensibles à ce produit. Lorsque des cultures ou des antibiogrammes ont été réalisés, leurs résultats devraient guider le choix ou l’ajustement de l’antibiothérapie. À défaut de tels résultats, les données épidémiologiques et les profils de sensibilité locaux pourraient faciliter le choix d’un traitement empirique.
1.1 Enfants
Enfants (de 1 mois à 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la ceftriaxone sodique dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 4 POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
Personnes âgées : Aucune donnée connue ne porte à croire que l’innocuité et l’efficacité de la ceftriaxone sont différentes chez les personnes âgées.
2 CONTRE-INDICATIONS
La Ceftriaxone Injectable, USP est contre-indiquée chez :
- les patients qui présentent une hypersensibilité connue au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant, ou aux autres céphalosporines et pénicillines (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
- les nouveau-nés hyperbilirubinémiques et les prématurés. En effet, des études in vitro ont montré que la ceftriaxone peut déplacer la bilirubine liée à l’albumine sérique, ce qui pourrait exposer ces patients à un risque possible d’encéphalopathie bilirubinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
les nouveau-nés (âgés de ≤ 28 jours) qui ont besoin (ou auront probablement besoin)
d’un traitement par une solution intraveineuse contenant du calcium, y compris la perfusion continue de solutions contenant du calcium (par exemple pour la nutrition parentérale), à cause du risque de formation de précipités de ceftriaxone-calcium (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION, 13 INFORMATIONS PHARMACEUTIQUES et 10 PHARMACOLOGIE CLINIQUE).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La Ceftriaxone Injectable, USP est administrée par voie intraveineuse.
La posologie et la voie d’administration doivent être déterminées en fonction de la gravité de l’infection, de la sensibilité de l’agent infectieux et de l’état du patient. La voie intraveineuse est préférable chez les patients atteints de septicémie ou d’autres infections graves menaçant le pronostic vital.
4.2 Dose recommandée et modification posologique
Adultes
| Type d’infection | Voie | Dose | Fréquence | Dose quotidienne totale |
| Infections modérées et graves | Intraveineuse | 1 ou 2 g | aux 24 h | 1 ou 2 g |
| 0,5 ou 1 g | aux 12 h | 1 ou 2 g | ||
| L’expérience est limitée avec des posologies quotidiennes de 3 à 4 g administrées en une dose unique ou en deux doses égales. La posologie quotidienne totale ne doit pas dépasser 4 g. | ||||
Nourrissons et enfants (de un mois à 12 ans)
| Type d’infection | Voie | Dose | Fréquence | Dose quotidienne totale |
Infections graves diverses | Intraveineuse | 25 ou 37,5 mg/kg | aux 12 h | 50 ou 75 mg/kg |
| La posologie quotidienne totale ne doit pas dépasser 2 g. Si le poids corporel est de 50 kg ou plus, on doit utiliser la posologie pour adultes. | ||||
| Méningite | Intraveineuse | 50 mg/kg* | aux 12 h | 100 mg/kg |
| * Avec ou sans une dose d’attaque de 75 mg/kg. La posologie quotidienne totale ne doit pas dépasser 4 g. | ||||
Sauf dans le cas de la gonorrhée, qui ne requiert qu’une dose unique, l’administration de la Ceftriaxone Injectable, USP doit se poursuivre pendant un minimum de 48 à 72 heures après la défervescence ou après l’observation de signes d’éradication bactérienne, ce qui prend habituellement 4 à 14 jours. Dans le cas d’infections osseuses ou articulaires, la durée moyenne du traitement lors des essais cliniques a été de 6 semaines, allant de 1 à 13 semaines selon la gravité de l’infection.
Dans le cas d’infections dues à des streptocoques bêta-hémolytiques, on recommande de poursuivre le traitement pendant au moins 10 jours. Au cours des essais cliniques, la durée moyenne du traitement des infections associées à des streptocoques bêta-hémolytiques a été de 2 semaines, allant de 1 à 5 semaines selon le foyer d’infection et la gravité de l’atteinte.
Prophylaxie (hystérectomie abdominale ou vaginale, pontage aorto-coronarien, chirurgie biliaire) : Comme prophylaxie avant une hystérectomie abdominale ou vaginale, un pontage aorto-coronarien ou une chirurgie biliaire chez les patients à risque d’infection, on recommande une dose unique de 1 g administrée 30 minutes à 2 heures avant l’intervention chirurgicale.
Insuffisance rénale et/ou hépatique : Si la fonction hépatique n’est pas réduite, il n’est pas nécessaire d’ajuster la posologie en cas d’insuffisance rénale bénigne ou modérée. On recommande toutefois de surveiller régulièrement les concentrations sériques de ceftriaxone dans les cas d’insuffisance rénale préterminale (clairance de la créatinine inférieure à 10 mL/min). La posologie quotidienne doit être limitée à 2 g ou moins. Il n’est pas nécessaire de réduire la posologie des patients atteints de dysfonction hépatique si leur fonction rénale n’est pas réduite, mais en cas d’insuffisance rénale ou d’insuffisance hépatique, tous les deux cliniquement importants, il faut surveiller de près les concentrations sériques de ceftriaxone, à intervalles réguliers. S’il y a signe d’accumulation, réduire la posologie en conséquence.
4.4 Administration
Ceftriaxone injectable, USP est destinée à être administrée par voie intraveineuse à l’aide de matériel stérile. Elle doit être administrée par perfusion intraveineuse sur une période de 30 minutes.
Ne pas ajouter de médicaments supplémentaires.
REMARQUE : En raison du risque d’incompatibilité chimique, la solution de Ceftriaxone Injectable, USP ne doit pas être mélangée à des aminosides ni être administrée au même endroit. Des rapports d’incompatibilité physique entre la ceftriaxone et la vancomycine, l’amsacrine et le fluconazole ont été documentés.
La Ceftriaxone Injectable, USP ne doit pas être administrée simultanément avec des solutions intraveineuses contenant du calcium, y compris les liquides de perfusion continue contenant du calcium tels que les solutions de nutrition parentérale administrées dans une tubulure en Y, parce que des précipités de ceftriaxone-calcium peuvent se former. Toutefois, chez les patients autres que les nouveau-nés, la Ceftriaxone Injectable, USP et les solutions contenant du calcium peuvent être administrées l’une après l’autre si les tubulures de perfusion sont bien rincées entre les perfusions de liquides compatibles (voir 2 CONTRE- INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
INSTRUCTIONS D’UTILISATION
Décongélation des contenants de plastique
Décongeler le contenant congelé à température ambiante (15 - 25 °C) ou au réfrigérateur (3 - 7 °C). [NE PAS SOUMETTRE À UNE DÉCONGÉLATION FORCÉE EN LE PLONGEANT DANS L’EAU OU EN L’EXPOSANT AUX RAYONNEMENTS D’UN MICRO-ONDE.]
Les temps approximatifs de décongélation sont les suivants :
| Contenant individuel | Boîte/emballage | |
| À la température ambiante (entre 15 et 25 °C) | 60 à 80 minutes | 4 à 12 heures |
| Au réfrigérateur (entre 3 et 7 °C) | 225 à 233 minutes | 13,5 à 38,5 heures |
S’assurer qu’il n’y a pas de microfuites en pressant fermement le contenant. Si des fuites sont détectées, jeter la solution; sa stérilité pourrait être compromise.
Ne pas ajouter de médicaments supplémentaires.
Effectuer une inspection visuelle du contenant. Si le protecteur du site d’émergence est endommagé, retiré ou manquant, jeter le sac, car la stérilité de la solution peut être altérée. Les composants de la solution peuvent précipiter à l’état congelé et se dissoudront lorsqu’elle aura atteint la température ambiante, sans qu’il soit nécessaire d’agiter ou très peu. L’activité biologique n’est pas altérée. Agiter une fois que la solution a atteint la température ambiante. À l’inspection visuelle, si la solution est trouble, ou si l’on remarque un précipité insoluble, ou si tout sceau n’est pas intact, le contenant doit être jeté.
La solution décongelée reste stable pendant 21 jours au réfrigérateur (3 - 7 °C) ou pendant 48 heures à température ambiante (15 - 25 °C). Ne pas recongeler les antibiotiques décongelés.
Mise en garde
: Ne pas utiliser les contenants en plastique pour les raccords en série. Ceci pourrait en effet causer une embolie gazeuse si de l’air résiduel est aspiré du premier contenant avant que l’administration du liquide du deuxième contenant ne soit terminée.
Préparation pour l’administration par voie intraveineuse :
- 1. Suspendre le contenant par l’œillet.
- 2. Retirer le protecteur de l’orifice d’administration au bas du contenant.
- 3. Fixer le dispositif de perfusion. Consulter les directives complètes qui accompagnent le dispositif.
Incompatibilités :
La Ceftriaxone Injectable, USP ne doit pas être ajoutée à d’autres solutions contenant du calcium, comme les solutions de Hartmann ou de Ringer (voir 2 CONTRE- INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
La Ceftriaxone Injectable, USP ne doit pas être mélangée à d’autres agents antimicrobiens, à la vancomycine, à l’amsacrine ou au fluconazole.
La Ceftriaxone Injectable, USP ne doit pas être ajoutée à des produits sanguins, à des hydrolysats de protéines ou à des acides aminés.
5 SURDOSAGE
- Des ombres échographiques suggérant la présence de précipités dans les reins, accompagnés d’un précipité de ceftriaxone calcique dans l’urine, ont été observées chez un patient ayant reçu de la ceftriaxone sodique à raison de 10 g/jour (2,5 fois la dose maximale recommandée). Aucun autre cas de surdosage n’a été signalé jusqu’à présent avec la ceftriaxone sodique.
- Aucune information précise sur les symptômes ou le traitement n’est disponible.
- Ni l’hémodialyse, ni la dialyse péritonéale ne sont utiles pour réduire les concentrations sériques excessives de ceftriaxone. Le traitement devrait donc être symptomatique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration | Ingrédients non médicinaux |
| Intraveineuse | Prête à l'emploi solution stérile (congelée), 1000 mg / 50 mL (20 mg / mL) et 2000 mg / 50 mL (40 mg / mL) dans des contenants GALAXY unidoses | dextrose, acide chlorhydrique, hydroxyde de sodium et eau pour injection |
Ceftriaxone injectable, USP est fournie sous forme d’une solution congelée apyrogène, stérile et isosmotique prémélangée de ceftriaxone sodique dans une boîte de 24 contenants GALAXY unidoses de 50 mL (plastique PL 2040). Les concentrations suivantes sont offertes :
- l’équivalent de 1000 mg de ceftriaxone isosmotique avec environ 1,9 g de dextrose hydraté, USP, ajoutés.
- l’équivalent de 2000 mg de ceftriaxone isosmotique avec environ 1,2 g de dextrose hydraté, USP, ajoutés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Réactions cutanées graves
Des réactions cutanées graves, p. ex. pustulose exanthématique aiguë généralisée (PEAG), syndrome d’hypersensibilité médicamenteuse (syndrome DRESS de l’anglais Drug Reaction with Eosinophilia and Systemic Symptoms), syndrome de Stevens-Johnson et nécrolyse épidermique toxique, ont été signalées en association avec des bêtalactamines. Si l’on soupçonne la survenue d’une réaction cutanée grave, il faut interrompre l’administration de la ceftriaxone sodique pour injection et administrer un traitement et des mesures appropriés.
Comme c’est le cas pour les autres solutions contenant du dextrose, Ceftriaxone injectable, USP doit être prescrit avec prudence aux patients souffrant de diabète sucré infraclinique connu ou manifeste, ou d’une intolérance aux glucides pour quelque raison que ce soit.
Infection à Clostridium difficile
L’infection à Clostridium difficile (C. difficile) a été signalée avec l’emploi de nombreux agents antibactériens, y compris la ceftriaxone. Cette infection se manifeste par des symptômes allant d’une légère diarrhée à la colite mortelle. Il est important d’envisager un tel diagnostic en présence de diarrhée, de symptômes de colite, de colite pseudomembraneuse, de mégacôlon toxique ou de perforation du côlon, consécutifs à l’administration de tout antibactérien. L’infection à C. difficile a déjà été signalée plus de deux mois après l’administration d’antibactériens.
Le traitement par des agents antibactériens altère la flore normale du côlon, ce qui risque de favoriser la surpopulation de Clostridium difficile. Cette bactérie produit des toxines A et B, qui contribuent à l’évolution de l’infection. L’infection à C. difficile peut entraîner une morbidité et une mortalité considérables. Or, il arrive que cette infection soit réfractaire à l’antibiothérapie.
Une fois que le diagnostic d’infection à C. difficile est soupçonné ou confirmé, il faut entreprendre les mesures thérapeutiques appropriées. Les cas légers se résolvent habituellement après l’arrêt de l’antibiothérapie non dirigée contre Clostridium difficile. Dans les cas modérés à graves, il y a lieu d’envisager une prise en charge hydro-électrolytique, des suppléments de protéines et une antibiothérapie par un agent cliniquement efficace contre Clostridium difficile. Selon la pertinence clinique, une évaluation chirurgicale permettrait d’évaluer si une intervention chirurgicale est nécessaire dans certains cas graves (voir 8 EFFETS INDÉSIRABLES).
Hypersensibilité
L'administration de la Ceftriaxone Injectable, USP nécessite un interrogatoire préalable minutieux concernant les antécédents de réactions d'hypersensibilité à la ceftriaxone et autres céphalosporines, aux pénicillines ou à d'autres allergènes. La Ceftriaxone Injectable, USP doit être administrée avec précaution chez tout patient ayant manifesté une forme quelconque d’allergie, particulièrement aux médicaments. Comme pour les autres céphalosporines, des réactions anaphylactiques à l’issue mortelle ont été signalées, même si l’allergie du patient ou son exposition préalable au médicament étaient inconnues. La Ceftriaxone Injectable, USP doit être administrée avec précaution chez les patients présentant une hypersensibilité de type I aux pénicillines. L’hypersensibilité croisée entre les antibiotiques de la classe de β-lactamines a été amplement documentée et elle peut se manifester chez jusqu’à 10 % des patients ayant des antécédents d’allergie à la pénicilline. La survenue de toute réaction allergique impose l'arrêt de l'administration de Ceftriaxone Injectable, USP et l'instauration d'un traitement approprié (voir 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Les solutions contenant du dextrose doivent être utilisées avec prudence, ou pas du tout, chez les patients ayant une allergie connue au maïs ou aux produits du maïs.
Hématologique
Anémie hémolytique
NE PAS ADMINISTRER LA CEFTRIAXONE INJECTABLE, USP EN PRÉSENCE D’ANTÉCÉDENTS D’ANÉMIE HÉMOLYTIQUE ASSOCIÉE AUX CÉPHALOSPORINES, CAR UNE HÉMOLYSE RÉCIDIVANTE EST BEAUCOUP PLUS GRAVE.
Une anémie hémolytique à médiation immunitaire a été observée chez des patients recevant des antibactériens de la classe des céphalosporines, y compris la ceftriaxone. Des cas graves d’anémie hémolytique, voire mortels, ont été signalés chez des adultes et des enfants. Si un patient développe une anémie en tout temps pendant l’administration de la ceftriaxone ou dans les 2 à 3 semaines qui suivent, un diagnostic d’anémie associée aux céphalosporines est à envisager, et le traitement doit être arrêté jusqu’à ce que l’on détermine l’origine de la maladie.
Les patients qui reçoivent de la ceftriaxone souvent ou pendant longtemps bénéficieraient d’une surveillance périodique des signes et des symptômes d’anémie hémolytique, notamment par une mesure des paramètres hématologiques ou des anticorps induits par le médicament, dans les cas appropriés (voir 8 EFFETS INDÉSIRABLES).
Insuffisance hépatique ou rénale
Bien que des hausses transitoires de l’azote uréique du sang et de la créatinine sérique aient été observées au cours des études cliniques, aucun autre signe n’indique que l’administration monothérapeutique de ceftriaxone sodique soit néphrotoxique.
On recommande de surveiller les concentrations sériques de ceftriaxone régulièrement dans les cas d’insuffisance rénale grave (clairance de la créatinine inférieure à 10 mL/min). La dose maximale quotidienne ne doit pas dépasser 2 g. De même, on doit surveiller les concentrations sériques de près et à intervalles réguliers dans les cas d’insuffisance rénale grave accompagnée d’insuffisance hépatique cliniquement importante. Si des signes d’accumulation sont observés, la posologie doit être réduite en conséquence.
Sensibilité/Résistance
Émergence de bactéries résistantes
En l’absence d’une infection bactérienne prouvée ou très fortement probable, la prescription de Ceftriaxone Injectable, USP a peu de chances d’être bénéfique et risque d’entraîner l’émergence de bactéries résistantes.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité de la ceftriaxone sodique dans le traitement des infections chez la femme enceinte n’a pas été établie. Par conséquent, la Ceftriaxone Injectable, USP ne devrait être utilisée durant la grossesse que si les avantages prévus l’emportent sur les risques possibles pour le fœtus ou la mère. La ceftriaxone a été décelée dans le sang du cordon ombilical, dans le liquide amniotique et dans le placenta. Une heure après l’administration i.v. de 2 g de ceftriaxone sodique, les concentrations moyennes de ceftriaxone dans le sérum maternel, le sérum du cordon ombilical, le liquide amniotique et le placenta étaient respectivement de 106 ± 40 mcg/mL, 19,5 ± 11,5 mcg/mL, 3,8 ± 3,2 mcg/mL et 20,9 ± 4,4 mcg/g à l’accouchement.
7.1.2 Allaitement
La ceftriaxone se retrouve en faibles concentrations dans le lait maternel (environ 5 heures après l’administration i.v. ou i.m. d’une dose de 1 g, les concentrations maximales de médicament total dans le lait se situaient entre 0,45 et 0,65 mcg/mL). Comme on ignore l’importance clinique de ce phénomène, la prudence est de mise lorsqu’on administre ce médicament durant l’allaitement.
7.1.3 Enfants
L’innocuité de la ceftriaxone sodique n’a pas été établie chez le nouveau-né (de la naissance à 28 jours) (voir 10 PHARMACOLOGIE CLINIQUE). Des études in vitro montrent cependant que la ceftriaxone peut déplacer la bilirubine de l’albumine sérique. La Ceftriaxone Injectable, USP ne doit donc pas être utilisée chez les nouveau-nés (en particulier chez les prématurés), car cela risque de les exposer à l’encéphalopathie bilirubinémique (voir 2 CONTRE-INDICATIONS). 7.1.4 Personnes âgées
Il est possible que l’élimination de la ceftriaxone soit plus faible chez les personnes âgées, en raison probablement d’une insuffisance de la fonction rénale comme de la fonction hépatique (voir 10 PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment signalés sont des réactions indésirables cutanées graves, des affections associées à Clostridium difficile, l’anémie hémolytique et l’insuffisance hépatique et rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables suivants ont été observés lors des essais cliniques sur la ceftriaxone sodique ainsi qu’au cours de la période de pharmacovigilance.
Effets indésirables cliniques
Dermatologiques : Éruptions cutanées (1,3 %); exanthème, eczéma allergique et prurit (0,1 % – 1,0 %), urticaire (rapports de pharmacovigilance). Des cas isolés de réactions cutanées graves (érythème polymorphe, syndrome de Stevens-Johnson ou syndrome de Lyell [nécrolyse épidermique toxique]) ont également été signalés.
Hématologiques : Anémie (0,1-1,0 %); anémie hémolytique auto-immune et maladie sérique (< 0,1 %); anémie hémolytique immuno-allergique (rapports de post-commercialisation – voir 7 MISES EN GARDE ET PRÉCAUTIONS pour de plus amples renseignements sur l’anémie hémolytique); granulopénie (rapports de post-commercialisation). On a aussi rapporté des cas isolés d’agranulocytose (< 500/mm3), pour la plupart après 10 jours de traitement et une dose totale de 20 g ou plus.
Hépatiques : Ictère, ombres décelées par échographie suggérant la présence de précipités dans la vésicule biliaire (chez des patients asymptomatiques et chez des patients symptomatiques) et boue biliaire (< 0,1 %).
Génito-urinaires : Candidose et vaginite (0,1 % – 1,0 %), oligurie et néphrolithiase (rapports de pharmacovigilance).
Digestifs : Diarrhée (3,3 %); nausées, vomissements, dysgueusie et douleurs gastriques (0,1 % – 1,0 %); douleurs abdominales, colite, flatulences, dyspepsie, colite pseudomembraneuse et stomatite (< 0,1 %), glossite (rapports de pharmacovigilance).
Neurologiques : Étourdissements et céphalées (0,1 % – 1,0 %), ataxie et paresthésie (< 0,1 %).
Divers : Fièvre, frissons, diaphorèse, malaise, langue brûlante, bouffées vasomotrices, œdème et choc anaphylactique (0,1 % – 1,0 %), bronchospasmes, palpitations et épistaxis (< 0,1 %), œdème de la langue/du larynx (rapports de pharmacovigilance).
Réactions locales au point d’injection : Douleur (9,4 %)a, induration et sensibilité (1 % – 2 %); réactions phlébitiques (0,1 % – 1,0 %); thrombophlébite (< 0,1 %).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Hématologie : Éosinophilie (4,6 %), thrombocytose (5,1 %), leucopénie (2,0 %), neutropénie, lymphopénie, thrombopénie, augmentation ou diminution de l’hématocrite, prolongation du temps de Quick et baisse du taux d’hémoglobine (0,1 % – 1,0 %), hyperleucocytose, lymphocytose, monocytose, basophilie et diminution du temps de Quick (< 0,1 %). (Pour de plus amples renseignements sur les variations du temps de Quick, voir la section 7 MISES EN GARDE ET PRÉCAUTIONS.)
Fonction hépatique : Augmentation de l’AST (SGOT) (4,0 %)b et de l’ALT (SGPT) (4,8 %)b, augmentation de la phosphatase alcaline (1,0 %); hausse de la bilirubine (0,1 % – 1,0 %).
Fonction rénale : Augmentation de l’azote uréique du sang (1,1 %)c, hausse de la créatinine, hématurie, protéinurie et présence de cylindres dans l’urine (0,1 % – 1,0 %), glycosurie (< 0,1 %).
b La fréquence est plus élevée chez les enfants de moins d’un an.
c La fréquence est plus élevée chez les enfants de moins d’un an et chez les adultes de plus de 50 ans.
8.5 Effets indésirables observés après la mise en marché
Effets indésirables survenus après la commercialisation du médicament
Chez le petit nombre de nouveau-nés qui sont décédés après l’administration concomitante de ceftriaxone sodique et de solutions contenant du calcium, l’autopsie a révélé la présence d’une substance cristalline dans les poumons et dans les reins. Dans certains de ces cas, on avait utilisé la même tubulure pour l’administration intraveineuse de ceftriaxone et des solutions contenant du calcium, et on a constaté la présence d’un précipité dans la tubulure. On a signalé le décès d’au moins un nouveau-né qui avait reçu de la ceftriaxone sodique et des solutions contenant du calcium à des moments différents en utilisant des tubulures distinctes, mais aucune substance cristalline n’a été observée lors de l’autopsie de ce nouveau-né. On n’a signalé aucun cas similaire chez les patients autres que les nouveau-nés.
De graves cas d’encéphalopathie (rapportés également sous les termes d’altération de l’état mental, délire, confusion, trouble de la conscience, désorientation, agitation, hallucinations) ont été signalés après la commercialisation du produit. Ces cas peuvent être accompagnés de myoclonie ou d’autres troubles du mouvement (comprenant les tremblements et la choréo-athétose). Dans la majorité des cas, les symptômes de neurotoxicité ont disparu après l’interruption du traitement par la ceftriaxone. De nombreux cas ont été signalés chez des patients atteints d’insuffisance rénale. Chez les patients dont la clairance de la créatinine est inférieure à 10 mL/min, la dose quotidienne maximale ne devrait pas dépasser 2 g.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les interactions entre la ceftriaxone sodique et les autres médicaments n’ont pas été complètement évaluées.
9.4 Interactions médicament-médicament
Aucune interaction n’a été observée ni entre les produits contenant du calcium administrés par voie orale et la ceftriaxone, ni entre la ceftriaxone administrée par voie intramusculaire et les produits contenant du calcium administrés par voie i.v. ou orale.
Interaction avec les produits contenant du calcium
La Ceftriaxone Injectable, USP ne doit pas être administrée simultanément avec des solutions intraveineuses contenant du calcium, y compris les liquides de perfusion continue contenant du calcium tels que les solutions de nutrition parentérale administrées dans une tubulure en Y, parce que des précipités de ceftriaxone-calcium peuvent se former. Toutefois, chez les patients autres que les nouveau-nés, la Ceftriaxone Injectable, USP et les solutions contenant du calcium peuvent être administrées l’une après l’autre si les tubulures de perfusion sont bien rincées entre les perfusions de liquides compatibles. Deux études in vitro, l’une réalisée avec du plasma d’adulte et l’autre avec du plasma de nouveau-né provenant de sang de cordon, ont révélé un risque accru de formation de précipités de ceftriaxone-calcium dans le plasma des nouveau-nés (voir 2 CONTRE- INDICATIONS, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Bien qu’aucun cas de formation intravasculaire de précipités de ceftriaxone-calcium n’ait été signalé chez des patients autres que des nouveau-nés traités par la ceftriaxone et des produits contenant du calcium administrés par voie i.v., la prudence s’impose au cours du traitement intraveineux de ces patients (voir INCOMPATIBILITÉS). Des anomalies dans les échographies de la vésicule biliaire ont été signalées chez des patients ayant été traités par de la ceftriaxone sodique. En outre, certains de ces patients présentaient également des symptômes de trouble vésiculaire. Sur les images, ces anomalies consistaient en un écho sans ombre acoustique, évoquant une « boue biliaire », ou encore en un écho avec ombre acoustique, pouvant être interprété à tort comme étant des calculs. Du point de vue chimique, les substances décelées par échographie ont été identifiées comme étant principalement un sel calcique de la ceftriaxone. Cette affection semble transitoire et réversible à l’arrêt du traitement par la ceftriaxone sodique, après administration d’un traitement conservateur. Par conséquent, l’administration de la Ceftriaxone Injectable, USP doit être interrompue chez les patients qui présentent des signes et symptômes évoquant un trouble de la vésicule biliaire, ou chez ceux qui présentent les anomalies échographiques mentionnées ci-dessus. On ignore les effets d’un trouble de la vésicule biliaire préexistant.
De rares cas de pancréatite, probablement dus à une obstruction biliaire, ont été signalés chez des patients ayant reçu de la ceftriaxone sodique. La plupart de ces patients présentaient des facteurs de risque de stase ou de boue biliaires, certains ayant par exemple des antécédents de traitement majeur, d’autres une maladie grave ou d’autre encore recevant une nutrition parentérale totale. On ne peut exclure par ailleurs la possibilité que la formation d’un précipité biliaire associé à la ceftriaxone sodique ait pu constituer un cofacteur ou jouer un rôle de déclencheur.
La ceftriaxone peut causer une lithiase rénale par suite de la précipitation de ceftriaxonate de calcium dans cet organe. On doit donc soupeser les avantages et les risques avant d’utiliser ce produit chez des sujets atteints d’hypercalciurie ou ayant des antécédents de lithiase rénale. De très rares cas de néphrolithiase (précipitation rénale) ont été signalés, la plupart du temps chez des enfants de plus de 3 ans ayant été traités soit par des doses quotidiennes élevées (p. ex., ≥ 80 mg/kg/jour), soit par des doses dépassant 10 g, et qui présentaient d’autres facteurs de risque (p. ex., restrictions liquidiennes, alitement, etc.). Cette réaction, apparemment réversible à l’arrêt du traitement, peut être symptomatique et entraîner une insuffisance rénale.
En cas de douleurs abdominales ou de douleurs siégeant au niveau de l’hypochondre droit, on recommande d’effectuer une échographie afin de vérifier la présence possible de boue biliaire ou de lithiase rénale. L’administration de la Ceftriaxone Injectable, USP doit être interrompue, le temps que les signes et symptômes disparaissent.
De rares cas d’hypoprothrombinémie et de variations du temps de Quick ont été observés chez des patients ayant reçu de la ceftriaxone sodique (voir 8 EFFETS INDÉSIRABLES). Dans le cas des patients chez qui la synthèse de la vitamine K est entravée, ou chez qui les réserves de vitamine K sont faibles (p. ex. dans les cas d’affection hépatique chronique ou de malnutrition), il peut être nécessaire de surveiller les paramètres d’hématologie et de coagulation durant le traitement. Il peut s’avérer nécessaire d’administrer de la vitamine K (10 mg par semaine) si le temps de Quick augmente avant ou pendant le traitement.
L’administration prolongée de ceftriaxone sodique peut entraîner la prolifération de microorganismes non sensibles et de microorganismes initialement sensibles au médicament. Ainsi, au cours des essais cliniques, une émergence de microorganismes résistants durant le traitement a été observée chez 6 % des 94 patients infectés par P. æruginosa, chez 33 % des 3 patients infectés par Citrobacter et chez 10 % des 10 patients infectés par Enterobacter. En cas de surinfection, interrompre l’administration et prendre les mesures appropriées.
La Ceftriaxone Injectable, USP doit être administrée avec prudence chez les personnes qui ont des antécédents de maladie gastro-intestinale, en particulier de colite.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
La ceftriaxone peut perturber les résultats des épreuves de glycosurie basées sur la réduction du cuivre (Clinitest®), mais non ceux des épreuves à la glucose-oxydase (Diastix® ou Tes Tape®). Le test de Coombs donne parfois des résultats faussement positifs chez les sujets recevant de la ceftriaxone sodique, mais rarement. Du reste, tout comme les autres antibiotiques, la ceftriaxone sodique peut donner lieu à de faux résultats positifs lors de tests évaluant la galactosémie.
10 PHARMACOLOGIE CLINIQUE
10.2 Pharmacodynamie
Pharmacologie animale :
La ceftriaxone, à une posologie maximale de 1 000 mg/kg, n'a exercé aucun effet notable sur :
- 1) le cœur, la circulation ou le système nerveux autonome de chiens anesthésiés et non anesthésiés, de chats anesthésiés et de rats conscients spontanément hypertendus;
- 2) la respiration chez des chiens non anesthésiés, des chats anesthésiés et des lapins conscients;
- 3) le tractus gastro-intestinal chez les souris;
- 4) le système nerveux central chez les souris et les rats.
La ceftriaxone, à une posologie maximale de 300 mg/kg, n'a exercé aucun effet sur l'élimination urinaire chez les rats (durant une diurèse induite par une solution saline) et les chiens, sauf dans une étude où on a observé une rétention sodée chez une lignée de rats (ratio Na/K de 1,1- 1,4).
Les études portant sur les interactions médicamenteuses chez les rats ont montré que la ceftriaxone, administrée à des posologies de 200 mg/kg, potentialise l'activité immunosuppressive de la dexaméthasone et du cyclophosphamide et s'oppose à l'effet diurétique du furosémide. Chez les souris traitées avec du leptazol, la ceftriaxone, administrée par voie s.c. à des posologies de 200 mg/kg, a réduit de façon significative l'effet anticonvulsivant du diazépam à une posologie de 6 mg/kg IP mais non à des posologies de 0,75, 1,5 ou 3 mg/kg IP.
La ceftriaxone n'a démontré aucune propriété immunomodulatrice chez les souris et aucune activité antigénique chez les rats et les cobayes.
L'administration intraveineuse de ceftriaxone à des groupes de chiens à raison de 150 et de 400 mg/kg jour a entraîné la formation de concrétions pierreuses et parfois grumelées dans la vésicule biliaire. Ces concrétions étaient composées en grande partie d'un sel calcique de la ceftriaxone.
10.3 Pharmacocinétique
Un certain nombre d'abréviations standard sont utilisées dans cette section. Voici leur signification :
C - concentration plasmatique (max – maximum, min – minimum, moy – moyenne à l’équilibre)
ASC - aire sous la courbe de la concentration plasmatique en fonction du temps
Clp - clairance plasmatique (systémique)
ClR - clairance rénale
Vd(ß) - volume de distribution
t1/2(ß) - demi-vie d’élimination
fu - fraction de la dose excrétée dans l’urine
T - Quantité totale de médicament (fraction liée plus fraction non liée ou libre)
F - Fraction non liée ou libre du médicament
Accumulation (indice d’) - Rapport de la concentration plasmatique minimale à l’équilibre mesurée 12 heures après la dernière dose à la concentration plasmatique minimale 12 heures après la première dose
Accumulation calculée (indice
d’)
- calculée d’après la t1/2(ß)
Expression de la concentration - 1 mg/L correspond à 1 mcg/mL
La pharmacocinétique de la ceftriaxone se caractérise par : 1) une liaison saturable aux protéines plasmatiques à l'intérieur de la gamme thérapeutique (la fraction libre de ceftriaxone demeurant relativement constante, soit d'environ 5 à 10 %, à des concentrations plasmatiques de moins de 200 mcg/mL et augmentant à environ 40 % à 650 mcg/mL, 2) l'absence de sécrétion active par les tubules rénaux, et 3) une élimination d'environ 55 % par voie rénale et 45 % par voie biliaire.
La liaison de la ceftriaxone aux protéines plasmatiques est fonction de la concentration de médicament totale. À des concentrations de ceftriaxone totale de 4-68, 94-188 et 653 mcg/mL, la fraction libre de ceftriaxone est respectivement de 4-5, 8 et 42 %. Par conséquent, la pharmacocinétique de la ceftriaxone plasmatique totale est non linéaire. En effet, l'aire sous la courbe des concentrations plasmatiques (ASCT(0-∞)) augmente moins que proportionnellement à la posologie, et l'augmentation du volume de distribution (VdT(ß)), de la clairance plasmatique systémique (ClTp) et de la clairance rénale (ClTR) varie en fonction de la posologie. La pharmacocinétique de la ceftriaxone libre, par contre, est linéaire.
La clairance rénale de la ceftriaxone libre est légèrement inférieure au taux de filtration glomérulaire. Le probénécide n'influence aucunement la clairance de la ceftriaxone. À des posologies de 500 mg ou plus, la clairance rénale basée sur la ceftriaxone totale (ClTR) diminue avec le temps. Par contre, la clairance rénale basée sur la ceftriaxone libre (ClFR) demeure relativement constante en fonction du temps, quelle que soit la posologie. Ce phénomène est attribuable au fait que la liaison de la ceftriaxone aux protéines plasmatiques augmente à mesure que la concentration plasmatique diminue au cours de l'élimination.
À la suite de l'administration intraveineuse d'une dose unique de ceftriaxone marquée au 14C à deux sujets de sexe masculin (23 ans et 27 ans), les pourcentages suivants de radioactivité ont été éliminés dans l'urine et dans les fèces :
Tableau 2
| Intervalle (h) | Pourcentage de la radioactivité totale administrée | ||
| Urine | Fèces | Total | |
| 0 à 24 | 53, 47 | 29, 14 | 82, 61 |
| 0 à 48 | 59, 51 | 39, 40 | 98, 91 |
| 0 à 100 | 61, 52 | 41, 49 | 102, 101 |
La radioactivité a mis 100 heures à s'éliminer complètement et 90 % de la dose a été éliminée durant les 48 premières heures. Quatre-vingt-douze pour cent de la radioactivité récupérée dans l'urine et environ 10 % de la radioactivité récupérée dans les fèces étaient de la ceftriaxone sous forme inchangée. Des taux relativement élevés de ceftriaxone sous forme inchangée ont été trouvés dans la bile, ce qui semble indiquer que la ceftriaxone est inactivée par la flore intestinale plutôt que par le foie.
Lorsqu'on administre des doses multiples, la fraction de ceftriaxone éliminée dans l'urine sous forme inchangée (fu) et la demi-vie d'élimination durant la phase terminale (t1/2(ß)) demeurent constantes, indépendamment de la posologie. Cependant, l'aire sous la courbe (ASCT) diminue de 12 et de 15 %, le volume de distribution (VdT(β)) et la clairance systémique (CITp) augmentent de 14 et 20 % et de 12 et de 15 % à la suite de l'administration de doses multiples de 1 000 et de 2 000 mg à intervalles de 12 heures, respectivement. Des doses multiples de 500 mg administrées aux 12 heures ne modifient pas ces paramètres. Il est possible que les variations observées aux doses plus élevées soient dues au profil non linéaire de la liaison de la ceftriaxone aux protéines plasmatiques.
Administration intraveineuse
Injection bolus pendant 5 minutes :
Dose unique :
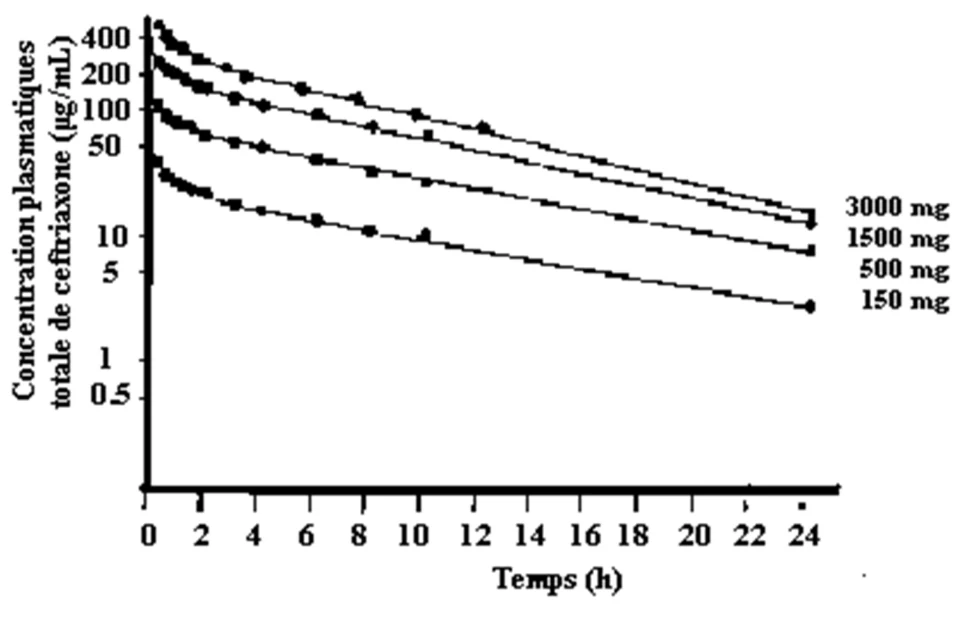
On a administré à six volontaires sains de sexe masculin (moyenne d'âge de 25 ans) des doses uniques de 150, 500, 1 500 et 3 000 mg de ceftriaxone reconstituée à l'aide d'une solution saline, par injection bolus IV pendant 5 minutes. Les courbes de la concentration plasmatique de ceftriaxone totale pour chacune des doses par rapport au temps, chez un seul sujet représentatif, apparaissent à la Figure 1. Chacune de ces courbes pourrait être représentée par une équation biexponentielle.
Figure 1 – Variation de la concentration plasmatique de ceftriaxone totale en fonction du temps à la suite de l'injection bolus de doses uniques
Les fractions moyennes de ceftriaxone récupérées dans l'urine sous forme inchangée sur une période de 48 ou de 52 heures étaient de 58,6 ± 6,6 % pour la dose de 150 mg, de 64,3 ± 7,3 % pour la dose de 500 mg, de 65,0 ± 4,3 % pour la dose de 1 500 mg et de 66,6 ± 9,0 % pour la dose de 3 000 mg. Le Tableau 3 donne les concentrations urinaires moyennes de ceftriaxone correspondant à divers intervalles de prélèvement.
Tableau 3 - Concentrations urinaires de ceftriaxone suite à l'injection bolus de doses uniques
| Intervalle du prélèvement (h) | Concentrations urinaires moyennes de ceftriaxone (mcg/mL)* | ||
| Dose (mg) | |||
| 150 | 500 | 1500 | |
| 0 à 2 | 189 ± 89 | 894 ± 421 | 3483 ± 951 |
| 2 à 4 | 113 ± 64 | 453 ± 249 | 1530 ± 680 |
| 4 à 6 | 102 ± 40 | 360 ± 119 | 1093 ± 150 |
| 6 à 8 | 84 ± 11 | 329 ± 76 | 833 ± 263 |
| 8 à 10 | 47 ± 19 | 195 ± 66 | 314 ± 188 |
| 10 à 12 | 43 ± 20 | 117 ± 41 | 323 ± 175 |
| 12 à 24 | 28 ± 10 | 82 ± 30 | 158 ± 50 |
| * Les concentrations urinaires de ceftriaxone correspondant à la dose de 3 000 mg n’ont pas été rapportées. | |||
Divers paramètres pharmacocinétiques ont été déterminés. Les valeurs moyennes de ces paramètres sont consignées au Tableau 4.
Tableau 4 - Pharmacocinétique de la ceftriaxone suite à l'injection bolus de doses uniques
| Paramètres pharmacocinétiques | Dose (mg) | |||
| 150 | 500 | 1500 | 3000 | |
| ASCT(0-∞) (mcg•h/mL) | 268 ± 52 | 846 ± 179 | 1 980 ± 376 | 2 725 ± 293 |
| ASCF(0-∞) (mcg•h/mL) | 10,1 ± 2,0 | 35,6 ± 8,5 | 106 ± 16,0 | 196,6 ± 22,7 |
| ClTp (mL/min)* | 9,7 ± 2 | 10,2 ± 21 | 13 ± 2,6 | 18,5 ± 2,1 |
| ClFp (mL/min)* | 262 ± 47 | 253 ± 52 | 249 ± 36 | 258 ± 31 |
| ClTR (mL/min)** | 6,5 ± 1,3 | 8,2 ± 1,1 | 13,2 ± 1,1 | 33,0 ± 2,6 |
| ClFR(mL/min)** | 169 ± 29 | 174 ± 33 | 165 ± 28 | 189 ± 48 |
| VdT (β) (L) | 7,0 ± 0,5 | 6,7 ± 1,1 | 8,6 ± 0,8 | 12,7 ± 0,9 |
| tT½ (β) (h)* | 8,6 ± 1,7 | 7,7 ± 1,2 | 7,8 ± 1,0 | 8,0 ± 0,7 |
| tF½ (β) (h)* | 8,6 ± 1,6 | 7,6 ± 1,2 | 7,6 ± 1,0 | 7,8 ± 0,3 |
* 0-48 heures pour les doses de 150, 500 et 1 500 mg et 0-52 heures pour la dose de
3 000 mg
** 0-2 heures pour les doses de 150, 500 et 1 500 mg et 0-1 heure pour la dose de 3 000 mg
Perfusion durant 30 minutes :
Dose unique :
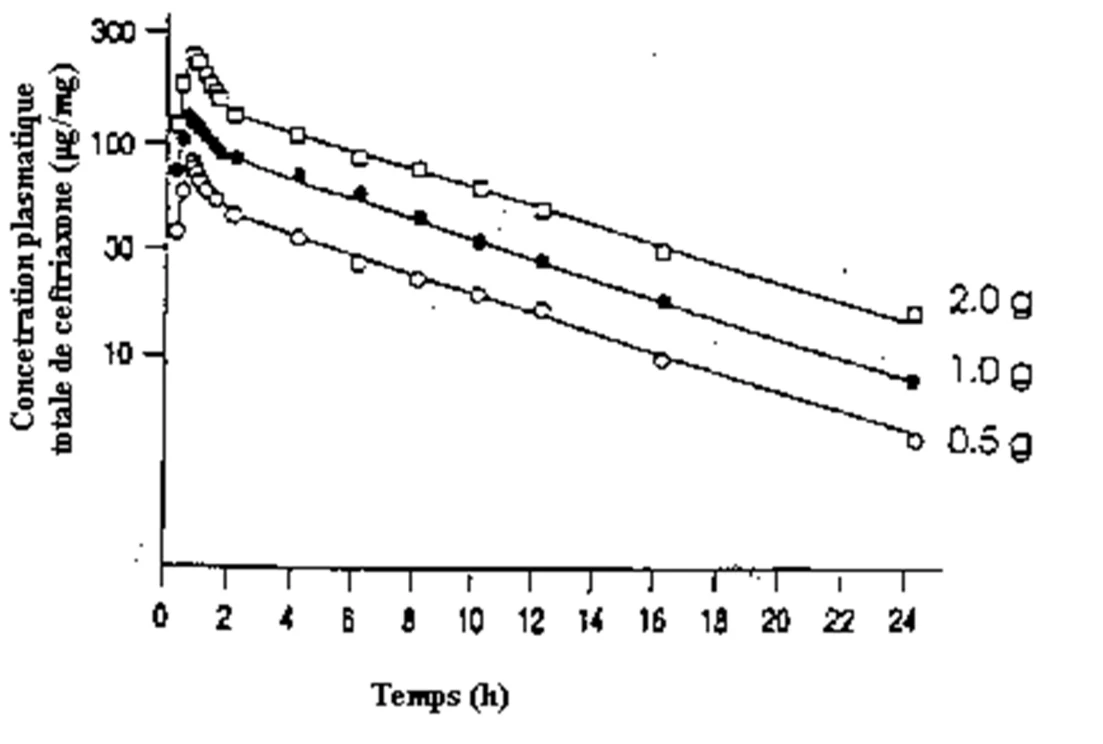
On a administré par perfusion, à un débit constant pendant 30 minutes, des doses uniques de 500, 1 000 et 2 000 mg de ceftriaxone dans 100 mL de solution saline chez 12 volontaires sains (10 de sexe masculin et 2 de sexe féminin, moyenne d'âge 35 ans). Les courbes de la concentration plasmatique totale moyenne pour chacune des doses par rapport au temps sont illustrées à la Figure 2. Ces courbes étaient biphasiques et elles ont été ajustées à un modèle linéaire à deux compartiments.
Figure 2 – Variations de la concentration plasmatique moyenne de ceftriaxone totale en fonction du temps à la suite de la perfusion intraveineuse de doses uniques.
Les fractions moyennes de ceftriaxone récupérées dans l’urine sous forme inchangée, sur une période de 48 heures, étaient de 41 ± 8 % pour la dose de 500 mg, de 39 ± 5 % pour la dose de 1 000 mg et de 43 ± 10 % pour la dose de 2 000 mg. Le Tableau 5 donne les concentrations urinaires moyennes de ceftriaxone correspondant à divers intervalles de prélèvement.
Tableau 5 - Concentrations urinaires de ceftriaxone à la suite de la perfusion de doses uniques
| Intervalle (h) | Concentrations urinaires moyennes de ceftriaxone (mcg/mL) | ||
| Dose (mg) | |||
| 500 | 1000 | 2000 | |
| 0 à 2 | 526 ± 303 | 995 ± 734 | 2692 ± 1403 |
| 2 à 4 | 366 ± 203 | 855 ± 615 | 1976 ± 1047 |
| 4 à 8 | 142 ± 63 | 293 ± 163 | 757 ± 437 |
| 8 à 12 | 87 ± 45 | 147 ± 66 | 274 ± 119 |
| 12 à 24 | 70 ± 25 | 132 ± 47 | 198 ± 93 |
Divers paramètres pharmacocinétiques ont été déterminés. Les valeurs moyennes de ces paramètres sont notées au Tableau 6.
Tableau 6 - Pharmacocinétique de la ceftriaxone à la suite de la perfusion de doses uniques
| Paramètres | Dose (mg) | ||
| 5000 | 1000 | 2000 | |
| ASCT(0-∞) (mcg•h/mL) | 551 ± 91 | 1 006 ± 118 | 1 703 ± 203 |
| VdT (β) (L) | 8,8 ± 1,22 | 9,2 ± 1,05 | 10,3 ± 1,01 |
| tT½ (β) (h) | 6,5 ± 0,72 | 6,2 ± 0,76 | 5,9 ± 0,69 |
| ClTp (mL/min) | 15,5 ± 2,4 | 16,8 ± 2,1 | 19,8 ± 2,5 |
| ClTR (mL/min) (0 à 2 h) | 7,3 ± 1,3 | 9 ± 1,6 | 15,3 ± 3,9 |
Doses multiples :
On a administré par perfusion, à un débit constant pendant 30 minutes, sept doses de 500, 1 000 ou 2 000 mg de ceftriaxone à intervalles de 12 heures, à des volontaires normaux. Les doses de 500 et de 1 000 mg ont été administrées à 12 sujets de sexe masculin (moyenne d'âge respective de 29 et de 31 ans) et les doses de 2 000 mg à 11 sujets de sexe masculin et à un sujet de sexe féminin (moyenne d'âge de 33 ans). Les concentrations plasmatiques maximales, minimales et moyennes de ceftriaxone totale sont indiquées au Tableau 7.
Tableau 7 - Valeurs des Cmax, Cmin et Cmoy de ceftriaxone totale plasmatique à la suite de perfusions de doses multiples
| Dose (mg) | Cmax (mcg/mL) | Cmin (mcg/mL) | Cmoy (mcg/mL) |
500 Première dose Dernière dose | 79 ± 11,5 101 ± 12,7 | 15 ± 4,5 20 ± 5,5 | -- 41 ± 7 |
1 000 Première dose Dernière dose | 145 ± 11 168 ± 25 | 30 ± 6 35 ± 9,2 | -- 72 ± 13 |
2 000 Première dose Dernière dose | 255 ± 41 280 ± 39 | 45 ± 11 59 ± 21 | -- 118 ± 19 |
Les concentrations plasmatiques du médicament ont atteint l’état d’équilibre au jour 4. L'accumulation de ceftriaxone dans le plasma était de 35 % après la dose de 500 mg, de 20 % après la dose de 1 000 mg et de 21 % après la dose de 2 000 mg. L'accumulation prévue était de 40 %.
Administration intramusculaire
La biodisponibilité de la ceftriaxone administrée par voie intramusculaire est d'environ 100 %.
Dose unique :
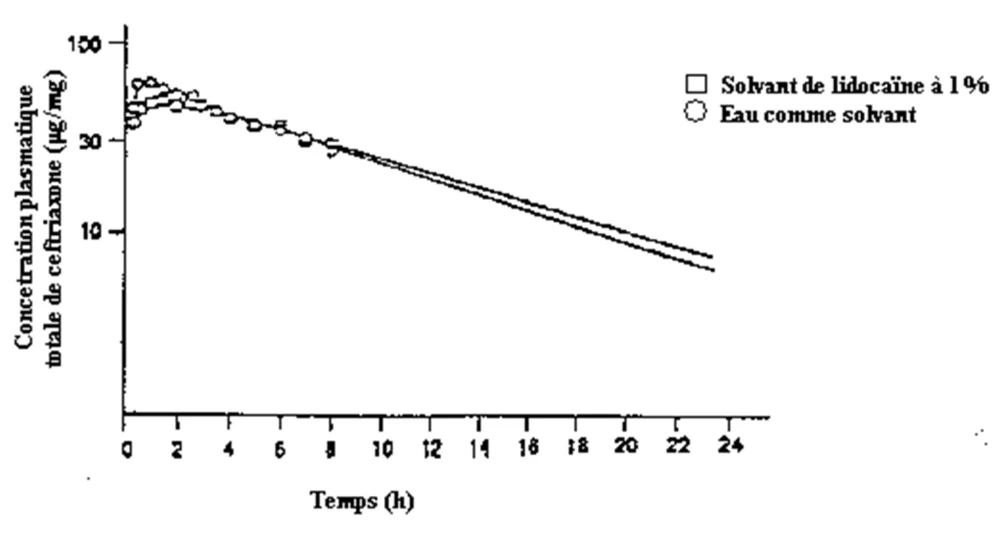
On a administré par voie intramusculaire une dose unique de 500 mg de ceftriaxone, reconstituée soit dans de l'eau soit dans une solution 1 % de lidocaïne, à six volontaires normaux de sexe masculin (moyenne d'âge de 36 ans). Les courbes de la concentration plasmatique moyenne de ceftriaxone totale par rapport au temps pour chaque solvant sont illustrées à la Figure 3.
Figure 3- Variations de la concentration plasmatique moyenne de ceftriaxone totale en fonction du temps à la suite de l’administration intramusculaire de doses uniques.
 Sur une période de 72 heures, 225 ± 40 mg de ceftriaxone sous forme inchangée ont été récupérés dans l'urine après l'administration de la préparation reconstituée avec de l'eau et 229 ± 26 mg suite à l'administration de la préparation reconstituée avec la solution à 1 % de lidocaïne. Les concentrations urinaires moyennes de ceftriaxone correspondant à divers intervalles de prélèvement sont indiquées au Tableau 8.
Tableau 8 - Concentrations urinaires de ceftriaxone à la suite de l’injection IM d’une dose unique de 500 mg
| Intervalle (h) | Concentrations urinaires moyennes de ceftriaxone (mcg/mL) | |
| Diluant | ||
| Eau | Lidocaïne à 1 % | |
| 0 à 2 | 176 ± 129 | 176 ± 135 |
| 2 à 4 | 223 ± 156 | 215 ± 124 |
| 4 à 6 | 213 ± 93 | 298 ± 111 |
| 6 à 8 | 198 ± 96 | 216 ± 83 |
| 8 à 24 | 99 ± 44 | 111 ± 43 |
Divers paramètres pharmacocinétiques ont été déterminés, dont les valeurs moyennes apparaissent au Tableau 9. On n'a observé aucune différence significative entre les valeurs moyennes des paramètres pharmacocinétiques des deux préparations.
Tableau 9 - Pharmacocinétique de la ceftriaxone à la suite de l’administration IM d’une dose unique de 500 mg
| Paramètres pharmacocinétiques | Diluant | |
| Eau | Lidocaïne à 1 % | |
| Cmax (mcg/mL) | 67,0 ± 9,7 | 55,8 ± 4,5 |
| ASCT(0-∞) (mcg•h/mL) | 709 ± 58 | 728 ± 63 |
| tT½ (β) (heure) | 8,5 ± 0,7 | 8,4 ± 0,5 |
| ClTR (0 à 8 h) (mL/min) | 6,9 ± 0,5 | 6,6 ± 0,5 |
Doses multiples :
Sept doses de 500 ou de 1 000 mg de ceftriaxone, reconstituée dans une solution à 1 % de lidocaïne, ont été administrées par voie intramusculaire à intervalles de 12 heures à 12 volontaires sains (10 de sexe masculin et 2 de sexe féminin, moyenne d'âge de 36 ans). Les concentrations plasmatiques maximales, minimales et moyennes de ceftriaxone totale sont notées au Tableau 10.
Tableau 10 - Valeurs des Cmax, Cmin et Cmoy de ceftriaxone totale après l’administration IM de doses multiples
| Dose (mg) | Cmax (mcg/mL) | Cmin (mcg/mL) | Cmoy (mcg/mL) |
500 Première dose Dernière dose | 49 ± 11 65 ± 8 | 16 ± 5 24 ± 6 | -- 46 ± 6 |
1 000 Première dose Dernière dose | 81 ± 12 114 ± 16 | 29 ± 7 39 ± 8 | -- 70 ± 10 |
Les concentrations plasmatiques de ceftriaxone ont atteint leur maximum de 0,75 à 3 heures (moyenne de 1,7 heure) après l’administration du médicament. Les concentrations plasmatiques à l'état d'équilibre ont été observées après la troisième dose aux deux posologies utilisées et les concentrations plasmatiques minimales à l’état d'équilibre ont été maintenues. L'indice moyen d'accumulation était de 1,36 après l'administration des doses multiples de 500 mg et de 1,29 après l'administration des doses multiples de 1 000 mg de ceftriaxone. Ces valeurs n’étaient pas significativement différentes des indices moyens d'accumulation prévue de 1,40 et 1,36.
Effet de l'âge sur la pharmacocinétique
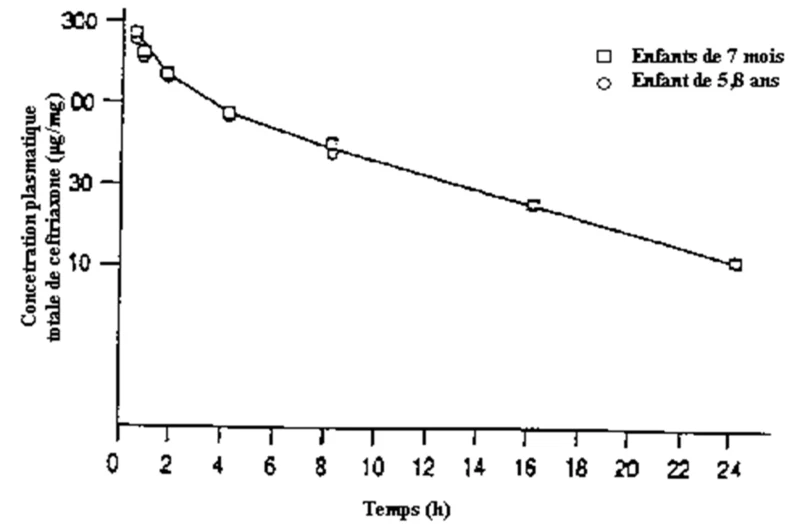
La Figure 4 illustre de façon représentative la variation de la concentration plasmatique de ceftriaxone totale en fonction du temps chez un nourrisson (de 7 mois) et un enfant (de 5,8 ans), chacun ayant reçu une injection intraveineuse unique de 50 mg/kg de ceftriaxone sur une période de 5 minutes.
Figure 4 - Variation de la concentration plasmatique de ceftriaxone totale en fonction du temps à la suite de l'injection d'une dose unique chez un nourrisson et un enfant.
Le Tableau 11 résume les modifications dans la pharmacocinétique de la ceftriaxone reliées à l'âge. Les fonctions rénale et hépatique des sujets étaient normales d'après les résultats des valeurs biologiques enregistrées chez ces sujets. Ceftriaxone sodique a été administré par injection bolus intraveineuse sur une période de 2 à 5 minutes ou par perfusion durant 30 minutes. Il semble que les fluctuations reliées à l'âge, observées dans la demi-vie, soient dues à des modifications de la clairance systémique.
Tableau 11 - Paramètres pharmacocinétiques (moyenne ± écart type) basés sur la concentration plasmatique de ceftriaxone totale chez divers groupes d'âge
Sujets et état sous- jacent | n | Posologie moyenne de ceftriaxone (mg/kg) | Âge | t½ (ß) (h) | VdT (ß) (L/kg) | ClTp (mL/min/kg) | fu (%) |
NOUVEAU-NÉS Syndrome de détresse respiratoire (20)*, méningite ou bactériémie (4)* Méningite ou bactériémie | 24 | 50 | 1 à 8 j | 18,6 ± 6,9 | 0,50 ± 0,15 | 0,34 ± 0,13 | 72 ± 20 |
| 10 | 86 | 9 à 30 j | 9,7 ± 3,9 | 0,65 ± 0,28 | 0,93 ± 0,66 | 75 ± 21 |
NOURRISSONS Méningite ou bactériémie (9)* infection virale ou épilepsie (2)* | 11 | 50 (2)* ou 95 (9)* | 1 à 12 m | 7,2 ± 3,2 | 0,54 ± 0,25 | 0,93 ± 0,40 | 55 ± 20 |
ENFANTS Infection virale ou épilepsie | 5 | 50 | 2 à 6 a | 6,6 ± 0,6 | 0,40 ± 0,08 | 0,71 ± 0,15 | 52 ± 4,7 |
ADULTES Volontaires sains | 50 | 13, 14, 25 ou 27 | 18 à 49 a | 7,3 ± 1,6 | 0,16 ± 0,03 | 0,24 ± 0,06 | 44 ± 9,8 |
SUJETS ÂGÉS Volontaires sains Volontaires sains (1)*, Bronchite (10)* | 9 | 14 ou 27 | 50 à 74 a | 8,3 ± 2,2 | 0,15 ± 0,02 | 0,23 ± 0,07 | 39 ± 11 |
| 11 | 14 (1)* ou 24 (10)* | 75 à 92 a | 14,2 ± 2,9 | 0,15 ± 0,03 | 0,14 ± 0,04 | -- |
Effet d'une insuffisance rénale sur la pharmacocinétique
On a administré à 12 patients anéphriques (6 hommes et 6 femmes, moyenne d'âge de 54 ans, clairance de la créatine ≤ 10 mL/min) des doses uniques de 150, 500 et 1 500 mg de ceftriaxone sodique par voie intraveineuse pendant 5 minutes. Chez 10 de ces patients, la valeur de la clairance non rénale du médicament libre était semblable à celle de sujets sains. Les paramètres pharmacocinétiques mesurés chez ces 10 patients sont présentés au Tableau 12. La valeur moyenne de la demi-vie d'élimination était légèrement plus élevée que chez les sujets normaux.
Tableau 12
| Paramètres pharmacocinétiques | 150 mg (n = 4) | 500 mg (n = 2) | 1500 mg (n = 4) |
| tT1/2(β) (h) | 12,4 ± 1,8 | 7,7, 10,3 | 11,8 ± 2,4 |
| tF1/2(β) (h) | 12,1 ± 1,8 | 7,4, 10,0 | 9,1 ± 1,0 |
| VdT(β) (L) | 9,9 ± 1,9 | 9,7, 12,6 | 13 ± 2,3 |
| VdF(β) (L) | 115,8 ± 35,2 | 69,4, 136,9 | 86,6 ± 17,7 |
| ClTp (mL/min) | 9,3 ± 2,1 | 14,5, 14,1 | 12,9 ± 1,8 |
| ClFp (mL/min) | 109,7 ± 22,4 | 108,1, 158,8 | 119,7 ± 32,5 |
Deux de ces patients ont présenté une baisse de la clairance non rénale indiquant une perturbation de l'élimination biliaire, non évidente d'après les tests standard de la fonction hépatique. Les valeurs des paramètres pharmacocinétiques déterminés chez ces deux patients sont indiquées au Tableau 13. Chez ces patients, la demi-vie d'élimination était sensiblement plus longue et la clairance corporelle totale plus faible.
Tableau 13
| Paramètres pharmacocinétiques | 500 mg (n = 2) |
| tT1/2 (ß) (h) | 20,0, 34,8 |
| tF1/2 (β) (h) | 18,4, 32,0 |
| VdT (β) (L) | 9,5, 13,3 |
| VdF (β) (L) | 79,0, 78,1 |
| ClTp (mL/min) | 5,5, 4,4 |
| ClFp (mL/min) | 49,3, 27,9 |
La dialyse péritonéale n'a pas réussi à éliminer la ceftriaxone et l'hémodialyse n'a pas été très efficace non plus.
Effet d'un dysfonctionnement hépatique sur la pharmacocinétique
On a étudié la pharmacocinétique de la ceftriaxone totale chez 8 patients (5 hommes et 3 femmes, moyenne d'âge de 46 ans), atteints d'une maladie du foie, ayant reçu une dose unique de 1 000 mg par voie intraveineuse. La demi-vie de la ceftriaxone était dans les limites de la normale, quel que soit le type de la maladie hépatique. Chez les deux patients souffrant de cirrhose décompensée avec ascite, l'aire sous la courbe était réduite et la clairance corporelle totale de même que le volume de distribution étaient significativement plus élevés (Tableau 14). Chez les six autres patients, ces paramètres étaient semblables à ceux des sujets normaux.
Tableau 14
Hépatopathie (n) | Stéatose (2), cirrhose compensée (2), fibrose (1), lésions hépatiques avec cholestase intrahépatique (1) | Cirrhose décompensée avec ascite (2) |
Paramètres pharmacocinétiques ASCT(0-∞) (mcg•h/mL) | 1 160 ± 217 | 597 ± 49 |
| ClTp (mL/min) | 14,9 ± 3,2 | 28,1 ± 2,3 |
| VdT(β) (L) | 10,9 ± 0,8 | 21,9 ± 3,7 |
| tT½(β) (heure) | 8,8 ± 2,1 | 9,0 ± 0,8 |
| fu (%) | 61,7 ± 16,9 | 74,8 ± 3,5 |
Concentration de ceftriaxone dans les tissus et dans les liquides corporels
Liquide des bulles cutanées
La pénétration de la ceftriaxone dans le liquide des bulles cutanées est rapide. Les paramètres pharmacocinétiques de la ceftriaxone totale dans le plasma et les bulles cutanées figurent au Tableau 15. La ceftriaxone s'élimine un peu moins rapidement à partir du liquide des bulles cutanées qu'à partir du plasma.
Tableau 15
Paramètres pharmacocinétiques de la ceftriaxone totale dans le plasma et le liquide de bulles cutanées
Sujets (Volontaires sains) | Posologie (mg) | Voie | Plasma | Liquide de phlyctènes | |||||||
| n | Sexe | Âge (ans) | ASCT (mcg·h/ mL) | tT½ (h) | Cmax (mcg/mL) | Cmin (mcg/mL) | ASCT (mcg·h/mL) | tT½ (h) | |||
| 6 | H | 21-37 | Dose unique 500 | Intraveineuse | 610 ± 122 | 8,8 ± 1,7 | 32,7 ± 7 | -- | 569 ± 134 | 10,4 ± 2,7 | |
| 12 | 6 H 6 F | 19-24 | Doses multiples 1 000 aux 12 h pendant 5 jours. Première dose Dernière dose 2 000 aux 24 h pendant 5 jours. Première dose Dernière dose | Intraveineuse | 1 218 ± 301 1 076 ± 169 | 6,3 ± 1,2 6,7 ± 1,1 | 36 ± 10,6 67 ± 22 | 13,6 ± 7,5 39,8 ± 14,2 | 448 ± 159 513 ± 213 | 8,3 ± 2,9 15 ± 4,1 | |
1 987 ± 280 1 940 ± 253 | 6,5 ± 0,9 7,2 ± 1 | 38,6 ± 10,1 68,9 ± 19,7 | 14,5 ± 8,3 27,1 ± 7,9 | 767 ± 460 1 002 ± 285 | 11,5 ± 5,7 12,8 ± 8 | ||||||
Liquide céphalorachidien
Sept nourrissons (4,5 à 15,6 mois) et un enfant (4,3 ans) ont reçu une dose de 50 mg/kg de ceftriaxone, et huit nourrissons (3,1 à 9,8 mois) ont reçu une dose de 75 mg/kg, par injection intraveineuse durant 5 minutes. Les sujets étaient atteints de méningite bactérienne ou de ventriculite. En moyenne, trois heures après l'administration, les concentrations moyennes de ceftriaxone dans le liquide céphalorachidien (LCR) étaient de 4,5 ± 3,5 μg/mL après l'administration de la dose de 50 mg/kg et de 6,0 ± 3,9 μg/mL après l'administration de la dose de 75 mg/kg.
On a administré de la ceftriaxone sodique par injection intramusculaire unique à 108 patients atteints de méningite purulente. Les sujets ont été répartis en trois groupes, selon la posologie. Les doses moyennes (± écart type) administrées dans les trois groupes étaient de 21 ± 2,6 mg/kg, 36 ± 2,4 mg/kg et 52 ± 1,1 mg/kg. Soixante-deux patients étaient âgés entre 10 jours et 2 ans, 18 avaient entre 2 et 9 ans, 9 avaient entre 10 et 19 ans et l'âge des 19 autres patients variait de 20 à 83 ans. L'étude comprenait 61 sujets de sexe masculin et 47 sujets de sexe féminin. Les concentrations de ceftriaxone dans le LCR étaient moins élevées que les concentrations sériques. Les concentrations moyennes de ceftriaxone à différents intervalles sont indiquées au Tableau 16. Les concentrations déterminées dans les cas de méningite purulente sont divisées en deux catégories selon les résultats des tests bactériologiques (positifs ou négatifs).
Aux doses égales ou supérieures à 35 mg/kg, les concentrations moyennes de ceftriaxone dans le LCR étaient supérieures de façon constante à 2 mcg/mL pendant les 24 heures suivant l'injection intramusculaire unique.
Tableau 16
Concentrations de ceftriaxone dans le LCR après une injection intramusculaire chez
108 patients
Culture du LCR | Dose de ceftriaxone mg/kg (nbre de patients) | Concentration de ceftriaxone dans le LCR (mcg/mL) (nbre de dosages) | |||
| Heure 2 | Heure 6 | Heure 12 | Heure 24 | ||
| Positive | 21 ± 2,6 (23) | 3,7 ± 1,78 (13) | 3,17 ± 1,34 (13) | 2,44 ± 1,33 (13) | 1,7 ± 1,52 (6) |
| 36 ± 2,4 (14) | 3,36 ± 2,36 (6) | 5,72 ± 3,25 (10) | 2,68 ± 2,59 (7) | 2,25 ± 1,54 (11) | |
| 52 ± 1,1 (49) | 5,66 ± 2,6 (16) | 6,8 ± 1,76 (26) | 5,62 ± 6,48 (4) | 2,65 ± 1,67 (18) | |
| Négative | 41,7 (22) | 2,94 ± 4,48 (5) | 3,21 ± 2,25 (10) | 4,55 ± 7,35 (5) | 1,64 ± 1,45 (18) |
Bile hépatique
Les concentrations de ceftriaxone ont été mesurées dans des échantillons de bile provenant de huit patients (5 femmes et 3 hommes, âge moyen 64 ans) devant subir une intervention chirurgicale pour cholécystite chronique avec cholélithiase (N = 5) ou une autre affection biliaire (N = 3). La ceftriaxone sodique a été administrée à une posologie de 500 mg IV à intervalles de 12 heures pendant 7 jours. Les échantillons de bile ont été prélevés tous les jours, à divers intervalles après l'administration, à l'aide d'un drain en T. On a décelé de la ceftriaxone dans tous les échantillons. Chez deux patients, les concentrations biliaires de ceftriaxone étaient constamment inférieures à 16 mcg/mL, tandis qu'elles variaient de 35 à 924 mcg/mL chez les six autres patients.
Les concentrations totales de calcium dans la bile hépatique ont également été mesurées. Les produits ioniques du calcium et de la ceftriaxone variaient de 0,51 à 3,5 x 10⁻⁶. La valeur-seuil pour la précipitation du sel calcique de la ceftriaxone est de 3,16 x 10⁻⁴.
Bile vésiculaire
On a administré à sept patients (4 femmes et 3 hommes, moyenne d'âge de 49 ± 16 ans) ayant des taux d'enzymes hépatiques relativement normaux cinq doses (5 patients) ou trois doses (2 patients) de ceftriaxone sodique IV à raison de 2 g aux 12 heures. La dernière injection a été administrée de 0,1 à 5,3 heures (moyenne 2,7) avant la cholécystectomie. Les concentrations de ceftriaxone dans la bile vésiculaire des sept patients au moment de l'opération variaient de 2 970 à 5 884 mcg/mL. La concentration totale moyenne de calcium dans la bile vésiculaire était de 5,1 ± 1,3 mmol/L. Le produit ionique calculé variait de 2,4 x 10⁻⁵ à 6,2 x 10⁻⁵.
Interaction entre la ceftriaxone et le calcium in vitro
Deux études in vitro, soit l’une avec du plasma d’adultes et l’autre avec du plasma de nouveau-nés tiré du sang du cordon ombilical, ont été menées pour évaluer l’interaction entre la ceftriaxone et le calcium. On a incubé la ceftriaxone à des concentrations de 0,1 à 1 mM (55 à 555 µg/mL) avec du calcium à des concentrations de 2 à 12 mM (80 à 480 µg/mL) pendant 2 heures. La quantité de ceftriaxone récupérée du plasma était significativement moins élevée en présence de concentrations de calcium de 6 mM (240 µg/mL) ou plus dans le cas du plasma d’adultes, et en présence de concentrations de calcium de 4 mM (160 µg/mL) ou plus dans le cas du plasma de nouveau-nés. Ces mesures comprenaient les quantités totales de ceftriaxone et de calcium sous forme libre et liées à des protéines. La différence observée dans ces analyses pourrait signaler la présence de précipités de ceftriaxone calcique.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposer sous sa forme congelée, dans un congélateur capable de maintenir une température de -20 °C à -25 °C. La solution décongelée reste stable pendant 21 jours au réfrigérateur (3 - 7 °C) ou pendant 48 heures à température ambiante (15 - 25 °C). Ne pas recongeler les antibiotiques décongelés.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Manipuler les contenants de produit congelés avec précaution. Les contenants de produit peuvent être fragiles lorsqu’ils sont congelés.
Élimination des seringues et autres objets pointus ou tranchants
Se conformer strictement aux directives ci-dessous en ce qui a trait à l’utilisation et à l’élimination des seringues et d’autres objets médicaux pointus ou tranchants :
- Ne jamais réutiliser les seringues ni les aiguilles.
- Mettre les aiguilles et les seringues dans un contenant à cet effet (jetable et à l’épreuve des perforations).
- Garder le contenant hors de la portée des enfants.
- Éviter de jeter le contenant d’objets pointus dans les ordures ménagères.
- Une fois le contenant plein, l’éliminer conformément aux normes locales ou selon les directives d’un professionnel de la santé.
Élimination de médicaments inutilisés ou expirés
La libération de produits pharmaceutiques dans l’environnement doit être réduite au minimum. Ne pas jeter les médicaments dans les eaux usées et éviter de les jeter dans les ordures ménagères. Se servir du système de collecte officiel de la région, le cas échéant.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : ceftriaxone sodique Nom chimique :
6R-[6α, 7β(Z)]]-7-[[(2-Amino-4-thiazolyl)(methoxyimino)acetyl]amino]-8-oxo-3-
[[(1,2,5,6-tetrahydro-2-methyl-5,6-dioxo-1,2,4-traizin-3- yl)thio]methyl]-5-thia-1-azabicyclo[4.2.0]oct-2-ene-2-carboxylic acid, disodium salt hemiheptahydrate
- (6R, 7R)-7-[[(2Z)-(2-Amino-4-thiazolyl)(methoxyimino)acetyl]amino]-8-oxo-3-[[(1,2,5,6-tetrahydro-2-methyl-5,6-dioxo-1,2,4-traizin-3- yl)thio]methyl]-5-thia-1-azabicyclo[4.2.0]oct-2-ene-2-carboxylic acid, disodium salt hemiheptahydrate
Disodium (Z)-(6R, 7R)-7-[2-(2-Amino-1,3-thiazol-4-yl)-2-(methoxy-
imino)acetamido]-8-oxo-3-[(2,5-dihydro-2-methyl-6-oxido-5-oxo-1,2,4- triazin-3-yl)thiomethyl]-5-thia-1-azabicyclo[4.2.0]oct-2-ene-2- carboxylate, hemiheptahydrate
- (6R, 7R)-7-[2-(2-Amino-4-thiazolyl)glyoxylamido]-3-[[2,5-dihydro-6- hydroxy-2-methyl-5-oxo-as-traizin-3-yl)thio]methyl]-8-oxo-5-thia-1-azabicyclo[4.2.0]oct-2-ene-2-carboxylic acid 72-(Z)-(O-methyloxime), disodium salt hemiheptahydrate
Formule moléculaire et masse moléculaire :
Ceftriaxone sodique C18H16N8Na2O7S3 · 3½ H2O, 661,6 g / mol
Formule de structure :
Propriétés physicochimiques : Poudre cristalline légèrement hygroscopique de couleur
blanche à jaune pâle. Très soluble dans l'eau, peu soluble dans le méthanol et très peu soluble dans l’éthanol. 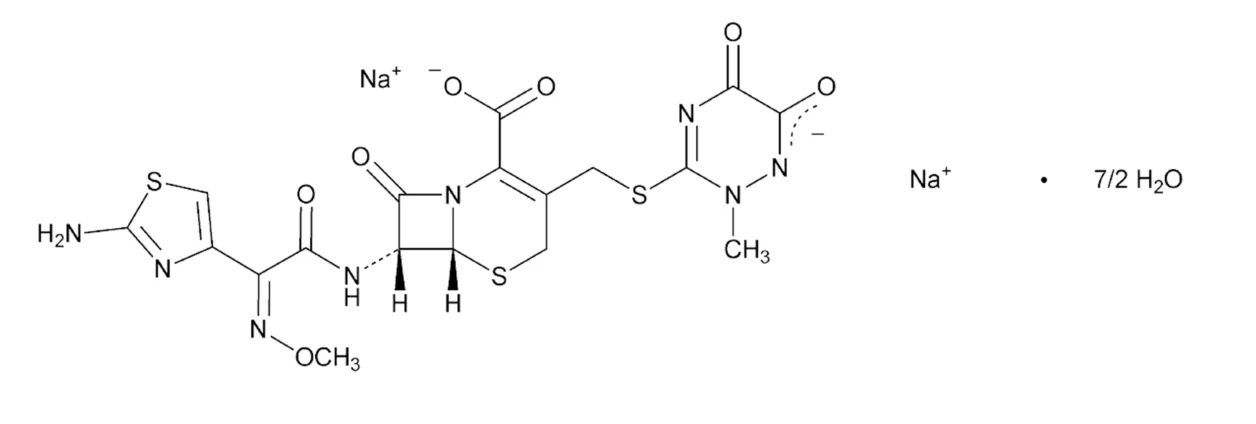 Caractéristiques du produit :
Composition :
Ceftriaxone injectable, USP, est fournie sous la forme d’une solution congelée apyrogène, stérile et isosmotique prémélangée dans du dextrose comme solvant. Le dextrose, USP, a été ajouté afin d’ajuster l’osmolalité (environ 1,9 g et 1,2 g ont été respectivement ajoutés sous forme de dextrose hydraté aux dosages de 1 g et de 2 g). Le pH peut être ajusté à l’aide d’hydroxyde de sodium et/ou d’acide chlorhydrique. La couleur des solutions de Ceftriaxone injectable, USP, prémélangées varie de jaune pâle à ambrée. Après avoir été décongelée, la solution est destinée uniquement à une administration intraveineuse. Le pH des solutions décongelées peut varier entre 6,0 et 8,0.
Ceftriaxone injectable, USP contient environ 83 mg (3,6 mEq) de sodium par gramme d’activité de la ceftriaxone.
14 ESSAIS CLINIQUES
Il n’existe pas d’informations disponibles pour ce produit.
15 MICROBIOLOGIE
L'activité in vitro de la ceftriaxone contre divers germes Gram positifs et Gram négatifs est présentée au Tableau 17.
Tableau 17 : Pourcentage cumulatif de souches isolées inhibées aux concentrations (≤) indiquées de ceftriaxone (mg/L)*
| Micro-organismes (nbre d’isolats) | 0,0078 | 0,016 | 0,031 | 0,0625 | 0,125 | 0,25 | 0,5 | 1 | 2 | 4 | 8 | 16 | 32 | 64 | 128 |
| Aérobies, à Gram négatif | |||||||||||||||
| Acinetobacter anitratum (28) | 11 | 39 | 96 | 100 | |||||||||||
| Acinetobacter calcoaceticus (50) | 2 | 6 | 12 | 24 | 32 | 66 | 96 | 100 | |||||||
| Acinetobacter lwoffi (10) | 10 | 40 | 50 | ||||||||||||
| Citrobacter freundii (21) | 5 | 33 | 62 | 67 | 71 | 95 | |||||||||
| Enterobacter aerogenes (17) | 24 | 47 | 71 | 82 | 88 | 94 | 100 | ||||||||
| Enterobacter cloacae (40) | 5 | 28 | 50 | 55 | 65 | 75 | 90 | 93 | |||||||
| Escherichia coli (47) | 6 | 66 | 88 | 94 | 98 | 100 | |||||||||
| Haemophilus influenzae (16) | 86 | 94 | 100 | ||||||||||||
| Klebsiella oxytoca (21) | 50 | 90 | |||||||||||||
| Klebsiella (49) | 50 | 90 | |||||||||||||
| Klebsiella pneumoniae (56) | 5 | 41 | 86 | 100 | |||||||||||
| Neisseria gonorrhea (10)** | 90 | 100 | |||||||||||||
| Neisseria meningitidis (22)** | 59 | 68 | 77 | 100 | |||||||||||
| Micro-organismes (nbre d’isolats) | 0,0078 | 0,016 | 0,031 | 0,0625 | 0,125 | 0,25 | 0,5 | 1 | 2 | 4 | 8 | 16 | 32 | 64 | 128 |
| Proteus inconstans (5) | 20 | 80 | 100 | ||||||||||||
| Proteus mirabilis (40) | 60 | 95 | 100 | ||||||||||||
| Proteus morganii (40) | 18 | 43 | 58 | 75 | 85 | 90 | 93 | 98 | 100 | ||||||
| Proteus rettgeri (12) | 42 | 58 | 75 | 92 | 100 | ||||||||||
| Proteus vulgaris (29) | 3 | 14 | 31 | 52 | 72 | 86 | 90 | 97 | 100 | ||||||
| Pseudomonas aeruginosa (64) | 5 | 28 | 52 | 73 | 95 | 97 | |||||||||
| Pseudomonas cepacia (7) | 14 | 43 | 71 | 100 | |||||||||||
| Pseudomonas fluorescens (8) | 25 | 75 | |||||||||||||
| Pseudomonas maltophilia (9) | 11 | 22 | 67 | 78 | 100 | ||||||||||
| Pseudomonas putida (9) | 11 | 33 | 78 | 100 | |||||||||||
| Genre Salmonella (18) | 50 | ||||||||||||||
| Salmonella typhi (30)** | 3 | 7 | 43 | 100 | |||||||||||
| Shigella (11)** | 9 | 55 | 73 | 82 | 100 | ||||||||||
| Serratia marcescens (45) | 4 | 20 | 38 | 47 | 58 | 62 | 64 | 78 | 96 | 98 | |||||
| Aérobies, à Gram positif | |||||||||||||||
| Staphylococcus aureus (34) | 15 | 85 | 91 | 97 | |||||||||||
| Micro-organismes (nbre d’isolats) | 0,0078 | 0,016 | 0,031 | 0,0625 | 0,125 | 0,25 | 0,5 | 1 | 2 | 4 | 8 | 16 | 32 | 64 | 128 |
| Staphylococcus epidermidis (22) | 9 | 23 | 36 | 50 | 68 | 82 | 95 | ||||||||
| Streptococcus agalacticae (25) | 48 | 96 | 100 | ||||||||||||
| Streptococcus pneumoniae (88) | 26 | 39 | 55 | 80 | 90 | 100 | |||||||||
| Streptococcus pyogenes (15) | 100 | ||||||||||||||
| Anaérobies, à Gram négatif | |||||||||||||||
| Genre Bacteroides (56) | 2 | 4 | 5 | 13 | 29 | 55 | 71 | 84 | 91 | ||||||
| Genre Fusobacterium (8) | 13 | 25 | 38 | 50 | 63 | ||||||||||
| Anaérobies Gram positif | |||||||||||||||
| Genre Clostridium (10) | 10 | 20 | 50 | 60 | 70 | 80 | 100 | ||||||||
| Genre Peptococcus (15) | 33 | 47 | 53 | 66 | 73 | 100 | |||||||||
Genre Peptostreptococcus (8) | 13 | 50 | 88 | 100 | |||||||||||
* L’inoculum variait de 103 à 106 germes/mL.
** L’inoculum n’est pas connu.
Les staphylocoques methicillino-résistants et la plupart des souches d'entérocoques, de Streptococcus faecalis, de streptocoques du groupe D, de Clostridium difficile et de Listeria monocytogenes sont résistants à la ceftriaxone.
Le Tableau 18 représente le rapport CMB/CMI pour une sélection de microorganismes.
Tableau 18
Rapport CMB/CMI de la ceftriaxone pour des souches sensibles choisies au hasard
| Micro-organismes (nbre de souches) | Rapport moyen CMB/CMI |
| Citrobacter freundii (6) | 2 |
| Enterobacter cloacae (8) | 2,75 |
| Escherichia coli (8) | 1,38 |
| Klebsiella pneumoniae (8) | 1,13 |
| Proteus mirabilis (8) | 2,88 |
Proteus morganii (5) (Morganella morganii) | 1 |
| Pseudomonas aeruginosa (8) | 5,25 |
| Serratia marcescens (8) | 1,13 |
L'effet de l'inoculum sur l'activité de la ceftriaxone a varié selon la souche examinée. L'augmentation de l'inoculum de 103 à 105 germes/mL a peu ou pas influencé la CMI ou la CMB pour un certain nombre de souches, y compris les souches productrices de bêta-lactamases. Toutefois, en augmentant 100 fois le volume de l'inoculum, soit de 105 à 107 germes/mL, cela a entraîné des CMI de 8 à 533 fois plus élevées et des CMB de > 32 à 4 267 fois plus élevées dans le cas de P. æruginosa, S. marcescens et P. vulgaris et des CMI de 125 à 8 333 fois plus élevées et des CMB de > 8 à 8 333 fois plus élevées dans le cas des souches productrices de bêta-lactamases. En augmentant de 10 fois le volume de l'inoculum, soit de 107 à 108 germes/mL, les CMI pour S. marcescens et P. vulgaris ont été de 64 à 1 000 fois plus élevées.
Les effets d'une variation du pH de 6 à 8 sont résumés au Tableau 19.
Tableau 19
Effet du pH sur l’activité in vitro de la ceftriaxone
Micro-organismes (nbre de souches) | CMI (mg/mL) au pH indiqué | ||
| pH 8 | pH 7 | pH 6 | |
| S. aureus (2) | 3,13 à 6,25 | 3,13 | 0,78 |
| S. epidermidis (1) | 1,56 | 3,13 | 1,56 |
| S. pyogenes (1) | 0,025 | ≤ 0,012 | ≤ 0,012 |
| E. coli (3) | ≤ 0,012 à 0,1 | 0,025 à 0,1 | ≤ 0,012 à 0,2 |
| K. pneumoniae (1) | 0,05 | 0,05 | 0,05 |
| S. typhimurium (2) | 0,025 à 0,1 | 0,05 à 0,2 | 0,05 à 0,2 |
| S. marcescens (1) | 1,56 | 0,78 | 0,2 |
| E. cloacae (1) | 1,56 | 12,5 | 25 |
| P. vulgaris (3) | ≤ 0,012 à 0,025 | ≤ 0,012 | ≤ 0,012 à 0,025 |
| P. rettgeri (1) | 0,025 | 0,1 | 1,56 |
| P. mirabilis (1) | ≤ 0,012 | 0,025 | ≤ 0,012 |
| P. aeruginosa (2) | 3,13 à 12,5 | 3,12 à 12,5 | 6,25 à 12,5 |
Gélose infusion de cœur
Inoculum: 106 germes/mL
Les CMI pour les souches testées de S. aureus, E. coli, P. mirabilis et S. marcescens étaient situées à l'intérieur d'une dilution les unes par rapport aux autres lorsqu'on les a mesurées dans les milieux suivants : gélose nutritive, gelose TDS, milieu pour antibiotiques no 1, et gélose Mueller-Hinton. Toutefois, dans le cas de P. æruginosa, la ceftriaxone était de 2 à 8 fois plus active dans la gélose nutritive que dans les autres milieux.
L'effet du sérum humain sur les CMI et les CMB pour diverses bactéries est illustré au Tableau 20.
Tableau 20
Effet du sérum sur les CMI et les CMB de la ceftriaxone (mg/L)
Micro-organismes (nbre de souches) | Bouillon Isosensitest | Bouillon Isosensitest + 25 % de sérum humain | Bouillon Isosensitest + 75 % de sérum humain | |||
| CMI | CMB | CMI | CMB | CMI | CMB | |
| E. coli (2) | 0,06 | 0,06 | 0,06 à 0,12 | 0,06 à 0,12 | 0,12 à 0,25 | 0,25 |
| K. pneumoniae (2) | 0,06 | 0,06 | 0,25 | 0,25 | 0,5 | 0,5 |
| P. mirabilis (1) | 0,008 | 0,015 | 0,015 | 0,03 | 0,06 | 0,06 |
| P. vulgaris (1) | 0,06 | 0,25 | 0,25 | 0,25 | 0,5 | 2 |
| P. aeruginosa (2) | 4 à 32 | 4 à 32 | 4 à 64 | 16 à 64 | 8 à 64 | 64 à 128 |
| S. aureus (2) | 2 | 4 | 4 à 16 | 8 à 16 | 8 à 16 | 16 à 32 |
Les taux relatifs d'hydrolyse de la ceftriaxone par diverses bêta-lactamases sont indiqués au Tableau 21.
Tableau 21
| Source de bêta-lactamase | Type de bêta- lactamase1 | Classification de Richmond-Sykes | Vitesse d’hydrolyse relative2 |
| Escherichia coli3 | Pen | V | 0,1 |
| Klebsiella pneumoniae | Cépha | 111A | 6 |
| Enterobacter cloacae4 | Cépha | 1A | 11 |
| Citrobacter freundii4 | Cépha | - | 21 |
| Serratia marcescens | Cépha | 1A | 0 |
| Morganella morganii4 | Cépha | 1A | 10 |
| Proteus vulgaris4 | Cépha | 1C | 25 |
| Shigella sonnei3 | Pen | - | 0,2 |
| Pseudomonas aeruginosa3 | Pen | V | 0 |
| Pseudomonas aeruginosa | Cépha | 1D | 36 |
| Bacteroides fragilis4 | Cépha | - | 128 |
| Staphylococcus aureus4 | Pen | - | 0 |
| Bacillus cereus | les deux | - | 16 |
1 – Pen = essentiellement substrat de pénicilline; cépha = essentiellement substrat de céphalosporine, les deux = les deux types.
2 -Taux par rapport à la céphaloridine (100 %), sauf S. aureus et B. cereus dont les taux sont basés sur l'hydrolyse de la pénicilline G (100 %).
3 - Par l'intermédiaire des plasmides.
4 - Induite par la céphalotine.
Développement de la résistance :
L'acquisition d'une résistance à la ceftriaxone a été étudiée in vitro chez huit souches d'E. coli. Les CMI ont été déterminées avant et après cinq passages dans des milieux contenant des doses sublétales de ceftriaxone. Comme le montre le Tableau 22, les résistances à la ceftriaxone ont augmenté de 2 à ≥ 1 024 fois.
Tableau 22
Effet de cinq passages dans des milieux de culture contenant la ceftriaxone sur la sensibilité de souches d'E. coli sensibles et résistantes aux bêta-lactamines
| Souches | CMI (mg/mL) | Hausse de la CMI (fois) | Sensibilité initiale aux bêta-lactamines | ||
| Avant l’exposition | Après l’exposition | Céfazoline | Ampicilline | ||
NIHJ IW431 | 0,1 0,025 | 0,2 0,39 | 2 16 | S1 S | S S |
IU586 IW432 | 0,05 0,1 | 0,2 25 | 4 256 | S S | R2(C)3 R(C) |
IW434 IV 57 IV 84 | 0,1 0,2 0,78 | 3,13 25 100 | 32 128 128 | R R R | R(C) R(C) R(C) |
| IU581 | 0,2 | > 100 | ≥ 1024 | R | R(R)4 |
1 - S = Sensible
2 - R = Résistante
3 - (C) = Résistance chromosomique
4 - (R) = Résistance plasmique (plasmides R)
Interaction avec d'autres antibiotiques
L'association de la ceftriaxone avec un aminoside a entraîné un effet synergique (c.-à-d. une diminution des CMI des deux antibiotiques par un facteur d’au moins 4) contre de nombreuses souches de Pseudomonas æruginosa et de Streptococcus fæcalis, in vitro (Tableau 23), même dans les cas où les microorganismes étaient résistants à chacun des antibiotiques pris individuellement. L'association de la ceftriaxone avec la céfoxitine a produit soit un effet synergique ou un effet antagoniste dépendant de l'espèce et de la souche (Tableau 24).
Dans les études in vivo, la synergie a été très rarement observée contre Pseudomonas æruginosa avec la gentamicine (0 à 8 souches aux ratios de ceftriaxone : aminoside de 1:1 ou 1:8), la tobramycine (1 des 8 souches au ratio 1:1 et 0 des 8 souches au ratio 1:8) et l'amikacine (0 des 6 souches au ratio 1:1 et 2 des 6 souches au ratio 1:8). Aucune synergie n'a été observée contre S. fæcalis ni avec la gentamicine ni avec l'amikacine. Un antagonisme entre la ceftriaxone et la céfoxitine a été observé pour 5 des 5 souches de Pseudomonas æruginosa.
Tableau 23
Interaction in vitro entre la ceftriaxone et les aminosides
| Aminosides | Micro- organismes | Sensibilité | Nbre de souches | Nombred (%) de souches pour le rapport ceftriaxone : aminoside indiqué | |
| Rapport optimal produisant un effet synergique | Synergie avec un rapport de 8:1 | ||||
| Gentamicine | P. aeruginosa | S* | 20 | 17 (85) | 11 (55) |
| P. aeruginosa | Ra | 7 | 3 (43) | 1 (14) | |
| P. aeruginosa | Rb | 6 | 3 (50) | 0 | |
| P. aeruginosa | Rc | 3 | 2 (67) | 0 | |
| S. faecalis | Rb | 1 | - | 0 | |
| S. faecalis | Rc | 9 | - | 9 (100) | |
| E. coli | S | 3 | - | 0 | |
S. typhimurium | S | 2 | - | 0 | |
| Prot. mirabilis | S | 1 | - | 0 | |
| Prot. vulgaris | S | 2 | - | 0 | |
Prot. morganii | S | 1 | - | 0 | |
| Aminosides | Micro- organismes | Sensibilité | Nbre de souches | Nombred (%) de souches pour le rapport ceftriaxone : aminoside indiqué | |
| Rapport optimal produisant un effet synergique | Synergie avec un rapport de 8:1 | ||||
| Prot. rettgeri | S | 1 | - | 0 | |
| Klebs. pneum. | S | 2 | - | 0 | |
| Ent. cloacae | S | 1 | - | 0 | |
| Ent. cloacae | Ra | 2 | - | 0 | |
| S. marcescens | S | 3 | - | 2 (67) | |
| Staph. aureus | S | 2 | - | 0 | |
| Tobramycine | P. aeruginosa | S | 20 | 15 (75) | 5 (25) |
| P. aeruginosa | Ra | 10 | 9 (90) | 9 (20) | |
| P. aeruginosa | Rb | 6 | 4 (67) | 0 | |
| S. faecalis | Rb | 1 | - | 0 | |
| S. faecalis | Rc | 9 | - | 9(100) | |
| E. coli | S | 3 | - | 0 | |
S. typhimurium | S | 2 | - | 0 | |
| Prot. mirabilis | S | 1 | - | 0 | |
| Prot. vulgaris | S | 1 | - | 0 | |
Prot. morganii | S | 1 | - | 0 | |
| Prot. rettgeri | S | 1 | - | 0 | |
| Klebs. pneum. | S | 2 | - | 0 | |
| Ent. cloacae | S | 3 | - | 0 | |
| S. marcescens | S | 1 | - | 0 | |
| S. marcescens | Rb | 2 | - | 0 | |
| Staph. aureus | S | 1 | - | 0 | |
| Amikacine | P. aeruginosa | S | 23 | 16 (70) | 13 (57) |
| P. aeruginosa | Ra | 13 | 11 (85) | 6 (46) | |
| Aminosides | Micro- organismes | Sensibilité | Nbre de souches | Nombred (%) de souches pour le rapport ceftriaxone : aminoside indiqué | |
| Rapport optimal produisant un effet synergique | Synergie avec un rapport de 8:1 | ||||
| E. coli | S | 3 | - | 0 | |
S. typhimurium | S | 2 | - | 0 | |
| Prot. mirabilis | S | 1 | - | 0 | |
| Prot. vulgaris | S | 2 | - | 0 | |
Prot. morganii | S | 1 | - | 0 | |
| Prot. rettgeri | S | 1 | - | 0 | |
| Klebs. pneum. | S | 2 | - | 0 | |
| Ent. cloacae | S | 1 | - | 0 | |
| Ent. cloacae | Ra | 2 | - | 0 | |
| S. marcescens | S | 3 | - | 0 | |
| Staph. aureus | S | 2 | - | 0 | |
* sens : Les microorganismes ont été classés soit comme sensibles, soit d’une sensibilité intermédiaire aux deux antibiotiques. La concentration de la ceftriaxone était ≤ 50 mg/L, pour la gentamicine ≤ 6,3 mg/L, pour la tobramycine ≤ 6,3 mg/L et pour l’amikacine ≤ 12,5 mg/L.
a : Le(s) microorganisme(s) était (étaient) résistant(s) à la ceftriaxone.
b : Le(s) microorganisme(s) était (étaient) résistant(s) à l’aminoside utilisé.
c : Le(s) microorganisme(s) ) était (étaient) résistant(s) à la ceftriaxone et à l’aminoside utilisé.
d : Le nombre de souches indiqué ne correspond pas nécessairement au nombre de souches testées. En effet, dans le cas de certaines souches, on n’a observé aucune interaction.
-: Aucune donnée.
Tableau 24
Interaction in vitro entre la ceftriaxone et la céfoxitine
| Micro-organismes | Nbre de souches | Nombre* (%) de souches pour le rapport 1:1 | |
| Synergie | Antagonisme | ||
| P. aeruginosa | 12 | 0 | 11 (92) |
| Enterob. cloacae | 7 | 0 | 4 (57) |
| P. morganii | 1 | 0 | 1 (100) |
| S. marcescens | 3 | 0 | 2 (67) |
| Citr. freundii | 2 | 0 | 2 (100) |
| Bact. fragilis | 14 | 13 (93) | 0 |
| Strep. faecalis | 19 | 19 (100) | 0 |
* Le nombre de souches indiqué ne correspond pas nécessairement au nombre de souches testées. En effet, dans le cas de certaines souches, on n'a observé aucune interaction.
Épreuve de sensibilité :
Les résultats de l'antibiogramme (méthode de Kirby-Bauer modifiée), effectué à l'aide d'un disque contenant 30 mcg de ceftriaxone et des tests utilisant une méthode de dilution, devraient être interprétés selon les critères indiqués au Tableau 25.
Tableau 25
Diamètre de la zone (disque de ceftriaxone à 30 mcg) | Corrélation approximative avec la CMI | |
| Sensible | ≥ 18 mm | ≤ 16 mg/L |
| Modérément sensible | 14 à 17 mm | 32 mg/L |
| Résistant | ≤ 13 mm | ≥ 64 mg/L |
Au cours de tests in vitro, la ceftriaxone s'est révélée active contre certaines souches qui se sont montrées résistantes lorsque des disques contenant d'autres bêta-lactamines ont été utilisés. II est donc recommandé d'utiliser uniquement les disques ceftriaxone (contenant 30 mcg de ceftriaxone) pour effectuer les antibiogrammes. De la même façon, les disques ceftriaxone ne devraient pas être utilisés pour déterminer la sensibilité à d'autres céphalosporines.
Les diamètres de la zone d'inhibition produits par un disque de 30 mcg de ceftriaxone ainsi que les CMI déterminées à l'aide d'une méthode de dilution pour des souches de référence recommandées sont fournis au Tableau 26.
Tableau 26
| Souche de référence | Diamètre de la zone | CMI |
| E. coli (ATCC 25922) | 29 à 35 mm | 0,016 à 0,5 mg/L |
| S. aureus (ATCC 25923) | 22 à 28 mm | 1 à 2 mg/L |
| P. aeruginosa (ATCC 27853) | 17 à 23 mm | 8 à 64 mg/L |
La détermination de la sensibilité par la méthode des disques ou une méthode de dilution peut ne pas être appropriée dans le cas des espèces de Pseudomonas, car respectivement 40 % et 31 % des résultats indiquant une sensibilité sont faussement positifs.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
La toxicité aiguë de la ceftriaxone a été déterminée chez la souris, le rat, et le lapin.
Tableau 27
Toxicité aiguë de la ceftriaxone
| Voie | Espèce | Souche | Sexe | DL50 (mg/kg (IC 95 %) | Signes |
| Intraveineuse | Souris | CFI | M F | 1840 (1750 - 1930) 2150 (1940 - 2420) | Salivation, dépression respiratoire, tremblements |
| ICR-SLC | M F | 3000 (2778 - 3240) 2800 (2617 - 2996) | Tremblements passagers, démarche titubante, respiration irrégulière, accélération de la respiration accélérée, sédation, convulsions généralisées |
Rats
| Sprague Dawley- CD | M, F | 2240 (2040 - 2500) | Ataxie, cyanose, dépression respiratoire, salivation, réaction de Straub, |
| spasmes des muscles extenseurs | |||||
| Sprague Dawley | M, F | 2175 (2033 - 2327) | Raideur générale, spasmes toniques, dyspnée, démarche titubante, respiration irrégulière, sédation, démarche ataxique, hypertrophie du cæcum chez la plupart des animaux | ||
Rats nouveau- nés* | CD | M, F | 1900 (1600 - 3100) | Abolition du réflexe de redressement, dépression respiratoire, cyanose, respiration pénible, agressivité | |
| Lapins | Blanc, Nouvelle- Zélande | M, F | 240 (69 - 700) | Diminution de l’activité motrice, dépression respiratoire, diarrhée, état de faiblesse général, irritation du gros intestin, congestion du thymus, pâleur ou hémorragie myocardique | |
| Sous-cutanée | Souris | IRC-SLC | M, F | > 5000 | Aucune observation rapportée |
| Rats | Sprague Dawley | M, F | > 5000 | Sédation, anorexie, ataxie, analgésie, respiration irrégulière, convulsions, hypertrophie du cæcum | |
| Orale | Souris | IRC-SLC | M, F | > 10 000 | Aucune observation rapportée |
| Rats | Sprague Dawley | M, F | > 10 000 | Hypertrophie du cæcum | |
Intra- péritonéale | Rats nouveau-nés** | CD | M, F | > 2000 | Pâleur |
* âgés de 14 jours
** âgés de plus de 24 heures Au cours d'une étude utilisant des doses pyramidales, on a administré à des beagles suisses (un de chaque sexe) des doses intraveineuses de 100, 200, 400, 800, 1 600, 2 x 1 600 (intervalle de 12 heures entre les doses) et 3 x 1 600 (intervalle de 8 heures entre les doses) mg/kg de ceftriaxone par jour. Les doses de 400 mg/kg et plus ont entraîné des gémissements, des halètements et des hurlements transitoires; un des chiens a présenté quelques convulsions cloniques. On a pu éviter en grande partie les symptômes en administrant lentement la ceftriaxone par voie i.v. Une démarche titubante réversible, une certaine lassitude et des étourdissements ont été observés à la suite de l’administration de toutes les doses de 1 600 mg/kg. On a également noté une hausse de la SGPT (augmentation par un facteur de 12 fois plus chez un chien) et de la phosphatase alcaline. L'autopsie a révélé que la vésicule biliaire des deux chiens était largement contractée, mais elle ne contenait pas de concrétions.
Dans le cadre d'une autre étude, des doses pyramidales de 3,6; 12; 36; 120; 360 et 1 200 mg/kg de ceftriaxone ont été administrés par voie intraveineuse à quatre beagles (deux/sexe) à intervalles de un à deux jours. Les signes et symptômes suivants, reliés au médicament, ont été observés; soulèvements de l’estomac, vomissements, tremblement de la tête, grattement des oreilles, érythème, œdème autour des yeux et du museau ainsi que lèchement et halètements sporadiques. La plupart de ces symptômes ont été observés chez un seul chien; il se peut que celui-ci ait répondu au médicament de façon atypique. À la suite de l'administration de la dose de 1 200 mg/kg, le taux de SGPT a augmenté d'environ 10 fois chez un chien et 3,5 fois chez un autre. À l’autopsie, effectuée 25 jours après l’administration de la dernière dose, on a noté la présence d'un sédiment amorphe gris-blanc, non pierreux, dans la vésicule biliaire de trois des quatre chiens.
Études de toxicité avec doses multiples
Rats
Au cours d'une étude de 2 semaines, des groupes de huit rats mâles Füllinsdorf ont reçu 0, 25 ou 60 mg/kg/jour de ceftriaxone par voie intraveineuse. Le gain de poids corporel a été légèrement réduit de 9,2 % chez le groupe ayant reçu la posologie de 25 mg/kg/jour et de 20,1 % chez le groupe ayant reçu 60 mg/kg/jour. Le poids moyen de la glande thyroïde était de 11 à 14 % plus élevé chez les groupes traités que chez les rats témoins. On a signalé une baisse du taux plasmatique de bilirubine de 50 % chez les rats traités, accompagnée d'une réduction du nombre de leucocytes.
Lors d'une étude de 4 semaines, on a administré par voie intraveineuse 0, 25, 125 ou 600 mg/kg/jour de ceftriaxone à des groupes de vingt-quatre rats (douze/sexe). La tolérance locale et générale a été bonne à part le fait que l'injection rapide de 600 mg/kg/jour ait provoqué de légers vertiges transitoires, de l'apathie, de la lassitude et une respiration profonde. On a noté une certaine alopécie chez deux mâles et quatre femelles du groupe traité par la posologie élevée et chez un mâle du groupe ayant reçu la posologie intermédiaire. Le gain de poids a été réduit d'environ 7 % chez les mâles soumis au traitement avec 600 mg/kg/jour. À la semaine 4 de l’étude, le volume d'urine était respectivement 18,5 % et 40,0 % plus faible chez les rats traités avec 125 mg/kg/jour et 600 mg/kg/jour que chez les rats témoins. À la semaine 4, deux rats (un de chaque sexe) du groupe ayant reçu 600 mg/kg/jour ont été saisis de crises épileptiques et de convulsions immédiatement après l'injection et sont morts. L'autopsie a révélé une hypertrophie marquée du cæcum chez tous les rats ayant reçu 125 et 600 mg/kg/jour. Chez les rats soumis à la posologie la plus élevée, on a noté une augmentation du poids absolu des glandes surrénales de 18 % chez les mâles et de 10 % chez les femelles. Le poids absolu moyen du foie des mâles ayant reçu 125 mg/kg/jour a été réduit de 10 % et celui des mâles soumis à 600 mg/kg/jour a été réduit de 17 %.
On a administré à des rats Sprague-Dawley (seize/sexe/dose) 0, 100, 350 ou 1 225 mg/kg de ceftriaxone IV par jour pendant 13 semaines, puis on a observé six rats par sexe par dose pendant une période de récupération de 5 semaines. À cause de graves lésions au point d'injection, les rats du groupe de la posologie élevée (1 225 mg/kg/jour) qui ont survécu ont été soit sacrifiés au jour 42, soit gardés en observation pendant une période de récupération de 4 semaines. Dans le groupe soumis à la posologie élevée, on a observé une démarche titubante transitoire et une respiration accélérée. Deux femelles de ce groupe ont été atteintes de convulsions et de dyspnée après 31 à 35 jours de traitement et sont décédées par la suite. Des modifications hématologiques et des fluctuations dans le chimisme sanguin comparativement aux témoins ont été signalées uniquement chez le groupe ayant reçu 1 225 mg/kg/jour et comprenaient; augmentation de 12 à 13 % du volume globulaire moyen et augmentation de 14 % de la teneur moyenne des hématies en hémoglobine chez les deux sexes de même que hausse de 2 % du taux sérique de sodium et baisse respective de 2,5; 3,3 et 14 % du taux d'hémoglobine, de l'hématocrite et de la numération érythrocytaire chez les femelles. Toutes ces valeurs sont retournées à la normale durant la période de récupération. L'autopsie a révélé une occlusion vasculaire au point d'injection chez les groupes ayant reçu 350 et 1 225 mg/kg/jour. On a constaté une hypertrophie du cæcum chez la plupart des rats traités, mais le volume du cæcum est retourné à la normale au cours de la période de récupération. Chez le groupe traité par la posologie de 1 225 mg/kg/jour, on a observé un léger saignement pétéchial dispersé au niveau des parties sous capsulaires du thymus chez la moitié des rats des deux sexes. Ce phénomène n'a pas été noté chez les animaux faisant partie du groupe de récupération.
Chiens
Dans le cadre d'une étude de deux semaines, des beagles mâles Füllinsdorf (deux/groupe) ont reçu par voie intraveineuse 0, 25 ou 60 mg/kg/jour de ceftriaxone pendant deux semaines. On a enregistré un gain pondéral moyen de 8 % chez les animaux témoins, de 4 % chez le groupe ayant reçu la faible posologie et de 2 % chez le groupe soumis à la posologie élevée. De légères baisses des taux sériques de gamma-globuline et de potassium, accompagnées de légères hausses de bilirubine totale, d'albumine sérique et du ratio albumine/globuline ont été observées; ces modifications étaient fonction de la dose.
Au cours d'une étude de quatre semaines, des groupes de beagles (deux ou trois/ sexe/dose) ont reçu par voie intraveineuse 0, 25, 150 ou 400 mg/kg/jour de ceftriaxone. L'injection du médicament a provoqué des vomissements chez un chien du groupe ayant reçu la posologie intermédiaire et chez tous les chiens du groupe ayant reçu la posologie élevée. La température rectale était légèrement haussée chez les chiens traités à dose élevée à la fin de l'étude. On a observé une réduction d'environ 10 % du nombre de lymphocytes chez les groupes ayant reçu la posologie intermédiaire et la posologie élevée. Quatre semaines après le début de l'administration, les taux de SGPT étaient 4,3; 6,4 et 29 fois plus élevés et les taux de phosphatase alcaline 2,7, 1,9 et 3,2 fois plus élevés chez un chien du groupe intermédiaire et deux chiens du groupe traité avec la posologie élevée, respectivement. L'autopsie a révélé la présence de concrétions pierreuses et parfois grumelées dans la vésicule biliaire de cinq des six chiens du groupe intermédiaire et chez tous les chiens du groupe ayant reçu la posologie élevée; ces concrétions étaient composées principalement du sel calcique de la ceftriaxone. La bile des chiens du groupe ayant reçu la posologie élevée était normale à part le fait qu'elle contenait presque deux fois plus d'acides biliaires et 50 % moins de fer. À l'examen histologique, on a observé une hémorragie périvasculaire, de la périartérite ou de la périphlébite au point d'injection. On a également noté une tendance légèrement plus élevée des cellules hépatiques centrolobulaires au gonflement brouillé et une certaine prolifération des canaux pseudobiliaires chez le groupe ayant reçu la posologie élevée.
Dans une étude d'une durée de 4,5 semaines, on a administré à des groupes de quatre beagles Füllinsdorf (deux/sexe/groupe) de la ceftriaxone par voie intraveineuse à raison de 0 mg/kg/jour, 50 mg/kg/jour, 50 mg/kg deux fois par jour, 50 mg/kg trois fois par jour ou 75 mg/kg trois fois par jour. On a observé des variations dans certains paramètres hématologiques et dans les tests de la fonction hépatique, variations considérées comme étant situées dans les limites de la normale et non reliées au médicament, bien que statistiquement significatives. À l'autopsie, des concrétions contenant 30 à 40 % du sel calcique de la ceftriaxone ont été décelées dans la vésicule biliaire de deux des quatre chiens du groupe ayant reçu 50 mg/kg deux fois par jour, de deux des quatre chiens ayant reçu 50 mg/kg trois fois par jour et de trois des quatre chiens soumis à la dose de 75 mg/kg trois fois par jour. Un précipité muqueux et floconneux contenant 3 % ou moins du sel calcique de la ceftriaxone a été décelé dans la vésicule biliaire des chiens ayant reçu 50 mg/kg/jour de même que dans celle d'un chien de chacun des autres groupes traités. L'examen histologique a révélé un gonflement mineur des cellules hépatiques centrolobulaires et la présence de cristaux polarisants dans la lumière de la vésicule biliaire d'un chien ayant reçu 50 mg/kg trois fois par jour et de trois chiens ayant reçu 75 mg/kg trois fois par jour.
Au cours d'une étude d'une durée de cinq semaines, des groupes de huit chiens beagles (quatre/sexe/groupe) ont reçu de la ceftriaxone par voie intraveineuse à raison de 0, 60, 120 ou 240 mg/kg/jour. On a laissé un animal par sexe par groupe récupérer pendant 4 semaines. Les chiens ont été nourris trois fois par jour. Des vomissements occasionnels ont été observés chez tous les groupes traités de même que chez les animaux témoins. Chez les groupes ayant reçu 120 et 240 mg/kg/jour, on a signalé une réduction statistiquement non significative, indépendante de la posologie, de la numération plaquettaire moyenne (27 % chez les mâles et 41 % chez les femelles) à la fin de la période de traitement de 5 semaines. Une hausse sporadique des taux de phosphatase alcaline et de transaminases a été observée chez certains animaux traités (taux augmentés par un facteur d’environ 1,5 à 2). On n'a signalé aucun signe de précipitation dans la vésicule biliaire.
Dans le cadre d'une autre étude de 5 semaines, la ceftriaxone a été administrée par voie intraveineuse à raison de 200 ou 400 mg/kg/jour à des groupes de deux mâles et deux femelles beagles. On a trouvé des précipités dans la bile de trois des quatre chiens qui ont été sacrifiés à la fin du traitement, mais aucun précipité n'a été découvert dans la bile des quatre chiens qui ont été sacrifiés après une période de récupération de 5 semaines. Le seul chien dont la bile ne contenait aucun précipité après 5 semaines de traitement (à la posologie de 400 mg/kg/jour) avait mangé peu après chaque injection. L'analyse a montré que les précipités contenaient de la ceftriaxone (0,32-0,57 μmol/mg) et du calcium (0,25-0,47 μmol/mg). Les concentrations biliaires de calcium étaient légèrement plus faibles chez les chiens traités (0,30-0,37 mg/mL) que chez les chiens non traités (0,38-0,39 mg/mL).
Afin de déterminer s'il y avait une association entre la formation de précipités et les habitudes alimentaires, on a administré des doses uniques IV de 200 ou de 450 mg/kg de ceftriaxone aux beagles, 3 heures avant l'autopsie. Des précipités biliaires ont été trouvés chez tous les chiens ayant reçu le médicament après un jeûne de 24 heures, mais aucun précipité n'a été décelé chez les chiens nourris immédiatement avant ou immédiatement après l'injection. Le volume de bile et la concentration de calcium dans la bile vésiculaire étaient presque deux fois plus élevés et la concentration de ceftriaxone dans la bile vésiculaire (excluant les précipités) plus de cinq fois plus élevée chez les chiens privés de nourriture que chez les chiens nourris.
Dans une étude in vitro, le mélange de la bile de chiens à jeun avec un volume égal d'une solution de ceftriaxone soit à 10 % ou à 5 % dans du sérum de chien à 37 °C a occasionné une précipitation dans des délais respectifs de 10 heures ou de 24 heures. Dans le cas des chiens nourris, la même expérience n'a donné lieu à la formation d'aucun précipité même en utilisant une concentration de ceftriaxone de 10 %.
D'autres études intraveineuses à long terme menées chez des beagles ont montré que des doses de 60, 120 ou 240 mg/kg/jour de ceftriaxone administrées pendant 5 semaines à des chiens (trois/sexe/dose) nourris trois fois par jour n'étaient pas associées à la formation de précipités biliaires. Toutefois, l'administration de ceftriaxone a des chiens pendant 13 semaines, dans les mêmes conditions que l'étude précédente de 5 semaines, a entraîné la formation de précipités biliaires chez les trois mâles et chez deux des trois femelles traitées avec 240 mg/kg/jour. Presque tous ces précipités ont disparu de la vésicule biliaire après la période de récupération de 5 semaines. Aucun précipité ne s'est formé dans la vésicule biliaire des chiens ayant reçu 120 mg/kg par jour ou moins.
Babouins
Au cours d'une étude de toxicité de 29 jours, des groupes de quatre babouins (deux/sexe/groupe) ont reçu de la ceftriaxone par voie i.v. à raison de 0, 25, 150 ou 400 mg/kg/jour. La diarrhée était fréquente parmi les animaux traités. Des vomissements occasionnels ont été observés. On a enregistré une hausse statistiquement significative du taux urinaire de N-acétylglucosaminidase chez les animaux traités avec 400 mg/kg/jour. Une augmentation statistiquement significative de la concentration plasmatique d'urée a été notée chez ce groupe, mais les valeurs sont demeurées dans les limites de la normale. On n'a observé aucun changement histologique ou précipité dans la vésicule biliaire relié à la drogue.
Des groupes de babouins (trois/sexe/dose) ont reçu de la ceftriaxone par voie i.v. à raison de 0, 30, 150, 400 ou 700 mg/kg par jour pendant 26 semaines. Au début de l'étude, on a observé des vomissements et des selles molles ou de la diarrhée, particulièrement chez les groupes ayant reçu 150 mg/kg/jour ou plus. Vers la fin de l'étude, on a noté chez certains animaux soumis aux posologies de 400 et de 700 mg/kg/jour une sclérose des veines utilisées pour l'injection. Les autres symptômes reliés au traitement, qui ont été observés chez certains animaux du groupe traité avec la posologie de 700 mg/kg/jour, sont : léthargie, diminution de l'activité, pâleur de la muqueuse buccale ou de la face, apathie et aspect voûté, yeux enfoncés dans les orbites, plaies corporelles, tremblements, perte de poids, déshydratation et odeur corporelle sucrée. Parmi les modifications hématologiques associées au traitement, mentionnons une baisse de la numération plaquettaire, surtout chez les femelles (jusqu'à 51 %) ainsi qu'une augmentation sporadique du nombre de réticulocytes et un allongement transitoire du temps de coagulation. L'hématocrite, le taux d'hémoglobine et la numération érythrocytaire, ayant diminué de moins de 15 % chez les animaux du groupe soumis à la posologie la plus élevée au début de l'étude, sont en grande partie retournés à la normale avant la fin de l'étude. Les valeurs moyennes de SGPT (ALT sérique) étaient 2 à 3 fois plus élevées chez tous les mâles traités, à la semaine 4, mais sont revenues à la normale par la suite. L'état d'un mâle du groupe à dose élevée (700 mg/kg/jour) s'est détérioré graduellement; l'animal a présenté des signes d'urémie et a été sacrifié à la 20e semaine. Tous les autres animaux ont été autopsiés après 26 semaines de traitement. Le poids absolu des reins a augmenté de 12 % chez les femelles ayant reçu la posologie de 400 mg/kg/jour, de 38 % chez les mâles soumis à la posologie de 700 mg/kg/jour et de 42 % chez les femelles ayant reçu 700 mg/kg/jour. Les animaux des groupes 3 (150 mg/kg/jour), 4 (400 mg/kg/jour) et 5 (700 mg/kg/jour) ont présenté une néphropathie. Chez les animaux ayant reçu 150 mg/kg par jour, elle était minime (pigment granulaire brun verdâtre dans l'épithélium tubulaire régénératif). Aux deux posologies les plus élevées, la néphropathie variait de minime à moyennement grave avec nécrose, microlithes et régénération des tubules rénaux. Secondairement à la néphropathie, quatre animaux présentaient une atrophie du thymus et deux une cellularité réduite de la moelle osseuse. La vésicule biliaire des babouins ayant reçu 30 ou 150 mg/kg/jour ne contenait aucun précipité. Des dépôts mous ou granuleux ont été trouvés dans la vésicule biliaire de certains babouins traités avec 400 ou 700 mg/kg/jour.
Des cholélithes microscopiques et/ou du matériel amorphe ont également été décelés dans la lumière de la vésicule biliaire chez la plupart des mâles des groupes 4 et 5 (400 et 700 mg/kg/jour).
Étude sur la fertilité et la reproduction
On a administré à des groupes de rats Sprague-Dawley (vingt-deux/sexe/posologie) de la ceftriaxone par voie i.v. à raison de 0, 100, 350 ou 700 mg/kg/jour. Les mâles ont reçu la ceftriaxone au moins 60 jours avant et pendant l'accouplement et les femelles au moins 14 jours avant l'accouplement et durant toute la période de gestation et de lactation. Douze femelles par groupe ont mis bas de façon naturelle et une césarienne a été pratiquée chez les autres. La copulation, la fécondation et la gestation n'ont pas été perturbées. Le cæcum des rats de tous les groupes traités avait tendance à être hypertrophié.
Aucun effet indésirable n'a été observé au niveau du nombre ou des proportions relatives de corpora lutea et d'implantations, ou du taux de résorption ou du poids des fœtus. Les fœtus des animaux témoins et des animaux traités ne présentaient aucune anomalie viscérale ou squelettique.
Chez les rates qui ont mis bas normalement, aucun effet indésirable n'a été noté au cours de la période de lactation ou sur le nombre d'implantations et de ratons vivants à la naissance. Les indices de gestation, de viabilité et de lactation n'ont pas été modifiés et le poids des ratons à la naissance et pendant toute la période de lactation était normal. L'aspect général, le comportement et la fonction sensorielle de toute la progéniture étaient normaux durant la période d'allaitement et lors de l'autopsie.
Études tératologiques
Souris
Des groupes de 30 souris femelles albinos Füllinsdorf ont reçu par voie intraveineuse 0, 100, 250 ou 625 mg/kg/jour de ceftriaxone du 7e au 16e jour de la gestation. Environ 20 souris par groupe ont été sacrifiées au 19e jour et les autres ont pu mettre bas normalement et élever leurs petits.
Chez les groupes qui ont été sacrifiés au jour 19, la présence de 14 côtes était beaucoup plus fréquente chez le groupe ayant reçu la posologie élevée (18 petits d'une même litière) que chez le groupe témoin (2 petits). Chez les groupes qui ont pu mettre bas normalement, il semble que le taux de résorption par implantation était fonction de la posologie : 6,5 % à la posologie de 0 mg/kg/jour, 10,5 % à la posologie de 100 mg/kg/jour, 11,1 % à la posologie de 250 mg/kg/jour, et 17,8 % à la posologie de 625 mg/kg/jour. Le poids corporel des souriceaux a augmenté de façon uniforme pendant la période de lactation. On n'a décelé aucun signe d'effet embryotoxique ou tératogène (sauf un cas d'exencéphalie chez un souriceau dont la mère avait reçu la plus faible posologie du médicament).
Rats
On a administré par voie intraveineuse à des groupes de 30 rates Sprague-Dawley 0, 100, 350 ou 700 mg/kg/jour de ceftriaxone du 7e au 17e jour de la gestation. Vingt femelles par groupe ont été sacrifiées au jour 21 et les dix autres ont pu mettre bas normalement.
Aucun décès n'a été enregistré chez les mères durant la gestation et la période de lactation. Aucune différence reliée à la drogue n'a été décelée entre les groupes témoins et les groupes traités en ce qui concerne la taille moyenne des portées, le taux moyen de résorption et le poids moyen des fœtus. Le médicament n'a provoqué aucune anomalie externe, viscérale ou squelettique chez les fœtus.
Lapins
On a administré à des groupes de 7 à 12 lapines de la ceftriaxone par voie intraveineuse à raison de 0, 20 ou 100 mg/kg par jour du 7e au 19e jour de la gestation. Le médicament a été mal toléré par les lapines; en effet, des taux de décès de 50 % et de 30 % ont été enregistrés respectivement chez le groupe ayant reçu la posologie élevée et le groupe ayant reçu la faible posologie. De la diarrhée est survenue chez la plupart des lapines (forte diarrhée chez toutes les lapines recevant la forte dose). Tous les animaux ayant reçu la forte posologie ont présenté des saignements vaginaux. Le taux de résorption était significativement plus élevé, soit 100 % des implantations à la posologie élevée et 50,6 % à la faible posologie. L'examen des fœtus ayant survécu (groupe soumis à la faible posologie) n'a recelé aucun signe d'effet tératogène du médicament.
Singes
Une posologie quotidienne de 100 mg/kg de ceftriaxone a été administrée par voie intraveineuse à 10 singes cynomolgus (groupe A) du 21e au 31e jour de la gestation et à 9 macaques (groupe B) du 32e au 45e jour de la gestation. Un groupe témoin composé de 9 guenons a reçu l'excipient du 21e au 45e jour de la gestation. On a pratiqué une césarienne au jour 100 ± 1 de la gestation et les fœtus ont été immédiatement examinés pour vérifier s'ils présentaient des anomalies.
Deux guenons témoins ainsi qu'une guenon du groupe A et deux du groupe B ont avorté. Une légère diarrhée est survenue chez deux guenons de chacun des groupes traités. Le poids des fœtus des femelles du groupe B (moyenne d'environ 99 g) était diminué en comparaison à celui des témoins (moyenne d'environ 108 g). Tous les autres résultats étaient normaux et aucune malformation fœtale n'a été observée.
Étude périnatale et postnatale
Des groupes de 20 rates Sprague-Dawley ont reçu de la ceftriaxone par voie intraveineuse à raison de 0, 100, 350 et 700 mg/kg par jour à partir du 17e jour de la gestation jusqu'à la fin de la période de lactation. Toutes les femelles ont pu mettre bas de façon naturelle.
On n'a enregistré aucun décès chez les mères. Le gain de poids et la consommation alimentaire ont légèrement diminué chez toutes les rates traitées au cours de la gestation, mais non durant la période de lactation. La parturition s'est déroulée normalement. À l'autopsie, on a observé une hypertrophie du cæcum chez toutes les rates traitées. Le nombre moyen d'implantations ainsi que le nombre de fœtus vivants et de fœtus morts à la naissance était similaire chez tous les groupes. La viabilité, le poids corporel, l'aspect, le comportement et la fonction sensorielle des nouveau-nés n'ont pas été influencés par le médicament. On n'a observé aucune anomalie externe, viscérale ou squelettique notable.
Au cours de la période d'observation de 8 semaines suivant le sevrage, on n'a constaté aucun effet notable sur le poids corporel moyen, le comportement émotionnel, les capacités d'apprentissage, la fertilité ou la capacité de reproduction des rats de la première génération (F1).
Études sur la mutagenèse
Au cours du test d'Ames, la ceftriaxone à des concentrations atteignant 100 ng par plaque n'a induit aucune mutation chez diverses souches de Salmonella typhimurium, avec ou sans activation par une fraction d'homogénat de foie de rat. Des concentrations plus élevées ont été bactéricides pour ces souches.
Pour le test des micronoyaux, on a administré à des groupes de souris (trois/sexe/posologie) de la ceftriaxone par voie intraveineuse à raison de 18; 84,0 ou 420,0 mg/kg trente heures et six heures avant de les sacrifier. On n'a constaté aucune augmentation du nombre de micronoyaux, reliée au médicament. Par conséquent, dans les conditions utilisées, le médicament ne provoque pas de cassures chromosomiques ou de non-disjonctions mitotiques dans les cellules de la moelle osseuse des souris.
Dans une troisième étude, des lymphoblastes provenant de lymphocytes de sang périphérique humain ont été exposés in vitro à la ceftriaxone à des concentrations de 0,2; 2 ou 20 mg par mL de milieu de culture pendant 24 heures. Les deux premières concentrations n'ont entraîné aucune augmentation d'aberrations chromosomiques. L'effet de la concentration la plus élevée n'a pu être évalué puisque cette concentration était cytotoxique.
Autres études
Études sur la tolérance
Voie intramusculaire
On a injecté à des rates albinos 0,2 mL d'une solution aqueuse de ceftriaxone fraîchement préparée dans le muscle fémoral droit d'une patte de derrière. L'augmentation des taux de SGOT vingt-quatre heures après l'administration était de 44 % dans le cas des solutions de 119 mg/mL et de 58 % pour les solutions de 289 mg/mL.
Des lapins blancs de Nouvelle-Zélande ont reçu des injections de 0,1 ou de 1,0 mL d'une solution de ceftriaxone (dans de l'eau ou dans de l'eau distillée) à faible concentration (10 mg/mL) ou à forte concentration (600 mg ajoutés à 1,7 mL) dans le muscle sacrospinal. L'injection de 0,1 mL de la solution à faible concentration n'a pas entraîné plus d'irritation que l’excipient. Cependant, les injections de 0,1 mL de la solution à concentration élevée et de 1,0 mL des solutions aux deux concentrations ont provoqué une augmentation significative de l’irritation musculaire se traduisant par de la tuméfaction, de l’œdème, des hémorragies et de la nécrose. L'irritation semblait être fonction à la fois du volume et de la posologie.
L'injection intramusculaire d'une solution de 100 mg/mL de ceftriaxone à une dose de 100 mg/kg a entraîné une hausse 4 fois plus élevée du taux plasmatique de SGOT chez un chien et de 47 % chez un autre chien. De légères douleurs se sont manifestées durant l’injection chez les deux animaux.
Voie intraveineuse
Une solution aqueuse contenant 100 mg/mL de ceftriaxone a été diluée 1 fois, 3 fois ou 7 fois dans une solution physiologique saline puis incubée avec du sang entier citraté (chien) pendant 5 minutes. Aucune hémolyse n'est survenue.
L'injection de 0,5 mL d'une solution aqueuse de ceftriaxone disodique (100 mg/mL) dans la veine de l’oreille d'un lapin a été bien tolérée.
On a administré à des chiens 0,4 mL/kg d'une solution aqueuse de 10 mg/mL de ceftriaxone par perfusion IV à un débit de 1,25 mL/min. L'analyse du plasma pour le dosage de l'hémoglobine, effectuée immédiatement avant et une minute après la perfusion, n'a indiqué aucune hémolyse perceptible. L'examen macroscopique des points d'injection 24 heures plus tard n'a révélé aucune irritation veineuse. Dans une autre étude effectuée chez des chiens, on a administré par perfusion IV une solution de 40 mg/mL de ceftriaxone diluée dans une solution de dextrose 5 % au même débit pour atteindre une posologie de 16 mg/kg (0,4 mL/kg). On n'a observé aucune hémolyse notable et aucune irritation veineuse.
Administration intrathécale
Du liquide céphalorachidien (3 mL chez un chien et 2 mL chez 7 chiens) a été prélevé de chiens beagles suisses (quatre mâles et quatre femelles) anesthésiés avec du pentobarbital et a été remplacé par une solution de ceftriaxone (100 mg/mL) ou une solution physiologique salée isotonique. La dose de remplacement de 3 mL s'est révélée trop toxique. L'injection de ceftriaxone (2 mL) a provoqué immédiatement une dépression respiratoire suivie d'une apnée temporaire (2 à 3 min), une tachycardie importante, des opisthotonos et des convulsions tétaniques. Vingt-quatre heures plus tard, les convulsions et les troubles du système nerveux central étaient toujours présents et le LCR contenait plus de protéines, de mononucléaires et de polynucléaires. À l'autopsie, le cerveau était normal mais l'espace sous-arachnoïdien était dilaté et il y avait infiltration de leucocytes polymorphonucléaires et œdème. Aucune anomalie n'a été observée chez les chiens témoins ayant reçu la solution physiologique salée.
Néphrotoxicité
Des groupes de lapins mâles (trois/dose) ont reçu une injection unique de 100, 200 ou 400 mg/kg de ceftriaxone par voie s.c. Aucune modification rénale reliée au médicament n'a été signalée, mais on a observé une perte de poids corporel de 4 à 5 %.
Une autre étude comparant la ceftriaxone, la céphaloridine et la céfoxitine, à des doses uniques de 30, 300 ou 1 000 mg/kg a été effectuée chez des lapins. On a observé une nécrose focale ou multifocale de l'épithélium des tubules rénaux chez les lapins soumis à la posologie de 1 000 mg/kg de ceftriaxone. Cette nécrose variait de légère à modérée.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. Ceftriaxone Sodium Pour Injection (poudre pour solution, 1 g et 10 g), numéro de contrôle de la présentation 246728, Monographie de produit, Teva Canada Limitée. (26 mai 2021)
- 2.
Rocephin (poudre pour solution, 250 mg et 1 g), numéro de contrôle de la présentation
134328, Monographie de produit, Hoffmann-La Roche Ltée., Canada. (9 février 2010)
- 3. Ceftriaxone Sodium Pour Injection (poudre pour solution, 250 mg, 1 g, 2 g et 10 g), numéro de contrôle de la présentation 255080, Monographie de produit, Sandoz Canada Inc. (6 janvier 2022)