


Monographie de produit - Cnj-016
Modifications importantes apportées récemment à la monographie
- Aucun au moment de l'autorisation la plus récente
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Table des matières
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications .................................................................................................................... 4
1.1 Pédiatrie ..................................................................................................................... 4
1.2 Gériatrie ...................................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ............................................ 5
4 Posologie et administration ........................................................................................... 5
4.1 Considérations posologiques...................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ................................................ 5
4.4 Administration ............................................................................................................ 5
5 Surdose ......................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................ 6
7 Mises en garde et précautions ....................................................................................... 7
Généralités ............................................................................................................................. 7
Appareil cardiovasculaire ....................................................................................................... 8
Appareil génito-urinaire ......................................................................................................... 8
Appareil respiratoire ............................................................................................................... 9
Surveillance et examens de laboratoire ................................................................................. 9
Système nerveux .................................................................................................................... 9
Sensibilité et résistance .......................................................................................................... 9
Système sanguin et lymphatique ......................................................................................... 10
7.1 Populations particulières .......................................................................................... 10
7.1.1 Grossesse ......................................................................................................... 10
7.1.2 Allaitement ...................................................................................................... 10
7.1.3 Enfants et adolescents .................................................................................... 10
7.1.4 Personnes âgées .............................................................................................. 10
8 Effets indésirables ....................................................................................................... 11
8.1 Aperçu des effets indésirables .................................................................................. 11
8.2 Effets indésirables observés au cours des études cliniques ..................................... 11
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 5 %) . 13
8.5 Effets indésirables observés après la commercialisation ......................................... 13
9 Interactions médicamenteuses .................................................................................... 13
9.1 Interactions médicamenteuses graves ..................................................................... 13
9.2 Aperçu des interactions médicamenteuses ............................................................. 13
9.3 Interactions médicament-comportement ................................................................ 13
9.4 Interactions médicament-médicament .................................................................... 14
9.5 Interactions médicament-aliment ............................................................................ 14
9.6 Interactions médicament-plante médicinale ........................................................... 14
9.7 Interactions médicament-examens de laboratoire .................................................. 14
10 Pharmacologie clinique ............................................................................................... 15
10.1 Mode d’action ........................................................................................................... 15
10.2 Pharmacodynamie .................................................................................................... 15
10.3 Pharmacocinétique................................................................................................... 15
11 Conservation, stabilité et mise au rebut ....................................................................... 16
12 Particularités de manipulation du produit .................................................................... 16
Partie 2 : Renseignements scientifiques .............................................................................. 17
13 Renseignements pharmaceutiques .............................................................................. 17
14 Études cliniques........................................................................................................... 19
14.1 Études cliniques par indication ................................................................................. 19
16 Toxicologie non clinique .............................................................................................. 21
Renseignements destinés aux patient·e·s............................................................................ 22
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
L’immunoglobuline (humaine) intraveineuse contre le virus de la vaccine (VIGIV) est indiquée pour traiter et/ou modifier les affections suivantes :
- Un eczéma vaccinal;
- Une vaccine progressive;
- Une vaccine généralisée et sévère;
- Des infections au virus de la vaccine chez des personnes atteintes d’affections cutanées, telles que des brûlures, un impétigo, la varicelle/le zona ou une réaction à l’herbe à puce, ou encore chez des personnes présentant des lésions eczémateuses attribuables à l’activité ou à l’ampleur de telles lésions;
- Des infections aberrantes provoquées par le virus de la vaccine ayant été causées par l’inoculation accidentelle de celui-ci dans les yeux (sauf dans les cas de kératite isolée), la bouche ou d’autres régions où cette infection constituerait un danger particulier.
De plus, VIGIV est indiqué à titre prophylactique chez les patients atteints d’affections cutanées pouvant les prédisposer à l’apparition d’un eczéma vaccinal, d’une vaccine progressive ou d’une vaccine généralisée.
VIGIV n’est pas indiqué dans le traitement de la kératite isolée. Le bénéfice d’un traitement par VIGIV d’autres complications de la vaccine, notamment de la kératite vaccinale, doit être évalué au regard du risque de formation de tissu cicatriciel dans la cornée. VIGIV n’est pas considéré comme efficace dans le traitement de l’encéphalite postvaccinale.
Aucune étude clinique prospective visant à évaluer l’efficacité et l’innocuité de tout produit à base d’immunoglobuline contre le virus de la vaccine administré par voie i.v. ou i.m. à des patients subissant des complications liées au vaccin contre le virus de la vaccine n’a encore été menée.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Aucune donnée disponible.
1.2 Gériatrie
Gériatrie (> 65 ans) : Aucune donnée disponible.
2 Contre-indications
- VIGIV est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Bien que le recours à VIGIV doive être envisagé pour traiter les complications oculaires sévères qui sont attribuables au virus de la vaccine, son utilisation est contre-indiquée en présence d’une kératite vaccinale isolée.
- VIGIV ne doit pas être utilisé chez les personnes qui ont des antécédents d’anaphylaxie ou qui ont déjà subi une réaction systémique sévère associée à l’administration parentérale de cette préparation d’immunoglobuline humaine ou d’autres préparations d’immunoglobuline humaine.
- Même si VIGIV renferme moins de 40 µg/mL d’IgA, les personnes présentant un déficit sélectif en IgA peuvent se mettre à produire des anticorps dirigés contre l’IgA et, par conséquent, subir des réactions anaphylactiques à l’administration ultérieure de produits sanguins qui en contiennent, y compris VIGIV.
3 Encadré sur les mises en garde et précautions importantes
- VIGIV est préparé à partir de grands bassins de plasma humain susceptibles de contenir des agents infectieux, tels que des virus (voir 7 Mises en garde et précautions).
- Une réaction d’hypersensibilité peut se produire dans de très rares cas de déficit en IgA ou d’hypersensibilité aux globulines humaines (voir 7 Mises en garde et précautions).
- La préparation de VIGIV contient du maltose. Il a été démontré que le maltose contenu dans les immunoglobulines intraveineuses produit des résultats de glycémie faussement élevés lorsque certains types de systèmes de mesure de la glycémie sont utilisés (voir 9 Interactions médicamenteuses).
- Le médecin doit discuter des risques et des bienfaits de ce produit avec le patient avant de lui administrer.
4 Posologie et administration
4.1 Considérations posologiques
Chez les patients présentant des facteurs de thrombose, la dose quotidienne maximale de VIGIV ne doit pas dépasser 12 000 U/kg.
4.2 Posologie recommandée et ajustement posologique
Pour le traitement des complications sévères liées au vaccin contre le virus de la vaccine (voir section 1 Indications), l’immunoglobuline (humaine) intraveineuse contre le virus de la vaccine (VIGIV) doit être administrée à une dose de 6 000 U/kg, et ce, dès qu’apparaissent des symptômes qu’on estime être attribuables à des complications sévères liées au virus de la vaccine.
Il pourrait être nécessaire d’envisager l’administration de doses répétées, selon la sévérité des symptômes et la réponse au traitement; toutefois, les données cliniques sur les doses répétées sont insuffisantes.
L’administration de doses plus élevées (p. ex. 9 000 U/kg) peut être envisagée dans l’éventualité où le patient ne répond pas à la dose initiale de 6 000 U/kg.
4.4 Administration
Avant leur administration, les produits médicamenteux parentéraux doivent faire l’objet d’une inspection visuelle en vue d’établir la présence éventuelle de matières particulaires ou d’une décoloration.
En cas de gel, faites dégeler le flacon en le mettant au réfrigérateur entre 2 et 8 °C jusqu’à ce que le contenu dégèle sur une période d’environ 14 heures. Le produit peut être dégelé plus rapidement en le soumettant à la température ambiante pendant une heure, puis à un bain d’eau à 37 °C jusqu’à ce qu’il dégèle.
- Ne dégelez pas le produit dans un four à micro-ondes.
- Ne faites pas congeler le flacon de nouveau.
Retirez la languette du capuchon du flacon et nettoyez le bouchon de caoutchouc à l’aide d’éthanol à 70 % ou d’une solution équivalente. Retirez tout le contenu du flacon pour obtenir la dose indiquée de VIGIV. Si vous devez utiliser le contenu partiel de flacons pour obtenir la dose nécessaire, le contenu entier du flacon doit être retiré pour vous assurer d’obtenir la dose exacte qui correspond aux exigences posologiques. N’AGITEZ PAS LE FLACON; ÉVITEZ DE FAIRE MOUSSER.
Les flacons de VIGIV doivent être portés à la température ambiante avant d’être administrés.
VIGIV doit être administré directement au moyen d’une tubulure i.v. consacrée à cet effet, et ce, à une vitesse de perfusion maximale de 2 mL/min. Chez les sujets pesant moins de 50 kg, il est recommandé de perfuser le produit à une vitesse maximale de 0,04 mL/kg/minute (133,3 U/kg/minute). La vitesse de perfusion maximale de VIGIV à avoir été évaluée est celle de 4 mL/min (voir section 8 Effets indésirables). D’après les essais cliniques, l’incidence des réactions indésirables était plus faible lorsque VIGIV (9 000 UI/kg) était perfusé à 2 mL/min, comparativement à 4 mL/min.
La posologie et la vitesse de perfusion n’ont pas été évaluées chez les enfants ou les personnes âgées (voir la section 7.1 Populations particulières).
Il peut être prudent de perfuser le produit plus lentement lorsque le patient présente une réaction indésirable mineure (p. ex. des bouffées vasomotrices), a des facteurs de risque de thrombose/ thromboembolie ou qu’il présente une insuffisance rénale. Chez les patients présentant une insuffisance rénale préexistante ou un risque accru de lésions rénales aiguës, de thrombose ou de surcharge de volume, ne dépassez pas la vitesse de perfusion recommandée et suivez étroitement le schéma de perfusion.
À la suite de l’administration de VIGIV, les patients doivent être placés en observation pendant au moins 20 minutes pour surveiller l’apparition d’effets indésirables potentiels. Ce produit doit être administré sous la supervision d’un professionnel de la santé qualifié, expérimenté dans l’utilisation d’agents d’immunisation passive. La gestion appropriée du traitement et des complications n’est possible que lorsqu’il est facile d’avoir accès à des installations de diagnostic et de traitement adéquates.
La compatibilité de VIGIV n’a été évaluée qu’avec du chlorure de sodium USP à 0,9 %, mais avec aucune autre solution, telle qu’une solution aqueuse de dextrose. Si un cathéter déjà installé doit être utilisé, la tubulure doit être nettoyée au préalable avec une solution de chlorure de sodium USP à 0,9 % et VIGIV ne doit pas être dilué dans un ratio supérieur à 1:2 (v/v).
Ne réutilisez pas VIGIV et ne le conservez pas à des fins d’utilisation ultérieure. Ce produit ne contient aucun agent de conservation; par conséquent, les flacons partiellement utilisés doivent être jetés.
VIGIV doit être administré par voie intraveineuse.
5 Surdose
Les conséquences d’une surdose sont inconnues. La posologie de VIGIV dépend de la sévérité clinique et de la réponse individuelle.
Pour les renseignements les plus récents concernant le traitement d’une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez le numéro gratuit de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 1 - Formes posologiques et concentrations
Tableau 2 - Composition de l’immunoglobuline (humaine) intraveineuse contre le virus de la vaccine
| Ingrédient | Quantité |
| Anticorps contre le virus de la vaccine | ≥ 50 000 unités/flacon |
| Protéine totale (≥ 96 % d’IgG humaine) | 40–80 mg/mL |
| Maltose | 90–120 mg/mL (9–12 %) |
| Polysorbate 80 | 0,1–0,4 mg/mL (0,01–0,04 %) |
| Eau pour injection | 850 mg/mL |
VIGIV peut contenir des traces de tri-n-butyl-phosphate et d’octoxynol.
Description
VIGIV est une fraction gammaglobuline (IgG) liquide stérile provenant de plasma humain qui contient des anticorps contre le virus de la vaccine.
L’immunoglobuline (humaine) intraveineuse contre le virus de la vaccine (VIGIV) contient ce qui suit :
Un flacon de verre de type 1 de 20 mL contenant ≥ 50 000 U d’immunoglobuline (humaine) contre le virus de la vaccine/flacon, muni d’un bouchon de caoutchouc et d’un capuchon de plastique.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes. Ce produit est préparé à partir de vastes pools de plasma humain. Il est donc possible qu’il contienne des agents responsables de maladies virales ou d’autres maladies indéterminées.
Généralités
Transmission d’agents infectieux
VIGIV est préparé à partir de plasma humain et présente un risque de transmission par le sang d’agents viraux et, en théorie, de la maladie de Creutzfeld-Jakob. Le risque de transmission par le sang de virus reconnus a été réduit grâce au dépistage des donneurs de plasma afin d’identifier toute exposition antérieure à certains virus, à la détection de la présence de certaines infections virales actives et à la mise en œuvre de processus d’inactivation et/ou d’élimination de certains virus potentiels pendant la fabrication (voir Inactivation virale). En dépit de ces mesures, VIGIV peut encore potentiellement transmettre des maladies, car certains agents infectieux encore inconnus peuvent ne pas être éliminés par le procédé de fabrication. VIGIV ne doit donc être administré que si un bénéfice est attendu. Le médecin doit discuter des risques et des bénéfices de ce produit avec le patient.
Toute infection pouvant avoir été possiblement transmise par ce produit doit être signalée par le médecin ou un autre fournisseur de soins de santé à Emergent BioSolutions Canada Inc., au 1-800-768-2304 (téléphone) ou à l’adresse medicalinformation@ebsi.com.
| Voie d’administration | Forme posologique et | Ingrédients non médicinaux cliniquement | ||||
| concentration | importants | |||||
| Intraveineuse | Solution stérile pour perfusion/ ≥ 50 000 U/ flacon | Maltose Polysorbate 80 | ||||
Précautions relatives à la vitesse de perfusion
Les réactions indésirables au médicament peuvent être liées à la vitesse de perfusion. Respectez scrupuleusement la vitesse de perfusion recommandée dans la section 4 Posologie et administration. Appareil cardiovasculaire
Une thrombose peut survenir chez des patients recevant un traitement à base d’immunoglobuline. Parmi les patients présentant un risque, il y a ceux qui ont des antécédents de facteurs de risque cardiovasculaire, un âge avancé, des irrégularités du débit cardiaque, des troubles d’hypercoagulation, des périodes d’immobilité prolongées, des antécédents de thrombose artérielle ou veineuse, ainsi que ceux qui utilisent des œstrogènes, qui ont des cathéters vasculaires centraux à demeure ou qui présentent une hyperviscosité connue ou présumée. Une thrombose peut apparaître en l’absence de facteurs de risque connus. Les risques et les bienfaits potentiels de VIGIV doivent être soupesés en regard de ceux des autres options thérapeutiques, et ce, pour tous les patients à qui l’on envisage d’administrer VIGIV.
Selon certaines données cliniques, il y aurait un lien entre l’administration intraveineuse d’immunoglobulines et les manifestations thromboemboliques, telles que l’infarctus du myocarde, l’accident vasculaire cérébral, l’embolie pulmonaire et la thrombose veineuse profonde. Il faut faire preuve de prudence lorsqu’on prescrit VIGIV à des patients présentant des facteurs de risque préexistants de manifestations thrombotiques.
Il faut envisager de procéder à une évaluation initiale de la viscosité du sang chez les patients présentant un risque d’hyperviscosité, y compris chez ceux qui présentent des cryoglobulines, une chylomicronémie à jeun ou un taux de triacylglycérols (triglycérides) nettement élevé, ou encore des gammopathies monoclonales (voir Surveillance et examens de laboratoire).
Administrez VIGIV à la plus faible concentration disponible et à la vitesse de perfusion la plus lente possible aux patients présentant un risque de manifestations thromboemboliques. La dose quotidienne maximale de VIGIV ne doit pas dépasser 12 000 U/kg chez les patients présentant des facteurs de risque de thrombose. Assurez-vous que les patients sont bien hydratés avant l’administration du produit. Surveillez les signes et symptômes de thrombose.
Appareil génito-urinaire
Un dysfonctionnement rénal aigu, des lésions rénales aiguës, une insuffisance rénale aiguë, une néphrose osmotique, une nécrose tubulaire aiguë, une néphropathie tubulaire proximale et un décès peuvent survenir chez les patients recevant des immunoglobulines, y compris un traitement par VIGIV. Bien que le dysfonctionnement rénal et l’insuffisance rénale aigus signalés aient été associés à l’utilisation de bon nombre d’immunoglobulines homologuées administrées par voie intraveineuse, celles contenant un stabilisant de saccharose qui ont été administrées à raison de 400 mg ou plus d’Ig par jour ont produit une part disproportionnée du nombre total d’incidents. VIGIV ne contient aucun saccharose utilisé à titre de stabilisant; la dose recommandée est inférieure à 400 mg d’Ig/kg. Les patients prédisposés à une insuffisance rénale aiguë comprennent ceux qui suivent : Les patients atteints d’insuffisance rénale aiguë, quelle qu’en soit la gravité, de diabète, de déplétion volémique, de sepsis ou de paraprotéinémie, qui sont âgés d’au moins 65 ans ou ceux recevant des substances néphrotoxiques connues. En particulier chez de tels patients, de même que chez les patients qu’on estime être à risque de manifestations thrombotiques et thromboemboliques, VIGIV doit être administré à la plus faible concentration disponible et à la vitesse de perfusion la plus lente possible. Il est également important de s’assurer que les patients ne présentent aucune hypovolémie avant la perfusion de VIGIV. En cas de détérioration de la fonction rénale, envisagez d’interrompre le traitement par VIGIV.
La surveillance périodique de la fonction rénale et du volume d’urine est particulièrement importante chez les patients qu’on estime présenter un risque accru d’insuffisance rénale aiguë. Évaluez la fonction rénale, y compris la mesure de l’azote uréique sanguin (BUN) et la créatinine sérique, avant la perfusion initiale de VIGIV et à intervalles appropriés par la suite.
Appareil respiratoire
Un syndrome de détresse respiratoire aiguë post-transfusionnel (TRALI) survient dans les une à six heures suivant une transfusion de sang ou de produits sanguins et peut survenir chez les patients recevant un traitement par immunoglobulines. Le TRALI se caractérise par une détresse respiratoire sévère, un œdème pulmonaire non cardiogénique ou une surcharge liquidienne, une hypoxémie et de la fièvre. Les patients qui présentent ce syndrome peuvent être traités par oxygénothérapie conjuguée à des soins ventilatoires adéquats.
Il faut surveiller l’apparition de réactions pulmonaires indésirables chez les patients recevant VIGIV. Lorsqu’un TRALI est soupçonné, vérifiez à l’aide de tests appropriés la présence d’anticorps anti-HLA et d’anticorps anti-neutrophiles à la fois dans le produit et le sérum du patient (voir Surveillance et examens de laboratoire).
Surveillance et examens de laboratoire
- Hémolyse : Si des signes et/ou symptômes d’hémolyse ou si une importante chute du taux d’hémoglobine ou de l’hématocrite sont observés après la perfusion de VIGIV, soumettez le patient à d’autres analyses de laboratoire à des fins de confirmation.
Respiratoire : Lorsqu’un syndrome de détresse respiratoire aiguë post-transfusionnel (TRALI)
est soupçonné, vérifiez à l’aide de tests appropriés la présence d’anticorps anti-neutrophiles dans le produit et dans le sérum du patient.
Thrombose : En raison du risque potentiellement accru de thrombose, il faut envisager de procéder
à une évaluation initiale de la viscosité du sang chez les patients présentant un risque d’hyperviscosité, y compris chez ceux qui présentent des cryoglobulines, une chylomicronémie à jeun ou un taux de triacylglycérols (triglycérides) nettement élevé, ou encore des gammopathies monoclonales.
- Rénal : La surveillance périodique de la fonction rénale et du volume d’urine est particulièrement importante chez les patients qu’on estime présenter un risque accru d’insuffisance rénale aiguë. Évaluez la fonction rénale, y compris la mesure de l’azote uréique sanguin (BUN) et la créatinine sérique, avant la perfusion initiale de VIGIV et à intervalles appropriés par la suite.
Système nerveux
Des cas de syndrome de méningite aseptique ont été signalés peu fréquemment en association avec l’administration d’une immunoglobuline intraveineuse. Le syndrome apparaît habituellement de quelques heures à deux jours après le traitement par une immunoglobuline intraveineuse. Il se caractérise notamment par les symptômes et signes suivants : maux de tête sévères, raideur de la nuque, somnolence, fièvre, photophobie, mouvements oculaires douloureux, ainsi que nausées et vomissements. Les analyses du liquide céphalorachidien (LCR) détectent fréquemment une pléiocytose correspondant jusqu’à plusieurs milliers de cellules par millimètre cube, provenant principalement de séries granulocytaires, s’accompagnant d’une augmentation des taux de protéines allant jusqu’à plusieurs centaines de mg/dL, mais les résultats des tests de culture sont négatifs. Les patients présentant de tels signes et symptômes doivent se prêter à un examen neurologique complet, y compris à des analyses du LCR, afin d’exclure d’autres causes de méningite. Le syndrome de méningite aseptique peut survenir plus fréquemment en association avec des doses totales élevées (2 g/kg) d’un traitement par une immunoglobuline intraveineuse (par rapport à la dose recommandée de 6 000 U/kg, un patient peut être exposé jusqu’à 0,18 g/kg de protéine après l’administration de VIGIV). L’interruption du traitement par une immunoglobuline intraveineuse a permis d’obtenir une rémission du syndrome de méningite aseptique en quelques jours, et ce, sans séquelles. Sensibilité et résistance
Les réactions sévères d’hypersensibilité immédiate aux produits dérivés du plasma sont généralement rares. Ces réactions peuvent survenir dans de rares cas de déficit en IgA ou d’hypersensibilité aux globulines humaines. Surveillez les signes et symptômes de réaction allergique aiguë chez tous les patients pendant et après l’administration de VIGIV. En cas de réaction allergique ou anaphylactique, la perfusion du produit doit être immédiatement interrompue. Le produit ne doit être administré que dans un cadre où du matériel, des médicaments et du personnel formé à la prise en charge de cas aigus d’anaphylaxie et de choc anaphylactique sont appropriés et disponibles.
Système sanguin et lymphatique
Les produits à base d’immunoglobuline intraveineuse peuvent contenir des anticorps de groupes sanguins qui peuvent agir comme des hémolysines et provoquer in vivo le recouvrement des globules rouges par une immunoglobuline, causant ainsi une réaction antiglobuline directe positive ainsi que, dans de rares cas, une hémolyse. Des cas d’hémolyse aiguë, y compris une hémolyse intravasculaire, ont été signalés et des cas d’anémie hémolytique retardée peuvent apparaître à la suite d’un traitement par une immunoglobuline intraveineuse en raison d’une augmentation de la séquestration des globules rouges. Les cas d’hémolyse sévère peuvent entraîner un dysfonctionnement rénal ou une insuffisance rénale. Les facteurs de risque suivants peuvent être associés à la survenue d’une hémolyse : doses élevées (p. ex. > 2 g par kg) administrées en une seule fois ou sur plusieurs jours, et groupe sanguin autre que O. Selon une hypothèse, d’autres facteurs individuels liés aux patients, tels qu’un état inflammatoire sous-jacent (pouvant se traduire notamment par des concentrations élevées de protéine C réactive ou une vitesse de sédimentation), augmenteraient le risque d’hémolyse, mais le rôle de ceux-ci est incertain.
Il faut surveiller l’apparition de signes et symptômes cliniques d’hémolyse chez les patients recevant VIGIV. Envisagez de soumettre les patients à risque plus élevé à des analyses de laboratoire appropriées, y compris la mesure du taux d’hémoglobine ou de l’hématocrite avant la perfusion et dans les 36 à 96 heures suivant la perfusion, puis de nouveau environ sept à dix jours après la perfusion. Si des signes et/ou symptômes d’hémolyse ou si une importante chute du taux d’hémoglobine ou de l’hématocrite sont observés après la perfusion de VIGIV, soumettez le patient à d’autres analyses de laboratoire à des fins de confirmation (voir Surveillance et examens de laboratoire).
7.1 Populations particulières
7.1.1 Grossesse
Étant donné que VIGIV n’a pas fait l’objet d’études sur la reproduction animale, on ignore s’il entraîne des effets nuisibles mortels pour le fœtus lorsqu’il est administré à une femme enceinte ou s’il peut nuire ou non à la fécondité. Cependant, les immunoglobulines ont été souvent et pendant de nombreuses années administrées durant la grossesse sans produire aucun effet négatif apparent sur la fécondité. Les risques et les bienfaits de son administration doivent être évalués pour chaque cas individuel.
7.1.2 Allaitement
On ignore si VIGIV est excrété ou non dans le lait maternel. Comme de nombreux médicaments peuvent être excrétés dans le lait maternel, la prudence est toutefois de mise.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de VIGIV chez les enfants et adolescents n’ont pas été établies.
7.1.4 Personnes âgées
L’innocuité et l’efficacité de VIGIV chez les personnes âgées n’ont pas été établies.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Certaines réactions indésirables au médicament peuvent être liées à la vitesse de perfusion. La vitesse de perfusion recommandée dans la section 4 Posologie et administration doit être minutieusement suivie. Les patients et leurs signes vitaux doivent être surveillés de près et soigneusement observés en vue de détecter tout symptôme durant la perfusion et immédiatement après celle-ci.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. La fréquence des effets indésirables qui y sont observés ne reflète pas nécessairement les fréquences observées en pratique clinique, et ces fréquences ne doivent pas être comparées à celles observées dans le cadre d’essais cliniques portant sur un autre médicament.
Les renseignements sur les réactions indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et l’approximation des taux.
Aucun effet indésirable grave ou d’intensité sévère n’a été observé dans le cadre d’essais cliniques portant sur VIGIV. VIGIV n’a en aucun cas été interrompu en raison d’un événement indésirable et aucune réduction des doses administrées ou de la vitesse de perfusion n’a été nécessaire. Aucune augmentation du taux sérique de créatinine et du taux sanguin d’azote uréique n’a été observée dès un à deux jours après le traitement par d’autres immunoglobulines intraveineuses. Parmi les autres événements rénaux indésirables sévères ayant été observés après le traitement par une immunoglobuline intraveineuse, l’on a observé l’insuffisance rénale aiguë, la nécrose tubulaire aiguë, la néphropathie tubulaire proximale et la néphrose osmotique.
Dans le cadre d’une étude clinique pharmacocinétique, 60 volontaires sains de sexe masculin et féminin ont reçu une dose intraveineuse (i.v.) unique de VIGIV à 6 000 U/kg ou à 9 000 U/kg. La population était composée de sujets âgés de 18 à 32 ans qui n’avaient jamais reçu un vaccin contre la vaccine; les participants de sexe masculin et féminin ont été inscrits dans un ratio d’environ 50:50. Dans le cadre d’une étude clinique pharmacodynamique, 32 volontaires sains de sexe masculin et féminin ont été répartis aléatoirement pour recevoir un vaccin contre la vaccine (n = 10), VIGIV (9 000 U/kg) quatre jours avant un vaccin contre la vaccine (n = 10) ou VIGIV (9 000 U/kg) en concomitance avec un vaccin contre la vaccine (n = 12). La population était composée de sujets âgés de 18 à 32 ans n’ayant jamais reçu un vaccin contre la vaccine; les participants de sexe masculin et féminin ont été inscrits dans un ratio d’environ 75:25. Parmi les origines ethniques des patients, on comptait les suivantes : blancs, afro-américains, hispaniques et asiatiques. Or, la majorité d’entre eux étaient de race blanche.
Dans le cadre d’une autre étude clinique pharmacodynamique, 50 volontaires sains de sexe masculin et féminin ont été répartis aléatoirement pour recevoir VIGIV à 9 000 U/kg (n = 20) ou à 24 000 U/kg (n = 20), ou encore un placebo (n =10) quatre jours avant le vaccin contre la vaccine (n = 30) ou un vaccin placebo (n = 20). La population était composée de sujets âgés de 18 à 33 ans n’ayant jamais reçu un vaccin contre la vaccine; les participants de sexe masculin et féminin ont été inscrits dans un ratio d’environ 60:40. Parmi les origines ethniques des patients, on comptait les suivantes : blancs, afro-américains, hispaniques et asiatiques. Or, la majorité d’entre eux étaient afro-américains. Les événements indésirables les plus fréquemment signalés en lien avec l’administration de VIGIV dans le cadre de toutes les études étaient les maux de tête, les frissons solennels, les nausées et les étourdissements. Le tableau 1 décrit l’ensemble des réactions indésirables au médicament qui ont été associées dans le temps à l’administration de VIGIV ou d’un placebo (dans un délai de trois jours).
Tableau 3 - Réactions indésirables au médicament qui ont été associées dans le temps* à l’administration de VIGIV (≥ 5 %)
CLASSE DE SYSTÈMES D’ORGANES | TERMINOLOGIE FAVORISÉE | VIGIV (%) | PLACEBOd N = 32 (%) | ||||||||||||||||||
| 6 000 U/kga | 9 000 U/kgb | 9 000 U/kgc | 24 000 U/kgc | ||||||||||||||||||
| N = 31 | N = 39 | N = 20 | N = 20 | ||||||||||||||||||
| Tous les systèmes | Toute la | 19 (61,3) | 30 (76,9) | 2 (10,0) | 5 (25,0) | 4 (12,5) | |||||||||||||||
| et appareils de | terminologie | ||||||||||||||||||||
| l’organisme | favorisée | ||||||||||||||||||||
| Affections gastro-intestinales | Nausées | 4 (12,9) | 11 (28,2) | 0 (0,0) | 0 (0,0) | 1 (3,1) | |||||||||||||||
| Vomissements (sans | 1 (3,2) | 3 (7,7) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| autre précision) | |||||||||||||||||||||
| Troubles généraux et anomalies au site d’administration | Asthénie | 2 (6,5) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 1 (3,1) | |||||||||||||||
| Fatigue | 0 (0,0) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 1 (3,1) | ||||||||||||||||
| Sensation de froid | 4 (12,9) | 6 (15,4) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Sensation de chaud | 3 (9,7) | 1 (2,6) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Œdème | 0 (0,0) | 0 (0,0) | 0 (0,0) | 1 (5,0) | 0 (0,0) | ||||||||||||||||
| périphérique | |||||||||||||||||||||
| Douleur (sans autre | 1 (3,2) | 5 (12,8) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| précision) | |||||||||||||||||||||
| Fièvre | 2 (6,5) | 1 (2,6) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Frissons solennels | 7 (22,6) | 7 (17,9) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Troubles du | Diminution de | 2 (6,5) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||||||||||
| métabolisme et | l’appétit (sans autre | ||||||||||||||||||||
| de la nutrition | précision) | ||||||||||||||||||||
| Affections | Dorsalgie | 2 (6,5) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||||||||||
| musculosquelettiques | Crampe musculaire | 2 (6,5) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||||||||||
| et du tissu conjonctif | |||||||||||||||||||||
| Affections du système nerveux | Vertiges | 5 (16,1) | 7 (17,9) | 1 (5,0) | 0 (0,0) | 1 (3,1) | |||||||||||||||
| Céphalées | 17 (54,8) | 23 (59,0) | 1 (5,0) | 4 (20,0) | 3 (9,4) | ||||||||||||||||
| Paresthésie | 2 (6,5) | 1 (2,6) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Tremblements | 1 (3,2) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | ||||||||||||||||
| Affections de la peau et | Transpiration | 3 (9,7) | 2 (5,1) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||||||||||
| du tissu sous-cutané | accrue | ||||||||||||||||||||
| Affections vasculaires | Pâleur | 1 (3,2) | 3 (7,7) | 0 (0,0) | 0 (0,0) | 0 (0,0) | |||||||||||||||
| * Effets indésirables survenus dans les 3 jours suivant l’administration de VIGIV. | |||||||||||||||||||||
| a Vitesse de perfusion : 4 mL/min; les sujets étaient à jeun. | |||||||||||||||||||||
| b Vitesse de perfusion : 4 mL/min ou 2 mL/min; les sujets étaient à jeun. | |||||||||||||||||||||
| c Vitesse de perfusion : 2 mL/min; les sujets n’étaient pas à jeun. | |||||||||||||||||||||
| d Perfusion de NaCl à 0,9 % administrée à 2 mL/min. | |||||||||||||||||||||
Liés à la perfusion i.v. d’immunoglobulines, ces événements indésirables étaient généralement légers et prévisibles. VIGIV n’a eu aucun effet sur la pression artérielle ou la fréquence cardiaque au cours d’un essai clinique de 90 jours.
L’incidence des réactions indésirables au médicament après l’administration de VIGIV était plus élevée chez les sujets à jeun que chez les sujets qui ne l’étaient pas. En outre, l’incidence de réactions indésirables au médicament était plus faible lorsque VIGIV était perfusé à 2 mL/min, comparativement à 4 mL/min.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 5 %) Affections oculaires : Sensation anormale dans l’œil, photopsie, vision trouble
Affections gastro-intestinales : Selles molles
Troubles généraux et anomalies au site d’administration : Douleur à la poitrine, augmentation du niveau d’énergie, démarche anormale, érythème au point de perfusion
Affections musculosquelettiques et du tissu conjonctif : Raideur articulaire, spasmes musculaires, raideur musculaire, myalgie, douleur dans les membres
Affections du système nerveux : Dysgueusie, somnolence, syncope
Affections psychiatriques : Irritabilité, nervosité, tension
Affections de l’appareil reproducteur et du sein : Dysménorrhée
Affections vasculaires : Bouffées congestives
8.5 Effets indésirables observés après la commercialisation
Les réactions indésirables au médicament suivantes ont été signalées après la mise en marché.
Troubles généraux et anomalies au site d’administration : Douleur thoracique
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- Vaccins à virus vivant atténué : L’administration d’immunoglobulines peut nuire à l’efficacité des vaccins à virus vivant atténué pendant une période de trois mois ou plus (voir 9.4 Interactions médicament-médicament).
9.2 Aperçu des interactions médicamenteuses
L’administration concomitante de VIGIV et d’autres médicaments n’a pas été évaluée. On recommande d’administrer VIGIV et d’autres médicaments séparément. Consultez la section 4 Posologie et administration pour obtenir des renseignements au sujet de la compatibilité des médicaments.
9.3 Interactions médicament-comportement
L’interaction de VIGIV en termes de risques comportementaux individuels (p. ex. tabagisme, usage de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les interactions entre le produit et d’autres médicaments n’ont pas été établies. On recommande d’administrer VIGIV et d’autres médicaments séparément.
L’administration d’immunoglobulines peut nuire à l’efficacité des vaccins à virus vivant atténué, tels que ceux contre la rougeole, la rubéole, les oreillons ou la varicelle. L’administration de vaccins à virus vivant doit être reportée jusqu’à environ trois mois après l’administration de VIGIV. Les personnes ayant reçu VIGIV peu de temps après avoir reçu un vaccin à virus vivant doivent être vaccinées de nouveau trois mois après l’administration de l’immunoglobuline.
Tableau 4 - Interactions médicament-médicament établies ou possibles
| Immunoglobuline (humaine) contre le virus de la vaccine | Source de preuve | Effet | Commentaire clinique |
| Vaccins à virus vivant atténué (p. ex. rougeole, rubéole, oreillons et varicelle) | T | L’immunoglobuline peut nuire à l’efficacité du vaccin | Si l’administration de VIGIV a lieu moins de 14 jours après l’administration du vaccin, il faut envisager de vacciner le patient de nouveau. |
Légende : É = étude de cas; EC = essai clinique; T = théorique; MPP = modèle pharmacocinétique physiologique; PKpop = modèle pharmacocinétique de population
9.5 Interactions médicament-aliment
Les interactions du produit avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Il se peut qu’une augmentation transitoire des anticorps transmis passivement dans le sang du patient survienne après l’administration de VIGIV, produisant éventuellement des résultats faussement positifs aux épreuves sérologiques (p. ex. anti-HB, test de Coombs).
VIGIV contient du maltose, qui peut être interprété à tort comme du glucose par certains systèmes de mesure de la glycémie (par exemple, ceux qui emploient la méthode glucose-déshydrogénase-pyrroloquinoléine quinone [GDH-PQQ] ou la méthode glucose-colorant-oxydoréductase). Compte tenu de la possibilité de produire des résultats de glycémie faussement élevés et, par conséquent, de l’administration inappropriée d’insuline entraînant une hypoglycémie potentiellement mortelle, seuls les systèmes de mesure spécifiques du glucose devraient être utilisés pour évaluer ou surveiller la glycémie chez les patients recevant des produits parentéraux contenant du maltose, y compris VIGIV. De plus, de véritables cas d’hypoglycémie pourraient ne pas être traités lorsque des résultats faussement élevés de glucose masquent l’état hypoglycémique. Par conséquent, lorsqu’on administre VIGIV ou d’autres produits parentéraux contenant du maltose, la mesure de la glycémie doit être effectuée avec une méthode spécifique du glucose. Les renseignements sur le système de mesure de la glycémie, y compris les bandelettes d’analyse, doivent être examinés attentivement pour déterminer si le système convient à l’utilisation de produits parentéraux contenant du maltose. En cas de doute, communiquez avec le fabricant pour vérifier que le système convient à l’utilisation des produits parentéraux contenant du maltose.
10 Pharmacologie clinique
10.1 Mode d’action
Le mode d’action de VIGIV est inconnu. Les anticorps obtenus de pools de plasma humain de personnes vaccinées contre la variole fournissent une immunité passive.
10.2 Pharmacodynamie
Deux études pharmacodynamiques menées à double insu ont été menées auprès de 82 volontaires sains ayant été répartis aléatoirement pour recevoir un vaccin contre le virus de la vaccine, en association ou non avec VIGIV (études VA-003A et VA-003B). Les objectifs de ces deux études consistaient à évaluer les effets de VIGIV sur la réponse locale et immunitaire au vaccin contre le virus de la vaccine ainsi qu’à caractériser davantage l’innocuité de VIGIV. VIGIV a réduit la réponse locale et immunitaire au vaccin contre le virus de la vaccine lorsqu’il était administré quatre jours avant la vaccination, par rapport à la vaccination seule. Cela a permis de montrer que VIGIV peut neutraliser le virus de la vaccine in vivo, ce qui soutient les indications homologuées.
10.3 Pharmacocinétique
Une étude de phase I à répartition aléatoire et à double insu a été menée auprès de 60 volontaires sains qui ont reçu 6 000 U/kg ou 9 000 U/kg de VIGIV. Après l’administration i.v. de 6 000 U/kg à 31 volontaires sains de sexe masculin et féminin, une concentration plasmatique maximale moyenne de 161 U/mL a été obtenue en deux heures. La demi-vie de VIGIV était de 30 jours (intervalle de 13 à 67 jours) et son volume de distribution était de 6 630 mL. Les paramètres pharmacocinétiques ont été calculés en fonction des taux d’anticorps déterminés au moyen de la méthode ELISA. Chez ces sujets, la capacité de liaison et l’activité neutralisante de l’anticorps dirigé contre le virus de la vaccine cinq jours suivant l’administration i.v. de VIGIV (à 6 000 U/kg et à 9 000 U/kg) se sont révélées au moins aussi élevées que les valeurs théoriques qui seraient atteintes à la suite de l’administration d’un agent de comparaison, une immunoglobuline contre le virus de la vaccine (voir tableau 3). Une période de cinq jours correspond au délai approximatif précédant l’atteinte des concentrations sériques maximales des anticorps contre le virus de la vaccine suivant
l’administration intramusculaire (i.m.) d’autres produits à base d’immunoglobuline (humaine). Aucune donnée pharmacocinétique historique n’est disponible concernant l’immunoglobuline théorique de comparaison contre le virus de la vaccine administrée par voie i.m.
Tableau 5 - Test de non-infériorité
| Dose de VIGIV (U/kg) | Concentrations plasmatiques, U/mL (intervallea) | Ratio des moyennes exprimé en pourcentage (limite inférieure de l’intervalle de confiance à 97,5 %)d | |
| VIGIVb | VIGIMc | ||
| 6000 | 60,1 (36,1-84,6) | 66,2 (42,3-94,9) | 90,82 (86,94) |
| 9000 | 90,3 (63,4-133,8) | 64,8 (47,6-87,2) | 139,40 (135,27) |
a Moyenne géométrique (intervalle)
b Concentrations observées
c Concentrations simulées
d Exprimé en pourcentage par rapport à la moyenne géométrique des concentrations simulées au jour 5 après l’administration i.m. de 6 000 U/kg
Absorption
Après l’administration de VIGIV, le volume de distribution était d’environ 7 L pour les doses de 6 000 U/kg et de 9 000 U/kg. La concentration maximale de VIGIV à la dose de 6 000 U/kg était de
161,0 ± 40,0 U/mL, atteinte après 1,8 ± 1,2 heure et, à la dose de 9 000 U/kg, de 232,0 ± 40,9 U/mL, atteinte après 2,6 ± 2,4 heures.
Distribution
La biodisponibilité suivant l’administration de VIGIV devrait être immédiate et complète, les anticorps passifs étant rapidement distribués dans le plasma et les espaces extravasculaires. Il a été démontré que les produits à base d’immunoglobuline traversent peu les barrières hématoencéphaliques intactes. Métabolisme
Les immunoglobulines et les complexes immuns sont métabolisés dans le système réticulo-endothélial.
Élimination
Dans le cadre d’études cliniques, la demi-vie d’élimination de VIGIV était de 26 à 33 jours.
11 Conservation, stabilité et mise au rebut
Le produit doit être conservé congelé à ≤ -15 °C. Ne l’utilisez pas après la date de péremption. Consultez la caisse-présentoir pour connaître les conditions d’entreposage et la date de péremption.
12 Particularités de manipulation du produit
Utiliser dans les 60 jours suivant la décongélation entre 2 et 8 °C. La perfusion i.v. doit commencer dans les quatre heures suivant l’ouverture du flacon. N’utilisez pas la solution si elle est trouble. Protégez le produit de la lumière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom non propriétaire de la substance active : Immunoglobuline (humaine) intraveineuse contre le virus de la vaccine (VIGIV)
Nom chimique : Immunoglobuline (humaine) intraveineuse contre le virus de la vaccine (VIGIV)
Formule moléculaire et masse moléculaire : Gammaglobuline (IgG); environ 150 000 daltons
Structure : Gammaglobuline (IgG)
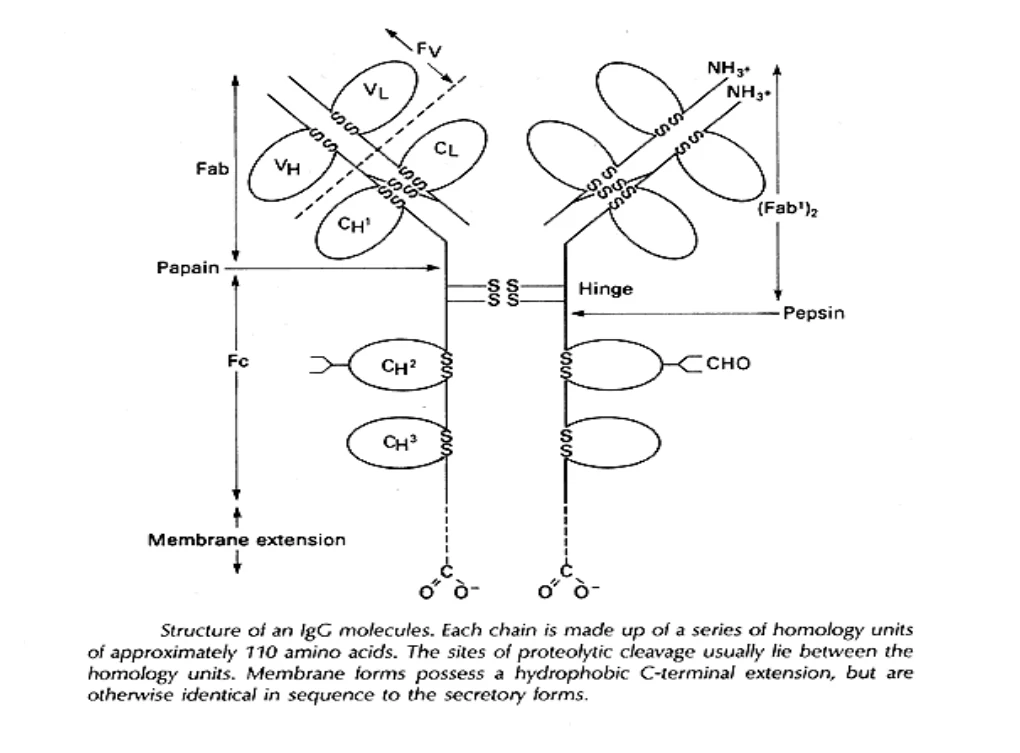
Propriétés physicochimiques : VIGIV a un poids moléculaire d’environ 150 000 daltons, se compose de deux chaînes « lourdes » (de 50 000 daltons chacune) et de deux chaînes légères (de 25 000 daltons chacune). Les proportions relatives d’IgG1, d’IgG2 et d’IgG3 étaient de 65 %, de 27 % et de 7 %, respectivement. L’isotype IgG1 s’est révélé être le principal (à plus de 99 %) IgG spécifique du virus de la vaccine (activité de liaison déterminée au moyen de la méthode ELISA), alors que l’autre IgG spécifique du virus de la vaccine était l’IgG3. La puissance du produit (déterminée au moyen du test de séro-neutralisation par réduction des plages) est exprimée en unités (U) arbitraires par comparaison avec la norme de référence de la FDA. Chaque flacon contient environ 40 à 80 mg/mL de protéine totale et plus de 50 000 unités d’anticorps neutralisant l’activité du virus de la vaccine. Le produit contient ≤ 40 μg/mL d’immunoglobuline A (IgA).
Norme pharmaceutique : Lot n° 1 d’une préparation d’immunoglobuline contre le virus de la vaccine conforme à la norme de référence de la FDA/du CBER (VIGIV) fabriquée avec des matières en vrac lyophilisées et contenant 5 % de globuline. Le volume de remplissage est de 0,5 mL et sa concentration de protéines est de 50 mg/mL.
Fv
VL
CL
VH
CH1
CH2
CH3
Fc
Papaïne
Fab
Pepsine Charnière
(Fab1)2 NH3*
NH3*
CHO
Extrémité de la membrane
Structure d’une molécule d’igG. Chaque chaîne est formée d’une série d’unités d’homologie d’environ 110 acides aminés. Les sites de division protéolytiques se trouvent généralement entre les unités d’homologie. Les formes des membranes possèdent une extrémité hydrophobe carboxylique, mais leur séquence est par ailleurs identique aux formes sécrétoires.
Caractéristiques du produit :
L’immunoglobuline (humaine) contre le virus de la vaccine (VIGIV) est une solution liquide stérile de fraction gammaglobuline (IgG) extraite de plasma humain, qui contient des anticorps dirigés contre le virus de la vaccine, préparée à l’aide de la chromatographie sur colonne échangeuse d’anions.
Inactivation virale
Plusieurs étapes du procédé de fabrication ont été validées en regard de leur capacité à éliminer/ inactiver les virus qui peuvent ne pas avoir été détectés dans le plasma de donneur. Le procédé de fabrication comprend une étape faisant appel à un filtre à virus de 20 nm ainsi qu’à une étape de traitement solvant-détergent (à base de tri-n-butyl phosphate et d’octoxynol), qui ont été validées au chapitre de la capacité à éliminer et/ou à inactiver les virus à enveloppe lipidique et les virus sans enveloppe lipidique. En plus des deux étapes spécifiques, l’étape de chromatographie sur colonne échangeuse d’anions contribue à l’élimination des petits virus sans enveloppe lipidique. Le tableau 5 résume les valeurs de réduction virale obtenues par le biais d’études de validation à l’aide de virus modèles à enveloppe et sans enveloppe.
Tableau 6 Valeurs de réduction virale (Log10) obtenues lors d’études de validation
| À enveloppe | Sans enveloppe | |||||||
| Génome | ARN | ADN | ARN | ADN | ||||
| Virus | VIH-1 | VDBV | VPR | Virus de la vaccine | VHA | EMC | MMV | PVP |
| Famille | Rétro | Flavi | Herpès | Zona-varicelle | Picorna | Parvo | ||
| Taille (nm) | 80–100 | 50–70 | 120–200 | longueur : 220–450; largeur : 140–260 | 25–30 | 30 | 20–25 | 18–24 |
Chromatographie par échange d’anions (séparation) | Non évalué | 2,3 | NÉ | 3,4 | NÉ | |||
| Filtration 20 N (tri par taille) | ³4,7 | ³3,5 | ³5,6a | NÉ | NÉ | 4,8 | NÉ | 4,1 |
| Solvant-détergent (inactivation) | ³4,7 | ³7,3 | ³5,5 | ≥ 3,7 | Non évalué | |||
| Réduction totale (log10) | ³9,4 | ³10,8 | ³11,1 | ≥ 3,7 | 2,3 | 4,8 | 3,4 | 4,1 |
a Le VPR a été retenu par le préfiltre de 0,1 mm durant la validation du virus. Puisque le procédé de fabrication utilise un préfiltre de 0,1 mm avant le filtre 20 N, l’allégation de réduction de ³5,6 est considérée comme adéquate. VIH-1 : virus de l’immunodéficience humaine-1; virus pertinent pour le virus de l’immunodéficience humaine-1 et modèle du VIH-2
VDBV : virus de la diarrhée bovine virale; virus modèle du virus de l’hépatite C (VHC) et du virus du Nil occidental (VNO)
VPR : virus de la pseudorage; modèle des gros virus à ADN à enveloppe, incluant l’herpès VHA : virus de l’hépatite A humaine; virus pertinent pour le virus de l’hépatite A humaine et modèle des petits virus sans enveloppe en général
VEM : virus encéphalomyocardite; modèle du VHA et des petits virus sans enveloppe en général MMV : microvirus de la souris; virus servant de modèle pour le parvovirus humain B19 et pour les petits virus sans enveloppe en général
PVP : parvovirus porcin; virus servant de modèle pour le parvovirus humain B19 et pour les petits virus sans enveloppe en général
NÉ : non évalué
L’étape de filtration à 20 nm devrait éliminer le virus de la vaccine en raison de sa taille (longueur : de 200 à 450 nm; largeur : de 140 à 460 nm) et des résultats obtenus pour le VDVB (de 50 à 70 nm). Toutefois, aucune étude de validation n’a été menée sur l’étape de la nanofiltration ciblant spécifiquement le virus de la vaccine. Une élimination supplémentaire est obtenue lors de l’étape solvant-détergent, qui a été validée pour l’inactivation et a entraîné une réduction du virus de la vaccine correspondant à 3,7 log10. Qui plus est, il est également attendu que la présence d’anticorps contre le virus de la vaccine dans le produit inactivera le virus de la vaccine.
Cependant, en dépit de ces mesures, de tels produits présentent quand même un risque de transmission de maladies (voir 7 Mises en garde et précautions).
14 Études cliniques
14.1 Études cliniques par indication
L’innocuité de VIGIV a été évaluée dans le cadre de trois essais cliniques (études VA-002, VA-003A et VA-003B). VA-002 était une étude de phase I ayant évalué la pharmacocinétique et l’innocuité de VIGIV à 6 000 U/kg ou à 9 000 U/kg chez des sujets en bonne santé. Menées à double insu auprès de sujets en bonne santé, les études VA-003A et VA-003B ont évalué la pharmacocinétique, la pharmacodynamie et l’innocuité de VIGIV après l’administration ou non d’un vaccin contre le virus de la vaccine. Dans le cadre d’essais cliniques, les doses allant jusqu’à 24 000 U/kg administrées à des volontaires sains ont été tolérées.
Une étude clinique a été menée pour évaluer l’efficacité et l’innocuité de VIGIV dans le traitement des complications liées au vaccin contre la variole.
Caractéristiques démographiques et méthodologie des études
Tableau 7 Résumé des caractéristiques démographiques des patients dans les essais cliniques sur VIGIV
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| VA-002 | Étude multicentrique de phase I, menée à double insu, à répartition aléatoire et avec groupes parallèles | Dose unique de 6 000 ou de 9 000 U/kg perfusée par voie i.v. | Sujets en bonne santé (60) | 23 ans (19–32) | 34M:26F |
| VA-003A | Étude unicentrique, menée à répartition aléatoire, à double insu et avec groupes parallèles | Dose unique de 9 000 U/kg perfusée par voie i.v. | Sujets en bonne santé (32) | 24 ans (18–32) | 24M:8F |
| VA-003B | Étude unicentrique, menée à répartition aléatoire, à double insu et avec groupes parallèles | Dose unique de 9 000 ou de 24 000 U/kg perfusée par voie i.v. | Sujets en bonne santé (50) | 24 ans (18–33) | 30M:20F |
Dans chaque étude, les données démographiques de chaque groupe étaient comparables sur le plan de l’âge, du sexe, de la taille, du poids et de l’origine ethnique.
Résultats des études
VA-002 était une étude de phase I menée à répartition aléatoire et à double insu auprès de 60 volontaires sains qui ont reçu 6 000 U/kg ou 9 000 U/kg de VIGIV. L’objectif de l’étude VA-002 consistait à évaluer l’innocuité et la pharmacocinétique de VIGIV. Après une seule administration i.v. de VIGIV (6 000 ou 9 000 U/kg), les taux d’immunoglobuline contre le virus de la vaccine demeurent dans la circulation pendant une période prolongée, la demi-vie moyenne variant d’environ 630 à 720 heures (26 30 jours). De plus, le médicament a un grand volume de distribution, ce que tant les analyses compartimentales que non compartimentales montrent.
Les analyses non compartimentales ont montré qu’aux deux doses étudiées, le médicament présentait une proportionnalité à la dose (valeurs de l’ASC et de la Cmax). En outre, les paramètres pharmacocinétiques estimés au moyen de l’analyse compartimentale étaient semblables à ceux établis au moyen des méthodes non compartimentales.
Tableau 8 Paramètres pharmacocinétiques non compartimentaux (moyenne [± É.-T.]) de l’immunoglobuline contre le virus de la vaccine
VIGIV (à 6 000 U/kg ou à 9 000 U/kg) correspondant aux données mesurées Moyenne arithmétique (± É.-T.) | ||
| Paramètre | 6 000 U/kg | 9 000 U/kg |
ASC0-∞ (U*h/mL) | 58521 (16079) | 78401 (17502) |
ASC0-t (U*h/mL) | 49405 (13246) | 71541 (13173) |
CMAX (U/mL) | 161 (40,0) | 232 (40,9) |
| TMAX (h) | 1,84 (1,12) | 2,61 (2,41) |
T½ (jours) | 30,0 (10,0) | 26,2 (5,08) |
Qui plus est, la concentration plasmatique de VIGIV circulant a été comparée à une valeur théorique déterminée à l’aide d’un modèle de la préparation Baxter VIG antérieurement homologuée, au jour 5 suivant l’administration i.v. de VIGIV. Cette comparaison a été effectuée au jour 5 étant donné que Baxter VIG a été administré par voie i.m., alors que VIGIV est administré par voie i.v. et que l’équilibrage entre les compartiments intravasculaires et extravasculaires après l’injection i.m. aurait lieu après environ cinq jours. Les résultats ont indiqué que les taux d’anticorps contre le virus de la vaccine après l’administration de VIGIV étaient supérieurs à ceux de Baxter VIG tant aux doses de 6 000 U/kg que de 9 000 U/kg.
VA-003A était une étude unicentrique, menée à répartition aléatoire, à double insu et avec groupes parallèles. Dans le cadre de l’étude VA-003A, la variabilité des anticorps et de la réponse locale au vaccin contre le virus de la vaccine ainsi que la mesure dans laquelle VIGIV (9 000 U/kg) atténue ou réduit la réponse chez les sujets n’ayant jamais été traités qui se font administrer le produit quatre jours avant le vaccin ou en concomitance avec le vaccin ont fait l’objet d’une évaluation. L’administration de VIGIV quatre jours avant le vaccin a réduit légèrement la réponse locale, par rapport à l’administration concomitante de VIGIV et du vaccin ainsi qu’au vaccin administré seul.
VA-003B était une étude unicentrique, menée à répartition aléatoire, à double insu et avec groupes parallèles. Dans le cadre de l’étude VA-003B, la variabilité associée à la réponse des anticorps au vaccin contre le virus de la vaccine ainsi que la mesure dans laquelle VIGIV (9 000 U/kg ou 24 000 U/kg) atténue la réponse des anticorps au vaccin contre le virus de la vaccine lorsque l’administration de celui-ci avait lieu quatre jours avant le vaccin ont fait l’objet d’une évaluation. L’administration de VIGIV quatre jours avant le vaccin contre le virus de la vaccine a réduit la réponse immunitaire endogène au
vaccin et la réponse locale au vaccin de manière proportionnelle à la dose. Cela a montré que VIGIV neutralise le virus de la vaccine in vivo, ce qui en soutient les indications homologuées.
16 Toxicologie non clinique
Essais sur les animaux
L’efficacité de VIGIV, de Baxter VIG (produit approuvé par la FDA pour traiter les complications liées au vaccin contre le virus de la vaccine) et d’une préparation conforme à la norme de référence du CBER contre le virus de la vaccine a été comparée à l’aide d’un modèle de lésions d’une queue de souris. Les souches du virus de la vaccine ont été sélectionnées en fonction de leur utilisation historique documentée à titre de vaccin contre la variole (NYCBH) et du contenu relativement élevé de la forme VEE du virus, dont la protection conférée dans les cas d’épreuve d’infection à l’orthopoxvirus (IHD-J) serait plus grande. Un modèle d’infectiosité d’une queue de souris par le virus de la vaccine a été établi en utilisant des souris Balb/C femelles soumises à une épreuve d’infection par les souches IHD-J ou NYCBH du virus de la vaccine administrées au moyen d’une injection pratiquée dans une veine de la queue. Dans la première série d’études sur l’efficacité, la protection suivant l’exposition à l’immunoglobuline contre la souche IHD-J du virus de la vaccine a été déterminée à l’aide du modèle d’infectiosité d’une queue de souris. Un intervalle de doses de VIGIV et de Baxter VIG a été comparé en fonction de leur capacité à réduire la formation de pustules dans ce modèle.
Dans la deuxième série d’études sur l’efficacité, la protection suivant l’exposition à l’immunoglobuline contre la souche NYCBH du virus de la vaccine a été déterminée. VIGIV, Baxter VIG et la préparation d’immunoglobuline contre le virus de la vaccine conforme à la norme de référence du CBER ont été évalués contre la souche NYCBH du virus de la vaccine. Il a été montré que VIGIV exerce un effet protecteur in vivo contre l’infection au virus de la vaccine, comparativement au témoin négatif. À l’aide d’un modèle de lésions d’une queue de souris portant sur deux souches du virus de la vaccine, il a été observé que l’effet protecteur de VIGIV semblait comparable à celui de Baxter VIG et de la norme de référence du CBER.
Étant donné que VIGIV est un produit d’origine humaine, la pharmacodynamie secondaire, la pharmacologie de l’innocuité et les interactions médicamenteuses pharmacodynamiques n’ont pas été étudiées chez les animaux.
Toxicologie générale
Les immunoglobulines sont des constituants normaux de l’organisme humain. VIGIV n’a fait l’objet d’aucune étude de toxicologie du fait qu’il a été préparé avec des ingrédients reconnus pour la non-toxicité des quantités que contient le produit final.
Toxicité aiguë
Les propriétés toxicologiques des immunoglobulines obtenues par chromatographie sur colonne échangeuse d’anions et dont la formule est identique à celle de VIGIV ont fait l’objet d’essais. Une étude de toxicité i.v. aiguë a été menée chez des souris recevant un produit semblable; Rho (D) Immunoglobuline (humaine), WinRho®. La DL50 n’a pu être déterminée, car la dose maximale utilisée n’a tué aucun animal de laboratoire. Une limite inférieure de 18 750 UI (3 750 µg) de WinRho®/kg de poids corporel ou de 233 mg d’IgG humaine/kg a été établie comme la DL50 pour ce médicament. Aucune observation ni autopsie des animaux de laboratoire n’ont révélé quelque toxicité aiguë que ce soit en lien avec le médicament à l’étude.