


Monographie de produit - Combivent Respimat
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Système nerveux | 2026-07 |
| 7 Mises en garde et précautions, Bronchospasme paradoxal | 2026-07 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2026-07 |
| 7 Mises en garde et précautions, 7.1.4 Personnes âgées | 2026-07 |
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ..................................................................... Error! Bookmark not defined.
Partie 1 : Renseignements destinés aux professionnels de la santé........................................ 4
- 1.
Indications ................................................................................................................ 4
1.1 Pédiatrie ..................................................................................................................... 4
1.2 Gériatrie...................................................................................................................... 4
- 2. Contre-indications ..................................................................................................... 4
- 4.
Posologie et administration ....................................................................................... 4
4.1 Considérations posologiques .................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ............................................ 5
- 5. Surdose ..................................................................................................................... 5
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 6
- 7.
Mises en garde et précautions ................................................................................... 7
Généralités .............................................................................................................................. 7
Cancérogenèse et génotoxicité ............................................................................................. 8
Appareil cardiovasculaire ....................................................................................................... 8
Conduite et utilisation de machines ..................................................................................... 8
Système endocrinien et métabolisme .................................................................................. 9
Appareil digestif ...................................................................................................................... 9
Système immunitaire ............................................................................................................. 9
Surveillance et examens de laboratoire ............................................................................... 9
Système nerveux .................................................................................................................... 9
Fonction visuelle ................................................................................................................... 10
Fonction rénale ..................................................................................................................... 10
Appareil respiratoire ............................................................................................................ 10
7.1 Populations particulières ........................................................................................ 10 7.1.1 Grossesse ............................................................................................................. 10
7.1.2 Allaitement ........................................................................................................... 11
7.1.3 Enfants et adolescents ........................................................................................ 11
7.1.4 Personnes âgées .................................................................................................. 11
- 8.
Effets indésirables ................................................................................................... 12
8.1 Aperçu des effets indésirables ................................................................................ 12
8.2 Effets indésirables observés au cours des études cliniques ................................. 12
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 15
8.5 Effets indésirables observés après la commercialisation ..................................... 15
- 9.
Interactions médicamenteuses ................................................................................ 16
9.2 Aperçu des interactions médicamenteuses ........................................................... 16
- 10.
Pharmacologie clinique ........................................................................................... 18
10.1 Mode d’action .......................................................................................................... 18
10.2 Pharmacodynamie ................................................................................................... 19
10.3 Pharmacocinétique .................................................................................................. 21
- 11. Conservation, stabilité et mise au rebut ................................................................... 24
- 12. Instructions particulières de manipulation du produit .............................................. 25
Partie 2 : Renseignements scientifiques .............................................................................. 26
- 13. Renseignements pharmaceutiques .......................................................................... 26
- 14.
Études cliniques ...................................................................................................... 27
14.1 Études cliniques par indication ............................................................................... 27
- 16. Toxicologie non clinique .......................................................................................... 29
Renseignements destinés aux patient·e·s............................................................................ 40
MODE D’EMPLOI ................................................................................................................ 47
INTRODUCTION .................................................................................................................. 47
COMMENT ENTREPOSER VOTRE INHALATEUR COMBIVENT RESPIMAT ................................ 47
COMMENT ENTRETENIR VOTRE INHALATEUR COMBIVENT RESPIMAT ................................. 47
QUAND DOIT-ON REMPLACER L’INHALATEUR COMBIVENT RESPIMAT ................................ 47
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
La solution pour inhalation COMBIVENT RESPIMAT (bromure d’ipratropium et sulfate de salbutamol) est indiquée pour :
le traitement du bronchospasme associé à la maladie pulmonaire obstructive chronique
(MPOC).
1.1 Pédiatrie
L’efficacité et l’innocuité chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies.
COMBIVENT RESPIMAT n’est pas indiqué chez ces patients.
1.2 Gériatrie
Les patients âgés peuvent utiliser COMBIVENT RESPIMAT à la dose recommandée.
2. Contre-indications
COMBIVENT RESPIMAT est contre-indiqué chez les patients :
- ayant des antécédents d’hypersensibilité aux composants du produit ou à l’atropine ou aux dérivés d’atropine. Pour la liste complète des ingrédients, consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit;
- présentant une tachyarythmie cardiaque et une myocardiopathie obstructive hypertrophique.
4. Posologie et administration
4.1 Considérations posologiques
La posologie de COMBIVENT RESPIMAT doit être individualisée et la réponse du patient doit être surveillée afin de déterminer s’il est nécessaire de prescrire plus d’un bronchodilatateur de façon régulière. Il faut aviser les patients de consulter un médecin ou de se rendre immédiatement à l’hôpital en cas de dyspnée aiguë ou s’aggravant rapidement et n’étant pas soulagée de façon adéquate par l’inhalation de doses additionnelles de COMBIVENT RESPIMAT.
Si des doses de COMBIVENT RESPIMAT supérieures à celles recommandées sont nécessaires pour maîtriser les symptômes, le schéma thérapeutique du patient doit être réexaminé.
La première étape du traitement des patients atteints de bronchite chronique qui fument doit être des conseils sur la désaccoutumance au tabac. La désaccoutumance au tabac produit des bienfaits symptomatiques et s’est révélée un avantage du point de vue du taux de survie, car elle permet de ralentir la progression de la bronchite chronique et de l’emphysème.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée de la solution pour inhalation COMBIVENT RESPIMAT chez les adultes est d’une inhalation quatre fois par jour. L’utilisation d’un dispositif d’espacement n’est pas requise.
Les patients peuvent prendre des inhalations additionnelles au besoin; cependant, le nombre total d’inhalations ne doit pas dépasser six inhalations sur 24 heures. L’innocuité et l’efficacité de doses additionnelles de COMBIVENT RESPIMAT supérieures à six inhalations/24 heures n’ont pas été étudiées.
L’innocuité et l’efficacité de doses additionnelles d’ipratropium ou de salbutamol seuls ajoutées aux doses recommandées de COMBIVENT RESPIMAT n’ont pas été étudiées.
Chaque actionnement de l’inhalateur COMBIVENT RESPIMAT libère 20 mcg de bromure d’ipratropium et 100 mcg d’une base de salbutamol (équivalant à 120 mcg de sulfate de salbutamol) de l’embout buccal.
Pour aider les patients à utiliser correctement COMBIVENT RESPIMAT, voir le MODE D’EMPLOI.
5. Surdose
Signes et symptômes
Les effets d’un surdosage devraient principalement être associés au salbutamol, puisqu’un surdosage aigu de bromure d’ipratropium est peu probable étant donné que le bromure d’ipratropium n’est pas bien absorbé par voie systémique suivant l’emploi par aérosol ou par voie orale. Les symptômes prévus d’un surdosage par bromure d’ipratropium (tels que la sécheresse de la bouche et les troubles d’accommodation visuelle) sont de nature bénigne et passagère. Cependant, en cas de signes d’une toxicité anticholinergique grave, des inhibiteurs de la cholinestérase peuvent être utilisés.
Les symptômes prévisibles de surdosage au salbutamol sont associés à une stimulation bêta-adrénergique excessive : tachycardie, palpitations, tremblements, arythmie cardiaque, hypokaliémie, hypertension, hypotension, élargissement de la pression différentielle, douleur angineuse, bouffées de chaleur et, dans des cas extrêmes, la mort subite.
Des cas d’acidose lactique ont été signalés lors de l’emploi de doses thérapeutiques élevées, ainsi que dans le cas de surdosages par bêta-agoniste à courte durée d’action. Par conséquent, une surveillance afin de détecter un taux sérique élevé de lactate et, donc, une acidose métabolique (particulièrement en présence de tachypnée persistante ou qui s’aggrave malgré la résolution d’autres signes de bronchospasme tels que la respiration sifflante) peut être indiquée dans le cas d’un surdosage.
Traitement : Le traitement par COMBIVENT RESPIMAT doit être interrompu. La surveillance de l’équilibre électrolytique et acido-basique doit être considérée. Un traitement symptomatique et de soutien est indiqué. La dialyse n’est pas un traitement approprié. L’utilisation judicieuse d’un bêta-bloquant cardio-sélectif peut être considérée et il faut tenir compte du risque possible de bronchospasme.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-
844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
COMBIVENT RESPIMAT est présenté dans une boîte contenant une cartouche COMBIVENT RESPIMAT et un inhalateur COMBIVENT RESPIMAT.
La cartouche COMBIVENT RESPIMAT est un cylindre en aluminium muni d’un sceau inviolable. La cartouche COMBIVENT RESPIMAT doit être utilisée uniquement avec l’inhalateur COMBIVENT RESPIMAT.
La solution aqueuse COMBIVENT est contenue dans un contenant en plastique spécialement conçu et serti à l’intérieur d’une cartouche en aluminium.
L’inhalateur COMBIVENT RESPIMAT est un dispositif d’inhalation par voie orale multidoses, sans pulseur et portatif. L’inhalateur COMBIVENT RESPIMAT est un dispositif d’inhalation en plastique de forme cylindrique formé d’un boîtier de couleur grise et d’une base transparente. La base transparente doit être retirée pour insérer la cartouche. L’inhalateur est muni d’un indicateur de doses et d’un mécanisme de verrouillage qui se déclenche lorsque le nombre prévu de doses est libéré. Le capuchon orange et l’information inscrite sur l’étiquette du boîtier gris indiquent que l’inhalateur doit être utilisé avec la cartouche COMBIVENT RESPIMAT.
Lorsque la cartouche COMBIVENT RESPIMAT est utilisée avec l’inhalateur COMBIVENT RESPIMAT, elle peut libérer au moins 120 vaporisations après la préparation du dispositif, soit l’équivalent d’un traitement de 30 jours à raison d’une inhalation quatre fois par jour. Chaque actionnement de l’inhalateur COMBIVENT RESPIMAT libère 20 mcg de bromure d’ipratropium (monohydraté) et 100 mcg de salbutamol (équivalant à 120 mcg de sulfate de salbutamol) de l’embout buccal.
Comme pour tous les médicaments pris par inhalation, la quantité de médicament libéré dans les poumons varie en fonction de divers facteurs, tels que la coordination entre l’actionnement de l’inhalateur et l’inspiration. La durée de l’inspiration devrait correspondre à la durée de la vaporisation
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Inhalation orale | Solution pour inhalation / Chaque actionnement libère 20 mcg de bromure d’ipratropium (monohydraté) et 100 mcg de salbutamol (sous forme de sulfate de salbutamol) de l’embout buccal. | Chlorure de benzalkonium, édétate disodique, acide chlorhydrique et eau purifiée | ||
(soit 1,5 seconde).
7. Mises en garde et précautions
Généralités
Effets systémiques
Dans les conditions suivantes, COMBIVENT RESPIMAT ne doit être utilisé qu’après l’évaluation minutieuse des avantages par rapport aux risques : diabète sucré non maîtrisé, infarctus du myocarde récent, trouble organique cardiaque ou vasculaire grave, hyperthyroïdie, phéochromocytome, risque de glaucome à angle fermé, hypertrophie de la prostate, rétention urinaire. Il faut également faire preuve de prudence avec les patients souffrant d’insuffisance coronaire, d’arythmies et d’hypertension, de troubles convulsifs, et chez les patients qui répondent de façon inhabituelle aux amines sympathomimétiques. Des décès ont été déclarés par suite de l’abus d’amines sympathomimétiques en inhalation, mais la cause exacte des décès est inconnue.
Utilisation excessive et utilisation en association avec des agents sympathomimétiques ou des antagonistes muscariniques
Comme c’est le cas avec d’autres bronchodilatateurs pour inhalation, COMBIVENT RESPIMAT ne doit pas être utilisé plus souvent ou à des doses plus élevées que celles recommandées. L’utilisation concomitante de COMBIVENT RESPIMAT et d’autres agents sympathomimétiques n’est pas recommandée étant donné que cette association peut entraîner des effets cardiovasculaires délétères. COMBIVENT RESPIMAT ne doit pas être administré conjointement avec d’autres médicaments qui renferment un antagoniste muscarinique étant donné qu’une telle utilisation n’a pas fait l’objet d’étude et qu’un surdosage pourrait survenir (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Effets anticholinergiques
Comme c’est le cas avec d’autres médicaments anticholinergiques, COMBIVENT RESPIMAT doit être utilisé avec prudence chez les patients présentant un glaucome à angle fermé ou une rétention urinaire.
- Aggravation du glaucome à angle fermé :
COMBIVENT RESPIMAT doit être utilisé avec précaution chez les patients atteints de glaucome à angle fermé. Les patients doivent être avisés d’éviter de vaporiser la bruine dans leurs yeux. Des cas isolés de complications oculaires (p. ex., mydriase, augmentation de la pression intraoculaire, glaucome à angle fermé, douleur oculaire) ont été signalés lorsque du bromure d’ipratropium en aérosol, seul ou en association avec une solution de bêta2-agoniste, est entré en contact avec les yeux. Les prescripteurs et les patients doivent être attentifs aux signes et aux symptômes de glaucome à angle fermé aigu (p. ex., douleur ou malaise oculaire, vision trouble, halos visuels ou images colorées associés à des yeux rouges causés par une congestion conjonctivale et un œdème cornéen). Il faut indiquer aux patients de consulter un médecin immédiatement si l’un de ces signes ou symptômes apparaît. Des gouttes myotiques seules ne sont pas considérées comme un traitement efficace.
- Aggravation de la rétention urinaire :
COMBIVENT RESPIMAT doit être utilisé avec précaution chez les patients présentant une rétention urinaire. Les prescripteurs et les patients doivent être attentifs aux signes et aux symptômes d’hyperplasie de la prostate ou d’obstruction du col de la vessie (p. ex., difficulté à uriner, miction douloureuse). Il faut indiquer aux patients de consulter un médecin immédiatement si l’un de ces signes ou symptômes apparaît.
Cancérogenèse et génotoxicité
Données sur les animaux seulement (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Les patients souffrant de sténose sous-valvulaire aortique hypertrophique idiopathique doivent être surveillés étroitement, étant donné qu’ils peuvent présenter une augmentation du gradient de pression entre le ventricule gauche et l’aorte causant une surcharge au niveau du ventricule gauche.
Chez certains patients, des effets cardiovasculaires, tels que mesurés par le pouls, la tension artérielle et/ou des symptômes, peuvent être observés avec des agents sympathomimétiques, y compris COMBIVENT RESPIMAT. Des données de pharmacovigilance et d’articles publiés ont révélé des cas rares d’ischémie myocardique associée au salbutamol, l’un des composants de COMBIVENT RESPIMAT. De plus, des agents bêta-adrénergiques tels que le salbutamol, peuvent causer des changements à l’électrocardiogramme (ECG), notamment un aplatissement de l’onde T, une prolongation de l’intervalle QTc et une dépression du segment ST. Par conséquent, COMBIVENT RESPIMAT doit être utilisé avec précaution chez les patients souffrant de troubles cardiovasculaires, surtout d’insuffisance coronaire, d’arythmies cardiaques et d’hypertension. On doit aviser les patients souffrant d’une maladie cardiaque sous-jacente grave (p. ex., cardiopathie ischémique, arythmie ou insuffisance cardiaque grave) et recevant COMBIVENT RESPIMAT pour traiter une maladie respiratoire de consulter immédiatement un médecin en cas de douleur thoracique ou d’autres symptômes d’aggravation de la maladie cardiaque. On doit évaluer avec précaution les symptômes de dyspnée et de douleur thoracique, puisque ces symptômes peuvent avoir une cause respiratoire ou cardiaque.
Conduite et utilisation de machines
Aucune étude sur les effets de COMBIVENT RESPIMAT sur la capacité de conduire et d’utiliser des machines n’a été effectuée.
Cependant, on doit aviser les patients qu’ils peuvent ressentir des effets indésirables comme des étourdissements, une difficulté d’accommodation visuelle, une mydriase et une vision trouble durant le traitement par COMBIVENT RESPIMAT. Par conséquent, il faut faire preuve de prudence durant la conduite d’une voiture ou l’utilisation de machines. Si les patients ressentent les effets indésirables susmentionnés, ils devraient éviter toute tâche possiblement dangereuse, comme conduire ou utiliser des machines.
Système endocrinien et métabolisme
Comme c’est courant avec les autres agents bêta-adrénergiques, le salbutamol peut provoquer des changements métaboliques réversibles; ceux-ci sont plus prononcés durant les perfusions du médicament et comprennent de l’hyperglycémie et de l’hypokaliémie.
Une hypokaliémie possiblement grave a été déclarée et peut être aggravée par l’hypoxie. L’hypokaliémie accroîtra la prédisposition aux arythmies cardiaques des patients traités à la digitale. Il est recommandé de surveiller les concentrations sériques du potassium dans ces cas.
Des doses intraveineuses élevées de salbutamol peuvent aggraver un diabète sucré déjà existant et peuvent provoquer une acidocétose.
La pertinence de ces observations quant à l’utilisation de COMBIVENT RESPIMAT est inconnue.
Il faut faire preuve de prudence chez les patients présentant une hyperthyroïdie.
Appareil digestif
Les patients atteints de fibrose kystique peuvent être plus prédisposés aux troubles du transit intestinal.
Système immunitaire
Des réactions d’hypersensibilité, y compris urticaire, œdème de Quincke, éruption, bronchospasme, anaphylaxie et œdème oropharyngé, peuvent survenir après la prise du bromure d’ipratropium ou de sulfate de salbutamol. Lors d’essais cliniques et après la commercialisation de produits à base d’ipratropium, des réactions d’hypersensibilité, notamment éruptions cutanées, prurit, œdème de Quincke de la langue, des lèvres et du visage, urticaire (y compris urticaire géante), laryngospasme et réactions anaphylactiques, ont été déclarées (voir 8 EFFETS INDÉSIRABLES). Si une telle réaction se produit, le traitement par COMBIVENT RESPIMAT doit être interrompu sur le champ et un autre traitement doit être considéré (voir 2 CONTRE-INDICATIONS).
Surveillance et examens de laboratoire
En raison de son contenu en salbutamol, l’emploi de COMBIVENT RESPIMAT peut entraîner un résultat positif à des tests de dépistage de substances non médicinales destinées à augmenter le rendement sportif (test de dopage).
Système nerveux
Il faut faire preuve de prudence chez les patients présentant des troubles convulsifs.
Fonction visuelle
Aggravation du glaucome à angle fermé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets anticholinergiques).
Fonction rénale
Aggravation de la rétention urinaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets anticholinergiques).
Appareil respiratoire
Chlorure de benzalkonium
Ce médicament contient 0,0014 mg de chlorure de benzalkonium dans chaque actionnement.
Le chlorure de benzalkonium peut causer une respiration sifflante et des difficultés respiratoires (bronchospasme). Les patients atteints d’asthme présentent un risque accru de ces effets indésirables.
Bronchospasme paradoxal
Des cas de bronchospasme paradoxal grave, pouvant mettre la vie en danger, ont été signalés chez des patients traités par des bêta2-agonistes. Si cela se produit, il faut immédiatement arrêter le traitement par COMBIVENT RESPIMAT et instaurer un autre traitement (voir 8.1 Aperçu des effets indésirables).
Dyspnée
Le patient doit être avisé de consulter immédiatement un médecin en cas de dyspnée aiguë s’aggravant rapidement. De plus, il faut prévenir le patient d’obtenir des soins médicaux si une réponse sous-optimale au traitement devient manifeste.
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité de COMBIVENT RESPIMAT durant la grossesse n’a pas été établie. Aucune étude adéquate ni bien contrôlée n’a été menée sur l’utilisation de COMBIVENT RESPIMAT chez des femmes enceintes. Aucune étude sur la reproduction animale n’a été menée avec COMBIVENT RESPIMAT.
Le sulfate de salbutamol, composant de COMBIVENT RESPIMAT, s’est révélé tératogène chez les souris et les lapins lorsque l’inhalation de la dose quotidienne maximale recommandée chez l’humain a été dépassée (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Pour ce qui est du bromure d’ipratropium, des études non cliniques n’ont démontré aucun effet embryotoxique ni tératogène par suite de l’inhalation ou de l’administration intranasale de doses considérablement supérieures aux doses recommandées chez l’humain.
Étant donné que les résultats d’études sur la reproduction animale ne reflètent pas toujours la réaction chez l’humain, COMBIVENT RESPIMAT ne doit être utilisé pendant la grossesse que si le bienfait potentiel justifie le risque possible pour l’enfant à naître.
Dans le cadre de la pharmacovigilance internationale, de rares cas de diverses anomalies congénitales, y compris une fissure palatine et des malformations des membres, ont été signalés chez la progéniture de patientes traitées par le salbutamol. Certaines des mères prenaient plusieurs médicaments pendant la grossesse. Comme aucune tendance de malformation ne peut être dégagée et que le taux d’anomalies congénitales initial est de 2 à 3 %, un lien avec l’utilisation du salbutamol ne peut être établi.
Travail et accouchement
Bien qu’aucun rapport n’ait été signalé en ce qui concerne le salbutamol pris par inhalation pendant le travail et l’accouchement, l’administration intraveineuse de doses élevées de salbutamol peut inhiber les contractions utérines. Bien que cet effet soit extrêmement improbable par suite de l’utilisation de préparations en inhalation, il ne doit pas être négligé. Certains rapports mentionnent que la prise par voie orale de salbutamol a retardé le travail avant terme. Toutefois, il n’existe aucune étude bien contrôlée démontrant que le salbutamol puisse interrompre le travail avant terme ou prévenir le travail à terme. La prudence est de mise lorsque COMBIVENT RESPIMAT est utilisé par des patientes enceintes pour le soulagement d’un bronchospasme afin d’éviter toute interférence avec la contractilité utérine.
7.1.2 Allaitement
Étant donné que le salbutamol est probablement excrété dans le lait maternel et en raison du risque de tumorigénicité du salbutamol démontrée lors d’études chez des animaux, le médecin doit décider si la mère doit cesser d’allaiter ou de prendre le médicament en fonction de l’importance du médicament pour la mère. Il n’a pas été établi si la présence du salbutamol dans le lait maternel est nocive pour le nouveau-né.
Aucune étude spécifique n’a été effectuée quant à l’excrétion du bromure d’ipratropium dans le lait maternel. Il est peu probable qu’une quantité importante de bromure d’ipratropium soit transmise au nourrisson allaité lorsque le produit est utilisé par inhalation. Cependant, il est recommandé de faire preuve de précaution lorsque COMBIVENT RESPIMAT est administré à des mères allaitant. Les avantages de l’utilisation de COMBIVENT RESPIMAT durant l’allaitement doivent donc être jugés comparativement aux effets possibles sur le nourrisson.
7.1.3 Enfants et adolescents
L’efficacité et l’innocuité chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies. COMBIVENT RESPIMAT n’est pas indiqué chez ces patients.
7.1.4 Personnes âgées
Lors d’une étude de 12 semaines sur la MPOC, 48 % des patients de l’étude recevant COMBIVENT RESPIMAT étaient âgés de 65 ans ou plus. Dans l’ensemble, la fréquence totale des effets indésirables était plus élevée chez ces patients (51 %) comparativement aux patients âgés de moins de 65 ans (44 %). Cette tendance était numériquement notable au niveau de l’appareil cardiaque et des voies respiratoires inférieures.
Comme c’est le cas pour les autres bêta2-agonistes, des précautions particulières doivent être prises lors de l’utilisation de COMBIVENT RESPIMAT chez les personnes âgées atteintes d’une maladie cardiovasculaire concomitante qui pourrait être aggravée par cette classe de médicament.
8. Effets indésirables
8.1 Aperçu des effets indésirables
COMBIVENT RESPIMAT contient du salbutamol, un bêta-agoniste, et du bromure d’ipratropium, un anticholinergique.
L’emploi de salbutamol peut être associé aux effets suivants :
- Bronchospasme paradoxal (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire);
- Effets cardiovasculaires tels qu’une vasodilatation périphérique et une légère augmentation compensatoire de la fréquence cardiaque (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et Appareil cardiovasculaire);
- Réactions d’hypersensibilité, y compris un œdème de Quincke, de l’urticaire, un bronchospasme, une hypotension, des éruptions cutanées, un œdème oropharyngé, une anaphylaxie (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire);
- Hypokaliémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme).
De plus, le salbutamol, comme les autres agents sympathomimétiques, peut causer des effets indésirables tels que la somnolence, des bouffées de chaleur, de l’agitation, de l’irritabilité, une gêne thoracique, une difficulté à uriner, de l’hypertension, une angine, des vomissements, des vertiges, une stimulation du système nerveux central, un goût anormal et une sécheresse ou une irritation de l’oropharynx, des maux de tête, des palpitations, des crampes musculaires transitoires, de l’insomnie, des nausées, une faiblesse et des étourdissements.
D’autres réactions indésirables associées au salbutamol sont la nervosité et les tremblements. Chez certains patients, l’inhalation de salbutamol peut causer de légers tremblements de la masse musculaire squelettique, surtout dans les mains. Cet effet est un effet courant de tous les bêta2-adrénergiques. Une adaptation se produit au cours des premiers jours d’administration, et les tremblements disparaissent en général au cours du traitement.
L’utilisation de bromure d’ipratropium peut occasionner les effets suivants :
- Effets oculaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et Fonction visuelle);
- Rétention urinaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets anticholinergiques).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les effets secondaires les plus fréquemment déclarés dans les essais cliniques comprennent : mal de tête, irritation de la gorge, toux, sécheresse de la bouche, troubles du transit intestinal (y compris constipation, diarrhée et vomissements), nausée et étourdissements.
Essais cliniques de 12 semaines avec COMBIVENT RESPIMAT
Les données sur l’innocuité décrites au Tableau 2 ci-dessous proviennent d’un essai de 12 semaines, à répartition aléatoire, multicentrique, à double insu, à double placebo et à groupes parallèles comparant COMBIVENT RESPIMAT (20/100 mcg), COMBIVENT sous forme d’aérosol pour inhalation à pulseur de CFC (36/206 mcg) et du bromure d’ipratropium libéré par inhalateur RESPIMAT (20 mcg) pris quatre fois par jour mené auprès de 1 460 patients adultes atteints de MPOC (955 hommes et 505 femmes) âgés de 40 ans et plus. Sur ce nombre de patients, 486 avaient reçu COMBIVENT RESPIMAT. Ce groupe était composé principalement de patients de race blanche (89 %), âgés en moyenne de 64 ans et présentant un VEMS prédit moyen de 42 % au moment de la sélection. Les patients souffrant de glaucome à angle fermé, d’hypertrophie de la prostate symptomatique ou d’une obstruction du col de la vessie ont été exclus de l’essai.
Le Tableau 2 illustre tous les effets indésirables s’étant produits à une fréquence de ≥2 % dans le groupe de traitement COMBIVENT RESPIMAT durant l’essai de 12 semaines sur la MPOC. La fréquence des effets indésirables correspondants dans les groupes aérosol pour inhalation COMBIVENT à pulseur CFC et bromure d’ipratropium libéré par RESPIMAT est incluse à titre de comparaison. Les taux sont dérivés de tous les effets indésirables de ce genre déclarés et non présents au début de l’essai, peu importe si la réaction était considérée comme étant d’origine médicamenteuse ou non par l’investigateur clinique.
Tableau 2 : Effets indésirables se manifestant chez ≥2 % des patients du groupe COMBIVENT RESPIMAT dans l’essai clinique de 12 semaines sur la MPOC
| Système organique (effet) | Essai de 12 semaines Essais contrôlés par l’ipratropium |
COMBIVENT RESPIMAT (20/100 mcg) n=486 Aérosol pour inhalation COMBIVENT (36/206 mcg) n=491 Ipratropium RESPIMAT (20 mcg) n=483 | |
| Patients présentant tout effet indésirable | 46 52 45 |
Troubles respiratoires, thoraciques et médiastinaux : Toux Dyspnée | 3 2 2 2 2 3 |
| Troubles du système nerveux Céphalée | 3 2 3 |
Infections et infestations : Bronchite Rhinopharyngite Infection des voies respiratoires supérieures | 3 4 3 3 3 4 1 4 3 |
Un autre essai de 12 semaines visant à évaluer une dose de COMBIVENT RESPIMAT plus élevée que celle approuvée a été mené auprès de 1 118 patients atteints de MPOC. Les patients avaient été répartis au hasard dans un groupe recevant soit COMBIVENT RESPIMAT (40/200 mcg) (n=345), un aérosol pour inhalation COMBIVENT à pulseur de CFC (36/206 mcg) (n=180), du bromure d’ipratropium libéré par RESPIMAT (40 mcg) (n=252) ou un placebo (n=341). L’incidence globale et la nature des effets indésirables observés étaient semblables aux effets indésirables observés avec COMBIVENT RESPIMAT à 20/100 mcg.
Essai sur l’innocuité à long terme (48 semaines) de COMBIVENT RESPIMAT
Les données sur l’innocuité du traitement chronique de longue durée par COMBIVENT RESPIMAT ont été obtenues d’un essai de 48 semaines, à répartition aléatoire, multicentrique, en mode ouvert et à groupes parallèles durant lequel on a comparé COMBIVENT RESPIMAT (20/100 mcg), un aérosol pour inhalation COMBIVENT à pulseur de CFC (36/206 mcg) et une association libre de bromure d’ipratropium (34 mcg) et de salbutamol (180 mcg) libérée par aérosols pour inhalation à pulseur HFA pris 4 fois par jour à 465 patients adultes atteints de MPOC (273 hommes et 192 femmes) âgés de 40 ans et plus. Sur ce nombre de patients, 157 ont reçu COMBIVENT RESPIMAT. Le groupe COMBIVENT RESPIMAT était principalement composé de patients de race blanche (94 %), âgés en moyenne de 63 ans et présentant un VEMS prédit moyen de 47 % au moment de la sélection. La majorité des effets indésirables était imputée à des troubles et des infections respiratoires, ce qui est prévu dans cette population de patients. Le nombre de patients ayant abandonné l’étude en raison d’effets indésirables était le plus faible dans le groupe COMBIVENT RESPIMAT à 20/100 mcg (7 %), suivi par le groupe COMBIVENT CFC à 36/206 mcg (10 %) et par le groupe recevant l’association libre (12 %). Dans l’ensemble, le profil d’innocuité était semblable pour tous les groupes de traitement.
Essai clinique de 12 semaines sur l’aérosol pour inhalation COMBIVENT à pulseur de CFC
Outre les effets indésirables déclarés dans l’essai clinique contrôlé mené avec COMBIVENT RESPIMAT, des données sur les effets indésirables associés à l’aérosol pour inhalation COMBIVENT à pulseur de CFC ont été obtenues de deux essais cliniques contrôlés d’une durée de 12 semaines (n=358 pour l’aérosol pour inhalation COMBIVENT à pulseur de CFC). Les effets indésirables signalés par ≥2 % des patients du groupe de traitement par aérosol pour inhalation COMBIVENT à pulseur CFC comprennent : bronchite, infection des voies respiratoires supérieures, mal de tête, dyspnée, toux, douleur, trouble respiratoire, sinusite, pharyngite et nausée.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Essais cliniques de 12 semaines avec COMBIVENT RESPIMAT
Les effets indésirables survenant chez <2 % des patients du groupe COMBIVENT RESPIMAT (20/100 mcg) observés durant les essais cliniques de 12 semaines comprennent :
Troubles cardiaques : palpitations et tachycardie
Troubles oculaires : douleur oculaire
Troubles gastro-intestinaux : diarrhée, nausées, sécheresse de la bouche, constipation et vomissements
Troubles généraux et affections au site d’administration : asthénie, syndrome pseudo-grippal et malaise thoracique
Troubles métaboliques et de la nutrition : hypokaliémie
Troubles du système nerveux : étourdissements et tremblements
Troubles musculo-squelettiques et du tissu conjonctif : spasmes musculaires et myalgie Troubles respiratoires, thoraciques et médiastinaux : douleur pharyngo-laryngienne et respiration sifflante
Troubles de la peau et du tissu sous-cutané : prurit et éruption
Troubles vasculaires : hypertension
Essai clinique de 12 semaines sur l’aérosol pour inhalation COMBIVENT à pulseur de CFC
Les effets indésirables signalés par <2 % des patients du groupe de traitement par aérosol pour inhalation COMBIVENT à pulseur de CFC comprennent : œdème, fatigue, hypertension, étourdissement, nervosité, tremblement, dysphonie, insomnie, diarrhée, sécheresse de la bouche, dyspepsie, vomissement, arythmie, palpitations, tachycardie, arthralgie, angor, augmentation des sécrétions, goût inhabituel, infection des voies urinaires, dysurie, sécheresse de la gorge et bronchospasme.
8.5 Effets indésirables observés après la commercialisation
Une grande partie des effets indésirables peut être attribuée aux propriétés anticholinergiques et bêta2-sympathomimétiques de COMBIVENT RESPIMAT. Comme c’est le cas pour tous les traitements par inhalation, COMBIVENT RESPIMAT peut entraîner des symptômes d’irritation locale. Les effets indésirables d’origine médicamenteuse ont été identifiées à l’aide des données de pharmacovigilance obtenues après l’homologation du médicament.
Les effets indésirables les plus fréquemment déclarés par catégorie de système organique avec COMBIVENT RESPIMAT selon des données internationales sur l’innocuité, comprenant des données de pharmacovigilance, des rapports spontanés et des rapports de documentation, sont énumérés ci-dessous.
Troubles cardiaques : Fibrillation auriculaire, ischémie myocardique, palpitations, arythmie, tachycardie, tachycardie supraventriculaire
Troubles de la vision : Glaucome, douleur oculaire, augmentation de la pression intraoculaire, mydriase, vision trouble, difficulté d’accommodation visuelle, œdème de la cornée, hyperémie conjonctivale, halos
Troubles gastro-intestinaux : Œdème de la bouche, sécheresse de la bouche, nausée, trouble de la motilité gastro-intestinale, vomissements, irritation de la gorge, diarrhée, constipation, stomatite Troubles généraux et affections au site d’administration : Asthénie
Troubles immunitaires : Réaction anaphylactique, hypersensibilité
Tests et examens : Diminution de la tension artérielle diastolique, élévation de la tension artérielle systolique
Troubles métaboliques et de la nutrition : Hypokaliémie
Troubles musculo-squelettiques et du tissu conjonctif : Spasme musculaire, myalgie, faiblesse musculaire
Troubles du système nerveux : Étourdissements, maux de tête, tremblements Troubles psychiatriques : Trouble mental, nervosité
Troubles de la fonction rénale et de l’appareil urinaire : Rétention urinaire
Troubles respiratoires, thoraciques et médiastinaux : Bronchospasme, toux, dysphonie, laryngospasme, œdème pharyngé, sécheresse de la gorge, bronchospasme paradoxal Troubles de la peau et du tissu sous-cutané : Œdème de Quincke, hyperhidrose, réactions cutanées telles qu’éruption cutanée, prurit et urticaire
Dans des rapports de documentation portant sur les effets indésirables associés à l’emploi d’une solution pour inhalation de bromure d’ipratropium ou de salbutamol utilisée seule ou en association, on fait mention de cas de goût inhabituel, de bronchite, d’angine, de sensation de tête légère, de somnolence, d’insomnie, de vertige, de stimulation du SNC, de faiblesse (asthénie), de démangeaisons, de bouffées de chaleur, d’alopécie, de troubles gastro-intestinaux, de vomissements, de diarrhée, d’œdème, de constipation et de troubles urinaires.
9. Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
COMBIVENT RESPIMAT a été utilisé en association avec d’autres médicaments, notamment des bronchodilatateurs bêta-adrénergiques, des méthylxanthines, des stéroïdes oraux et pour inhalation, couramment utilisés pour le traitement de la MPOC. Aucune étude officielle n’a examiné en détail les interactions entre COMBIVENT RESPIMAT et ces médicaments en ce qui a trait à l’innocuité et à l’efficacité.
Chez les patients recevant d’autres médicaments anticholinergiques, COMBIVENT RESPIMAT doit être utilisé avec prudence étant donné les effets additifs possibles. Les effets secondaires de COMBIVENT RESPIMAT peuvent être accentués par l’emploi d’agents bêta2-adrénergiques et des dérivés des xanthines.
L’emploi concomitant chronique de COMBIVENT® avec d’autres médicaments anticholinergiques n’a pas fait l’objet d’étude. Par conséquent, l’utilisation concomitante chronique de COMBIVENT® avec d’autres agents anticholinergiques n’est pas recommandée.
L’hypokaliémie provoquée par les bêta-agonistes peut être accrue par le traitement concomitant par les dérivés des xanthines, les glucocorticostéroïdes et les diurétiques. Il faut prendre ce fait en considération particulièrement chez les patients atteints d’une obstruction grave des voies aériennes.
L’hypokaliémie peut entraîner une susceptibilité plus grande aux arythmies chez les patients recevant de la digoxine. Il est recommandé de surveiller les taux sériques de potassium dans de telles situations.
Les changements à l’ECG et/ou l’hypokaliémie pouvant survenir par suite de l’emploi de diurétiques autres que les diurétiques d’épargne potassique (comme les diurétiques de l’anse ou les diurétiques thiazidiques) peuvent être aggravés par les bêta-agonistes, surtout si la dose recommandée du bêta-agoniste est dépassée. Même si l’importance clinique de ces effets est inconnue, il faut faire preuve de prudence lors de l’utilisation concomitante de médicaments à base de bêta-agoniste, comme COMBIVENT RESPIMAT, et des diurétiques autres que les diurétiques d’épargne potassique. Il faut considérer surveiller les concentrations de potassium.
Il ne faut pas utiliser d’autres bronchodilatateurs sympathomimétiques, ni de l’épinéphrine, en association avec COMBIVENT RESPIMAT. Si d’autres médicaments adrénergiques doivent être employés, peu importe la voie d’administration, ils doivent être utilisés avec prudence afin d’éviter des effets cardiovasculaires délétères. Cette association doit être déterminée en fonction de chaque cas et ne doit pas être utilisée de façon routinière. Si une utilisation concomitante régulière est nécessaire, il faut alors considérer un traitement de rechange.
COMBIVENT RESPIMAT doit être utilisé avec beaucoup de prudence chez les patients recevant des inhibiteurs de la monoamine-oxydase ou des antidépresseurs tricycliques, ou dans les deux semaines suivant l’arrêt du traitement par ces agents, étant donné que l’effet du salbutamol sur le système vasculaire peut être accentué. On doit considérer instaurer un autre traitement aux patients recevant des inhibiteurs de la MAO ou des antidépresseurs tricycliques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). Le salbutamol n’est pas un substrat des processus d’absorption cellulaire des catécholamines ni de la catéchol-O-méthyltransférase.
Les bêta-bloquants et le salbutamol inhibent leurs effets mutuellement. L’utilisation concomitante de bêta-bloquants peut entraîner une diminution possiblement grave de l’effet bronchodilatateur.
L’inhalation d’anesthésiques d’hydrocarbure halogéné tels que l’halothane, le trichloroéthylène et l’enflurane peut accroître la susceptibilité aux effets cardiovasculaires des bêta-agonistes.
Une diminution moyenne de 16 à 22 % du taux sérique de digoxine a été démontrée après l’administration d’une seule dose de salbutamol par voie intraveineuse et par voie orale, respectivement, à des volontaires normaux ayant reçu de la digitoxine pendant 10 jours. Il serait prudent d’évaluer avec soin le taux sérique de digoxine chez les patients qui reçoivent actuellement de la digoxine et du salbutamol.
10. Pharmacologie clinique
10.1 Mode d’action
COMBIVENT RESPIMAT est l’association du bronchodilatateur anticholinergique bromure d’ipratropium et du bronchodilatateur bêta2-adrénergique sulfate de salbutamol.
Bromure d’ipratropium
Le bromure d’ipratropium est un ammonium quaternaire ayant des propriétés anticholinergiques (parasympatholytiques). Lors d’études non cliniques, il semblait inhiber les réflexes à médiation vagale en antagonisant l’action de l’acétylcholine, transmetteur libéré du nerf vagal. Les anticholinergiques empêchent l’augmentation de la concentration intracellulaire de Ca++ causée par l’interaction de l’acétylcholine sur le récepteur muscarinique de la musculature lisse bronchique. La libération de Ca++ est elle-même influencée par le système du second messager composé de IP3 (inositol-triphosphate) et de DAG (diacylglycérol).
Salbutamol
Le salbutamol produit une bronchodilatation en stimulant les récepteurs bêta2-adrénergiques de la musculature lisse bronchique, entraînant ainsi le relâchement des fibres musculaires. Le salbutamol permet le relâchement de toute la musculature lisse depuis la trachée jusqu’aux bronchioles terminales et offre ainsi une protection contre les provocations par bronchoconstricteurs (comme la méthacholine et l’histamine). Cet effet se manifeste par l’amélioration de la fonction pulmonaire démontrée lors de la spirométrie.
COMBIVENT RESPIMAT
COMBIVENT RESPIMAT permet la libération simultanée de bromure d’ipratropium et de sulfate de salbutamol pour un effet additif à la fois sur les récepteurs muscariniques et les récepteurs bêta2-adrénergiques des poumons, ce qui entraîne une bronchodilatation supérieure à celle obtenue avec chaque agent utilisé séparément.
Des études contrôlées menées auprès de patients présentant un bronchospasme réversible ont démontré que COMBIVENT RESPIMAT exerçait un effet bronchodilatateur supérieur à celui de l’un ou l’autre de ses composants, et ce, sans potentialisation des effets indésirables.
10.2 Pharmacodynamie
Bromure d’ipratropium
La bronchodilatation suivant l’inhalation de bromure d’ipratropium est principalement localisée et spécifique aux poumons et n’est pas de nature systémique.
À la suite d’une inhalation, le début d’action se manifeste dans les 5 à 15 premières minutes pour atteindre un effet optimal en 1 à 2 heures. Sa durée d’action persiste pendant environ 2 heures de plus avec une diminution graduelle subséquente de son effet. L’effet bronchodilatateur est toujours apparent 8 heures après l’inhalation.
Aucun signe de toxicité ne s’est manifesté à la suite de l’inhalation de fortes doses uniques de bromure d’ipratropium par l’humain. De même, l’administration de 400 mcg de bromure d’ipratropium à 10 sujets bien portants n’a entraîné aucun changement manifeste du pouls, de la tension artérielle, de la pression intraoculaire, de la sécrétion salivaire, de l’accommodation visuelle ou à l’ECG. Dans une autre étude semblable, des doses cumulatives allant jusqu’à 1,2 mg administrées par inhalateur à des volontaires bien portants n’ont révélé aucun changement du pouls ou de la sécrétion salivaire.
Au cours d’études spéciales, effectuées auprès de patients souffrant d’asthme et de bronchite chronique, des doses thérapeutiques normales n’ont provoqué aucun effet anticholinergique général.
Dans le cadre d’une étude, 14 patients ont reçu pendant 45 jours une dose de 40 mcg qid de bromure d’ipratropium ou de 40 mcg qid de bromure d’ipratropium en association avec 5 mg qid de fénotérol par voie orale. L’étude n’a révélé aucun changement au niveau de l’acuité visuelle, de la pression intraoculaire, de la dimension de la pupille ou de l’accommodation visuelle. Des études sur la miction ont été effectuées auprès de 20 patients mâles recevant un placebo et une dose de 40 mcg tid de bromure d’ipratropium pendant 3 jours. Aucune différence notable du débit urinaire, de la durée globale d’écoulement et du temps avant l’atteinte d’un débit optimal n’a été constatée.
Diverses études de provocation ont été effectuées avec le bromure d’ipratropium comme agent de protection. En présence d’un bronchospasme provoqué par des agents pharmacologiques, les doses cliniques de bromure d’ipratropium se sont avérées très efficaces contre la réaction provoquée par la méthacholine et l’acétylcholine, modérément efficaces contre celle provoquée par le propranolol et inefficaces contre la réaction provoquée par l’histamine ou la sérotonine. Des études sur le bronchospasme provoqué par l’exercice ont donné des résultats variables. Quelques essais ont montré que le bromure d’ipratropium n’a peu ou pas d’effet protecteur sur le bronchospasme provoqué par l’exercice. Par contre, d’autres études ont révélé que certains patients étaient protégés contre un tel bronchospasme. De même, les effets protecteurs du bromure d’ipratropium sur le bronchospasme provoqué par l’air froid ont été variables.
Salbutamol
Lors d’essais cliniques contrôlés, la fonction pulmonaire a commencé à s’améliorer dans les 15 minutes après la prise de salbutamol, tel qu’il a été déterminé par le débit maximum respiratoire médian (DMRM) et le VEMS. Les mesures de DMRM ont également démontré que l’amélioration quasi maximum de la fonction pulmonaire se produit entre 60 et 90 minutes après deux inhalations de salbutamol et qu’une amélioration cliniquement significative se poursuit généralement pendant 3 à 4 heures chez la plupart des patients. Lors d’essais cliniques, certains patients asthmatiques ont présenté une réponse thérapeutique (soit un VEMS d’au moins 15 % au-dessus de la valeur initiale) qui était toujours évidente six heures après la prise du médicament. L’efficacité continue du salbutamol s’est maintenue pendant une période de 13 semaines au cours des mêmes essais cliniques.
Lors d’études cliniques, deux inhalations de salbutamol prises environ 15 minutes avant un effort ont permis d’empêcher un bronchospasme causé par l’effort, tel qu’il a été démontré par le maintien du VEMS à environ 80 % des valeurs initiales chez la majorité des patients. Une de ces études a également évalué la durée de l’effet prophylactique suivant des épreuves d’effort répétées qui s’est révélée être de quatre heures chez la majorité des patients et de six heures chez environ le tiers des patients.
La capacité du salbutamol à produire une bronchodilatation chez les humains a été démontrée lors de nombreuses études de spirométrie et de pléthysmographie. Lors d’une étude sur les effets du salbutamol sur la résistance des voies respiratoires, par suite d’une provocation par de l’acétylcholine en aérosol auprès de 12 patients, la résistance moyenne des voies respiratoires a augmenté de 250 %. Après l’emploi de salbutamol en aérosol (200 mcg), la résistance moyenne des voies respiratoires a diminué à 78 % de la valeur initiale.
Des provocations au pollen de graminées ou à de la poussière domestique en aérosol auprès de cinq et huit patients, respectivement, ont accru la résistance de 265 % et de 255 % respectivement. L’emploi de salbutamol a permis de diminuer la résistance des voies respiratoires aux valeurs initiales.
Bien que les récepteurs bêta2 soient les récepteurs adrénergiques prédominants dans la musculature lisse bronchique et que les récepteurs bêta1 soient les récepteurs prédominants dans le cœur, il y a aussi des récepteurs bêta2 dans le cœur humain, qui comptent pour 10 à 50 % du nombre total de récepteurs bêta-adrénergiques. À des doses thérapeutiques, le salbutamol agit peu sur les récepteurs bêta1-adrénergiques dans le muscle cardiaque.
Des études cliniques contrôlées et d’autres études cliniques ont démontré que l’inhalation de salbutamol, tout comme les autres bêta-agonistes, peut occasionner un effet cardiovasculaire significatif chez certains patients, tel que l’ont démontré des mesures du pouls, de la tension artérielle, des symptômes et des changements à l’ECG. Des décès ont été déclarés à la suite de l’utilisation excessive d’un agent sympathomimétique en inhalation; la cause exacte de ces décès est inconnue.
Lorsque le salbutamol a été employé sous forme d’aérosol-doseur par six sujets volontaires sains, à raison de trois ou sept inhalations de 100 mcg, on a remarqué que trois inhalations de salbutamol n’avaient aucun effet sur le potassium sérique, alors que sept inhalations entraînaient une diminution du potassium sérique de 4,4 à 3,8 mEq/L. Par conséquent, la dose recommandée du salbutamol en aérosol (deux inhalations) ne doit pas modifier les concentrations sériques du potassium.
L’utilisation prolongée de l’aérosol pour inhalation de salbutamol n’a entraîné aucun changement significatif des tracés de l’ECG, de la glycémie, des fonctions hépatiques et rénales ni des valeurs hématologiques chez la majorité des patients.
Les effets hémodynamiques du salbutamol administré par voie intraveineuse ont été étudiés chez des patients atteints d’une affection de la valvule mitrale. À la dose de 1 mcg/kg, le salbutamol a permis de réduire la pression aortique moyenne de 7 mmHg, d’augmenter le débit cardiaque de 0,6 L/minute et de réduire la résistance vasculaire systémique de 7 unités. Il n’a causé aucun changement du temps d’éjection ventriculaire gauche. À la dose de 2 mcg/kg, le salbutamol a accru la captation moyenne de l’oxygène de 21 mL/minute, rétrécissant la différence artério-veineuse en oxygène moyenne de 10 mL/minute. Le salbutamol n’a aucun effet sur le rapport ventilation-perfusion pulmonaire; par conséquent, contrairement à l’isoprénaline, il n’augmente pas l’hypoxie durant les crises aiguës d’asthme.
10.3 Pharmacocinétique
Bromure d’ipratropium
Absorption
Le bromure d’ipratropium est absorbé rapidement suivant l’inhalation orale d’une dose nominale de 40 mcg libérée par aérosol-doseur sous pression. La concentration plasmatique maximale (Cmax moyenne = 32 pg/mL) est atteinte en moins de 5 minutes suivant l’inhalation. L’effet thérapeutique du bromure d’ipratropium est produit par une action localisée dans les voies respiratoires. Par conséquent, les courbes de temps de la bronchodilatation et de la pharmacocinétique systémique ne sont pas parallèles. La courbe indiquant la concentration plasmatique en fonction du temps était semblable à celle obtenue à la suite de la prise par voie orale. Cette analogie semble refléter la forte portion de la dose inhalée qui se dépose sur la muqueuse pharyngienne et est par la suite ingérée.
L’administration intraveineuse de 1,0 mg a montré une distribution rapide de la substance dans les divers tissus de l’organisme humain (la demi-vie de la phase alpha étant d’environ 5 minutes) et une demi-vie terminale (phase bêta) de 3 à 4 heures. Les concentrations plasmatiques après l’inhalation du bromure d’ipratropium ont été d’environ 1 000 fois plus faibles que des doses équivalentes administrées par voie orale ou intraveineuse (15 et 0,15 mg respectivement).
L’excrétion par voie rénale cumulative (0-24 h) de l’ipratropium (composé d’origine) correspond environ à 46 % d’une dose administrée par voie intraveineuse, est inférieure à 1 % d’une dose prise par voie orale et entre 3 et 13 % d’une dose prise par inhalation. Selon ces données, la biodisponibilité systémique apparente de doses de bromure d’ipratropium prises par voie orale et par inhalation est estimée à 2 % et à 7 à 28 %, respectivement. Par conséquent, les portions de doses avalées de bromure d’ipratropium ne contribuent pas de façon pertinente à l’exposition systémique.
Distribution :
Des paramètres cinétiques décrivant la disposition de l’ipratropium ont été calculés d’après les concentrations plasmatiques par suite de l’administration intraveineuse. Une diminution biphasique rapide des concentrations plasmatiques a été observée. Le volume apparent de distribution à l’état d’équilibre (Vdss) est d’environ 176 L (≈2,4 L/kg). La liaison du médicament aux protéines plasmatiques est minimale (moins de 20 %). Des données non cliniques indiquent que l’amine quaternaire ipratropium ne traverse pas la barrière hémato-encéphalique ni placentaire. Les principaux métabolites urinaires se lient faiblement au récepteur muscarinique et doivent être considérés comme étant inefficaces.
Métabolisme :
Après une administration intraveineuse, près de 60 % de la dose est métabolisée, la majeure partie probablement dans le foie par oxydation.
Élimination :
La demi-vie de la phase d’élimination terminale est d’environ 1,6 heure. La clairance totale de l’ipratropium est de 2,3 L/min et la clairance rénale est de 0,9 L/min.
Jusqu’à 8 métabolites du bromure d’ipratropium ont été décelés chez l’humain, le rat et le chien. Dans une étude sur l’équilibre de l’élimination, l’élimination rénale cumulative (6 jours) de la radioactivité d’origine médicamenteuse (y compris le composé d’origine et tous les métabolites) était de 72,1 % après l’administration par voie intraveineuse, de 9,3 % après l’emploi par voie orale et de 3,2 % après l’inhalation. La radioactivité totale éliminée par les fèces était de 6,3 % après l’administration par voie intraveineuse, de 88,5 % après la prise par voie orale et de 69,4 % après l’inhalation. En ce qui a trait à l’excrétion de la radioactivité médicamenteuse suivant l’administration par voie intraveineuse, celle-ci se fait principalement par les reins. La demi-vie d’élimination de la radioactivité d’origine médicamenteuse (composé d’origine et métabolites) est de 3,6 heures.
Trente-neuf pour cent du principe actif est excrété par les reins après une administration intraveineuse; 4,4 % à 13,1 % du principe actif pris par inhalation au moyen d’un aérosol-doseur est éliminé sous forme inchangée dans l’urine.
Salbutamol
Absorption et distribution :
Le salbutamol est rapidement et complètement absorbé par suite d’une utilisation par voie orale soit par la voie inhalée ou gastrique et sa biodisponibilité orale est d’environ 50 %. Les concentrations plasmatiques maximales moyennes de salbutamol de 492 pg/mL sont atteintes dans les trois heures suivant l’inhalation de COMBIVENT. Les paramètres cinétiques ont été calculés d’après les concentrations plasmatiques suivant l’administration intraveineuse. Le volume apparent de distribution (Vz) est d’environ 156 L (≈2,5 L/kg). Seulement 8 % du médicament est lié aux protéines plasmatiques. Dans des essais non cliniques, une portion d’environ 5 % de la concentration plasmatique du salbutamol se retrouvait dans le cerveau. Cependant, cette quantité représente probablement la distribution de la substance dans le liquide extra-cellulaire du cerveau.
Après l’inhalation de doses recommandées de salbutamol, les concentrations plasmatiques du médicament sont très faibles. Lors de l’administration de 100 mcg de salbutamol tritié en aérosol à deux sujets volontaires normaux, les concentrations plasmatiques de radioactivité médicamenteuse étaient peu significatives 10, 20 et 30 minutes après l’inhalation. La concentration plasmatique de salbutamol est peut-être encore plus faible, étant donné qu’il n’y a aucune distinction faite entre le salbutamol et son métabolite principal, un ester de sulfate, lorsqu’il s’agit de la quantité de radioactivité médicamenteuse plasmatique. Lors d’une étude séparée, les concentrations plasmatiques de salbutamol variaient de moins de 0,5 ng/mL à 1,6 ng/mL chez dix enfants asthmatiques une heure après l’inhalation de 200 mcg de salbutamol.
Environ 10 % d’une dose de salbutamol prise par inhalation est déposé dans les poumons. Quatre-vingt-cinq pour cent du salbutamol restant pris par aérosol-doseur est avalé; toutefois, étant donné que la dose est faible (100 à 200 mcg), la quantité absolue de médicament avalée est trop faible pour avoir une signification clinique. Des résultats d’études effectuées chez des animaux indiquent que par suite d’une administration systémique, le salbutamol ne traverse pas la barrière hémato-encéphalique, mais traverse le placenta, tel qu’il a été démontré par un modèle de placenta humain isolé et perfusé in vitro. Entre 2 et 3 % du salbutamol est passé du côté maternel au côté fœtal du placenta.
Métabolisme et élimination :
Après une prise unique par inhalation, près de 27 % de la dose estimée libérée par l’embout buccal est excrété sous forme inchangée dans l’urine au cours des 24 heures suivantes. La demi-vie terminale moyenne est d’environ 4 heures, avec une clairance totale moyenne de 480 mL/min et une clairance rénale moyenne de 291 mL/min.
Le salbutamol est métabolisé dans le foie. Le salbutamol est métabolisé par conjugaison en salbutamol 4’-O-sulfate, dont l’activité pharmacologique est négligeable. Le salbutamol peut également être métabolisé par une désamination oxydative ou une glucuroconjugaison, ou les deux. Le R(-)-énantiomère du salbutamol (lévosalbutamol) est métabolisé de préférence et est donc éliminé de l’organisme plus rapidement que le S(+)-énantiomère. Suite à l’administration par voie intraveineuse, l’excrétion urinaire était complète après environ 24 heures. La majorité de la dose était excrétée sous forme du composé d’origine (64,2 %) et de sulfate conjugué (12,0 %). Par suite d’une prise par voie orale, l’excrétion par voie urinaire du médicament sous forme inchangée et sous forme de sulfate conjugué était de 31,8 % et de 48,2 % de la dose, respectivement.
Le salbutamol et ses métabolites sont excrétés dans l’urine (>80 %) et dans les fèces (5 à 10 %). Les concentrations plasmatiques sont peu importantes après l’emploi de salbutamol par aérosol; la demi-vie plasmatique est de 3,8 à 7,1 heures.
COMBIVENT RESPIMAT
Au cours d’une étude pharmacocinétique croisée effectuée auprès de 12 hommes volontaires en santé et comparant le schéma d’absorption et d’excrétion d’une dose unique de COMBIVENT à celui des deux principes actifs séparément, la nébulisation concomitante du bromure d’ipratropium et du sulfate de salbutamol n’a pas potentialisé l’absorption systémique de l’un ou l’autre des composants. Par conséquent, l’activité additive de COMBIVENT RESPIMAT s’explique par l’effet localisé combiné sur les poumons par suite de l’inhalation.
Après l’inhalation de la solution aqueuse par l’inhalateur RESPIMAT, un dépôt médicamenteux plus de 2 fois plus élevé est observé sur le plan expérimental comparativement à la suspension pressurisée pour inhalation. Le dépôt oropharyngé est réduit de façon correspondante et est significativement moins élevé avec l’inhalateur RESPIMAT comparativement à la suspension pressurisée pour inhalation. La portion de la dose déposée dans les poumons atteint la circulation rapidement (après quelques minutes). La quantité de substance active déposée dans l’oropharynx est avalée lentement et est acheminée dans l’appareil gastro-intestinal. Par conséquent, l’exposition systémique est fonction à la fois de la biodisponibilité orale et pulmonaire.
Comparaison de l’exposition systémique à l’ipratropium et au salbutamol après l’inhalation de la solution pour inhalation COMBIVENT RESPIMAT et la suspension pressurisée pour inhalation COMBIVENT
L’exposition systémique à l’état d’équilibre à l’ipratropium et au salbutamol après l’inhalation de la suspension pressurisée pour inhalation COMBIVENT ou de la solution pour inhalation COMBIVENT RESPIMAT a été comparée dans un essai de phase III. L’exposition systémique aux deux ingrédients actifs a été calculée à partir d’échantillons de plasma et d’urine obtenus auprès de 108 patients atteints de MPOC recevant soit la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) ou la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg) quatre fois par jour. L’exposition systémique à l’état d’équilibre observée avec l’ipratropium après l’utilisation de la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) était comparable à celle observée après l’utilisation de la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg) (le rapport d’exposition systémique de l’ipratropium dans le plasma et dans l’urine pour la solution pour inhalation COMBIVENT RESPIMAT / suspension pressurisée pour inhalation COMBIVENT était de 1,04 et de 1,18, respectivement). L’exposition systémique au salbutamol était moins élevée (le rapport d’exposition systémique du salbutamol dans le plasma et dans l’urine pour la solution pour inhalation COMBIVENT RESPIMAT / suspension pressurisée pour inhalation COMBIVENT était de 0,74 et de 0,86, respectivement) car une moins grande quantité de salbutamol est disponible pour l’absorption orale avec l’inhalateur RESPIMAT comparativement à l’aérosol-doseur.
Analyse de sous-groupe
Les données pharmacocinétiques à l’état d’équilibre de 52 patients ayant reçu un traitement par la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) ont été groupées selon l’âge et le sexe des patients. À l’instar des patients ayant utilisé la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg), les patients ayant utilisé la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) et âgés de 65 ans et plus présentaient des expositions systémiques à l’état d’équilibre à l’ipratropium (Cmax = 38,5 pg/mL) et au salbutamol (Cmax = 1,19 ng/mL) plus élevées que les patients âgés de moins de 65 ans (Cmax = 30,1 pg/mL, 0,74 ng/mL, respectivement). L’exposition systémique à l’ipratropium et au salbutamol était semblable chez les hommes et les femmes après la prise de la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg).
Populations et états pathologiques particuliers
- Enfants et adolescents L’efficacité et l’innocuité chez les enfants et les adolescents âgés de moins de 18 ans n’ont pas été établies.
Personnes âgées Selon les données disponibles, aucun ajustement de la posologie de
COMBIVENT RESPIMAT n’est nécessaire pour les patients âgés.
- Insuffisance hépatique COMBIVENT RESPIMAT n’a pas fait l’objet d’étude auprès de patients souffrant d’insuffisance hépatique.
- Insuffisance rénale COMBIVENT RESPIMAT n’a pas fait l’objet d’étude auprès de patients souffrant d’insuffisance rénale.
11. Conservation, stabilité et mise au rebut
COMBIVENT RESPIMAT doit être conservé à la température contrôlée de la pièce (entre 15 et 30 oC). Ne pas congeler.
- 12. Instructions particulières de manipulation du produit
Avant la première utilisation, il faut insérer la cartouche COMBIVENT RESPIMAT dans l’inhalateur COMBIVENT RESPIMAT et préparer l’inhalateur.
Lorsqu’on utilise l’inhalateur pour la première fois, il faut faire fonctionner l’inhalateur en le pointant vers le sol jusqu’à ce qu’un nuage de médicament apparaisse, puis répéter ce procédé à trois autres reprises. On considère alors que l’appareil est préparé et prêt à l’emploi. Si on utilise l’inhalateur tous les jours, il n’est pas nécessaire d’effectuer cette étape à nouveau. Si l’inhalateur n’est pas utilisé pendant plus de 3 jours, on recommande de préparer l’inhalateur une fois. Si l’inhalateur n’est pas utilisé pendant plus de 21 jours, le patient doit faire fonctionner l’inhalateur jusqu’à ce qu’un nuage de médicament apparaisse, puis répéter ce procédé à trois autres reprises pour que l’appareil soit prêt à l’emploi (voir RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S).
Lorsque le nombre prévu de doses mesurées (120) a été utilisé, l’inhalateur COMBIVENT RESPIMAT se verrouille et ne peut plus libérer de doses.
Une fois la cartouche insérée dans l’inhalateur, COMBIVENT RESPIMAT doit être remplacé au plus tard trois mois après la première utilisation ou lorsque l’inhalateur se verrouille (120 actionnements), selon la première éventualité.
Garder hors de la portée et de la vue des enfants. Ne pas vaporiser dans les yeux.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
COMBIVENT RESPIMAT est l’association de deux principes actifs, le bromure d’ipratropium et le sulfate de salbutamol.
Substance médicamenteuse
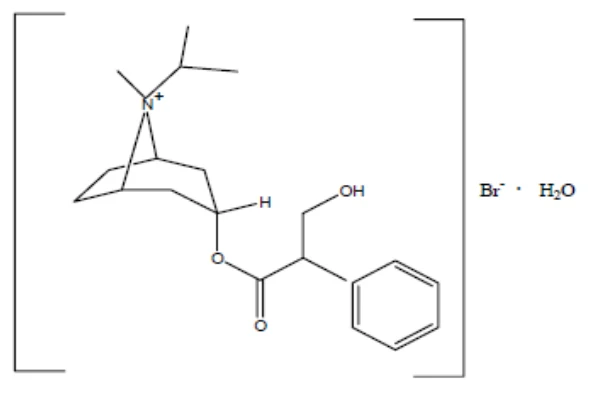
Dénomination commune : bromure d’ipratropium monohydraté
Nom chimique : bromure de (8r)-3α-hydroxy-8-isopropyl-1αH, 5αH-tropanium-(±)-tropas Formule moléculaire et masse moléculaire : C20H30 Br NO3. •H2O / 430,4
Formule développée :
Propriétés physicochimiques : Substance cristalline blanche à saveur amère. Soluble dans l’eau et l’alcool; insoluble dans le chloroforme et l’éther. La substance est relativement stable dans les solutions neutres ou acides. Dans les solutions alcalines, la partie estérifiée est rapidement hydrolysée. Point de fusion, 230 °C avec décomposition.
Substance médicamenteuse
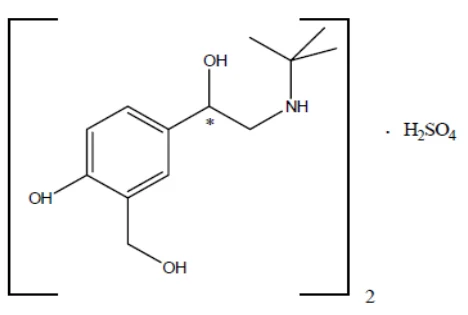
Dénomination commune : sulfate de salbutamol
Nom chimique : 1,3-benzènediméthanol,α1-[[(1,1-diméthyléthyl) amino]méthyl]-4-hydroxy-, sulfate (2:1) (sel)
Formule moléculaire et masse moléculaire : (C13H21NO3)2. •H2SO4 / 576,7
Formule développée :
Propriétés physicochimiques : Poudre cristalline d’une couleur de blanc à blanc cassé, soluble dans l’éthanol, modérément soluble dans l’eau et très soluble dans le chloroforme.
14. Études cliniques
14.1 Études cliniques par indication
Tableau 3 : Résumé des données démographiques des patients dans les études cliniques menées chez des adultes atteints de maladie pulmonaire obstructive chronique
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) / Âge moyen / Sexe |
| 1012.56 | Répartition aléatoire, double insu, double placebo, contrôlé par témoin actif, groupes parallèles de 3 traitements | COMBIVENT RESPIMAT 20/100 mcg qid + AD CFC placebo qid (486 patients traités) AD CFC COMBIVENT 36/206 mcg qid + RESPIMAT placebo qid (491 patients traités) Ipratropium RESPIMAT 20 mcg qid + AD CFC placebo qid (483 patients traités) Inhalation orale / 12 semaines | n=1 460 Âge : 64,1 Hommes : 955 Femmes : 505 |
Tableau 4 : Différences moyennes de l’ASC du VEMS (changement par rapport à la valeur initiale au jour de test en litres) entre COMBIVENT RESPIMAT 20/100 mcg (A) et l’aérosol-doseur à base de CFC COMBIVENT 36/206 mcg (B) aux jours de test 1, 29, 57 et 85 (essai 1012.56)
| ASC0-6 du VEMS | ASC0-4 du VEMS | ASC4-6 du VEMS | |||||||||
| Jour de test | Moy. (ÉT) (litres) | Moy. (ÉT) (litres) | IC 95 % (litres) | Moy. (ÉT) (litres) | Moy. (ÉT) (litres) | Valeur p | IC 95 % (litres) | Moy. (ÉT) (litres) | Moy. (ÉT) (litres) | IC 95 % (litres) | |
| 1 | A B | 0,173 (0,008) 0,189 (0,008) | -0,016 (0,010) | (- 0,036, 0,004) | 0,211 (0,008) 0,149 (0,008) | 0,061 (0,011) | <0,0001 | (0,040, 0,083) | 0,100 (0,008) 0,074 (0,009) | 0,026 (0,012) | (0,003, 0,049) |
| 29 | A B | 0,154 (0,007) 0,161 (0,007) | -0,007 (0,010) | (- 0,026, 0,013) | 0,197 (0,008) 0,153 (0,008) | 0,044 (0,010) | <0,0001 | (0,024, 0,065) | 0,068 (0,008) 0,078 (0,008) | -0,010 (0,011) | (-0,032, 0,012) |
| 57 | A B | 0,146 (0,007) 0,160 (0,007) | -0,014 (0,010) | (- 0,033, 0,005) | 0,188 (0,007) 0,141 (0,007) | 0,047 (0,010) | <0,0001 | (0,027, 0,067) | 0,063 (0,008) 0,073 (0,008) | -0,011 (0,011) | (-0,033, 0,011) |
| 85 | A B | 0,145 (0,007) 0,149 (0,007) | -0,003 (0,010) | (- 0,022, 0,015) | 0,189 (0,007) 0,142 (0,007) | 0,047 (0,010) | <0,0001 | (0,028, 0,066) | 0,056 (0,008) 0,073 (0,008) | -0,017 (0,011) | (-0,039, 0,005) |
Dans un essai de 12 semaines, à répartition aléatoire, multicentrique, à double insu, à double placebo, à groupes parallèles mené auprès de 1 424 patients atteints de MPOC, on a comparé l’efficacité bronchodilatatrice de la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) (474 patients) à celle de la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg) (482 patients) et du bromure d’ipratropium libéré par l’inhalateur COMBIVENT RESPIMAT (20 mcg) (468 patients). L’étude incluait des patients ayant reçu un diagnostic clinique de MPOC, âgés de 40 ans ou plus, ayant des antécédents de tabagisme supérieurs à 10 paquets-années, un VEMS inférieur ou égal à 65 % de la valeur prédite et un rapport VEMS/CVF inférieur ou égal à 0,7. Les patients atteints de glaucome à angle fermé, d’hypertrophie prostatique symptomatique ou d’une obstruction du col de la vessie étaient exclus.
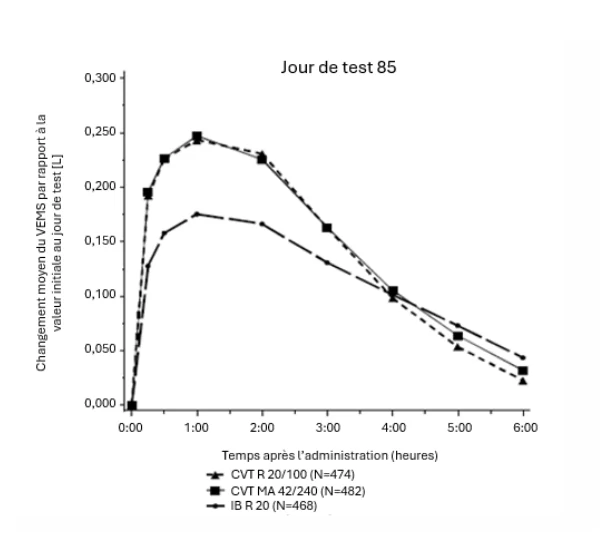
Des mesures en séries du VEMS (illustrées à la Figure 1 sous forme de changement du VEMS par rapport à la valeur initiale au jour de test) effectuées aux jours de test 1 et 85 indiquent que la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) était équivalent sur le plan thérapeutique à la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg), et que les deux préparations avaient entraîné une amélioration significativement supérieure de la fonction pulmonaire comparativement au bromure d’ipratropium administré séparément. Dans cette étude, COMBIVENT RESPIMAT et l’aérosol-doseur COMBIVENT étaient aussi efficaces chez les hommes et les femmes, ainsi que chez les patients âgés de 65 ans et plus et ceux âgés de moins de 65 ans.
Le temps médian avant l’apparition de la réponse et la réponse maximale et la durée médiane de la réponse étaient comparables pour la solution pour inhalation COMBIVENT RESPIMAT (20/100 mcg) et la suspension pressurisée pour inhalation COMBIVENT (36/206 mcg).
Figure 1 : Profil en termes de temps du VEMS aux jours 1 et 85
Une étude de longue durée, à répartition aléatoire, en mode ouvert visait à comparer l’innocuité de la solution pour inhalation COMBIVENT RESPIMAT (n=157) à celle de l’aérosol-doseur à CFC COMBIVENT (36/206 mcg) (n=154) et de l’association libre de l’aérosol pour inhalation HFA de bromure 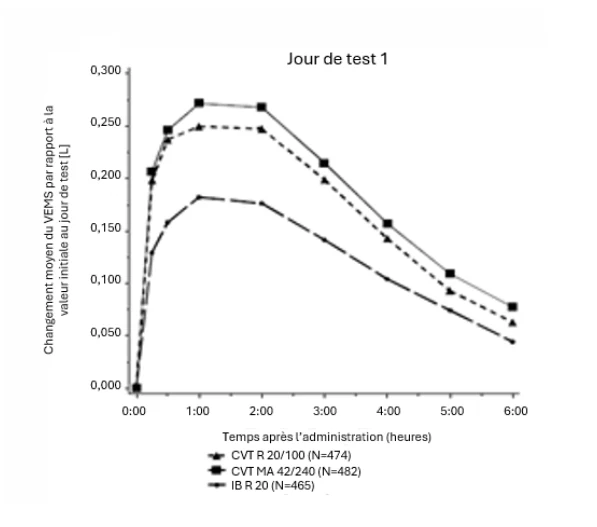
 d’ipratropium (34 mcg) et de l’aérosol pour inhalation HFA de salbutamol (180 mcg) (n=154) chez des adultes atteints de MPOC. Après 48 semaines, tous les traitements à l’étude étaient bien tolérés. Les effets indésirables correspondaient à ce qui était prévu avec les bêta-agonistes et les anticholinergiques dans cette population de patients.
16. Toxicologie non clinique
COMBIVENT
Toxicologie générale
Études de doses uniques
La toxicité de COMBIVENT après une seule inhalation a été évaluée chez des rats et des chiens. Après l’administration de la dose la plus élevée techniquement possible (rats : 887/5 397 mcg/kg de bromure d’ipratropium/salbutamol, chiens : 164/861 mcg/kg de bromure d’ipratropium/salbutamol), aucune indication d’effets toxiques systémiques n’a été observée et cette association était bien tolérée sur le plan local. La DL50 approximative suivant une administration intraveineuse a été calculée pour chaque substance et était de 12 à 20 mg/kg pour le bromure d’ipratropium et de 60 à 73 mg/kg pour le sulfate de salbutamol, selon l’espèce (souris, rat et chien).
Études de doses multiples
Inhalation (voie nasale) :
Chez des rats, l’inhalation d’une association de bromure d’ipratropium et de sulfate de salbutamol pendant 2 semaines, à raison de doses maximales moyennes de 298/1 876 mcg/kg/jour, n’a produit aucune preuve de toxicité. L’augmentation du poids du cœur chez les mâles ayant reçu des doses élevées, en l’absence de signes histopathologiques, indiquait une réponse d’adaptation aux actions de stimulation cardiaque connues des agents sympathomimétiques, dont le sulfate de salbutamol.
Inhalation (voie orale) :
Lors d’une étude de 14 jours, des chiens ont reçu une dose maximum de 110/575 mcg/kg/jour d’une association de bromure d’ipratropium et de sulfate de salbutamol par inhalation, entraînant une tachycardie sinusale et des changements exagérés des ondes T (secondaires à la tachycardie) dans tous les groupes traités. L’incidence et l’ampleur de ces effets, constatés le premier jour d’administration, n’ont pas été remarquées ni grandement diminuées à la fin de la deuxième semaine de traitement. Cinq des six chiens du groupe ayant reçu la dose moyenne (55/287 mcg/kg) ont présenté une fibrose interstitielle du muscle papillaire du ventricule gauche du cœur; cet effet n’a pas été constaté dans les groupes ayant reçu les doses faibles ou élevées. Une accumulation de glycogène dans le foie a été remarquée pour tous les niveaux de doses, mais son importance du point de vue toxicologique n’était pas certaine.
Lors d’une autre étude de doses multiples sur l’inhalation, des chiens beagle ont été exposés pendant 14 jours à des doses d’une association de bromure d’ipratropium et de sulfate de salbutamol pouvant atteindre 56/348 mcg/kg dans le but d’évaluer la cardiotoxicité de cette association par rapport à chaque composé séparément. Cette étude n’a révélé aucune preuve d’interaction entre le bromure d’ipratropium et le sulfate de salbutamol. Les changements cardiaques constatés au cours de cette étude (fréquence cardiaque accrue et changements des tracés électrocardiographiques) étaient pratiquement identiques chez les groupes ayant reçu l’association de bromure d’ipratropium et de salbutamol et chez ceux ayant reçu la même dose de sulfate de salbutamol seulement.
Deux études de 13 semaines sur la toxicité relative à l’inhalation d’une association de bromure d’ipratropium et de sulfate de salbutamol ont été menées chez des rats et des chiens. Ces études ont révélé que le cœur était l’organe cible. Chez les rats, l’administration de doses de 34/197 à 354,5/2 604 mcg/kg/jour d’une association de bromure d’ipratropium et de sulfate de salbutamol a produit une augmentation du poids du cœur non fonction de la dose (sans corrélation histologique). Chez les chiens, l’administration de doses de 32/198 à 129/790 mcg/kg/jour d’une association de bromure d’ipratropium et de sulfate de salbutamol a entraîné une légère augmentation de la fréquence cardiaque et, aux doses plus élevées, des cicatrices pouvant être décelées à l’histopathologie et/ou une fibrose du muscle papillaire du ventricule gauche, parfois accompagnée de minéralisation.
Les données cardiovasculaires obtenues dans les études susmentionnées doivent être considérées comme étant des effets bien connus des bêta-adrénergiques, notamment le salbutamol. Le profil toxicologique du bromure d’ipratropium est également connu depuis longtemps et est caractérisé par des effets anticholinergiques typiques, dont une sécheresse des muqueuses de la tête, une mydriase, une kératoconjonctivite sèche (sécheresse des yeux) chez les chiens seulement, une diminution du tonus et une inhibition de la motilité gastro-intestinale (rats).
Génotoxicité
COMBIVENT n’a démontré aucune activité génotoxique lors de tests in vitro.
Toxicité particulière
Immunotoxicité
Aucun signe d’effet immunotoxicologique causé par COMBIVENT ou l’un ou l’autre de ses ingrédients actifs n’a été observé.
BROMURE D’IPRATROPIUM
Toxicologie générale
Études de doses uniques
| VALEUR DE DL50 POUR L’IPRATROPIUM | |||
| Espèces | Sexe | Voie | DL50 (mg/kg) |
| Souris | i.v. | 13,5 | |
| Souris | M | i.v. | 12,3 |
| Souris | F | i.v. | 15,0 |
| Souris | s.c. | 322 | |
| Souris | s.c. | 300 | |
| VALEUR DE DL50 POUR L’IPRATROPIUM | |||
| Espèces | Sexe | Voie | DL50 (mg/kg) |
| Souris | orale | 2 010 | |
| Souris | orale | 1 038 | |
| Rat | i.v. | 15,8 | |
| Rat | s.c. | 1 500 | |
| Rat | orale | >4 000 | |
| Rat | orale | 1 722 | |
Les signes de toxicité ont été l’apathie, une mobilité réduite, l’ataxie, une paralysie du muscle squelettique, des convulsions cloniques et des décès causés par une insuffisance respiratoire. Les signes toxiques ont persisté pendant 3 heures à la suite de l’administration intraveineuse et pendant 8 jours suivant la prise orale.
Des études sur la tolérance de doses uniques ont été effectuées chez des chiens. Aucun décès n’a été constaté pour des doses orales allant jusqu’à 400 mg/kg ou jusqu’à 50 mg/kg par voie sous-cutanée. Les signes de toxicité ont été la mydriase, une sécheresse des muqueuses buccale, nasale et optique, des vomissements, l’ataxie, une accélération de la fréquence cardiaque, une baisse de la température corporelle et le décès par insuffisance respiratoire.
Dans une étude sur la toxicité de doses uniques par inhalation, une solution de bromure d’ipratropium à 4 et à 8 % a été administrée par inhalation à des cobayes. Aucun signe toxique ne s’est manifesté avec la solution à 4 %. Toutefois, la solution à 8 % (environ 200 mg/kg de bromure d’ipratropium) a provoqué la mort 5 heures après l’administration.
Des chiens normaux anesthésiés et hypoventilés ont toléré des doses allant jusqu’à 200 bouffées (4 mg) de bromure d’ipratropium sans changement sur l’ECG et sans provoquer d’insuffisance cardiaque. Des diminutions de la fréquence cardiaque ont toutefois été observées. Des résultats semblables ont été notés chez des chiens recevant du bromure d’ipratropium en perfusion intraveineuse (10 mg/kg/minute) allant jusqu’à 1 550 mg/kg ou 1 000 mg/kg en plus de 200 bouffées de placebo en inhalateur. Des baisses de la tension artérielle ont été également observées au cours de ces expériences.
Une étude sur la tolérance de doses uniques par inhalation a été effectuée chez des rats avec des doses allant jusqu’à 160 bouffées (3,2 mg) de bromure d’ipratropium en inhalateur. Aucun décès n’a été constaté.
Études de doses multiples
Voie orale :
Une étude sur la toxicité de doses multiples d’une durée de 9 semaines a été effectuée chez des rats. L’administration de 10, 100 et 500 mg/kg n’a donné aucune découverte pathologique sauf une baisse dans l’ingestion de nourriture et dans celle du taux de croissance en fonction de la dose administrée.
Dans une étude d’une durée de 4 semaines, on a donné à des chiens des doses de 3, 30 et 150 mg/kg (pendant 3 semaines), et 300 mg/kg durant la quatrième semaine. Les effets suivants ont été constatés aux doses moyennes et aux des doses élevées : mydriase, inhibition de la sécrétion lacrymale et salivaire, inflammation trachéale et oculaire, réduction dans la consommation alimentaire et perte de poids. Trois des six chiens sont décédés lorsque la dose a été portée de 150 à 300 mg/kg.
Une étude complémentaire d’une durée de 13 semaines, au cours de laquelle on a administré des doses de 1,5, 3,0 et 15 mg/kg, n’a révélé aucune modification pathologique sauf une inhibition de la sécrétion lacrymale associée à une kératoconjonctivite et à une sécheresse buccale. Ces effets étaient reliés à la dose administrée.
Voie sous-cutanée :
Des rats ont reçu en injection sous-cutanée des doses de 1, 10 et 100 mg/kg. Un décès a été constaté à la suite d’un iléus paralytique parmi le groupe recevant la dose de 10 mg/kg. Des modifications de type inflammatoire ont été observées au point d’injection.
Une étude de 4 semaines chez des chiens recevant des doses de 10, 20 et 30 mg/kg (40 mg/kg durant les 5 derniers jours) a révélé les effets suivants : sécheresse des muqueuses buccale et nasale, mydriase, conjonctivite et kératite associées à une diminution des sécrétions lacrymales. Une réduction dans la consommation alimentaire et une perte de poids ont également été observées. Un des chiens dans le groupe recevant la forte dose est décédé. Des signes de lésions hépatiques ont été notés chez deux chiens ayant reçu la dose élevée, ainsi qu’une réduction du poids de leurs testicules. Ce dernier phénomène n’a pas été constaté lors d’études subséquentes.
Inhalation :
Douze rats ont été exposés à du bromure d’ipratropium en aérosol à une concentration de 11,5 mcg/L pendant 1 heure, 4 fois par jour durant une période de 7 jours. Aucun signe de toxicité médicamenteuse n’a été constaté.
Dans une autre étude, l’administration du bromure d’ipratropium à des doses de 128, 256 et 384 mcg par rat par jour pendant 30 jours n’a montré aucun signe de toxicité, sauf une réaction inflammatoire de faible intensité et des zones de fibrose et d’hémorragie localisées au mésométrium chez 2 des 9 femelles du groupe recevant la dose élevée. Ce phénomène n’a pas été observé au cours d’études subséquentes.
Quatre singes rhésus ont reçu en inhalation 500 mcg de bromure d’ipratropium, deux fois par jour (dose totale de 1 mg/jour) pendant 7 jours. Aucun signe de toxicité provoquée par le médicament n’a été constaté.
Dans une autre étude, un groupe de singes rhésus a reçu en inhalation des doses de bromure d’ipratropium de 200, 400 et 800 mcg/jour pendant 6 semaines. Les tests comprenaient des mesures du taux de transport muco-ciliaire et la fréquence des battements ciliaires. Aucun signe de toxicité médicamenteuse n’a été constaté.
Voie orale :
Deux études, l’une d’une durée de 6 mois et l’autre de 12 mois, ont été effectuées chez des rats recevant des doses de 6, 30 et 150 mg/kg. Cette dernière dose a été augmentée subséquemment à 200 mg/kg après la 14e semaine. Des diminutions de la consommation alimentaire et des taux de croissance ont été observées chez le groupe recevant la dose la plus élevée. Dans ce même groupe, on a constaté une certaine constipation, directement reliée à la dose administrée et ayant même causée une coprostase grave et une dilatation des intestins. Une hépatose toxique a également été observée chez quelques animaux du groupe recevant la dose la plus élevée.
Du bromure d’ipratropium a été administré à des chiens aux doses de 1,5, 3,0, 15,0 et 75,0 mg/kg pendant un an. Une diminution de la croissance du poids corporel a été constatée chez les animaux recevant la dose la plus élevée. Une consommation alimentaire réduite a été notée chez les chiens recevant une dose de 3 mg/kg et plus. Des vomissements ont été observés dans tous les groupes traités. On a observé une réduction en fonction de la dose (3 mg/kg et plus) des sécrétions nasale, buccale et lacrymale, cette dernière dégénérant en kératoconjonctivite. Des taux plus élevés de SGPT et de SGOT (15 et 75 mg/kg) ainsi que de phosphatase alcaline (75 mg/kg) ont été enregistrés. Une nécrose gastrique localisée a été constatée chez 2 chiens recevant la dose la plus élevée. On a également observé une dégénérescence graisseuse du foie, non proportionnelle à la dose administrée et variant d’un animal à l’autre.
Inhalation :
Une étude d’une durée de 6 mois a été effectuée chez des rats recevant des doses de 128, 256 et 384 mcg par jour. On a effectué des mesures de la fréquence du battement ciliaire, la mécanique respiratoire et des gaz du sang. La seule donnée manifeste a été une diminution du taux de croissance reliée à la dose administrée chez les animaux mâles.
Une étude d’une durée de 6 mois sur la toxicité a été effectuée chez des singes rhésus suivant l’administration par inhalation de doses quotidiennes de 20, 800 et 1 600 mcg. Tous les résultats ont été négatifs, y compris les mesures de la mécanique respiratoire, de la fréquence du battement ciliaire et des gaz du sang.
Génotoxicité
Afin de déterminer tout effet mutagène possible du bromure d’ipratropium, trois tests d’Ames, un test sur le micronucléus chez les souris, une étude cytogénétique chez des hamsters chinois et une épreuve létale dominante chez des souris ont été effectués. Deux de ces tests ont été positifs (un test d’Ames et l’étude sur le micronucléus). Cependant, ils ont apparemment été jugés faux puisqu’il a été impossible de retrouver les mêmes résultats à la suite d’une expérimentation subséquente poussée. L’étude cytogénétique a révélé une augmentation du nombre des divisions des chromatides, reliée à la dose administrée. Néanmoins, aucune autre aberration n’a été observée. La véritable signification de ce phénomène n’est pas connue. Tous les autres tests étaient négatifs.
Le bromure d’ipratropium a fait l’objet de nombreux tests in vivo et in vitro sur la génotoxicité qui n’ont révélé aucun signe de propriétés mutagènes.
Cancérogénicité
Le bromure d’ipratropium a été évalué séparément pour en déterminer les propriétés néoplasiques dans le cadre de plusieurs études sur le pouvoir carcinogène. Des études sur le pouvoir carcinogène ont été effectuées chez des souris (pendant 107 semaines) et chez des rats (pendant 114 semaines) avec des doses orales allant jusqu’à 6 mg/kg. Ces études ont démontré que l’administration de doses orales de bromure d’ipratropium ne provoque aucun effet carcinogène chez les souris et les rats.
Toxicologie pour la reproduction et le développement
Trois études tératologiques ont été effectuées, la première chez des souris avec des doses orales de 2 et 10 mg/kg et les deux autres chez des rats avec des doses de 2 et 10 mg/kg et de 10 et 20 mg/kg. Aucune étude n’a révélé d’anomalies fœtales imputables au médicament.
Une étude semblable a été effectuée chez des lapins recevant du bromure d’ipratropium par voie orale à des doses de 2 et 10 mg/kg. Aucun effet tératogène ni embryotoxique n’a été constaté.
Une étude tératologique chez des lapins recevant en inhalation des doses de 0,3, 0,9 et 1,8 mg/kg n’a révélé aucun effet sur les paramètres relatifs aux portées ni aucun effet embryotoxique ou tératogène.
Une étude sur la fertilité a été effectuée chez des rats recevant des doses orales de 5, 10 et 500 mg/kg administrées au cours des 60 jours précédant la gestation et au début de la gestation. Chez 8 des 20 couples, il y a eu un retard de fertilité suivant l’administration d’une dose de 500 mg/kg. Cette dose a provoqué une fausse grossesse chez 5 des 20 femelles. En outre, le taux de conception a été réduit chez 75 % des femelles recevant cette même dose. Aucun effet embryotoxique ni tératogène n’a été observé.
Outre ces observations, les études menées avec le sulfate de salbutamol et le bromure d’ipratropium n’ont révélé que des effets marginaux sur les embryons, les fœtus et les nouveau-nés, et ce, seulement dans la marge de toxicité maternelle. Le bromure d’ipratropium n’a pas influencé la fertilité de rats mâles ou femelles à des doses orales pouvant atteindre 50 mg/kg (environ 3 400 fois la dose quotidienne maximale recommandée chez l’humain en mg/m2). Des études sur la reproduction, menées avec le salbutamol sur des rats n’a révélé aucun signe de fertilité anormale.
SALBUTAMOL
Toxicologie générale
Études de doses uniques
| ESPÈCES (n) DL50 ORALE | ESPÈCES (n) DL50 I.V. |
| Souris (10) >2 000 mg/ kg Rat (10) >2 000 mg/ kg | Souris (10) 72 mg/kg Rat (10) 60 mg/kg |
| (n) DL50 INTRAPÉRITONÉALE CHEZ LE RAT | |
| Nouveau-né (155) 216 mg/kg Nouvellement sevré (100) 524 mg/kg Âgés de 2 semaines (90) 437 mg/kg | |
| Légende : (n) - Nombre d’animaux | |
La fréquence respiratoire chez les animaux traités a d’abord augmenté, puis la respiration est devenue anormalement lente et profonde. La mort, précédée de convulsions et de cyanose, est généralement survenue dans les quatre heures qui ont suivi l’administration du médicament.
Lapins, chats et chiens ont tous survécu à une dose orale unique de 50 mg/kg de salbutamol.
Études de doses multiples
Toxicité à moyen terme (quatre mois)
Des rats ont reçu, deux fois par jour, des doses de salbutamol par voie orale croissant de 0,5 mg/kg jusqu’à 25 mg/kg. Aucune modification hématologique significative n’a été enregistrée, sauf une légère augmentation du taux d’hémoglobine et de l’hématocrite. Les valeurs de l’azote uréique sanguin et de l’activité SGOT étaient élevées; celles du glucose sanguin et des protéines plasmatiques sont demeurées inchangées. Aux doses plus élevées, les hypophyses contenaient une plus grande quantité de matériel PAS-positif dans la fente hypophysaire.
Des chiens ont reçu, deux fois par jour, des doses de salbutamol par voie orale croissant de 0,05 mg/kg jusqu’à 12,5 mg/kg. La vitesse d’augmentation du taux d’hémoglobine et de l’hématocrite a diminué, particulièrement aux doses plus élevées. Le nombre de leucocytes a diminué après seize semaines de traitement, quelle que soit la dose. Le nombre de plaquettes a augmenté après huit semaines, à la plus forte dose. Aucun des paramètres biochimiques n’a été modifié. Le seul changement histologique significatif a été l’apparition de corps amylacés dans l’estomac, attribuable à un trouble de sécrétion du mucus. L’inhalation de 1 000 mcg de salbutamol en aérosol deux fois par jour pendant 3 mois n’a entraîné aucune modification morphologique des poumons, de la trachée, des ganglions lymphatiques, du foie ou du cœur.
Toxicité à long terme
Cinquante rates Charles River CD albinos ont reçu, per voie orale, 2, 10 et 50 mg/kg/jour de salbutamol, pendant 104 semaines; cinquante rates Charles River CD Sprague-Dawley, ont reçu 20 mg/kg/jour pendant 50 semaines, et cinquante rates Charles River Long-Evans ont reçu 20 mg/kg/jour pendant 96 semaines. Ces études ont révélé que l’incidence du léiomyome du mésovarium est liée à la dose chez la rate. Chez la souris, aucune tumeur de ce genre n’a été observée.
Génotoxicité
Des tests in vitro utilisant quatre microorganismes différents n’ont révélé aucun pouvoir mutagène. Le sulfate de salbutamol a fait l’objet de nombreux tests in vivo et in vitro sur la génotoxicité qui n’ont révélé aucun signe de propriétés mutagènes.
Cancérogénicité
Les propriétés néoplasiques du sulfate de salbutamol et du bromure d’ipratropium ont fait l’objet de plusieurs études sur le pouvoir carcinogène. L’administration orale de sulfate de salbutamol à des doses plus de 20 fois la dose quotidienne maximale par inhalation recommandée chez les humains a entraîné une augmentation de l’incidence de léiomyome du mésovarium chez la rate, mais pas chez la souris, les hamsters femelles ni les chiennes. L’apparition de léiomyomes pouvait être évitée avec l’administration simultanée de bêta-bloquants. Ces effets ont été observés chez certaines espèces seulement et n’ont donc aucune pertinence clinique et ne justifient ainsi aucune restriction de l’emploi clinique du sulfate de salbutamol.
Toxicologie pour la reproduction et le développement
Le salbutamol s’est révélé tératogène chez les souris après l’administration de doses correspondant à 14 fois la dose en aérosol pour les humains; après l’administration de doses sous-cutanées correspondant à 0,2 fois la dose orale maximum pour les humains (enfant d’un poids de 21 kg); et après l’administration de doses sous-cutanées correspondant à 0,4 fois la dose orale maximum pour les humains.
L’administration sous-cutanée de doses élevées de sulfate de salbutamol a provoqué des fissures palatines chez des souris à des doses correspondant à la dose quotidienne maximale par inhalation recommandée chez l’humain (mg/m2). Cependant, ce phénomène est bien connu et se manifeste aussi après l’administration d’autres agents bêta-adrénergiques. On suppose dès lors que cet effet est causé par une augmentation du taux de corticostérone chez la mère et peut être considéré comme une conséquence du stress généralisé et n’ayant aucune pertinence pour les autres espèces. Outre ces observations, les études menées avec le sulfate de salbutamol n’ont révélé que des effets marginaux sur les embryons, les fœtus et les nouveau-nés, et ce, seulement dans la marge de toxicité maternelle.
Chez le rat, l’administration, par voie orale, de 0,5, 2,32, 10,75 et 50 mg/kg/jour pendant toute la période de gestation n’a provoqué aucune anomalie significative chez les fœtus. À la plus forte dose, cependant, il y a eu augmentation de la mortalité néonatale. Des études sur la fonction reproductrice des rats n’ont révélé aucune atteinte à la fertilité.
Le salbutamol n’a occasionné aucun effet indésirable chez des lapines Stride Dutch qui ont reçu, per voie orale, pendant toute leur gestation, des doses de 0,5, 2,32 et 10,75 mg/kg/jour. À la dose de 50 mg/kg/jour, soit l’équivalent de 2 800 fois la dose maximale par inhalation, un cranioschisis a été observé chez 7 des 19 fœtus (soit 37 %).
Pharmacologie non clinique
COMBIVENT RESPIMAT
COMBIVENT RESPIMAT est l’association du bronchodilatateur anticholinergique bromure d’ipratropium et du bronchodilatateur bêta2-adrénergique sulfate de salbutamol. Les modes d’action de chaque composant décrits ci-dessous s’appliquent à COMBIVENT RESPIMAT. Les deux médicaments font partie de la catégorie des bronchodilatateurs. La prise simultanée d’un anticholinergique et d’un agent bêta2-sympathomimétique a pour but de produire un effet bronchodilatateur plus prononcé que celui obtenu avec chaque agent pris seul à la posologie recommandée. L’efficacité de COMBIVENT RESPIMAT est probablement due à un effet localisé sur les récepteurs muscariniques et bêta2-adrénergiques dans les poumons.
Bromure d’ipratropium
Le bromure d’ipratropium administré sous forme d’aérosol, est un anticholinergique qui exerce ses effets principalement sur l’arbre bronchique. Chez le cobaye et le chien, il inhibe le bronchospasme provoqué par l’acétylcholine après l’administration intraveineuse d’une dose efficace 50 de 0,15 et de à 0,40 mcg/kg en plus d’exercer un effet transitoire sur la tension artérielle. En inhalation, environ 25 mcg de bromure d’ipratropium inhibe à 50 % le bronchospasme provoqué par l’acétylcholine chez le chien, sans effet manifeste sur la tension artérielle. Toutefois, la durée d’action est plus longue en comparaison de celle exercée par l’administration intraveineuse. L’examen histologique de muqueuses bronchiques humaines, à la suite d’inhalation chronique de bromure d’ipratropium, n’a révélé aucune modification des cellules épithéliales, ciliées ou caliciformes. De même, tant chez les sujets normaux que chez les bronchitiques, la capacité d’excrétion muco-ciliaire à court terme n’a pas été altérée par l’inhalation d’une dose de 200 mcg de bromure d’ipratropium.
Les effets anticholinergiques du bromure d’ipratropium sur divers autres systèmes de l’organisme suivant l’administration orale, sous-cutanée, intraveineuse et en inhalation ont été évalués. Chez les chiens, une augmentation de 50 % de la fréquence cardiaque fut constatée à la suite de l’administration sous-cutanée d’une dose d’environ 0,011 mg/kg d’ipratropium, équivalente à celle d’atropine. Cependant, la dose d’ipratropium administrée par voie orale équi-efficace s’est avérée 58 fois supérieure. Suivant l’emploi en inhalation, aucune augmentation de la fréquence cardiaque ni modification pathologique sur le tracé ECG n’a été enregistrée à des doses allant jusqu’à 8 mg. Au cours d’une autre étude chez le chien, l’administration intraveineuse (i.v.) de faibles doses d’ipratropium a produit certains changements de la tension artérielle et de la fréquence cardiaque. Toutefois, il a fallu administrer 100 bouffées (40 mcg/bouffée) de la substance, au moyen d’un aérosol-doseur, avant d’atteindre une augmentation de 11 % de la fréquence cardiaque.
La sécrétion salivaire chez le rat, la souris et le chien a été inhibée efficacement par l’administration parentérale de faibles doses de bromure d’ipratropium (0,001 à 0,032 mcg/kg), mais par voie orale, la dose efficace augmentait de plus de 100 fois. Chez les chiens, l’administration en aérosol d’environ 65 bouffées (40 mcg/bouffée) a réduit le débit salivaire de 50 %. Chez le rat, les effets sur la sécrétion gastrique ont révélé une différence d’au moins 100 fois entre les doses efficaces entériques et sous-cutanées.
Les effets mydriatiques du bromure d’ipratropium sur des souris ont été presque équivalents à ceux de l’atropine à la suite d’une administration par voie sous-cutanée et de 10 à 20 fois moindres après l’administration orale. Le bromure d’ipratropium administré à des lapins à des doses allant jusqu’à 100 mg/kg n’a provoqué aucun effet sur le système nerveux central.
L’administration sous-cutanée du bromure d’ipratropium à des souris a inhibé les effets sécrétoires de l’oxitropium, antagoniste cholinergique. On a constaté des effets spasmolytiques sur l’intestin isolé de cobaye équivalents et même supérieurs à ceux de l’atropine. Des tests in vitro effectués sur le rectum isolé de cobaye ont démontré que le bromure d’ipratropium pouvait inhiber les effets spasmogéniques de l’acétylcholine et de la pilocarpine, mais demeurait inefficace dans l’inhibition du spasme provoqué par l’histamine ou le chlorure de baryum. Le bromure d’ipratropium a exercé des effets anticholinergiques in situ sur des préparations biologiques de vessies et d’intestins de chien. Des doses intraveineuses de cette substance se sont révélées 500 fois plus puissantes que celles administrées par voie orale ou intraduodénale.
Salbutamol
Des études pharmacologiques in vitro et in vivo ont montré que le salbutamol agit de préférence sur les récepteurs bêta2-adrénergiques. Même s’il est reconnu que ces récepteurs sont les plus nombreux dans le muscle lisse des bronches, de récents résultats indiquent que, dans le cœur humain, il y en aurait entre 10 et 50 %, mais leur fonction précise n’est pas encore connue.
Les effets pharmacologiques des bêta-agonistes, dont le salbutamol, sont attribuables, du moins en partie, à la stimulation par les récepteurs bêta-adrénergiques de l’adényl-cyclase, l’enzyme intracellulaire qui catalyse la conversion de l’adénosine triphosphate (ATP) en adénosine 3',5'-monophosphate (AMP cyclique). Une augmentation du taux d’AMP cyclique est associée au relâchement des fibres lisses des bronches et à l’inhibition de la libération par les cellules, particulièrement les mastocytes, des médiateurs de l’hypersensibilité immédiate.
L’effet de relâchement musculaire du salbutamol s’est révélé davantage prolongé que lorsque l’effet était induit par l’isoprénaline.
Comme le laissent entendre les résultats d’expériences effectuées sur des préparations de tissu animal isolées, le salbutamol produit un effet bronchodilatateur important chez l’animal entier. Chez le cobaye anesthésié, le salbutamol, à une dose i.v. de 100 mcg/kg, empêche complètement la survenue du bronchospasme induit par l’acétylcholine. Chez les cobayes, la prise de salbutamol en aérosol à une dose de 250 mcg/mL durant une minute a empêché l’induction d’un bronchospasme par l’acétylcholine sans causer d’effet chronotrope. Après l’administration de salbutamol par voie orale à des cobayes conscients, la bronchodilatation a duré plus longtemps (en termes de temps moyen écoulé entre la provocation à l’acétylcholine et la dyspnée). L’effet protecteur du salbutamol s’est prolongé jusqu’à six heures.
Chez le chat et le chien anesthésiés, le salbutamol a empêché l’apparition du bronchospasme que provoque la stimulation vagale, sans effet significatif sur la fréquence cardiaque et la tension artérielle. Des tests effectués sur des préparations isolées de muscle papillaire de chien, d’oreillette de cobaye et de muscle cardiaque humain ont révélé que le salbutamol a un effet négligeable sur les récepteurs bêta1-adrénergiques du cœur.
Dans de nombreuses études sur des préparations isolées d’oreillette de cobaye, le salbutamol a été, sur une base pondérale, de 2 000 à 2 500 fois moins inotrope et de 500 fois moins chronotrope que l’isoprénaline. Comparé à l’orciprénaline, le salbutamol a été environ 40 fois moins inotrope et 4 fois moins chronotrope. Le salbutamol a été 5 fois aussi puissant que l’isoprénaline pour dilater les vaisseaux des muscles du squelette, comme l’ont montré des études de débit sanguin effectuées sur le membre postérieur de chien anesthésié. Sur l’oreille de lapin perfusée, le salbutamol s’est révélé 10 fois moins puissant que l’isoprénaline pour dilater les vaisseaux. Chez le chien, le salbutamol a augmenté le débit coronarien, ce qui, plus tard, s’est révélé être le résultat d’un effet vasodilatateur direct du salbutamol sur les coronaires.
Chez six chiens ayant eu un pontage cardiaque droit, le salbutamol, administré à raison de 25 mcg/kg, a amélioré l’efficacité du ventricule gauche et le débit coronarien.
Dans des études chez des miniporcs, des rongeurs et des chiens, des arythmies cardiaques et des morts subites (présence de nécrose du myocarde à l’examen histopathologique) ont été observées lorsque des bêta-agonistes et des méthylxanthines étaient administrés concuremment. La portée de ces résultats chez l’homme n’est pas établie.
Des études menées chez l’animal ont montré que le salbutamol ne traverse pas la barrière hémato-encéphalique.