


Monographie de produit - Dantrium Intraveineux
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique 05/2024
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Dose recommandée et modification posologique ............................................ 5
4.3 Reconstitution ................................................................................................... 5
4.4 Administration ................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ................................................................................... 8
7.1.1 Femmes enceintes ............................................................................................. 8
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants ............................................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 8
8 EFFETS INDÉSIRABLES ................................................................................................ 8
8.1 Aperçu des effets indésirables .......................................................................... 8
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................................... 9
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 9
9.3 Interactions médicament-comportement......................................................... 9 9.4 Interactions médicament-médicament ........................................................... 10
9.5 Interactions médicament-aliment ................................................................... 10
9.6 Interactions médicament-plante médicinale .................................................. 10
9.7 Interactions médicament-tests de laboratoire ............................................... 10
10 PHARMACOLOGIE CLINIQUE .................................................................................... 11
10.1 Mode d’action ................................................................................................. 11
10.2 Pharmacodynamie ........................................................................................... 11
10.3 Pharmacocinétique .......................................................................................... 11
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 12
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 12
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 13
13 INFORMATION PHARMACEUTIQUES ........................................................................ 13
14 ESSAIS CLINIQUES .................................................................................................... 13
15 MICROBIOLOGIE ...................................................................................................... 13
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 13
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 15
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
DANTRIUM INTRAVEINEUX (dantrolène sodique pour injection) est indiqué pour :
- la prise en charge de crises d’hyperthermie maligne.
1.1 Enfants
Enfants (< 18 ans) : d’après les données examinées par Santé Canada, l’innocuité et l’efficacité de DANTRIUM INTRAVEINEUX dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : l’utilisation au sein de la population gériatrique pourrait être associée à des différences en matière d’innocuité et d’efficacité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
Patients hypersensibles à ce médicament ou à tout ingrédient entrant dans sa formulation ou tout autre composant du contenant. Pour obtenir la liste complète de ces ingrédients, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Préopératoire : si après une évaluation appropriée du patient, incluant les antécédents familiaux relatifs à l’hyperthermie maligne, il est conclu qu’une crise d’hyperthermie maligne puisse survenir pendant l’anesthésie ou l’opération, le dantrolène sodique oral peut être utilisé en prophylaxie, 1 ou 2 jours précédant la chirurgie (voir la monographie de produit des capsules de dantrolène sodique pour de plus amples renseignements). DANTRIUM INTRAVEINEUX peut aussi être utilisé en préopératoire à une dose initiale de 2,5 mg/kg, environ 75 minutes avant l'anesthésie prévue, et perfusé pendant environ 1 heure. Cette dose devrait prévenir ou atténuer l'apparition de signes cliniques et biochimiques d'hyperthermie maligne, à condition que les précautions habituelles, tel l'évitement des agents déclencheurs de l'hyperthermie maligne établis, soient suivies.
Traitement suite à une crise hyperthermique : le dantrolène sodique oral doit également
être utilisé pendant une durée d’un à trois jours afin d’éviter une récidive suite à une crise d’hyperthermie maligne (voir la monographie de produit des capsules de dantrolène sodique pour de plus amples renseignements).
4.2 Dose recommandée et modification posologique
Durant la crise : le DANTRIUM INTRAVEINEUX doit être administré par voie intraveineuse de façon rapide et continue, en commençant par une dose minimale de 1 mg/kg et en poursuivant le traitement jusqu’à la fin des symptômes ou que la dose cumulative maximale de 10 mg/kg soit atteinte. Si les anomalies physiologiques et métaboliques surviennent de nouveau, le traitement peut être répété. Il est important de noter qu’il faut administrer le DANTRIUM INTRAVEINEUX sans interruption jusqu’à la fin des symptômes. La dose efficace pour renverser la crise dépend directement du degré de susceptibilité de la personne à l’hyperthermie maligne, de la quantité et de la durée d’exposition à l’agent déclencheur ainsi que du temps écoulé entre les premiers signes de la crise et le début du traitement.
Enfants (< 18 ans) : l’expérience clinique à ce jour indique que la dose pour enfants est la même que pour les adultes.
4.3 Reconstitution
Produits parentéraux :
- Chaque fiole de DANTRIUM INTRAVEINEUX doit être reconstituée en ajoutant 60 mL d’eau stérile pour injection USP (sans agent bactériostatique) et la fiole doit être agitée jusqu’à ce que la solution soit claire. Conserver la solution reconstituée entre 15°C et 30°C, à l’abri de la lumière. La solution reconstituée doit être utilisée dans les 6 heures qui suivent la reconstitution (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
4.4 Administration
Dès qu’une crise d’hyperthermie maligne est identifiée (c.-à-d., tachycardie, tachypnée, désaturation veineuse centrale, hypercarbie veineuse centrale, acidose métabolique, fièvre, rigidité musculosquelettique ou cyanose et peau couperosée), l’administration de l’agent anesthésique doit être interrompue, ensuite des mesures appropriées pour faire baisser la température du patient doivent être entreprises et DANTRIUM INTRAVEINEUX doit être administré de façon rapide et continue. Il est également important d’adopter des mesures d’appoint nécessaires pour le traitement des anomalies physiologiques et métaboliques.
DANTRIUM INTRAVEINEUX est disponible uniquement dans les hôpitaux ou dans les cliniques de soins dentaires qui sont équipés pour administrer les mesures d’appoint nécessaires utilisées pour traiter les crises d’hyperthermie maligne.
5 SURDOSAGE
Aucun regroupement de symptômes liés à un surdosage aigu n’est connu. La somnolence et une faiblesse musculaire généralisée ont été signalées suite à l’administration de doses élevées de dantrolène sodique oral et seraient attendues comme symptômes majeurs de surdosage. D’autres symptômes, qui peuvent survenir dans le cas de surdosage comprennent, mais n’y sont pas limités, des modifications de l’état de conscience (p. ex., léthargie, coma), le vomissement, la diarrhée et la cristallurie.
Dans les cas de surdosage aigu, des mesures d’appoint générales doivent être administrées. Une quantité élevée de fluides doit être administrée par voie intraveineuse afin d’éviter la cristallurie. Les voies respiratoires doivent être libres et un appareil de réanimation doit être accessible. En outre, une surveillance électrocardiographique doit être mise en place et le patient doit être gardé sous observation. Aucune expérience avec un traitement par dialyse n’a été signalé, donc son utilité en cas de surdosage par DANTRIUM INTRAVEINEUX n’est pas connue.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
DANTRIUM INTRAVEINEUX est disponible en fioles de 70 mL, qui renferment un mélange lyophilisé stérile de 20 mg de dantrolène sodique, 3 000 mg de mannitol et une quantité suffisante d’hydroxyde de sodium pour atteindre un pH d’environ 9,5 lorsque reconstitué. Ce ne sont pas des fioles multidoses. Disponible en boîtes de 6 fioles.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’utilisation de DANTRIUM INTRAVEINEUX dans la prise en charge de crises d’hyperthermie maligne n’est pas un substitut pour des mesures d’appoint.
Comme l’effet de la condition et d’autres médicaments sur la faiblesse des muscles squelettiques induite par le dantrolène sodique, y compris la dépression respiratoire possible, ne peuvent pas être prédits, les signes vitaux des patients qui reçoivent du dantrolène sodique intraveineux avant une intervention chirurgicale doivent être surveillés.
La prudence est de mise lors des repas pris le jour même de l'administration, car des difficultés à avaler et des étouffements ont été rapportés.
En raison du pH élevé de la formulation du DANTRIUM INTRAVEINEUX et le potentiel de nécrose des tissus, des précautions doivent être prises afin de prévenir l’extravasation de la solution dans les tissus adjacents.
Lorsque le mannitol est utilisé pour la prévention ou le traitement de complications rénales de l’hyperthermie maligne, les 3 g de mannitol contenu dans chaque fiole de 20 mg de dantrolène sodique intraveineux doivent être pris en considération.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Intraveineuse | Poudre lyophilisée pour injection 20 mg / vial | Hydroxyde de sodium, mannitol | ||
Cancérogenèse et mutagenèse
Des études de toxicité chez les animaux ont mis en évidence une activité cancérigène de faible intensité du dantrolène sodique chez le rat (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité). Compte tenu des résultats obtenus chez les animaux, la possibilité d’une activité cancérigène chez l’humain ne peut être écartée. Il faut donc évaluer les avantages potentiels du médicament et les risques que son usage est susceptible d’entraîner pour chaque patient. Il faut tenir compte de la réaction du patient à d’autres médicaments et des bienfaits obtenus après une période d’essai par DANTRIUM INTRAVEINEUX, tel que recommandé. Dans l’évaluation des risques acceptables, il faut aussi tenir compte de l’âge du patient, du degré d’invalidité et de l’espérance de vie. L’innocuité à long terme de DANTRIUM INTRAVEINEUX n’a pas encore été établie.
Conduite de véhicules et utilisation de machines
Après l'administration de DANTRIUM INTRAVEINEUX, des symptômes de faiblesse musculaire sont attendus en post-opératoire (c.-à-d., une diminution de la force de saisie et une faiblesse des muscles des jambes, surtout en descendant des escaliers). En plus, des symptômes tels que des vertiges, des étourdissements et/ou de la somnolence peuvent être notés. Comme certains de ces symptômes peuvent persister jusqu’à 48 heures, les patients ne doivent pas conduire une automobile ni exécuter toute autre activité dangereuse durant cette période. La prudence est de mise lors de l’administration concomitante d’alcool et/ou d’agents tranquillisants (tels les médicaments agissant sur le système nerveux central (SNC)).
Considérations péri-opératoires
Si le dantrolène sodique intraveineux est administré aux patients jugés susceptibles à l’hyperthermie maligne avant une intervention chirurgicale, la préparation anesthésique doit quand même suivre un régime standard pour prévenir l’hyperthermie maligne, y compris l’évitement des agents de déclenchement connus (voir 4.1 Considérations posologiques). La surveillance des signes cliniques et métaboliques précoces d’hyperthermie maligne est indiquée, car l’atténuation de l’hyperthermie maligne plutôt que la prévention est possible. Ces signes demandent habituellement l’administration de dantrolène sodique intraveineux additionnel.
Hépatique/biliaire/pancréatique
Un dysfonctionnement hépatique, comprenant une insuffisance hépatique fatale, peut survenir lors de l’utilisation de dantrolène sodique et est liée à la dose et à la durée du traitement. Des cas d'hépatotoxicité ont été rapportés suite à l'utilisation de produits à base de dantrolène intraveineux. Une élévation des enzymes hépatiques est survenue des heures, voire des jours, après l'utilisation de dantrolène intraveineux, bien que bon nombre de ces cas aient été observés chez des patients présentant des comorbidités (p. ex., une maladie grave). Le dantrolène sodique doit être utilisé en association avec une surveillance appropriée et individualisée de la fonction hépatique, tel que jugée médicalement nécessaire après l’intervention chirurgicale, pour détecter les symptômes d'hépatotoxicité et la détermination du SGOT ou du SGPT.
Les patients doivent être avisés de contacter leur médecin si des signes ou symptômes d’hépatotoxicité (p. ex. : fèces décolorées, prurit généralisé, jaunisse, anorexie, nausée, vomissement) surviennent après le traitement.
Sensibilité
La possibilité d’une sensibilité croisée existe avec les composés dont la structure chimique est similaire; cependant, lors des essais cliniques, de telles réactions ne furent pas signalées.
Surveillance et tests de laboratoire
Le dantrolène sodique doit être utilisé en association avec une surveillance appropriée et individualisée de la fonction hépatique, tel que jugée médicalement nécessaire après l’intervention chirurgicale, pour détecter les symptômes d'hépatotoxicité et la détermination du SGOT ou du SGPT.
7.1 Populations particulières
7.1.1 Femmes enceintes
Grossesse et allaitement : l’innocuité du DANTRIUM INTRAVEINEUX n’a pas été établie chez les femmes qui sont enceintes ou qui peuvent le devenir. Il ne faut donc l’administrer que si les bienfaits escomptés l’emportent sur les risques possibles pour la mère et l’enfant. Le dantrolène traverse le placenta.
7.1.2 Allaitement
De basses concentrations de dantrolène sodique ont été détectées dans le lait maternel (moins de 2 microgrammes par millilitre) durant l’administration intraveineuse répétitive sur 3 jours. DANTRIUM INTRAVEINEUX ne doit être administré aux mères qui allaitent que si le bienfait escompté l’emporte sur le risque possible pour le nourrisson.
7.1.3 Enfants
Enfants (< 18 ans) : l’expérience clinique à ce jour indique que la dose pour enfants est la même que pour les adultes.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : l’utilisation au sein de la population gériatrique pourrait être associée à des différences en matière d’innocuité et d’efficacité.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des cas occasionnels de mortalité suite à une crise d’hyperthermie maligne malgré un traitement avec dantrolène sodique intraveineux ont été rapportés. La plupart de ces décès peuvent être expliqués par une détection tardive, un traitement retardé, une posologie inadéquate, un manque de thérapie de soutien, une maladie intercurrente et/ou le développement de complications tardives telles qu’une insuffisance rénale ou une coagulopathie intravasculaire disséminée. Dans certains cas, les données sont insuffisantes pour éliminer complètement l’échec thérapeutique du dantrolène sodique.
De rares case de décès dans des crises d’hyperthermie maligne ont été signalés, malgré une réponse initiale au dantrolène sodique intraveineux satisfaisante. Ces cas incluent des patients qui n’ont pas pu être sevrés du dantrolène sodique après le traitement initial.
Les réactions graves suivantes ont été signalées lors de l’utilisation, pendant 60 jours ou plus, du dantrolène sodique par voie orale: hépatite, convulsions et épanchement pleural avec péricardite. Pour obtenir une liste des effets indésirables signalés lors de l'utilisation des capsules de dantrolène sodique, veuillez consulter la monographie de produit appropriée.
L’administration intraveineuse du dantrolène sodique à des volontaires humains est associée à une perte de la force de saisie et à une faiblesse dans les jambes, de même qu’à des plaintes subjectives liées au système nerveux central.
Les effets, énumérés par systèmes ci-dessous, ont été signalés après l'administration de dantrolène sodique intraveineux :
Système cardiovasculaire : thrombophlébite, réactions au lieu d’injection
Système digestif : étouffement, difficulté à avaler
Système hépatobiliaire : hépatotoxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique)
Système musculosquelettique : perte de la force de saisie, faiblesse musculaire
Système nerveux : vertige
Système respiratoire : œdème pulmonaire (rare) (le volume du diluant et le mannitol nécessaire pour administrer le dantrolène intraveineux peuvent contribuer à l’événement)
Système tégumentaire : érythème (rare), urticaire (rare)
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
Le dantrolène sodique cause des étourdissements, de la somnolence et de la faiblesse; l’alcool et autres médicaments agissant sur le système nerveux central (SNC) peuvent intensifier cet effet.
9.4 Interactions médicament-médicament
Le dantrolène sodique est métabolisé par le foie et il est théoriquement possible que son métabolisme puisse être augmenté par des médicaments connus pour activer des enzymes hépatiques microsomiques. Toutefois, ni le phénobarbital ni le diazépam ne semblent affecter le métabolisme du dantrolène sodique. La fixation à la protéine plasmatique n’est pas modifiée de façon significative par le diazépam, la diphénylhydantoïne ou la phénylbutazone. La fixation aux protéines plasmatiques est réduite par la warfarine et le clofibrate et elle est augmentée par le tolbutamide.
L’administration concomitante de doses thérapeutiques du dantrolène sodique intraveineux et du vérapamil chez le porc anesthésié au α-chloralose/halothane a résulté en une fibrillation ventriculaire et un collapsus cardio-vasculaire en association avec une hyperkaliémie marquée. L’hyperkaliémie et la dépression myocardique ont été observées chez les patients susceptibles de souffrir d’hyperthermie maligne recevant du dantrolène intraveineux et des inhibiteurs calciques de façon concomitante. Il est recommandé de ne pas administrer simultanément le dantrolène sodique intraveineux et les antagonistes des canaux calciques, comme le vérapamil, pendant la prise en charge d’une crise d’hyperthermie maligne.
L’administration de dantrolène peut potentialiser le blocage neuromusculaire induit par le vécuronium.
La prudence est de mise lors de l’administration concomitante d’alcool et d’agents tranquillisants (tels que les médicaments agissant sur le système nerveux central (SNC)).
L’effet des relaxants musculaires non-dépolarisants peut être potentialisé chez les patients auxquels le dantrolène sodique a été administré. La prudence est de mise lors de l’administration concomitante avec des agents tranquillisants.
L'administration concomitante de dantrolène et de thérapies comprenant des œstrogènes ou d'autres substances potentiellement hépatotoxiques peut augmenter le risque de développer une hépatotoxicité (dommage au foie). Bien qu’une interaction médicamenteuse avec le dantrolène et les œstrogènes n’ait pas été clairement établie, la prudence doit être observée si les deux médicaments doivent être administrés conjointement. L’hépatotoxicité est survenue plus souvent chez les femmes de plus de 35 ans recevant une thérapie concomitante par œstrogènes.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plante médicinale n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le dantrolène sodique est un relaxant musculaire qui agit spécifiquement sur les muscles striés.
Le dantrolène sodique pourrait prévenir la hausse du taux de calcium myoplasmique dans le plasma musculaire ainsi que le catabolisme aigu à l’intérieur des cellules musculaires, associé au syndrome d’hyperthermie maligne provoquée par l’anesthésie, en faisant obstacle à la libération de calcium du réticulum sarcoplasmique vers le myoplasme. Donc, les modifications physiologiques, métaboliques et biochimiques qui caractérisent la crise d’hyperthermie maligne, peuvent être renversées ou atténuées.
10.2 Pharmacodynamie
D’après les renseignements limités obtenus lors de l’étude de patients souffrant d’hyperthermie maligne, il est estimé que le niveau d’efficacité thérapeutique du médicament est atteint à une concentration sérique de dantrolène sodique d’environ 1 mcg / mL.
Chez des animaux de laboratoire, le dantrolène sodique apporte une relaxation du muscle strié marquée en fonction de la dose administrée et sur une longue durée d’action. Le profil pharmacologique du dantrolène sodique sur les animaux est différent de celui des agents bloquants neuromusculaires dans le sens où une paralysie musculaire et/ou une dépression respiratoire ne se produit pas.
Diverses études tant in vivo qu’in vitro ont démontré l’action apparemment sélective du dantrolène sodique sur les muscles striés. Dans plusieurs études sur les muscles lisses, des effets dépressifs non spécifiques et des effets minimes sur le muscle cardiaque ont été observés lors de l’administration de doses provoquant la relaxation des muscles striés. Dans plusieurs études chez les animaux, le dantrolène sodique n’a pas eu d’effet sur la transmission nerveuse.
Le dantrolène sodique intraveineux n’exerce aucun effet important sur le système cardio-vasculaire ni sur le système respiratoire. À doses élevées, un effet passager et irrégulier sur les muscles lisses a été observé.
10.3 Pharmacocinétique
Distribution : d’après des analyses de sang entier et de plasma, des quantités de dantrolène sodique légèrement plus élevées sont associées aux globules rouges plutôt qu’à la fraction plasmatique du sang. Une quantité significative de dantrolène est liée aux protéines plasmatiques, surtout l’albumine, et cette liaison est facilement réversible.
Métabolisme : chez les humains, le métabolisme du dantrolène est rapide et s’effectue via les enzymes microsomales hépatiques. Les principaux métabolites dans les fluides corporels sont le 5-hydroxy-analogue et l’acétamino-analogue. Le dantrolène sodique subit également une voie métabolique mineure d'hydrolyse et d'oxydation ultérieure pour former l'acide nitrophénylfuroïque.
Élimination : l’excrétion par voie urinaire du dantrolène sodique et de ses métabolites se fait en une phase rapide (t½, de 2½ à 3 heures), suivie d’une phase plus lente s’étendant sur une période de 24 heures. Le dantrolène sodique est aussi éliminé par excrétion biliaire ainsi que dans les fèces. La moyenne de la demi-vie biologique du dantrolène sodique après l’administration intraveineuse est d’environ 5 heures.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Fioles non reconstituées: conserver à une température ambiante contrôlée (entre 20°C et 25°C), à l’abri de la lumière.
Fioles reconstituées: conserver la solution reconstituée entre 15°C et 30°C, à l’abri de la lumière. La solution reconstituée doit être utilisée dans les 6 heures qui suivent la reconstitution.
Élimination : jeter toute partie de la solution reconstituée qui n'aurait pas été utilisée. Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non applicable
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : dantrolène sodique
Nom chimique : hydrate de sodium de 1-[5-(p-nitrophényl)-furfurylidène] aminohydantoïne
Formule moléculaire et masse moléculaire : C14H9N4NaO5 ·3½ H2O
399,29 (hydraté)
336,23 (anhydre)
Formule de structure :
Propriétés physicochimiques : poudre orange, légèrement soluble dans l’eau, mais en raison de sa nature légèrement acide, la solubilité augmente un peu en solution alcaline.
14 ESSAIS CLINIQUES
Les données de l’essai clinique sur lequel l’indication originale a été autorisée ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
À cause de la faible concentration du médicament (0,5 mg/mL) qui nécessite l’administration de quantités élevées de liquide, la toxicité aiguë du dantrolène sodique intraveineux n’a pas pu être déterminée. Lors d’études (subaiguës) qui se sont prolongées pendant 14 jours, le dantrolène sodique administré à des doses de 10 à 20 mg/kg/jour a été relativement non toxique chez les rats. L’administration de 10 mg/kg/jour chez les chiens pendant 14 jours n’a produit qu’une faible toxicité, et celle de 20 mg/kg/jour pendant 14 jours a entraîné des modifications hépatiques d’une importance biologique incertaine.
Cancérogénicité :
Des études furent menées sur l’origine des tumeurs chez des rats Sprague-Dawley et Fischer 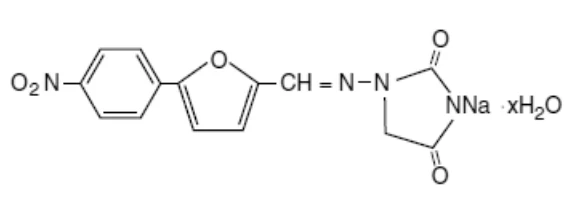 344 durant leur vie entière. Les rats Sprague-Dawley traités ont reçu du dantrolène sodique dans leur alimentation à raison de 15, 30 et 60 mg/kg par jour pendant 18 mois les rats Fischer 344 ont reçu les mêmes doses, pendant 20 mois. Les animaux furent ensuite soumis à une diète régulière jusqu’à ce que 90 % de chaque groupe décède de façon naturelle. Chez les femelles Sprague-Dawley, le dantrolène sodique a provoqué une augmentation linéaire, directement proportionnelle à la dose, du nombre de rates atteintes de néoplasmes malins et un début plus précoce des néoplasmes mammaires. Une augmentation de l’incidence de tumeurs hépatiques bénignes, incluant des lymphangiomes et des cystadénomes du canal biliaire, et des angiosarcomes, a également été observée. Chez les rats Fischer, une réduction significative, liée à la dose, a été observée quant au délai d’apparition des tumeurs mammaires et testiculaires.
Une étude de deux ans sur l’origine des tumeurs a été réalisée chez des souris suisses (CD®-1 HaM/ICR). Du dantrolène sodique a été administré aux souris en doses de 15, 30 et 60 mg/kg/jour pendant 15 mois, puis les souris ont été soumises à une diète régulière pendant encore 9 mois. Une incidence accrue de néoplasmes angiomateux bénins a été observée.
Génotoxicité :
Le dantrolène sodique a donné des résultats positifs au test d’Ames en présence et en l’absence d’un système d’activation du foie.
Toxicologie pour la reproduction et le développement :
Le dantrolène sodique administré à des rats mâles et femelles à des doses allant jusqu'à 45 mg/kg/jour n'a montré aucun effet nocif sur la fertilité ou sur les performances reproductives générales des animaux adultes.
Chez les lapins recevant 45 mg/kg/jour pendant la période d’organogénèse, il y a eu une augmentation statistiquement significative de la fréquence de côtes pelviennes. Chez les rats recevant 20 mg/kg/jour, il y a eu une augmentation de la fréquence des côtes pelviennes, et chez les rats recevant 60 mg/kg/jour, il y a eu une diminution du poids fœtal.