


Monographie de produit - Deferasirox (Type J)
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 3 Encadré sur les Mises en garde et précautions importantes | 03/2026 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 03/2026 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 03/2026 |
| 5 SURDOSAGE | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS; Oreille/nez/gorge | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS; Hépatique/biliaire/pancréatique | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS; Surveillance et tests de laboratoire | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS; Rénal | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières | 03/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants (de 2 à 16 ans) | 03/2026 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
- 1.1 Enfants ...................................................................................................................... 4
- 1.2 Personnes âgées ....................................................................................................... 4
- 2 CONTRE-INDICATIONS................................................................................................ 4
- 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
- 4.1 Considérations posologiques ................................................................................... 5
- 4.2 Posologie recommandée et ajustement posologique ............................................. 6
- 4.4 Administration ........................................................................................................ 12
- 4.5 Dose omise ............................................................................................................. 12
- 5 SURDOSAGE ............................................................................................................ 12
- 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .......... 13
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 14
- 7.1 Populations particulières ........................................................................................ 20
- 7.1.1 Femmes enceintes ........................................................................................... 20 7.1.2 Femmes qui allaitent ........................................................................................
- 7.1.3 Enfants (2 à 16 ans) .......................................................................................... 21
- 7.1.4 Personnes âgées (≥ 65 ans) .............................................................................. 22
8 EFFETS INDÉSIRABLES .............................................................................................. 23
- 8.1 Aperçu des effets indésirables ............................................................................... 23
- 8.2 Effets indésirables observés dans les études cliniques .......................................... 23
- 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 30
- 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ........................................................................................... 30
- 8.5 Effets indésirables observés après la mise en marché .......................................... 31
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 32
- 9.4 Interactions médicament-médicament ................................................................. 32
- 9.5 Interactions médicament-aliment ......................................................................... 34
- 9.6 Interactions médicament-plante médicinale ......................................................... 34
- 9.7 Interactions médicament-examens de laboratoire ............................................... 34
10 PHARMACOLOGIE CLINIQUE .................................................................................... 34
- 10.1 Mode d’action .................................................................................................. 34
- 10.2 Pharmacodynamie ............................................................................................ 35
- 10.3 Pharmacocinétique ........................................................................................... 36
- 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 38
- 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 38
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 39
- 13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 39
14 ÉTUDES CLINIQUES .................................................................................................. 39
- 14.1 Études cliniques par indication ........................................................................ 40
Thalassémie β et hémosidérose transfusionnelle ............................................................ 40
Anémies chroniques et hémosidérose transfusionnelle .................................................. 40
Anémie falciforme et hémosidérose transfusionnelle ..................................................... 41
- 14.2 Études comparatives de biodisponibilité ......................................................... 49
- 15 MICROBIOLOGIE ...................................................................................................... 50
- 16 TOXICOLOGIE NON CLINIQUE ................................................................................... 50
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 54
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les comprimés pelliculés DEFERASIROX (TYPE J) (déférasirox) sont indiqués pour :
- le traitement de la surcharge en fer chronique causée par des transfusions sanguines chez les patients âgés d'au moins 6 ans atteints d'anémie.
- le traitement de la surcharge en fer chronique causée par des transfusions sanguines chez les patients âgés de 2 à 5 ans atteints d'anémie qui ne peuvent recevoir de traitement approprié par la déféroxamine.
- le traitement de la surcharge en fer chronique chez les patients âgés d’au moins 10 ans atteints de thalassémie sans dépendance transfusionnelle.
Seuls les médecins expérimentés dans le traitement de la surcharge en fer chronique secondaire à des transfusions sanguines doivent amorcer un traitement par DEFERASIROX (TYPE J) et en assurer le suivi.
1.1 Enfants
Enfants (2 à 16 ans) : Les données sur l’utilisation de DEFERASIROX (TYPE J) chez les enfants de 2 à 5 ans sont limitées (voir la section 7.1.3 Enfants). Chez les jeunes enfants (2 à 5 ans), l’exposition globale à DEFERASIROX (TYPE J) était inférieure d’environ 50 % à celle des adultes. Les patients de ce groupe d'âge peuvent avoir besoin d'une dose d'entretien supérieure à celle des adultes limitées (voir la section 4 POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les essais cliniques menés sur DEFERASIROX (TYPE J) ont regroupé 431 patients âgés de ≥ 65 ans (voir la section 7.1.4 Personnes âgées). Le comportement pharmacocinétique de DEFERASIROX (TYPE J) n’a pas été étudié chez les personnes âgées. Dans le cadre des essais cliniques, les patients âgés ont présenté une fréquence d’effets indésirables plus élevée que les patients plus jeunes. Par conséquent, les patients âgés doivent faire l’objet d’une surveillance étroite des effets indésirables pouvant nécessiter un ajustement de la dose.
2 CONTRE-INDICATIONS
L’emploi de DEFERASIROX (TYPE J) est contre-indiqué :
- en présence d’une clairance de la créatinine estimée inférieure à 60 mL/min ou d’un taux sérique de créatinine > 2 fois la limite supérieure de la normale en fonction de l’âge.
- chez les patients atteints d’un syndrome myélodysplasique (SMD) à risque élevé, chez tout autre patient atteint d’un SMD ayant une espérance de vie de moins de 1 an et chez les patients présentant d’autres maladies malignes hématologiques ou non hématologiques qui sont peu susceptibles de bénéficier d’un traitement avec un chélateur en raison de l’évolution rapide de leur maladie.
- chez les patients dont la numération plaquettaire est < 50 x 109/L.
- chez les patients qui présentent une hypersensibilité au principe actif, le déférasirox, ou à l'un des excipients. Pour obtenir la liste complète des excipients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Le traitement par DEFERASIROX (TYPE J) doit être entrepris et poursuivi par un médecin expérimenté dans le traitement de la surcharge en fer chronique causée par des transfusions sanguines.
L’emploi du déférasirox est contre-indiqué chez les patients qui présentent une insuffisance rénale modérée ou grave (voir la section 2 CONTRE-INDICATIONS). L’emploi du médicament n’a pas été étudié en présence d’une atteinte hépatique grave.
Les situations suivantes constituent des effets indésirables sérieux sur le plan clinique :
- insuffisance rénale aiguë (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal);
- insuffisance hépatique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique); et
- hémorragie digestive et perforation de l’intestin (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal).
Comprimés de Déférasirox sont une préparation à teneur ajustée de déférasirox dont la biodisponibilité est plus élevée que celle du comprimé à dissoudre de déférasirox (voir la section 10.3 Pharmacocinétique). Le schéma posologique et le mode d’administration de DEFERASIROX (TYPE J) sont différents de ceux des comprimés à dissoudre de déférasirox. Pour éviter les erreurs de posologie, il est important que l’ordonnance de déférasirox précise le type de préparation (comprimés à dissoudre ou comprimés pelliculés) et la dose prescrite en mg/kg/jour.
Ce médicament est également offert sous forme de comprimé destiné à être dissout dans une boisson. Les doses de ces deux préparations sont différentes. Assurez-vous de prendre le bon type de déférasirox. En cas de doute, demandez conseil à votre médecin, à votre infirmier/ère ou à votre pharmacien.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Comprimés de Déférasirox et les comprimés à dissoudre de déférasirox sont des préparations différentes du déférasirox. Le schéma posologique et le mode d’administration de Comprimés de Déférasirox sont différents de ceux des comprimés à dissoudre de déférasirox. Avant de passer des comprimés à dissoudre déférasirox à comprimes de déférasirox, consulter la rubrique sur le passage à une autre préparation dans la section Considérations posologiques ci-après.
- Pour éviter les erreurs de posologie, il est important que l’ordonnance de déférasirox précise le type de préparation (comprimés à dissoudre pour suspension orale ou comprimés pelliculés) et la dose prescrite en mg/kg/jour.
4.2 Posologie recommandée et ajustement posologique
- A. Surcharge en fer secondaire à des transfusions sanguines
L’administration d’un chélateur du fer a pour objectif d’éliminer le fer administré lors des transfusions et, le cas échéant, de réduire la surcharge en fer existante. La décision de procéder à une chélation du fer doit reposer sur les caractéristiques individuelles du patient, en tenant compte des bienfaits et des risques cliniques prévus d'un tel traitement.
Il est recommandé d'entreprendre le traitement par DEFERASIROX (TYPE J) (déférasirox) dès que le patient présente des signes de surcharge en fer chronique, comme la transfusion d'environ 100 mL/kg de concentrés d'érythrocytes (environ 20 unités pour un patient de 40 kg) et un taux sérique de ferritine systématiquement supérieur à 1000 mcg/L. Les doses – en mg/kg – doivent être calculées et arrondies au comprimé entier le plus près. On doit également tenir compte, dans le calcul de la dose, des variations du poids de l'enfant à mesure qu’il grandit. DEFERASIROX (TYPE J) est offert en 3 teneurs (90 mg, 180 mg et 360 mg).
a. Dose initiale
La dose quotidienne initiale recommandée de DEFERASIROX (TYPE J) est de 7, 14 ou 21 mg/kg/jour, selon le nombre de transfusions et l’objectif du traitement.
Patients ayant besoin de maintenir un taux de fer corporel acceptable :
- On recommande une dose quotidienne initiale de 7 mg/kg/jour chez les patients qui reçoivent moins de 7 mL/kg/mois de globules rouges (environ < 2 unités/mois chez un adulte) et dont le traitement vise le maintien d'un taux de fer corporel acceptable.
- On recommande une dose quotidienne initiale de 14 mg/kg/jour chez les patients qui reçoivent plus de 7 mL/kg/mois de globules rouges (environ > 2 unités/mois chez un adulte) et dont le traitement vise le maintien d'un taux de fer corporel acceptable.
Patients ayant besoin d'une diminution de la surcharge en fer :
- On recommande une dose quotidienne initiale de 14 mg/kg/jour chez les patients qui reçoivent moins de 14 mL/kg/mois de globules rouges (environ < 4 unités/mois chez un adulte) et dont le traitement vise une diminution graduelle de la surcharge en fer.
- On recommande une dose quotidienne initiale de 21 mg/kg/jour chez les patients qui reçoivent plus de 14 mL/kg/mois de globules rouges (environ > 4 unités/mois chez un adulte) et dont le traitement vise une diminution graduelle de la surcharge en fer.
Avec les comprimés à dissoudre pour suspension orale de déférasirox, l'excrétion de fer proportionnelle à la dose (mg/kg/jour) a été calculée d'après la variation de la CHF sur une période de 1 an, la quantité de sang transfusée et le poids du patient. Prenons pour exemple
2 patients de 20 kg et de 50 kg, respectivement. La quantité de fer excrétée durant une période de 1 an peut être calculée en mg/année et en équivalents d'unités de transfusion/année (en tenant pour acquis que 1 unité de concentrés d'érythrocytes renferme 200 mg de fer). Chez un adulte de 50 kg, des doses de 10, 20 et 30 mg/kg de déférasirox en comprimés pour suspension orale (équivalentes à des doses de 7, 14 et 21 mg/kg de DEFERASIROX (TYPE J), respectivement) administrées pendant 1 an peuvent retirer la quantité de fer présente dans environ 20, 36 et 55 unités de sang, respectivement (soit environ 1,5, 3 et 4,5 unités de sang par mois, respectivement). Chez un enfant de 20 kg, des doses de 10, 20 et 30 mg/kg de déférasirox en comprimés pour suspension orale (équivalentes à des doses de 7, 14 et 21 mg/kg de DEFERASIROX (TYPE J), respectivement) administrées pendant 1 an peuvent retirer la quantité de fer présente dans environ 8, 14 et 22 unités de sang, respectivement (soit environ 0,6, 1,2 et 1,8 unité de sang par mois ou 6, 12 et 18 mL/kg/mois, respectivement).
Tableau 1 Essai 0107 : Excrétion de fer durant une période de 1 an (population traitée selon le protocole 2, biopsie)*
Dose initiale (mg/kg) Comprimés de déférasirox pour suspension orale | Dose équivalente de DEFERASIR OX (TYPE J) comprimés (mg/kg) | n | Excrétion de fer (mg/kg/jour) | Excrétion de fer (mg/année) | Excrétion de fer (équivalents d'unités de transfusion/année) | ||||||||||
| Patient de 20 kg | Patient de 50 kg | Patient de 20 kg | Patient de 50 kg | ||||||||||||
| 5 | 3,5 | 8 | 0,13 ± 0,10 | 939 ± 726 | 2349 ± 1816 | 4,7 ± 3,6 | 11,7 ± 9,1 | ||||||||
| 10 | 7 | 44 | 0,22 ± 0,14 | 1572 ± 1055 | 3930 ± 2638 | 7,9 ± 5,3 | 19,6 ± 13,2 | ||||||||
| 20 | 14 | 64 | 0,39 ± 0,15 | 2841 ± 1102 | 7102 ± 2756 | 14,2 ± 5,5 | 35,5 ± 13,8 | ||||||||
| 30 | 21 | 108 | 0,60 ± 0,23 | 4378 ± 1712 | 10945 ± 4280 | 21,9 ± 8,6 | 54,7 ± 21,4 | ||||||||
* L’étude a été réalisée avec le comprimé pour suspension orale (doses de la première colonne); les doses équivalentes (dans la deuxième colonne) de comprimes de déférasirox sont fournies à titre d’information seulement.
b. Ajustement posologique
Utiliser la dose minimale efficace afin d’obtenir et de préserver un faible taux de fer corporel.
Il est recommandé de mesurer le taux sérique de ferritine 1 fois par mois et d’ajuster la dose de DEFERASIROX (TYPE J), s’il y a lieu, tous les 3 à 6 mois, d’après les tendances qui se dégagent lors de la mesure mensuelle du taux sérique de ferritine afin de réduire au minimum le risque de chélation excessive (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Les ajustements posologiques doivent se faire par paliers de 3,5 ou de 7 mg/kg et doivent être adaptés à la réponse de chaque patient, conformément à l’objectif du traitement (maintien ou réduction du taux de fer corporel). Il faut mesurer la concentration hépatique en fer (CHF) périodiquement au moyen d’une méthode appropriée, comme une biopsie ou l’imagerie par résonance magnétique (IRM), afin de vérifier la réponse au traitement. Des doses quotidiennes pouvant atteindre 28 mg/kg peuvent être envisagées chez les patients atteints de thalassémie ß et qui ne sont pas adéquatement contrôlés avec les doses quotidiennes de 21 mg/kg. La dose de DEFERASIROX (TYPE J) ne doit pas dépasser 28 mg/kg/jour, sauf chez les patients atteints de thalassémie ß, étant donné le peu d’expérience dont on dispose sur l’administration de doses plus élevées (voir la section 14 ÉTUDES CLINIQUES).
Comme dans le cas de tout traitement par un chélateur du fer, le risque d’effet toxique attribuable à DEFERASIROX (TYPE J) peut augmenter lorsque cet agent est administré de manière indue à des patients dont la surcharge en fer est peu importante ou dont le taux sérique de ferritine n’est que légèrement élevé. Si le taux sérique de ferritine tombe en dessous de 1000 mcg/L lors de 2 visites consécutives, envisager une réduction de la dose, en particulier si la dose est supérieure à 17,5 mg/kg/jour (l’emploi de doses élevées est déconseillé si le taux de fer corporel se trouve dans la plage des valeurs cibles ou constamment sous cette plage). Employer la dose minimale efficace pour maintenir le taux de fer dans la plage des valeurs cibles. L’administration continue de DEFERASIROX (TYPE J) en doses allant de 14 à 28 mg/kg/jour lorsque le taux de fer corporel se trouve dans la plage normale ou s’en approche a entraîné des événements indésirables potentiellement mortels (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Évaluer les besoins de chélation continue chez les patients dont l’état ne nécessite pas de transfusions sanguines régulières.
- B. Thalassémie sans dépendance transfusionnelle
On ne doit entreprendre un traitement chélateur que chez les patients qui présentent des signes de surcharge en fer (CHF ≥ 5 mg Fe/g poids sec [ps] ou taux sérique de ferritine systématiquement > 800 mcg/L). De plus, au cours d’un tel traitement, il faut user de prudence chez ceux qui n’ont pas fait l’objet d’une évaluation de la CHF afin de réduire au minimum le risque de chélation excessive. Les doses – en mg/kg – doivent être calculées et arrondies au comprimé entier le plus près. DEFERASIROX (TYPE J) est offert en 3 teneurs (90 mg, 180 mg et 360 mg).
a. Dose initiale
La dose quotidienne initiale recommandée de DEFERASIROX (TYPE J) est de 7 mg/kg de poids corporel.
b. Ajustement posologique
Utiliser la dose minimale efficace afin d’obtenir et de préserver un faible taux de fer corporel.
Il est recommandé de mesurer le taux sérique de ferritine une fois par mois afin d’évaluer la réponse du patient au traitement et de réduire au minimum le risque de chélation excessive (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Tous les 3 à 6 mois, on pourra envisager une augmentation de la dose de DEFERASIROX (TYPE J) par paliers de 3,5 à 7 mg/kg si la CHF est
≥ 7 mg Fe/g ps ou si le taux sérique de ferritine demeure > 2000 mcg/L sans qu’une tendance à la baisse ne se profile, et que le patient tolère bien ce médicament. Il est à noter que la fréquence des effets indésirables de DEFERASIROX (TYPE J) augmente avec la dose administrée. On possède une expérience limitée avec la dose de 14 mg/kg. Il est déconseillé d’administrer des doses supérieures à 14 mg/kg aux patients atteints d’une thalassémie sans dépendance transfusionnelle, puisque l’on n’a pas acquis d’expérience sur l’emploi de doses aussi élevées dans cette population de patients.
Chez les patients dont la CHF n’a pas été mesurée et dont le taux sérique de ferritine est
≤ 2000 mcg/L, la dose de DEFERASIROX (TYPE J) ne doit pas dépasser 7 mg/kg.
Dans les cas où la dose a été portée à > 10 mg/kg, il est conseillé de la ramener à 7 mg/kg ou moins une fois que la CHF est < 7 mg Fe/g ps ou que le taux sérique de ferritine est
≤ 2000 mcg/L.
On doit mettre fin au traitement chélateur dès que le taux de fer corporel a atteint un seuil satisfaisant (CHF < 3 mg Fe/g ps ou taux sérique de ferritine < 300 mcg/L). Toutefois, il convient de le réinstaurer si l’on décèle encore des signes de surcharge en fer au cours du suivi clinique.
- C. Surcharge en fer secondaire à des transfusions sanguines et thalassémie sans dépendance transfusionnelle
a. Considérations posologiques
Passage des comprimés à dissoudre EXJADE aux comprimés pelliculés comprimes de déférasirox : Chez les patients actuellement sous traitement chélateur par comprimés à dissoudre de déférasirox et passant aux comprimés pelliculés de déférasirox, la dose des comprimés pelliculés de déférasirox doit être environ 30 % inférieure et arrondie au comprimé entier le plus proche. Le tableau ci-dessous comprend des informations supplémentaires sur les correspondances avec les doses de comprimés pelliculés de déférasirox.
Tableau 2 Conversion posologique de DEFERASIROX (TYPE J) vers EXJADE
| Comprimés pelliculés déférasirox | Comprimés à dissoudre EXJADE pour suspension orale | |
| Surcharge en fer causée par des transfusions sanguines | ||
| Dose initiale | 14 mg/kg/jour | 20 mg/kg/jour |
| Paliers d’augmentation de la dose | 3,5–7 mg/kg | 5–10 mg/kg |
| Dose maximale | 28 mg/kg/jour | 40 mg/kg/jour |
| Thalassémie sans dépendance transfusionnelle | ||
| Dose initiale | 7 mg/kg/jour | 10 mg/kg/jour |
| Paliers d’augmentation de la dose | 3,5–7 mg/kg | 5–10 mg/kg |
| Dose maximale | 14 mg/kg/jour | 20 mg/kg/jour |
Personnes âgées (≥ 65 ans) : Le comportement pharmacocinétique du déférasirox n'a pas été étudié chez les patients âgés. Les recommandations posologiques chez les patients âgés sont les mêmes que celles qui figurent dans les paragraphes précédents. Dans le cadre des essais cliniques, les patients âgés ont présenté une fréquence d’effets indésirables plus élevée que les patients plus jeunes. Par conséquent, les patients âgés doivent faire l’objet d’une surveillance étroite des effets indésirables pouvant nécessiter un ajustement de la dose.
Enfants (2 à 16 ans) : Les recommandations posologiques chez les enfants sont les mêmes que chez les adultes. Il est recommandé de mesurer le taux sérique de ferritine une fois par mois afin d’évaluer la réponse du patient au traitement et de réduire le risque de chélation excessive (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Chez les enfants de moins de 6 ans, l'exposition au médicament était moins élevée d’environ 50 % que chez les adultes.
Comme la posologie est calculée individuellement en fonction de la réponse au traitement, cette différence d'exposition ne devrait pas avoir de conséquences cliniques. On doit également tenir compte, dans le calcul de la dose, des variations du poids de l'enfant à mesure qu’il grandit.
Après sa commercialisation, déférasirox a été associé à des réactions indésirables graves et mortelles chez des enfants (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). Ces événements ont été fréquemment associés à une déplétion volémique ou à la poursuite du traitement en doses allant de 20 à 40 mg/kg/jour pour les comprimés à dissoudre de déférasirox, équivalentes à 14 à 28 mg/kg/jour de DEFERASIROX (TYPE J), alors que le taux de fer corporel était dans la plage normale ou s’en approchait (ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée). Le risque d’effet toxique attribuable à DEFERASIROX (TYPE J) peut augmenter quand cet agent est administré en doses trop élevées à des patients dont la surcharge en fer est peu importante ou dont le taux sérique de ferritine n’est que légèrement élevé. Employer la dose minimale efficace pour maintenir le taux de fer dans la plage des valeurs cibles.
Il faut surveiller plus fréquemment les fonctions rénale et hépatique chez les enfants en présence de facteurs de risque de toxicité rénale, y compris les épisodes de déshydratation, de fièvre et de maladie aiguë pouvant entraîner une déplétion volémique ou une baisse de la perfusion rénale. On doit utiliser la dose minimale efficace. En présence de maladie aiguë pouvant causer une déplétion volémique (p. ex., vomissements, diarrhée, réduction prolongée de l’apport alimentaire par voie orale) chez un enfant atteint de surcharge en fer secondaire à des transfusions sanguines, il faut suspendre le traitement par DEFERASIROX (TYPE J); chez un enfant atteint de surcharge en fer non secondaire à des transfusions sanguines, il faut envisager de suspendre le traitement et dans les deux cas, il faut évaluer la fonction rénale plus souvent. S’il y a lieu, la reprise du traitement sera fondée sur l’évaluation de la fonction rénale, après la normalisation de l’apport alimentaire par voie orale et de la volémie. En présence d’une baisse de la fonction rénale, on doit évaluer le rapport bienfaits/risques lié à la poursuite du traitement par DEFERASIROX (TYPE J). L’emploi d’autres médicaments néphrotoxiques est à éviter.
Insuffisance rénale : Le déférasirox n’a pas été étudié chez les patients souffrant d’insuffisance rénale (voir la section 2 CONTRE-INDICATIONS). En présence d’une baisse de la fonction rénale, évaluer le rapport bienfaits/risques lié à la poursuite du traitement par DEFERASIROX (TYPE J). Employer la dose minimale efficace de DEFERASIROX (TYPE J) et surveiller la fonction rénale plus fréquemment, en évaluant les fonctions tubulaire et glomérulaire. La dose doit être adaptée à l’atteinte rénale. Envisager de réduire la dose ou de suspendre le traitement et d’administrer moins de traitements néphrotoxiques jusqu’à l’amélioration de la fonction rénale. Si des signes de lésions rénales tubulaires ou glomérulaires surviennent en présence d’autres facteurs de risque comme une déplétion volémique, réduire la dose de DEFERASIROX (TYPE J) ou suspendre le traitement afin d’éviter des lésions rénales graves et irréversibles.
Chez les adultes, la dose quotidienne de DEFERASIROX (TYPE J) doit être réduite de 7 mg/kg en présence d’une hausse non progressive du taux sérique de créatinine de > 33 % au-dessus des valeurs moyennes mesurées avant le traitement, lors d’au moins 2 visites consécutives et qui ne peut être attribuée à une autre cause. Lors d’essais cliniques avec les comprimés de déférasirox, après la réduction de la dose, la créatininémie n’est revenue aux valeurs de départ que chez 25 % des adultes et elle est demeurée supérieure de plus de 33 % aux valeurs de départ dans 60 % des cas. Chez les enfants, on doit réduire la dose de 7 mg/kg si le taux sérique de créatinine dépasse la limite supérieure normale (LSN) compte tenu de l’âge lors de 2 visites consécutives. Durant la phase de base des essais d’homologation, la créatininémie a dépassé la LSN chez 6 patients de moins de 16 ans et est revenue aux valeurs de départ chez 4 des 5 patients chez qui la dose avait été réduite. Chez le cinquième patient, la créatininémie est revenue sous la LSN tout en demeurant plus élevée qu’au départ.
Il faut interrompre le traitement par DEFERASIROX (TYPE J) en cas de hausse progressive du taux sérique de créatinine au-delà de la LSN (voir la section 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives).
Insuffisance hépatique : Le déférasirox a fait l’objet d’un essai clinique mené chez des patients atteints d’insuffisance hépatique. Dans le cas des patients atteints d’insuffisance hépatique modérée (catégorie B de Child-Pugh), on doit réduire la dose de départ d’environ 50 %. On ne doit pas employer DEFERASIROX (TYPE J) chez des patients atteints d’insuffisance hépatique grave (catégorie C de Child-Pugh; voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE – Populations et états pathologiques particuliers). Seuls des patients dont le taux initial de transaminases ne dépassait pas 5 fois la LSN ont reçu le déférasirox. Les paramètres pharmacocinétiques du déférasirox n'ont pas été modifiés par la présence de ces taux de transaminases. Le médecin traitant doit calculer la dose initiale en tenant compte des directives posologiques générales et du degré d'insuffisance hépatique. La surveillance étroite des paramètres d'efficacité et d'innocuité est recommandée. Il est recommandé de mesurer les taux de transaminases, de bilirubine et de phosphatases alcalines sériques avant le début du traitement, toutes les deux semaines pendant le premier mois, puis une fois par mois. En cas d’élévation inexpliquée, persistante et progressive du taux sérique de transaminases, on doit interrompre le traitement par DEFERASIROX (TYPE J).
Éruptions cutanées : Il peut se produire des éruptions cutanées pendant le traitement par
Pour obtenir les renseignements les plus récents sur la gestion d’une surdose de drogue présumée, communiquez avec votre centre antipoison régional ou avec le numéro sans frais de Santé Canada 1-844 POISON-X (1-844-764-7669).
DEFERASIROX (TYPE J). L’apparition d’éruptions cutanées graves pourrait nécessiter l’interruption du traitement par DEFERASIROX (TYPE J).
Sexe : La clairance apparente du déférasirox est modérément moins élevée (de 17,5 %) chez les femmes que chez les hommes. Comme la posologie est ajustée individuellement en fonction de la réponse, cette différence ne devrait pas avoir de conséquences cliniques.
4.4 Administration
Les comprimés DEFERASIROX (TYPE J) doivent être avalés entiers 1 fois par jour, avec de l’eau ou un autre liquide, de préférence à la même heure chaque jour. DEFERASIROX (TYPE J) s'administre à jeun ou avec un repas léger (contenant moins de 7 % de matières grasses et environ 250 calories). Voici des exemples de repas légers : 1 muffin anglais de blé entier, 1 petit contenant de confiture (0,5 once) et lait écrémé (8 onces liquides) ou un sandwich à la dinde (2 onces de dinde sur un pain de blé entier avec de la laitue, des tomates et un sachet de moutarde) (voir la section 10 PHARMACOLOGIE CLINIQUE).
Pour les patients ayant de la difficulté à avaler des comprimés entiers, les comprimés DEFERASIROX (TYPE J) peuvent être écrasés et la quantité complète saupoudrée sur des aliments mous (p. ex. yogourt ou compote de pommes). Les broyeurs commerciaux avec surfaces dentelées ne doivent pas être utilisés pour écraser un comprimé unique à 90 mg. La dose complète doit être prise immédiatement, avec un verre d’eau, et ne devrait pas être conservée pour utilisation ultérieure.
4.5 Dose omise
En cas d'oubli d'une dose, prendre la dose dès qu'on constate l'oubli ce jour-là et prendre la dose suivante selon l’horaire prévu. Ne pas doubler la dose pour compenser la dose oubliée.
5 SURDOSAGE
Des volontaires sains ont été en mesure de tolérer les comprimés pour suspension orale en doses uniques pouvant atteindre 40 mg/kg par jour.
Les premiers signes de surdosage aigu sont de nature digestive : douleur abdominale, diarrhée, nausées et vomissements. Des troubles des fonctions hépatique et rénale ont aussi été signalés, y compris des cas d’élévation des enzymes hépatiques et de la créatinine, qui se sont résolus après l’arrêt du traitement. Une dose unique de 90 mg/kg administrée par erreur a provoqué l’apparition d’un syndrome de Fanconi, qui s’est résolu après le traitement.
Il n’existe pas d’antidote particulier contre le déférasirox. Les interventions standard pour la prise en charge d’un surdosage (p. ex., induction de vomissements ou lavage gastrique) et le traitement des symptômes peuvent être indiqués, selon le tableau clinique.
Chez un enfant, la prise d’une dose de 2 à 3 fois plus élevée que la dose prescrite pendant six jours a entraîné une insuffisance rénale aiguë nécessitant une hémofiltration et une atteinte ou une insuffisance hépatique aiguë, qui se sont révélées réversibles grâce aux soins de soutien intensifs.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 Formes posologiques, concentrations, composition et conditionnement
| Voie d’administration | Forme posologique/concentration /composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés pelliculés ; 90 mg, 180 mg et 360 mg de déférasirox | Cellulose microcristalline, crospovidone, hypromellose, dioxyde de titane, stéarate de magnésium, , polyéthylène glycol, povidone, talc et pigments colorants, comme spécifié ci-dessous : bleu FD&C n° 2/laque d’aluminium de carmin d’indigo |
Les comprimés pelliculés DEFERASIROX (TYPE J) (déférasirox) sont offerts en 3 teneurs : 90 mg, 180 mg et 360 mg.
90 mg :
Comprimé ovale biconvexe, pelliculé, de couleur bleu clair à bleu, à bords biseautés, portant l’inscription « DFX » sur une face et « 90 » sur l’autre.
180 mg :
Comprimé ovale biconvexe, pelliculé, de couleur bleu moyen à bleu, à bords biseautés, portant l’inscription « DFX » sur une face et « 180 » sur l’autre.
360 mg :
Comprimé ovale biconvexe, pelliculé, de couleur bleu foncé à bleu, à bords biseautés, portant l’inscription « DFX » sur une face et « 360 » sur l’autre.
Les comprimés pelliculés de DEFERASIROX (TYPE J) (déférasirox) à 90 mg, 180 mg et 360 mg sont disponibles en plaquettes thermoformées de 10 comprimés (3 plaquettes de 10 comprimés par boîte) et en flacons PEHD (100 comprimés par flacon).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
La décision d’extraire le fer accumulé doit être individualisée en fonction des risques et des bienfaits cliniques anticipés associés au traitement chélateur (voir la section 4 POSOLOGIE ET ADMINISTRATION).
On n’a pas établi l’innocuité de déférasirox administré en association avec d’autres chélateurs du fer.
Aucun essai n'a porté sur les effets du déférasirox sur l'aptitude à conduire un véhicule ou à faire fonctionner une machine. Les patients qui ressentent des étourdissements doivent faire preuve de prudence lorsqu'ils conduisent un véhicule ou font fonctionner une machine.
Cancérogenèse et mutagenèse
Voir la section 16 TOXICOLOGIE NON CLINIQUE, Mutagénicité et Cancérogénicité.
Cardiovasculaire
Le déférasirox n'a pas été étudié chez les patients présentant une insuffisance cardiaque aiguë secondaire à une surcharge en fer. L'utilisation de DEFERASIROX (TYPE J) n'est donc pas recommandée chez ces patients.
Oreille/nez/gorge
Des troubles de l’audition (perte auditive en hautes fréquences, baisse de l’acuité auditive) ont été signalés pendant le traitement par le déférasirox (voir la section 8 EFFETS INDÉSIRABLES). Il est recommandé de procéder à un examen de l'audition avant le début du traitement par DEFERASIROX (TYPE J) et périodiquement par la suite.
La fréquence des événements indésirables auditifs indépendamment de la cause a augmenté parmi les enfants ayant reçu des doses de comprimés à dissoudre de déférasirox supérieures à 25 mg/kg/jour, équivalentes à 17,5 mg/kg/jour de DEFERASIROX (TYPE J), alors que leur taux sérique de ferritine était inférieur à 1000 mcg/L (ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée; voir la section 4 POSOLOGIE ET ADMINISTRATION).
Gastro-intestinal
Une irritation des voies digestives peut survenir durant le traitement par DEFERASIROX (TYPE J). Une ulcération et une hémorragie des voies digestives hautes, de même que des perforations des voies digestives hautes et basses ont été signalées, quoique peu fréquemment, chez des patients traités par le déférasirox, y compris des enfants et des adolescents. On a signalé de rares cas d’hémorragie et de perforation gastro-intestinale fatales. Les hémorragies fatales ont été plus fréquentes chez des patients âgés atteints d’un cancer de type hématologique à un stade avancé et/ou présentant une faible numération plaquettaire. De multiples ulcères, dont certains ont causé une perforation gastro-intestinale, ont été observés chez quelques patients (voir la section 8 EFFETS INDÉSIRABLES). Les médecins et les patients doivent être à l’affût de signes et de symptômes d’ulcération, de perforation et d’hémorragie digestives durant le traitement par DEFERASIROX (TYPE J) et entreprendre rapidement des examens supplémentaires et un traitement si un effet indésirable grave de nature digestive est soupçonné.
On doit faire preuve de prudence chez les patients qui prennent DEFERASIROX (TYPE J) en association avec des médicaments ayant un potentiel ulcérigène connu, tels que les AINS, les corticostéroïdes ou les bisphosphonates administrés par voie orale, de même que chez les patients qui reçoivent des anticoagulants (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
Hématologique
Des cas de cytopénie (rapportés spontanément ou durant les essais cliniques) sont survenus après la commercialisation du déférasirox. Dans la plupart des cas, les patients étaient déjà atteints de troubles hématologiques souvent liés à l’insuffisance médullaire (voir la section
8.5 Effets indésirables observés après la mise en marché ). Le lien entre ces cas de cytopénie et l’emploi du déférasirox n’a pas été établi. Conformément aux normes en matière de traitement clinique de tels troubles hématologiques, une formule sanguine complète (FSC) doit être obtenue avant le début du traitement et il faut effectuer une numération globulaire régulièrement durant le traitement. En présence de cytopénie inexpliquée, on doit envisager l’interruption du traitement par DEFERASIROX (TYPE J). Le traitement peut être repris une fois la cause de la cytopénie élucidée.
Hépatique/biliaire/pancréatique
L’emploi de DEFERASIROX (TYPE J) n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (catégorie C de Child-Pugh; voir les sections 4.1 Considérations posologiques et 10 PHARMACOLOGIE CLINIQUE; Populations et états pathologiques particuliers). Lors de 4 études menées en vue de l’homologation du produit, des élévations du taux sérique de transaminases (> 5 fois la LSN) ont été observées chez 40 patients (6,1 %; 40/652) traités par le déférasirox. Le taux sérique de transaminases était > 5 fois plus élevé que la LSN au départ chez 6 de ces 40 patients. Chez 25 de ces 40 patients, le taux initial de transaminases était supérieur à la LSN, mais < 5 fois plus élevé que la LSN.
Des taux de transaminases s’élevant à plus de 10 fois la LSN et évocateurs d’une hépatite ont été relevés, quoique peu fréquemment (0,3 %), chez les participants aux essais cliniques.
Au cours d’une étude d’observation de 5 ans menée chez des enfants, des épisodes isolés de hausse des taux d’alanine aminotransférase (ALAT) et d’aspartate aminotransférase (ASAT) qu’on soupçonnait être liés au déférasirox ont été signalés chez 21,1 % et 11,9 % des patients, respectivement. Ces épisodes ont commandé une réduction de la dose de déférasirox ou une interruption du traitement chez environ 12 % des patients, et 2,7 % des patients ont dû abandonner le traitement.
Depuis la commercialisation du déférasirox, des cas d'insuffisance hépatique ont été rapportés chez des patients qui recevaient ce médicament. On recense, au total, 24 rapports d'insuffisance hépatique à l'échelle mondiale (21 cas après la commercialisation du déférasirox et 3, pendant les essais cliniques). Deux de ces 24 cas ont été rapportés au Canada. La plupart des cas d'insuffisance hépatique sont survenus chez des patients souffrant de comorbidités importantes, notamment une cirrhose du foie et une défaillance de plusieurs organes; certains de ces cas se sont révélés mortels. Aucun cas d'insuffisance hépatique n'est apparu chez des patients dont la fonction hépatique était normale au départ, et aucun cas n'est apparu chez des patients n’ayant aucune autre complication liée à leur affection sous-jacente ou pouvant mettre leur vie en jeu.
Il est recommandé de contrôler le taux de transaminases, de bilirubine et de phosphatases alcalines sériques avant le début du traitement, toutes les 2 semaines pendant le premier mois, puis une fois par mois. En cas d'élévation inexpliquée, persistante et progressive du taux sérique de transaminases, on doit interrompre le traitement par DEFERASIROX (TYPE J).
Des cas de lésion et d’insuffisance hépatique aiguë, parfois mortels, sont survenus chez des enfants recevant du déférasirox. L’insuffisance hépatique est survenue en association avec des lésions rénales aiguës chez des enfants exposés au risque de chélation excessive lors d’événements de déplétion volémique. Il faut interrompre le traitement par DEFERASIROX (TYPE J) lorsqu’une lésion hépatique ou rénale aiguë est soupçonnée et en cas de déplétion volémique. Les fonctions hépatique et rénale doivent être évaluées plus fréquemment chez les enfants recevant DEFERASIROX (TYPE J) en dose allant de 14 à 28 mg/kg/jour et quand le taux de fer approche la normale (dose non approuvée : les patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage des valeurs cibles ou constamment sous cette plage). Il faut utiliser la dose minimale efficace pour atteindre et maintenir un taux de fer faible (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Durant les essais cliniques et la pharmacovigilance, on a observé de graves cas de pancréatite aiguë chez des personnes ayant ou non une affection biliaire sous-jacente objectivée. On n’a pas pu écarter la possibilité d’un lien de causalité avec le déférasirox.
Immunitaire
De rares réactions d’hypersensibilité graves (comme l’anaphylaxie et l’œdème de Quincke) sont survenues durant l’emploi du déférasirox; ces réactions se sont manifestées au cours du premier mois de traitement dans la majorité des cas (voir la section 8.5 Effets indésirables observés après la mise en marché). Advenant une réaction d’hypersensibilité, il faut cesser l’emploi de DEFERASIROX (TYPE J) et administrer le traitement qui s’impose. DEFERASIROX (TYPE J) ne doit pas être administré de nouveau aux patients qui ont déjà eu une réaction d’hypersensibilité au déférasirox, étant donné le risque de choc anaphylactique.
Surveillance et tests de laboratoire
Utiliser la dose minimale pour établir et maintenir un taux de fer faible. Il faut surveiller la fonction rénale plus fréquemment chez les patients atteints d’une maladie rénale ou d’une baisse de la fonction rénale préexistantes. Les fonctions hépatique et rénale doivent être évaluées plus fréquemment en présence de déplétion volémique chez les patients recevant DEFERASIROX (TYPE J) en dose allant de 14 à 28 mg/kg/jour quand le taux de fer approche la plage normale (dose non approuvée : les patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage des valeurs cibles ou constamment en dessous de cette plage) (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Ferritine sérique : On doit mesurer le taux sérique de ferritine 1 fois par mois pour vérifier la réponse au traitement et l'éventualité d'une chélation excessive du fer, bien que le coefficient de corrélation entre le taux sérique de ferritine et la CHF soit de 0,63, sans compter que les variations du taux sérique de ferritine ne reflètent pas toujours nécessairement les variations de la CHF. Si le taux sérique de ferritine demeure sous le seuil de 500 mcg/L, on doit envisager l’interruption temporaire de l’administration de DEFERASIROX (TYPE J) (voir la section 4 POSOLOGIE ET ADMINISTRATION). Il est recommandé de surveiller de plus près le taux sérique de ferritine ainsi que les fonctions rénale et hépatique durant les périodes où de fortes doses sont administrées, ainsi que lorsque le taux sérique de ferritine est proche de la plage des valeurs cibles. Une réduction de la dose peut être envisagée pour prévenir une chélation excessive.
Comme avec d’autres traitements par un chélateur du fer, le risque d’effet toxique attribuable à DEFERASIROX (TYPE J) peut être augmenté lorsque cet agent est administré de manière indue à des patients dont la surcharge en fer est peu importante ou dont le taux sérique de ferritine n’est que légèrement élevé (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Rénal : Il faut évaluer les fonctions rénales glomérulaires et tubulaires avant de démarrer le traitement ou d’augmenter la dose et pendant le traitement. Il est recommandé d’évaluer deux fois la créatinine sérique et la clairance de la créatinine avant de démarrer le traitement. La surveillance hebdomadaire de la créatinine sérique et de la clairance de la créatinine est recommandée au cours du premier mois suivant le début ou la modification du traitement, et une surveillance mensuelle est recommandée par la suite. Le dépistage de la protéinurie doit être effectué tous les mois (voir la section Rénal ci-dessous).
Fonction hépatique : Il est recommandé de mesurer les taux de transaminases, de bilirubine et de phosphatases alcalines sériques avant le début du traitement, toutes les 2 semaines pendant le premier mois, puis une fois par mois (voir ci-dessus la section Hépatique/biliaire/pancréatique).
Système sanguin : Conformément aux normes en matière de traitement clinique de tels troubles hématologiques, une formule sanguine complète (FSC) doit être obtenue avant le début du traitement et il faut effectuer une numération globulaire régulièrement durant le traitement. En présence de cytopénie inexpliquée, on doit envisager l’interruption du traitement par DEFERASIROX (TYPE J). Le traitement peut être repris une fois la cause de la cytopénie élucidée (voir ci-dessus la section Hématologique).
Oreilles : Des troubles de l’audition (perte auditive en hautes fréquences, baisse de l’acuité auditive) ont été signalés pendant le traitement par DEFERASIROX (TYPE J) (voir la section 8 EFFETS INDÉSIRABLES).
Il est recommandé de procéder à un examen de l'audition avant le début du traitement par DEFERASIROX (TYPE J) et périodiquement par la suite.
Ophtalmologique
Des troubles de la vue (opacité du cristallin, cataractes prématurées, maculopathies) ont été signalés pendant le traitement par le déférasirox (voir la section 8 EFFETS INDÉSIRABLES). Il est recommandé de procéder à un examen de la vue (dont l'examen du fond de l'œil) avant le début du traitement par DEFERASIROX (TYPE J) et périodiquement par la suite.
Rénal
Le déférasirox n'a pas été étudié chez les patients atteints d'insuffisance rénale. Le traitement par le déférasirox n’a été entrepris que chez des patients dont le taux sérique de créatinine se situait dans la distribution normale en fonction de l’âge; le médicament doit donc être administré avec prudence chez les patients qui présentent un taux sérique de créatinine élevé (voir la section 2 CONTRE-INDICATIONS).
Des patients qui recevaient le déférasirox ont subi des hausses du taux sérique de créatinine proportionnelles à la dose. Des élévations du taux de créatinine supérieures à 33 % lors d'au moins 2 visites consécutives faisant suite à la visite de départ se sont produites plus souvent chez les patients qui recevaient le déférasirox que chez ceux qui recevaient la déféroxamine (38 % vs 14 %, respectivement) dans le cadre de l'essai 0107. Au sein de cette population de patients atteints de thalassémie β, 94 % des cas d'élévations du taux de créatinine sont demeurés dans la distribution normale. Conformément aux directives sur l’adaptation posologique, on a dû procéder à une réduction de la dose chez le tiers des patients affichant une hausse du taux sérique de créatinine. Chez la majorité des patients qui ont fait l’objet d’une réduction de la dose, le taux sérique de créatinine n’est pas revenu aux valeurs de départ; chez 60 % des patients ayant subi une réduction de la dose, le taux sérique de créatinine est demeuré élevé (> 33 %), mais stable (voir la section 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives).
DEFERASIROX (TYPE J) peut causer des lésions rénales aiguës. La préexistence d’une maladie rénale et l’utilisation concomitante d’autres médicaments néphrotoxiques peuvent accroître le risque de lésions rénales aiguës chez les adultes et les enfants. À l’analyse des données regroupées issues d’essais cliniques réunissant 158 enfants qui avaient reçu du déférasirox en comprimé en dissoudre, on a détecté un taux plus élevé d’événements rénaux indésirables chez les patients recevant des doses supérieures à 25 mg/kg/jour, équivalentes à 17,5 mg/kg/jour de DEFERASIROX (TYPE J), tandis que leurs taux sériques de ferritine étaient inférieurs à 1000 mcg/L (dose non approuvée - ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée). Les maladies aiguës entraînant une déplétion volémique et une chélation excessive peuvent accroître le risque de lésions rénales aiguës chez les enfants. Chez les enfants, une faible baisse du débit de filtration glomérulaire estimé (DFGe) peut entraîner l’augmentation de l’exposition au déférasirox, en particulier chez les patients les plus jeunes dont la surface corporelle est typique de patients de moins de 7 ans. Cela peut entraîner un cycle d’aggravation de la fonction rénale et des augmentations supplémentaires de l’exposition au déférasirox, à moins que la dose soit réduite ou le traitement, interrompu.
Des cas d’insuffisance rénale aiguë (dont certains se sont révélés mortels) sont survenus après la commercialisation du déférasirox. On a signalé de rares cas d’insuffisance rénale aiguë nécessitant une dialyse. Chez les patients qui sont décédés, il est impossible d’exclure entièrement le rôle du déférasirox dans l’atteinte rénale, même si le décès de ces patients déjà gravement atteints pourrait être imputé à d’autres maladies sous-jacentes. L’amélioration de l’état des patients observée dans la plupart des cas non mortels après l’arrêt du traitement incite à croire que le déférasirox a pu contribuer aux cas mortels (voir la section 8 EFFETS INDÉSIRABLES – Effets indésirables observés après la mise en marché).
Il faut évaluer les fonctions rénales glomérulaires et tubulaires avant de démarrer le traitement ou d’augmenter la dose et pendant le traitement. Il est recommandé d’évaluer deux fois la créatinine sérique et la clairance de la créatinine avant le début du traitement, puis toutes les semaines durant le premier mois suivant le début ou la modification du traitement, et tous les mois par la suite. Le risque de complications peut être plus grand en présence de maladie rénale préexistante ou durant l’emploi de produits médicinaux qui réduisent la fonction rénale. Il faut également s’assurer que le patient soit toujours bien hydraté (voir la section 4.1 Considérations posologiques). Chez l’enfant atteint d’une maladie aiguë pouvant causer une déplétion volémique (p. ex., vomissements, diarrhée, réduction prolongée de l’apport alimentaire par voie orale), il faut suspendre le traitement par DEFERASIROX (TYPE J) et évaluer la fonction rénale plus souvent. Il faut corriger tout déficit liquidien sans tarder afin d’éviter une atteinte rénale. S’il y a lieu, la reprise du traitement sera fondée sur les résultats de l’évaluation de la fonction rénale, après la normalisation de l’apport alimentaire par voie orale et de la volémie. On doit envisager de réduire la dose ou d’interrompre temporairement ou définitivement le traitement en cas d’élévation du taux sérique de créatinine (voir la section 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ).
Des cas de tubulopathie rénale ont été signalés chez des patients traités par le déférasirox. La majorité de ces patients étaient des enfants et des adolescents atteints de thalassémie β qui affichaient un taux sérique de ferritine < 1500 mcg/L.
Le dépistage de la protéinurie doit être effectué tous les mois. Une surveillance des autres marqueurs de la fonction tubulaire rénale (p. ex., la glycosurie chez les non-diabétiques et les faibles taux sériques de potassium, de phosphate, de magnésium ou d’urate, la phosphaturie, l’aminoacidurie) peut aussi être effectuée, au besoin. Une réduction de la dose ou une interruption du traitement peuvent être envisagées si des anomalies sont relevées dans les taux des marqueurs tubulaires et/ou si cela est indiqué sur le plan clinique.
Il faut interrompre l'administration de DEFERASIROX (TYPE J) en cas de hausse progressive du taux sérique de créatinine au-delà de la LSN (voir la section 4 POSOLOGIE ET ADMINISTRATION ).
Peau
Réactions cutanées graves : Pendant le traitement par le déférasirox, on a rapporté des réactions indésirables cutanées graves, dont des cas de syndrome de Stevens-Johnson (SSJ), de nécrolyse épidermique toxique et de vascularite d’hypersensibilité, de syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes généraux (syndrome DRESS), qui peut menacer le pronostic vital ou être mortel, de même que de rares cas d’érythème polymorphe. Les patients doivent être informés des signes et symptômes de réactions cutanées graves et doivent faire l’objet d’une étroite surveillance. Au moindre soupçon d’une réaction cutanée grave, le traitement par DEFERASIROX (TYPE J) doit être interrompu sur-le-champ et ne pas être repris.
Éruptions cutanées : Des éruptions cutanées peuvent également survenir pendant la prise de DEFERASIROX (TYPE J). En présence d’éruption légère ou modérée, qui se résorbe souvent spontanément, on peut poursuivre le traitement sans modifier la dose. Dans les cas plus graves commandant l’interruption du traitement, celui-ci peut être repris une fois l’éruption résolue, à une dose plus faible qu’il faudra augmenter graduellement.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucun essai rigoureux sur le déférasirox n'a été mené auprès des femmes enceintes. On ne dispose d'aucune donnée clinique sur l'exposition au médicament chez des femmes enceintes. Des études chez les animaux ont montré un certain degré de toxicité pour la reproduction sous l’effet de doses toxiques pour la femelle (voir la section 16 TOXICOLOGIE NON CLINIQUE – Toxicologie pour la reproduction et le développement). On ignore le risque chez l'être humain.
Il est donc recommandé de ne pas administrer DEFERASIROX (TYPE J) pendant la grossesse. Les femmes qui prennent un contraceptif oral pourraient tomber enceintes puisque DEFERASIROX (TYPE J) peut diminuer l’efficacité des contraceptifs hormonaux (voir la section
9 INTERACTIONS MÉDICAMENTEUSES).
7.1.2 Femmes qui allaitent
On ignore si le déférasirox passe dans le lait maternel. Lors d'une étude menée chez des animaux, on a constaté la présence de déférasirox et de ses métabolites dans le lait de rates après l'administration d'une dose orale de 10 mg/kg. La concentration du déférasirox était environ 20 fois plus élevée dans le lait de la mère que dans son plasma, de 4 à 8 heures après l’administration (voir la section 16 TOXICOLOGIE NON CLINIQUE – Toxicologie pour la reproduction et le développement). On doit donc recommander aux femmes qui prennent DEFERASIROX (TYPE J) de ne pas allaiter.
7.1.3 Enfants (2 à 16 ans)
Les données sur l'innocuité et l'efficacité du déférasirox chez les enfants de 2 à 5 ans sont limitées (voir la section 14 ÉTUDES CLINIQUES). Dans le cadre d’essais cliniques, le traitement par le déférasirox n’a pas été associé à un retard de croissance chez des enfants ayant été suivis au cours d’une période pouvant aller jusqu’à 5 ans. Mais, par mesure de précaution, il est recommandé de surveiller régulièrement (tous les 12 mois) la prise de poids et la croissance longitudinale des enfants ainsi traités (voir la section 1.1 Enfants).
Dans le cadre d’une étude d’observation d’une durée de 5 ans au cours de laquelle 267 enfants âgés de 2 à moins de 6 ans (au début de l’étude) atteints d'hémosidérose transfusionnelle ont reçu du déférasirox, rien d’inattendu n’a été observé en matière d’effets indésirables ou d’anomalies des résultats d’épreuves de laboratoire, hormis une augmentation de la fréquence des épisodes isolés de hausse du taux de transaminases soupçonnée d’être liée au déférasirox : 21,1 % et 11,9 % des enfants ont présenté une hausse des taux d’ALAT et d’ASAT, respectivement. Parmi les observations cadrant avec le profil d’innocuité connu du déférasirox, mentionnons des hausses de la créatininémie de plus de 33 % portant ce paramètre au-delà de la LSN chez 3,1 % des enfants lors de ≥ 2 mesures consécutives, et une élévation du taux d’ALAT portant ce paramètre à plus de 5 fois la LSN chez 4,3 % des enfants, lors de ≥ 2 mesures consécutives.
Sur les 242 patients dont on avait mesuré le DFGe avant et après le début de l’étude, 116
(48 %) patients ont présenté une baisse du DFGe de ≥ 33 % à au moins une reprise. Vingt-et-un (18 %) de ces 116 patients présentant une baisse du DFGe ont vu l’administration de leur dose interrompue, et 15 (13 %) de ces 116 patients ont bénéficié d’une baisse de leur dose dans les 30 jours. Les événements indésirables entraînant un retrait définitif de l’étude comprenaient les suivants : lésions hépatiques (n = 11), trouble rénal tubulaire (n = 1), protéinurie (n = 1), hématurie (n = 1), hémorragie digestive haute (n = 1), vomissements (n = 2), douleurs abdominales (n = 1) et hypokaliémie (n = 1).
À l’analyse des données regroupées issues d’essais cliniques réunissant 158 enfants qui avaient reçu des comprimés à dissoudre de déférasirox, on a détecté une fréquence plus élevée d’événements rénaux indésirables chez les patients recevant des doses supérieures à
25 mg/kg/jour, équivalentes à 17,5 mg/kg/jour de DEFERASIROX (TYPE J), alors que leurs taux sériques de ferritine étaient inférieurs à 1000 mcg/L (ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée; voir la section 4 POSOLOGIE ET
ADMINISTRATION).
DEFERASIROX (TYPE J) a été associé à des réactions indésirables graves et mortelles chez les enfants après la commercialisation. Ces événements ont été fréquemment associés à une déplétion volémique ou à la poursuite du traitement à des doses allant de 20 à 40 mg/kg/jour pour les comprimés à dissoudre de déférasirox, équivalentes à 14 à 28 mg/kg/jour de DEFERASIROX (TYPE J), alors que le taux de fer corporel était dans la plage normale ou s’en approchait (ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée; voir la section 4 POSOLOGIE ET ADMINISTRATION).
Il faut surveiller plus fréquemment les fonctions rénale et hépatique chez les enfants en présence de facteurs de risque de toxicité rénale, y compris les épisodes de déshydratation, de fièvre et de maladie aiguë pouvant entraîner une déplétion volémique ou une baisse de la perfusion rénale. Utiliser la dose minimale efficace.
En présence de maladie aiguë pouvant causer une déplétion volémique (p. ex., vomissements, diarrhée, réduction prolongée de l’apport alimentaire par voie orale) chez un enfant atteint de surcharge en fer secondaire à des transfusions sanguines, il faut suspendre le traitement par DEFERASIROX (TYPE J); chez un enfant atteint de surcharge en fer non secondaire à des transfusions sanguines, il faut envisager de suspendre le traitement et dans les deux cas, il faut évaluer la fonction rénale plus souvent. S’il y a lieu, la reprise du traitement sera fondée sur l’évaluation de la fonction rénale, après la normalisation de l’apport alimentaire par voie orale et de la volémie.
En présence d’une baisse de la fonction rénale, on doit évaluer le rapport bienfaits/risques lié à la poursuite du traitement par DEFERASIROX (TYPE J). L’emploi d’autres médicaments néphrotoxiques est à éviter.
7.1.4 Personnes âgées (≥ 65 ans)
Les essais cliniques menés sur le déférasirox ont regroupé 431 patients âgés de ≥ 65 ans. La majorité d'entre eux étaient atteints d'un syndrome myélodysplasique (n = 393; thalassémie ß, n = 2; autres anémies, n = 36). En règle générale, on doit prendre des précautions chez les patients âgés en raison de la fréquence plus élevée d'altérations de la fonction hépatique, rénale ou cardiaque, de troubles concomitants ou de traitements pharmacologiques concomitants. Dans le cadre des essais cliniques, les patients âgés ont présenté une fréquence d’effets indésirables plus élevée que les patients plus jeunes. Par conséquent, les patients âgés doivent faire l’objet d’une surveillance étroite des effets indésirables pouvant nécessiter un ajustement de la dose (voir la section 1.2 Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au 31 octobre 2011, plus de 7000 patients avaient été traités par le déférasirox lors d’essais cliniques. Dans le cadre du programme de développement clinique initial mené en vue de l’homologation, 652 patients ont reçu du déférasirox lors d’essais thérapeutiques d'une durée médiane de 366 jours (52 patients âgés de 2 à 5 ans, 240 patients âgés de 6 à 16 ans,
330 patients âgés de 17 à 65 ans et 30 patients âgés de 65 ans ou plus). On comptait 421 cas de thalassémie β, 99 cas d'anémies rares et 132 cas d’anémie falciforme. Au sein de cette population de 652 patients, 302 étaient de sexe masculin et 456, de race blanche. Enfin, 89 % des patients souffrant d’anémie falciforme étaient de race noire.
Les effets indésirables les plus fréquents (toutes causes confondues) signalés lors des essais thérapeutiques sur le déférasirox ont été la diarrhée, les vomissements, les nausées, les céphalées, la constipation, la dyspepsie, la douleur abdominale, la fièvre, la toux, la protéinurie, les hausses des taux sériques de créatinine et de transaminases, le prurit et les éruptions cutanées. Les troubles touchant l'appareil digestif, les hausses du taux sérique de créatinine et les éruptions cutanées étaient proportionnels à la dose. Les effets indésirables le plus souvent responsables d'une interruption du traitement, d'un ajustement posologique ou de l’abandon du traitement étaient les éruptions cutanées, les troubles digestifs, les infections, de même que les élévations des taux de créatinine et de transaminases.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Au cours des essais cliniques sur la surcharge en fer secondaire à des transfusions sanguines, les effets indésirables le plus fréquemment signalés pendant un traitement chronique par le déférasirox chez des adultes et des enfants comprennent les troubles digestifs chez environ 26 % des patients (surtout des nausées, des vomissements, de la diarrhée ou une douleur abdominale) et des éruptions cutanées chez environ 7 % des patients. De légères hausses du taux sérique de créatinine, non progressives et proportionnelles à la dose, sont survenues chez 34 % des patients (voir la section 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives).
Au cours des essais cliniques sur la surcharge en fer secondaire à des transfusions sanguines, des élévations du taux sérique de transaminases hépatiques, perçues comme un effet indésirable du médicament, ont été signalées chez environ 2 % des patients. Les hausses du taux sérique de transaminases n'étaient pas proportionnelles à la dose. Le taux sérique de transaminases était élevé (au-dessus de la LSN) chez 40 % de ces patients avant le début du traitement par le déférasirox. Les élévations du taux de transaminases supérieures à 10 fois la LSN, évoquant une hépatite, ont été peu fréquentes (0,3 %). Des pertes auditives en hautes fréquences et des opacités du cristallin (cataractes prématurées) ont été observées chez < 1 % des patients qui recevaient le déférasirox (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Oreilles/nez/gorge et Ophtalmologique).
Au cours d’un essai comparatif avec placebo d’un an mené à double insu avec répartition aléatoire auprès de patients atteints de thalassémie sans dépendance transfusionnelle, les effets indésirables le plus souvent signalés (chez au moins 10 % des patients) dans le groupe déférasirox à 10 mg/kg/jour ont été les suivants : céphalées (16,4 %), infection des voies respiratoires supérieures (14,5 %), douleur oropharyngée (10,9 %), fièvre (10,9 %) et éruption cutanée (10,9 %). Le Tableau 4 présente les effets indésirables qui sont survenus chez > 5 % des patients traités par le déférasirox.
Tableau 4 Effets indésirables survenus chez > 5 % des patients traités par le déférasirox durant l’essai A2209
| Déférasirox | Déférasirox | Placebo | Placebo | Placebo | |
|---|---|---|---|---|---|
| 5 mg/kg/j | 10 mg/kg/j | 5 mg/kg/j | 10 mg/kg/j | Toutes doses confondues | |
| N = 55 | N = 55 | N = 28 | N = 28 | N = 56 | |
| n (%) | n (%) | n (%) | n (%) | n (%) | |
Tous effets indésirables confondus | 42 (76,4) | 43 (78,2) | 20 (71,4) | 25 (89,3) | 45 (80,4) |
| Céphalées | 2 (3,6) | 9 (16,4) | 4 (14,3) | 4 (14,3) | 8 (14,3) |
Infection des voies respiratoires supérieures | 7 (12,7) | 8 (14,5) | 5 (17,9) | 6 (21,4) | 11 (19,6) |
| Douleur oropharyngée | 4 (7,3) | 6 (10,9) | 0 | 2 (7,1) | 2 (3,6) |
| Fièvre | 6 (10,9) | 6 (10,9) | 5 (17,9) | 3 (10,7) | 8 (14,3) |
| Éruption cutanée | 2 (3,6) | 6 (10,9) | 1 (3,6) | 2 (7,1) | 3 (5,4) |
| Diarrhée | 3 (5,5) | 5 (9,1) | 2 (7,1) | 4 (14,3) | 6 (10,7) |
| Fatigue | 1 (1,8) | 5 (9,1) | 2 (7,1) | 2 (7,1) | 4 (7,1) |
| Nausées | 4 (7,3) | 5 (9,1) | 1 (3,6) | 6 (21,4) | 7 (12,5) |
| Douleur abdominale | 2 (3,6) | 4 (7,3) | 1 (3,6) | 3 (10,7) | 4 (7,1) |
| Anémie | 3 (5,5) | 4 (7,3) | 0 | 2 (7,1) | 2 (3,6) |
| Rhinopharyngite | 5 (9,1) | 4 (7,3) | 2 (7,1) | 3 (10,7) | 5 (8,9) |
| Rhinite | 1 (1,8) | 4 (7,3) | 1 (3,6) | 0 | 1 (1,8) |
| Douleur abdominale haute | 3 (5,5) | 3 (5,5) | 0 | 0 | 0 |
| Dyspepsie | 0 | 3 (5,5) | 0 | 0 | 0 |
| Gastroentérite | 1 (1,8) | 3 (5,5) | 0 | 2 (7,1) | 2 (3,6) |
| Grippe | 3 (5,5) | 3 (5,5) | 1 (3,6) | 0 | 1 (1,8) |
| Insomnie | 1 (1,8) | 3 (5,5) | 2 (7,1) | 0 | 2 (3,6) |
Durant l’essai 2209, un patient du groupe placebo à 10 mg/kg/jour a subi une élévation du taux d’ALAT > 5 fois la LSN et > 2 fois le taux initial (Tableau 5). Trois patients traités par le déférasirox (qui étaient tous dans le groupe ayant reçu 10 mg/kg/jour) ont présenté lors de deux mesures consécutives une hausse du taux sérique de créatinine > 33 % par rapport au taux initial et supérieur à la LSN. Cela dit, ce paramètre s’est normalisé spontanément chez l’un d’entre eux et après l’arrêt du traitement chez les deux autres.
Tableau 5 Nombre (%) de patients ayant subi des élévations du taux sérique de créatinine ou du taux de SGPT/d’ALAT durant l’essai 2209
| Paramètre de laboratoire | Déférasirox 5 mg/kg (N = 55) n (%) | Déférasirox 10 mg/kg (N = 55) n (%) | Placebo 5 mg/kg (N = 28) n (%) | Placebo 10 mg/kg (N = 28) n (%) | Placebo (N = 56) n (%) |
|---|---|---|---|---|---|
| Taux sérique de créatinine | |||||
Hausse du taux sérique de créatinine (> 33 % par rapport au taux initial et > la LSN lors d’au moins 2 visites consécutives après la visite initiale) | 0 (0,0) | 3 (5,5) | 0 (0,0) | 0 (0,0) | 0 (0,0) |
| Taux de SGPT/d’ALAT | |||||
Taux de SGPT/d’ALAT (> 5 fois la LSN et > 2 fois le taux initial) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 1 (3,6) | 1 (1,8) |
Au total, 652 patients ont reçu le déférasirox lors des essais thérapeutiques chez des adultes et des enfants souffrant de thalassémie β (n = 421), d'anémies rares (n = 99) et d’anémie falciforme (n = 132). On compte, au sein de cette population, 46 % d'hommes, 70 % de sujets de race blanche et 292 patients âgés de ≤ 16 ans, tandis que 89 % des patients atteints d’anémie falciforme étaient de race noire. Au total, 94 % des patients souffrant de thalassémie β, 70 % des patients souffrant d'anémies rares et 86 % des patients atteints d’anémie falciforme ont reçu le traitement pendant ≥ 48 semaines.
Le Tableau 6 présente les effets indésirables – toutes causes confondues – qui sont survenus chez > 5 % des patients dans l'un ou l'autre groupe de traitement lors de l'essai principal 0107 sur l'efficacité du produit au cours duquel 296 patients atteints de thalassémie β ont reçu le déférasirox et 290 patients, la déféroxamine à titre de traitement comparatif actif. Les effets indésirables le plus souvent responsables d'une interruption du traitement, d'un ajustement posologique ou de l’abandon du traitement étaient les éruptions cutanées, les troubles digestifs, les infections de même que les élévations des taux de créatinine et de transaminases (voir la section 8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives). Sept patients ont abandonné le traitement en raison d'effets indésirables ayant un lien soupçonné avec le déférasirox.
Tableau 6 Effets indésirables survenus chez > 5 % des patients atteints de thalassémie β lors de l'essai comparatif
| Terme de prédilection | Déférasirox N = 296 n (%) | Déféroxamine N = 290 n (%) | ||||
|---|---|---|---|---|---|---|
| Fièvre | 56 (18,9) | 69 (23,8) | ||||
| Céphalées | 47 (15,9) | 59 (20,3) | ||||
| Douleur abdominale | 41 (13,9) | 28 (9,7) | ||||
| Toux | 41 (13,9) | 55 (19,0) | ||||
| Rhinopharyngite | 39 (13,2) | 42 (14,5) | ||||
| Diarrhée | 35 (11,8) | 21 (7,2) | ||||
| Hausse du taux de créatinine1 | 33 (11,1) | 0 (0) | ||||
| Grippe | 32 (10,8) | 29 (10,0) | ||||
| Nausées | 31 (10,5) | 14 (4,8) | ||||
| Douleur laryngopharyngienne | 31 (10,5) | 43 (14,8) | ||||
| Vomissements | 30 (10,1) | 28 (9,7) | ||||
| Infection des voies respiratoires | 28 (9,5) | 23 (7,9) | ||||
| Bronchite | 27 (9,1) | 32 (11,0) | ||||
| Éruption cutanée | 25 (8,4) | 9 (3,1) | ||||
| Douleur abdominale haute | 23 (7,8) | 15 (5,2) | ||||
| Pharyngite | 23 (7,8) | 30 (10,3) | ||||
| Arthralgie | 22 (7,4) | 14 (4,8) | ||||
| Amygdalite aiguë | 19 (6,4) | 15 (5,2) | ||||
| Fatigue | 18 (6,1) | 14 (4,8) | ||||
| Rhinite | 18 (6,1) | 22 (7,6) | ||||
| Dorsalgie | 17 (5,7) | 32 (11,0) | ||||
| Infection de l’oreille | 16 (5,4) | 7 (2,4) | ||||
| Urticaire | 11 (3,7) | 17 (5,9) | ||||
| 1 Hausse supérieure à 33 % par rapport aux valeurs initiales moyennes | ||||||
Le Tableau 7 présente les effets indésirables – toutes causes confondues – qui sont survenus chez plus de 1 % de l'ensemble des patients atteints de thalassémie β réunis, en fonction de la dose administrée. Les effets indésirables le plus souvent signalés ont été la douleur abdominale, la fièvre et les céphalées. Dans le groupe qui recevait la dose de 30 mg/kg, les effets indésirables rapportés le plus souvent ont été la douleur abdominale, la diarrhée et l'élévation du taux sérique de créatinine. Les éruptions cutanées et l'élévation du taux d'ALAT ont été les seuls effets indésirables ayant mené à l'abandon du traitement.
Tableau 7 Effets indésirables le plus fréquemment signalés (> 1 % de l'ensemble des patients) chez les patients atteints de thalassémie β, par dose administrée
Déférasirox 10 mg/kg N = 143 | Déférasirox 20 mg/kg N = 106 | Déférasirox 30 mg/kg N = 172 | Ensemble des patients N = 421 | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Total | Total | Total | Total | |||||||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||||||
| Douleur abdominale | 38 (26,6) | 21 (19,8) | 41 (23,8) | 100 (23,8) | ||||||||||||
| Fièvre | 47 (32,9) | 31 (29,2) | 20 (11,6) | 98 (23,3) | ||||||||||||
| Céphalées | 37 (25,9) | 20 (18,9) | 26 (15,1) | 83 (19,7) | ||||||||||||
| Toux | 38 (26,6) | 17 (16,0) | 25 (14,5) | 80 (19,0) | ||||||||||||
| Diarrhée | 24 (16,8) | 9 (8,5) | 37 (21,5) | 70 (16,6) | ||||||||||||
| Rhinopharyngite | 23 (16,1) | 16 (15,1) | 20 (11,6) | 59 (14,0) | ||||||||||||
| Vomissements | 28 (19,6) | 12 (11,3) | 18 (10,5) | 58 (13,8) | ||||||||||||
| Éruption cutanée | 12 (8,4) | 10 (9,4) | 30 (17,4) | 52 (12,4) | ||||||||||||
| Nausées | 11 (7,7) | 11 (10,4) | 28 (16,3) | 50 (11,9) | ||||||||||||
| Hausse du taux de créatinine1 | 2 (1,4) | 13 (12,3) | 34 (19,8) | 49 (11,6) | ||||||||||||
| Douleur laryngée | 20 (14,0) | 12 (11,3) | 17 (9,9) | 49 (11,6) | ||||||||||||
| Pharyngite | 28 (19,6) | 9 (8,5) | 10 (5,8) | 47 (11,2) | ||||||||||||
| Grippe | 19 (13,3) | 12 (11,3) | 13 (7,6) | 44 (10,5) | ||||||||||||
| Rhinite | 28 (19,6) | 8 (7,5) | 6 (3,5) | 42 (10,0) | ||||||||||||
| IVRS2 | 9 (6,3) | 8 (7,5) | 24 (14,0) | 41 (9,7) | ||||||||||||
| Bronchite | 7 (4,9) | 9 (8,5) | 20 (11,6) | 36 (8,6) | ||||||||||||
| Arthralgie | 13 (9,1) | 8 (7,5) | 13 (7,6) | 34 (8,1) | ||||||||||||
| Dorsalgie | 9 (6,3) | 16 (15,1) | 9 (5,2) | 34 (8,1) | ||||||||||||
| Constipation | 9 (6,3) | 6 (5,7) | 12 (7,0) | 27 (6,4) | ||||||||||||
| Fatigue | 7 (4,9) | 6 (5,7) | 13 (7,6) | 26 (6,2) | ||||||||||||
| Infection de l’oreille | 13 (9,1) | 7 (6,6) | 3 (1,7) | 23 (5,5) | ||||||||||||
| Amygdalite | 8 (5,6) | 7 (6,6) | 6 (3,5) | 21 (5,0) | ||||||||||||
| Douleur post-interventionnelle | 2 (1,4) | 8 (7,5) | 10 (5,8) | 20 (4,8) | ||||||||||||
| Amygdalite aiguë | 2 (1,4) | 6 (5,7) | 11 (6,4) | 19 (4,5) | ||||||||||||
| Asthénie | 8 (5,6) | 7 (6,6) | 4 (2,3) | 19 (4,5) | ||||||||||||
| Gastroentérite | 8 (5,6) | 6 (5,7) | 5 (2,9) | 19 (4,5) | ||||||||||||
| Douleur thoracique | 2 (1,4) | 8 (7,5) | 8 (4,7) | 18 (4,3) | ||||||||||||
| Otalgie | 3 (2,1) | 5 (4,7) | 4 (2,3) | 12 (2,9) | ||||||||||||
| Palpitations | 1 (0,7) | 4 (3,8) | 7 (4,1) | 12 (2,9) | ||||||||||||
| Tachycardie | 5 (3,5) | 4 (3,8) | 3 (1,7) | 12 (2,9) | ||||||||||||
| Réaction à une transfusion | 7 (4,9) | 3 (2,8) | 2 (1,2) | 12 (2,9) | ||||||||||||
| Urticaire | 3 (2,1) | 4 (3,8) | 5 (2,9) | 12 (2,9) | ||||||||||||
| Dyspepsie | 4 (2,8) | 3 (2,8) | 4 (2,3) | 11 (2,6) | ||||||||||||
| Douleur aux membres | 5 (3,5) | 3 (2,8) | 3 (1,7) | 11 (2,6) | ||||||||||||
| Prurit | 3 (2,1) | 4 (3,8) | 4 (2,3) | 11 (2,6) | ||||||||||||
| Rhinorrhée | 1 (0,7) | 6 (5,7) | 3 (1,7) | 10 (2,4) | ||||||||||||
| Sinusite | 0 | 6 (5,7) | 4 (2,3) | 10 (2,4) | ||||||||||||
Hausse du taux des transaminases | 8 (5,6) | 1 (0,9) | 1 (0,6) | 10 (2,4) | ||||||||||||
| Infection des voies urinaires | 2 (1,4) | 1 (0,9) | 7 (4,1) | 10 (2,4) | ||||||||||||
| Herpès | 3 (2,1) | 1 (0,9) | 5 (2,9) | 9 (2,1) | ||||||||||||
| Otite moyenne | 2 (1,4) | 1 (0,9) | 6 (3,5) | 9 (2,1) | ||||||||||||
| Mal de dents | 2 (1,4) | 3 (2,8) | 4 (2,3) | 9 (2,1) | ||||||||||||
| Anxiété | 3 (2,1) | 2 (1,9) | 3 (1,7) | 8 (1,9) | ||||||||||||
| Douleur osseuse | 1 (0,7) | 1 (0,9) | 6 (3,5) | 8 (1,9) | ||||||||||||
| Conjonctivite | 6 (4,2) | 1 (0,9) | 1 (0,6) | 8 (1,9) | ||||||||||||
| Dyspnée | 0 | 2 (1,9) | 6 (3,5) | 8 (1,9) | ||||||||||||
| Crampes | 1 (0,7) | 0 | 7 (4,1) | 8 (1,9) | ||||||||||||
| Toux productive | 4 (2,8) | 3 (2,8) | 1 (0,6) | 8 (1,9) | ||||||||||||
| Abcès dentaire | 2 (1,4) | 0 | 6 (3,5) | 8 (1,9) | ||||||||||||
| Distension abdominale | 1 (0,7) | 0 | 6 (3,5) | 7 (1,7) | ||||||||||||
| Cholélithiase | 2 (1,4) | 1 (0,9) | 4 (2,3) | 7 (1,7) | ||||||||||||
| Entérite | 5 (3,5) | 1 (0,9) | 1 (0,6) | 7 (1,7) | ||||||||||||
| Épistaxis | 4 (2,8) | 1 (0,9) | 2 (1,2) | 7 (1,7) | ||||||||||||
| Érythème | 3 (2,1) | 2 (1,9) | 2 (1,2) | 7 (1,7) | ||||||||||||
| Hypoacousie | 4 (2,8) | 2 (1,9) | 1 (0,6) | 7 (1,7) | ||||||||||||
| Insomnie | 0 | 3 (2,8) | 4 (2,3) | 7 (1,7) | ||||||||||||
| Vertige | 2 (1,4) | 4 (3,8) | 1 (0,6) | 7 (1,7) | ||||||||||||
Hausse du taux d’alanine aminotransférase | 4 (2,8) | 2 (1,9) | 0 | 6 (1,4) | ||||||||||||
| Souffle cardiaque | 0 | 0 | 6 (3,5) | 6 (1,4) | ||||||||||||
| Dépression | 0 | 2 (1,9) | 4 (2,3) | 6 (1,4) | ||||||||||||
| Étourdissements | 1 (0,7) | 2 (1,9) | 3 (1,7) | 6 (1,4) | ||||||||||||
| Dysménorrhée | 0 | 3 (2,8) | 3 (1,7) | 6 (1,4) | ||||||||||||
| Adénopathie | 2 (1,4) | 1 (0,9) | 3 (1,7) | 6 (1,4) | ||||||||||||
| Myalgie | 1 (0,7) | 1 (0,9) | 4 (2,3) | 6 (1,4) | ||||||||||||
| Pharyngite streptococcique | 3 (2,1) | 3 (2,8) | 0 | 6 (1,4) | ||||||||||||
| Protéinurie | 1 (0,7) | 1 (0,9) | 4 (2,3) | 6 (1,4) | ||||||||||||
| Éruption maculopapuleuse | 0 | 3 (2,8) | 3 (1,7) | 6 (1,4) | ||||||||||||
| Allergie saisonnière | 0 | 1 (0,9) | 5 (2,9) | 6 (1,4) | ||||||||||||
| Inconfort abdominal | 1 (0,7) | 0 | 4 (2,3) | 5 (1,2) | ||||||||||||
| Contusion | 2 (1,4) | 0 | 3 (1,7) | 5 (1,2) | ||||||||||||
| Cystite | 1 (0,7) | 1 (0,9) | 3 (1,7) | 5 (1,2) | ||||||||||||
| Selles fréquentes | 1 (0,7) | 1 (0,9) | 3 (1,7) | 5 (1,2) | ||||||||||||
| Œdème périphérique | 0 | 2 (1,9) | 3 (1,7) | 5 (1,2) | ||||||||||||
Infection des voies respiratoires | 1 (0,7) | 1 (0,9) | 3 (1,7) | 5 (1,2) | ||||||||||||
| Syncope | 2 (1,4) | 2 (1,9) | 1 (0,6) | 5 (1,2) | ||||||||||||
| Infection virale | 1 (0,7) | 1 (0,9) | 3 (1,7) | 5 (1,2) | ||||||||||||
1 Hausse supérieure à 33 % par rapport aux valeurs initiales moyennes
2 Infection des voies respiratoires supérieures
Analyse groupée des données issues des essais cliniques chez l’enfant
On a fait porter une analyse de cas-témoins emboîtés sur un jeu de données groupées issues d’essais cliniques portant sur le déférasirox chez l’enfant afin d’évaluer les effets de la dose et du taux sérique de ferritine, séparément et conjointement, sur la fonction rénale. Chez
1213 enfants (âgés de 2 à 15 ans) atteints de thalassémie secondaire à des transfusions sanguines, 162 cas de lésions rénales aiguës (DFGe <90 ml/min/1,73 m2) et 621 témoins appariés ayant une fonction rénale normale (DFGe >120 ml/min/1,73 m2) ont été identifiés. Les principaux résultats étaient les suivants :
- Un risque accru de 26 % de lésion rénale aiguë a été observé avec chaque augmentation de 5 mg/kg de la dose quotidienne de comprimés à dissoudre de déférasirox équivalant à 3,5 mg/kg de DEFERASIROX (TYPE J), à partir de la dose de 20 mg/kg/jour équivalente à 14 mg/kg/jour de DEFERASIROX (TYPE J) (IC à 95 % : 1,08-1,48).
- Un risque accru de 25 % de lésion rénale aiguë a été observé avec chaque baisse de 250 mcg/L du taux de ferritine sérique, à partir du taux de 1250 mcg/L (IC à 95 % : 1,01-1,56).
Parmi les enfants ayant un taux sérique de ferritine < 1000 mcg/L, ceux ayant reçu une dose de comprimés à dissoudre de déférasirox > 30 mg/kg/jour, équivalente à
21 mg/kg/jour de DEFERASIROX (TYPE J), étaient exposés à un plus grand risque de lésion rénale aiguë (rapport de cotes = 4,47, IC à 95 % : 1,25-15,95), compatible avec une chélation excessive, que ceux ayant reçu des doses moins élevées.
En outre, une analyse des événements indésirables par cohorte a porté sur les données groupées issues des essais cliniques chez l’enfant et portant sur le déférasirox. Chez les enfants ayant reçu une dose de comprimés à dissoudre de déférasirox > 25 mg/kg/jour, équivalente à 17,5 mg/kg/jour de DEFERASIROX (TYPE J), alors que leur taux sérique de ferritine était < 1000 mcg/L (n = 158; ces patients recevaient des doses élevées alors que leur taux de fer corporel se trouvait dans la plage cible ou constamment en dessous de cette plage, situation qui est déconseillée; voir la section 4 POSOLOGIE ET ADMINISTRATION), la fréquence des événements indésirables rénaux était 6 fois plus élevée (rapport des taux d’incidence = 6,00, IC à 95 % : 1,75-21,36) et la fréquence des interruptions du traitement, 2 fois plus élevée (rapport des taux d’incidence = 2,06, IC à 95 % : 1,33-3,17), que pendant la période précédant la survenue simultanée de ces critères. Les événements indésirables d’intérêt particulier (cytopénie, troubles rénaux, de l’audition et gastro-intestinaux) sont survenus 1,9 fois plus fréquemment lorsque ces critères sont survenus simultanément, que pendant les périodes précédentes (rapport des taux d’incidence = 1,91, IC à 95 % : 1,05-3,48).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables peu fréquents observées au cours des études cliniques (< 1 %)
Voici la liste des effets indésirables peu courants observés au cours des essais cliniques et qu’on considère comme liés au déférasirox :
Cardiovasculaire : Allongement de l’intervalle QT1 Troubles généraux : Fièvre, œdème, fatigue Oreilles/nez/gorge : Surdité
Ophtalmologique : Cataractes, maculopathie, névrite optique
Gastro-intestinal : Ulcère duodénal, ulcère gastrique (y compris de multiples ulcères), gastrite, hémorragie digestive, œsophagite
Hépatique/biliaire/pancréatique : Hépatite, calculs biliaires, pancréatite aiguë2
Système nerveux : Étourdissements
Troubles mentaux : Anxiété, troubles du sommeil
Troubles rénaux et urinaires : Trouble rénal tubulaire (syndrome de Fanconi)
Troubles respiratoires, thoraciques et médiastinaux : Douleurs laryngopharyngées
Troubles de la peau et du tissu cutané : Anomalies de la pigmentation, érythème polymorphe
1Trois cas d’allongement de l’intervalle QT ont été signalés dans le cadre des essais cliniques; cependant, le lien de causalité n’a pas été établi entre la survenue de ces événements et le traitement.
2On a observé de graves cas de pancréatite aiguë chez des personnes ayant ou non une affection biliaire sous-jacente objectivée.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Lors de l'essai comparatif 0107, 113 patients ayant reçu le déférasirox ont présenté des élévations non progressives du taux sérique de créatinine supérieures à 33 % par rapport aux valeurs de départ (Tableau 8). On a dû réduire la dose chez 25 de ces patients. Les hausses du taux sérique de créatinine semblaient proportionnelles à la dose. Chez les 17 patients dont le taux de SGPT/d’ALAT était > 5 fois plus élevé que la LSN lors de visites consécutives, un seul a abandonné le traitement par le déférasirox. Un patient a subi une hausse du taux de transaminases > 10 fois la LSN; son taux de transaminases est revenu à la normale lors de l'interruption du traitement, mais a significativement augmenté de nouveau lors de la reprise du traitement. Les hausses du taux de transaminases n'ont pas semblé proportionnelles à la dose, et la plupart de ces patients présentaient un taux de transaminases élevé avant le début du traitement par le déférasirox.
Tableau 8 Nombre (%) de patients ayant subi des élévations du taux de SGPT/d’ALAT ou du taux sérique de créatinine lors de l’essai 0107
| Paramètre de laboratoire | Déférasirox N = 296 n (%) | Déféroxamine N = 290 n (%) |
|---|---|---|
| Taux sérique de créatinine | ||
Nombre de patients dont le taux de créatinine a augmenté de > 33 %, mais < LSN, lors d’au moins 2 visites consécutives après la visite initiale | 106 (35,8) | 40 (13,8) |
Nombre de patients dont le taux de créatinine a augmenté de > 33 % et > LSN lors d’au moins 2 visites consécutives après la visite initiale | 7 (2,4) | 1 (0,3) |
| Taux de SGPT/d’ALAT | ||
Nombre de patients dont le taux de SGPT/d’ALAT était > 5 x la LSN lors d’au moins 2 visites après la visite initiale | 8 (2,7) | 2 (0,7) |
Nombre de patients dont le taux de SGPT/d’ALAT était > 5 x la LSN lors d’au moins 2 visites consécutives après la visite initiale | 17 (5,7) | 5 (1,7) |
En tout, 652 patients ont été traités par le déférasirox dans le cadre des études cliniques 107, 108 et 109. De ce nombre, 237 patients (36 %) ont affiché une hausse du taux sérique de créatinine de > 33 % à l’occasion d’au moins 2 visites consécutives, et 68 (11 %) de ces
237 patients ont fait l’objet d’une réduction de la dose. Chez le reste des patients, le taux sérique de créatinine est revenu à moins de 33 % au-dessus des valeurs de départ sans qu’on ait recours à une réduction de la dose. Chez les 68 patients ayant subi une réduction de la dose, 17 (25 %) ont obtenu des valeurs revenant à la normale, 41 (60 %) ont continué d’afficher un taux élevé (> 33 %), mais stable, tandis que les 10 patients restants (15 %) ont présenté un taux fluctuant entre les valeurs de départ et la marque de 33 %.
Si on se fie aux données limitées sur les patients souffrant d’anémie falciforme (n = 132) et d'autres anémies rares (n = 99), le type et la fréquence des effets indésirables observés étaient semblables à ceux qui ont été notés chez les patients atteints de thalassémie β. Le profil des effets indésirables des patients de moins de 16 ans était comparable à celui des adultes, sans égard à l'affection sous-jacente.
Chez 49 adultes atteints de thalassémie β qui ont reçu le médicament pendant plus de 1 an jusqu'à concurrence de 3 ans, le type et la fréquence des effets indésirables observés étaient semblables à ceux qui ont été observés chez les patients traités pendant un maximum de 1 an.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables énumérés ci-dessous ont été déclarés spontanément, et il n’est pas toujours possible d’établir leur fréquence avec certitude ou le lien de causalité entre ces effets et l’exposition au médicament.
Depuis le lancement du déférasirox à l’échelle mondiale (2 novembre 2005), l’exposition cumulative au médicament après sa commercialisation était de 123 619 années-patients au 31 octobre 2011.
Troubles rénaux et urinaires
Des cas d’insuffisance rénale aiguë (dont certains se sont révélés mortels) sont survenus après la commercialisation du déférasirox. Rarement, une néphrite interstitielle confirmée par biopsie a également été signalée. Insuffisance rénale aiguë (surtout élévation du taux sérique de créatinine portant la créatininémie à au moins 2 fois la LSN, s’abaissant habituellement à l’arrêt du traitement), hématurie, nécrose tubulaire rénale. Des cas de tubulopathie rénale ont été signalés chez des patients traités par le déférasirox. La majorité de ces patients étaient des enfants et des adolescents atteints de thalassémie β qui avaient un taux sérique de ferritine
< 1500 mcg/L.
Troubles de la peau et du tissu sous-cutané
Syndrome de Stevens-Johnson, vascularite d’hypersensibilité, urticaire, érythème polymorphe, alopécie, nécrolyse épidermique toxique et syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes généraux (syndrome DRESS).
Troubles du système immunitaire
Réactions d’hypersensibilité (incluant l’anaphylaxie et l’œdème de Quincke)
Troubles gastro-intestinaux
Ulcère duodénal, ulcère gastrique, hémorragie digestive, perforation gastro-intestinale
Troubles des systèmes sanguin et lymphatique
Agranulocytose, neutropénie, thrombocytopénie et anémie aggravée
Une hypocalcémie a été signalée pendant le traitement par le déférasirox.
Hépatique/biliaire/pancréatique
Insuffisance hépatique
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Emploi avec d’autres chélateurs du fer : On n’a pas établi l’innocuité de DEFERASIROX (TYPE J) administré en association avec d'autres chélateurs du fer.
Emploi avec des antiacides à base d’aluminium : L'administration concomitante de DEFERASIROX (TYPE J) et d'antiacides à base d'aluminium n'a pas fait l'objet d’études formelles. Bien que l'affinité du déférasirox envers l'aluminium soit plus faible qu'envers le fer, DEFERASIROX (TYPE J) ne doit pas être pris avec des antiacides à base d'aluminium (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Emploi avec des substances métabolisées par l’intermédiaire de la CYP3A4 : Lors d’une étude portant sur des volontaires sains, l’administration concomitante de déférasirox (comprimés pour suspension orale) et de midazolam (un substrat de la CYP3A4) a entraîné une diminution de 17 % de l’exposition au midazolam. En contexte clinique, cet effet pourrait être plus prononcé. Par conséquent, on doit faire preuve de prudence lorsqu’on administre du DEFERASIROX (TYPE J) en association avec des substances métabolisées par l’intermédiaire de la CYP3A4 (p. ex., la cyclosporine, la simvastatine et les contraceptifs hormonaux), en raison d’une diminution possible de l’efficacité de ces dernières.
Emploi avec des inducteurs du métabolisme de l’UDP-glucuronosyltransférase (UGT) : Dans le cadre d’une étude menée chez des volontaires sains, l’administration concomitante du déférasirox (comprimés pour suspension orale à 30 mg/kg durant 4 jours) et de la rifampicine, un puissant inducteur de l’UDP-glucuronosyltransférase (UGT; doses répétées de 600 mg/jour) s’est traduite par une réduction de l’exposition au déférasirox de 44 % (IC à 90 % : de 37 à 51 %). Par conséquent, l’emploi concomitant de DEFERASIROX (TYPE J) et de puissants inducteurs de l’UGT (p. ex., la rifampicine, la phénytoïne, le phénobarbital et le ritonavir) peut engendrer une réduction de l’efficacité de déférasirox. Si DEFERASIROX (TYPE J) est employé en concomitance avec un puissant inducteur de l’UGT, on doit envisager d’augmenter la dose de DEFERASIROX (TYPE J), en fonction de la réponse clinique au traitement.
Emploi avec des chélateurs d’acides biliaires : Dans le cadre d’une étude menée chez des volontaires sains, l’administration de cholestyramine à la suite d’une dose unique de déférasirox (comprimés pour suspension orale) a entraîné une réduction de 45 % de l’exposition au déférasirox (ASC).
Emploi avec des substrats de la CYP2C8 : Dans une étude menée chez des volontaires sains, l’administration concomitante du déférasirox (comprimés pour suspension orale à
30 mg/kg/jour durant 4 jours) avec le repaglinide, un substrat de la CYP2C8 (administré à une dose unique de 0,5 mg), a augmenté l’ASC du repaglinide de 131 % et sa Cmax de 62 %. Lorsque DEFERASIROX (TYPE J) et le repaglinide sont employés en concomitance, une surveillance étroite de la glycémie doit être réalisée. Une interaction entre DEFERASIROX (TYPE J) et les autres substrats de la CYP2C8 tels que le paclitaxel ne peut être exclue.
Emploi avec des substrats de la CYP1A2 : Au cours d’une étude menée chez des volontaires sains, l’administration concomitante de déférasirox (comprimés pour suspension orale (doses répétées de 30 mg/kg/jour) et de théophylline, un substrat de l’isoenzyme CYP1A2 (dose unique de 120 mg), s’est traduite par une augmentation de 84 % de l’ASC de la théophylline (IC à 90 % : de 73 à 95 %). La Cmax d’une dose unique n’a pas été affectée, mais on s’attend que la Cmax de la théophylline augmente dans le cadre d’une administration à long terme. Lorsque DEFERASIROX (TYPE J) et la théophylline sont employés en concomitance, on doit envisager une surveillance de la concentration de théophylline et une réduction éventuelle de la dose de cet agent. Une interaction entre DEFERASIROX (TYPE J) et d’autres substrats de l’isoenzyme CYP1A2 tels que clozapine et tizanidine est possible.
Emploi avec le busulfan : Selon des rapports tirés de la littérature médicale, l’administration concomitante de déférasirox et de busulfan s’est traduite par une augmentation de l’exposition au busulfan (ASC). L’augmentation de l’ASC variait de 40 à 150 % environ. Le mécanisme de cette interaction demeure incertain. On doit faire preuve de prudence lorsque le déférasirox est administré en concomitance avec le busulfan et on doit surveiller les concentrations plasmatiques du busulfan chez le patient.
Emploi avec la digoxine : Chez des volontaires sains, le déférasirox (comprimés pour suspension orale) n'a eu aucun effet sur le comportement pharmacocinétique de la digoxine. L'effet de la digoxine sur les paramètres pharmacocinétiques de déférasirox n'a pas été étudié.
Emploi avec la vitamine C : L'administration concomitante de déférasirox et de vitamine C n'a pas fait l'objet d'études formelles. Pendant les essais cliniques, les patients ont été autorisés à prendre des doses de vitamine C pouvant atteindre 200 mg, sans que cela n’ait de conséquences néfastes. Cela dit, on ne doit pas administrer de doses élevées de vitamine C.
Emploi avec des médicaments ayant un potentiel ulcérigène : L’administration concomitante de DEFERASIROX (TYPE J) et de médicaments ayant un potentiel ulcérigène connu, tels que les AINS, les corticostéroïdes ou les bisphosphonates administrés par voie orale, de même que l’emploi d’DEFERASIROX (TYPE J) chez des patients qui reçoivent une anticoagulothérapie peuvent augmenter le risque d’irritation des voies digestives (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Emploi avec l’hydroxyurée : On n’a pas examiné de façon formelle l’interaction entre déférasirox et l’hydroxyurée. Compte tenu des résultats d’une étude in vitro, on ne s’attend pas à ce que l’hydroxyurée entraîne d’inhibition de la biotransformation du déférasirox.
9.5 Interactions médicament-aliment
L’exposition (ASC) au déférasirox augmente quand cet agent est pris avec des aliments (voir la section 10 PHARMACOLOGIE CLINIQUE). DEFERASIROX (TYPE J) doit être pris à jeun ou avec un repas léger, de préférence à la même heure chaque jour (voir la section 4 POSOLOGIE ET ADMINISTRATION).
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé d’interaction avec des herbes médicinales.
9.7 Interactions médicament-examens de laboratoire
Les interactions entre le déférasirox et le gallium (agent de contraste) n’ont pas été étudiées. On sait que la déféroxamine (un autre chélateur du fer) peut altérer les résultats de l’imagerie au gallium 67 en raison de la chélation du gallium 67. On recommande donc l’interruption de l’administration de DEFERASIROX (TYPE J) au moins 5 jours avant la scintigraphie au gallium 67.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Déférasirox est un chélateur actif par voie orale doté d'une grande sélectivité envers le fer (sous forme de Fe3+). Il s'agit d'un ligand tridenté qui possède une grande affinité de liaison envers le fer (dans une proportion de 2:1). Bien que son affinité la plus grande soit envers le fer, le déférasirox a une affinité notable envers l'aluminium. Le déférasirox a une très faible affinité envers le zinc et le cuivre, et on note des baisses variables du taux sérique de ces métaux en traces après l'administration du déférasirox. On ne connaît pas exactement la signification clinique de ce phénomène.
10.2 Pharmacodynamie
Les effets pharmacodynamiques examinés dans le cadre d'une étude métabolique sur le bilan de fer avec les comprimés pour suspension orale de déférasirox à 10, 20 et 40 mg/kg/jour pouvaient entraîner une excrétion nette de fer (0,119, 0,329 et 0,445 mg Fe/kg/jour, respectivement) dans les limites de la distribution clinique pertinente (0,1 à
0,5 mg Fe/kg/jour). L'excrétion de fer se faisait surtout par voie fécale.
L'administration quotidienne de déférasirox (comprimés pour suspension orale) en doses de 20 et de 30 mg/kg pendant 1 an chez des adultes et des enfants atteints de thalassémie β faisant souvent l'objet de transfusions a entraîné des réductions des indicateurs du fer corporel total. La CHF a diminué d'environ 0,4 et de 8,9 mg Fe/g (poids sec [ps] de la biopsie hépatique) en moyenne, respectivement. Le taux sérique de ferritine a diminué d'environ 36 et de 926 mcg/L en moyenne, respectivement. Aux mêmes doses, le ratio fer excrété/apport en fer était de 1,02 (soit un bilan de fer neutre) et de 1,67 (soit une excrétion nette de fer), respectivement. Le déférasirox (comprimés pour suspension orale) a produit des réponses semblables chez des patients souffrant d'autres formes d'anémie et présentant une surcharge en fer. Des doses quotidiennes de 10 mg/kg pendant 1 an pouvaient maintenir la CHF et le taux sérique de ferritine, tout en produisant un bilan de fer neutre chez des patients qui recevaient des transfusions occasionnelles ou des transfusions d’échange.
Chez les patients atteints d’une thalassémie sans dépendance transfusionnelle et présentant une surcharge en fer, un traitement d’un an par le déférasirox (comprimés pour suspension orale) à 10 mg/kg/jour a entraîné une diminution de 3,80 mg Fe/g ps de la CHF moyenne initiale, alors que l’on a observé une hausse de 0,38 mg Fe/g ps de ce paramètre chez les témoins sous placebo. En outre, le traitement d’un an par le déférasirox à 10 mg/kg/jour a entraîné une diminution de 222,0 mcg/L du taux sérique moyen de ferritine par rapport au taux initial, alors que la prise du placebo a été associée à une hausse de 114,5 mcg/L de ce taux par rapport au taux initial.
Électrophysiologie cardiaque : L'effet de doses de 20 et de 40 mg/kg de déférasirox (comprimés pour suspension orale) sur l'intervalle QT a été évalué dans le cadre d'un essai à double insu, avec répartition aléatoire et groupes parallèles, portant sur une dose unique et comprenant un placebo et un agent de comparaison actif (moxifloxacine à 400 mg) chez 182 volontaires sains des 2 sexes âgés de 18 à 65 ans. Aucun signe d’allongement de l'intervalle QTc n'a été observé; cependant, on ne connaît pas la pertinence de cette étude en ce qui a trait à l’emploi du déférasirox à long terme.
Chez les patients qui avaient un dépôt de fer cardiaque (IRM :T2* < 20 ms), le traitement par le déférasirox (comprimés pour suspension orale) a éliminé le fer cardiaque, comme l'a démontré l’amélioration graduelle des valeurs du T2* au cours des 3 années d'observation. Par ailleurs, chez les patients sans dépôt de fer cardiaque, le déférasirox a permis d’éviter un dépôt cliniquement notable de fer cardiaque (maintien d'un T2* > 20 ms) durant jusqu'à 1 an d'observation, malgré d'importants antécédents de transfusion.
10.3 Pharmacocinétique
Les comprimés de déférasirox sont une préparation à teneur ajustée de déférasirox dont la biodisponibilité est plus élevée que celle du comprimé pour suspension orale. Après ajustement de la teneur, le comprimé de déférasirox (à 360 mg) avait une biodisponibilité comparable à celle du comprimé pour suspension orale (à 500 mg) pour ce qui est de l’aire sous la courbe (ASC) moyenne de la concentration plasmatique en fonction du temps en état de jeûne. La Cmax était 30 % plus élevée (IC à 90 % de 20,3 à 40,0 %), mais une analyse du lien entre l’exposition clinique et la réponse n’a fait ressortir aucun effet d’importance clinique.
Absorption : Après l'administration de comprimés pour suspension orale de déférasirox, le délai médian avant l'atteinte des concentrations plasmatiques maximales (tmax) est d'environ 1,5 à 4 heures. Chez des volontaires sains, le comprimé DEFERASIROX (TYPE J) a démontré un tmax comparable. La Cmax et l’ASC du déférasirox augmentent de façon à peu près linéaire en fonction de la dose, tant après une administration unique qu'à l'état d'équilibre. L'exposition au déférasirox a augmenté selon un facteur d'accumulation de 1,3 à 2,3 après l'administration de doses multiples avec les comprimés pour suspension orale.
La biodisponibilité absolue (ASC) des comprimés de déférasirox pour suspension orale est de 70 % par comparaison à la forme intraveineuse. La biodisponibilité du déférasirox en comprimés pelliculés (DEFERASIROX (TYPE J)) était de 36 % plus élevée que celle des comprimés à dissoudre pour suspension orale.
Au cours d’une étude portant sur l’effet des aliments durant laquelle on a administré des comprimés DEFERASIROX (TYPE J) à des volontaires en bonne santé qui étaient à jeun ou qui avaient pris un repas léger (p. ex., muffin anglais de blé entier avec confiture et verre de lait écrémé) ou à teneur élevée en matières grasses (plus de 50 % des calories provenant des lipides), on a constaté que l’ASC et la Cmax avaient légèrement diminué après un repas léger (de 11 et de 16 %, respectivement). Après un repas riche en matières grasses, l’ASC et la Cmax avaient augmenté de 18 et de 29 %, respectivement. Les augmentations de la Cmax attribuables au changement de préparation et celles dues à l’effet d’un repas à teneur élevée en matières grasses peuvent être additives. Par conséquent, on recommande de prendre DEFERASIROX (TYPE J) à jeun ou avec un repas léger (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Distribution : Le déférasirox subit une importante liaison aux protéines (~ 99 %), presque exclusivement à l'albumine sérique. Le pourcentage de déférasirox qui demeure dans les globules sanguins est de 5 % chez l'être humain. Le volume de distribution à l'état d'équilibre (Vss) du déférasirox est de 14,37 ± 2,69 L chez l'adulte.
Métabolisme : La glucuronidation, qui est suivie de l'excrétion biliaire, est la principale voie métabolique du déférasirox. Une déconjugaison des glucuronides dans le tube digestif et une réabsorption subséquente (cycle entérohépatique) sont appelées à se produire. La glucuronidation du déférasirox dépend surtout de l'UGT1A1 et, dans une moindre mesure, de l'UGT1A3. La biotransformation oxydative du déférasirox catalysée par le cytochrome P450 semble peu prononcée chez l'être humain (environ 8 %). On ne note aucun signe d'induction ni d'inhibition des isoenzymes du cytochrome P450 (CYP1A1, CYP1A2 et CYP2D6) à toutes les doses thérapeutiques. Une étude in vitro n'a montré aucune inhibition de la biotransformation du déférasirox par l'hydroxyurée. Le déférasirox subit un recyclage entérohépatique.
Élimination : Le déférasirox et ses métabolites sont principalement excrétés dans les fèces
(84 % de la dose). L'excrétion rénale du déférasirox et de ses métabolites est minime (8 % de la dose). La demi-vie d'élimination moyenne (t1/2) est de 8 à 16 heures par suite de l’administration orale.
Populations et états pathologiques particuliers
- Enfants : Chez les jeunes enfants (2 à 5 ans), l’exposition globale à déférasirox était moins élevée d’environ 50 % que chez les adultes. Les patients de ce groupe d’âge peuvent avoir besoin d’une dose d’entretien plus élevée que les adultes (voir la section 4 POSOLOGIE ET ADMINISTRATION et 7.1.3 Enfants).
- Personnes âgées : Le comportement pharmacocinétique de déférasirox n’a pas été étudié chez les personnes âgées. Il convient d’employer déférasirox avec prudence chez le patient âgé, en raison de la fréquence plus élevée d'altérations de la fonction hépatique, rénale ou cardiaque, de maladies concomitantes ou de traitements pharmacologiques concomitants. Il est essentiel de modifier la posologie de façon appropriée et d’assurer le suivi du traitement, car les résultats d’essais cliniques incitent à penser que la fréquence des effets indésirables est plus élevée chez les patients âgés que les patients plus jeunes (voir la section 4 POSOLOGIE ET ADMINISTRATION et 7.1.4 Personnes âgées).
- Sexe : La clairance apparente du déférasirox est modérément moins élevée chez les femmes (de 17,5 %) que chez les hommes (voir la section 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance hépatique L’ASC moyenne du déférasirox chez 6 sujets atteints d’insuffisance hépatique légère (catégorie A de Child-Pugh) a augmenté de 16 % par rapport à celle qui a été observée chez 6 sujets dont la fonction hépatique était normale, alors que l’ASC moyenne du déférasirox chez 6 sujets atteints d’insuffisance hépatique modérée (catégorie B de Child-Pugh) s’est accrue de 76 % comparativement à celle qui a été observée chez 6 sujets dont la fonction hépatique était normale. La Cmax moyenne du déférasirox chez les sujets souffrant d’insuffisance hépatique légère ou modérée a augmenté de 22 % par rapport aux résultats obtenus chez les sujets dont la fonction hépatique était normale (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 4.1 Considérations posologiques). L’efficacité du déférasirox n’a pas été étudiée au cours de l’évaluation pharmacocinétique menée chez des sujets présentant une atteinte hépatique.
Insuffisance rénale : L’emploi de déférasirox n’a pas été étudié chez les patients atteints d’insuffisance rénale. Il est recommandé d’évaluer la fonction rénale avant d’amorcer le traitement ou d’augmenter la dose et pendant le traitement (voir les sections 2 CONTRE-INDICATIONS; 4 POSOLOGIE ET ADMINISTRATION; et 7 MISES EN GARDE ET PRÉCAUTIONS;
Rénal).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (de 15 à 30 °C). Protéger de l'humidité.
Conserver dans l’emballage d'origine. Garder en lieu sûr, hors de la portée des enfants et des animaux de compagnie.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
OH
N
OH
N
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : déférasirox
Nom chimique : acide 4-[3,5-bis(2-hydroxyphényl)-1H-1,2,4-triazol-1-yl]benzoïque
Formule moléculaire et masse moléculaire : C21H15N3O4 et 373,36
Formule de structure :
OH
O
N
Propriétés physicochimiques : à une poudre légèrement jaune
Solubilité : 0,4 mg/mL à un pH de 7,40, à 25 °C pH : [Solution à 1 % p/v dans l'eau]
14 ÉTUDES CLINIQUES
L’information qui suit est fondée sur des études cliniques menées avec les comprimés de déférasirox pour suspension orale. DEFERASIROX (TYPE J) contient le même ingrédient actif que les comprimés à dissoudre pour suspension orale déférasirox; cependant, l’exposition aux comprimés DEFERASIROX (TYPE J) est de 30 % plus élevée. Actuellement, aucune donnée d’études cliniques n’a été obtenue auprès de patients ayant reçu des comprimés DEFERASIROX (TYPE J); cependant, DEFERASIROX (TYPE J) a été évalué dans le cadre d’études menées chez des volontaires sains.
- 14.1 Études cliniques par indication Thalassémie β et hémosidérose transfusionnelle
L’essai 0107 était un essai ouvert de phase III, multicentrique, avec répartition aléatoire, d'une durée de 1 an, comportant un traitement de comparaison actif. Il opposait les comprimés de déférasirox pour suspension orale à la déféroxamine chez des patients souffrant de thalassémie β et d'hémosidérose transfusionnelle. Des patients âgés d’au moins 2 ans ont été répartis au hasard selon un schéma de 1:1 pour recevoir le déférasirox en comprimés pour suspension orale à des doses de départ de 5, 10, 20 ou 30 mg/kg, 1 fois par jour, ou DESFERALMD1 (déféroxamine) par voie sous-cutanée à des doses de départ de 20 à 60 mg/kg, au moins 5 jours sur 7, en fonction de la CHF initiale (2 à 3, > 3 à 7, > 7 à 14 et
> 14 mg Fe/g poids sec [ps]). Les patients du groupe déféroxamine dont la CHF était inférieure à 7 mg Fe/g ps étaient autorisés à continuer à prendre leur dose de déféroxamine habituelle, même si celle-ci était parfois plus élevée que la dose stipulée dans le protocole. Par conséquent, le rapport entre les doses de déférasirox pour suspension orale et de déféroxamine pour les 2 strates de CHF les plus basses était disproportionnellement faible (1:4), comparativement aux 2 strates de CHF les plus élevées (1:2). Au total, 586 patients (dont 154 patients de moins de 16 ans) ont été répartis au hasard pour recevoir les comprimés de déférasirox pour suspension orale (296 patients) ou la déféroxamine (290 patients). On n'a noté aucune différence majeure quant aux caractéristiques démographiques initiales entre les groupes. Dans les 2 groupes, plus de 97 % des patients avaient déjà reçu un chélateur. Environ les deux tiers des patients de chaque groupe présentaient une surcharge en fer massive
(CHF > 7 mg Fe/g ps au départ).
Anémies chroniques et hémosidérose transfusionnelle
L’essai 0108 était un essai ouvert de phase II, non comparatif, sur l'efficacité et l'innocuité des comprimés de déférasirox pour suspension orale administrés pendant 1 an à des patients souffrant d'anémies chroniques et d'une hémosidérose transfusionnelle qui ne pouvaient pas recevoir de déféroxamine. Comme ce fut le cas lors de l'essai 0107, les patients ont reçu 5, 10, 20 ou 30 mg/kg/jour de déférasirox en comprimés pour suspension orale en fonction de la CHF initiale. Au total, 184 patients (adultes et enfants) ont été traités dans le cadre de cet essai :
85 patients souffrant de thalassémie β et 99 patients souffrant d'autres formes d'anémie congénitale ou acquise (syndromes myélodysplasiques, n = 47; syndrome de Diamond-Blackfan, n = 30; autres, n = 22). Dix-neuf pour cent (n = 35) des patients étaient âgés de moins de 16 ans (11 patients de ≥ 2 à < 6 ans; 11 patients de 6 à < 12 ans et 13 patients de 12 à
< 16 ans). Enfin, 16 % (n = 30) des patients avaient au moins 65 ans, et 37 patients n'avaient jamais reçu de chélateur du fer.
1 PrDESFERALMD est une marque déposée.
Anémie falciforme et hémosidérose transfusionnelle
L’essai 0109 était un essai ouvert de phase II, avec répartition aléatoire, d'une durée de 1 an comportant un agent de comparaison actif. Il opposait les comprimés de déférasirox pour suspension orale à la déféroxamine chez des patients atteints d’anémie falciforme et d'hémosidérose transfusionnelle. Comme ce fut le cas lors de l'essai 0107, les patients ont reçu 5, 10, 20 ou 30 mg/kg/jour de déférasirox en comprimés pour suspension orale ou de la déféroxamine par voie sous-cutanée à raison de 20 à 60 mg/kg, au moins 5 jours sur 7, en fonction de la CHF initiale. Cet essai avait pour principal objectif de vérifier l'innocuité et la tolérabilité du déférasirox au sein de cette population. Les patients de l'essai 0109 comptaient des adultes et des enfants atteints d’anémie falciforme et présentant une surcharge en fer chronique secondaire à des transfusions sanguines répétées. Cette population comprenait des sujets qui recevaient des transfusions de façon régulière ou intermittente. Au total,
195 patients ont reçu, après répartition aléatoire, les comprimés de déférasirox pour suspension orale (132 patients) ou la déféroxamine (63 patients). Voici la distribution en fonction de l'âge : 7 patients de 2 à < 6 ans; 45 patients de 6 à < 12 ans; 46 patients de 12 à
< 16 ans; et 96 patients âgés de 16 ans ou plus. On n'a noté aucune différence majeure quant aux caractéristiques démographiques et cliniques des sujets des groupes déférasirox et déféroxamine. Dans les 2 groupes, environ 60 % des patients avaient déjà reçu un chélateur. Un pourcentage quelque peu plus élevé de patients du groupe déférasirox présentaient une surcharge en fer massive (CHF > 7 mg Fe/g ps) au départ, comparativement aux patients du groupe déféroxamine (déférasirox : 64 %; déféroxamine : 49 %).
Les Tableaux 9 et 10 présentent les caractéristiques démographiques pertinentes issues de ces essais.
Tableau 9 Résumé des caractéristiques démographiques des patients des essais cliniques sur la surcharge en fer chronique
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen ± ET (plage) | Sexe H/F |
|---|---|---|---|---|---|
| 0107 | Essai ouvert | Dose de déférasirox | Déférasirox | 17,2 ± 9,71 | 282 (48,1 %)/ |
| de phase III | pour suspension orale | = 296 | (2-53) | 304 (51,9 %) | |
| avec | fondée sur la CHF | DFO = 290 | |||
| répartition | initiale : 5, 10, 20 ou | ||||
| aléatoire et | 30 mg/kg; | ||||
| traitement de | dose de DFO fondée sur | ||||
| comparaison | la CHF initiale‡ : 20-30, | ||||
| actif | 25-35, 35-50, > 50 mg/kg | ||||
| Durée : 52 semaines | |||||
| 0108 | Essai ouvert de phase II non comparatif sur l'efficacité et l'innocuité | Dose de déférasirox pour suspension orale fondée sur la CHF initiale : 5, 10, 20 ou 30 mg/kg; Durée : 52 semaines | Déférasirox = 184 | 35,0 ± 22,4 (3-81) | 93 (50,5 %) / 91 (49,5 %) |
| 0109 | Essai ouvert | Dose de déférasirox | Déférasirox | 19,2 ± 10,9 | 80 (41,0 %) / |
| de phase II | pour suspension orale | = 132 | (3-54) | 115 (59,0 %) | |
| avec | fondée sur la CHF | DFO = 63 | |||
| répartition | initiale : 5, 10, 20 ou | ||||
| aléatoire et | 30 mg/kg; | ||||
| traitement de | dose de DFO fondée | ||||
| comparaison | sur la CHF initiale : 20- | ||||
| actif | 30, 25-35, 35-50, | ||||
| > 50 mg/kg | |||||
| Durée : 52 semaines | |||||
| (essai en cours) |
‡ CHF : concentration hépatique en fer DFO : déféroxamine
ET : écart-type
Tableau 10 Nombre (%) de patients ayant reçu le déférasirox, par essai (n = 652)
| Patients sous déférasirox | Essai 0106 n = 40 | Essai 0107 n = 296 | Essai 0108 n = 184 | Essai 0109 n = 132 | Ensemble des patients n = 652 |
|---|---|---|---|---|---|
| Patients < 16 ans | 36 (90 %) | 154 (52 %) | 35 (19 %) | 67 (51 %) | 292 (45 %) |
| Groupe d'âge | |||||
| ≥ 2 à < 6 ans | 7 (17,5 %) | 30 (10,1 %) | 11 (6,0 %) | 4 (3,0 %) | 52 (8,0 %) |
| 6 à < 12 ans | 13 (32,5 %) | 67 (22,6 %) | 11 (6,0 %) | 30 (22,7 %) | 121 (18,6 %) |
| 12 à < 16 ans | 16 (40,0 %) | 57 (19,3 %) | 13 (7,1 %) | 33 (25,0 %) | 119 (18,3 %) |
| 16 à < 50 ans | 4 (10,0 %) | 142 (48,0 %) | 99 (53,8 %) | 63 (47,7 %) | 308 (47,2 %) |
| 50 à < 65 ans | 0 | 0 | 20 (10,9 %) | 2 (1,5 %) | 22 (3,4 %) |
| ≥ 65 ans | 0 | 0 | 30 (16,3 %) | 0 | 30 (4,6 %) |
Résultats de l'étude
La durée du traitement lors de l'essai principal 0107 sur l'efficacité du produit était de 12 mois. La CHF, indicateur reconnu du taux de fer corporel total, a été mesurée au départ et après
12 mois de traitement par biopsie hépatique ou par une méthode non invasive, la susceptométrie biomagnétique. Le taux de réussite, soit le paramètre d’évaluation principal de l'efficacité, se définissait comme la réduction de la CHF de ≥ 3 mg Fe/g ps dans le cas de valeurs initiales de ≥ 10 mg Fe/g ps, la réduction à < 7 mg Fe/g ps dans le cas de valeurs initiales comprises entre 7 et < 10 ou le maintien ou la réduction de la CHF dans le cas des valeurs initiales de < 7 mg Fe/g ps. Le déférasirox pouvait être jugé non inférieur à la déféroxamine si la limite inférieure de l'intervalle de confiance de 95 % (bilatéral) de la différence quant au taux de réussite se situait au-dessus de -15 %.
Tableau 11 Taux de réussite enregistrés lors de l'essai 0107 (réduction ou maintien de la CHF en fonction des valeurs de départ et non-infériorité par rapport à la déféroxamine)
| Déférasirox | DFO | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Biopsie et susceptométrie à SQUID | n = 276 | n = 277 | |||||||
| Taux de réussite [n (%)] | 146 (52,9) | 184 (66,4) | |||||||
| IC à 95 % | [47,0; 58,8] | [60,9; 72,0] | |||||||
| Différence [IC à 95 %] | -13,5 [-21,6; -5,4] | ||||||||
| CHF < 7 mg Fe/g ps | n = 85 | n = 87 | |||||||
| Taux de réussite [n (%)] | 34 (40,0) | 72 (82,8) | |||||||
| IC à 95 % | [29,6; 50,4] | [74,8; 90,7] | |||||||
| Différence [IC à 95 %] | -42,8 [-55,9; -29,7] | ||||||||
| CHF ≥ 7 mg Fe/g ps | n = 191 | n = 190 | |||||||
| Taux de réussite [n (%)] | 112 (58,6) | 112 (58,9) | |||||||
| IC à 95 % | [51,7; 65,6] | [52,0; 65,9] | |||||||
| Différence [IC à 95 %] | -0,3 [-10,2; 9,6] | ||||||||
DFO : déféroxamine
La population retenue en vue de l’analyse principale de l'efficacité du médicament était formée de 553 patients (déférasirox : n = 276; déféroxamine : n = 277) dont on a mesuré la CHF au départ et après 12 mois ou qui ont abandonné le traitement en raison d'un effet indésirable. De ce nombre, 56 patients étaient âgés de moins de 6 ans; 130 patients étaient âgés de 6 à < 12 ans; 106 patients étaient âgés de 12 à < 16 ans; 261 patients étaient âgés d’au moins 16 ans et de moins de 65 ans. Le taux de réussite global se chiffrait à 52,9 % pour le déférasirox et à 66,4 % pour la déféroxamine, soit une différence de -13,5 quant au taux de réussite et un IC à 95 % de -21,6 à -5,4. On n'a pas pu conclure à la non-infériorité du déférasirox par rapport à la déféroxamine, puisque la limite inférieure de l'IC se situait sous le seuil de -15 %. Par contre, on a pu conclure à la non-infériorité chez un groupe de patients dont la CHF initiale était de ≥ 7 mg Fe/g ps qui ont été admis dans le groupe recevant la dose élevée (doses de déférasirox pour suspension orale de 20 à 30 mg/kg et doses de déféroxamine ≥ 35 mg/kg). Les taux de réussite sous l'effet du déférasirox et de la déféroxamine se chiffraient à 58,6 % et à 58,9 %, respectivement. La limite inférieure de l'IC à 95 % (-10,2 %) se situait au-dessus du seuil de non-infériorité de -15 % (voir le Tableau 11).
On a constaté, chez les patients dont la CHF était ≥ 7 mg Fe/g ps qui recevaient de 20 à 30 mg/kg/jour de déférasirox pour suspension orale, une réduction statistiquement significative de la CHF par rapport aux valeurs de départ (-5,3 ± 8,0 mg Fe/g ps; p < 0,001, test t), résultat qui n'était pas statistiquement significativement différent de celui qu’on a obtenu dans le cas de la déféroxamine (-4,3 ± 5,8 mg Fe/g ps; p = 0,367).
Tableau 12 Ratio fer excrété/apport en fer et variation du taux sérique de ferritine par rapport aux valeurs de départ après 1 an de traitement lors de l'essai principal 0107 sur l'efficacité
| Dose recommandée selon le protocole (mg/kg/jour) | Dose prescrite moyenne (mg/kg/jour) | Ratio fer excrété/apport en fer | Taux sérique de ferritine (mcg/L) Variation moyenne par rapport aux valeurs de départ ± ET | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Comprimés de déférasirox pour suspension orale | DFO | Comprimés de déférasirox pour suspension orale | DFO | Comprimés de déférasirox pour suspension orale Moyenne ± ET (n) | DFO Moyenne ± ET (n) | Comprimés de déférasirox pour suspension orale Moyenne ± ET (n) | DFO Moyenne ± ET (n) | |||||||||||||
| 5 | 20-30 | 6,2 ± 1,6 | 33,9 ± | 0,58 ± 0,328 | 0,95 ± 0,101 | +1189 ± 700 | +211 ± 459 | |||||||||||||
| 9,9 | (15) | (13) | (15) | (13) | ||||||||||||||||
| 10 | 25-35 | 10,2 ± 1,2 | 36,7 ± | 0,67 ± 0,365 | 0,98 ± 0,217 | +833 | +32 ± 585 (77) | |||||||||||||
| 9,2 | (68) | (75) | ± 817 (73) | |||||||||||||||||
| 20 | 35-50 | 19,4 ± 1,7 | 42,4 ± | 1,02 ± 0,398 | 1,13 ± 0,241 | -36 ± 721 (80) | -364 ± 614 | |||||||||||||
| 6,6 | (77) | (87) | (89) | |||||||||||||||||
| 30 | ≥ 50 | 28,2 ± 3,5 | 51,6 ± | 1,67 ± 0,716 | 1,44 ± 0,596 | -926 ± 1416 | -1003 ± 1428 | |||||||||||||
| 5,8 | (108) | (98) | (115) | (101) | ||||||||||||||||
DFO : déféroxamine; ET : écart-type
Une réduction de la CHF et du taux sérique de ferritine a été observée sous l'effet de doses de 20 à 30 mg/kg de déférasirox pour suspension orale. Les doses de déférasirox pour suspension orale inférieures à 20 mg/kg/jour n’ont pas montré de baisse maintenue de la CHF et du taux sérique de ferritine (Figure 1). De ce fait, on recommande une dose initiale de 20 mg/kg/jour de déférasirox pour suspension orale (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Figure 1 Variations de la CHF et du taux sérique de ferritine à la suite de l'administration de déférasirox (5 à 30 mg/kg/jour) dans le cadre de l'essai 0107
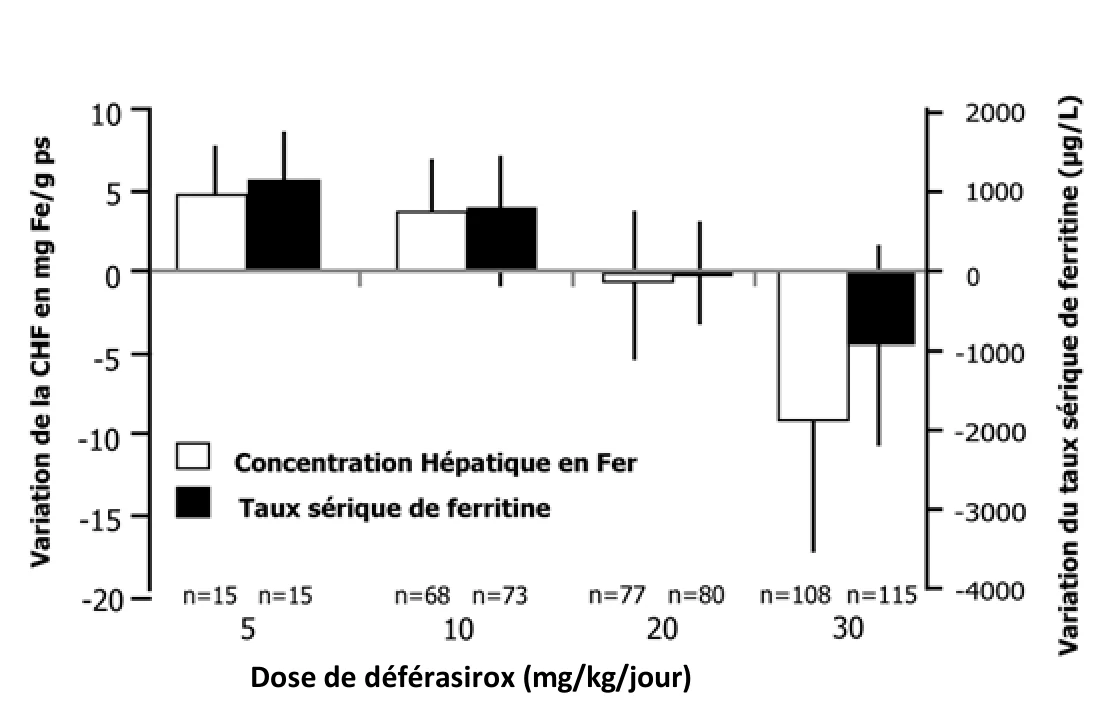
Dose de déférasirox (mg/kg/jour)
Les données issues de l'essai 0108 corroborent les résultats du premier essai important sur l'efficacité, soit l'essai principal 0107. Le paramètre principal consistait en l'obtention d'un taux de réussite significativement supérieur à 50 % avec le déférasirox. Le taux de réussite de
50,5 % au sein de l'ensemble de la population n'était pas significativement supérieur à 50 %. Par contre, chez des patients dont la CHF était ≥ 7 mg Fe/g ps pour lesquels on connaissait la CHF de départ et celle de fin d'essai et qui ont reçu du déférasirox en comprimés pour suspension orale à raison de 20 à 30 mg/kg/jour, le taux de réussite se chiffrait à 58,5 %
(p = 0,022 [50,3; 66,6]). À la fin de l'essai, on a enregistré une réduction statistiquement significative de la CHF absolue par rapport aux valeurs de départ (-5,5 ± 7,4 mg Fe/g ps;
p < 0,001, test t). On a en outre noté un effet proportionnel à la dose quant au taux sérique de ferritine et au ratio fer excrété/apport en fer sous l'effet de doses de 5 à 30 mg/kg/jour.
L’essai 0109 avait pour objectif principal l'examen de l'innocuité et de la tolérabilité du médicament (voir la section 8 EFFETS INDÉSIRABLES). Au total, 132 patients ont reçu le déférasirox et 63 patients, la déféroxamine. Lors de l'analyse intérimaire réalisée après 6 mois, on a observé des hausses proportionnelles à la dose du ratio fer excrété/apport en fer sous l'effet de doses de 5 à 30 mg/kg/jour de déférasirox pour suspension orale. À la fin de l’essai, la variation moyenne du taux de fer hépatique dans la population de patients traités conformément au protocole-1 (PP-1), soit les patients qui avaient subi au moins une évaluation du taux de fer hépatique après le début de l’étude, était de -1,3 mg Fe/g (poids sec) chez les patients traités par le déférasirox (n = 113) et de -0,7 mg Fe/g (poids sec) chez ceux qui recevaient la déféroxamine (n = 54).
Dans une analyse portant sur 192 patients atteints de thalassémie ß et qui ont reçu des doses de déférasirox en comprimé pour suspension orale pouvant atteindre 40 mg/kg/jour pour une durée allant jusqu'à 32 semaines, on a observé une réduction des taux sériques de ferritine de 11,9 % du début du traitement avec des doses supérieures à 30 mg/kg/jour. Ce résultat est basé sur une analyse groupée des patients qui ont reçu des doses supérieures à 30 mg/kg/jour de déférasirox en comprimé pour suspension orale dans les essais d’homologation et leurs phases d’extension de longue durée continues (essais 0107/E, 0108/E et 0109/E) et dans un autre large essai clinique et sa phase d’extension de longue durée en cours (2402/E).
Une sous-étude portant sur la fonction cardiaque a été menée dans le cadre d’une étude de phase IV. Cette sous-étude prospective, d’une durée de 1 an, comportant un seul groupe de traitement, a été menée en mode ouvert auprès de 2 cohortes de patients atteints de thalassémie β, présentant une grave surcharge en fer et dont la fraction d’éjection du ventricule gauche (FEVG) était ≥ 56 % : 114 patients dont les valeurs du T2* au départ étaient de > 5 à
< 20 ms, indiquant une sidérose myocardique (cohorte de traitement) et 78 patients affichant un T2* myocardique ≥ 20 ms, évoquant l’absence de dépôt de fer cardiaque significatif sur le plan clinique (cohorte de prévention). Dans le groupe de traitement, la dose initiale du déférasirox pour suspension orale a été de 30 mg/kg/jour, suivie d’une augmentation graduelle de la dose jusqu’à un maximum de 40 mg/kg/jour. Dans la cohorte de prévention, la dose initiale du déférasirox pour suspension orale a été de 20 à 30 mg/kg/jour, suivie d’une augmentation graduelle de la dose jusqu’à un maximum de 40 mg/kg/jour. Le paramètre d’évaluation principal de la sous-étude portant sur la fonction cardiaque était la variation de la valeur du T2* après
- 1 an de traitement. Dans la cohorte de traitement, la valeur du T2* (moyenne géométrique ± coefficient de variation) a augmenté de manière significative par rapport aux valeurs de départ, soit de 11,2 ms ± 40,5 % à 12,9 ms ± 49,5 %, ce qui représente une amélioration significative de 16 % (p < 0,0001). Dans la cohorte de traitement, une amélioration du T2* a été observée chez 69,5 % des patients, et une stabilisation du T2*, chez 14,3 % des patients. La FEVG est demeurée stable et dans les limites de la normale : de 67,4 ± 5,7 % à 67,1 ± 6,0 %. Dans la cohorte de prévention, le T2* est demeuré dans les limites de la normale et n’a pas varié par rapport à la valeur de départ, qui était de 32,0 ms ± 25,6 % à 32,5 ms ± 25,1 % (+ 2 %; p = 0,565), ce qui indique que le traitement quotidien par le déférasirox peut prévenir le dépôt cardiaque de fer chez les patients atteints de thalassémie β qui ont de lourds antécédents de transfusion et qui continuent de recevoir des transfusions régulièrement.
Les patients dans la cohorte de traitement de l'étude de base de 1 an avaient l'option de participer à 2 études de prolongation d'une durée de 1 an. Au cours des 3 années de traitement, on a constaté une amélioration progressive et statistiquement significative
(p < 0,0001) globale de la moyenne géométrique du T2* cardiaque par rapport aux valeurs initiales, tant dans le sous-groupe ayant une grave surcharge cardiaque en fer – qui est associée à un risque élevé d'insuffisance cardiaque (T2* > 5 et < 10 ms) – que dans le sous-groupe ayant une surcharge cardiaque en fer allant de légère à modérée (T2* de 10 à < 20 ms) (Tableau 13). Selon le rapport des moyennes géométriques, l'augmentation du T2* par rapport aux valeurs initiales a été de 43 % chez tous les patients, de 37 % dans le sous-groupe ayant un T2* > 5 et < 10 ms et de 46 % dans le sous-groupe ayant un T2* de 10 à < 20 ms. Le traitement continu par les comprimés de déférasirox pour suspension orale à des doses > 30 mg/kg/jour durant jusqu'à 3 ans a réussi à réduire la concentration de fer cardiaque chez les patients atteints de thalassémie majeure et de sidérose myocardique, comme l'illustre le nombre de patients dont la valeur du T2* s'est normalisée ou s'est améliorée pour passer à une catégorie associée à un risque moindre d'insuffisance cardiaque (Tableau 14).
Tableau 13 Moyenne géométrique du T2* (ms) au départ et après 1, 2 et 3 ans
Sous-groupe, valeur T2* de départ | Départ (année 0) | Fin de l'étude de base (année 1) | Fin de la P1 (année 2) | Fin de la P2 (année 3) |
|---|---|---|---|---|
| Valeur globale | 11,20 | 12,9 (n = 105) | 14,79 (n = 95) | 17,12 (n = 68) |
| (n = 105) | (p < 0,0001) | (p < 0,0001) | (p < 0,0001) | |
| T2* de > 5 à < 10 ms | 7,39 (n = 41) | 8,15 (n = 41) | 8,71 (n = 35) | 10,53 (n = 24) |
| T2* de 10 à < 20 ms | 14,62 (n = 64) | 17,39 (n = 64) | 20,13 (n = 60) | 22,32 (n = 44) |
P1 : fin de la 1re année de prolongation P2 : fin de la 2e année de prolongation
Tableau 14 Transition des valeurs du T2* cardiaque à partir des valeurs de départ de l'étude de base jusqu'à la fin de la 2e année de prolongation (année 3)
Sous-groupe, valeur T2* de départ | Départ n (%) | < 5 ms n (%) | De 5 à < 10 ms n (%) | De 10 à < 20 ms n (%) | ≥ 20 ms n (%) | Donnée manquante n (%) |
|---|---|---|---|---|---|---|
De > 5 à < 10 ms (N = 39) | 39 (100,0) | 1 (2,6) | 18 (46,2) | 15 (38,5) | 1 (2,6) | 4 (10,3) |
De 10 à < 20 ms (N = 62) | 62 (100,0) | 4 (6,5) | 16 (25,8) | 40 (64,5) | 2 (3,2) | |
Tous les patients (N = 101) | 101 (100,0) | 1 (1,0) | 22 (21,8) | 31 (30,7) | 41 (40,6) | 6 (5,9) |
Un essai visant à comparer les comprimés de déférasirox pour suspension orale à un placebo a été mené à double insu et avec répartition aléatoire auprès de patients atteints d’une thalassémie sans dépendance transfusionnelle et présentant une surcharge en fer. Les patients, qui étaient âgés d’au moins 10 ans, ont été répartis au hasard dans une proportion de 2:1:2:1 entre les groupes déférasirox pour suspension orale à 5 mg/kg/jour, placebo correspondant au déférasirox pour suspension orale à 5 mg/kg, déférasirox pour suspension orale à 10 mg/kg/jour et placebo correspondant au déférasirox pour suspension orale à
10 mg/kg.
L’indépendance transfusionnelle des patients était garantie par le fait qu’on leur avait interdit de recevoir des transfusions sanguines au cours des 6 mois qui précédaient le début de l’essai et que ceux dont l’état commandait des transfusions sanguines régulières durant l’essai ont été exclus. Le diagnostic de surcharge en fer était posé lorsqu’au moment de la sélection, le taux sérique de ferritine était > 300 mcg/L (2 mesures consécutives prises à au moins 14 jours d’intervalle) et la CHF mesurée par IRM (grâce au R2) était ≥ 5 mg Fe/g ps. Tous les patients atteints d’une thalassémie sans dépendance transfusionnelle ont été admis à l’essai, exception faite de ceux qui étaient porteurs de l’allèle HbS (variante HbS-thalassémie β) ou qui étaient en état de subir une phlébotomie.
En tout, ce sont 166 patients qui ont fait l’objet de la répartition aléatoire. Les caractéristiques démographiques des quatre groupes étaient comparables. Les deux affections sous-jacentes les plus fréquentes étaient la thalassémie β intermédiaire, qui touchait 95 patients (57,2 %), et l’HbE-thalassémie β, qui touchait 49 patients (29,5 %). On a noté une différence statistiquement significative en faveur du déférasirox entre les groupes déférasirox et les groupes placebo quant au paramètre d’évaluation principal de l’efficacité, soit la variation de la CHF entre le début de l’essai et la semaine 52 (Tableau 15). En plus, on a observé une différence d’effet statistiquement significative entre les groupes déférasirox pour suspension orale en faveur de la dose de 10 mg/kg/jour.
Tableau 15 Analyse d’efficacité principale – analyse de la covariance de la variation absolue de la CHF (en mg Fe/g ps) entre le début de l’essai et la semaine 52 (ensemble d’analyse intégral)
Comprimés de déférasirox pour suspension orale 5 mg/kg/j (N = 55) | Comprimés de déférasirox pour suspension orale 10 mg/kg/j (N = 55) | Placebo (N = 56) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Variation par rapport au début de l’essai | |||||||||||||||
| Nombre de patients évaluables | 51 | 54 | 54 | ||||||||||||
| Moyenne (méthode des moindres carrés) | -1,95 | -3,80 | 0,38 | ||||||||||||
| Erreur-type | 0,500 | 0,484 | 0,486 | ||||||||||||
| IC à 95 % | [-2,94, -0,96] | [-4,76, -2,85] | [-0,59, 1,34] | ||||||||||||
| Différence entre déférasirox et le placebo | |||||||||||||||
| Moyenne (méthode des moindres carrés) | -2,33 | -4,18 | - | ||||||||||||
| Erreur-type | 0,700 | 0,687 | - | ||||||||||||
| IC à 95 %1 | -3,89, -0,76 | -5,71, -2,64 | - | ||||||||||||
| Valeur de p2 | 0,001 | < 0,001 | - | ||||||||||||
| Différence entre déférasirox à 10 mg/kg et déférasirox à 5 mg/kg | |||||||||||||||
| Moyenne (méthode des moindres carrés) | - | -1,85 | - | ||||||||||||
| Erreur-type | - | 0,695 | - | ||||||||||||
Comprimés de déférasirox pour suspension orale 5 mg/kg/j (N = 55) | Comprimés de déférasirox pour suspension orale 10 mg/kg/j (N = 55) | Placebo (N = 56) | |||||||||||||
| IC à 95 % | - | [-3,22, -0,48] | - | ||||||||||||
| Valeur de p3 | - | 0,009 | - | ||||||||||||
Les estimations sont tirées d’un modèle d’analyse de la covariance de la variation de la CHF entre le début de l’essai et la semaine 52, dans lequel le traitement était un facteur et la CHF initiale était une covariable. 1 Intervalles de confiance bilatéraux simultanés calculés au moyen du test de Dunnett 2 Valeur de p unilatérale calculée au moyen d’un test de Dunnett visant à vérifier l’hypothèse selon laquelle la diminution moyenne de la CHF n’est pas plus marquée avec déférasirox qu’avec le placebo (seuil de signification alpha : 0,025) 3 Valeur de p bilatérale calculée au moyen d’un test visant à vérifier l’hypothèse selon laquelle les variations de la CHF observées dans les deux groupes déférasirox sont identiques (seuil de signification alpha : 0,05) Dans les cas où l’on ne disposait pas de mesure de la CHF à la semaine 52, c’est la dernière mesure effectuée après le début de l’essai qui a été reportée en aval. Seuls les patients pour lesquels on disposait de la CHF initiale et d’au moins une mesure de la CHF effectuée après le début de l’essai ont été pris en compte dans l’analyse. | |||||||||||||||
Les résultats obtenus pour le paramètre d’évaluation principal de l’efficacité ont été confirmés par des analyses additionnelles ayant clairement mis en évidence une relation dose-effet.
Ainsi, la proportion de patients chez lesquels la CHF a diminué de ≥ 3 mg Fe/g ps était plus importante dans le groupe déférasirox pour suspension orale à 10 mg/kg/jour (56,4 %) que dans le groupe déférasirox pour suspension orale à 5 mg/kg/jour (32,7 %). En outre, on a observé une réduction ≥ 30 % de la CHF entre le début de l’essai et la semaine 52 chez environ deux fois plus de patients du groupe déférasirox pour suspension orale à 10 mg/kg/jour (49,15 %) que de patients du groupe déférasirox pour suspension orale à 5 mg/kg/jour
(25,5 %). Enfin, après un an de traitement, 27,3 % des patients du groupe déférasirox pour suspension orale à 10 mg/kg/jour avaient une CHF < 5 mg Fe/g ps, alors que c’était le cas de 14,5 % des patients du groupe déférasirox pour suspension orale à 5 mg/kg/jour.
On a enregistré trois grossesses chez les 45 femmes aptes à procréer traitées par le déférasirox, dont une grossesse qui est survenue malgré la prise concomitante d’un contraceptif oral. Le déférasirox peut diminuer l’efficacité des contraceptifs hormonaux (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
14.2 Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité orale, randomisée, en double aveugle, à deux traitements, deux séquences, deux périodes, à dose unique, croisée à deux périodes, portant sur le déférasirox (type J) (Jubilant Generics Limited) comprimés à 360 mg et le PrJadenu® (déférasirox ; Novartis
Pharmaceuticals Canada Inc.) comprimés à 360 mg, a été menée chez des adultes sains, à jeun. Les résultats des 26 sujets ayant terminé l’étude sont résumés dans le tableau ci-dessous.
Tableau 16 Résumé des données comparatives sur la biodisponibilité
Déférasirox (1 x 360 mg) Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT | 114736.06 119272.49 (28.74) | 117081.12 121428.20 (29.53) | 98.0 | 92.6 - 103.7 |
| (µmol·h/L) | ||||
| ASCI | 118403.44 123061.81 (28.72) | 120720.47 125289.76 (30.16) | 98.1 | 92.7 - 103.7 |
| (µmol·h/L) | ||||
| Cmax | 118403.44 123061.81 (28.72) | 13717.07 14067.63 (25.07) | 98.3 | 91.1 - 106.0 |
| (µmol/L) | ||||
TMAX3 (h) | 3.50 (1.67 – 4.33) | 3.00 (1.67 – 4.67) | ||
| T½4 | 10.6 (23.52) | 10.14 (23.50) | ||
| (h) | ||||
* Deferasirox (Type J) (comprimés de deferasirox, 360 mg) (Jubilant Generics Ltd.)
† Des comprimés de PrJadenu® (déférasirox), 360 mg (Novartis Pharmaceuticals Canada, Inc.) ont été achetés au Canada.
§ Exprimé sous forme de médiane (extrêmes) seulement
€ Exprimé sous forme de moyenne arithmétique (CV en %) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité aiguë
Des doses orales uniques de déférasirox en comprimés pour suspension orale de 1000 mg/kg chez la souris et d’au moins 500 mg/kg chez le rat ont produit une morbimortalité. Des doses intraveineuses uniques de 150 mg/kg de déférasirox chez la souris ont entraîné des cas de mortalité. La dose intraveineuse la plus élevée testée (75 mg/kg) n'a entraîné aucun cas de mortalité chez le rat.
Études de toxicité subaiguë
Des morts sont survenues à des doses d’au moins 200 mg/kg et de 100 mg/kg lors d'une étude de 2 semaines chez le rat et d'une étude de 4 semaines, toujours chez le rat, respectivement. On a noté des signes d'une diminution de la concentration tissulaire en fer de même que des variations des paramètres hématologiques typiques des effets d'un chélateur du fer puissant. Les examens histopathologiques ont mis au jour une vacuolisation cytoplasmique dans les tubules corticaux du rein et dans le tube digestif lors des 2 études. Une diminution de l'hématopoïèse dans la rate ainsi qu'une déplétion lymphoïde splénique sont apparues après
- 2 semaines d'administration. Tous ces effets étaient réversibles après une période sans administration de l'agent. Lors d'études exploratoires chez le rat au cours desquelles les animaux ont reçu une surcharge en fer ou une alimentation riche en fer, les observations se limitaient aux effets pharmacologiques sur les concentrations tissulaires et sériques en fer.
Lors d'études de 2 et de 4 semaines chez le marmouset, il s'est produit une diminution de la concentration tissulaire en fer à toutes les doses de déférasirox. Les effets sur l'hématopoïèse étaient évidents à la dose de 400 mg/kg après 2 semaines d'administration et à la dose de
130 mg/kg après 4 semaines de traitement; il s'est produit une dégénérescence vacuolaire des tubules corticaux du rein à des doses de ≥ 200 mg/kg et à la dose de 130 mg/kg lors des études de 2 et de 4 semaines, respectivement. Une vacuolisation des cellules des canaux biliaires et une inflammation marquée de l'épithélium de la vésicule biliaire s'accompagnant d'une fibrose de la paroi de la vésicule biliaire et d'une hyperplasie vacuolaire de l'épithélium sont apparues chez un seul animal recevant la dose de 130 mg/kg après 4 semaines de traitement. Tous les effets étaient réversibles après une période sans administration de l'agent. Dans le cadre d'une étude exploratoire de 2 semaines chez le marmouset avec une surcharge en fer, aucun effet lié à la prise du déférasirox n'a été observé. L'administration de suppléments alimentaires de fer chez le marmouset n'a pas atténué les effets du déférasirox.
Études de toxicité à long terme
Lors d'une étude de 26 semaines sur l'administration orale de doses de 0, 30, 80 ou 180 mg/kg à des rats qui recevaient des suppléments alimentaires de fer, on a constaté des morts à la dose de 180 mg/kg. Des cataractes, caractérisées par une dégénérescence et une fragmentation lenticulaires, la formation de vacuoles et/ou une hyperplasie lenticulaire épithéliale, sont apparues aux doses de 80 mg/kg ou plus. Des anomalies lenticulaires précoces ont pu être observées à la dose de 30 mg/kg. Des cas de vacuolisation cytoplasmique de l'épithélium tubulaire du cortex rénal et une hématopoïèse splénique se sont produits à la dose de 180 mg/kg. Une ulcération/érosion de l'estomac glandulaire est apparue aux doses de 80 mg/kg ou plus. Exception faite des cataractes lenticulaires, tous les effets étaient réversibles après une période sans administration de l'agent.
L'administration orale de déférasirox à des ouistitis pendant 39 semaines à raison de 0, 20, 40 ou 80 mg/kg s'est soldée par la mort de certains animaux du groupe 80 mg/kg. Les données histopathologiques dans le groupe 80 mg/kg ont fait état d'une vacuolisation des cellules des canaux biliaires, une vacuolisation et/ou une dégénérescence des tubules corticaux du rein et une dilatation des tubules médullaires.
Fertilité
Le déférasirox administré à des doses orales pouvant atteindre 75 mg/kg/jour (soit une exposition [ASC plasmatique] inférieure à l'exposition maximale chez l’être humain) n'a eu aucun effet indésirable sur la fertilité ni la reproduction des rats mâles et femelles.
Toxicologie pour la reproduction et le développement
Le déférasirox n'a pas eu d'effet tératogène chez le rat ni le lapin qui ont reçu des doses pouvant atteindre et dépasser les doses maximales tolérées. Une hausse des anomalies squelettiques a été observée chez le rat à des doses maternotoxiques de 100 mg/kg/jour, ce qui correspondait à une exposition médicamenteuse (ASC plasmatique) semblable à l'exposition maximale chez l’être humain. Aucun effet indésirable sur le développement fœtal ne s'est produit chez le lapin à des doses maternotoxiques de 50 mg/kg/jour, ce qui correspondait à une exposition médicamenteuse d'environ 30 % de l'exposition maximale chez l’être humain.
Dans le cadre d'une étude chez le rat visant à évaluer les effets sur le développement prénatal et postnatal, les animaux ont reçu des doses pouvant atteindre 90 mg/kg/jour, soit une dose létale pour les rates, du début de la gestation à la fin de l'allaitement. Ce traitement s'est soldé par l'augmentation du nombre de ratons mort-nés et une diminution du poids des ratons à la naissance.
Mutagénicité
On a obtenu des résultats négatifs lors de l’épreuve d’Ames et du test d'aberration chromosomique in vitro sur des lymphocytes humains issus du sang périphérique. On a toutefois obtenu des résultats positifs lors d'un test du micronoyau in vitro (lignée cellulaire V79) et lors d'un test du micronoyau in vivo chez le rat (moelle osseuse), ce qui peut tenir à une modification de l'hématopoïèse secondaire à la chélation du fer. Aucune réponse n'a été observée lors d'un autre test du micronoyau in vivo chez le rat (foie) à des doses maximales de 250 mg/kg.
Cancérogénicité
Le déférasirox n'a pas eu d'effet carcinogène lors d'une étude de 104 semaines chez le rat Wistar ni lors d'une étude de 26 semaines chez la souris transgénique hétérozygote p53+/- qui recevait une alimentation enrichie en fer.
Lors de l'étude sur la carcinogenèse chez le rat, on a administré le déférasirox pendant 2 ans à des doses pouvant atteindre 60 mg/kg/jour, d'où une exposition plasmatique correspondant à 28 à 39 % de l'exposition humaine sous l'effet de 20 mg/kg selon l’ASC0-24 h plasmatique.
Lors de l'étude orale sur la carcinogenèse chez la souris transgénique hétérozygote p53+/-, les animaux ont reçu des doses maximales de 200 mg/kg/jour (mâles) et de 300 mg/kg/jour (femelles) pendant 26 semaines, d'où une exposition plasmatique correspondant à 122 et à
210 % de l'exposition humaine sous l'effet de 20 mg/kg, respectivement, selon l’ASC0-24 h plasmatique.
Étude de carcinogenèse de 104 semaines chez le rat
Aucune lésion néoplasique ou non néoplasique liée au déférasirox n'a été mise au jour.
Étude de carcinogenèse de 26 semaines chez la souris transgénique
Aucune lésion néoplasique liée au déférasirox n'a été observée. Les lésions non néoplasiques survenues chez la souris étaient généralement semblables à celles qui avaient été observées lors de l'étude de toxicité de 26 semaines chez le rat et comprenaient l'hyperplasie biliaire et l'inflammation périportale.
17 MONOGRAPHIES DE PRODUITS À L'APPUI
- 1. PrJADENU ® (comprimés, 90 mg, 180 mg et 360 mg), numéro de soumission 260690, Monographie de produit, Novartis Pharmaceuticals Canada Inc., (27 janvier 2023).