


Monographie de produit - Diacomit
1. Indications
DIACOMIT (stiripentol) est indiqué pour :
- une utilisation en association avec le clobazam et le valproate comme traitement d’appoint des crises épileptiques généralisées tonico-cloniques réfractaires chez les patients atteints d’épilepsie myoclonique sévère du nourrisson (EMSN, syndrome de Dravet) dont les crises épileptiques ne sont pas suffisamment contrôlées par le clobazam et le valproate seuls.
1.1 Pédiatrie
Enfants (< 18 ans) : DIACOMIT a démontré son efficacité et son innocuité chez les patients âgés de 3 ans ou plus atteints d’EMSN lorsqu’il est utilisé en association avec le clobazam et le valproate (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Enfants).
La décision clinique d’administrer DIACOMIT chez les enfants atteints d’EMSN et âgés de moins de 3 ans doit être prise au cas par cas en tenant compte des avantages et des risques potentiels. Un traitement d’appoint avec DIACOMIT ne doit être entrepris que lorsque le diagnostic d’EMSN a été cliniquement confirmé pour ce groupe de jeunes patients. Les données sont limitées sur l’utilisation de DIACOMIT chez les enfants de moins de 12 mois et l’utilisation dans ce groupe d’âge devrait être effectuée sous la surveillance étroite d’un médecin.
1.2 Gériatrie
Personnes âgées (> 65 ans) : On ne dispose d’aucune information chez les patients de plus de 65 ans atteints du syndrome de Dravet (voir la section 7.14 Personnes âgées). La possibilité d’anomalies de la fonction rénale et hépatique associées à l’âge doit être envisagée lors de l’utilisation de DIACOMIT chez les patients âgés de plus de 65 ans (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
2. Contre-indications
Le stiripentol est contre-indiqué chez les patients qui présente une hypersensibilité au produit ou à un ingrédient de la formulation, y compris un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes posologiques, concentrations, composition et emballage.
3. Encadré sur les mises en garde et précautions importantes
Interaction médicamenteuse :
La carbamazépine, la phénytoïne et le phénobarbital ne doivent pas être utilisés en association avec DIACOMIT pour le traitement du syndrome de Dravet.
La dose quotidienne de clobazam et/ou de valproate doit être réduite en cas d’apparition d’effets secondaires pendant le traitement avec DIACOMIT.
DIACOMIT est un inhibiteur du cytochrome P450 et il inhibe le CYP2C19, le CYP3A4 et le CYP2D6. DIACOMIT peut donc fortement faire augmenter les concentrations plasmatiques des médicaments administrés de façon concomitante qui sont métabolisés par ces enzymes, ce qui augmente le risque d’effets indésirables (EI) (voir la section 9 Interactions médicamenteuses).
Délire et hallucinations :
De rares épisodes de délire et d’hallucinations ont été signalés chez des patients adultes qui prennent DIACOMIT. Les patients ayant des antécédents de psychose sous forme d’épisodes délirants doivent être étroitement surveillés lorsque DIACOMIT leur est prescrit.
4. Posologie et administration
4.1 Considérations posologiques
- Il y a une possibilité d’interactions pharmacocinétiques avec les autres médicaments antiépileptiques ; les doses de clobazam et de valproate peuvent devoir être ajustées.
La numération sanguine des patients doit être évaluée avant le début du traitement puis tous les
6 mois.
- Le passage d’une formulation à l’autre (poudre ou gélules) devrait être fait sous une surveillance clinique, car la formulation de type poudre pour suspension a une Cmax légèrement supérieure à celle des gélules.
- L’augmentation posologique doit être guidée par les résultats cliniques (contrôle des crises et des effets secondaires) chez les patients atteints d’insuffisance hépatique et/ou rénale.
4.2 Posologie recommandée et modification posologique
- La dose quotidienne de DIACOMIT peut être administrée en 2 ou 3 doses fractionnées.
- L’instauration d’un traitement d’appoint avec DIACOMIT doit être entreprise sur 3 jours en augmentant la dose jusqu’à l’atteinte de la dose recommandée de 50 mg/kg/jour administrée en association avec du clobazam et du valproate. La dose de valproate et de clobazam peut devoir être ajustée lorsque DIACOMIT est administré de façon concomitante (voir la section 4.2 Posologie recommandée et modification posologique, Interactions pharmacocinétiques possibles avec d’autres médicaments antiépileptiques).
- Il n’existe aucune donnée clinique permettant de soutenir l’innocuité clinique de DIACOMIT lorsqu’il est administré à des doses quotidiennes supérieures à 50 mg/kg/jour.
- Il n’existe aucune donnée clinique permettant de soutenir l’utilisation de DIACOMIT en monothérapie pour le syndrome de Dravet.
Interruption de la prise du médicament
- En cas d’interruption du traitement avec DIACOMIT, la prise du médicament doit être arrêtée progressivement afin de minimiser le risque de crises épileptiques ou d’augmentation de la fréquence des crises épileptiques. Les doses journalières ont été progressivement réduites sur une période d’une durée d’au moins un mois lors des essais cliniques.
- Une surveillance appropriée est recommandée dans les situations où un arrêt rapide de DIACOMIT est médicalement nécessaire.
Interactions pharmacocinétiques possibles avec d’autres médicaments antiépileptiques
- Malgré l’absence de données pharmacologiques exhaustives sur les interactions médicamenteuses potentielles, les conseils qui suivent concernant la modification de la dose et des schémas posologiques des autres médicaments antiépileptiques administrés en association avec le stiripentol sont fournis sur la base de l’expérience clinique.
- CLOBAZAM : Dans les études pivots, la dose journalière de clobazam a été ajustée avant l’initiation du traitement par le stiripentol ; elle n’était donc pas supérieure à 0,5 mg/kg/jour (administrée en doses fractionnées, deux fois par jour). Cette dose quotidienne a été réduite de 25 % chaque semaine en présence de signes cliniques d’effets indésirables ou de surdosage pour le clobazam (i.e. somnolence, hypotonie et irritabilité chez les jeunes enfants). Des augmentations des concentrations plasmatiques de respectivement deux à trois fois pour le clobazam et de cinq fois pour le norclobazam ont été signalées lors de l’administration concomitante du stiripentol chez les enfants atteints du syndrome de Dravet.
- VALPROATE : Le potentiel d’interaction métabolique entre le stiripentol et le valproate est considéré comme modéré ; aucune modification de la posologie du valproate n’est donc nécessaire lorsque le stiripentol est ajouté, sauf pour des raisons d’innocuité clinique. La dose quotidienne de valproate a été réduite d’environ 30 % chaque semaine lors des études pivots en présence d’effets indésirables gastro-intestinaux comme une perte d’appétit ou une perte de poids.
Résultats de laboratoire anormaux
- Dans le cas d’une formule sanguine anormale ou de résultats anormaux à des tests de la fonction hépatique, la décision clinique de poursuivre le traitement ou d’ajuster la dose de DIACOMIT et/ou d’ajuster la dose des médicaments antiépileptiques concomitants doit être prise au cas par cas en tenant compte des avantages et des risques cliniques potentiels (voir la section 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives).
Effet de la formulation
- La formulation de type poudre pour suspension a une Cmax légèrement plus élevée que celle des gélules. Il est recommandé que tout changement de formulation nécessaire soit effectué sous surveillance clinique.
Patients atteints d’une maladie hépatique
- Il n’existe aucune étude formelle sur la pharmacocinétique et le métabolisme de DIACOMIT chez les patients présentant une insuffisance hépatique. La prudence devrait toutefois être de mise lors du traitement des patients atteints d’insuffisance hépatique étant donné que DIACOMIT est principalement métabolisé par le foie. Le traitement doit être initié avec la même dose et le même schéma posologique que les patients ayant une fonction hépatique normale. La titration de la dose chez ces patients doit être guidée par les résultats cliniques, à savoir le contrôle des crises épileptiques et la prévention des effets indésirables.
Patients atteints d’une insuffisance rénale
- Il n’existe aucune étude formelle sur la pharmacocinétique et le métabolisme de DIACOMIT chez les patients présentant une insuffisance rénale. La prudence devrait toutefois être de mise lors du traitement des patients atteints d’insuffisance rénale étant donné que les métabolites de DIACOMIT sont principalement éliminés par les reins. Le traitement doit être initié avec la même dose et le même schéma posologique que les patients ayant une fonction rénale normale. La titration de la dose chez ces patients doit être guidée par les résultats cliniques, à savoir le contrôle des crises épileptiques et la prévention des effets indésirables.
4.3 Reconstitution
Poudre pour suspension orale :
La poudre doit être mélangée dans un verre d’eau et doit être prise immédiatement après le mélange pendant un repas.
4.4 Administration
Gélules : La gélule doit être avalée entière avec un verre d’eau pendant un repas. Les gélules ne doivent pas être brisées ou ouvertes.
Poudre pour suspension : Une formulation de type poudre pour suspension est prévue pour les patients qui ne peuvent pas avaler de gélules. La poudre doit être mélangée dans un verre d’eau et doit être prise immédiatement après le mélange pendant un repas.
DIACOMIT doit toujours être pris avec de la nourriture étant donné qu’il se dégrade rapidement dans un environnement acide (comme lors de l’exposition à l’acide gastrique présent dans un estomac vide). DIACOMIT ne doit pas être administré avec du lait ou des produits laitiers (comme du yogourt ou du fromage à la crème), des boissons gazeuses, des jus de fruits ou de la nourriture et des boissons qui contiennent de la caféine ou de la théophylline.
4.5 Dose oubliée
La dose oubliée doit être prise le plus tôt possible. La dose oubliée ne doit pas être prise s’il est presque temps de prendre la prochaine dose. En revanche, la prochaine dose prévue doit être prise. Les doses ne doivent pas être doublées.
5. Surdose
Il n’existe pas de données concernant un surdosage chez l’homme. Une diminution de l’activité motrice et une diminution de la respiration ont été observées chez les souris traitées avec de fortes doses de stiripentol (600 à 1 800 mg/kg I.P.) (voir section 16 Toxicologie non clinique, Toxicologie générale). Le traitement doit être de soutien (mesures symptomatiques dans une unité de soins intensifs).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
| Orale | Gélule/ 250 mg, 500 mg | dioxyde de titane, érythrosine (gélules de 250 mg seulement), gélatine, glycolate d’amidon sodique, gomme laque, indigotine (gélules de 250 mg seulement), oxyde de fer noire, povidone, stéarate de magnésium |
Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
| Orale | Poudre pour suspension/ 250 mg, 500 mg | Aspartame (équivalent à 1,4 mg de phénylalanine par sachet de 250 mg ou 2,8 mg de phénylalanine par sachet de 500 mg), carmellose sodique, dioxyde de titane, érythrosine, glucose, glycolate d’amidon sodique, hydroxyéthylcellulose, povidone, saveur tutti frutti, sorbitol |
Disponibilité des formes posologiques
Les gélules de DIACOMIT sont disponibles dans les concentrations et les couleurs qui suivent :
250 mg : gélules roses de taille 2, imprimées avec « Diacomit » et « 250 mg » 500 mg : gélules blanches de taille 0, imprimées avec « Diacomit » et « 500 mg »
Conditionnement : gélules de 250 mg : 60 unités par flacon
gélules de 500 mg : 60 unités par flacon
La poudre pour suspension DIACOMIT (stiripentol) est disponible dans les concentrations qui suivent : 250 mg, 500 mg
Conditionnement : Poudre pour suspension, 250 mg : 30, 60 ou 90 unités par boîte
Poudre pour suspension, 500 mg : 30, 60 ou 90 unités par boîte
7. Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes. »
Généralités
DIACOMIT, lorsqu’il est utilisé en association avec le clobazam et le valproate, a démontré une efficacité pour le traitement des patients atteints du syndrome de Dravet. Il n’a pas démontré son efficacité dans les autres types d’épilepsies ou de syndromes épileptiques (voir la section 14.1 Études cliniques par indication).
Arrêt du traitement et sevrage
Le sevrage des antiépileptiques, y compris DIACOMIT, doit être progressif afin de minimiser le risque de crises épileptiques ou l’augmentation de la fréquence des crises épileptiques. Les doses ont été progressivement réduites sur une période d’une durée d’au moins un mois au cours des essais cliniques chez des enfants atteints du syndrome de Dravet (voir la section 4.2 Dose recommandée et modification posologique, Interactions pharmacocinétiques possibles avec d’autres médicaments antiépileptiques).
Une surveillance appropriée est recommandée dans les situations où un sevrage rapide du DIACOMIT est médicalement nécessaire (voir la section 4.2 Dose recommandée et modification posologique, Interruption de la prise du médicament).
Phénylcétonurie
DIACOMIT poudre pour suspension buvable contient de l’aspartame et doit donc être pris avec précaution chez les patients présentant une phénylcétonurie.
Cancérogenèse et génotoxicité
Voir la section 16 Toxicologie non clinique, Cancérogénicité et Génotoxicité.
Conduite et utilisation de machines
Les patients et leurs soignants doivent être avertis de la possibilité d’une somnolence, d’étourdissements, d’une confusion et de difficultés de concentration (voir Neurologique ci-dessous). Les patients et leurs soignants doivent être avisés que les patients traités par DIACOMIT ne doivent pas utiliser des machines ou conduire avant d’avoir acquis suffisamment d’expérience de leur traitement par DIACOMIT pour déterminer si leurs capacités mentales et/ou motrices sont affectées.
Considérations périopératoires
DIACOMIT est un puissant inhibiteur de certaines enzymes du CYP450 ; cela pourrait donc affecter le métabolisme de certains médicaments utilisés pendant ou après des chirurgies. Voir la section 9.4 Interactions médicament-médicament.
Gastro-intestinal
Perte d’appétit et perte de poids
Les EI gastro-intestinaux les plus souvent signalés lors de 2 essais en double insu et contrôlés contre placebo chez des patients atteints du syndrome de Dravet et recevant du stiripentol ont été une perte d’appétit chez jusqu’à 50 % des patients et une perte de poids chez jusqu’à 29 % des patients. Compte tenu de la fréquence des EI digestifs, le taux de croissance des enfants doit être surveillé attentivement.
La prise d’un complément alimentaire, ou un apport accru de nourriture peut être envisagé si le patient perd du poids durant la prise de DIACOMIT. Dans certains cas, diminuer de 30 % par semaine la dose de valproate prise de façon concomitante peut être utile pour minimiser la perte d’appétit et la perte de poids.
Hématologique
Neutropénie
Une neutropénie peut être associée à l’administration de DIACOMIT en association avec le clobazam et le valproate. Une neutropénie a été observée chez 3 des 33 patients traités avec DIACOMIT lors de 2 études en double insu et contrôlées contre placebo (voir la section 8.4 Résultats hématologiques et biologiques anormaux : Hématologie, Chimie clinique et autres données quantitatives). Lors des études à long terme, une neutropénie a été diagnostiquée chez 5 patients (sur 317 patients traités avec DIACOMIT) et elle était grave chez 2 d’entre eux. Une numération sanguine doit être effectuée avant l’initiation du traitement par DIACOMIT. La formule sanguine doit être contrôlée tous les 6 mois ou selon les indications cliniques.
Thrombocytopénie
DIACOMIT peut causer une diminution importante de la numération plaquettaire. Dans les essais contrôlés chez les patients atteints du syndrome de Dravet, 31 patients traités par DIACOMIT ont eu une numération plaquettaire au début et à la fin de l’étude. Une diminution dans la numération plaquettaire d’une valeur normale à une valeur inférieure à 150 000/µL au cours des essais a été observés chez 13% des patients traités par DIACOMIT, mais chez aucun des patients traités par placebo.
Fonctions hépatique, biliaire et pancréatique
La fonction hépatique doit être évaluée avant l’initiation d’un traitement par DIACOMIT. La fonction hépatique doit être contrôlée tous les 6 mois ou selon les indications cliniques. Il n’y a eu aucune étude formelle sur la pharmacocinétique et le métabolisme du stiripentol chez les patients présentant une insuffisance hépatique. DIACOMIT doit par conséquent être administré avec prudence chez les patients atteints d’insuffisance hépatique, car le médicament est principalement métabolisé par le foie (voir la section 4.2 Posologie recommandée et ajustement posologique).
De légères augmentations des transaminases hépatiques ont été signalées chez 2 des 33 patients inclus et traités par DIACOMIT lors de 2 études en double insu et contrôlées contre placebo (voir la section 8.4 Résultats hématologiques et biologiques anormaux : Hématologie, Chimie clinique et autres données quantitatives). Dans les études à long terme, 7 des 8 patients ayant présenté des transaminases élevées avaient de légères hausses et 1 avait une hausse modérée.
Surveillance et examens de laboratoire
Compte tenu de la fréquence des effets indésirables gastro-intestinaux lors du traitement par DIACOMIT et valproate (anorexie, perte d’appétit, nausées, vomissements), le taux de croissance des enfants traités avec ces médicaments antiépileptiques doit être surveillé attentivement.
Une neutropénie peut être associée à l’administration de DIACOMIT, de clobazam et de valproate. Une numération sanguine doit être effectuée avant l’initiation du traitement avec DIACOMIT et elle doit être vérifiée tous les 6 mois ou selon les indications cliniques.
Une toxicité hépatique a été observée avec le valproate, le clobazam et DIACOMIT. La fonction hépatique doit être évaluée avant l’initiation du traitement avec DIACOMIT et elle doit être vérifiée tous les 6 mois ou selon les indications cliniques.
Neurologique
Somnolence
Un endormissement ou une somnolence a été signalé chez 71 % des patients recevant du stiripentol dans 2 études en double insu et contrôlées contre placebo. Les patients et leurs soignants doivent être avertis de la possibilité d’une somnolence, d’étourdissements, d’une confusion et de difficultés de concentration. Les patients et leurs soignants doivent être avisés que les patients traités par DIACOMIT ne doivent pas utiliser des machines ou conduire avant d’avoir acquis suffisamment d’expérience de leur traitement par DIACOMIT pour déterminer si leurs capacités mentales et/ou motrices sont affectées.
Troubles du mouvement
Des troubles du mouvement comme de l’ataxie, une hypotonie, des tremblements hyperkinétiques, de la dysarthrie et des troubles de l’équilibre ont été signalés chez des patients traités par DIACOMIT pour le syndrome de Dravet.
Informations pour l’accompagnement des patients et des soignants
Les soignants et les patients recevant DIACOMIT devraient recevoir les instructions suivantes par le médecin :
- 1. Les soignants et les patients doivent être avertis du risque d’interactions médicamenteuses lors de la prise de DIACOMIT. Les interactions avec la théophylline et la caféine ne peuvent pas être exclues. Les patients ne devraient pas consommer de médicaments et de denrées alimentaires contenant de la caféine ou de la théophylline (comme les boissons de type cola, le chocolat, le café, le thé et les boissons énergisantes).
- 2. Les soignants et les patients doivent être avertis que DIACOMIT peut être associé à une neutropénie. La formule sanguine doit être évaluée avant le début du traitement par DIACOMIT et doit être vérifiée tous les 6 mois ou selon les indications cliniques.
- 3. Les soignants et les patients doivent être avertis de la possibilité de somnolence, d’étourdissements, de confusion et de difficultés de concentration lors de la prise de DIACOMIT.
- 4. Les soignants et les patients doivent être avertis des effets indésirables gastro-intestinaux fréquents chez les enfants traités par DIACOMIT en association avec le clobazam et le valproate (anorexie, perte d’appétit, nausées, vomissements) et que le taux de croissance doit être surveillé.
- 5. Les soignants et les patients doivent être informés que les patients doivent être avisés de ne pas conduire de véhicule ou d’utiliser de machines complexes et de s’abstenir de toute autre activité exigeant de la vigilance ou une coordination physique jusqu’à ce qu’ils soient habitués aux effets de DIACOMIT sur leur capacité à exercer de telles activités.
- 6. Les patients, leurs soignants et les familles devraient être informés que les médicaments antiépileptiques, y compris DIACOMIT, peuvent augmenter le risque de pensées et de comportements suicidaires et devraient être avisés d’être attentifs à détecter l’apparition ou l’aggravation des symptômes de la dépression, des changements inhabituels de l’humeur ou du comportement, l’apparition de pensées ou de comportement suicidaires ou encore des pensées d’automutilation. Les comportements inquiétants devraient être immédiatement signalés au médecin du patient.
Fonction psychiatrique
Des effets psychiatriques ont été signalés chez des patients traités par DIACOMIT lors des études contrôlées contre placebo. Il s’agit des suivants : hyperexcitabilité/agitation, agressivité/irritabilité et insomnie/cauchemars.
Idéation suicidaire et comportements suicidaires
Une idéation suicidaire et des comportements suicidaires ont été signalés chez des patients traités au moyen d’antiépileptiques pour plusieurs indications.
Tous les patients traités au moyen d’antiépileptiques, sans égard à l’indication, doivent être observés pour que l’on puisse relever des signes d’idéation suicidaire et des comportements suicidaires, auquel cas il faudra déterminer le traitement approprié. Il faut indiquer aux patients (et aux soignants de ces patients) de consulter un médecin si des signes de pensées ou des comportements suicidaires se manifestent.
Une méta-analyse d’essais cliniques randomisés et contrôlés contre placebo menée par la FDA dans laquelle des antiépileptiques étaient utilisés pour différentes indications a révélé une légère augmentation du risque d’idéation suicidaire et de comportements suicidaires chez les patients traités au moyen de ces médicaments. Le mécanisme de ce risque est inconnu.
Au total, 43 892 patients traités dans les essais cliniques contrôlés contre placebo ont fait partie de la méta-analyse. Environ 75 % des patients faisant partie de ces essais cliniques ont été traités pour des indications autres que l’épilepsie, et, pour la majorité des indications autres que l’épilepsie, le traitement (médicament antiépileptique ou placebo) a été administré en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total de patients traités dans les essais cliniques contrôlés contre placebo, et, pour la majorité des patients épileptiques, le traitement (médicament antiépileptique ou placebo) a été co-administré avec d’autres agents antiépileptiques (c’est-à-dire que les patients des deux groupes de traitement étaient traités au moyen d’un ou plusieurs médicaments antiépileptiques). Par conséquent, la faible augmentation du risque d’idéation suicidaire et de comportements suicidaires mis en évidence par la méta-analyse (0,43 % pour les patients qui prennent le médicament antiépileptique par rapport à 0,24 % pour les patients qui prennent le placebo) repose largement sur les patients ayant reçu une monothérapie (médicament antiépileptique ou placebo) pour des indications autres que l’épilepsie. La conception de l’étude ne permet pas d’estimer le risque d’idéation suicidaire et de comportements suicidaires chez les patients épileptiques qui prennent des antiépileptiques, à la fois parce que cette population est minoritaire dans l’étude et parce que la comparaison entre le médicament et le placebo dans cette population est confondue par la présence d’un médicament antiépileptique concomitant dans les deux groupes.
Fonction rénale
DIACOMIT doit être administré avec prudence chez les patients présentant une insuffisance rénale, car les métabolites du médicament sont éliminés par le rein. Toutefois, il n’y a eu aucune étude formelle sur la pharmacocinétique et le métabolisme du stiripentol dans le cas d’une insuffisance rénale (voir la section 4.2 Posologie recommandée et ajustement posologique).
Santé reproductive
- Fertilité
Aucune donnée chez l’humain de l’impact sur la fertilité n’est disponible. Il n’y avait aucun effet du stiripentol sur la fertilité des rats mâles et femelles à des doses allant jusqu’à 800 mg/kg. Voir la section 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement.
7.1 Populations particulières
7.1.1 Grossesse
Risque lié aux antiépileptiques : Les médicaments antiépileptiques peuvent nuire au fœtus lorsqu’ils sont administrés à une femme enceinte. Les données provenant des registres des grossesses indiquent que les enfants exposés à des médicaments antiépileptiques in utero présentent un risque accru de malformations. La prévalence des malformations congénitales est de deux à trois fois supérieures au taux d’environ 3 % dans la population générale.
Aucune donnée sur les grossesses exposées à DIACOMIT n’est disponible et aucune étude n’a été conduite spécifiquement chez la femme enceinte avec DIACOMIT. Contrairement à de nombreux autres médicaments antiépileptiques, DIACOMIT n’est pas tératogène chez le rat et le lapin. Les études animales n’indiquent pas directement ou indirectement des effets nocifs sur la grossesse, le développement fœtal, la parturition ou le développement postnatal à des doses non toxiques pour la mère (voir la section 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
DIACOMIT ne doit pas être utilisé pendant la grossesse à moins que le bénéfice potentiel justifie le risque potentiel pour le fœtus. Il faut être prudent lors de la prescription de DIACOMIT aux femmes enceintes.
7.1.2 Allaitement
En l’absence d’études chez l’homme sur l’excrétion dans le lait maternel et étant donné que le stiripentol passe librement du plasma au lait chez la chèvre, l’allaitement n’est pas recommandé pour les patientes traitées par DIACOMIT.
Enfants et adolescents
Enfants (<18 ans) : La décision clinique d’administrer DIACOMIT chez les enfants atteints d’EMSN et âgés de moins de 3 ans doit être prise au cas par cas en tenant compte des avantages et des risques potentiels. Un traitement d’appoint avec DIACOMIT ne doit être entrepris que lorsque le diagnostic d’EMSN a été cliniquement confirmé pour ce groupe de jeunes patients. Les données sont limitées sur l’utilisation de DIACOMIT chez les enfants de moins de 12 mois et l’utilisation dans ce groupe d’âge devrait être effectuée sous la surveillance étroite d’un médecin.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : On ne dispose d’aucune information chez les patients de plus de 65 ans atteints du syndrome de Dravet. La possibilité d’anomalies de la fonction rénale et hépatique associées à l’âge doit être envisagée lors de l’utilisation de DIACOMIT chez les patients âgés de plus de 65 ans (voir la section 10.3 Populations états pathologiques particuliers, Personnes âgées).
8. Effets indésirables
8.1 Aperçu des effets indésirables
Les paramètres d’innocuité et de tolérance de DIACOMIT ont été évalués chez 42 volontaires sains, 272 patients atteints du syndrome de Dravet et 551 patients atteints d’autres formes d’épilepsies.
Dans toutes les études chez des patients, la majorité des effets indésirables peuvent être classés comme étant soit d’origine neurologique (endormissement/assoupissement/somnolence) ou gastro-intestinale (perte d’appétit, nausées et perte de poids). Il n’y avait pas de grandes différences au niveau du type ou de la fréquence des effets indésirables dans les études chez les patients atteints du syndrome de Dravet. Il n’y avait pas de différence dans le profil d’effets indésirables entre les patients atteints du syndrome de Dravet et les patients atteints d’autres types d’épilepsies dans les études qui ont inclus à la fois des patients atteints du syndrome de Dravet et des patients non atteints du syndrome de Dravet.
Dans les études contrôlées contre placebo, les effets indésirables ayant conduit à l’arrêt du traitement ont inclus ceux qui suivent : état de mal épileptique, somnolence/troubles de l’équilibre et somnolence/déficit moteur (voir la section 8.2 Effets indésirables observés dans les essais cliniques).
Deux patients ont présenté une éruption cutanée parmi toutes les études. Dans un cas, le traitement par le stiripentol a été maintenu et l’éruption cutanée s’est résorbée spontanément. Dans l’autre cas, le traitement par le stiripentol a été suspendu, le patient s’est rétabli et le traitement par le stiripentol a repris sans incident.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Effets indésirables lors des essais en double insu et contrôlés contre placebo
Deux études prospectives, randomisées, en double insu et contrôlées contre placebo d’un traitement de 8 semaines ont été menées chez des patients atteints du syndrome de Dravet. Dans les deux essais, DIACOMIT a été ajouté à un traitement avec le valproate et le clobazam. La dose de DIACOMIT était de 50 mg/kg/jour. Les concentrations plasmatiques de valproate n’étaient pas très différentes des valeurs initiales à la fin de l’essai. En revanche, les concentrations plasmatiques de clobazam ont été multipliées par un facteur de 2 à 3 et les concentrations plasmatiques du principal métabolite du clobazam (le norclobazam) ont été multipliées par un facteur de 5 (voir la section 14.1 Études cliniques par indication). Le tableau 2 qui suit dresse la liste des effets indésirables qui ont été signalés au cours des études. Aucun patient n’est décédé au cours de ces études en double insu et contrôlées contre placebo.
Tableau 2 - Nombre et pourcentage de patients atteints du syndrome de Dravet et ayant éprouvé des effets indésirables lors d’études cliniques en double insu et contrôlées contre placebo au cours desquelles le stiripentol a été ajouté au valproate (VPA) et au clobazam (CLB)
| Classification par système et organe / Terme privilégié | Étude 1 | Étude 2 | ||
Stiripentol ajouté au VPA et au CLB N = 21 | Placebo ajouté au VPA et au CLB N = 20 | Stiripentol ajouté au VPA et au CLB N = 12 | Placebo ajouté au VPA et au CLB N = 11 | |
| Nombre de patients avec au moins un EI | 21 (100 %) | 9 (45 %) | 10 (83 %) | 3 (27 %) |
| Organisme dans son entier – troubles généraux | ||||
| Asthénie/fatigue | 2 (10 %) | - | - | - |
| Troubles du système nerveux central et périphérique | ||||
| Endormissement/somnolence | 15 (71 %) | 2 (10 %) | 7 (58 %) | 1 (9 %) |
| Ataxie | 3 (14 %) | 1 (5 %) | 1 (8 %) | 2 (18 %) |
| Hypotonie | 2 (10 %) | 1 (5 %) | 3 (25 %) | - |
| Tremblements | 3 (14 %) | - | - | 1 (9 %) |
| Hyperkinésie | - | - | 1 (8 %) | 2 (18 %) |
| Dysarthrie | 2 (10 %) | - | - | - |
| Troubles de l’équilibre | - | - | 1 (8 %) | - |
| État de mal épileptique | 1 (5 %) | 1 (5 %) | - | - |
| Déficience motrice | - | 1 (5 %) | - | - |
| Troubles du système gastro-intestinal | ||||
| Perte de l’appétit | 7 (33 %) | 1 (5 %) | 6 (50 %) | 1 (9 %) |
| Perte de poids | 6 (29 %) | - | 2 (17 %) | - |
| Nausées/vomissements | 2 (10 %) | 1 (5 %) | 3 (25 %) | - |
| Sialorrhée | - | - | 2 (17 %) | - |
| Gain de poids | 5 (24 %) | 4 (20 %) | - | - |
| Douleurs abdominales | 2 (10 %) | 1 (5 %) | 1 (8 %) | - |
| Diarrhée | - | 1 (5 %) | - | - |
| Paramètres de laboratoire | ||||
| Neutropénie | 3 (14 %) | - | - | - |
| Thrombocytopénie | 2 (10 %) | - | - | - |
| Élévation de l’aspartate aminotransférase | - | - | 1 (8 %) | - |
| Classification par système et organe / Terme privilégié | Étude 1 | Étude 2 | ||
Stiripentol ajouté au VPA et au CLB N = 21 | Placebo ajouté au VPA et au CLB N = 20 | Stiripentol ajouté au VPA et au CLB N = 12 | Placebo ajouté au VPA et au CLB N = 11 | |
| Éosinophilie | 1 (5 %) | - | - | - |
| Troubles psychiatriques | ||||
| Hyperexcitabilité/agitation | 5 (24 %) | - | 2 (17 %) | 1 (9 %) |
| Agressivité/irritabilité | 3 (14 %) | - | 2 (17 %) | 1 (9 %) |
| Insomnie/cauchemars | 2 (10 %) | - | - | - |
| Ralentissement intellectuel | 1 (5 %) | - | - | - |
| Troubles du système respiratoire | ||||
| Bronchite | 1 (5 %) | 1 (5 %) | - | - |
| Rhinite | 1 (5 %) | 1 (5 %) | - | - |
| Troubles de la peau et des extrémités | ||||
| Érythème du visage | - | - | 1 (8 %) | - |
| Peau sèche | 1 (5 %) | - | - | - |
| Urticaire | 1 (5 %) | - | - | - |
| Troubles du système urinaire | ||||
| Dysurie | 1 (5 %) | - | - | - |
Deux des 33 (6 %) patients randomisés dans le groupe DIACOMIT et 2 des 31 (6%) patients randomisés dans le groupe placebo ont été retirés des études à cause d’EI lors des 2 études en double insu, randomisées et contrôlées contre placebo menées sur DIACOMIT chez les patients atteints du syndrome de Dravet. Chez les patients traités par DIACOMIT, 1 patient a été sorti de l’étude en raison de son état de mal épileptique et 1 patient a été sorti de l’étude pour cause de somnolence/troubles de l’équilibre. Chez les patients traités avec un placebo, 1 patient a été sorti de l’étude en raison de son état de mal épileptique et 1 patient a été sorti de l’étude pour cause de somnolence/déficit moteur.
Événements indésirables dans les études de longue durée
Quarante-cinq (45) des patients atteints du syndrome de Dravet qui avaient participé à des études cliniques à court terme ont été traités à long terme avec DIACOMIT ajouté au clobazam et au valproate. La plupart des patients prenaient du valproate et du clobazam de façon concomitante. La dose de DIACOMIT était de 49,6 ± 13,8 mg/kg/jour chez les patients âgés de moins de 10 ans, de 42,5 ± 10,1 mg/kg/jour chez les patients âgés de 10 à 16 ans et de 37,6 ± 11,6 mg/kg/jour chez les patients âgés de plus de 16 ans. Dans l’ensemble, la durée totale moyenne (± ET) de l’exposition à DIACOMIT était de 6,21 ± 1,44 années, sur une durée de 2 à 12 ans, chez les patients atteints du syndrome de Dravet et plus de 85 % des patients présentaient une exposition totale supérieure à 5 ans. Les EI présentés par ces patients n’étaient pas différents de ceux observés au cours des études contrôlées contre placebo à court terme. Une observation similaire a été faite sur une série de 46 patients traités à long terme (durée médiane de 2,9 ans) par DIACOMIT. Un décès (mort subite) a été signalé dans cette série. D’autres effets indésirables graves (pas nécessairement liés au médicament) signalés dans les études ci-dessus comprenaient des cas de coma, des convulsions, des contractions musculaires involontaires, des troubles des testicules ainsi que des cas d’infection.
Les effets indésirables qui suivent ont été signalés dans le programme compassionnel : Détérioration de l’état général, hépatite cytolytique, élévation des gamma-glutamyltransférases.
8.2.1 Effets indésirables observées au cours des études cliniques – enfants et adolescents
Voir la section 8.2 Effets indésirables observés au cours des études cliniques
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Les résultats de laboratoire anormaux mesurés lors des études contrôlées ont principalement consisté en une élévation des transaminases (10 patients) et une neutropénie (9 patients). La neutropénie a disparu spontanément ou suite à la réduction de la dose de stiripentol lors des études à long terme.
Tableau 3 – Résultats de laboratoire anormaux signalés chez des patients atteints du syndrome de Dravet
| Résultats de laboratoire anormaux | Études en double insu et contrôlées contre placebo | Études à long terme et programme compassionnel | |||||
Grade 1 selon le NCI (léger) | Grade 2 selon le NCI (modéré) | Grade 3 selon le NCI (grave) | Grade 1 selon le NCI (léger) | Grade 2 selon le NCI (modéré) | Grade 3 selon le NCI (grave) | Inconnu | |
| Augmentation des transaminases | 2 | 0 | 0 | 7 | 1 | 0 | 0 |
| Neutropénie | 0 | 3 | 0 | 1 | 2 | 2 | 1 |
Conclusions après la mise sur le marché
D’autres effets indésirables graves liés au médicament ont été signalés, ils comprennent des cas d’élévation de l’alanine aminotransférase et d’augmentation de la créatine phosphokinase sanguine.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés chez des patients recevant DIACOMIT dans le monde depuis son approbation. Il n’est pas possible d’estimer leur fréquence de manière fiable parce que ces effets indésirables sont signalés spontanément par une population de taille incertaine. De plus, aucune relation causale entre DIACOMIT et l’émergence de ces effets n’a été clairement établie.
Une étude après la commercialisation sur 73 patients atteints de syndrome de Dravet (48 patients) ou d’autres types d’épilepsie (25 patients) a montré un profil de tolérance similaire à celui observé lors des essais cliniques.
Des effets liés à une malnutrition et résultant directement ou indirectement de troubles de l’alimentation ont été signalés. Des troubles du système nerveux liés à un dysfonctionnement moteur et/ou une dépression du système nerveux central ont également été signalés. D’autres effets indésirables graves liés au médicament ont été signalés, ils comprennent des cas d’élévation de l’alanine aminotransférase, d’apathie, d’augmentation de la créatine phosphokinase sanguine, de douleurs œsophagiennes, de pancréatite, d’hyperthermie, de syndrome de Stevens-Johnson et de thyroïdite.
Des cas de pneumonies et de pneumonies par aspiration ont été rapportés, dont la fréquence est indéterminée.
9. Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- La carbamazépine, la phénytoïne et le phénobarbital ne doivent pas être utilisés en association avec DIACOMIT pour le traitement du syndrome de Dravet.
- La dose quotidienne de clobazam et/ou de valproate doit être réduite en cas d’apparition d’effets secondaires pendant le traitement avec DIACOMIT.
DIACOMIT est un inhibiteur du cytochrome P450 et il inhibe la CYP2C19, la CYP3A4 et la
CYP2D6. DIACOMIT peut donc fortement faire augmenter les concentrations plasmatiques des médicaments administrés de façon concomitante qui sont métabolisés par ces enzymes, ce qui augmente le risque d’effets indésirables (EI) (voir la section 3 Encadré sur les mises en garde et précautions d’emploi).
9.2 Aperçu des interactions médicamenteuses
DIACOMIT inhibe plusieurs enzymes du cytochrome P450, notamment : CYP2C19, CYP3A4, CYP1A2, CYP2C8 et CYP2D6. Le stiripentol peut donc fortement faire augmenter les concentrations plasmatiques des médicaments administrés de façon concomitante qui sont métabolisés par ces enzymes, ce qui augmente le risque d’EI. Parmi les antiépileptiques utilisés pour le syndrome de Dravet, le stiripentol augmente les concentrations plasmatiques de clobazam par un facteur de deux ou trois et celles de son métabolite, le norclobazam, par un facteur de cinq ; une réduction de la dose de clobazam est habituellement requise. Aucune réduction de la dose de valproate n’est nécessaire. L’administration concomitante avec des substrats du CYP3A4 dont la marge thérapeutique est étroite (dihydroergotamine, ergotamine, cyclosporine, sirolimus, tacrolimus, quinidine, fentanyl) doit être envisagée au cas par cas en tenant compte des bienfaits et des risques cliniques potentiels.
9.3 Interactions médicament-comportement
Potentialisation de l’alcool
Il n’y a eu aucun essai clinique visant à étudier les effets de l’alcool chez les sujets traités avec DIACOMIT. L’alcool a cependant montré une capacité de potentialisation des effets sédatifs du stiripentol chez les animaux. Les patients et leurs soignants doivent donc être informés que la consommation d’alcool doit être évitée pendant le traitement par DIACOMIT.
9.4 Interactions médicament - médicament
Les médicaments listés dans cette section sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Interactions médicamenteuses potentielles affectant le stiripentol
Les études in vitro ont suggéré que la phase 1 du métabolisme du stiripentol est catalysée par le CYP1A2, le CYP2C19 et le CYP3A4, et possiblement par d’autres enzymes. L’influence des autres médicaments antiépileptiques sur la pharmacocinétique et le métabolisme du stiripentol n’est pas bien déterminée.
La prudence est recommandée lors de l’association de DIACOMIT à d’autres médicaments qui inhibent ou induisent une ou plusieurs de ces enzymes.
Effet du stiripentol sur les enzymes du cytochrome P450
Beaucoup de ces interactions ont été partiellement confirmées par des études in vitro et des essais cliniques.
L’administration concomitante avec des substrats du CYP3A4 ayant un index thérapeutique étroit doit être évitée en raison de l’augmentation marquée du risque d’effets indésirables graves. Il convient de noter que l’effet des macrolides et des antifongiques azolés (connus pour être des inhibiteurs et des substrats du CYP3A4) sur le métabolisme du DIACOMIT n’est pas connu. Inversement, l’effet du stiripentol sur leur métabolisme n’est pas connu. L’administration concomitante avec les substrats du CYP3A4 peut entraîner les effets indésirables suivants : une élévation des niveaux de clonazépam associée à une somnolence, une confusion, un coma et une diminution des réflexes; une élévation des niveaux d’éthosuximide associée à des nausées, des vomissements et une dépression du système nerveux central; une inhibition du métabolisme des antibiotiques macrolides (azithromycine, clarithromycine, érythromycine) associée à des symptômes gastro-intestinaux, des vertiges, une éruption cutanée, une altération de la conscience, une hypotonie et une myoclonie.
Aux concentrations thérapeutiques, le stiripentol inhibe significativement plusieurs isoenzymes du CYP450 : CYP2C19, CYP2D6, CYP1A2, CYP2C8 et CYP3A4, par exemple. Des interactions pharmacocinétiques d’origine métabolique avec d’autres médicaments peuvent par conséquent être attendues. Ces interactions peuvent entraîner une augmentation des concentrations systémiques de ces substances actives, ce qui est susceptible d’accroître leurs effets pharmacologiques et de causer une augmentation des effets secondaires et des réactions indésirables.
Il faut être prudent quand les circonstances cliniques nécessitent l’association du stiripentol avec des médicaments métabolisés par le CYP2C19 (comme le citalopram et l’oméprazole) ou le CYP3A4 (comme les inhibiteurs de la protéase du VIH, les antihistaminiques comme l’astémizole, la chlorphéniramine, les antagonistes calciques, les statines, les contraceptifs oraux et la codéine) en raison du risque accru d’EI (voir plus loin dans cette section pour les médicaments antiépileptiques). La surveillance des concentrations plasmatiques ou des effets indésirables est recommandée. Un ajustement posologique peut être nécessaire.
L’administration concomitante avec les substrats du CYP2C19 peut entraîner les effets indésirables suivants : une élévation des concentrations de phénytoïne associée à un nystagmus, une ataxie, une léthargie et une dysarthrie ; une élévation des concentrations de phénobarbital associée à un nystagmus, une ataxie, une dépression du système nerveux central, une hypothermie et une hypotension ; une élévation de la concentration de méthsuximide associée à des nausées, des vomissements et une dépression du système nerveux central.
Les données sur le potentiel d’inhibition du CYP1A2 sont limitées ; des interactions avec la théophylline et la caféine ne peuvent donc pas être exclues. Une utilisation en association avec DIACOMIT n’est pas recommandée. Cet avertissement n’est pas seulement limité aux produits pharmaceutiques ; il s’applique également à un grand nombre d’aliments et de produits nutritionnels destinés aux enfants comme les boissons de type cola qui contiennent des quantités importantes de caféine ou le chocolat (qui contient des traces de théophylline).
Les données sur le potentiel d’inhibition du CYP2C8 sont limitées ; des interactions avec d’autres médicaments ne peuvent donc pas être exclues. Une utilisation en association avec DIACOMIT n’est pas recommandée. L’administration concomitante avec les substrats du CYP2C8 comme la carbamazépine (aussi métabolisée par le CYP3A4) peut entraîner une élévation des concentrations sanguines du substrat et des effets indésirables comme (pour la carbamazépine) des étourdissements, une somnolence, des troubles de la coordination, une confusion, une diplopie transitoire et des mouvements involontaires anormaux.
Le stiripentol a démontré une capacité d’inhibition du CYP2D6 in vitro à des concentrations qui sont cliniquement atteintes dans le plasma ; par conséquent, les médicaments qui sont métabolisés par cette isoenzyme comme les bêta-bloquants (propranolol, carvédilol, timolol), les antidépresseurs (fluoxétine, paroxétine, sertraline, imipramine, clomipramine), les antipsychotiques (halopéridol) et les analgésiques (codéine, dextrométhorphane, tramadol) peuvent être sujets à des interactions métaboliques avec le stiripentol. Un ajustement de la dose peut être nécessaire pour les médicaments métabolisés par le CYP2D6 et dont la dose est titrée individuellement.
L’administration concomitante de DIACOMIT avec des substrats du CYP2D6 comme la duloxétine peut entraîner une élévation des niveaux des substrats et les effets indésirables qui suivent : somnolence, coma, syndrome sérotoninergique, crises épileptiques, syncope, tachycardie, hypotension, hypertension et vomissements.
Interactions avec les médicaments antiépileptiques
L’inhibition des isoenzymes CYP2C19 et CYP3A4 du CYP450 peut entraîner des interactions pharmacocinétiques avec le phénobarbital, la primidone, la phénytoïne, la carbamazépine, le clobazam, le diazépam, l’éthosuximide et la tiagabine en inhibant le métabolisme hépatique de ces médicaments. En conséquence, les concentrations plasmatiques de ces médicaments antiépileptiques peuvent augmenter et présenter un risque de surdosage. Une surveillance clinique des concentrations plasmatiques des antiépileptiques administrés de façon concomitante avec DIACOMIT et des ajustements possibles de la dose sont recommandés.
Tableau 4 – Interactions médicament-médicament établies ou possibles
| Administration concomitante de médicaments antiépileptiques | Commentaire clinique |
| Valproate | Le potentiel d’interaction métabolique entre le stiripentol et le valproate est considéré comme modéré ; aucune modification de la posologie du valproate n’est donc nécessaire lorsque le DIACOMIT est ajouté, sauf pour des raisons d’innocuité clinique. La dose quotidienne de valproate pouvait être diminuée d’environ 30 % par semaine en cas d’effets indésirables gastro-intestinaux comme une perte d’appétit ou une perte de poids dans 2 études en double insu et contrôlée contre placebo. |
| Clobazam | Une augmentation des concentrations plasmatiques de clobazam par un facteur d’environ 2 à 3 fois et des concentrations plasmatiques de norclobazam par un facteur de 5 fois a été observée lorsque DIACOMIT a été ajouté au clobazam lors de 2 essais en double insu et contrôlé contre placebo menés chez des patients atteints du syndrome de Dravet. Lorsque le traitement par DIACOMIT a été initié, la dose de clobazam était de 0,5 mg/kg/jour et habituellement administrée en doses fractionnées, deux fois par jour. Cette dose quotidienne a été réduite de 25 % chaque semaine en présence de signes cliniques d’effets secondaires ou de surdosage pour le clobazam (i.e. somnolence, hypotonie et irritabilité chez les jeunes enfants). |
| Administration concomitante de médicaments antiépileptiques | Commentaire clinique |
| Topiramate | Le topiramate interagit avec le CYP2C19 à des concentrations plasmatiques de 5 à 15 fois supérieures aux concentrations plasmatiques obtenues avec la dose et le schéma posologique standard recommandé pour le topiramate. Une interaction pharmacocinétique et métabolique potentielle entre le topiramate et le stiripentol est donc considérée comme peu probable. Un pourcentage significatif des patients recevait du topiramate en association avec DIACOMIT lors d’une étude à long terme. Sur la base des observations cliniques chez ce groupe de patients, il n’existe aucune preuve suggérant qu’une modification de la dose et du schéma posologique du topiramate est nécessaire lorsque le topiramate est administré de façon concomitante avec DIACOMIT. |
| Lévétiracétam | Le lévétiracétam ne subit pas un métabolisme hépatique prononcé. En conséquence, aucune interaction pharmacocinétique métabolique médicamenteuse entre le stiripentol et le lévétiracétam n’est attendue. |
| Carbamazépine | Une nette augmentation de la concentration plasmatique de la carbamazépine a été observée dans le cadre des essais cliniques au cours desquels DIACOMIT a été ajouté à la carbamazépine chez des patients souffrant de syndromes épileptiques autres que le syndrome de Dravet. La carbamazépine ne doit pas être utilisée en association avec DIACOMIT chez les patients atteints du syndrome de Dravet (voir les sections 7 Mises en garde et précautions, 3 Encadré sur les mises en garde et précautions importantes et 9 Interactions médicamenteuses). |
| Phénytoïne | L’ajout du stiripentol a été associé à une augmentation des concentrations plasmatiques de phénytoïne lors d’études sur un petit nombre de patients. Cela a été attribué à l’inhibition du CYP2C19 et du CYP2C9 par le stiripentol. La phénytoïne ne doit pas être utilisée en association avec DIACOMIT chez les patients atteints du syndrome de Dravet (voir les sections 7 Mises en garde et précautions, 3 Encadré sur les mises en garde et précautions importantes et 9 Interactions médicamenteuses). |
| Phénobarbital | Le phénobarbital est considéré comme un substrat et un inducteur de l’isoenzyme CYP2C19. Les concentrations de phénobarbital ont augmenté lorsque DIACOMIT a été introduit lors d’études sur un petit nombre de patients. Le phénobarbital ne doit pas être utilisé en association avec DIACOMIT chez les patients atteints du syndrome de Dravet (voir les sections 7 Mises en garde et précautions, 3 Encadré sur les mises en garde et précautions importantes et 9 Interactions médicamenteuses). |
Interactions avec d’autres médicaments
En l’absence de données cliniques disponibles, la prudence doit être de mise avec les médicaments qui suivent pour ce qui est des interactions potentielles avec le stiripentol.
Tableau 5 – Interactions médicament-médicament établies ou possibles
| Médicament ou classe de médicament | Commentaire clinique |
| Alcaloïdes de l’ergot de seigle (ergotamine, dihydroergotamine) | Augmentation du risque d’ergotisme avec possibilité de nécrose des extrémités (inhibition de l’élimination hépatique de l’ergot de seigle). |
| Cisapride, halofantrine, pimozide, quinidine, bépridil | Risque accru d’arythmie cardiaque et plus particulièrement de torsades de pointes. |
| Immunosuppresseurs (tacrolimus, ciclosporine, sirolimus) | Risque d’augmentation des concentrations sanguines des immunosuppresseurs (diminution du métabolisme hépatique). |
| Statines (atorvastatine, simvastatine, etc.) | Risque accru d’effets indésirables dose-dépendants comme la rhabdomyolyse (diminution du métabolisme hépatique des hypocholestérolémiants). |
| Midazolam, triazolam, alprazolam | Une augmentation des concentrations plasmatiques des benzodiazépines peut se produire par abaissement du métabolisme hépatique, conduisant ainsi à une sédation excessive. |
| Théophylline, caféine | Une augmentation des concentrations plasmatiques de la théophylline et de la caféine peut se produire via l’inhibition de leur métabolisme hépatique, pouvant ainsi conduire à une toxicité. |
| Chlorpromazine | Chez l’animal, le stiripentol potentialise l’effet dépresseur central de la chlorpromazine. |
9.5 Interactions médicament - aliment
DIACOMIT doit toujours être pris avec de la nourriture étant donné qu’il se dégrade rapidement dans un environnement acide (comme lors de l’exposition à l’acide gastrique présent dans un estomac vide). DIACOMIT ne doit pas être administré avec du lait ou des produits laitiers (comme du yogourt ou du fromage à la crème), des boissons gazeuses, des jus de fruits ou de la nourriture et des boissons qui contiennent de la caféine ou de la théophylline (voir la section 4.4 Administration).
9.6 Interactions médicament- plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Il n’y a aucune interaction connue entre le DIACOMIT et les analyses de laboratoire courantes.
10. Pharmacologie clinique
10.1 Mode d’action
Le mécanisme précis par lequel le stiripentol exerce son effet antiépileptique chez les humains est inconnu. Le stiripentol inhibe plusieurs isoenzymes du CYP450 qui interviennent dans le métabolisme hépatique des autres médicaments antiépileptiques, notamment les isoenzymes 3A4 et 2C19. L’effet semble de plus être lié à la modulation du système GABAergique (voir la section 10.2. Pharmacologie clinique, Pharmacologie détaillée).
10.2 Pharmacodynamie
Il n’existe pas de données pertinentes chez l’homme sur les effets pharmacodynamiques de DIACOMIT. Voir ci-dessous pour les données provenant d’études menées chez l’animal. »
Pharmacodynamie primaire
Activité anticonvulsivante chez la souris et le rat : Le profil de l’activité anticonvulsivante du stiripentol administré par voie orale a été étudié chez la souris et le rat dans des modèles de crises épileptiques bien établis. L’activité de stiripentol a été comparée à celle de la phénytoïne, du phénobarbital, de l’éthosuximide et du valproate.
Le stiripentol administré par voie orale a antagonisé les crises épileptiques induites par un électrochoc maximal avec une DE50 de respectivement 812 mg/kg chez la souris et de 411 mg/kg chez le rat. Chez le rat, le stiripentol a antagonisé les crises épileptiques induites par le métrazol avec une DE50 de 375 mg/kg. Le stiripentol possède une activité anticonvulsivante à des doses qui n’ont pas d’incidence sur le rotarod (un test considéré comme indiquant une sédation et une incoordination motrice du cervelet) à la fois chez la souris et le rat. Il faut noter que le stiripentol paraît être un anticonvulsivant plus faible lorsque sa puissance anticonvulsivante est comparée à celle d’autres médicaments antiépileptiques en utilisant uniquement des doses nominales (en mg/kg).
Les résultats sont résumés dans le tableau 6 (souris) et le tableau 7 (rat) ci-dessous.
Tableau 6 - Profil de l’activité anticonvulsivante du stiripentol administré par voie orale par rapport aux médicaments antiépileptiques de référence chez la souris
| Médicament testé | Rotarod DT50 (IC) mg/kg P.O. | Anticonvulsivant DE50 (IC) mg/kg P.O. | |
| MES | s.c. MET | ||
| Stiripentol | Aucun effet Jusqu’à 2 500 | 812 (745 – 984) | Aucune protection Jusqu’à 2 500 |
| Phénytoïne | 86,71 (80 – 96) | 9 (7 – 11) | Aucune protection Jusqu’à 300 |
| Phénobarbital | 96,78 (80 – 115) | 20 (15 – 32) | 13 (8 – 19) |
| Éthosuximide | 879 (840 – 933) | Aucune protection Jusqu’à 2 000 | 192 (159 – 218) |
| Valproate | 1 264,39 (800 – 2 250) | 665 (605 – 718) | 388 (349 – 439) |
Expériences dans des groupes de 8 animaux.
DT50 = la dose à laquelle des preuves d’une sédation et d’une incoordination motrice minimale sont présentes chez 50 % des animaux; IC = intervalle de confiance 95 %; mg = milligramme; kg = kilogramme; DE50 = la dose à laquelle 50 % des animaux ont été complètement protégés contre les crises épileptiques; MES = test du modèle de crise épileptique déclenchée par un électrochoc maximal; MET = test de crise épileptique déclenchée par le métrazol; s.c. = sous-cutanée Tableau 7 - Profil de l’activité anticonvulsivante du stiripentol administré par voie orale par rapport aux médicaments antiépileptiques de référence chez le rat
| Médicament testé | Rotarod DT50 (IC) mg/kg P.O. | Anticonvulsivant DE50 (IC) mg/kg P.O. | |
| MES | s.c. MET | ||
| Stiripentol | Aucune ataxie Jusqu’à 2 000 | 411 (370 – 462) | 375 (251 – 516) |
| Phénytoïne | Aucune ataxie Jusqu’à 3 000 | 30 (22 – 39) | Aucune protection Jusqu’à 800 |
| Phénobarbital | 61 (44 – 96) | 9 (8 – 12) | 11 (8 – 15) |
| Éthosuximide | 1 012 (902 – 1 109) | Aucune protection Jusqu’à 1 200 | 54 (46 – 61) |
| Valproate | 280 (191 – 353) | 489 (351-728) | 180 (147-210) |
Expériences sur des groupes de 8 animaux.
DT50 = la dose à laquelle des preuves d’une sédation et d’une incoordination motrice minimale sont présentes chez 50 % des animaux; IC = intervalle de confiance 95 %; mg = milligramme; kg = kilogramme; DE50 = la dose à laquelle 50 % des animaux ont été complètement protégés contre les crises épileptiques; MES = test du modèle de crise épileptique déclenchée par un électrochoc maximal; MET = test de crise épileptique déclenchée par le métrazol; s.c. = sous-cutanée
Le stiripentol paraît être un anticonvulsivant plus faible lorsque sa puissance anticonvulsivante est comparée à celle d’autres médicaments antiépileptiques en utilisant des doses nominales (en mg/kg). Comme le montre le tableau 8 ci-dessous, chez le rat, une dose orale de 600 mg/kg a démontré une activité anticonvulsivante et entraîné des concentrations plasmatiques qui se situaient dans la même fourchette que celles observées chez les patients traités avec le stiripentol (6 à 81 μg/ml).
Tableau 8 - Concentrations plasmatiques du stiripentol chez le rat
| Délai après l’administration du stiripentol | Dose de stiripentol P.O. (mg/kg) | Concentrations moyennes de stiripentol | |
| Plasma (mg/L) | Cerveau (mg/kg) | ||
| 4 heures | 600 | 16,9 | 0,9 – 8,8 |
| 6 heures | 600 | 29,8 | 8,4 – 21,6 |
Dans cette étude le stiripentol a été dissous dans du polyéthylène glycol (PEG).
mg/kg = milligramme par kilogramme; mg/L = milligramme par litre
La comparaison de l’activité anticonvulsivante des deux énantiomères et du mélange racémique dans un modèle de crise épileptique chez le rat avec perfusion de pentylènetétrazol a suggéré que l’énantiomère (+) était légèrement plus puissant.
Activité antiépileptique du stiripentol dans divers modèles de crises épileptiques : Le stiripentol (125 à 500 mg/kg I.P.) a antagonisé les crises épileptiques chez le rat d’une manière dose-dépendante dans un modèle génétique de crises de petit mal.
Chez les souris sensibles aux crises épileptiques induites de manière audiogéniques (un modèle génétique pour les crises partielles), le stiripentol I.P. antagonise les crises cloniques et toniques avec une DE50 de 72 mg/kg I.P.
Un traitement chronique (4 semaines) avec le stiripentol a également permis de réduire le pic d’activité interictal dans un modèle de crises partielles chez le primate (le modèle de gel d’alumine) à des concentrations plasmatiques de 24 à 28 mg/L.
Activité anticonvulsivante du stiripentol lors de l’administration concomitante avec d’autres médicaments antiépileptiques : Une synergie supra-additive a été observée chez la souris lors de la prise de stiripentol (200 mg/kg I.P.), de valproate (37 mg/kg I.P.) et d’une benzodiazépine (diazépam 0,25 mg/kg I.P.) de façon concomitante.
Études sur le mécanisme d’action : In vitro, le stiripentol à des concentrations allant jusqu’à 10-4 M (0,1 mM ou 23,4 mg/L) ne s’est pas lié à l’acide gamma-aminobutyrique (GABA), au GABA-B, à la strychnine ou aux récepteurs des benzodiazépines. Dans une récente publication par Fisher (2009), le stiripentol à 1 mM (234 mg/L) peut activer directement le récepteur GABA-A en tant qu’agoniste partiel faible. Une augmentation des niveaux de GABA a été observée dans le cerveau 30 minutes après l’administration de stiripentol ou de valproate (300 mg/kg I.P.) à des souris Swiss EOPS. Des expériences menées ex vivo sur des rats avec la méthode patch-clamp sur des coupes d’hippocampe de rat ont démontré qu’une concentration de 30 à 300 μM (7 à 70 mg/L) de stiripentol causait l’augmentation progressive et dépendante de la durée et de la fréquence des courants miniatures médiés par le récepteur GABA-A (mIPSCs) sans modifier l’amplitude ou le temps de montée. Ces effets ont persisté en présence d’inhibiteurs des sites de liaison des benzodiazépines ou des neurostéroïdes. La saturation des sites de liaison des barbituriques antagonise l’effet du stiripentol, indiquant donc un mécanisme semblable aux barbituriques.
Chez le rat, le stiripentol a causé l’augmentation des concentrations cérébrales d’acide gamma-aminobutyrique (GABA). Les études in vitro rapportées par Fisher (2009) en utilisant des enregistrements patch-clamp ont démontré que le médicament agit comme un modulateur allostérique positif du récepteur GABA-A et potentialise les courants du GABA au niveau de plusieurs types de récepteurs GABA-A, la plus grande potentialisation survenant dans les récepteurs contenants de l’α3. Dans les cellules de mammifères transfectées avec des récepteurs GABA-A recombinants, le stiripentol à sa CE50 de 24,6 µM (5,8 mg/L) a provoqué un déplacement dans la courbe concentration/réponse du GABA vers la gauche sans pour autant augmenter la réponse maximale, ce qui indique une modulation allostérique des récepteurs GABA-A. Le stiripentol a démontré ne pas avoir d’effet sur le site modulateur de neurostéroïdes ou sur le site modulateur du loreclezole. Ces résultats suggèrent que le stiripentol agit comme un modulateur allostérique direct du récepteur GABA-A au niveau d’un site distinct de celui couramment utilisé par de nombreux anticonvulsivants, sédatifs et anxiolytiques. Fisher a également démontré que lorsque des concentrations maximalement efficaces de stiripentol (100 μM ou 23,4 mg/L) et de diazépam (1 μM) sont appliquées ensemble, les médicaments agissent en synergie pour augmenter encore plus l’activité du canal (Fisher, 2009).
Pharmacodynamique secondaire
Chez la souris, le stiripentol (à des doses allant de 50 à 200 mg/kg I.P.) a abaissé l’activité motrice de base et les doses plus élevées (600 à 1 800 mg/kg I.P.) ont induit une sédation, une relaxation musculaire et une diminution de la respiration avec cyanose.
Chez la souris, des doses uniques de stiripentol de 200 et 400 mg/kg I.P. ont potentialisé la sédation induite par l’alcool d’une façon dose-dépendante et ont à la fois fait augmenter le pourcentage d’animaux touchés par la narcose et prolongé le temps de sommeil induit par l’éthanol. L’administration orale de stiripentol pendant 5 jours à la dose de 400 mg/kg a potentialisé la sédation induite par l’éthanol.
Chez la souris, le stiripentol potentialise la sédation induite par d’autres médicaments sédatifs comme les benzodiazépines, les neuroleptiques et les barbituriques.
Innocuité pharmacologique
Chez les chiens, le stiripentol (2,5 et 5,0 mg/kg I.V.) a induit une légère diminution de la pression artérielle et de la fréquence cardiaque. Le stiripentol (2,5 mg/kg I.V.) n’a pas affecté significativement la fréquence ou l’amplitude respiratoire.
Chez la souris, la prise de stiripentol (200 mg/kg I.P. ou de 400 mg/kg P.O.) ne modifie pas le transit intestinal.
Du stiripentol (200 mg/kg P.O. pendant 4 jours) a été administré à des rats prépubères. Les animaux ont été sacrifiés le jour 5. Aucun effet significatif n’a été observé sur le poids de la thyroïde, des glandes surrénales, des ovaires ou des vésicules séminales et des testicules.
Les effets sur les canaux hERG n’ont pas été évalués.
Autres interactions médicamenteuses pharmacodynamiques
L’administration concomitante de stiripentol (300 mg/kg/jour P.O. pendant 5 jours) a causé la réduction du temps de prothrombine chez les rats ayant reçu de l’acénocoumarol ou de la phénindione seule. Le mécanisme de ce phénomène est inconnu.
Le stiripentol (300 mg/kg/jour P.O. pendant 5 jours) a également amélioré les effets d’abaissement de la glycémie plasmatique du glibenclamine (DCI), également connu sous le nom de glyburide (USAN), chez le rat.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques suivantes ont été déterminées pour le stiripentol à partir d’études sur des volontaires sains adultes et des patients adultes.
Absorption
Le stiripentol est rapidement absorbé ; le délai avant le pic de concentration plasmatique est d’environ 1,5 heure. La biodisponibilité absolue du stiripentol n’est pas connue étant donné qu’aucune formulation pour injection intraveineuse n’est disponible pour les tests. Il est bien absorbé par voie orale puisque la majorité d’une dose orale est excrétée dans l’urine.
Distribution
Le stiripentol se lie fortement aux protéines plasmatiques circulantes (taux de liaison d’environ 99 %).
Métabolisme
Le stiripentol est largement métabolisé ; 13 métabolites différents ont été identifiés dans l’urine. Les processus métaboliques principaux sont la déméthylénation et la glucuronidation, bien que l’identification précise des enzymes impliquées n’ait pas encore été complétée.
Sur la base des études in vitro, les principales isoenzymes du cytochrome P450 du foie qui sont impliquées dans le métabolisme de phase 1 sont considérées comme étant les isoenzymes CYP1A2, CYP2C19 et CYP3A4.
Élimination
L’exposition systémique au stiripentol augmente de façon marquée par rapport à la proportionnalité de dose. La clairance plasmatique diminue fortement aux doses élevées, passant d’environ 40 L/kg/jour pour une dose de 600 mg/jour à environ 8 L/kg/jour pour une dose de 2 400 mg. La clairance est diminuée après l’administration répétée de stiripentol, probablement due à l’inhibition des isoenzymes du cytochrome P450 responsables du métabolisme. La demi-vie d’élimination varie de 4,5 à 13 heures et augmente avec la dose.
Les métabolites du stiripentol sont excrétés principalement par le rein. Les métabolites urinaires du stiripentol représentent la majorité (73 %) d’une dose orale unique ; d’autre part 13 à 24 % ont été retrouvés dans les fèces sous forme inchangée.
Bioéquivalence
La biodisponibilité relative entre les formulations sous forme de gélules et de poudre pour suspension a été étudiée chez des volontaires sains de sexe masculin après une administration orale unique de 1 000 mg. La formulation de type poudre pour suspension procure une Cmax légèrement plus élevée que celle de la gélule. Une surveillance clinique est recommandée pour le remplacement de la forme gélule par celle de la forme poudre pour suspension de DIACOMIT et inversement.
Populations et états pathologiques particuliers
- Enfants : Une étude pharmacocinétique a été réalisée sur une population de 35 enfants atteints du syndrome de Dravet (âge médian de 7,3 ans) traités par DIACOMIT, du valproate et du clobazam. Les données ont été intégrées du mieux possible dans un modèle à un compartiment avec un processus d’absorption et d’élimination de premier ordre. La clairance et le volume de distribution étaient liés au poids corporel. En conséquence, la demi-vie d’élimination est passée de 8,5 h (pour 10 kg) à 23,5 h (pour 60 kg). L’estimation de la population pour le Ka constant du taux d’absorption était de 2,08 h-1 (écart-type de l’effet aléatoire = 122 %).
Personnes âgées : La pharmacocinétique de DIACOMIT n’a pas été évaluée chez les sujets âgés.
Il faut toutefois être prudent lorsque l’on considère l’utilisation du médicament chez les personnes âgées étant donné qu’il est essentiellement métabolisé par le foie.
- Sexe: Les effets du sexe et de l’âge sur la pharmacocinétique de DIACOMIT n’ont pas été étudiés.
- Polymorphisme génétique : Le polymorphisme génétique des enzymes métaboliques n’a qu’un rapport indirect avec l’utilisation de clobazam. Le clobazam possède un métabolite actif circulant, le norclobazam, dont l’élimination est fortement dépendante du CYP2C19 (une enzyme qui est inhibée par DIACOMIT). En conséquence, DIACOMIT n’affecte pas les concentrations de norclobazam chez les métaboliseurs lents (5 à 8 % des caucasiens et 20 à 25 % des asiatiques), mais fera augmenter les niveaux de norclobazam chez tous les autres types de métaboliseurs (intermédiaires, rapides, ultra-rapides).
- Origine ethnique : Les effets de la race sur la pharmacocinétique de DIACOMIT n’ont pas été étudiés.
Insuffisance hépatique : Il n’existe aucune étude formelle de la pharmacocinétique de
DIACOMIT chez les patients présentant une insuffisance hépatique. Il faut toutefois être prudent lorsque l’on considère l’utilisation du médicament chez les personnes atteintes d’insuffisance hépatique étant donné qu’il est essentiellement métabolisé par le foie.
- Insuffisance rénale : Il n’existe aucune étude formelle de la pharmacocinétique du stiripentol chez les patients présentant une insuffisance rénale. Il faut toutefois être prudent lorsque l’on considère l’utilisation du médicament chez les personnes atteintes d’insuffisance rénale étant donné qu’il est essentiellement excrété par les reins.
Pharmacocinétique chez les animaux
Les paramètres cinétiques du stiripentol n’ont pas été complétement caractérisés chez les animaux de laboratoire. Il n’y a pas de données chez la souris et les données sont limités chez le rat et le singe. Selon les données limitées qui sont disponibles, l’administration orale chez le singe indique une biodisponibilité de 25 à 28%. Le volume de distribution a été plus important chez le rat que chez le singe (5,6 L/kg chez le rat et ~1L/kg chez le singe) avec une clairance plus rapide chez le singe (~1L/h/kg) que chez le rat (0,28 L/h/kg). Le stiripentol est rapidement distribué dans les tissus et atteint une concentration maximale 30 min après une administration I.V. Les concentrations les plus élevées étaient : foie > poumon > cervelet > cerveau total > moelle épinière. Le stiripentol traverse la barrière placentaire chez le rat. Les concentrations cérébrales de stiripentol ont été déterminées chez le rat, et selon les études, la gemme des rations plasma/cerveau s’étendait de 0,37 à 1,2. La CE50 plasmatique et cérébrale était de respectivement 54,1 et 20,0 mg/L dans une étude portant sur l’évaluation des effets du stiripentol sur les convulsions induites par une injection de pentylènetétrazol. La cinétique des énantiomères a seulement été évaluée chez le rat. Le stiripentol R(+) a été éliminé plus rapidement que l’énantiomère (S-).
Le stiripentol est largement métabolisé par le cytochrome P450 chez le rat, le singe et l’homme. LA glucuronidation est une voie d’élimination chez le singe et les humains, mais elle est non significative chez le rat. Le métabolisme est la principale voie d’élimination pour toutes les espèces ; chez le rat et le singe, la concentration urinaire de la molécule mère est inférieure à 1%. Aucune radioactivité n’a été notée dans l’air expiré après administration par voie orale de stiripentol marqué chez le rat ; 22% du marqueur a été excrété dans l’urine et 69% dans les fèces. Des concentrations élevées ont été observées dans la bile après une administration I.V., suggérant ainsi une élimination biliaire. Le stiripentol est excrété dans le lait des chèvres en lactation.
11. Conservation, stabilité et mise au rebut
DIACOMIT doit être conservé dans son emballage d’origine et à l’abri de la lumière. Conserver à température ambiante (15 à 30 °C) dans un endroit sec.
Garder le produit dans un endroit sûr, hors de la portée des enfants.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Stiripentol
Noms chimiques : (±)-(E)- 4,4-diméthyl-1-[(3,4-méthylènedioxy) phényl]-1-pentène-3-ol;
1-pentène-3-ol, 1-(1,3-benzodioxol)-4,4-diméthyl.
Formule moléculaire et masse moléculaire : C14H18O3, 234,3
Formule développée : 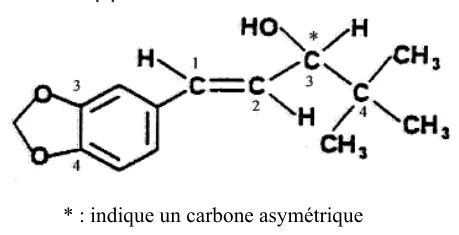
Propriétés physico-chimiques :
Description physique : Poudre cristalline blanche à jaune pâle
Forme physique
(forme polymorphe,
solvate, hydrate) :
Ne présente aucun polymorphisme tel que déterminé par analyse thermique différentielle et par diffraction de la poudre aux rayons X
Solubilité : Pratiquement insoluble dans l’eau (à 25°C)
Faiblement soluble dans le chloroforme
Soluble dans l’acétone, l’éthanol, l’éther, l’acétonitrile et le dichlorométhane
pKa : 14,2
Point de fusion : ~ 75°C
Coefficient de partage
(eau-octanol) :
LogP = 2,94
Norme pharmaceutique : Norme maison
* : indique un carbone asymétrique
14. Études cliniques
14.1 Études cliniques par indication
Utilisation en association avec le clobazam et le valproate comme traitement adjuvant des convulsions tonico-cloniques généralisées chez des patients atteints d’une épilepsie myoclonique sévère du nourrisson (EMSN, syndrome de Dravet) et insuffisamment contrôlées par l’association clobazam/valproate de sodium.
Le tableau 9 suivant répertorie les essais cliniques qui ont été réalisés avec DIACOMIT (stiripentol) chez des patients atteints du syndrome de Dravet.
Tableau 9 - Essais cliniques menés avec DIACOMIT chez des patients atteints du syndrome de Dravet
| Étude | Traitement/nombre de patients | Conception de l’étude |
| STEV | DIACOMIT : 25 | Étude exploratoire en ouvert |
| STICLO France | DIACOMIT : 21, placebo : 20 | Randomisée, en double insu, contrôlée contre placebo et avec ajout d’un traitement |
| STICLO Italie | DIACOMIT : 12, placebo : 11 | Randomisée, en double insu, contrôlée contre placebo et avec ajout d’un traitement |
| STILON | DIACOMIT : 45 | Etude en ouvert, à long terme (jusqu’à plusieurs années) et avec ajout d’un traitement |
| Thanh et coll. (2002) | DIACOMIT : 46 | Etude en ouvert, à long terme (jusqu’à plusieurs années) et avec ajout d’un traitement |
Efficacité de DIACOMIT chez des patients atteints du syndrome de Dravet et traités dans des essais en double insu bien contrôlés
L’efficacité de DIACOMIT en tant que thérapie d’appoint au clobazam et au valproate chez les enfants présentant un syndrome de Dravet a été étudiée dans deux études randomisée, en double insu et contrôlées contre placebo (STICLO France et STICLO Italie). Le nombre de patients inclus dans les études STICLO France et STICLO Italie était de respectivement 41 et 23. Les résultats de STICLO France ont été publiés (Chiron et coll., 2000).
Les deux études utilisent des modèles similaires. DIACOMIT ou un placebo a été ajouté à d’autres traitements antiépileptiques à base de valproate et de clobazam. Le protocole précisait que, pour être inclus, les patients devaient présenter un syndrome de Dravet selon les critères diagnostiques établis par Dravet (1982) et inclus dans la classification ILAE de l’épilepsie (ILAE, 1989), être âgés de 3 à 18 ans (poids maximum : 60 kg) et avoir eu au moins 4 crises épileptiques généralisées cloniques ou tonico-cloniques par mois malgré un traitement optimisé.
Les patients admissibles ont initialement été inclus dans une période de référence de 1 mois au cours de laquelle ils ont continué à recevoir leur traitement antiépileptique. Durant la période de référence, la dose de clobazam a été ajustée afin de ne pas être supérieure à 0,5 mg/kg/jour (administrée en doses fractionnées, deux fois par jour). Les patients ont été répartis aléatoirement pour recevoir soit DIACOMIT (50 mg/kg/jour) ou un placebo en plus de leur traitement antiépileptique suite à cette période de référence de 1 mois. La fréquence des crises épileptiques généralisées cloniques ou tonico-cloniques pendant l’étude a été consignée à l’aide d’un journal par les parents ou les soignants. Les patients ont été traités en double insu pendant 2 mois.
Le critère d’efficacité primaire de l’étude était le taux de réponse. Un répondeur était défini comme un patient qui a connu une diminution supérieure ou égale à 50 % de la fréquence des crises épileptiques généralisées cloniques ou tonico-cloniques pendant le traitement en double insu par rapport à la valeur initiale. Les patients ont également été évalués selon plusieurs critères d’évaluation secondaires, notamment le changement moyen par rapport à la valeur de fréquence des crises épileptiques généralisées cloniques ou tonico-cloniques. Il faut noter que bien que les patients atteints du syndrome de Dravet puissent avoir plusieurs types de crises épileptiques, seules les crises épileptiques généralisées cloniques ou tonico-cloniques ont été consignées; cette disposition a été prise étant donné que les autres types de crises peuvent être difficiles à reconnaître comme des crises épileptiques par les parents ou les soignants.
Les caractéristiques démographiques et cliniques de base étaient semblables pour le groupe stiripentol et le groupe placebo à la fois dans STICLO France et STICLO Italie. La fréquence des crises épileptiques pendant la période de référence de 1 moisvariait de 4 à 76 dans STICLO France et de 2 à 101 dans STICLO Italie.
Dans STICLO France, 5 patients sont sortis de l’étude au cours de la période en double insu, avec 1 patient dans le groupe stiripentol (état de mal épileptique) et 4 patients dans le groupe placebo (état de mal épileptique : 1 ; aucune amélioration : 2 ; endormissement et déficit moteur : 1). Dans STICLO Italie, 3 patients sont sortis d’étude au cours de la période en double insu, 1 patient dans le groupe stiripentol (somnolence, troubles de l’équilibre) et 2 patients dans le groupe placebo (exacerbation des crises ; absence d’amélioration).
Le tableau 10 résume l’efficacité antiépileptique de DIACOMIT dans chaque étude.
Tableau 10 - Études STICLO – Résultats d’efficacité dans la population en intention de traiter
| STICLO France | STICLO Italie | |||||
| Critère d’évaluation de l’efficacité | DIACOMIT | Placebo | Valeur prédictive | DIACOMIT | Placebo | Valeur prédictive |
| Nombre de répondeurs [IC 95 %] | 15 (71 %) [52 – 91] N = 21 | 1 (5 %) [0 – 15] N = 20 | < 0,00002 | 8 (67 %) [35 – 90] N = 12 | 1 (9 %) [0 – 41 %] N = 11 | 0,009 |
Variation moyenne (%) à partir de la valeur de référence pour la fréquence des crises épileptiques généralisées cloniques ou tonico-cloniques pendant le mois 2 (± ET) | -69 ± 42 N = 20 | 8 ± 38 N = 16 | < 0,0001 | -74 ± 27 N = 11 | -11 ± 62 N = 9 | 0,0018 |
Nombre de patients sans crises épileptiques généralisées cloniques ou tonico-cloniques | 9 (45 %) N = 20 | 0 (0 %) N = 16 | 0,0019 | 3 (27 %) N = 11 | 0 (0 %) N = 9 | 0,218 |
IC = intervalle de confiance; ET = écart-type
Dans les deux études, DIACOMIT était significativement plus efficace que le placebo sur le critère du nombre de répondeurs (critère d’évaluation de l’efficacité principal : une baisse égale ou supérieure à 50 % de la fréquence des crises épileptiques généralisées cloniques ou tonico-cloniques). Dans STICLO France, 15 patients sur les 21 (71 %) qui prenaient DIACOMIT contre 1 patient sur les 20 (5 %) qui prenaient un placebo étaient des répondeurs (p < 0,00002). Dans STICLO Italie, 8 patients sur les 12 (67 %) qui prenaient DIACOMIT contre 1 patient sur les 11 (9 %) qui prenaient un placebo étaient des répondeurs (p = 0,009).
DIACOMIT a également été supérieur au placebo sur le critère de la réduction de la fréquence moyenne des crises épileptiques généralisées cloniques ou tonico-cloniques dans STICLO France (p < 0,0001) et STICLO Italie (p = 0,0018).
Près de la moitié des patients (45 %) dans STICLO France et environ un tiers des patients (27 %) dans STICLO Italie sont devenus exempts de crises épileptiques généralisées cloniques ou tonico-cloniques lors de la prise de DIACOMIT.
La dose de DIACOMIT était similaire dans les 2 études STICLO avec une dose quotidienne de DIACOMIT allant de 43,1 mg/kg à 58,3 mg/kg. Les concentrations plasmatiques minimales moyennes correspondantes (± ET) à l’état d’équilibre (Cmin) telle qu’elles ont été mesurées à la fin de la période de traitement de 8 semaines ont été de 10,0 ± 3,6 mg/L (avec un intervalle de 6,0 à 18,8 mg/L) dans STICLO France et de 10,2 ± 2,98 mg/L (avec un intervalle de 5,70 à 14,0 mg/L) dans STICLO Italie.
Le tableau 11 ci-dessous présente les concentrations plasmatiques pour les antiépileptiques concomitants à la visite de référence et après 7 semaines de traitement avec DIACOMIT ou avec le placebo dans STICLO France et STICLO Italie.
Tableau 11 - Concentrations plasmatiques minimales (Cmin) pour les antiépileptiques concomitants à la visite de référence et après 7 semaines de traitement avec DIACOMIT ou un placebo
| Médicament antiépileptique | STICLO France | STICLO Italie | ||||
| DIACOMIT | Placebo | Valeur prédictive | DIACOMIT | Placebo | Valeur prédictive | |
| Visite de référence | ||||||
| Valproate (mg/L) | 70,5 ± 22,0 N = 21 | 72,1 ± 33,5 N = 18 | NS | 83,4 ± 29,6 N = 11* | 72,5 ± 13,6 N = 11 | NS |
| Clobazam (mg/L) | 0,182 ± 0,039 N = 21 | 0,178 ± 0,074 N = 19 | NS | 0,192 ± 0,090 N = 11* | 0,213 ± 0,131 N = 11 | NS |
| Norclobazam (mg/L) | 1,54 ± 1,72 N = 21 | 0,95 ± 0,69 N = 19 | NS | 0,763 ± 0,346 N = 11* | 0,633 ± 0,482 N = 11 | NS |
| Après 7 semaines de traitement avec le stiripentol ou un placebo | ||||||
| Valproate (mg/L) | 73,0 ± 27,2 N = 20 | 69,6 ± 30,5 N = 17 | NS | 93,6 ± 29,3 N = 11 | 78,8 ± 21,6 N = 9 | NS |
| Clobazam (mg/L) | 0,314 ± 0,154 N = 20 | 0,199 ± 0,067 N = 17 | p < 0,01 | 0,299 ± 0,146 N = 11 | 0,218 ± 0,086 N = 9 | NS |
| Norclobazam (mg/L) | 4,32 ± 1,18 N = 20 | 0,951 ± 0,752 N = 17 | p < 0,001 | 3,97 ± 1,83 N = 11 | 0,687 ± 0,483 N = 9 | p < 0,002 |
* Données manquantes pour 1 patient
NS = non significatif
Comme attendu, les concentrations plasmatiques du valproate n’ont pas été significativement affectées par la prise concomitante de DIACOMIT. Les concentrations plasmatiques du clobazam et de son métabolite le norclobazam ont en revanche augmenté significativement avec la prise de DIACOMIT.
14.2 Études de biodisponibilité comparatives
La biodisponibilité relative entre les formulations sous forme de gélules et de poudre pour suspension a été étudiée chez des volontaires sains de sexe masculin après une administration orale unique de 1 000 mg. La formulation de type poudre pour suspension a une Cmax plus élevée que celle de la gélule. Une surveillance clinique est recommandée pour le remplacement de la forme gélule par la forme poudre pour suspension de DIACOMIT et inversement.
Tableau 12 - Biodisponibilité comparative entre le DIACOMIT sous forme de poudre pour suspension (2 x 500 mg) et de gélules (2 x 500 mg) (non corrigée pour la puissance)
| Paramètre | DIACOMIT poudre pour suspension* | DIACOMIT gélules* | Ratio des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCτ (h·μg/ml) | 31,28 | 28,54 | 109,6 | 104 – 116 |
| ASC0 à ∞ (h·μg/ml) | 35,20 | 32,93 | 106,9 | 98,0 – 115 |
Cmax (μg/ml) | 7,04 | 5,72 | 123,1 | 110 – 137 |
Tmax † (h) | 3,50 (1,50 – 4,00) | 3,00 (1,00 – 4,00) | ||
T½ ‡ (h) | 14,38 (53) | 17,41 (65) |
† Exprimé en tant que médiane (intervalle)
‡ Exprimé en tant que moyenne arithmétique (% du CV)
16. Toxicologie non clinique
Toxicologie générale : La toxicité du stiripentol a été examinée lors d’études de toxicologie aiguë, subaiguë et chronique chez la souris, le rat et le singe.
Toxicité aiguë : La toxicité aiguë du stiripentol a été évaluée chez la souris et le rat (tableau 13).
Tableau 13 - Valeurs de la dose létale médiane (DL50) pour le stiripentol chez la souris et le rat
| Voie d’administration | Espèce | DL50 (mg/kg) |
| Orale | Souris | > 3 000 |
| Rats | ||
| Intrapéritonéale | Souris | ~ 1 500 |
| Rats | 1 000 – 1 685 | |
| Intraveineuse | Souris | 72 – 78 |
DL50 = dose létale médiane; mg = milligramme; kg = kilogramme
La toxicité orale aiguë du médicament était faible avec une dose létale maximale de respectivement 3 000 et de 5 000 mg/kg pour le rat et la souris. La toxicité aiguë du stiripentol était encore faible après une administration I.P., avec des valeurs d’environ 1 500 mg/kg de poids corporel pour la DL50 dans presque toutes les études chez la souris et le rat. Le stiripentol est en revanche plus toxique par voie intraveineuse avec des valeurs de 72 à 78 mg/kg de poids corporel pour la DL50 chez la souris et le rat. Les signes cliniques observés après une administration I.P. comprennent des convulsions, une agitation, une sédation, une ptôse ainsi que des troubles de l’étirement et des troubles respiratoires à la fois chez la souris et le rat.
Toxicité subaiguë et chronique : Le stiripentol a été testé pour sa toxicité à des doses répétées chez la souris, le rat et le singe. Les résultats principaux sont présentés dans le tableau 14.
Tableau 14 - Aperçu des résultats des études de toxicité subaiguë et chronique
| Espèce, souche | Voie d’admin-istration | Durée | Doses (mg/kg/jour) | Principaux effets |
Souris, Swiss (CD-1, ICR) | Orale | 13 semaines | 0, 60, 800 | Taux de cholestérol légèrement augmenté chez les mâles ayant reçu de fortes doses, poids du foie sensiblement augmenté et présence d’une hypertrophie hépatocellulaire centrolobulaire visible histologiquement chez les animaux ayant reçu une dose élevée. Aucune élévation de l’AST ou de l’ALT plasmatique. Deux animaux sont morts à 800 mg/kg. |
Rat, Sprague- Dawley | Orale | 21 jours | 0, 80 220, 800 | Augmentation du poids du foie liée à la dose qui a atteint une signification statistique à 220 mg/kg/jour. |
Rat, Wistar | Orale | 6 mois | 0, 30, 60, 300 | Légère réduction du gain de poids corporel chez les femelles recevant 60 et 300 mg/kg/jour, augmentation du poids du foie chez les femelles recevant une faible et une forte dose ainsi que chez les mâles recevant une forte dose sans corrélation histologique. |
Rat, Sprague- Dawley | Orale | 26 semaines | 0, 80, 220, 800 | Mauvais état clinique, réduction des gains de poids corporel et mortalité simple à 220 et 800 mg/kg/jour, augmentation de l’excrétion des protéines dans l’urine chez tous les groupes traités, augmentation du poids du foie à des doses de 220 et 800 mg/kg/jour, augmentation du poids des reins à une dose de 800 mg/kg/jour, hypertrophie des hépatocytes centrolobulaires et néphrose tubulaire rénale marquées à des doses de 220 et 800 mg/kg/jour. Aucune élévation de l’AST ou de l’ALT plasmatique. |
Singes Cynomolgus | Orale | 4 semaines | 0, 100, 300, 900 | Hypotonie, sédation, baisse du poids corporel et de la consommation alimentaire, une mortalité simple à la dose élevée, augmentation de l’urée sanguine, augmentation du poids du foie sans modification histologique, néphrose tubulaire focale, involution du thymus à la dose élevée. |
Singes Cynomolgus | Orale | 26 semaines (+ 4 semaines de récupération) | 0, 100, 250, 600 | Légères modifications anémiques à haute dose ; légère augmentation réversible du poids du foie chez les mâles sans corrélation histologique aux deux doses les plus élevées. |
Génotoxicité
Le stiripentol n’est pas un agent mutagène bactérien. Les essais réalisés en tant que stratégie de suivi pour traiter la réponse clastogène positive mais équivoque dans les cellules de hamster CHO sont compatibles avec la suggestion que la clastogénicité peut être liée à la cytotoxicité à des doses élevées et que le stiripentol n’est pas un mutagène pour les cellules de mammifères. Le stiripentol n’est pas génotoxique in vivo.
Cancérogénicité
Le potentiel cancérogène du stiripentol a été évalué chez le rat et la souris. Une incidence accrue d’hypertrophie hépatocellulaire a été observée chez la souris avec des doses de stiripentol de 200 mg/kg et 600 mg/kg ; cet effet n’a pas été considéré comme étant dû à une génotoxicité mais plutôt comme étant dû à une induction enzymatique massive dans le foie. Les adénomes et les carcinomes hépatocellulaires sont un effet bien connu des médicaments qui, comme le stiripentol, provoquent une induction enzymatique dans les cellules hépatiques. Le stiripentol n’est pas cancérogène chez le rat.
Toxicité pour la reproduction et le développement
Il n’y avait aucun effet du stiripentol sur la fertilité des rats mâles et femelles à des doses allant jusqu’à 800 mg/kg. À 800 mg/kg, le stiripentol a causé des signes cliniques et une faible incidence de mortalité chez les génitrices ayant reçu une dose (la génération F0), un retard de l’ossification des fœtus F1 et une diminution de la viabilité des petits. Il n’y avait aucun effet sur la génération F2 du traitement par stiripentol de la génération F0. La DSEO pour la toxicité maternelle et embryo-fœtale a été fixée à 200 mg/kg.
Le développement embryo-fœtal a été évalué chez la souris et le lapin. Chez le lapin, des doses de 200 et 800 mg/kg étaient toxiques pour la génitrice et il y avait une augmentation du nombre d’avortements et de résorptions, résultant ainsi en une diminution du nombre de fœtus vivants. Chez la souris, il n’y avait aucun effet sur le poids du fœtus, le nombre de fœtus vivants et morts ou le nombre d’implantations tandis que le nombre de résorptions était augmenté de façon dose-dépendante à 200 et 800 mg/kg. La prise de stiripentol à des doses allant jusqu’à 800 mg/kg n’a pas été associée à de grandes variations externes, viscérales et squelettiques chez la souris et le lapin.
Pour le développement péri et post-natal, le traitement des génitrices en période de gestation et de lactation n’a pas d’effet sur les génitrices ou les petits à une dose de 200 mg/kg. Le stiripentol a affecté la survie, la croissance et le développement des réflexes des petits à une dose de 800 mg/kg.