


Monographie de produit - Xcopri
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4.1 Considérations posologiques, 4.2 Dose recommandée et modification posologique | 05/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique | 05/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ................................................................................................................... 4 1.2 Personnes âgées .................................................................................................... 4 2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................. 5 4.2 Dose recommandée et modification posologique ................................................ 5 4.4 Administration ....................................................................................................... 7 4.5 Dose oubliée .......................................................................................................... 7 4.9 Arrêt du traitement ................................................................................................ 7 5 SURDOSAGE .............................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ..................................................................................... 14 7.1.1 Femmes enceintes ................................................................................................. 14 7.1.2 Allaitement ............................................................................................................ 15 7.1.3 Enfants ................................................................................................................... 15 7.1.4 Personnes âgées .................................................................................................... 15 8 EFFETS INDÉSIRABLES .............................................................................................. 15
8.1 Aperçu des effets indésirables ............................................................................. 15 8.2 Effets indésirables observés dans les essais cliniques ......................................... 16 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ................... 18 8.3 Effets indésirables peu courants observés au cours des essais cliniques ........... 19 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 19 8.5 Effets indésirables observés après la mise en marché ........................................ 20 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 20
9.2 Aperçu des interactions médicamenteuses......................................................... 20 9.3 Interactions médicament-comportement ........................................................... 21 9.4 Interactions médicament-médicament ............................................................... 21 9.5 Interactions médicament-aliment ....................................................................... 24 9.6 Interactions médicament-plante médicinale ...................................................... 24 9.7 Interactions médicament-tests de laboratoire .................................................... 24 10 PHARMACOLOGIE CLINIQUE .................................................................................... 24
10.1 Mode d’action ...................................................................................................... 24 10.2 Pharmacodynamie ............................................................................................... 24 10.3 Pharmacocinétique .............................................................................................. 25 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 27
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 27
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 28
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 28
14 ESSAIS CLINIQUES .................................................................................................... 28
14.1 Essai clinique par indication ................................................................................. 28 15 MICROBIOLOGIE ...................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 31
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
XCOPRI (comprimés de cénobamate) est indiqué comme :
- traitement d’appoint pour la prise en charge des crises d’épilepsie partielles chez les adultes épileptiques dont les crises ne sont pas contrôlées de manière satisfaisante par les traitements classiques.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée dans la population pédiatrique. Cette indication n’est donc pas autorisée.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les essais cliniques avec XCOPRI n’ont pas inclus assez de patients âgés de 65 ans et plus (n = 48) pour déterminer s’ils répondent différemment par rapport aux patients plus jeunes. En général, la sélection de la dose à prescrire aux personnes âgées doit commencer par la plus faible dose de la plage posologique recommandée et doit être maintenue à la dose efficace la plus faible, afin de refléter la fréquence plus élevée de diminution des fonctions hépatique, rénale ou cardiaque, ainsi que la présence d’affections ou de traitements concomitants dans cette sous-population (voir 7.1 Populations particulières et 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Personnes âgées).
2 CONTRE-INDICATIONS
XCOPRI est contre-indiqué chez les patients :
- hypersensibles à ce médicament ou à tout ingrédient de sa formulation, y compris tout ingrédient non médicinal ou composant de l’emballage. Pour obtenir la liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- atteints du syndrome familial du QT court, ayant des antécédents familiaux de ce syndrome, ou ayant un antécédant ou présentant un intervalle QT court (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
De rare cas de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), incluant une fatalité, ont été rapportés suivant un traitement par XCOPRI. Ces événements semblent être survenus à des doses initiales élevées (50-200 mg) et suivant une titration jusqu’à la dose d’entretien cible plus rapide que celle recommandée. Aucun cas n’a été rapporté chez les patients ayant suivi le schéma de titration recommandé lors des essais cliniques. XCOPRI doit être initié à une dose quotidienne de 12.5 mg et doit être lentement augmenté vers la dose d’entretien cible sur plusieurs semaines (voir 4.2 Dose recommandée et modification posologique). La prudence est de mise lors de l’utilisation de XCOPRI chez des patients ayant des antécédents médicaux de DRESS ou utilisant en concomitance des médicaments, y compris d’autres médicaments antiépileptiques, qui sont associés à de telles réactions d’hypersensibilité (voir 7 MISES EN GARDE ET PRECAUTIONS, Immunitaire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
XCOPRI peut être pris à tout moment avec ou sans nourriture. Les comprimés doivent
être avalés entiers avec du liquide. Ne pas les couper, les écraser ou les mâcher.
- XCOPRI est administré par voie orale une fois par jour.
- La dose d’entretien usuelle est de 200 mg une fois par jour.
- La dose quotidienne maximale est de 400 mg, si nécessaire, en fonction de la réponse clinique et de la tolérabilité. Cette dose était associée à une incidence plus élevée de réactions indésirables sévères et de discontinuations lors des essais cliniques contrôlés (voir 8 EFFETS INDÉSIRABLES). Les doses au-delà de 400 mg peuvent mener à un raccourcissement de l’intervalle QT de plus de 20 msec (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- La dose maximale recommandée chez les patients présentant une insuffisance hépatique légère ou modérée est de 200 mg une fois par jour, ou moins, selon les besoins. L’utilisation doit être évitée chez les patients présentant une insuffisance hépatique sévère (voir 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance hépatique).
- La dose maximale recommandée chez les patients présentant une insuffisance rénale légère, modérée ou sévère est de 200 mg, une fois par jour. L’utilisation doit être évitée chez les patients atteints d'insuffisance rénale terminale ou sous dialyse.
- Il est recommandé de cesser l’administration du cénobamate progressivement sur une période d’au moins deux semaines (si possible), afin de minimiser le risque de rebond de crises épileptiques, à moins que des préoccupations au niveau de l’innocuité n’exigent un arrêt abrupt (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réaction médicamenteuse avec éosinophilie et symptômes systémiques/Réactions d’hypersensibilité impliquant plusieurs organes).
4.2 Dose recommandée et modification posologique
Dose recommandée
La dose initiale recommandée ainsi que la titration à la dose d'entretien cible ne doivent pas être dépassées en raison du risque d'effets indésirables sérieux (tableau 1; voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
Tableau 1 – Dose initiale recommandée et schéma posologique pour XCOPRI
| Dose initiale | |
| Semaines 1 et 2 | 12,5 mg une fois par jour |
| Régime de titration | |
| Semaines 3 et 4 | 25 mg une fois par jour |
| Semaines 5 et 6 | 50 mg une fois par jour |
| Semaines 7 et 8 | 100 mg une fois par jour |
| Semaines 9 et 10 | 150 mg une fois par jour |
| Dose d’entretien | |
| Semaines 11 et suivantes | 200 mg une fois par jour |
Si nécessaire, en fonction de la réponse clinique et de la tolérabilité, la dose peut être augmentée au-dessus de 200 mg par incréments de 50 mg une fois par jour toutes les deux semaines, jusqu’à une dose quotidienne maximale de 400 mg. Lors des essais cliniques contrôlées, la dose quotidienne de 400 mg a été associée à une incidence plus élevée d’effets indésirables. Environ 22% des patients ayant été traités avec 400 mg/jour de cénobamate ont discontinué en raison d’effets indésirables, comparativement à 11% et 10% chez les patients recevant 100 et 200 mg/jour, respectivement (voir 8.2 Effets indésirables observés dans les essais cliniques).
Modifications posologiques
Enfants (< 18 ans) : L’innocuité et l’efficacité de XCOPRI dans la population pédiatrique n’ont pas été étudiées. Santé Canada n’a pas autorisé d’indication pour l’utilisation dans la population pédiatrique.
Personnes âgées (≥ 65 ans) : L’expérience clinique avec XCOPRI chez les patients âgés épileptiques est limitée (n = 48). La sélection de la dose à prescrire aux personnes âgées doit commencer par la plus faible dose de la plage posologique recommandée afin de refléter la fréquence plus élevée de diminution des fonctions hépatique, rénale ou cardiaque, ainsi que la présence d’affections ou de traitements concomitants dans cette sous-population (voir 7.1 Populations particulières et 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Personnes âgées).
Insuffisance hépatique : Chez les patients présentant une insuffisance hépatique légère ou modérée, la dose maximale recommandée est de 200 mg, une fois par jour. Cependant, des doses plus faibles et une titration plus lente peuvent être envisagées. L’utilisation de XCOPRI doit être évitée chez les patients présentant une insuffisance hépatique sévère (voir 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale : La dose maximale recommandée chez les patients présentant une insuffisance rénale légère, modérée ou sévère est de 200 mg, une fois par jour. XCOPRI n’a pas été étudié chez les patients atteints d’insuffisance rénale terminale ou ceux sous dialyse et son utilisation dans ces populations doit être évitée (voir 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance rénale).
4.4 Administration
XCOPRI peut être pris à tout moment avec ou sans nourriture. Avalez les comprimés entiers avec du liquide. Ne pas les couper, les écraser ou les mâcher.
4.5 Dose oubliée
Si une dose est oubliée, il est recommandé de prendre cette dose unique dès que possible, à moins qu’il ne reste moins de 12 heures avant la prochaine dose prévue.
4.9 Arrêt du traitement
Il est recommandé que l’administration de cénobamate soit interrompue graduellement sur une période d’au moins 2 semaines afin de minimiser le potentiel de rebond de crises épileptiques, à moins que des préoccupations au niveau de l’innocuité n’exigent un arrêt abrupt (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réaction médicamenteuse avec éosinophilie et symptômes systémiques/Réactions d’hypersensibilité impliquant plusieurs organes).
5 SURDOSAGE
Signes, symptômes et données de laboratoire propres au surdosage aigu chez l’humain
L'expérience clinique sur le surdosage de XCOPRI chez l'homme est limitée. Au cours des essais cliniques pré-commercialisation de XCOPRI, les types d'effets indésirables ressentis par les patients exposés à une surdose aigüe de XCOPRI étaient pour la plupart similaires à ceux observés chez les patients ayant reçu des doses thérapeutiques du médicament. Des étourdissements ont été signalés chez un patient qui a pris une dose de 400 mg de XCOPRI le matin, suivie d'une autre dose de 400 mg le soir. De la tachycardie, des étourdissements, de la somnolence et des nausées ont été les effets indésirables les plus fréquemment rapportés avec des doses uniques suprathérapeutiques (500-750 mg) de XCOPRI. Le surdosage non létal le plus élevé connu avec XCOPRI est de 800 mg en un jour et de 750 mg de XCOPRI en une seule dose.
Prise en charge des cas de surdosage
Il n’existe pas d’antidote particulier en cas de surdosage par XCOPRI. En cas de surdosage, la pratique médicale standard pour la prise en charge de tout surdosage doit être utilisée. Les voies respiratoires doivent être dégagées et une oxygénation et une ventilation adéquates doivent être assurées. Une surveillance de la fréquence et du rythme cardiaques ainsi que des signes vitaux est recommandée. Un centre antipoison certifié doit être contacté pour obtenir des renseignements à jour sur la prise en charge d’un surdosage par XCOPRI. Il n’existe pas de données sur l’élimination de XCOPRI par dialyse.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
Description
12,5 mg : comprimé rond blanc à blanc cassé non enrobé portant l’inscription « SK » d’un côté et « 12 » de l’autre côté
25 mg : comprimé rond pelliculé brun portant l’inscription « SK » d’un côté et « 25 » de l’autre côté
50 mg : comprimé rond pelliculé jaune portant l’inscription « SK » d’un côté et « 50 » de l’autre côté
100 mg : comprimé rond pelliculé brun portant l’inscription « SK » d’un côté et « 100 » de l’autre côté
150 mg : comprimé rond pelliculé orange pâle portant l’inscription « SK » d’un côté et « 150 » de l’autre côté
200 mg : comprimé ovale modifié pelliculé orange pâle portant l’inscription « SK » d’un côté et « 200 » de l’autre côté
Les comprimés de XCOPRI sont fournis dans des flacons blancs en PEHD de 30 unités (12,5 mg, 25 mg, 50 mg, 100 mg, 150 mg et 200 mg), 60 unités (100 mg, 150 mg et 200 mg) ou 90 unités (50 mg et 100 mg).
Les comprimés de XCOPRI sont également fournis dans des plaquettes alvéolées en PVC et
Voie d’administration | Forme posologique, | Ingrédients non médicinaux | ||
| concentration et | ||||
| composition | ||||
| Voie orale | Comprimés 12,5 mg, 25 mg, 50 mg, 100 mg, 150 mg et 200 mg | Comprimés (toutes concentrations) : cellulose microcristalline, dioxyde de silicium colloïdal, eau purifiée, glycolate d’amidon sodique, lactose monohydraté et stéarate de magnésium Pelliculage : Comprimés de 25 mg et 100 mg : AD&C bleu/carmin d’indigo sur substrat d’aluminium, alcool polyvinylique partiellement hydrolysé, dioxyde de titane, macrogol/PEG, oxyde de fer jaune, oxyde de fer rouge et talc Comprimés de 50 mg : alcool polyvinylique partiellement hydrolysé, dioxyde de titane, macrogol/PEG, oxyde de fer jaune et talc Comprimés de 150 mg et 200 mg : alcool polyvinylique partiellement hydrolysé, dioxyde de titane, macrogol/PEG, oxyde de fer jaune, oxyde de fer rouge et talc | ||
aluminium de plusieurs teneurs pour la titration et l’entretien.
Trousse de titration de 28 jours
| Dose quotidienne | Forme |
| 12,5 mg par jour pendant 14 jours, puis 25 mg par jour pendant 14 jours | 12,5 mg (14 unités) |
| 25 mg (14 unités) | |
| 50 mg par jour pendant 14 jours, puis 100 mg par jour pendant 14 jours | 50 mg (14 unités) |
| 100 mg (14 unités) | |
| 150 mg par jour pendant 14 jours, puis 200 mg par jour pendant 14 jours | 150 mg (14 unités) |
| 200 mg (14 unités) |
Trousse d’entretien de 28 jours
| Dose quotidienne | Forme |
| 250 mg par jour | 100 mg (28 unités) |
| 150 mg (28 unités) | |
| 350 mg par jour | 150 mg (28 unités) |
| 200 mg (28 unités) |
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Arrêt des médicaments antiépileptiques
À l’instar de tous les antiépileptiques, XCOPRI doit généralement être arrêté progressivement en raison du risque d’augmentation de la fréquence des crises et de l’état de mal épileptique (voir 4.1 Considérations posologiques). Si l’arrêt du traitement est nécessaire en raison d’un événement indésirable grave, un arrêt rapide peut être envisagé sous supervision médicale.
Carcinogenèse et mutagenèse
Voir 16
TOXICOLOGIE NON CLINIQUE
Cardiovasculaire
Raccourcissement de l’intervalle QT
Un raccourcissement de l’intervalle QTcF dose-dépendant a été observé avec cénobamate. Dans un essai contrôlé par placebo pour étudier l’effet sur l’intervalle QTc, un pourcentage plus élevé de sujets ayant pris XCOPRI (31 % à 200 mg et 72 % à 500 mg) ont présenté un raccourcissement de l’intervalle QTc supérieur à 20 ms comparé au placebo (6 à 17 %). Aucune réduction de l’intervalle QTc en dessous de 300 ms n’a été observée. Le syndrome du QT court familial est associé à un risque accru de mort subite et d’arythmies ventriculaires, en particulier de fibrillation ventriculaire. On pense que de tels événements dans ce syndrome se produisent principalement lorsque l’intervalle QT corrigé tombe en dessous de 300 ms (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Les données non cliniques indiquent également que le raccourcissement de l’intervalle QT est associé à la fibrillation ventriculaire. Les patients atteints du syndrome familial du QT court, ayant des antécédents familiaux de ce syndrome, ou ayant un antécédant ou présentant un intervalle QT court ne doivent pas être traités par XCOPRI (voir 2 CONTRE-INDICATIONS). Les cliniciens doivent faire preuve de prudence lors de la prescription de XCOPRI et d'autres médicaments qui raccourcissent l'intervalle QT car il peut y avoir un effet synergique sur l'intervalle QT qui augmenterait le risque de raccourcissement de l'intervalle QT (voir 9.2 Aperçu des interactions médicamenteuses).
Toxicomanie et dépendance
Le potentiel d'abus doit être pris en compte lors de la prescription de XCOPRI. Les médecins doivent évaluer les patients pour des antécédents de toxicomanie, en particulier ceux qui ont des antécédents d'abus de stimulants ou d'alcool et ils doivent suivre ces patients de près. Les patients doivent être surveillés pour détecter tout signe de mésusage/abus (p.ex., comportement de recherche de drogue).
Dans un essai à dose unique, en double aveugle, le potentiel d'abus de XCOPRI 200 mg et 400 mg par rapport à l'alprazolam (1,5 mg et 3 mg; utilisé comme contrôle actif) et au placebo a été évalué chez des utilisateurs de drogues récréatives non dépendants ayant une expérience avec des sédatifs. Un total de 39 sujets, 79,5 % de sexe masculin, âgés de 19 à 55 ans, ont complété l'essai. Pour le critère d'évaluation principal, « Appréciation de la drogue », et les principaux critères d'évaluation secondaires, « Appréciation globale de la drogue », « Reprendre le médicament » et « Bons effets médicamenteux », les doses thérapeutiques de 200 mg et 400 mg de cénobamate, ou parfois les deux, ont démontré un potentiel d'abus statistiquement plus grand comparé au placebo. L'incidence des événements indésirables indiquant un potentiel d'abus était dose-dépendante et plus élevée dans les bras cénobamate comparé au placebo. Par exemple, une humeur euphorique, une sensation de relaxation et une sensation d'ivresse ont été rapportées dans 9 %, 13 % et 4,5 % des bras cénobamate, respectivement (placebo : 2 % chacun). De plus, une somnolence a été signalée par 38 % des sujets dans les bras cénobamate contre 11 % pour le placebo.
Des essais cliniques chez des sujets sains indiquent que XCOPRI peut entraîner une dépendance physique et psychologique et conduire à un syndrome de sevrage caractérisé par des insomnies, une réduction de l’appétit, une humeur dépressive, des tremblements et l’amnésie. XCOPRI doit être arrêté progressivement, si possible (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, Arrêt des médicaments antiépileptiques et Réaction médicamenteuse avec éosinophilie et symptômes systémiques/Réactions d’hypersensibilité impliquant plusieurs organes).
Conduite de véhicules et utilisation de machines
Chez certain patients, XCOPRI engendre de la somnolence, de la fatigue, de la sédation et autres effets indésirables similaires. Les prescripteurs doivent déconseiller aux patients de se livrer à des tâches qualifiées et des activités dangereuses nécessitant une vigilance mentale, telles que la conduite de véhicules à moteur ou de machines dangereuses, jusqu’à ce qu’ils soient raisonnablement certains que XCOPRI ne les affectent pas négativement. Les patients doivent être étroitement surveillés, afin de déceler tout signe de dépression du système nerveux central (SNC), comme la somnolence et la sédation, lorsque XCOPRI est utilisé avec d’autres médicaments ayant des propriétés sédatives, en raison du potentiel d’effets additifs.
Hépatique/biliaire/pancréatique
XCOPRI peut augmenter le risque d’élévation des niveaux d’aminotransférases sériques. De rares cas de lésions hépatiques cliniquement significatifs considérés comme étant possiblement ou probablement liés au traitement par XCOPRI ont été signalés, y compris un cas répondant aux critères de la loi de Hy modifiée (ALT ou AST ≥3 x LSN et bilirubine ≥1,5 x LSN). Un cas d'insuffisance hépatique aiguë a conduit à une greffe de foie (voir 8.5 Effets indésirables observés après la mise en marché). La combinaison d’élévations des aminotransférases et de niveaux de bilirubine, sans preuve de cholestase, est généralement reconnue comme un facteur prédictif important de lésions hépatiques graves. La consommation d'alcool doit être évitée pendant le traitement par XCOPRI.
Des tests de laboratoire pour déterminer les niveaux d’enzymes hépatiques doivent être effectués dès le premier signe ou symptôme d’une possible dysfonction hépatique (par exemple, prurit, urine foncée, jaunisse, sensibilité dans le quadrant supérieur droit, perte d’appétit ou symptômes « pseudo-grippaux » inexpliqués). Chez les patients présentant une jaunisse ou des signes de lésions hépatiques mis en évidence par des tests de laboratoire, XCOPRI doit être discontinué et d’autres options de traitement doivent être envisagées.
XCOPRI doit être utilisé avec prudence chez les patients présentant une insuffisance hépatique légère à modérée (classe A ou B de Child-Pugh). Chez ces patients, la dose maximale recommandée est de 200 mg une fois par jour et des réductions de dose supplémentaires peuvent être envisagées en fonction de la tolérabilité et de la réponse clinique (voir 4 POSOLOGIE ET ADMINISTRATION). L’utilisation de XCOPRI doit être évitée chez les patients présentant une insuffisance hépatique sévère (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Immunitaire
Réaction médicamenteuse avec éosinophilie et symptômes systémiques/Réactions d’hypersensibilité impliquant plusieurs organes
Des réactions d’hypersensibilité impliquant plusieurs organes (p. ex., réaction médicamenteuse avec éosinophilie et symptômes systémiques [DRESS]) ont été signalées chez certains patients traités par XCOPRI pendant les essais cliniques contrôlés. Ces cas de DRESS, incluant une fatalité, semblent être survenus avec des doses initiales élevées (50-200 mg) et avec une titration à la dose d’entretien cible plus rapide que recommandée (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
Généralement, même si ce n’est pas toujours le cas, le syndrome DRESS se présente avec de la fièvre et des éruptions cutanées associées à des effets sur un autre système ou organe, qui peuvent inclure ou non une éosinophilie, une hépatite, une néphrite, une lymphadénopathie ou une myocardite. Parce que le syndrome DRESS est variable dans son expression, d’autres signes et symptômes du système organique non mentionnés ici peuvent également se produire. Si un patient développe une réaction cutanée ou un syndrome DRESS pendant le traitement par XCOPRI, XCOPRI doit être arrêté et remplacé par un autre médicament antiépileptique. Dans certains cas, des manifestations précoces d'hypersensibilité, comme de la fièvre et des adénopathies, peuvent être présentes même si l'éruption cutanée n'est pas encore évidente. Tous les patients présentant de tels symptômes doivent être évalués immédiatement et l'arrêt de XCOPRI doit être envisagé. Les patients ne doivent pas reprendre XCOPRI si une autre étiologie des signes et symptômes n'a pas pu être établie. XCOPRI ne doit pas être utilisé chez les patients présentant une hypersensibilité connue ou une réaction dermatologique antérieure à d’autres médicaments, tels les dérivés de carboxamide (p. ex., la carbamazépine, l’oxcarbazépine). De plus, la dose initiale et le lent schéma de titration doivent être suivis (voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », et 4 POSOLOGIE ET ADMINISTRATION).
Neurologique
Somnolence et fatigue
XCOPRI provoque une augmentation de la somnolence et des effets indésirables liés à la fatigue (somnolence, fatigue, asthénie, malaise, hypersomnie, sédation et léthargie) proportionnelles à la dose. Dans les essais contrôlés, 31 %, 36 % et 57 % des patients randomisés pour recevoir 100, 200 et 400 mg/jour de XCOPRI, respectivement, ont rapporté au moins un de ces effets indésirables (placebo : 19 %). Les effets indésirables liés à la somnolence et à la fatigue étaient graves chez 0,4 % des patients traités par XCOPRI (placebo : 0%). Près de 2 % des patients recevant diverses doses de XCOPRI ont arrêté les essais en raison de somnolence ou d’événements liés à la fatigue (placebo : 1 % ; voir 8 EFFETS INDÉSIRABLES).
Vertiges et troubles de la démarche et de la coordination
XCOPRI provoque des effets indésirables proportionnels à la dose tels des vertiges et troubles de la démarche et de la coordination (étourdissements, vertiges, troubles de l’équilibre, ataxie, nystagmus, trouble de la démarche, coordination anormale; voir 8 EFFETS INDÉSIRABLES). De tels événements peuvent augmenter le risque de blessures accidentelles ou de chutes. Dans les essais contrôlés, 21 %, 31 % et 52 % des patients randomisés pour recevoir 100, 200 et 400 mg/jour de XCOPRI, respectivement, ont rapporté au moins un de ces effets indésirables (placebo : 18 %). Les effets indésirables liés à des vertiges et des troubles de la démarche et de la coordination étaient graves chez 2 % des patients traités par XCOPRI (placebo : 0 %) et ont entraîné l’arrêt du traitement chez 5 % des patients traités par XCOPRI (placebo : 1 %).
Dysfonctionnement cognitif
XCOPRI provoque des effets indésirables liés à un dysfonctionnement cognitif (p. ex., troubles de la mémoire, troubles de l’attention, amnésie, confusion, aphasie, troubles de la parole, lenteur de la pensée, désorientation et ralentissement psychomoteur; voir 8 EFFETS INDÉSIRABLES). Dans les essais contrôlés, 6 %, 6 % et 9 % des patients randomisés pour recevoir 100, 200 et 400 mg/jour de XCOPRI, respectivement, ont rapporté au moins un de ces effets indésirables (placebo : 2 %). Aucun événement grave lié à un dysfonctionnement cognitif n’a été noté chez les patients traités par XCOPRI ou chez les patients ayant reçu du placebo. Environ 0.4 % des patients traités avec XCOPRI ont arrêté le traitement en raison des effets indésirables liés à un dysfonctionnement cognitif (placebo : 0 %).
Ophtalmologique
XCOPRI provoque des effets indésirables liés à des changements visuels, notamment une diplopie, une vision floue et une vision altérée (voir 8 EFFETS INDÉSIRABLES). Dans les essais contrôlés, 9 %, 9 % et 18 % des patients randomisés pour recevoir 100, 200 et 400 mg/jour de XCOPRI, respectivement, ont rapporté au moins un de ces effets indésirables (placebo : 2 %). Aucun événement grave lié à un changement visuel n’a été enregistré chez les patients traités par XCOPRI ou chez les patients ayant reçu du placebo. Les effets indésirables liés à des changements visuels ont entraîné l’arrêt du traitement chez 0,5 % des patients traités par XCOPRI (placebo : 0 %)
Psychiatrique
Troubles du comportement
XCOPRI peut provoquer des anomalies du comportement et des symptômes psychotiques. Des effets indésirables comportementaux tels que l'agressivité, l'agitation, la colère, l'anxiété, les hallucinations, l'hostilité, l'irritabilité, la paranoïa et d'autres changements de comportement ont été rapportés avec XCOPRI lors des essais cliniques et après la commercialisation.
Les patients doivent être étroitement surveillés afin de détecter tout signe ou symptôme psychiatrique.
Pensées et comportements suicidaires
Des pensées et des comportements suicidaires ont été rapportés chez des patients traités par des agents antiépileptiques dans plusieurs indications.
Tous les patients traités par des médicaments antiépileptiques, quelle que soit leur indication, doivent être surveillés pour détecter d’éventuels signes de pensées et de comportement suicidaires, auquel cas un traitement approprié doit être envisagé. Il doit être conseillé aux patients (et aux soignants des patients) de consulter un médecin en cas d’apparition de signes de pensées ou de comportements suicidaires.
Toute personne qui envisage de prescrire XCOPRI ou tout autre médicament antiépileptique doit équilibrer ce risque avec le risque de maladie non traitée. Comme de nombreuses autres maladies pour lesquelles des médicaments antiépileptiques sont prescrits, l’épilepsie est elle-même associée à une morbidité et à une mortalité ainsi qu’à un risque accru de pensées et de comportements suicidaires. Si des pensées ou des comportements suicidaires apparaissent pendant le traitement, le prescripteur de XCOPRI doit déterminer si l’apparition de ces symptômes chez un patient ou une patiente en particulier peut être liée au traitement de la maladie.
Une méta-analyse par la FDA d’essais randomisés contrôlés contre placebo, dans lesquels des médicaments antiépileptiques ont été utilisés pour diverses indications, a montré une légère augmentation du risque de pensées et de comportements suicidaires chez les patients traités avec ces médicaments. Le mécanisme de ce risque n’est pas connu.
Dans les essais cliniques contrôlés contre placebo, 43 892 patients ont été traités et ont été inclus dans la méta-analyse. Environ 75 % des patients de ces essais cliniques ont été traités pour des indications autres que l’épilepsie et, pour la majorité des indications non épileptiques, le traitement (antiépileptique ou placebo) a été administré en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total de patients traités dans les essais cliniques contrôlés contre placebo et, pour la majorité des patients épileptiques, le traitement (antiépileptique ou placebo) a été administré en complément d’autres agents antiépileptiques (c.-à-d., les patients des deux groupes de traitement ont été traités avec un ou plusieurs médicaments antiépileptiques). Par conséquent, la faible augmentation du risque de pensées et de comportements suicidaires signalée dans la méta-analyse (0,43 % pour les patients sous antiépileptiques contre 0,24 % pour les patients sous placebo) est basée en grande partie sur les patients qui ont reçu un traitement en monothérapie (médicament antiépileptique ou placebo) pour des indications non épileptiques. La conception de l’essai ne permet pas d’estimer le risque de pensées et de comportement suicidaires chez les patients épileptiques qui prennent des médicaments antiépileptiques, étant donné que cette population est minoritaire dans l’essai, et que la comparaison médicament-placebo dans cette population est faussée par la présence d’un traitement antiépileptique d’appoint dans les deux groupes.
Rénal
XCOPRI doit être utilisé avec prudence et une réduction de la dose peut être envisagée chez les patients présentant une insuffisance rénale légère, modérée ou sévère. Chez ces patients, la dose maximale recommandée est de 200 mg une fois par jour. XCOPRI doit être évité chez les patients atteints d'insuffisance rénale terminale ou sous dialyse (voir 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique, populations et états pathologiques particuliers, Insuffisance rénale).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’existe pas de données adéquates sur le risque de développement associé à l’utilisation de XCOPRI chez les femmes enceintes.
Des études sur les animaux ont montré que le cénobamate traverse le placenta des rats. De plus, l’administration de cénobamate au cours de la grossesse et de la lactation a entraîné des effets indésirables sur le développement (augmentation de la mortalité embryofœtale, diminution du poids corporel du fœtus et de la progéniture, troubles neurocomportementaux et de la reproduction chez la progéniture) lors d’exposition au médicament qui est cliniquement pertinente (voir 16 TOXICOLOGIE NON CLINIQUE).
XCOPRI ne doit pas être utilisé pendant la grossesse, sauf si le bénéfice pour la mère l’emporte clairement sur le risque potentiel pour le fœtus.
Registre des grossesses : Les médecins devraient recommander à leurs patientes enceintes prenant XCOPRI de s’inscrire au Registre des grossesses NAAED (North American Antiepileptic Drug Pregnancy Registry). Les patientes doivent s’inscrire elles-mêmes, par téléphone, au numéro sans frais suivant 1-888-233-2334. Des renseignements sur le registre sont également disponibles sur le site Web https://www.aedpregnancyregistry.org/?lang=fr.
Contraceptifs oraux
Étant donné que XCOPRI peut réduire l’efficacité des contraceptifs hormonaux, les femmes utilisant une contraception hormonale doivent utiliser au moins une autre méthode de contraception non hormonale fiable pendant un traitement par XCOPRI et pour au moins 21 jours après l’arrêt du traitement (voir 9.4 Interactions médicament-médicament).
7.1.2 Allaitement
Il n’existe pas de données disponibles sur la présence de cénobamate dans le lait maternel, les effets sur le nourrisson allaité, ou les effets du médicament sur la production de lait. Le cénobamate était présent dans le lait de rates à des concentrations semblables à celles du plasma maternel (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Un risque pour l’enfant allaité ne peut être exclu. Une décision doit être prise, soit d'interrompre l'allaitement ou d'arrêter le cénobamate, en tenant compte des avantages du médicament pour la mère et de tout effet indésirable potentiel du cénobamate sur le nourrisson allaité.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée dans la population pédiatrique. Cette indication n’est donc pas autorisée.
7.1.4 Personnes âgées
Les essais cliniques de XCOPRI n’ont pas inclus un nombre suffisant de patients âgés de 65 ans et plus (n = 48) pour déterminer son innocuité et efficacité dans la population âgée. En général, la sélection de la dose à prescrire à une personne âgée doit être prudente, en commençant habituellement par la plus faible dose de la plage posologique, afin de refléter la fréquence plus élevée de diminution des fonctions hépatique, rénale ou cardiaque, ainsi que la présence d’affections ou de traitements concomitants dans cette sous-population (voir 1.2 Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au total, 442 patients individuels ont été exposés au cénobamate au cours des essais cliniques en double insu contrôlés contre placebo d’une durée allant jusqu’à 18 semaines. Les effets indésirables les plus fréquents rapportés avec le cénobamate étaient la somnolence (24,7 %), des étourdissements (23,3 %), la fatigue (16,1 %) et des maux de tête (11,3 %). Les effets indésirables étaient pour la plupart d’intensité légère à modérée.
Au cours de l’essai ouvert sur l’innocuité à long terme C021, qui a recruté 1340 patients, un total de 1054 patients ont été exposés à XCOPRI pour au moins un an et 674 patients ont reçu le traitement pour plus de 3 ans. Environ 17,8 % des patients ont présenté un événement indésirable grave.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux des effets indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de XCOPRI (comprimés de cénobamate) a été évaluée lors de deux essais cliniques randomisés, multicentriques, en double insu, contrôlés contre placebo, chez des adultes atteints de crises d’épilepsie partielles (âge médian : 38 ans) qui ont été randomisés pour recevoir une dose quotidienne de 100 mg, 200 mg ou 400 mg de XCOPRI (n = 442) ou un placebo (n = 216) pendant tout au plus 18 semaines (voir 14 ESSAIS CLINIQUES).
Au cours de la période en double insu des deux essais contrôlés, l’incidence des effets indésirables graves a été de 5,7 % avec XCOPRI et de 4,6 % dans le groupe placebo. Les événements indésirables graves les plus fréquemment observés chez les patients recevant une dose quotidienne de XCOPRI de 400 mg étaient l'ataxie, les étourdissements et le nystagmus, chacun à une incidence de 1,8 %.
Arrêt en raison d'événements indésirables
Lors des essais cliniques contrôlés, l'arrêt du traitement en raison d'événements indésirables était dose-dépendant. Environ 13,1 % des patients traités par XCOPRI ont arrêté l'essai en raison d'événements indésirables (placebo : 4,2 %). Une proportion plus élevée de patients recevant 400 mg de cénobamate a arrêté en raison d'événements indésirables par rapport aux bras de traitement de 100 et 200 mg (voir 4.2 Dose recommandée et modification posologique). Les événements indésirables qui ont conduit à l'arrêt de la participation dans les essais dans les groupes de traitement XCOPRI comprenaient l'ataxie, les étourdissements, la somnolence, les vertiges, le nystagmus et la diplopie.
Les événements indésirables ayant conduit à l'arrêt de la participation dans l'essai ouvert C021 comprenaient des étourdissements, de la somnolence, des troubles de l'équilibre, de l'irritabilité, de l'agressivité et de l'hyperkaliémie. Certains patients ont présenté des événements indésirables graves tels qu'ataxie, étourdissements et somnolence.
Tableau 3 – EIT survenant chez ≥ 2 % des patients traités par XCOPRI et à une fréquence plus élevée que le placebo au cours de la période en double insu des essais contrôlés C013 et C017 chez les adultes présentant des crises d’épilepsie partielles
SOC Terme préférentiel n (%) | Placebo (n=216) | XCOPRI 100 mg (n=108) | XCOPRI 200 mg (n=223) | XCOPRI 400 mg (n=111) |
| Troubles de l’oreille et du conduit auditif | ||||
| Vertiges | 3 (1) | 1 (1) | 3 (1) | 7 (6) |
| Troubles de la vue | ||||
| Diplopie | 5 (2) | 8 (7) | 15 (7) | 17 (15) |
| Vision floue | 1 (0) | 2 (2) | 4 (2) | 4 (4) |
| Troubles gastro-intestinaux | ||||
| Constipation | 1 (0) | 2 (2) | 9 (4) | 10 (9) |
| Diarrhée | 1 (0) | 1 (1) | 7 (3) | 5 (5) |
| Bouche sèche | 0 (0) | 1 (1) | 2 (1) | 3 (3) |
| Dyspepsie | 1 (0) | 2 (2) | 5 (2) | 0 (0) |
| Nausées | 6 (3) | 7 (6) | 14 (6) | 10 (9) |
| Mal de dents | 2 (1) | 3 (3) | 2 (1) | 0 (0) |
| Vomissements | 2 (1) | 2 (2) | 9 (4) | 6 (5) |
| Troubles généraux et anomalies au site d’administration | ||||
| Asthénie | 3 (1) | 0 (0) | 2 (1) | 3 (3) |
| Fatigue | 16 (7) | 13 (12) | 31 (14) | 27 (24) |
| Démarche anormale | 3 (1) | 1 (1) | 6 (3) | 9 (8) |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 11 (5) | 3 (3) | 13 (6) | 3 (3) |
| Infection urinaire | 4 (2) | 2 (2) | 12 (5) | 0 (0) |
| Infection virale des voies respiratoires supérieures | 6 (3) | 2 (2) | 9 (4) | 5 (5) |
| Enquêtes | ||||
| Augmentation de l’alanine aminotransférase | 0 (0) | 1 (1) | 2 (1) | 4 (4) |
| Augmentation de l’aspartate aminotransférase | 1 (0) | 1 (1) | 2 (1) | 3 (3) |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 2 (1) | 3 (3) | 2 (1) | 6 (5) |
| Affections musculosquelettiques et systémiques | ||||
| Maux de dos | 6 (3) | 4 (4) | 5 (2) | 6 (5) |
| Troubles du système nerveux | ||||
| Aphasie | 1 (0) | 2 (2) | 2 (1) | 5 (5) |
SOC Terme préférentiel n (%) | Placebo (n=216) | XCOPRI 100 mg (n=108) | XCOPRI 200 mg (n=223) | XCOPRI 400 mg (n=111) |
| Ataxie | 4 (2) | 2 (2) | 7 (3) | 7 (6) |
| Troubles de l’équilibre | 1 (0) | 3 (3) | 11 (5) | 10 (9) |
| Étourdissements | 34 (16) | 19 (18) | 47 (21) | 37 (33) |
| Dysarthrie | 0 (0) | 2 (2) | 3 (1) | 8 (7) |
| Maux de tête | 20 (9) | 11 (10) | 27 (12) | 12 (11) |
| Nystagmus | 1 (0,5) | 3 (3) | 15 (7) | 7 (6) |
| Somnolence | 22 (10) | 20 (19) | 48 (22) | 41 (37) |
| Tremblements | 3 (1) | 0 (0) | 7 (3) | 1 (1) |
| Troubles psychiatriques | ||||
| Confusion | 0 (0) | 2 (2) | 6 (3) | 3 (3) |
| Insomnie | 3 (1) | 0 (0) | 5 (2) | 1 (1) |
| Irritabilité | 2 (1) | 1 (1) | 5 (2) | 2 (2) |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dyspnée | 0 (0) | 0 (0) | 6 (3) | 1 (1) |
Effets indésirables liés à la dose : Il y a eu une augmentation liée à la dose de l'incidence de la somnolence, des étourdissements, de la fatigue et de la diplopie dans la gamme thérapeutique de XCOPRI (100 mg/jour à 400 mg/jour).
Tableau 4 – EIT avec une augmentation liée à la dose de l'incidence au cours de la période en double aveugle des essais contrôlés C013 et C017 chez les adultes présentant des crises d'épilepsie partielles
SOC Terme préférentiel n (%) | XCOPRI 100 mg (n=108) | XCOPRI 200 mg (n=223) | XCOPRI 400 mg (n=111) |
| Diplopie | 7,4 | 6,7 | 15,3 |
| Étourdissements | 17,6 | 21,1 | 33,3 |
| Fatigue | 12,0 | 13,9 | 24,3 |
| Somnolence | 18,5 | 21,5 | 36,9 |
Troubles gastro-intestinaux : un total de 9 cas d’appendicite a été identifié dans la population globale d’innocuité des essais cliniques, ce qui est nettement plus élevé que le taux de base attendu dans la population générale (2,9/1000 vs. 1,1/1000 patients-années d’exposition). Tous ces cas ont été considérés comme graves. La signification de cette découverte est actuellement inconnue.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Le profil d’innocuité de XCOPRI n’a pas été étudié dans la population pédiatrique. 8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants ont été signalés dans les essais cliniques en double insu contrôlés contre placebo, à une incidence inférieure à 2 % chez les patients traités par XCOPRI, chez plus d’un patient à n’importe quelle dose de cénobamate et à une fréquence plus élevée (%) que le placebo.
Affections hématologiques et du système lymphatique : éosinophilie, neutropénie Troubles cardiaques : tachycardie
Troubles de la vue : déficience visuelle
Troubles gastro-intestinaux : douleurs abdominales
Troubles généraux et anomalies au site d’administration : hémorragie au site de ponction vasculaire, sensation anormale, syndrome pseudogrippal
Troubles du système immunitaire : hypersensibilité aux médicaments
Infections et infestations : cystite, mycose vulvo-vaginale, pharyngite, pharyngite streptococcique, sinusite
Blessures, empoisonnement et complications procédurales : fracture de la main, traumatisme crânien
Enquêtes : diminution du nombre de neutrophiles, gain de poids, perte de poids Troubles du métabolisme et de la nutrition : hyponatrémie
Troubles musculosquelettiques et du tissu conjonctif : arthrose, douleur à la mâchoire, douleur thoracique musculosquelettique, gêne au niveau des membres, myalgie, spasmes musculaires
Troubles du système nerveux : amnésie, dysgueusie, dysmétrie, léthargie, migraines, perte de conscience, ralentissement de l’élocution, sciatique, sédation, troubles de la coordination, troubles de l’attention, troubles de la mémoire
Troubles psychiatriques : apathie, bradypsychie, humeur dépressive, humeur euphorique, idées suicidaires, nervosité, retard psychomoteur, sautes d’humeur
Troubles rénaux et urinaires : pollakiurie, protéinurie
Troubles du système reproducteur et des seins : dysménorrhée
Troubles respiratoires, thoraciques et médiastinaux : hoquet, rhinorrhée Troubles de la peau et des tissus sous-cutanés : alopécie, dermatite de contact, éruptions papuleuses, prurit
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Transaminases hépatiques
Au cours de l’essai clinique contrôlé C017, une élévation de l’alanine aminotransférase (AAT) de plus de 3 fois la limite supérieure de la normale (LSN) a été observée chez 1 patient (0,9 %), 2 patients (1,8 %) et 3 patients (2,7 %) traités avec 100 mg, 200 mg et 400 mg, respectivement, comparativement à aucun patient ayant pris du placebo. L’élévation maximale de l’AAT était de 7,6 fois la LSN chez les patients traités avec 400 mg de XCOPRI. Dans l'extension en ouvert des essais contrôlées, 6 (1,2 %) patients avaient une élévation de l'AAT de plus de 3 fois la LSN.
Un essai ouvert sur l'innocuité à long terme, C021, a également montré des tests de la fonction hépatique élevés chez certains patients, reflétant les résultats des essais contrôlés par placebo.
Potassium
Dans les essais cliniques, il y avait une élévation des valeurs de potassium supérieures à 5 mEq/L (plage de référence supérieure) chez les patients traités par XCOPRI. Dans l’essai contrôlé C013, 17 patients (17 %) ayant reçu 200 mg de XCOPRI avec des valeurs normales du taux de potassium de base ont eu au moins une valeur maximale post-initiale supérieure à 5 mEq/L (placebo : 8 patients ou 7 %). Dans l’essai contrôlé C017, une distribution liée à la dose où au moins une valeur de potassium post-initiale était supérieure à 5 mEq/L a été observée, se produisant chez 8,3 %, 9,1 % et 10,8 % des patients traités avec respectivement 100 mg, 200 mg et 400 mg de XCOPRI (placebo : 5,6 %). Deux patients présentaient une valeur maximale du taux de potassium de 5,9 mEq/L. Dans un essai ouvert sur l'innocuité à long terme, C021, un patient (0,07 %) a arrêté le traitement par XCOPRI en raison de taux élevés de potassium qui se sont normalisés suite à l'arrêt de XCOPRI.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été signalés depuis la mise en marché de XCOPRI à l’extérieur du Canada. Étant donné que ces effets sont signalés volontairement par une population de taille indéterminée, il n’est pas toujours possible d’estimer avec exactitude leur fréquence ou d’établir un lien de causalité avec le médicament.
Troubles du système immunitaire : hypersensibilité au médicament (pyrexie, leucopénie, éruption cutanée, lésions buccales, gonflement buccal, péricardite, épanchement pleural)
Troubles hépatobiliaires : insuffisance hépatique. De rares cas de lésions hépatiques cliniquement significatifs et qui ont été considérés comme possiblement ou probablement liés au traitement par XCOPRI ont été signalés, dont un cas d’insuffisance hépatique aigüe ayant nécessité une greffe du foie, dans le cadre de l’expérience après la mise en marché (voir 7 MISES EN GARDES ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Troubles psychiatriques : psychose (hallucinations, délires/paranoïa), hostilité, agression
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
XCOPRI peut raccourcir l’intervalle QT. Par conséquent, la prudence est de mise lors de la co-administration de XCOPRI et d’autres médicaments qui réduisent l’intervalle QT (p.ex., primidone, rufinamide, digoxine, mexilétine, phénytoïne, sulfate de magnésium, isavuconazole; voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
9.3 Interactions médicament-comportement
L’utilisation concomitante de XCOPRI avec d’autres dépresseurs du SNC (p.ex., barbituriques, benzodiazépines, analgésiques opioïdes, agents hypnotiques/somnifères), y compris l’alcool, peut augmenter le risque de réactions neurologiques indésirables, y compris la sédation, des étourdissements et la somnolence.
Basé sur un essai clinique examinant l'effet du cénobamate sur l'alcool (40 % d'éthanol dans du jus d'orange, dosé à 0,7 g/kg et 0,57 g/kg d'éthanol 40 % pour les hommes et les femmes, respectivement), aucun impact significatif sur la Cmax ou l'ASC de l'éthanol n’a été observé lors de la co-administration avec le cénobamate. Il n'y avait pas non plus de différences cliniquement significatives sur les tests subjectifs du SNC. Cependant, en raison d'une augmentation potentielle des effets indésirables neurologiques, la consommation d'alcool n'est pas recommandée pendant le traitement par XCOPRI.
9.4 Interactions médicament-médicament
Les informations apparaissant dans le tableau 5 sont basées sur des essais sur les interactions médicamenteuses ou des études de modélisation physiologique.
Tableau 5 – Résumé des effets potentiels du cénobamate sur l’exposition aux médicaments coadministrés
| Médicament coadministré | Source des données | Posologie | Effet sur la pharmacocinétique du médicament coadministré | Recommandation | ||
| Médicament coadministré | Cénobamate | Cmax | ASC | |||
| Carbamazépine | EC | 200 mg de carbamazépine, deux fois par jour, pour plusieurs jours | 200 mg/jour de cénobamate pour plusieurs jours |
|
| En raison de la réduction potentielle de la concentration plasmatique, ajuster la dose de carbamazépine, au besoin, lorsqu’utilisé en concomitance avec XCOPRI. |
| Lamotrigine | Analyse PK de population | Posologie individuelle stable (intervalle : 10 mg - 1200 mg) | 100 mg, 200 mg ou 400 mg/jour de cénobamate | Dose- dépendent
| Dose- dépendent
| En raison de la réduction potentielle de la concentration plasmatique, ajuster la dose de lamotrigine, au besoin, lorsqu’utilisé en concomitance avec XCOPRI. |
| Phénytoïne | EC | 300 mg/jour de phénytoïne | 200 mg/jour de cénobamate |
|
| Réduire progressivement la dose de phénytoïne jusqu'à 50 % pendant que XCOPRI est titré à la hausse. |
| Phénobarbital | EC | 90 mg/jour de phénobarbital pour plusieurs jours | Augmentation des doses de cénobamate par palier de 50 mg/jour tous les 7 jours pendant 35 jours |
|
| En raison de l’augmentation potentielle du risque d'effets indésirables, réduire la dose de phénobarbital, si cliniquement approprié, lorsque coadministré avec XCOPRI. |
| Clobazam | Analyse PK de population | Posologie individuelle stable (intervalle : 2.5 mg - 60 mg) | 100 mg, 200 mg ou 400 mg/jour de cénobamate | Données insuffisantes Cependant, une accumulation de desméthyl-clobazam (le métabolite actif du clobazam) liée à l'induction du CYP3A4 et à l'inhibition du CYP2C19 est possible. | En raison de l’augmentation potentielle du risque d'effets indésirables, envisager une réduction de la dose de clobazam, si cliniquement approprié, lorsque coadministré avec XCOPRI. | |
| Substrats des CYP2B6 (p.ex., bupropion) | EC | Dose unique de 150 mg de bupropion Dose unique d’un cocktail de médicaments (2 mg de midazolam, 5 mg de warfarine et 20 mg d’oméprazole) Dose unique de 2 mg de midazolam | Doses quotidiennes croissantes de cénobamate (12,5 mg - 200 mg) |
|
| En raison de la réduction potentielle de l’efficacité de ces médicaments, augmenter la dose des substrats du CYP2B6 ou du CYP3A4, au besoin, lorsqu’utilisés en concomitance avec XCOPRI. |
| Substrats des CYP3A (p.ex., midazolam) | EC | Dose- dépendent
| Dose- dépendent
| |||
| Substrats des CYP2C19 (p.ex., oméprazole) | EC |
|
| En raison de l’augmentation potentielle du risque d'effets indésirables de ces médicaments, envisager une réduction de la dose des substrats des CYP2C19, si cliniquement approprié, | ||
EC: essai clinique
Analyse PK de population: analyse pharmacocinétique de population
Effets potentiels du cénobamate sur l'exposition à d'autres médicaments antiépileptiques
D'après l'analyse pharmacocinétique de population, aucune différence cliniquement significative de la pharmacocinétique des autres antiépileptiques analysés (lacosamide, lévétiracétam, oxcarbazépine) n'a été observée lorsque coadministré avec le cénobamate. Une variabilité de la concentration de ces antiépileptiques a été observée chez certains individus dans les essais cliniques contrôlés. En fonction de la réponse clinique, des ajustements posologiques de ces médicaments peuvent être envisagés lorsqu'ils sont utilisés en concomitance avec XCOPRI.
Aucune différence cliniquement significative dans la pharmacocinétique de l'acide valproïque n'a été observée dans les essais cliniques ou l'analyse pharmacocinétique de population.
Effets potentiels d'autres antiépileptiques sur l'exposition du cénobamate
Bien que certains antiépileptiques montrent des effets significatifs sur l'exposition au cénobamate, un ajustement de la dose de cénobamate n'est pas nécessaire étant donné la lenteur de la titration jusqu'à une dose efficace.
Clobazam : La modélisation pharmacocinétique de population de l'effet du clobazam a montré un effet significatif sur la clairance orale du cénobamate (diminution de 19 %).
Phénobarbital et phénytoïne : Les résultats des essais cliniques ont montré que le phénobarbital et la phénytoïne diminuaient l'exposition au cénobamate (< 30 %).
Carbamazépine : Alors que les résultats des essais cliniques n'ont montré aucun effet de la carbamazépine sur l'exposition du cénobamate, la modélisation pharmacocinétique de population a montré que la carbamazépine a un effet significatif (augmentation de 15 %) sur la clairance orale du cénobamate.
| lorsqu’utilisés en concomitance avec XCOPRI. | ||||||
Contraceptifs oraux | EC | Noréthindrone/ éthinyl estradiol chaque jour | 100 mg/jour de cénobamate | Estradiol: sans effet significatif Un essai d'interaction CYP a démontré une induction dose-dépendante du CYP3A4. L'estradiol est un substrat connu du CYP3A4, une réduction de l'exposition est donc possible. | En raison de la réduction potentielle de l’efficacité des contraceptifs oraux, les patientes doivent utiliser une méthode contraceptive supplémentaire ou une alternative non-hormonale lors du traitement par XCOPRI (voir 7.1.1 Femmes enceintes). | |
Autres antiépileptiques : Les résultats de la modélisation pharmacocinétique de population examinant l'effet des antiépileptiques concomitants (lacosamide, lamotrigine, lévétiracétam, oxcarbazépine et topiramate) sur la pharmacocinétique du cénobamate n'ont montré aucun effet significatif. L'acide valproïque n'a pas eu d'effet sur le cénobamate d'après les résultats des essais cliniques.
9.5 Interactions médicament-aliment
Aucune différence cliniquement significative dans la pharmacocinétique du cénobamate n’a été observée après l’administration d’un repas riche en gras (800 à 1000 calories avec 50 % de matières grasses).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été étudiée.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été étudiée.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme précis par lequel le cénobamate exerce ses effets thérapeutiques chez les patients présentant des crises d’épilepsie partielles n’est pas connu. Lors d’études pré-cliniques, il a été démontré que le cénobamate réduit les décharges neuronales répétitives en inhibant les courants de sodium voltage-dépendants. C’est également un modulateur allostérique positif du canal ionique de l’acide γ-aminobutyrique (GABAA).
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Dans un essai contrôlé par placebo sur l’intervalle QT chez des sujets sains, un raccourcissement de l’intervalle QTcF dose-dépendant a été observé avec la prise de XCOPRI. La différence du changement moyen du QTc de base contre le placebo est de -11 (IC à 90 % : -13, -8) ms avec une dose de 200 mg une fois par jour et -18 (IC à 90 % : -22, -15) ms avec une dose de 500 mg une fois par jour (1,25 fois la dose maximale recommandée). Un pourcentage plus élevé de sujets traités par XCOPRI (31 % recevant 200 mg et 72 % recevant 500 mg) ont présenté un raccourcissement de l’intervalle QT supérieur à 20 ms par rapport à ceux ayant reçu du placebo (6 à 17 %). Aucune réduction de l’intervalle QTc en dessous de 300 ms n’a été observée dans cet essai.
10.3 Pharmacocinétique
Tableau 6 – Résumé des paramètres pharmacocinétiques de cénobamate chez des volontaires sains (moyenne [ET]) – doses multiples
| Dose | n | Cmax | Tmax1 | ASCτ | ||||||
| (mcg/mL) | (h) | (mcg*h/mL) | ||||||||
| 50 mg/joura | Jour 1 (n=7) | 1,27 (0,16) | 1,00 (0,75-3,50) | 21,2 (2,81) | ||||||
| Jour 14 (n=7) | 5,10 (0,545) | 2,50 (1,00-3,50) | 97,3 (11,5) | |||||||
| 100 mg/joura | Jour 1 (n=7) | 2,35 (0,21) | 3,00 (1,50-4,00) | 40,6 (5,44) | ||||||
| Jour 14 (n=7) | 11,3 (1,04) | 3,50 (1,50-3,50) | 236 (22,9) | |||||||
| 200 mg/jourb | Jour 1 (n=7) | 5,04 (0,46) | 3,50 (2,5-6,06) | 93,4 (7,89) | ||||||
| Jour 14 (n=6) | 24,1 (2,96) | 3,00 (2,00-4,00) | 484 (46,5) | |||||||
| 400 mg/jourb | Jour 29 (n=6) | 59,3 (4,89) | 3,50 (2,02-16,0) | 1120 (148) | ||||||
1 médiane (intervalle)
a hommes seulement
b hommes et femmes
Absorption : Au moins 88 % de XCOPRI est absorbé après administration orale. Le Tmax médian du cénobamate après administration multiple est généralement survenu environ 2,5 heures après l'administration (intervalle : 0,75 à 4 heures). La Cmax du cénobamate augmente de manière proportionnelle à la dose après des doses orales uniques allant de 5 mg à 750 mg et des doses multiples allant de 50 mg/jour à 500 mg/jour. L'ASC du cénobamate augmente généralement proportionnellement aux doses dans l'intervalle thérapeutique (100 mg à 400 mg).
Distribution : Le volume apparent de distribution (Vd/F) du cénobamate après administration orale de XCOPRI est d’environ 40 à 50 L. La liaison du cénobamate aux protéines plasmatiques est de 60 % et est indépendante de la concentration in vitro. Le cénobamate se lie principalement à la protéine d’albumine humaine.
Métabolisme : Le cénobamate est largement métabolisé. Les voies métaboliques primaires sont par glucuronidation via UGT2B7 et dans une moindre mesure via UGT2B4, ainsi que par oxydation via CYP2E1, CYP2A6, CYP2B6 et dans une moindre mesure via CYP2C19 et CYP3A4/5. Aucun métabolite majeur (i.e., > 2 % du cénobamate total) n'a été identifié dans le plasma humain.
Après administration de cénobamate radiomarqué, le cénobamate inchangé représentait plus de 98 % de l’ASC totale de la radioactivité plasmatique. Le cénobamate inchangé représentait 6,8 % de la dose qui était principalement excrétée dans l’urine (6,4 %).
Élimination : Sur un intervalle de doses allant de 100 mg/jour à 400 mg/jour, la demi-vie terminale apparente du cénobamate est de 50 à 60 heures et la clairance orale apparente est d’environ 0,45 à 0,66 L/heure. Les concentrations plasmatiques de cénobamate à l’état d’équilibre sont généralement atteintes en environ 14 jours.
Après administration d’une dose unique de cénobamate 400 mg radiomarqué, une moyenne de 93,0 % de la dose radioactive totale a été récupérée dans l’urine (87,8 %) et dans les fèces (5,2 %). Environ 55 % de la radioactivité a été excrétée dans les 72 heures suivant l’administration. Le cénobamate et ses métabolites ne présentent pas de liaison significative aux globules rouges. Sur la base de l'ASC, le ratio d'accumulation du cénobamate dans le plasma pour les doses allant de 50 mg/jour à 300 mg/jour était d'environ 5 fois.
Populations et états pathologiques particuliers
- Enfants : L’emploi de XCOPRI n’est pas indiqué chez les enfants.
- Personnes âgées : Bien qu'aucune différence cliniquement significative de la pharmacocinétique du cénobamate n'ait été observée en fonction de l'âge, l'essai n'a inclus que 12 sujets âgés. Au total, 48 patients âgés ont participé à aux essais cliniques sur le cénobamate (voir 1.2 Personnes âgées et 4 POSOLOGIE ET ADMINISTRATION).
- Sexe : Aucune différence cliniquement significative dans la pharmacocinétique du cénobamate n’a été observée en fonction du sexe.
- Origine ethnique : Aucune différence significative dans la pharmacocinétique du cénobamate fondée sur l’origine ethnique n’a été observée lors des essais cliniques.
- Insuffisance hépatique : Suite à l’administration d’une dose orale unique de 200 mg de cénobamate chez des sujets présentant une insuffisance hépatique légère et modérée, et d’une dose de 100 mg de cénobamate chez des sujets présentant une insuffisance hépatique sévère, l’ASC plasmatique du cénobamate était 1,9 fois, 2,3 fois et 4,2 fois plus élevée chez les sujets présentant une insuffisance hépatique légère, modérée et sévère, respectivement, que chez les sujets sains appariés selon l’âge. Un ajustement posologique chez les patients présentant une insuffisance hépatique légère à modérée peut être envisagé (voir 4 POSOLOGIE ET ADMINISTRATION). L’utilisation de XCOPRI doit être évitée chez les patients présentant une insuffisance hépatique sévère (7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
- Insuffisance rénale : Suite à l’administration d’une dose unique de 200 mg, l’ASC plasmatique du cénobamate était respectivement de 1,4 à 1,5 fois plus élevée chez les sujets présentant une insuffisance hépatique légère (CLcr de 60 à < 90 mL/min) ou modérée (CLcr de 30 à < 60 mL/min) comparé aux sujets sains, respectivement. Chez les sujets présentant une insuffisance rénale sévère (CLcr < 30 mL/min) recevant une dose orale unique de 100 mg, l’ASC plasmatique du cénobamate normalisée selon la dose n’a pas changé de manière significative par rapport aux sujets sains. Un ajustement posologique chez les patients avec des niveaux variés d’insuffisance rénale peut être envisagé (voir 4 POSOLOGIE ET ADMINISTRATION). La pharmacocinétique du cénobamate chez les patients chez les patients atteints d'insuffisance rénale terminale ou sous dialyse n’a pas été étudiée et l’utilisation de XCORPI dans cette population doit être évitée (7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 et 30 °C. Tenir hors de la portée et de la vue des enfants.
Tout produit inutilisé ou matériau de rebut doit être éliminé conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non applicable
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom commun : cénobamate
Nom chimique : carbamate de [(1R)-1-(2-chlorophényl)-2-(tétrazol-2-yl)éthyl]
Formule moléculaire et masse moléculaire : C10H10ClN5O2 267,67 g/mol
Formule de structure :
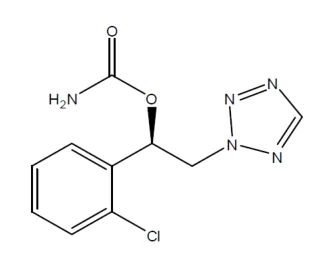
Propriétés physicochimiques : Le cénobamate est une poudre cristalline blanche à blanc cassé. Il est très soluble dans les solutions aqueuses (1,7 mg/mL dans l’eau) et est plus soluble dans les solvants organiques comme l’éthanol (209,4 mg/mL).
14 ESSAIS CLINIQUES
14.1 Essai clinique par indication
Crises d’épilepsie partielles chez les adultes épileptiques
Tableau 7 – Résumé des données démographiques des patients pour les essais cliniques chez les adultes atteints de crises d’épilepsie partielles
No d’essai | Méthodologie | Posologie, voie | Nombre | Âge | Sexe | ||||||
| d’administration | participants | médian | |||||||||
| et durée | (n)a | (intervalle) | |||||||||
| C013 | Multicentrique, à double insu, randomisé, en traitement d’appoint contrôlé par placebo avec période de prolongation ouverte | Capsules de cénobamate 200 mg 12 semaines (titration sur 6 semaines + entretien sur 6 semaines) | Cénobamate : 113 Placebo : 108 | 36 (18-61) | Homme : 113 Femme : 108 | ||||||
No d’essai | Méthodologie | Posologie, voie | Nombre | Âge | Sexe | ||||||
| d’administration | participants | médian | |||||||||
| et durée | (n)a | (intervalle) | |||||||||
| C017 | Multicentrique, à double insu, randomisé, en traitement d’appoint contrôlé par placebo avec période de prolongation ouverte | Comprimés oraux de cénobamate 100 à 400 mg 18 semaines (titration sur 6 semaines + entretien sur 12 semaines) | Cénobamate : 328 Placebo : 106 | 38 (19-70) | Homme : 219 Femme : 215 | ||||||
a Participants avec au moins une évaluation d'efficacité.
L’efficacité de XCOPRI pour le traitement des crises d’épilepsie partielles chez les patients adultes épileptiques a été établie dans deux essais multicentriques, randomisés, en double insu, contrôlés par placebo (C013 et C017). Dans ces essais, un total de 441 patients a reçu du cénobamate 100-400 mg/jour (placebo : 214). Les patients présentaient des crises d’épilepsie partielles avec ou sans généralisation secondaire et n’étaient pas suffisamment contrôlés par un à trois antiépileptiques concomitants. Au cours d’une période de référence de 8 semaines, les patients devaient avoir en moyenne au moins 3 à 4 crises d’épilepsie partielles par période de 28 jours, et aucune période sans crise de plus de 3 à 4 semaines. Dans ces essais, les patients présentaient une durée moyenne d’épilepsie d’environ 24 ans et une fréquence médiane de crises initiales de 8,5 crises par période de 28 jours. Plus de 80 % des patients prenaient deux antiépileptiques concomitants ou plus.
Dans les deux essais, suite à la période de référence, les patients sont entrés dans une période de traitement consistant en une phase de titration initiale (6 semaines) et une phase d’entretien subséquente (6 semaines pour l’essai C013 et 12 semaines pour l’essai C017). Dans l’essai C013, les patients ont commencé à prendre une dose quotidienne de 50 mg (dose initiale plus élevée que celle actuellement recommandée) et ont ensuite augmenté de 50 mg/jour toutes les deux semaines, jusqu’à atteindre la dose cible quotidienne finale de 200 mg/jour. Dans l’essai C017, les patients ont commencé à prendre une dose quotidienne de 50 mg (dose initiale plus élevée que celle actuellement recommandée) et ont ensuite augmenté de 50 mg/jour par semaine (titration plus rapide que celle actuellement recommandée), jusqu’à atteindre la dose cible quotidienne finale de 100 mg/jour ou 200 mg/jour, puis ont augmenté de 100 mg/jour par semaine chez les patients randomisés à 400 mg/jour.
Dans l’essai C013, plus de 90 % des patients traités par cénobamate ont complété la période de traitement en double aveugle (placebo : 92 %). Dans l’essai C017, environ 88 %, 83 % et 73 % des patients traités par cénobamate 100, 200 et 400 mg/jour, respectivement, ont complété la période de traitement en double aveugle (placebo : 89 %). Les patients ayant complété la période de traitement en double aveugle (titration + entretien) ont été autorisés à participer à la phase d'extension en ouvert.
Résultats des essais
Dans les deux essais, C013 et C017, le critère principal d'évaluation de l'efficacité était la réduction médiane en pourcentage par rapport à la période de référence de la fréquence des crises par 28 jours. Le principal critère d'évaluation secondaire était le taux de répondeurs, défini comme la proportion de patients présentant une réduction de 50 % ou plus de la fréquence des crises (voir tableau 8).
Tableau 8 – Réduction médiane en pourcentage par rapport à la période de référence de la fréquence des crises par 28 jours (critère principal d'efficacité) et des taux de répondeurs (critère secondaire principal) durant la période de traitement en double aveugle (titration + entretien) dans les essais C013 et C017
| Essai | Critères d’évaluation de l’efficacité | Antiépile ptiques + placebo | Antiépileptiques + XCOPRI | ||||
| 100 mg/jour | 200 mg/ jour | 400 mg/ jour | |||||
| C013 | n | 108 | -- | 113 | -- | ||
% de diminution médiane par rapport à la période de référence | 21,5 | -- | 55,6 p<0,0001* | -- | |||
| ≥50% taux de répondeurs | 22,2 | -- | 50,4 p <0,0001* | -- | |||
| C017 | n | 106 | 108 | 109 | 111 | ||
% de diminution médiane par rapport à la période de référence | 24,0 | 35,5 p =0,007* | 55,0 p<0,001* | 55,0 p<0,001* | |||
| ≥50% taux de répondeurs | 21,7 | 40,7 p=0,003* | 57,8 p<0,001* | 60,4 p<0,001* | |||
*statistiquement significatif
Dans l’essai C013, 28,3 % des patients du groupe cénobamate ont déclaré n’avoir présenté aucune crise pendant la phase d’entretien (placebo : 8,8 %). Dans l’essai C017, 3,9 %, 11,2 % et 21,1 % des patients dans les groupes de 100, 200 et 400 mg/jour, respectivement, ont déclaré n’avoir présenté aucune crise pendant la phase d’entretien (placebo : 1 %).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16
TOXICOLOGIE NON CLINIQUE
Toxicologie générale : La toxicité systémique du cénobamate a été évaluée lors d’études à dose unique et à doses répétées menées chez des souris, des rats, des lapins et des singes.
En général, une administration orale unique de cénobamate a induit des effets neurologiques dose-dépendants, notamment des modifications de l'activité, de l'état corporel et de la démarche chez les animaux, et a été létale à des doses supérieures à 150 mg/kg.
Dans une étude de toxicité à doses répétées de 13 semaines chez la souris, une mortalité et une maladie associées à des signes cliniques neurologiques ont été observées à des doses ≥ 60 mg/kg/jour. L'organe cible de la toxicité était le foie (prise de poids et hypertrophie des hépatocytes), avec une dose sans effet nocif observé (DSENO) de 30 mg/kg/jour (1,5 et 2,5 fois l'exposition humaine (Cmax) aux doses de 200 mg et 400 mg, respectivement). Dans une étude de toxicité à doses répétées de 26 semaines chez le rat, une mortalité et une morbidité associées à des signes cliniques neurologiques ont été observées à des doses ≥ 48 mg/kg/jour, et l'organe cible de toxicité pertinent était le foie (adaptatif et partiellement réversible), avec une DSENO de 12 mg/kg/jour (0,2 à 0,7 fois l'exposition humaine (Cmax)). Dans une étude de toxicité à doses répétées de 52 semaines chez le singe, une morbidité a été observée à des doses ≥ 27 mg/kg/jour et a de nouveau été associée à des signes cliniques neurologiques, tandis que l'organe cible de la toxicité était le foie (de nature adaptative), avec une DSENO de 18 mg/kg/jour (0,8 à 2,6 fois l'exposition humaine). Les principales toxicités du cénobamate étaient des effets neurologiques indésirables qui ont été observés à des doses plus élevées et qui sont consistants avec ceux de d’autres médicaments antiépileptiques. L’évaluation de l’innocuité non clinique du cénobamate a caractérisé les effets toxiques potentiels envers les organes cibles, la dépendance à la dose, sa relation à l’exposition et la réversibilité potentielle. Les données sur l’innocuité non clinique ont été utilisées pour estimer la marge d’innocuité chez les patients atteints d’épilepsie clinique et pour déterminer les paramètres appropriés pour la surveillance clinique des effets indésirables potentiels.
Les doses maximales dans les études de toxicité à doses répétées ont été limitées par les effets exagérés du cénobamate sur le SNC (y compris l’hypoactivité, la perte de coordination de la démarche, l’hypothermie et les tremblements). Des expositions systémiques à la DSENO ont été inférieures aux expositions atteintes chez les humains à la dose maximale recommandée chez l’humain (DMRH) de 400 mg/jour.
Cancérogénicité : L’administration orale de cénobamate (0, 5, 15 ou 35 mg/kg/jour) à des souris Tg.rasH2 jusqu’à 26 semaines n’a pas donné lieu à une augmentation des tumeurs. L’administration orale de cénobamate (0, 4, 8 ou 20 mg/kg/jour) à des rats mâles et femelles jusqu’à respectivement 87 et 90 semaines n’a pas donné lieu à une augmentation des tumeurs. L’exposition plasmatique à la dose la plus élevée testée chez le rat était inférieure à celle chez les humains à la DMRH.
Génotoxicité : La génotoxicité du cénobamate s’est avérée négative dans les tests in vitro (Ames, lymphome de souris) et in vivo (micronoyaux de la moelle osseuse de rat). Toxicologie pour la reproduction et le développement :
Altération de la fertilité
L’administration orale de cénobamate (0, 11, 22 ou 44 mg/kg/jour) à des rats mâles et femelles avant et pendant l’accouplement et en continuant chez les femelles jusqu’au jour 6 de la gestation n’a pas produit d’effets indésirables sur la fertilité, la performance reproductive générale ou le développement embryonnaire précoce. L’exposition plasmatique (ASC) à la dose la plus élevée testée chez le rat était inférieure à celle chez les humains à la DMRH.
Développement embryofetal et toxicités maternelles
L’administration orale de cénobamate (0, 10, 30 ou 60 mg/kg/jour) à des rates gravides pendant la période d’organogenèse a entraîné une augmentation de la mortalité embryofœtale, une réduction du poids corporel des fœtus et une ossification des fœtus incomplète à la dose la plus élevée testée, qui était associée à une toxicité maternelle. Il y a eu une légère augmentation des malformations viscérales à la dose la plus élevée. Cependant, le potentiel tératogène n’a pas pu être entièrement évalué en raison du taux élevé de décès embryofœtaux, ce qui a entraîné un nombre insuffisant de fœtus examinés. La dose sans effet observé (DSEO) était de 10 mg/kg/jour pour la toxicité maternelle. L’exposition plasmatique maternelle (ASC) à la DSEO pour le développement embryofoetal (30 mg/kg/jour) était inférieure à celle des humains à la DMRH.
L’administration orale deux fois par jour de cénobamate (0, 10, 30 ou 50 mg/kg/jour) à des rates gravides pendant la période d’organogenèse a entraîné une diminution du poids corporel maternel et de la consommation alimentaire à la dose la plus élevée. Aucun effet lié au cénobamate n’a été observé sur la proportion des sexes des fœtus, le poids corporel ou les examens externes, viscéraux ou squelettiques, quel que soit le dosage. Lorsqu’il a été administré à des rates pendant la gestation, le cénobamate n’a pas présenté de potentiel tératogène jusqu’à des doses de 50 mg/kg/jour. L’exposition plasmatique maternelle (ASC) à la DSENO (50 mg/kg/jour) pour les toxicités de développement tant maternelles qu’embryofoetales était inférieure à celle observée chez les humains à la DMRH.
L’administration orale de cénobamate (0, 4, 12 ou 36 mg/kg/jour) à des lapines gravides pendant la période d’organogenèse a entraîné une augmentation de la mortalité embryonnaire ou fœtale à la dose la plus élevée testée, qui était associée à une toxicité maternelle. L’exposition plasmatique maternelle à la DSEO (12 mg/kg/jour) pour les toxicités de développement tant maternelles qu’embryofoetales était inférieure à celle observée chez les humains à la DMRH.
Toxicité pour le développement pré et postnatal
Lorsque du cénobamate (à des doses de 0, 11, 22, ou 44 mg/kg/jour) a été administré par voie orale à des rates tout au long de la grossesse et de la lactation, des troubles neurocomportementaux (déficit d’apprentissage et de mémoire et augmentation de la réponse de sursaut au bruit) ont été observés chez leur progéniture à toutes les doses et une diminution du gain de poids corporel avant sevrage et des effets indésirables sur la fonction de reproduction (diminution du nombre de corps jaunes, d’implantations et de fœtus vivants) ont été observés chez leur progéniture à la dose la plus élevée. L’exposition plasmatique maternelle à la plus faible dose d’effet (11 mg/kg/jour) présentant des effets indésirables sur le développement prénatal et postnatal était inférieure à celle observée chez les humains à la DMRH.
Lorsque du cénobamate (44 mg/kg/jour) a été administré par voie orale à des rates allaitant, du jour 2 au jour 12, aucune mortalité liée au cénobamate n’a été observée. Tous les animaux ont survécu (mères et progéniture). Les concentrations de cénobamate dans le lait maternel étaient généralement légèrement plus élevées que les concentrations plasmatiques chez les rates en lactation au jour 12. Dans l’ensemble, aucune toxicité liée au cénobamate n’a été observée chez la progéniture ou chez les mères.
Le transfert placentaire et lacté du cénobamate a été confirmé par la présence de cénobamate dans le liquide amniotique et le sang fœtal des rates gravides et dans le lait des rates en lactation.
Toxicité juvénile : Le cénobamate a été administré par voie orale à des rats juvéniles mâles et femelles du 7e au 70e jour postnatal (PND). Pour maintenir des expositions plasmatiques constantes aux médicaments, les doses ont été augmentées pendant la période d'administration, jusqu'à 120 et 80 mg/kg/jour chez les mâles et les femelles, respectivement. Les effets dose-dépendants liés au cénobamate comprenaient la mortalité, des diminutions transitoires du poids corporel, ainsi que des troubles neurologiques et
neurocomportementaux (diminution de la force de préhension, troubles de l'apprentissage et de la mémoire). Au microscope, une dysplasie impliquant la sclérotique, la choroïde, l'épithélium pigmenté rétinien (EPR) et la rétine des yeux était présente à une fréquence plus élevée chez les mâles traités au cénobamate (groupe à dose élevée uniquement, 40/60/80/120 mg/kg/jour), mais a été considérée comme spontanée et peut-être non liée à l'administration de cénobamate compte tenu de sa nature (développementale), de ses caractéristiques (généralement unilatérales) et de sa présence chez un rat femelle témoin. Sur le plan pathologique, le traitement au cénobamate a provoqué des augmentations dose-dépendantes minimes à modérées du poids du foie chez tous les animaux traités et des augmentations dose-dépendantes minimes à légères du poids des reins chez les mâles traités, qui étaient corrélées au microscope avec l'hypertrophie hépatocellulaire centrolobulaire et l'accumulation de gouttelettes hyalines tubulaires rénales qui étaient également dose-dépendante en ce qui concerne la gravité et l'incidence, mais n'étaient associés à aucun changement dégénératif. Toutes les différences de poids du foie et des reins notées à la fin de l'administration se sont rétablies après la période de récupération. Globalement, une DSENO sur le développement postnatal n'a pas été identifiée avec une exposition plasmatique au cénobamate aux plus faibles doses testées inférieures à celle chez l'homme à la MRHD.