


Monographie de produit - Brivlera (Ucb Canada, 10 mg, ..., 100 mg)
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| Mises en garde et précautions, 7.1.1 Femmes enceintes | 04/2023 |
|---|---|
| Mises en garde et précautions, 7.1.2 Femmes qui allaitent | 04/2023 |
| Posologie et administration, 4.2 Dose recommandée et ajustement posologique | 12/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ....................2
TABLE DES MATIÈRES ..............................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .....................................4
- 1
INDICATIONS ...............................................................................................................4
- 1.1 Enfants .........................................................................................................4
- 1.2 Personnes âgées ...........................................................................................4
- 2 CONTRE-INDICATIONS..................................................................................................4
- 4
POSOLOGIE ET ADMINISTRATION ................................................................................4
- 4.1 Considérations posologiques .........................................................................4
- 4.2 Dose recommandée et ajustement posologique.............................................4
- 4.3 Reconstitution...............................................................................................6
- 4.4 Administration ..............................................................................................7
- 4.5 Dose oubliée .................................................................................................7
- 5 SURDOSAGE ................................................................................................................7
- 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........8
- 7
MISES EN GARDE ET PRÉCAUTIONS ..............................................................................9
- 7.1 Populations particulières .............................................................................13
- 7.1.1 Femmes enceintes ......................................................................................13
- 7.1.2 Femmes qui allaitent ...................................................................................14
- 7.1.3 Enfants .......................................................................................................14
- 7.1.4 Personnes âgées .........................................................................................14
- 8
EFFETS INDÉSIRABLES ................................................................................................15
- 8.1 Aperçu des effets indésirables .....................................................................15
- 8.2 Effets indésirables observés au cours des essais cliniques.............................15
- 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants ..............20
- 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques.......21
8.5 Effets indésirables observés après la commercialisation ...............................21
- 9
INTERACTIONS MÉDICAMENTEUSES ..........................................................................21
- 9.3 Interactions médicament-comportement ....................................................21
- 9.4 Interactions médicament-médicament ........................................................22
- 9.5 Interactions médicament-aliment................................................................26
- 9.6 Interactions médicament-plante médicinale ................................................26
- 9.7 Interactions médicament-analyses de laboratoire ........................................26
- 10
PHARMACOLOGIE CLINIQUE ......................................................................................26
- 10.1 Mode d’action ............................................................................................26
- 10.2 Pharmacodynamie ......................................................................................27
- 10.3 Pharmacocinétique .....................................................................................28
- 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ..........................................................31
- 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ....................................................31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................32
- 13 RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................32
- 14
ESSAIS CLINIQUES ......................................................................................................33
- 14.1 Essais cliniques par indication ......................................................................33
- 15 MICROBIOLOGIE ........................................................................................................37
- 16 TOXICOLOGIE NON CLINIQUE.....................................................................................37
RENSEIGNEMENTS DESTINÉS AUX PATIENTS .........................................................................41
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adultes, adolescents et enfants âgés de 4 ans et plus :
BRIVLERA (brivaracétam) est indiqué comme traitement adjuvant dans la prise en charge des crises d’épilepsie partielles chez les patients épileptiques âgés de 4 ans et plus dont les crises ne sont pas maîtrisées de manière satisfaisante par les traitements classiques.
La solution injectable par voie intraveineuse BRIVLERA (brivaracétam) est une option de rechange pour les adultes lorsque l’administration orale est temporairement impossible.
1.1 Enfants
Enfants âgés de moins de 4 ans : Comme l’innocuité et l’efficacité de BRIVLERA n’ont pas été établies chez l’enfant âgé de moins de 4 ans, l’emploi de cet agent n’est pas indiqué dans cette population (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : L’expérience clinique de l’utilisation de BRIVLERA chez les patients âgés atteints d’épilepsie est restreinte (29 patients âgés de 65 à 80 ans). Aucun réglage de la dose en fonction de l’âge du patient n’est nécessaire. En général, il faut faire preuve de prudence lorsqu’on détermine la dose à prescrire aux personnes âgées et commencer par la plus faible dose de la plage posologique recommandée, laquelle est le plus souvent utilisée en présence d’une réduction des fonctions hépatique, rénale ou cardiaque ainsi qu’en présence d’affections ou de traitements concomitants (voir 7.1.4 Personnes âgées, 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
2 CONTRE-INDICATIONS
Les patients qui présentent une hypersensibilité à BRIVLERA (brivaracétam), à l’un des ingrédients de ce dernier ou à l’un des composants de son contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT de la présente monographie de produit.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
BRIVLERA (brivaracétam) peut être pris avec ou sans aliments.
Le traitement par BRIVLERA chez les adultes peut être entrepris par voie intraveineuse ou orale. La solution injectable BRIVLERA doit être administrée par voie intraveineuse chez les adultes seulement.
- 4.2 Dose recommandée et ajustement posologique Adultes
La dose de départ recommandée chez les adultes est de 50 mg 2 fois par jour (100 mg/jour). Selon la réponse du patient au traitement et sa tolérabilité, la dose peut être modifiée pour s’établir entre
25 mg 2 fois par jour (50 mg/jour) et 100 mg 2 fois par jour (200 mg/jour). La dose quotidienne maximale recommandée de BRIVLERA est de 200 mg, administrés en deux prises égales.
Lors du passage de l’administration orale de BRIVLERA à l’administration intraveineuse et vice-versa, la dose quotidienne totale et sa fréquence d’administration doivent être maintenues.
Enfants ≥ 4 ans et adolescents
Le médecin doit prescrire la forme posologique et la teneur les plus appropriées en fonction du poids et de la dose. La posologie doit être réglée selon la réponse clinique et la tolérabilité.
La posologie recommandée chez les enfants âgés de 4 ans et plus et les adolescents est résumée dans le tableau ci-dessous.
Tableau 1 : Recommandations posologiques pour les enfants (âgés de 4 ans et plus)
| Enfants (≥ 4 ans) | ||||||||
|---|---|---|---|---|---|---|---|---|
Poids de 11 kg à < 20 kg | Poids de 20 kg à < 50 kg | Poids de 50 kg ou plus | ||||||
| Dose thérapeutique | 0,5 mg/kg à 2,5 mg/kg 2 fois par jour | 0,5 mg/kg à 2 mg/kg 2 fois par jour | 25 mg à 100 mg 2 fois par jour | |||||
| Dose de départ recommandée | 0,5 mg/kg à 1,25 mg/kg 2 fois par jour | 0,5 mg/kg à 1 mg/kg 2 fois par jour | 25 mg à 50 mg 2 fois par jour | |||||
| Insuffisance hépatique | ||||||||
| Dose de départ recommandée | 0.5 mg/kg 2 fois par jour | 0.5 mg/kg 2 fois par jour | 25 mg 2 fois par jour | |||||
| Dose maximale recommandée | 2 mg/kg 2 fois par jour | 1.5 mg/kg 2 fois par jour | 75 mg 2 fois par jour | |||||
Solution orale
La dose à administrer pour chaque patient doit être calculée à l’aide de la formule suivante : Volume par administration (mL) = Dose par administration (mg, selon le Tableau 1) ÷ 10 mg/mL
Patients atteints d’insuffisance rénale : Il existe peu de données cliniques sur l’utilisation de BRIVLERA chez des patients présentant une insuffisance rénale, car ces patients ont été exclus des études cliniques sur l’épilepsie précédant la commercialisation du médicament. Selon une étude de pharmacocinétique sur l’administration d’une dose unique chez des adultes, il n’est pas nécessaire de régler la dose chez les patients qui présentent une insuffisance rénale. Selon les données relatives aux adultes, il n’est pas nécessaire de régler la dose chez les enfants qui présentent une insuffisance rénale.
On ne dispose d’aucune donnée sur l’emploi de BRIVLERA chez les patients atteints d’insuffisance rénale terminale soumis à la dialyse. Par conséquent, l’emploi de BRIVLERA n’est pas recommandé dans cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et
- 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Patients atteints d’insuffisance hépatique : Chez les adultes, de même que chez les enfants et adolescents pesant 50 kg ou plus, il faut envisager de réduire la dose de départ à 25 mg 2 fois par jour (50 mg par jour). La dose maximale recommandée chez les patients atteints d’insuffisance hépatique, peu importe le stade de la maladie, est de 75 mg 2 fois par jour (150 mg par jour; voir
- 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique). La
posologie recommandée chez les enfants atteints d’insuffisance hépatique est présentée au Tableau 1.
Enfants âgés de moins de 4 ans : L’innocuité et l’efficacité de BRIVLERA n’ont pas été établies chez l’enfant âgé de moins de 4 ans.
Personnes âgées (≥ 65 ans) : Le nombre de patients âgés de 65 ans et plus ayant participé aux études comparatives avec placebo menées à double insu sur l’épilepsie chez l’adulte (29 patients âgés de 65 à 80 ans ont terminé les études cliniques de phase III) était insuffisant pour évaluer adéquatement l’innocuité et l’efficacité de BRIVLERA dans cette population. Selon les données obtenues dans le cadre d’une étude de pharmacocinétique réalisée chez des patients de 65 ans et plus, aucun réglage de la dose de BRIVLERA en fonction de l’âge n’est nécessaire (voir 1 INDICATIONS et
- 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
Arrêt du traitement
Comme c’est le cas pour tous les anticonvulsivants, l’administration de BRIVLERA doit être interrompue graduellement en raison du risque d’apparition d’une fréquence accrue des crises d’épilepsie et d’un état de mal épileptique. Lors de l’arrêt du traitement par BRIVLERA, il convient de diminuer graduellement la dose (p. ex., pour les adultes et les enfants pesant plus de 50 kg : réduire graduellement de 50 mg/jour une fois par semaine. Après 1 semaine de traitement à la dose de 50 mg/jour, une semaine finale de traitement à la dose de 20 mg/jour est recommandée).
- 4.3 Reconstitution Solution injectable BRIVLERA
La solution injectable BRIVLERA doit être administrée par voie intraveineuse chez les adultes seulement. Elle peut être administrée sans être diluée ou encore être mélangée aux diluants énumérés ci-dessous. Prélever la quantité exacte de solution injectable BRIVLERA requise pour l’administration.
Diluants :
- Solution injectable de chlorure de sodium à 9 mg/mL (0,9 %)
- Solution injectable de Ringer au lactate
- Solution injectable de glucose à 50 mg/mL (5 %)
- Concentration de brivaracétam : de 0,1 à 1,5 mg/mL de brivaracétam dans le diluant
Comme c’est le cas avec tous les produits médicamenteux destinés à l’administration parentérale, on doit examiner le mélange afin de vérifier sa limpidité et de déceler la présence de toute particule, d’un
Pour traiter un surdosage présumé, communiquer avec le centre antipoison de la région.
précipité, d’une altération de la coloration ou d’une fuite avant son administration. Ne pas administrer si la solution est trouble, si elle contient des particules ou un précipité, si elle a changé de couleur ou si le sac fuit. Jeter toute portion inutilisée. L’expérience obtenue lors de l’administration de BRIVLERA par voie intraveineuse dans le contexte d’études cliniques se limite à 4 jours consécutifs de traitement (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
- 4.4 Administration Comprimés BRIVLERA
Les comprimés BRIVLERA doivent être avalés entiers avec un liquide. Ils ne doivent pas être croqués ni écrasés.
Solution orale BRIVLERA
Il n’est pas nécessaire de diluer la solution orale BRIVLERA. Elle peut également être administrée par sonde nasogastrique ou de gastrostomie.
Solution injectable BRIVLERA
La solution injectable BRIVLERA peut être administrée par injection en bolus ou en perfusion intraveineuse de 15 minutes.
4.5 Dose oubliée
Si le patient a oublié de prendre une dose de BRIVLERA, il doit la prendre dès qu’il s’en rend compte et prendre la dose suivante à l’heure prévue le matin ou le soir. Cela pourrait empêcher la concentration plasmatique de brivaracétam de glisser sous le seuil d’efficacité et prévenir la survenue de crises perthérapeutiques.
5 SURDOSAGE
Signes, symptômes et données de laboratoire propres au surdosage aigu chez l’être humain
Il existe peu de données cliniques sur le surdosage de BRIVLERA (brivaracétam) chez l’être humain. Durant les études cliniques réalisées avant la commercialisation de BRIVLERA, les catégories d’effets indésirables subis par les patients exposés à un surdosage aigu de BRIVLERA étaient pour la plupart similaires à ceux observés chez les patients ayant reçu une dose thérapeutique du médicament. De la somnolence et des étourdissements ont été signalés chez un patient qui a pris une dose unique de 1400 mg de BRIVLERA; il s’agit du surdosage non mortel le plus élevé connu. Les effets indésirables suivants ont été relevés en présence d’un surdosage de BRIVLERA : vertiges, troubles de l’équilibre, fatigue, nausées, diplopie et anxiété.
Traitement ou prise en charge des cas de surdosage
Il n’existe pas d’antidote spécifique de BRIVLERA. En cas de surdosage, il convient de suivre la pratique médicale courante visant la prise en charge de n’importe quel surdosage. Il faut assurer la perméabilité des voies aériennes ainsi qu’une oxygénation et une ventilation pulmonaire efficaces; la surveillance du rythme cardiaque et la mesure des signes vitaux sont recommandées. On doit communiquer avec un centre antipoison certifié pour obtenir l’information la plus récente concernant la prise en charge des cas de surdosage de BRIVLERA. Il n’existe aucune donnée sur l’élimination possible de BRIVLERA par hémodialyse. Comme moins de 10 % de la dose de BRIVLERA est excrétée dans l’urine, l’hémodialyse ne devrait pas augmenter significativement l’élimination du médicament.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés / 10 mg, 25 mg, 50 mg, 75 mg et 100 mg / Flacon | Bétadex (β-cyclodextrine), croscarmellose sodique, lactose anhydre, monohydrate de lactose, stéarate de magnésium, ainsi que les ingrédients énumérés ci-dessous. Comprimés dosés à 10 mg : alcool polyvinylique, dioxyde de titane, polyéthylèneglycol 3350, talc Comprimés dosés à 25 mg et à 100 mg : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, oxyde de fer noir, polyéthylèneglycol 3350, talc Comprimés dosés à 50 mg : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol 3350, talc Comprimés dosés à 75 mg : alcool polyvinylique, dioxyde de titane, oxyde de fer jaune, oxyde de fer noir, oxyde de fer rouge, polyéthylèneglycol 3350, talc |
| Orale | Solution orale / 10 mg/mL / Flacon | Acide citrique anhydre, arôme de framboise, carboxyméthylcellulose sodique, citrate de sodium, eau purifiée, glycérine, méthylparabène, solution de sorbitol, sucralose |
| Intraveineuse | Solution injectable / 10 mg/mL / Fiole | Acétate de sodium (trihydraté), acide acétique glacial, chlorure de sodium, eau pour injection |
Comprimés BRIVLERA (brivaracétam)
Les comprimés BRIVLERA se présentent comme suit :
Comprimés dosés à 10 mg : Les comprimés BRIVLERA (brivaracétam) dosés à 10 mg sont blancs à blanc cassé, ronds, pelliculés et portent l’inscription gravée « u10 » sur un côté.
Comprimés dosés à 25 mg : Les comprimés BRIVLERA (brivaracétam) dosés à 25 mg sont gris, ovales, pelliculés et portent l’inscription gravée « u25 » sur un côté.
Comprimés dosés à 50 mg : Les comprimés BRIVLERA (brivaracétam) dosés à 50 mg sont jaunes, ovales, pelliculés et portent l’inscription gravée « u50 » sur un côté.
Comprimés dosés à 75 mg : Les comprimés BRIVLERA (brivaracétam) dosés à 75 mg sont violets, ovales, pelliculés et portent l’inscription gravée « u75 » sur un côté.
Comprimés dosés à 100 mg : Les comprimés BRIVLERA (brivaracétam) dosés à 100 mg sont vert-gris, ovales, pelliculés et portent l’inscription gravée « u100 » sur un côté.
Les comprimés BRIVLERA sont offerts en flacons de polyéthylène haute densité (PEHD) contenant 60 comprimés et en plaquettes de doses unitaires de chlorure de polyvinyle (PVC), de
polychlorotrifluoroéthylène (PCTFE) et d’aluminium.
Solution orale BRIVLERA
La solution orale BRIVLERA (brivaracétam) dosée à 10 mg/mL est un liquide transparent légèrement visqueux, incolore ou jaunâtre, à saveur de framboise.
La solution orale BRIVLERA (brivaracétam) dosée à 10 mg/mL est offerte en flacons de verre ambré de 300 mL.
Solution injectable BRIVLERA
La solution injectable BRIVLERA (brivaracétam) dosée à 10 mg/mL est une solution stérile, transparente et incolore.
La solution injectable BRIVLERA dosée à 10 mg/mL se présente dans une fiole en verre incolore de 6 mL à usage unique. Chaque fiole contient 5 mL de solution injectable de brivaracétam.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Retrait des anticonvulsivants
Comme c’est le cas pour tous les anticonvulsivants, l’arrêt du traitement par BRIVLERA (brivaracétam)
doit se faire graduellement afin de réduire au minimum le risque d’une fréquence accrue des crises d’épilepsie et d’état de mal épileptique (voir 4.2 Dose recommandée et ajustement posologique).
Cancérogenèse et mutagenèse
Se reporter à la section 16 TOXICOLOGIE NON CLINIQUE – Cancérogénicité et 16 TOXICOLOGIE NON
CLINIQUE – Genotoxicité pour obtenir un exposé des données chez l’animal.
Conduite de véhicules et utilisation de machines
Le traitement par BRIVLERA a été associé à de la somnolence, des étourdissements, de la fatigue et des troubles de la coordination. Il faut surveiller l’apparition de ces signes et symptômes, et recommander aux patients de s’abstenir de conduire un véhicule ou de faire fonctionner des machines potentiellement dangereuses tant qu’ils ne savent pas quel effet a BRIVLERA sur leur capacité à réaliser ces activités (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions neurologiques et 8 EFFETS INDÉSIRABLES).
Système hématopoïétique/Sang
BRIVLERA peut causer des anomalies hématologiques. Au cours d’études comparatives de phase III sur le traitement adjuvant de l’épilepsie chez l’adulte, 1,8 % des patients traités par BRIVLERA et 1,1 % des patients ayant reçu le placebo ont présenté au moins une fois une diminution cliniquement significative de la numération des leucocytes (< 3,0 x 10⁹/L), et 0,3 % des patients traités par BRIVLERA et 0 % des patients sous placebo ont montré au moins une fois une réduction significative sur le plan clinique de la numération des neutrophiles (< 1,0 x 10⁹/L).
Fonctions hépatique, biliaire et pancréatique
Les données cliniques sur l’emploi de BRIVLERA chez des patients adultes présentant une insuffisance hépatique sont limitées, et il n’en existe pas chez les enfants atteints d’insuffisance hépatique. Des réductions de doses sont recommandées. Chez les adultes, il faut envisager de réduire la dose de départ à 25 mg 2 fois par jour (50 mg par jour). La dose maximale recommandée chez les patients atteints d’insuffisance hépatique, peu importe le stade de la maladie, est de 75 mg 2 fois par jour (150 mg par jour). Pour les recommandations posologiques chez les enfants, voir 4 POSOLOGIE ET
ADMINISTRATION (voir aussi 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
Système immunitaire
Hypersensibilité
Bronchospasme et œdème de Quincke : BRIVLERA peut causer des réactions d’hypersensibilité. De rares cas de bronchospasme et d’œdème de Quincke ont été rapportés chez des patients qui prenaient BRIVLERA. Si un patient manifeste des réactions d’hypersensibilité après un traitement par BRIVLERA, il faut cesser l’administration du médicament et envisager un traitement de rechange.
Réactions dermatologiques graves : Le syndrome d’hypersensibilité touchant plusieurs organes (Drug Reaction with Eosinophilia and Systemic Symptoms, ou DRESS) est une affection grave qui est parfois causée par les anticonvulsivants. Les réactions d’hypersensibilité touchant plusieurs organes se manifestent habituellement, mais pas exclusivement, d’abord par une fièvre et des éruptions cutanées, puis par une atteinte d’autres organes ou appareils, pouvant inclure, mais pas nécessairement, une éosinophilie, une lymphadénopathie, une hépatite, une néphrite ou une myocardite. Comme les manifestations varient, des signes et symptômes intéressant d’autres organes sont possibles. L’atteinte des organes peut être plus grave que l’atteinte cutanée. Si une réaction d’hypersensibilité est soupçonnée et ne peut être attribuée à une autre cause, il faut mettre fin au traitement par BRIVLERA et instaurer un traitement de rechange.
Réactions neurologiques
Somnolence et fatigue
BRIVLERA cause une augmentation dépendante de la dose de la somnolence et des effets indésirables liés à la fatigue (fatigue, malaise, hypersomnie, sédation et léthargie). Lors desétudes comparatives de phase III sur le traitement adjuvant de l’épilepsie chez l’adulte, ces effets indésirables ont été signalés chez 25 % des patients qui, suivant la répartition aléatoire, ont reçu BRIVLERA à raison d’au moins
50 mg/jour (20 % des patients ayant reçu 50 mg/jour, 26 % des patients ayant reçu 100 mg/jour et 27 % des patients ayant reçu 200 mg/jour) comparativement à 14 % des patients sous placebo. Le risque d’apparition de ces effets est le plus élevé au début du traitement, mais ceux-ci peuvent survenir
à n’importe quel moment (voir 8 EFFETS INDÉSIRABLES).
Étourdissements et troubles de la démarche et de la coordination
BRIVLERA cause des effets indésirables liés aux étourdissements et aux troubles de la démarche et de la coordination (étourdissements, vertiges, troubles de l’équilibre, ataxie, nystagmus, troubles de la démarche et anomalies de la coordination). Durant les études comparatives de phase III sur le traitement adjuvant de l’épilepsie chez l’adulte, ces effets ont été relevés chez 16 % des patients qui ont reçu BRIVLERA à raison d’une dose d’au moins 50 mg/jour au terme de la répartition aléatoire (16 % des patients ayant reçu 50 mg/jour, 14 % des patients ayant reçu 100 mg/jour et 18 % des patients ayant reçu 200 mg/jour) comparativement à 10 % des patients sous placebo. Le risque d’apparition de ces effets est le plus élevé au début du traitement, mais ceux-ci peuvent survenir à n’importe quel moment (voir 8 EFFETS INDÉSIRABLES).
Troubles psychiatriques
Troubles du comportement
BRIVLERA cause des effets indésirables psychotiques et non psychotiques qui ne sont pas liés à la dose. Au cours des études comparatives de phase III sur le traitement adjuvant de l’épilepsie chez l’adulte, des effets psychiatriques ont été observés chez environ 13 % des patients répartis aléatoirement pour recevoir BRIVLERA à raison d’au moins 50 mg/jour, comparativement à 8 % des patients qui ont reçu le placebo. Des effets non psychotiques (p. ex., irritabilité, anxiété, nervosité, agressivité, colère, agitation, impatience, dépression, troubles de l’humeur, labilité affective, hyperactivité psychomotrice, etc.) sont survenus chez 12 % des patients traités par BRIVLERA administré à une dose d’au moins
50 mg/jour, comparativement à 7 % des patients sous placebo. Au total, 1,7 % des patients adultes traités par BRIVLERA ont abandonné le traitement en raison d’effets psychiatriques (p. ex., agressivité, irritabilité, dépression) par rapport à 1,3 % des patients ayant reçu le placebo. Lors des études comparatives de phase III sur le traitement de l’épilepsie chez l’adulte, de l’irritabilité, une dépression et des symptômes anxieux sont survenus chez 2 % des patients traités par BRIVLERA et 1 % des patients sous placebo.
Les effets psychiatriques observés au cours des études ouvertes menées chez les enfants ont en général été les mêmes que chez les adultes, mais l’irritabilité et l’agressivité ont été notées à des taux environ deux fois plus importants que chez les adultes et ont été les termes les plus fréquents. Une hyperactivité psychomotrice a aussi été signalée à des taux nettement plus élevés que chez les adultes.
Des cas de troubles psychotiques et d’événements connexes (p. ex., hallucinations, délires, paranoïa)
ont été rapportés après la commercialisation du médicament. Certains cas ont été résolus suite à la réduction de la dose ou à l’arrêt du traitement par BRIVLERA (voir 8.5 Effets indésirables observés après la commercialisation, Psychose/Trouble psychotique).
Idées et comportement suicidaires
Des idées et des comportements suicidaires ont été signalés chez des patients traités par des anticonvulsivants dans plusieurs indications.
Il importe de surveiller tous les patients qui prennent des anticonvulsivants, pour quelque indication que ce soit, afin de déceler tout signe d’idées ou de comportements suicidaires et d’entreprendre un traitement approprié s’il y a lieu. Les patients (et leurs aidants) doivent consulter un médecin si de tels signes se manifestent.
Une méta-analyse de la Food and Drug Administration (FDA) des États-Unis regroupant plusieurs essais comparatifs avec placebo menés après répartition aléatoire et au cours desquels des anticonvulsivants étaient utilisés pour diverses indications a révélé un faible accroissement d’idées et de comportements suicidaires chez les patients traités par ces médicaments. On ignore ce qui sous-tend ce risque.
Au total, 43 892 patients ont été traités lors des essais cliniques comparatifs avec placebo inclus dans la méta-analyse. Environ 75 % des patients ont reçu des anticonvulsivants pour d’autres indications que l’épilepsie et, dans la majorité de ces cas, le traitement (anticonvulsivant ou placebo) était administré en monothérapie. En revanche, chez la majorité des patients traités pour l’épilepsie, soit les 25 % restants environ, le traitement (anticonvulsivant ou placebo) était administré comme adjuvant à d’autres médicaments contre l’épilepsie (autrement dit, les sujets des deux groupes recevaient au moins un anticonvulsivant). Par conséquent, le faible accroissement du risque d’idées et de comportements suicidaires signalé dans cette méta-analyse (0,43 % chez les patients recevant des anticonvulsivants comparativement à 0,24 % chez les patients sous placebo) repose en grande partie sur des patients qui ont reçu le traitement en monothérapie (anticonvulsivant ou placebo) pour d’autres indications que l’épilepsie. Le protocole de l’étude ne permet pas d’établir une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des anticonvulsivants, d’abord parce que ce groupe de patients représentait une minorité dans cette étude et, deuxièmement, parce que la comparaison entre le placebo et le médicament actif était faussée par la prise de traitements anticonvulsivants adjuvants par les deux groupes.
Fonction rénale
Il existe peu de données cliniques sur l’utilisation de BRIVLERA chez des patients présentant une insuffisance rénale, car ces patients ont été exclus des études cliniques sur l’épilepsie précédant la commercialisation du médicament. Selon une étude de pharmacocinétique sur l’administration d’une dose unique, il n’est pas nécessaire de régler la dose chez les patients qui présentent une insuffisance rénale. Selon les données relatives aux adultes, il n’est pas nécessaire de régler la dose chez les enfants qui présentent une insuffisance rénale.
On ne dispose d’aucune donnée sur l’emploi de BRIVLERA chez les patients atteints d’insuffisance rénale terminale soumis à la dialyse. Par conséquent, l’emploi de BRIVLERA n’est pas recommandé dans cette population (voir 4.2 Dose recommandée et ajustement posologique, Patients atteints d’insuffisance rénale et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Santé sexuelle : risque pour les femmes et les hommes
Femmes aptes à procréer / Contraception : Lors d’une étude sur les interactions entre les médicaments, BRIVLERA à 100 mg/jour n’a pas influencé de façon significative la pharmacocinétique des contraceptifs oraux (0,03 mg d’éthinylestradiol et 0,15 mg de lévonorgestrel). Dans une autre étude, BRIVLERA à 400 mg/jour (2 fois la dose quotidienne maximale recommandée) a réduit l’exposition aux contraceptifs oraux de 27 % dans le cas de l’œstrogène et de 23 % dans celui du progestatif (voir 9.4 Interactions médicament-médicament, Études sur les interactions
médicamenteuses réalisées avec d’autres agents, Contraceptifs oraux).
Les médecins doivent discuter de planification familiale et de contraception avec les femmes aptes à procréer qui prennent BRIVLERA (voir 7.1.1 Femmes enceintes).
Fertilité
Il n’existe pas de données quant à l’effet de BRIVLERA sur la fertilité humaine. Chez le rat, aucun effet sur la fertilité n’a été observé lors de l’administration de brivaracétam aux doses associées à une exposition générale 6 et 13 fois supérieure, chez le rat mâle et la rate respectivement, à celle relevée lors de l’administration de la dose de 200 mg/jour chez l’être humain (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
Femmes enceintes : Le brivaracétam traverse la barrière placentaire humaine. BRIVLERA ne doit pas être utilisé durant la grossesse à moins que la situation clinique le justifie (si les bienfaits pour la mère l’emportent nettement sur les risques potentiels pour le fœtus). L’emploi de BRIVLERA doit être soigneusement réévalué si la patiente décide de devenir enceinte durant son traitement.
Au cours des études cliniques, BRIVLERA a été utilisé comme traitement adjuvant chez des femmes non enceintes. Lorsqu’il était pris en concomitance avec la carbamazépine, BRIVLERA a provoqué une augmentation liée à la dose de la carbamazépine-époxyde, un métabolite actif (voir 9.4 Interactions médicament-médicament, Études sur les interactions médicamenteuses avec les anticonvulsivants,
Carbamazépine). La signification clinique de cette augmentation de la concentration de carbamazépine-époxyde chez la femme enceinte est inconnue.
Les études chez l’animal n’ont pas mis en évidence de pouvoir tératogène associé au brivaracétam, que ce soit chez la rate ou la lapine. Cependant, une toxicité embryofœtale et maternelle a été observée chez la lapine présentant une exposition générale (ASC) à la dose sans effet qui était environ 8 fois supérieure à celle relevée à la dose de 200 mg/jour chez l’humain. Il a été démontré que le brivaracétam traverse facilement la barrière placentaire chez la rate (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Registre sur les grossesses : On conseille aux médecins de recommander à leurs patientes enceintes qui prennent BRIVLERA de s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry. Pour ce faire, les patientes doivent téléphoner elles-mêmes au registre, au numéro sans frais
1 888 233-2334. Des renseignements sur le registre sont offerts sur le site Web suivant : http://www.aedpregnancyregistry.org/ (en anglais seulement).
Travail et accouchement : On ignore les effets de BRIVLERA sur le travail et l’accouchement chez les
êtres humains.
7.1.2 Femmes qui allaitent
Le brivaracétam est excrété dans le lait maternel humain. Si BRIVLERA est administré en concomitance avec la carbamazépine, la concentration de carbamazépine-époxyde dans le lait maternel peut également augmenter (voir 9.4 Interactions médicament-médicament, Études sur les interactions médicamenteuses avec les anticonvulsivants, Carbamazépine).
Il faut choisir entre l’allaitement et la prise de BRIVLERA, en tenant compte des bienfaits du traitement pour la mère et des effets indésirables potentiels du brivaracétam sur l’enfant allaité.
7.1.3 Enfants
Enfants (< 18 ans) : L’efficacité de BRIVLERA a été établie chez les adolescents et les enfants de ≥ 4 ans d’âge à partir de données probantes issues d’études adéquates et bien contrôlées sur l’emploi de BRIVLERA chez les adultes ayant des crises d’épilepsie partielles, et de données de pharmacocinétique recueillies auprès d’adultes et d’enfants. La démarche d’extrapolation était basée sur l’atteinte dans cette population de patients d’une exposition générale à BRIVLERA semblable à celle observée chez des adultes prenant des doses recommandées similaires.
L’innocuité a été établie en fonction de données d’innocuité provenant d’études cliniques auxquelles ont pris part 161 enfants de 4 à 17 ans ayant des crises d’épilepsie partielles (voir 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants, 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Enfants, et 14 ESSAIS CLINIQUES). L’innocuité et l’efficacité de
BRIVLERA n’ont pas été établies chez les enfants âgés de moins de 4 ans.
L’innocuité à long terme, dont les effets sur la croissance, la maturation et le développement comportemental, chez les patients de moins de 18 ans, n’a pas fait l’objet d’une évaluation méthodique (voir 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants).
L’innocuité de la solution injectable BRIVLERA chez les enfants n’a pas été établie.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Le nombre de personnes âgées de 65 ans et plus ayant participé aux études comparatives avec placebo menées à double insu sur l’épilepsie chez l’adulte (n = 29) est insuffisant pour permettre une évaluation satisfaisante de l’innocuité et de l’efficacité de BRIVLERA au sein de cette population. Aucun réglage de la dose de BRIVLERA en fonction de l’âge n’est nécessaire (voir 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Selon les données groupées des études comparatives avec placebo sur le traitement adjuvant auxquelles ont participé 1558 adultes atteints de crises d’épilepsie partielles (1099 patients traités par BRIVLERA [brivaracétam] et 459 patients ayant reçu le placebo), 68,3 % des patients traités par BRIVLERA et 62,1 % des patients sous placebo ont présenté des effets indésirables.
L’innocuité de BRIVLERA chez les enfants a été évaluée dans le cadre de deux études d’innocuité et de pharmacocinétique menées en mode ouvert chez des patients âgés de 1 mois à moins de 17 ans. Au total dans les deux études, 161 patients ayant des crises d’épilepsie partielles, âgés de 4 ans à moins de 17 ans, ont été traités par BRIVLERA en solution orale ou en comprimé, parmi lesquels 109 ont reçu BRIVLERA pendant au moins 12 mois.
Les effets indésirables le plus fréquemment signalés (fréquence supérieure à 10 %) au cours des études contrôlées chez des adultes traités par BRIVLERA étaient : somnolence (14,3 %) et étourdissements (11,0 %). Ces effets étaient habituellement d’intensité légère à modérée. La fréquence de la somnolence et de la fatigue s’est accrue avec l’augmentation de la dose. Les types d’effets indésirables relevés au cours des 7 premiers jours de traitement étaient comparables à ceux signalés dans l’ensemble de la période de traitement. Les effets indésirables ayant le plus fréquemment requis une intervention clinique (réglage de la dose/interruption du traitement ou nécessité d’un autre traitement) étaient la toux (1,5 %), les nausées (1,0 %) et la fatigue (0,8 %).
Abandon du traitement en raison d’effets indésirables lors des études cliniques comparatives menées avant la commercialisation du médicament
D’après les données groupées des études comparatives avec placebo sur le traitement adjuvant chez l’adulte, le taux d’abandon en raison d’effets indésirables s’établissait à 6,0 %, à 7,4 % et à 6,8 % chez les patients répartis au hasard pour recevoir BRIVLERA aux doses recommandées de 50 mg,de 100 mg et de 200 mg/jour, respectivement, et à 3,5 % chez les patients qui ont reçu le placebo. Les effets indésirables le plus souvent invoqués étaient les étourdissements (0,8 %), la dépression (0,5 %) et la fatigue (0,5 %).
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Tableau 3 : Fréquence des effets indésirables survenus pendant le traitement lors des études de phase III comparatives avec placebo menées à double insu portant sur les crises d’épilepsie partielles chez l’adulte (effets observés chez au moins 1 % des patients de n’importe quel groupe traité par BRIVLERA et plus fréquemment que dans le groupe placebo)
| Système, appareil ou organe / terme privilégié | Placebo (N = 459) % | BRIVLERA 50 mg/jour (N = 200) % | BRIVLERA 100 mg/jour (N = 353) % | BRIVLERA 200 mg/jour (N = 250) % | ||||
|---|---|---|---|---|---|---|---|---|
| Affections de l’oreille et du labyrinthe | ||||||||
| Vertiges | 2 | 2 | 3 | 2 | ||||
| Affections oculaires | ||||||||
| Vision trouble | < 1 | 2 | < 1 | 2 | ||||
| Diplopie | < 1 | 2 | < 1 | < 1 | ||||
| Conjonctivite | 0 | 1 | < 1 | < 1 | ||||
| Douleur oculaire | 0 | 1 | 0 | < 1 | ||||
| Troubles visuels | 0 | < 1 | 1 | 0 | ||||
| Affections gastro-intestinales | ||||||||
| Nausées | 2 | 4 | 4 | 4 | ||||
| Diarrhée | 3 | 4 | 2 | 3 | ||||
| Vomissements | < 1 | 5 | 1 | 1 | ||||
| Constipation | < 1 | 3 | 1 | 2 | ||||
| Douleurs abdominales hautes | < 1 | 3 | 1 | 1 | ||||
| Mal de dents | 1 | 2 | < 1 | 2 | ||||
| Gêne abdominale | < 1 | 0 | 1 | 0 | ||||
| Gastrite | < 1 | 0 | 1 | 0 | ||||
| Troubles généraux et anomalies au point d’administration | ||||||||
| Fatigue | 4 | 7 | 8 | 12 | ||||
| Irritabilité | 1 | 5 | 3 | 3 | ||||
| Troubles de la démarche | < 1 | 1 | < 1 | < 1 | ||||
| Douleurs thoraciques | < 1 | 1 | 0 | 0 | ||||
| Infections et infestations | ||||||||
| Rhinopharyngite | 3 | 3 | 3 | 4 | ||||
| Système, appareil ou organe / terme privilégié | Placebo (N = 459) % | BRIVLERA 50 mg/jour (N = 200) % | BRIVLERA 100 mg/jour (N = 353) % | BRIVLERA 200 mg/jour (N = 250) % | ||||
|---|---|---|---|---|---|---|---|---|
| Infection des voies respiratoires supérieures | 2 | < 1 | 2 | 2 | ||||
| Grippe | 1 | 2 | 2 | < 1 | ||||
| Infection virale | < 1 | 1 | 1 | < 1 | ||||
| Bactériurie | < 1 | < 1 | < 1 | 2 | ||||
| Herpès buccal | 0 | 2 | 0 | < 1 | ||||
| Lésion, empoisonnement et complications interventionnelles | ||||||||
| Chute | 1 | 2 | 1 | 1 | ||||
| Excoriation | 1 | 2 | < 1 | < 1 | ||||
| Traumatisme crânien | < 1 | 2 | < 1 | < 1 | ||||
| Examens | ||||||||
| Diminution du poids | < 1 | 2 | < 1 | 1 | ||||
| Hausse de la gamma- glutamyltransférase | 1 | 2 | < 1 | 1 | ||||
| Augmentation du poids | < 1 | 2 | < 1 | < 1 | ||||
| Hausse du taux sanguin de cholestérol | 0 | 1 | < 1 | 0 | ||||
| Hausse du taux sanguin de triglycérides | < 1 | 1 | < 1 | 0 | ||||
| Réduction de la numération des neutrophiles | < 1 | 1 | 0 | < 1 | ||||
| Anomalie de l’analyse d’urine | < 1 | 1 | 0 | < 1 | ||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Baisse de l’appétit | < 1 | 3 | < 1 | 2 | ||||
| Hyponatrémie | < 1 | 0 | 1 | 2 | ||||
| Dyslipidémie | < 1 | 0 | 1 | 1 | ||||
| Troubles de l’appareil locomoteur | ||||||||
| Myalgie | 1 | 3 | 1 | < 1 | ||||
| Dorsalgie | < 1 | 3 | 1 | < 1 | ||||
| Douleurs dans les membres | 1 | 3 | < 1 | < 1 | ||||
| Système, appareil ou organe / terme privilégié | Placebo (N = 459) % | BRIVLERA 50 mg/jour (N = 200) % | BRIVLERA 100 mg/jour (N = 353) % | BRIVLERA 200 mg/jour (N = 250) % | ||||
|---|---|---|---|---|---|---|---|---|
| Spasmes musculaires | 0 | 1 | < 1 | < 1 | ||||
| Arthralgie | < 1 | 1 | < 1 | < 1 | ||||
| Troubles du système nerveux | ||||||||
| Somnolence | 9 | 12 | 16 | 17 | ||||
| Étourdissements | 7 | 12 | 9 | 14 | ||||
| Céphalées | 10 | 16 | 7 | 8 | ||||
| Convulsions | 2 | 3 | 3 | 1 | ||||
| Tremblements | 1 | 2 | < 1 | 2 | ||||
| Troubles de l’équilibre | < 1 | 2 | < 1 | 1 | ||||
| Troubles de la mémoire | 1 | 2 | < 1 | 1 | ||||
| Paresthésie | 1 | 2 | 1 | < 1 | ||||
| Ataxie | < 1 | 2 | < 1 | < 1 | ||||
| Troubles de l’attention | < 1 | < 1 | 1 | < 1 | ||||
| Amnésie | 0 | 1 | < 1 | < 1 | ||||
| Hypoesthésie | < 1 | 1 | < 1 | < 1 | ||||
| Migraine | < 1 | 0 | < 1 | 1 | ||||
| Sédation | 0 | 0 | 0 | 2 | ||||
| Hyperactivité psychomotrice | 0 | 1 | < 1 | 0 | ||||
| Troubles psychiatriques | ||||||||
| Insomnie | 2 | 5 | 2 | 2 | ||||
| Anxiété | 1 | 2 | 1 | 3 | ||||
| Dépression | 1 | 5 | 1 | 1 | ||||
| Nervosité | < 1 | 2 | < 1 | < 1 | ||||
| Agitation | 0 | 1 | < 1 | 0 | ||||
| Humeur dépressive | < 1 | 1 | < 1 | < 1 | ||||
| Sautes d’humeur | 0 | < 1 | 0 | 1 | ||||
| Impatience | 0 | 0 | 1 | 0 | ||||
| Trouble du sommeil | < 1 | 1 | < 1 | 0 | ||||
| Système, appareil ou organe / terme privilégié | Placebo (N = 459) % | BRIVLERA 50 mg/jour (N = 200) % | BRIVLERA 100 mg/jour (N = 353) % | BRIVLERA 200 mg/jour (N = 250) % | ||||
|---|---|---|---|---|---|---|---|---|
| Troubles rénaux et urinaires | ||||||||
| Hématurie | 0 | 1 | < 1 | < 1 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Toux | 2 | 2 | 3 | 2 | ||||
| Dyspnée | 0 | 2 | < 1 | < 1 | ||||
| Douleur oropharyngée | < 1 | 1 | < 1 | 0 | ||||
| Troubles de l’appareil reproducteur et des seins | ||||||||
| Dysménorrhée | < 1 | < 1 | < 1 | 1 | ||||
| Troubles de la peau et du tissu sous-cutané | ||||||||
| Éruption cutanée | 1 | 2 | 1 | < 1 | ||||
| Prurit | < 1 | 2 | < 1 | 2 | ||||
| Eczéma | 0 | < 1 | 0 | 2 | ||||
Effets indésirables liés à la dose
Une augmentation liée à la dose de la fréquence de somnolence et de fatigue a été observée dans toute la plage thérapeutique de BRIVLERA (de 50 mg/jour à 200 mg/jour). La somnolence a été signalée à une fréquence accrue avec l’augmentation de la dose de BRIVLERA, de 11,5 % dans le groupe BRIVLERA à 50 mg/jour à 16,8 % dans le groupe BRIVLERA à 200 mg/jour. La fatigue a également été rapportée à une fréquence légèrement accrue avec l’augmentation de la dose, de
7,0 % dans le groupe traité par BRIVLERA à 50 mg/jour à 11,6 % dans le groupe traité par BRIVLERA à 200 mg/jour.
Autres effets indésirables signalés chez les patients présentant des crises partielles
La liste ci-dessous décrit les effets indésirables survenus durant le traitement et signalés par les patients traités par BRIVLERA durant toutes les études cliniques réalisées auprès d’adultes présentant des crises partielles, y compris les études comparatives et les études de prolongation de longue durée menées en mode ouvert. Les effets présentés dans d’autres tableaux ou sections ne sont pas inclus.
Idées et comportement suicidaires
Lors des études cliniques de courte durée sur l’emploi de BRIVLERA chez les patients épileptiques adultes, aucun cas de suicide ni de tentative de suicide n’a été signalé, mais ils ont tous les deux été rapportés au cours des études de prolongation en mode ouvert (< 0,1 % et 0,5 %, respectivement). Voir
- 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants.
Effets indésirables liés à l’administration intraveineuse du médicament
Les effets indésirables liés à l’administration de BRIVLERA par voie intraveineuse étaient généralement comparables aux effets observés lors de l’administration du médicament par voie orale. L’administration intraveineuse a été associée à de la douleur au point de perfusion chez 2,8 % des patients.
Comparaison entre les sexes et les races
Aucune différence significative n’a été notée entre les sexes au chapitre de la fréquence des effets indésirables. La majorité des patients était de race blanche (environ 74 % des patients étaient d’origine caucasienne et 26 %, non caucasienne); or, aucune différence n’a été observée entre les sujets de race blanche et les autres quant aux effets indésirables signalés.
Emploi abusif et pharmacodépendance
Dans une étude avec permutation sur le risque d’emploi abusif chez l’être humain menée en mode ouvert auprès de 44 sujets de 18 à 55 ans, les effets de doses uniques de BRIVLERA de 50 mg, de 200 mg et de 1000 mg ont été comparés à ceux d’un placebo et de l’alprazolam (dosé à 1,5 mg et à
- 3 mg). Tous les sujets avaient des antécédents d’utilisation de dépresseurs du système nerveux central ou en utilisaient à ce moment. BRIVLERA a entraîné moins d’effets sédatifs, euphoriques, stimulants et négatifs que l’alprazolam, ainsi que moins d’étourdissements. Cependant, la différence entre BRIVLERA et l’alprazolam n’était pas significative dans le cas de certaines mesures de l’équilibre et des effets positifs aux doses suprathérapeutiques (200 mg et 1000 mg).
La somnolence, l’euphorie, les étourdissements et la fatigue constituaient les effets indésirables le plus fréquemment signalés au cours de l’étude. Dans l’ensemble, BRIVLERA à 1000 mg a été associé à la fréquence la plus élevée d’euphorie (66 %), suivi des autres doses de BRIVLERA (40 % à la dose de
200 mg, 32 % à celle de 50 mg), alors que la fréquence de l’euphorie suivant la prise de l’alprazolam était inférieure (17 % aux doses de 1,5 mg et de 3,0 mg). Des effets sédatifs ont été observés chez des volontaires en bonne santé au cours des études sur l’administration d’une dose unique croissante et de doses multiples croissantes. Toutefois, aucun effet euphorique ou ressemblant à ceux des stimulants n’a été relevé à l’aide de mesures pharmacodynamiques validées (p. ex., questionnaire de l’Addiction
Research Center Inventory [ARCI], échelle visuelle analogique [EVA]).
Dans l’ensemble du programme clinique sur BRIVLERA chez l’adulte, la fréquence d’euphorie et de sensations ébrieuses s’établissait à 0,5 % chez les populations de patients, mais elle était supérieure (19,9 %) au cours des études de phase I. Les effets indésirables fréquemment associés à l’emploi abusif étaient les étourdissements, la somnolence, la fatigue et l’asthénie.
Dans un examen des données groupées des études comparatives avec placebo sur le traitement adjuvant, aucun signe d’éventuelle dépendance physique ou d’un syndrome de sevrage n’a été observé lors de l’emploi de BRIVLERA chez les adultes. Cependant, comme des effets de type euphorique ont été signalés, même aux doses thérapeutiques, une dépendance psychologique ne peut être exclue.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Le profil d’innocuité de BRIVLERA qui a été observé chez les enfants était généralement conforme à celui ayant été relevé chez les adultes, les taux étant plus élevés pour certains effets psychiatriques/troubles comportementaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles psychiatriques).
L’innocuité à long terme, dont les effets sur la croissance, la maturation et le développement comportemental, chez les patients de moins de 18 ans, n’a pas fait l’objet d’une évaluation méthodique.
Il existe des données d’innocuité limitées provenant d’études ouvertes menées chez des enfants âgés de 1 mois à moins de 4 ans. On dispose de données limitées sur le neurodéveloppement chez les enfants de moins de 4 ans. Il n’existe pas de données cliniques chez les nouveau-nés.
Idées et comportement suicidaires
Au cours des études ouvertes non contrôlées de longue durée, des idées suicidaires ont été signalées chez 4,7 % des enfants (plus fréquemment chez les adolescents) comparativement à 2,4 % chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les autres effets indésirables signalés chez moins de 1 % des patients présentant des crises partielles dans l’ensemble des groupes traités par BRIVLERA lors des études cliniques comparatives avec placebo menées chez l’adulte, qui sont survenus plus fréquemment ou qui étaient plus graves que sous placebo, étaient les suivants :
Troubles des systèmes sanguin et lymphatique : neutropénie
Troubles psychiatriques : agressivité, trouble psychotique
L’inclusion à la liste ci-dessus des effets indésirables notés lors d’études comparatives est fondée sur la pharmacologie de BRIVLERA, leur fréquence supérieure à celle attendue, leur gravité et la probabilité qu’ils soient associés à BRIVLERA.
8.5 Effets indésirables observés après la commercialisation
Psychose/Trouble psychotique
Des cas de troubles psychotiques et d’événements connexes (p. ex., hallucinations, paranoïa, délires, psychose aiguë, comportement psychotique) ont été rapportés après la commercialisation du médicament chez les patients traités par BRIVLERA avec ou sans médicaments concomitants. Ces événements ont été rapportés dans tous les groupes d'âge, y compris les enfants, les adolescents et les personnes âgées. La plupart des patients prenaient des doses quotidiennes de 50-200 mg de BRIVLERA.
Dans certains cas, la réduction de la dose de BRIVLERA ou l’arrêt du traitement a entraîné une résolution de l’événement.
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
BRIVLERA et alcool
Au cours d’une étude sur les interactions pharmacocinétiques et pharmacodynamiques réalisée chez 18 hommes en bonne santé âgés de 21 à 47 ans, BRIVLERA (en une dose unique de 200 mg) a été administré en concomitance avec de l’éthanol (en perfusion intraveineuse continue durant 5 heures pour atteindre une concentration sanguine d’alcool de 60 mg/100 mL). Bien qu’aucune interaction pharmacocinétique significative entre les deux agents n’ait été observée, BRIVLERA a fait significativement augmenter l’altération induite par l’alcool de la fonction psychomotrice, de l’attention et de la mémoire chez les sujets. Comparativement à BRIVLERA ou à l’éthanol pris seuls, l’administration concomitante de BRIVLERA et d’éthanol a causé une diminution accrue de la vitesse maximale de la saccade oculaire, de la poursuite oculaire, de la capacité d’adaptation des mouvements oculaires et de la vigilance évaluée sur une échelle visuelle analogique (EVA) par rapport à la période de référence, ainsi qu’une augmentation accrue des pertes d’équilibre et du temps de réaction des saccades par rapport au départ. La consommation d’alcool durant le traitement par BRIVLERA n’est pas recommandée.
- 9.4 Interactions médicament-médicament Études in vitro
Inhibition des enzymes métabolisant le médicament
In vitro, le brivaracétam n’a pas inhibé les isoenzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2D6 ou 3A4 du cytochrome P450 (CYP). Le brivaracétam a faiblement inhibé la CYP2C19 et ne devrait causer aucune interaction significative avec les substrats de la CYP2C19 chez l’être humain. De plus, le brivaracétam s’est révélé être un inhibiteur de l’époxyde hydrolase (CI50 = 8,2 μmol/L), ce qui porte à croire qu’il peut inhiber cette enzyme in vivo.
Induction des enzymes métabolisant le médicament
À des concentrations pouvant atteindre 10 μmol/L, le brivaracétam n’a pas modifié, ou n’a modifié que légèrement, l’expression de l’ARNm des isoenzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19 et CYP3A4 ainsi que de l’époxyde hydrolase. Il est peu probable que le brivaracétam cause l’induction de ces enzymes in vivo.
Transporteurs
Le brivaracétam n’est pas un substrat de la P-gp, de la MRP1 ni de la MRP2. Il n’a pas inhibé, ou alors il a inhibé faiblement, les transporteurs BCRP, BSEP, MATE1, MATE2/K, MRP2, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 ou P-gp, ce qui donne à penser que le médicament est peu susceptible de les inhiber in vivo.
Études sur les interactions médicamenteuses avec les anticonvulsivants :
Les interactions possibles entre BRIVLERA (brivaracétam; de 25 mg à 100 mg, 2 fois par jour) et d’autres anticonvulsivants ont été évaluées au cours d’une analyse groupée des concentrations plasmatiques des médicaments (n = 1771 sujets) et lors d’une analyse pharmacocinétique de population
(n = 1248 sujets) provenant de l’ensemble des études de phases II et III menées chez l’adulte, ainsi que dans une analyse de population sur le rapport exposition-réponse dans le cadre des études de phase III comparatives avec placebo sur le traitement adjuvant des crises d’épilepsie partielles chez les adultes (n = 1549 sujets).
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 – Interactions médicament-médicament établies ou potentielles
| [Nom propre/dénominat ion commune] | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Carbamazépine | EC | L’administration concomitante de carbamazépine et de BRIVLERA entraîne :
Voir également la section sur la carbamazépine ci-dessous. | Aucun réglage de la dose requis. Le prescripteur doit user de prudence lors de l’instauration du traitement par BRIVLERA ou par la carbamazépine et de l’augmentation graduelle de sa dose lorsque les concentrations de l’autre agent ont atteint l’état d’équilibre. Il faut surveiller l’apparition de symptômes, d’effets indésirables ou d’intolérance chez le patient. Le prescripteur doit tenir compte des autres médicaments pouvant modifier les concentrations plasmatiques de carbamazépine ou de carbamazépine-époxyde que le patient prend en concomitance. |
| Clobazam | EC | Aucune donnée | Aucun réglage de la dose requis. |
| Clonazépam | EC | Aucune donnée | Aucun réglage de la dose requis. |
| Lacosamide | EC | Aucune donnée | Aucun réglage de la dose requis. |
| Lamotrigine | EC | Aucune influence | Aucun réglage de la dose requis. |
| Lévétiracétam | EC | Aucune influence | Aucun réglage de la dose requis. |
| Oxcarbazépine | EC | Aucune influence | Aucun réglage de la dose requis. |
| Phénobarbital | EC | L’administration concomitante de phénobarbital et de BRIVLERA entraîne une diminution de 19 % de la concentration plasmatique de BRIVLERA. | Aucun réglage de la dose requis. |
| [Nom propre/dénominat ion commune] | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Phénytoïne | EC | L’administration concomitante de phénytoïne et de BRIVLERA entraîne :
| Aucun réglage de la dose requis. |
| Topiramate | EC | Aucune influence | Aucun réglage de la dose requis. |
| Acide valproïque | EC | Aucune influence | Aucun réglage de la dose requis. |
EC = essai clinique
* Le brivaracétam est un inhibiteur réversible de l’époxyde hydrolase, ce qui entraîne une augmentation de la concentration de carbamazépine-époxyde, un métabolite actif de la carbamazépine. La concentration plasmatique de la carbamazépine - époxyde a connu une augmentation pouvant atteindre 198 % lorsque BRIVLERA a été administré à une dose de 100 mg 2 fois par jour.
** À l’administration d’une dose suprathérapeutique de 400 mg/jour de brivaracétam, une augmentation de 20 % de la concentration plasmatique de phénytoïne a été observée.
Carbamazépine
Le brivaracétam est un inhibiteur modéré réversible de l’époxyde hydrolase, ce qui entraîne une augmentation de la concentration de carbamazépine-époxyde, un métabolite actif de la carbamazépine.
Dans une étude de phase I bilatérale menée en mode ouvert dans un seul centre sur les interactions pharmacocinétiques avec la carbamazépine, 14 jeunes hommes en bonne santé ont reçu de la carbamazépine dont la dose a été augmentée graduellement pour atteindre 600 mg/jour, pendant 35 jours, ainsi que BRIVLERA à raison de 400 mg/jour au cours des 10 derniers jours. Les concentrations plasmatiques ont été mesurées après l’administration d’une dose unique et à l’état d’équilibre dans le cas du brivaracétam, et au fil du temps dans les cas de la carbamazépine et de la carbamazépine-époxyde. L’administration de la carbamazépine à 600 mg/jour a fait diminuer l’ASC du brivaracétam (dose unique de 200 mg) de 29 % et la Cmax de 13 % au 22e jour de l’étude. Aucun autre effet n’a été observé au 35e jour après l’administration de doses multiples de brivaracétam et de carbamazépine. Aucun réglage de la dose de brivaracétam n’a été estimé nécessaire. Le brivaracétam à 400 mg/jour n’a pas modifié de façon significative l’exposition à la carbamazépine (ASCτ) ni la Cmax, mais il a augmenté de 2,6 fois l’exposition à son métabolite, la carbamazépine-époxyde.
Lors de deux études de phase I unilatérales menées en mode ouvert dans un seul centre sur les interactions métaboliques, 18 hommes et femmes adultes atteints d’épilepsie recevant un traitement de longue durée par des doses stables de carbamazépine, administrée seule ou en association avec le valproate, ont reçu BRIVLERA à raison d’une dose augmentée graduellement chaque semaine pour atteindre 100 mg/jour, 200 mg/jour et 400 mg/jour, respectivement. Des échantillons plasmatiques de concentration minimale ont été prélevés pour déterminer la concentration de chacune des substances, y compris celles de la carbamazépine-époxyde et de la carbamazépine-diol. Après l’administration de brivaracétam à 200 mg/jour, la carbamazépine-époxyde était 1,98 fois (avec la carbamazépine administrée seule) et 1,78 fois (en association avec le valproate) plus élevée par rapport au départ, ce qui indique que le valproate ne semble pas faire augmenter davantage les concentrations d’époxyde en présence de brivaracétam.
Lors des études comparatives sur le traitement adjuvant des crises d’épilepsie par BRIVLERA chez l’adulte, 722 patients au total ont pris diverses doses quotidiennes de carbamazépine (la dose quotidienne médiane était de 800 mg [min. : 200 mg, max. : 1400 mg]). Dans ces études, la concentration plasmatique de carbamazépine-époxyde était en moyenne 1,37, 1,62 et 1,98 fois supérieure aux valeurs de départ lorsque BRIVLERA a été administré aux doses de 50 mg/jour, de 100 mg/jour et de 200 mg/jour, respectivement. Aucune corrélation n’a été observée entre les concentrations de carbamazépine-époxyde et les principaux symptômes de toxicité attribuables à ce métabolite, notamment l’ataxie, la diplopie, les étourdissements, le nystagmus et la somnolence. Cependant, le prescripteur doit user de prudence lors de l’instauration du traitement par BRIVLERA ou par la carbamazépine et de l’augmentation graduelle de sa dose lorsque les concentrations de l’autre agent ont atteint l’état d’équilibre. Il se doit aussi de surveiller l’apparition de symptômes, d’effets indésirables ou d’intolérance chez le patient. Le prescripteur doit également tenir compte des autres médicaments pouvant modifier les concentrations plasmatiques de carbamazépine ou de carbamazépine-époxyde que le patient prend en concomitance.
Études sur les interactions médicamenteuses réalisées avec d’autres agents :
Contraceptifs oraux
Au cours d’une étude avec double permutation sur les interactions pharmacocinétiques réalisée chez 28 femmes volontaires en bonne santé âgées de 19 à 39 ans, l’administration concomitante de BRIVLERA à 100 mg/jour et d’un contraceptif oral renfermant de l’éthinylestradiol (0,03 mg) et du lévonorgestrel (0,15 mg) n’a entraîné aucun effet notable sur la pharmacocinétique du brivaracétam, de l’éthinylestradiol ou du lévonorgestrel.
Lors d’une autre étude avec double permutation sur les interactions pharmacocinétiques menée auprès de 24 femmes volontaires en bonne santé de 20 à 40 ans, l’administration de BRIVLERA à 400 mg/jour (2 fois la dose quotidienne maximale recommandée) en concomitance avec un contraceptif oral renfermant de l’éthinylestradiol (0,03 mg) et du lévonorgestrel (0,15 mg) a entraîné une diminution des ASC de l’éthinylestradiol et du lévonorgestrel de 27 % et de 23 %, respectivement. On ne s’attend pas à ce que cette interaction ait une importance clinique. Aucune étude n’a été menée sur l’emploi concomitant de contraceptifs oraux à dose plus faible.
Rifampine et gemfibrozil
Dans une étude avec double permutation sur les interactions pharmacocinétiques menée dans deux groupes de 26 hommes volontaires en bonne santé d’âge adulte, une dose unique de 150 mg de BRIVLERA a été administrée en concomitance avec de la rifampine (600 mg/jour pendant 5 jours), un inducteur total du CYP450 agissant notamment sur les isoenzymes CYP2B6, CYP2C8, CYP2C9, CYP2C19 et CYP3A4, ou encore avec du gemfibrozil (1200 mg/jour pendant 7 jours), un inhibiteur de la CYP2C8 et de la CYP2C9. Le gemfibrozil n’a eu aucun effet sur la pharmacocinétique du brivaracétam, mais la rifampine a entraîné une diminution de 45 % de l’ASC et de la demi-vie du brivaracétam. Un réglage de la dose de BRIVLERA s’impose lorsqu’un traitement par la rifampine est entrepris ou cessé. On ne dispose d’aucune donnée sur les effets de BRIVLERA sur la pharmacocinétique de la rifampine ou du gemfibrozil.
Prégabaline
Selon les données groupées d’études de phase II et III sur l’épilepsie menées chez des adultes,
BRIVLERA n’a eu aucune influence sur les concentrations plasmatiques de prégabaline. Il n’existe aucune donnée sur les effets de la prégabaline sur la pharmacocinétique du brivaracétam.
9.5 Interactions médicament-aliment
BRIVLERA est complètement absorbé après son administration par voie orale. Les aliments ne modifient pas le degré d’absorption du brivaracétam.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont fait l’objet d’aucune évaluation.
9.7 Interactions médicament-analyses de laboratoire
Les effets du médicament au cours des épreuves de laboratoire n’ont fait l’objet d’aucune évaluation.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme précis par lequel le brivaracétam exerce son effet anticonvulsivant chez l’être humain demeure inconnu (voir Pharmacologie préclinique ci-dessous pour obtenir un exposé des données expérimentales in vitro et in vivo chez l’animal).
Pharmacologie préclinique
Études sur la liaison aux récepteurs : Le principal mode d’action du brivaracétam semble être lié à sa forte affinité pour la protéine 2A de la vésicule synaptique (SV2A) dans le cerveau (pCI50 = 7,1 et 7,0 pour les formes relatives au rat et à l’humain, respectivement, comme le démontre le déplacement du radioligand [3H] ucb 30889 sélectif de la SV2A par le brivaracétam incubé avec des protéines membranaires du cerveau de rats et des cellules ovariennes de hamster chinois (CHO) exprimant SV2A, respectivement). L’administration par voie générale de doses de brivaracétam chez la souris a été associée à une occupation importante des récepteurs centraux SV2A, ce qui étaye la participation de cette cible aux propriétés anticonvulsivantes du médicament. De plus, la liaison du brivaracétam à la SV2A semble sélective, car elle n’a pas (à 10 μmol) provoqué d’inhibition supérieure à 50 % de la liaison à 50 radioligands différents spécifiques à divers récepteurs, systèmes de captation et canaux ioniques. Par conséquent, la liaison à la SV2A semble être le principal mécanisme de l’activité anticonvulsive du brivaracétam. Cependant, le mécanisme précis par lequel le brivaracétam exerce cette activité n’a pas été complètement élucidé.
Pharmacologie préclinique de l’innocuité
Les résultats des études pharmacologiques de l’innocuité réalisées avec le brivaracétam n’ont révélé aucun problème significatif touchant les fonctions du système nerveux central (SNC), cardiovasculaires, respiratoires et gastro-intestinales.
Les résultats obtenus au test de la tige tournante réalisé chez le rongeur portent à croire que le brivaracétam possède une marge d’innocuité relativement large entre les doses qui confèrent une protection contre les crises d’épilepsie et les effets indésirables moteurs aigus dans des modèles de crises partielles et généralisées chez l’homme. Des signes cliniques liés au SNC (principalement la dépression transitoire du SNC et la diminution de l’activité locomotrice spontanée) ont été observés aux doses élevées administrées par voie orale (à partir de 100 mg/kg) comparativement aux doses actives sur le plan pharmacologique (DE50 ≥ 2 mg/kg par voie i.p.). De plus, le brivaracétam n’a pas affecté l’apprentissage ni la mémoire chez le rat.
In vitro, le brivaracétam n’a pas interféré avec le canal potassique cardiaque humain (hERG) ni les canaux sodiques et calciques à des concentrations atteignant 100 μmol/L dans des cellules HEK293, ce qui indique que le médicament est peu susceptible de modifier la conduction, la dépolarisation et la repolarisation cardiaques. D’après des études réalisées sur des fibres de Purkinje isolées de chiens, il est également peu probable qu’il modifie la durée du complexe QRS, l’intervalle QT, la contractilité cardiaque ou la vélocité de la conduction ventriculaire. Aucun risque significatif d’ordre cardiovasculaire n’a été relevé lors des études pharmacologiques de l’innocuité cardiovasculaire menées in vivo chez le chien ou des études de toxicologie portant sur l’administration de doses répétées chez le chien et le singe pendant une période pouvant atteindre 9 mois.
Le seul résultat notable a été relevé lors d’une étude sur les effets respiratoires menée chez des rats mâles, soit un léger raccourcissement des durées de l’expiration et de la relaxation observé aux doses supérieures ou égales à 100 mg/kg, ce qui indique une légère stimulation respiratoire.
Chez les rats mâles, un ralentissement lié à la dose du transit gastro-intestinal et de la vidange gastrique était manifeste suivant l’administration de doses de 300 et de 600 mg/kg; la dose de 100 mg/kg était la dose sans effet observable (DSEO).
Le risque d’emploi abusif a été évalué chez le rat; aucun signe de risque significatif d’emploi abusif ou de dépendance n’a été relevé.
10.2 Pharmacodynamie
Au cours d’études cliniques de confirmation sur le traitement adjuvant des crises d’épilepsie partielles, une corrélation statistiquement significative a été démontrée entre la concentration plasmatique de brivaracétam et la réduction de la fréquence initiale des crises d’épilepsie. La CE50 (concentration plasmatique de brivaracétam correspondant à 50 % de l’effet maximal) a été estimée à 0,57 mg/L. Cette concentration plasmatique est légèrement supérieure à l’exposition médiane obtenue à la suite de l’administration de doses de 50 mg/jour de BRIVLERA (brivaracétam). L’augmentation de la dose à 100 mg/jour entraîne une réduction additionnelle de la fréquence des crises d’épilepsie, qui atteint un plateau à la dose de 200 mg/jour.
Électrocardiographie
L’effet de BRIVLERA sur l’électrophysiologie cardiaque a été évalué au cours d’une étude comparative avec placebo et agent actif, menée à double insu dans des groupes parallèles après répartition aléatoire chez 184 sujets adultes en bonne santé. BRIVLERA a été administré à raison de 75 mg 2 fois par jour (150 mg/jour) et de 400 mg 2 fois par jour (800 mg/jour) pendant 7 jours. BRIVLERA à 75 mg
2 fois par jour n’a pas eu d’effet significatif sur l’intervalle QTcF, la durée de l’intervalle QRS, l’intervalle PR ni la fréquence cardiaque selon l’évaluation électrocardiographique réalisée le 7e jour au cours des
12 heures suivant l’administration du médicament. Le traitement par BRIVLERA à la dose suprathérapeutique de 400 mg 2 fois par jour a été associé à une baisse de la fréquence cardiaque (variation moyenne corrigée en fonction du placebo par rapport au départ de -2 battements par minute [bpm] à -6 bpm) et à un raccourcissement temporaire de l’intervalle QTcF : variation moyenne corrigée en fonction du placebo par rapport à la période de référence de -5,8 ms (IC à 90 % : -9,8 à -1,8),
1,5 heure après l’administration de la dose.
Pharmacodynamie préclinique
Les paramètres pharmacodynamiques primaires du brivaracétam ont été évalués dans une vaste gamme de modèles in vitro et in vivo de crises d’épilepsie et d’épilepsie.
Bien que seul le traitement à forte dose procure une protection contre les crises d’épilepsie aiguës provoquées par stimulation électrique et par proconvulsivants chez la souris, le brivaracétam offre une protection importante et puissante contre les crises partielles chez les rongeurs. Les DE50 de 3,5 et de 1,2 mg/kg du brivaracétam administré par voie intrapéritonéale (i.p.) démontrent son effet protecteur contre les crises d’épilepsie avec généralisation secondaire chez les souris totalement prédisposées aux crises d’épilepsie par embrasement suivant une stimulation cornéenne ou une stimulation électrique à 6 Hz. Chez les rats totalement prédisposés aux crises d’épilepsie par stimulation de l’amygdale, le brivaracétam a fait significativement augmenter les courants du seuil convulsif suivant la décharge et du seuil des convulsions généralisées à partir d’une dose de 0,68 mg/kg administrée par voie i.p. et a montré une DE50 témoignant de son effet protecteur contre les convulsions avec généralisation secondaire, provoquées par une stimulation au-delà du seuil convulsif à une dose de 44 mg/kg administrée par voie i.p. Enfin, des DE50 dont les valeurs dénotaient l’effet protecteur du brivaracétam contre les crises d’épilepsie partielles aiguës suivant une stimulation à 6 Hz chez les souris (4,4 mg/kg par voie i.p.) et contre les crises avec généralisation secondaire réfractaires à la phénytoïne (68 mg/kg par voie i.p.) chez les souris totalement prédisposées aux crises d’épilepsie par stimulation de l’amygdale ont été observées.
Le brivaracétam a conféré une protection contre les crises généralisées grâce à une inhibition significative des décharges de pointe-ondes spontanées à partir d’une dose 6,8 mg/kg administrée par voie i.p. chez des rats GAERS (Genetic Absence Epilepsy Rat from Strasbourg), et sa DE50 de 2,4 mg/kg par voie i.p. dénotait un effet protecteur contre les convulsions cloniques chez les souris sensibles au bruit. Parallèlement, le brivaracétam a également réduit de façon significative le score relatif à la myoclonie et aux convulsions à partir d’une dose de 0,3 mg/kg administrée par voie i.p. dans un modèle de myoclonie hypoxique chez le rat.
10.3 Pharmacocinétique
Les comprimés, la solution orale et la solution injectable BRIVLERA sont bioéquivalents. Le brivaracétam présente une pharmacocinétique linéaire et indépendante du temps, et montre de faibles variations intra-individuelles et inter-individuelles.
Absorption : Après l’administration par voie orale, le brivaracétam est hautement perméable; il est absorbé rapidement et presque complètement. La pharmacocinétique du brivaracétam est proportionnelle à la dose (plage thérapeutique de 10 à 600 mg). Le Tmax médian des comprimés pris sans aliments est de 1 heure (Tmax de 0,25 à 3 h). Leur administration avec un repas riche en matières grasses a ralenti la vitesse d’absorption du brivaracétam, sans toutefois modifier son degré d’absorption. Lorsque BRIVLERA (comprimé dosé à 50 mg) est administré avec un repas riche en matières grasses, la Cmax diminue de 37 %, l’atteinte du Tmax est retardée de 3 heures, et l’ASC est réduite de 5 %.
Distribution : Le brivaracétam se lie faiblement (≤ 20 %) aux protéines plasmatiques. Le volume de distribution du brivaracétam est de 0,5 L/kg, valeur qui s’approche du volume d’eau corporelle totale. En raison de sa lipophilie favorable (Log P) qui entraîne une perméabilité élevée de la membrane cellulaire, le brivaracétam pénètre rapidement dans le cerveau. Le brivaracétam est rapidement et uniformément distribué dans la majorité des tissus. Chez les rongeurs, le rapport entre la concentration dans le cerveau et celle du plasma s’équilibre rapidement, indiquant une pénétration cérébrale rapide, et s’approche de 1, ce qui indique l’absence de transport actif.
Métabolisme : Le brivaracétam est métabolisé principalement par hydrolyse de la fraction amide pour former l’acide carboxylique correspondant, et secondairement par hydroxylation sur la chaîne latérale propyle.
L’hydrolyse de la fraction amide donnant lieu à la formation du métabolite acide carboxylique (34 % de la dose dans l’urine) fait intervenir des amidases hépatiques et extra-hépatiques. In vitro, la voie de l’hydroxylation fait principalement intervenir l’isoenzyme CYP2C19. In vivo, la formation du métabolite hydroxylé diminue de 2 ou 10 fois chez les sujets humains porteurs de mutations inefficaces de la CYP2C19, alors que le brivaracétam lui-même augmente de 22 % ou 42 % chez les personnes qui présentent une mutation de l’une ou des deux allèles, respectivement. Par conséquent, l’hydroxylation du brivaracétam est une voie secondaire de biotransformation (faisant intervenir la CYP2C19), et les inhibiteurs de la CYP2C19 sont peu susceptibles d’avoir un effet significatif sur BRIVLERA. Un autre métabolite (le métabolite acide hydroxylé) est principalement créé par hydroxylation de la chaîne latérale propyle sur le métabolite acide carboxylique (surtout par la CYP2C9). Les 3 métabolites sont inactifs sur le plan pharmacologique.
Élimination : Le brivaracétam est principalement éliminé par voie métabolique et par excrétion dans l’urine. Plus de 95 % de la dose, y compris les métabolites, est excrétée dans l’urine dans les 72 heures suivant l’administration. L’excrétion fécale compte pour moins de 1 % de la dose administrée. Moins de 10 % de la dose est excrétée dans l’urine sous forme inchangée. La demi-vie plasmatique terminale (t1/2) est d’environ 9 heures.
Populations particulières et états pathologiques
Enfants (< 18 ans) : Une étude de pharmacocinétique multicentrique en mode ouvert et à un seul groupe, comportant une période d’évaluation de 3 semaines et une augmentation de la dose en 3 étapes fixes, faisant appel à la solution orale BRIVLERA, a été menée chez 99 enfants atteints d’épilepsie âgés de 1 mois à moins de 16 ans, dont 59 ayant au moins 4 ans et ayant contribué aux concentrations plasmatiques mesurées. BRIVLERA a été administré à des doses hebdomadaires croissantes d’environ 1 mg/kg/jour, 2 mg/kg/jour et 4 mg/kg/jour. Toutes les doses ont été réglées en fonction du poids corporel et n’ont pas franchi les seuils maximums de 50 mg/jour, de 100 mg/jour et de 200 mg/jour. Chez ces patients, les concentrations plasmatiques du médicament se sont révélées proportionnelles à la dose. Un schéma posologique réglé en fonction du poids est nécessaire pour que les expositions au brivaracétam atteintes chez les enfants de 4 ans à moins de 18 ans soient semblables à celles observées chez les adultes traités aux doses efficaces de BRIVLERA (voir 4 POSOLOGIE ET ADMINISTRATION).
La clairance plasmatique estimée, normalisée en fonction du poids, est de 0,080 L/h/kg, de 0,073 L/h/kg et de 0,064 L/h/kg chez les enfants pesant 20 kg, 30 kg et 50 kg, respectivement. En comparaison, la valeur estimée chez les patients adultes (70 kg) est de 0,051 L/h/kg. On ne dispose d’aucune donnée sur les nouveau-nés.
Personnes âgées (≥ 65 ans) : Dans une étude réalisée auprès de 15 sujets âgés (de 65 à 79 ans, présentant une clairance de la créatinine se situant entre 53 et 98 mL/min/1,73 m2) qui ont reçu BRIVLERA à raison de 400 mg/jour (200 mg 2 fois par jour), la demi-vie plasmatique du brivaracétam s’établissait à 7,9 heures dans le groupe âgé de 65 à 75 ans et à 9,3 heures chez les sujets de plus de 75 ans. À l’état d’équilibre, la Cmax a augmenté de 47 % et l’ASC a diminué de 13 % comparativement aux valeurs obtenues avec l’administration d’une dose unique. La clairance plasmatique du brivaracétam à l’état d’équilibre était légèrement inférieure (0,76 mL/min/kg) à celle observée chez les témoins jeunes en bonne santé (0,83 mL/min/kg). Aucun réglage de la dose n’est requis.
Sexe : Il n’existe aucune différence entre les sexes quant à la pharmacocinétique du brivaracétam.
Origine ethnique : Environ 74 % des patients qui ont pris part aux études comparatives sur le traitement adjuvant de l’épilepsie chez l’adulte étaient d’origine caucasienne. Une analyse pharmacocinétique menée dans la population qui visait à comparer les patients d’origine caucasienne (n = 904) et les patients d’origine non caucasienne (n = 344) n’a révélé aucune différence significative au chapitre de la pharmacocinétique.
Insuffisance hépatique : Une étude de pharmacocinétique sur l’administration d’une dose unique de 100 mg menée chez des sujets adultes atteints de cirrhose hépatique (classes A, B et C de Child-Pugh) a démontré que l’exposition au brivaracétam a augmenté de 50 %, de 57 % et de 59 %, respectivement, chez les patients présentant une insuffisance hépatique légère, modérée et grave, comparativement aux témoins en bonne santé appariés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique et 4.2 Dose recommandée et ajustement posologique, Patients atteints d’insuffisance hépatique).
Insuffisance rénale : Une étude réalisée chez des sujets adultes atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min/1,73 m2 ne nécessitant pas de dialyse) a révélé que l’ASC plasmatique du brivaracétam (dose unique de 200 mg) a légèrement augmenté (+21 %) comparativement à celle observée chez les témoins en bonne santé, alors que l’ASC des métabolites acide, hydroxylé et hydroxyacide a été 3, 4 et 21 fois supérieure, respectivement. La clairance rénale de ces métabolites était environ 10 fois inférieure. Des études non cliniques ont été effectuées dans le but de caractériser l’innocuité du métabolite hydroxyacide; celles-ci n’ont révélé aucun problème d’innocuité.
Il existe peu de données cliniques sur l’utilisation de BRIVLERA chez des patients présentant une insuffisance rénale, car ces patients ont été exclus des études cliniques sur l’épilepsie précédant la commercialisation du médicament. BRIVLERA n’a pas fait l’objet d’études chez les patients atteints d’insuffisance rénale terminale soumis à l’hémodialyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Fonction rénale et 4.2 Dose recommandée et ajustement posologique, Patients atteints d’insuffisance rénale).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (de 15 à 30 °C). La solution injectable et la solution orale BRIVLERA (brivaracétam) craignent le gel.
Jeter toute portion inutilisée de la solution orale BRIVLERA 5 mois après l’ouverture initiale du flacon.
La solution injectable BRIVLERA doit être utilisée immédiatement après sa dilution. Si la solution diluée n’est pas utilisée immédiatement, elle ne doit pas être conservée plus de 4 heures à la température ambiante. La solution diluée peut être conservée dans des sacs en polychlorure de vinyle (PVC) ou en polyoléfine.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Aucune instruction de manutention spéciale est nécessaire pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : brivaracétam
Nom chimique : (2S)-2-[(4R)-2-oxo-4-propylpyrrolidine-1-yl] butanamide Formule moléculaire et masse moléculaire : C11H20N2O2 212,29 Formule développée :
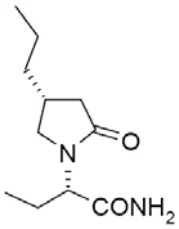
Propriétés physicochimiques : Le brivaracétam est une poudre cristalline, blanche ou blanchâtre. Elle est très soluble dans l’eau, les solutions tampons (pH de 1,2, de 4,5 et de 7,4), l’éthanol, le méthanol et l’acide acétique glacial. Elle est entièrement soluble dans l’acétonitrile et l’acétone, soluble dans le toluène et très peu soluble dans le n-hexane. Le point de fusion du brivaracétam se situe entre 76,0 et 78,7 °C. La rotation spécifique d’une solution aqueuse à 10 mg/mL de brivaracétam à 25 °C mesurée avec une lampe à sodium à 589 nm est de -60,1 ± 1,6°.
14 ESSAIS CLINIQUES
|
Tableau 5 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’épilepsie
Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| Étude 1 | Étude comparative avec placebo de phase III à double insu et à répartition aléatoire avec groupes parallèles | Doses fixes attribuées aléatoirement : BRV à 20, 50 ou 100 mg/jour Doses permises pour le recul : BRV à 20 ou 50 mg/jour; placebo Placebo Comprimé | 399 (1 sujet a été exclu de la populati on en IdT) | 37,2 ans (16,2-71,1) | 227 M / 171 F |
| Maximum de 14 semaines | |||||
| Période initiale : 8 semaines | |||||
| Période de traitement : 12 semaines | |||||
Période de réduction graduelle de la dose : 2 semaines Sevrage jusqu’à la visite finale d’évaluation de l’innocuité : 2 semaines |
Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| Étude 2 | Étude comparative avec placebo de phase III à double insu et à répartition aléatoire avec groupes parallèles | Doses fixes attribuées aléatoirement : BRV à 5, 20 ou 50 mg/jour Doses permises pour le recul : BRV à 5 ou 20 mg/jour; placebo Placebo Comprimé | 400 (4 sujets ont été exclus de la populati on en IdT) | 38,1 ans (14,4-69,9) | 195 M / 201 F |
| Maximum de 13 semaines | |||||
| Période initiale : 8 semaines | |||||
| Période de traitement : 12 semaines | |||||
Période de réduction graduelle de la dose : 1 semaine Sevrage jusqu’à la visite finale d’évaluation de l’innocuité : 2 semaines | |||||
| Étude 3 | Étude comparative avec placebo de phase III multicentriqu e à double insu et à répartition aléatoire sur la confirmation du traitement | Doses fixes attribuées aléatoirement : BRV à 100 ou 200 mg/jour Doses utilisées durant la période de réduction graduelle : BRV à 20, 50, 100 ou 150 mg/jour Comprimé Maximum de 16 semaines Période initiale : 8 semaines | 768 | 39,5 ans (16-80) | 372 M / 396 F |
| Période de traitement : 12 semaines | |||||
Période de réduction graduelle de la dose : ≥ 4 semaines Sevrage jusqu’à la visite finale d’évaluation de l’innocuité : 2 semaines |
BRV : BRIVLERA; IdT : intention de traiter
L’efficacité de BRIVLERA (brivaracétam) comme traitement adjuvant des crises d’épilepsie partielles a été établie lors de 3 études multicentriques à dose fixe, comparatives avec placebo et menées à double insu après répartition aléatoire (études 1, 2 et 3) auxquelles ont participé 1558 patients au total
(1099 patients ont été exposés au brivaracétam et 459 patients ont reçu le placebo). L’âge moyen des patients était de 38,3 ans. La fréquence médiane des crises d’épilepsie au début de l’étude était de 9,0 crises par 28 jours. Dans les 3 études, la durée moyenne de l’épilepsie variait de 22 à 24 ans.
Les patients présentaient des crises d’épilepsie partielles avec ou sans généralisation secondaire, et leur état n’était pas adéquatement maîtrisé malgré la prise de 1 à 2 anticonvulsivants en concomitance. Dans les études 1 et 2, environ 80 % des patients prenaient 2 anticonvulsivants en concomitance, alors que dans l’étude 3, 71 % des patients prenaient 2 anticonvulsivants en concomitance avec ou sans traitement par stimulation du nerf vague. Les anticonvulsivants le plus fréquemment utilisés dans les 3 études étaient la carbamazépine (41 %), la lamotrigine (25 %), le valproate (21 %), l’oxcarbazépine (16 %), le topiramate (14 %), la phénytoïne (10 %) et le lévétiracétam (10 %). Les patients sous lévétiracétam étaient exclus de l’étude 3.
Toutes les études comportaient une période initiale de 8 semaines au cours de laquelle les patients devaient présenter au moins 8 crises d’épilepsie partielles. La période initiale était suivie d’une période de traitement de 12 semaines. Comme aucune période d’augmentation graduelle de la dose n’était prévue dans ces études, les patients ont entrepris le traitement à une dose fixe qu’ils ont continué de recevoir pendant toute la durée des études. Dans les études 1 et 2, la dose du médicament à l’étude pouvait être réduite 1 fois (option de recul) si nécessaire, pour des raisons de tolérabilité (voir 8.1 Aperçu des effets indésirables). Aucun recul n’était permis dans l’étude 3.
L’étude 1 visait à comparer les doses de 50 et de 100 mg/jour de BRIVLERA et un placebo. L’étude 2 visait à comparer la dose de 50 mg/jour de BRIVLERA et un placebo. L’étude 3 visait à comparer les doses de 100 et de 200 mg/jour de BRIVLERA et un placebo. Toutes les doses quotidiennes ont été administrées en 2 prises égales. Dans les 3 études, les taux de patients ayant terminé les études dans les groupes placebo et BRIVLERA à 50 mg/jour, à 100 mg/jour et à 200 mg/jour étaient respectivement de 94,7 %, 91,3 %, 90,1 % et 90,4 %.
Résultats des études
Lors de l’étude 1, le traitement n’a pas entraîné d’effet statistiquement significatif à la dose de
50 mg/jour. Dans la même étude, l'effet de 100 mg/jour était essentiellement significatif. Au cours de l’étude 2, la dose de 50 mg/jour a entraîné un effet thérapeutique significatif sur le plan statistique. Dans le cas de l’étude 3, les doses de 100 mg/jour et de 200 mg/jour ont montré un effet thérapeutique statistiquement significatif comparativement au placebo (voir le Tableau 6). La dose de 200 mg/jour ne s’est pas révélée plus efficace que la dose de 100 mg/jour.
Tableau 6 : Pourcentage médian de réduction de la fréquence totale des crises partielles sur 28 jours et proportion de patients chez qui la fréquence des crises a été réduite d’au moins 50 % entre le début de l’étude et la fin de la phase de traitement à double insu (population en intention de traiter)
| Étude | Résultats sur l’efficacité | Anticonvulsivants + placebo | Anticonvulsivants + BRIVLERA | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| 50 mg/jour | 100 mg/jour | 200 mg/jour | ||||||||
| 1 | n | 100 | 99 | 100 | ||||||
| Réduction médiane en pourcentage par rapport aux valeurs de départ (%) | 17,0 | 26,8 (p = 0,092) | 32,5(1) (p = 0,004) | ~ | ||||||
| Taux de réponse à 50 %** | 20,0 | 27,3 (p = 0,372) | 36,0(1) (p = 0,023) | ~ | ||||||
| 2 | n | 96 | 101 | |||||||
Réduction médiane en pourcentage par rapport aux valeurs de départ (%) | 17,8 | 30,5* (p = 0,003) | ~ | ~ | ||||||
| Taux de réponse à 50 %** | 16,7 | 32,7* (p = 0,008) | ~ | ~ | ||||||
| 3 | n | 259 | 252 | 249 | ||||||
Réduction médiane en pourcentage par rapport aux valeurs de départ (%) | 17,6 | ~ | 37,2* (p < 0,001) | 35,6* (p < 0,001) | ||||||
| Taux de réponse à 50 %** | 21,6 | ~ | 38,9* (p < 0,001) | 37,8* (p < 0,001) | ||||||
n = patients ayant fait l’objet de la répartition aléatoire qui ont reçu au moins 1 dose du médicament à l’étude
~ Dose non étudiée
* Statistiquement significatif
** Taux de réponse : pourcentage de sujets chez qui la fréquence des crises d’épilepsie partielles sur 28 jours a été réduite d’au moins 50 % entre le début de l’étude et la fin de la période de traitement
(1) Le paramètre d’évaluation principal de l’étude 1 n’a pas atteint le seuil de signification statistique selon la procédure d’évaluation séquentielle, qui nécessitait l’atteinte du seuil de signification statistique de 0,050 comparativement au placebo dans le cas de BRIVLERA à 50 mg/jour avant que la dose de 100 mg/jour de BRIVLERA soit évaluée. L'effet de la dose de 100 mg/jour était essentiellement significatif.
Dans les 3 études cliniques, 2,5 % (4/161), 5,1 % (17/332) et 4,0 % (10/249) des patients traités par BRIVLERA à raison de 50 mg/jour, de 100 mg/jour et de 200 mg/jour, respectivement, n’ont présenté aucune crise d’épilepsie durant la période de traitement de 12 semaines comparativement à 0,5 % (2/418) des patients sous placebo.
Aucune différence significative entre les sexes n’a été relevée au chapitre de la maîtrise des crises d’épilepsie. Les données relatives à la race étaient limitées (environ 28 % des patients n’étaient pas d’origine caucasienne).
Traitement par le lévétiracétam
Au cours des études 1 et 2 visant à évaluer les doses de 50 mg et de 100 mg par jour de BRIVLERA, environ 20 % des patients prenaient du lévétiracétam en concomitance. Bien que ces études ne possédaient pas la puissance nécessaire pour évaluer cette association de médicaments et que le nombre de sujets était restreint, aucun bienfait n’a été observé par rapport au placebo lorsque
BRIVLERA a été ajouté au traitement par le lévétiracétam.
Les patients qui prenaient du lévétiracétam en concomitance ont été exclus de l’étude 3, qui portait sur l’évaluation du brivaracétam à 100 mg et à 200 mg par jour. Environ 54 % des patients ayant pris part à cette étude avaient déjà été exposés au lévétiracétam.
Population pédiatrique Adolescents et enfants ≥ 4 ans
L’efficacité de BRIVLERA comme traitement adjuvant des crises d’épilepsie partielles chez les adolescents et les enfants de plus de 4 ans a été établie par extrapolation, selon une approche de pharmacocinétique de population (voir 10.3 Pharmacocinétique).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
À la suite de l’administration à court terme du médicament, la dose maximale non mortelle administrée par voie orale chez le rat était supérieure ou égale à 1000 mg/kg, car la dose de
2000 mg/kg n’a pas été jugée tolérable. La dose sans effet a été établie à 500 mg/kg (chez les deux sexes) en raison de l’absence de signes cliniques.
Toxicité à long terme
Le risque de toxicité du brivaracétam a été étudié lors de l’administration de doses répétées : par la voie orale pendant 3 mois chez la souris, jusqu’à 6 mois chez le rat et le chien et pendant 9 mois chez le singe, ainsi que par perfusion intraveineuse jusqu’à 4 semaines chez le rat et le chien.
Le foie était le principal organe cible et il s’est révélé sensible à divers degrés selon les espèces. Le chien a montré la plus forte sensibilité; une fois le seuil d’exposition générale au brivaracétam atteint, la marge d’innocuité du médicament était nulle. Les modifications hépatiques indésirables observées chez cet animal étaient caractérisées par des dépôts de porphyrine dans les hépatocytes, les canalicules biliaires et les cellules de Kupffer (porphyrie), accompagnés d’une hausse des biomarqueurs plasmatiques (taux élevés d’ALAT, d’ASAT, de phosphatase alcaline, de GGT, de SDH, de 5’nucléotidase et d’acides biliaires), de signes histopathologiques de fibrose centrolobulaire, d’une hyperplasie des cellules ovales ou des canaux biliaires, d’une nécrose isolée des hépatocytes, d’une inflammation centrolobulaire et de concrétions dans la lumière de la vésicule biliaire. Selon les données relatives à un composé analogue causant des effets hépatiques comparables, la sensibilité élevée du chien à l’hépatotoxicité pourrait être liée à la formation d’un métabolite réactif relativement spécifique de l’espèce.
Des modifications hépatiques se sont également manifestées chez la souris, dont une hypertrophie hépatocellulaire accompagnée, chez les mâles, d’une nécrose isolée des hépatocytes et d’une activité accrue des aminotransférases plasmatiques et de la glutamate-déshydrogénase, aux doses de 675 et de 1000 mg/kg/jour. La dose de 450 mg/kg/jour a été considérée comme la dose sans effet nocif observé (DSENO), à laquelle l’exposition générale au brivaracétam était environ 2 fois supérieure à celle relevée à la dose maximale recommandée chez l’humain. Ces manifestations histopathologiques, de même que l’apparition de la lipofuscine (un pigment) dans les hépatocytes et les cellules de Kupffer, ont également été principalement observées chez les souris mâles exposées de façon chronique à toutes les doses de brivaracétam pendant 2 ans (étude sur le pouvoir cancérogène).
Chez le rat, une hypertrophie hépatocellulaire centrolobulaire est apparue à toutes les doses. Cependant, aucune modification hépatique indésirable n’a été observée à la suite de l’administration prolongée (6 mois) du brivaracétam donnant lieu à une exposition jusqu’à 8 fois supérieure à celle obtenue à la dose maximale recommandée de 200 mg/jour chez l’être humain. Des dépôts de lipofuscine, de bile et de porphyrine (pigment) dans les canaux biliaires, une hyperplasie minime des canaux biliaires et une inflammation péribiliaire ont été observés chez le rat, mais seulement après l’administration à court terme (4 semaines) du brivaracétam à des doses supérieures ou égales à la dose maximale tolérée (≥ 1000 mg/kg/jour).
Aucune modification hépatique indésirable n’a été observée chez le singe après l’administration de brivaracétam. L’exposition au médicament était jusqu’à 42 fois supérieure à l’exposition moyenne chez l’être humain à la dose clinique de 200 mg/jour.
Génotoxicité :
D’après l’évaluation des épreuves in vitro menées sur des bactéries (test d’Ames) ou des cellules de mammifères (test sur lymphome de souris, recherche d’aberrations chromosomiques dans les cellules CHO) et des épreuves in vivo effectuées chez les rats (test du micronoyau effectué sur de la moelle osseuse) et les souris (souris MutaMC), le brivaracétam n’est pas considéré comme génotoxique.
Cancérogénicité :
Des études sur le pouvoir cancérogène du brivaracétam ont été réalisées chez la souris à des doses de 400, de 550 et de 700 mg/kg/jour administrées pendant 104 semaines et, chez le rat, à des doses de 150, de 230, de 450 et de 700 mg/kg/jour également administrées pendant 104 semaines. Chez la souris, une fréquence accrue de tumeurs hépatiques (adénome et carcinome hépatocellulaires) a été relevée chez les mâles aux doses moyenne et élevée; l’exposition générale (ASC) au brivaracétam à la dose sans effet (400 mg/kg/jour) était à peu près égale à l’exposition observée à la dose maximale recommandée chez l’humain (200 mg/jour). On estime que les tumeurs hépatiques sont attribuables à des effets pléiotropiques touchant le foie, notamment l’hypertrophie hépatocellulaire et l’induction d’enzymes microsomales; ce mode d’action est comparable à celui du phénobarbital, et il est peu probable qu’il soit pertinent chez l’humain. Chez le rat, on a observé une hausse de la fréquence des tumeurs thyroïdiennes aux doses supérieures ou égales à 230 mg/kg/jour – ces tumeurs étant jugées secondaires à l’induction des enzymes hépatiques et non pertinentes chez l’humain – ainsi qu’une augmentation de la fréquence des thymomes bénins (tumeurs du thymus) chez les femelles qui ont reçu la dose élevée. Dans les cas d’apparition de thymomes, l’exposition générale à la dose sans effet (450 mg/kg/jour) était environ 9 fois supérieure à celle relevée à la dose maximale recommandée chez l’humain.
Toxicologie pour la reproduction et le développement :
Aucun effet sur la fertilité n’a été relevé chez les rats mâles et femelles qui ont reçu le brivaracétam (doses de 100, 200 ou 400 mg/kg/jour administrées par voie orale) avant et pendant l’accouplement et jusqu’au 6e jour de la gestation chez les rates. D’après des données de toxicocinétique obtenues lors d’une étude visant à évaluer l’administration de doses répétées chez le rat, les marges d’exposition sont estimées être au moins 6 à 13 fois supérieures, chez le rat mâle et la rate respectivement, à celle obtenue à la dose maximale recommandée chez l’humain.
Au cours d’études sur le développement embryofœtal, le brivaracétam a été administré par voie orale à des rates à raison de 150, de 300 et de 600 mg/kg/jour et à des lapines à raison de 30, de 60, de 120 et de 240 mg/kg/jour durant la période d’organogenèse. Le brivaracétam ne s’est pas révélé tératogène. Il a causé une toxicité maternelle à la dose maximale évaluée de 600 mg/kg/jour, mais aucune toxicité embryofœtale chez le rat jusqu’à cette dose; l’exposition plasmatique (ASC) était
32 fois supérieure à celle observée à la dose maximale de 200 mg/jour recommandée chez l’humain. À
240 mg/kg/jour, dose toxique chez la mère, le brivaracétam a causé des effets toxiques sur le développement comprenant une augmentation des pertes suivant l’implantation, une diminution du poids fœtal et une hausse de la fréquence des anomalies fœtales légères et des variantes liées au degré d’ossification chez le lapin. L’exposition générale à la dose sans effet (120 mg/kg/jour) était 8 fois supérieure à l’ASC observée à la dose maximale recommandée chez l’humain (200 mg/jour).
Lorsque le brivaracétam (150, 300 ou 600 mg/kg/jour) a été administré par voie orale à des rates durant la gestation, la parturition et la lactation, on a observé une diminution du gain de poids chez les ratons à la plus forte dose, ainsi qu’une légère augmentation de l’âge au moment de l’atteinte de la perméabilité vaginale et une faible activité locomotrice. La dose sans effet toxique sur le développement prénatal et postnatal du rat (300 mg/kg/jour) était associée à une ASC des concentrations plasmatiques maternelles de brivaracétam environ 7 fois supérieure à celle qui a été observée chez l’être humain à la dose maximale recommandée.
À la suite de l’administration de brivaracétam marqué au 14C à des rats, le brivaracétam ou ses métabolites ont facilement traversé la barrière placentaire, et les taux de radioactivité mesurés dans le sang de la mère étaient similaires à ceux relevés dans le fœtus, le placenta et le liquide amniotique. Le brivaracétam ou ses métabolites ont été excrétés dans le lait des rates en lactation après l’administration d’une dose radioactive unique, le rapport lait/plasma moyen se situant près de 1.
Les effets indésirables possibles de l’administration par voie orale et à long terme du brivaracétam sur la croissance et le développement des nouveau-nés ont été évalués chez des ratons et des chiots, à partir du 4e jour suivant leur naissance. Chez les ratons, la plus forte dose évaluée, 600 mg/kg/jour, a entraîné des décès, des signes cliniques, une diminution du poids corporel, un retard de la maturation sexuelle chez les mâles, une hypertrophie hépatocellulaire et un poids cérébral moindre. La dose sans effet associée à tous les effets indésirables, à l’exception de la diminution du poids cérébral, s’établissait à 300 mg/kg/jour, dose à laquelle l’exposition au brivaracétam était de 3 à 9 fois supérieure à celle observée à la dose maximale recommandée chez l’humain. Aucune dose sans effet n’a été établie quant à la diminution du poids cérébral. Cependant, à la dose faible et à la dose moyenne, les différences comparativement aux témoins étaient légères (≤ 6,5 %). Quelle que soit la dose, aucun effet indésirable n’a été observé sur le comportement, l’apprentissage et la mémoire ni en ce qui concerne les altérations microscopiques, qui ont fait l’objet d’une évaluation histopathologique exhaustive du cerveau. Chez le chiot, la dose de 100 mg/kg/jour a provoqué une hépatotoxicité comparable à celle observée chez les animaux adultes. Aucun effet indésirable touchant la croissance, la densité ou la robustesse osseuse, le cerveau (y compris le poids cérébral) et les évaluations neurocomportementales et neuropathologiques n’a été signalé. Une exposition comparable au brivaracétam a été obtenue chez les animaux adultes et les jeunes à la dose sans effet nocif observé (DSENO), sauf au 4e jour suivant la naissance où l’exposition chez les jeunes était plus élevée que chez les adultes. D’après les effets toxiques hépatiques observés à la dose de 100 mg/kg/jour, la dose de 30 mg/kg/jour a été estimée être une DSENO à laquelle l’exposition générale au brivaracétam était légèrement supérieure à celle relevée à la dose maximale recommandée chez l’humain.