


Monographie de produit - Epidiolex
1 INDICATIONS
EPIDIOLEX® (solution orale de cannabidiol) est indiqué :
- comme thérapie d’appoint dans le traitement des crises associées au syndrome de Lennox-Gastaut (SLG), au syndrome de Dravet (SD) ou à la sclérose tubéreuse de Bourneville (STB) chez les patients âgés de 2 ans ou plus.
1.1 Enfants
Enfants (< 2 ans) : L’innocuité et l’efficacité d’EPIDIOLEX dans la population pédiatrique âgée de moins de 2 ans n’ont pas été établies (voir 14 ESSAIS CLINIQUES). Par conséquent, l’indication d’utilisation chez les patients âgés de moins de 2 ans n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : L’innocuité et l’efficacité d’EPIDIOLEX chez les patients âgés de plus de 65 ans n’ont pas été étudiées, car les études cliniques portant sur EPIDIOLEX ne comptaient pas de patients ayant 65 ans et plus. On ignore si la réponse au traitement chez les patients de ce groupe d’âge différerait de celle chez des patients adultes plus jeunes. La dose initiale sélectionnée se situera au bas de la plage thérapeutique par prudence, pour tenir compte de la diminution des fonctions hépatique, rénale ou cardiaque, de la présence d’autres maladies ou de la polypharmacie qui sont plus fréquentes dans la population âgée de 65 ans et plus.
2 CONTRE-INDICATIONS
EPIDIOLEX est contre-indiqué :
- chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris à tout ingrédient non médicinal ou à un composant du contenant. Pour la liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- chez les patients qui présentent à la fois une élévation des transaminases plus de 3 fois la limite supérieure de la normale (LSN) et une élévation de la bilirubine plus de 2 fois la LSN.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- EPIDIOLEX s’administre par voie orale.
- La dose d’EPIDIOLEX devra être ajustée en fonction de la réponse du patient au médicament. Il est recommandé d’augmenter la dose chaque semaine, de façon à surveiller la réponse au traitement et la tolérabilité.
- Il est déconseillé d’augmenter la dose plus fréquemment que tous les deux jours, l’intervalle évalué lors des essais cliniques.
- L’ajustement posologique hebdomadaire recommandé est fondé sur la modélisation et la simulation pharmacocinétiques. On prévoit que l’exposition obtenue avec chacun des deux schémas d’ajustement posologique jusqu’à la dose de 10 mg/kg/jour sera semblable, mais une exposition initiale (semaines 2 à 4) moins élevée est prévue au-delà de cette dose dans le cadre de l’ajustement posologique hebdomadaire.
- La dose de l’antiépileptique ou des antiépileptiques dont l’utilisation est déjà en cours doit demeurer stable pendant la mise en route et l’ajustement posologique du traitement par EPIDIOLEX.
- En raison du risque d’une atteinte hépatocellulaire, il faut vérifier les taux sériques des transaminases (alanine aminotransférase [ALT] et aspartate aminotransférase [AST]) ainsi que la bilirubine totale chez tous les patients avant la mise en route du traitement par EPIDIOLEX, puis 1 mois, 3 mois et 6 mois après l’instauration du traitement, et à tout moment où cette vérification est cliniquement indiquée (voir 7 Hépatique/biliaire/pancréatique).
- Lors d’une modification de la dose d’EPIDIOLEX, il faut recommencer ce programme de suivi en vérifiant les transaminases sériques et la bilirubine totale 1, 3 et 6 mois après l’instauration de la nouvelle dose.
- Il est recommandé de modifier la dose chez les patients présentant une insuffisance hépatique modérée ou sévère (voir 4.2 Arrêt du traitement par EPIDIOLEX).
- Il faut cesser l’utilisation d’EPIDIOLEX chez les patients présentant une élévation des transaminases plus de 3 fois la LSN et une élévation de la bilirubine plus de 1,5 fois la LSN. Il faut également mettre fin au traitement chez les patients présentant une élévation soutenue des transaminases au-delà de 5 fois la LSN (voir 7 Hépatique/biliaire/pancréatique).
4.2 Dose recommandée et modification posologique
Posologie dans le traitement des crises associées au syndrome de Lennox-Gastaut ou au syndrome de Dravet
La dose initiale recommandée d’EPIDIOLEX est de 2,5 mg/kg deux fois par jour (dose totale de 5 mg/kg/jour).
Au bout d’une semaine, il est conseillé de passer à la dose d’entretien de 5 mg/kg deux fois par jour (10 mg/kg/jour).
Selon la réponse clinique et la tolérabilité, on pourra augmenter de 5 mg/kg chaque semaine la dose quotidienne totale (hausse de 2,5 mg/kg de chacune des deux prises quotidiennes), jusqu’à la dose maximale recommandée de 10 mg/kg deux fois par jour (20 mg/kg/jour). Dans le cas des patients chez lesquels un passage plus rapide de la dose de 10 mg/kg/jour à la dose de 20 mg/kg/jour est justifiée, il faudra éviter d’augmenter la dose plus fréquemment que tous les deux jours.
Toute décision de porter la dose quotidienne à plus de 10 mg/kg, jusqu’à la dose maximale recommandée de 20 mg/kg/jour, doit être prise en fonction des risques et avantages pour le patient et en adhérant aux directives concernant le suivi (voir 7 Surveillance et tests de laboratoire).
Posologie dans le traitement des crises associées à la sclérose tubéreuse de Bourneville
La dose initiale recommandée d’EPIDIOLEX est de 2,5 mg/kg deux fois par jour (dose totale de 5 mg/kg/jour).
Au bout d’une semaine, il est conseillé de passer à la dose de 5 mg/kg deux fois par jour (10 mg/kg/jour) et d’évaluer la réponse clinique et la tolérabilité.
Selon la réponse clinique et la tolérabilité, on pourra augmenter de 5 mg/kg chaque semaine la dose quotidienne totale (hausse de 2,5 mg/kg de chacune des deux prises quotidiennes), jusqu’à la dose maximale recommandée de 12,5 mg/kg deux fois par jour (25 mg/kg/jour). Dans le cas des patients chez lesquels un passage plus rapide à la dose de 25 mg/kg/jour est justifiée, il faudra éviter d’augmenter la dose plus fréquemment que tous les deux jours. L’efficacité de l’administration de deux doses quotidiennes inférieures à 12,5 mg/kg n’a pas été étudiée chez les patients présentant une STB.
Toute décision de porter la dose quotidienne à plus de 10 mg/kg, jusqu’à la dose maximale recommandée de 25 mg/kg/jour, doit être prise en fonction des risques et avantages pour le patient et en adhérant aux directives concernant le suivi (voir 7 Surveillance et tests de laboratoire).
Insuffisance hépatique
Il faut modifier la posologie d’EPIDIOLEX en présence d’une insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh). Voir le Tableau 1, ainsi que les rubriques 7 Hépatique/biliaire/pancréatique et 10.3 Populations et états pathologiques particuliers.
Aucun ajustement posologique n’est requis en présence d’une légère atteinte hépatique (classe A de Child-Pugh).
Tableau 1 : Modifications posologiques en présence d’une atteinte hépatique modérée ou sévère
| Insuffisance hépatique | Dose initiale (pour le SLG, le SD et la STB) | Dose d’entretien (pour le SLG et le SD) | Deuxième semaine (pour la STB) | Dose quotidienne maximale recommandée (pour le SLG et le SD) | Dose quotidienne maximale recommandée (pour la STB) | |||
| Modérée | 1,25 mg/kg deux fois par jour (2,5 mg/kg/jour) | 2,5 mg/kg deux fois par jour (5 mg/kg/jour) | 5 mg/kg deux fois par jour (10 mg/kg/jour) | 6,25 mg/kg deux fois par jour (12,5 mg/kg/jour) | ||||
| Sévère | 0,5 mg/kg deux fois par jour (1 mg/kg/jour) | 1 mg/kg deux fois par jour (2 mg/kg/jour) | 2 mg/kg deux fois par jour (4 mg/kg/jour) | 2,5 mg/kg deux fois par jour (5 mg/kg/jour) | ||||
Il faut vérifier la fonction hépatique au départ, puis 1 mois, 3 mois et 6 mois après l’instauration du traitement par EPIDIOLEX. Advenant la survenue de signes ou de symptômes évoquant une dysfonction hépatique (nausées inexpliquées, vomissements, douleur abdominale dans le quadrant droit supérieur, fatigue, anorexie ou ictère et/ou urines foncées), il faut vérifier promptement les transaminases sériques et la bilirubine totale et, selon le cas, il faudra peut-être interrompre le traitement par EPIDIOLEX temporairement ou de façon définitive (voir 7 Généralités).
Insuffisance rénale
Aucun ajustement de la posologie d’EPIDIOLEX n’est nécessaire en présence d’une atteinte rénale, quel qu’en soit le degré. L’utilisation d’EPIDIOLEX n’a pas été étudiée chez des patients présentant une néphropathie terminale ni chez des patients dialysés.
Arrêt du traitement par EPIDIOLEX
Lors de l’arrêt du traitement par EPIDIOLEX, il est conseillé de réduire la dose graduellement. Comme dans le cas de la plupart des antiépileptiques, il faut éviter l’arrêt soudain du traitement si possible afin de limiter le risque d’une fréquence accrue de crises et d’un état de mal épileptique (voir 7 Généralités). Lors des essais cliniques, l’arrêt du traitement par EPIDIOLEX s’est effectué en réduisant la dose d’environ 10 % par jour pendant 10 jours. Une réduction plus lente ou plus rapide de la dose pourrait être nécessaire, selon les besoins cliniques.
4.4 Administration
Étant donné que les aliments ont un effet considérable sur l’absorption d’EPIDIOLEX, il convient de prendre EPIDIOLEX toujours avec des aliments (préférablement avec le même type de repas d’une fois à l’autre) ou toujours sans nourriture (voir 10.3 Pharmacocinétique et 9.5 Interactions médicament-aliments).
Des seringues graduées de 1 mL et de 5 mL pour usage oral seront fournies avec le produit et leur usage est recommandé pour administrer la dose exacte prescrite. L’usage d’une cuillère à thé ou à soupe ne permet pas de mesurer adéquatement les doses.
L’administration par voie orale est recommandée. Si nécessaire, EPIDIOLEX peut s’administrer par voie entérale à l’aide de sondes d’alimentation en silicone, telles que les sondes nasogastriques ou les sondes de gastrostomie. Le volume recommandé d’eau potable à température ambiante à utiliser pour le rinçage des tubulures après chaque dose est d’environ 5 fois le volume d’amorçage de la sonde. Il se peut qu’on ait à modifier le volume de rinçage dans le cas des patients chez lesquels des restrictions hydriques ont été imposées. Il faut éviter d’administrer EPIDIOLEX à l’aide de sondes en polychlorure de vinyle (PVC) ou en polyuréthane ou en recourant à des sondes nasogastriques trop courtes et étroites, c’est-à-dire mesurant moins de 50 cm et ayant un diamètre de moins de 1,67 mm.
Toute portion inutilisée d’EPIDIOLEX encore présente dans le flacon 12 semaines après son ouverture initiale doit être jetée (voir 11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT).
4.5 Dose oubliée
En cas d’omission de toute dose, il faut sauter cette dose et prendre la prochaine dose au moment prévu. Il faut éviter de prendre une double dose d’EPIDIOLEX. Advenant l’interruption de la prise des doses pendant plus de 7 jours, il faudra recommencer le traitement à partir de la dose initiale recommandée puis augmenter graduellement les doses jusqu’à la dose thérapeutique.
5 SURDOSAGE
Le nombre de cas connus d’administration de doses supérieures à la dose thérapeutique recommandée est limité. De légers cas de diarrhée et une somnolence ont été signalés chez des adultes en santé ayant pris une seule dose de 6000 mg, ce qui correspond à une dose de 85 mg/kg chez un adulte de 70 kg. Ces effets indésirables se sont estompés une fois l’étude terminée.
Un traitement symptomatique et de soutien est conseillé à la suite d’une surdose d’EPIDIOLEX. Il convient notamment de surveiller les signes vitaux et l’état clinique du patient. On ignore si EPIDIOLEX est dialysable.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 : Formes posologiques, concentrations, composition et emballage
EPIDIOLEX est une solution limpide incolore à jaune au goût de fraise qui se présente dans un flacon en verre ambré doté d’un couvercle à l’épreuve des enfants. EPIDIOLEX est offert en flacons contenant 60 mL ou 100 mL de solution orale. L’un ou l’autre de ces formats pourrait ne pas être commercialisé.
Chaque flacon d’EPIDIOLEX repose dans une boîte, dans laquelle se trouvent également deux seringues graduées de 1 mL pour usage oral, deux seringues graduées de 5 mL pour usage oral, des adaptateurs de flacon et un feuillet de renseignements sur le médicament pour le patient.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Somnolence et sédation
EPIDIOLEX peut causer de la somnolence et une sédation. Lors d’études contrôlées portant sur l’emploi du produit chez des patients présentant le SLG et le SD (à raison de 10 et 20 mg/kg/jour), l’incidence de somnolence et de sédation (notamment de léthargie) était de 31 % chez les patients traités par EPIDIOLEX (se présentant chez 27 % et 33 % des patients prenant EPIDIOLEX à raison de 10 ou 20 mg/kg/jour, respectivement), par rapport à une incidence de 12 % chez les patients sous placebo, et l’incidence était généralement liée à la dose. La fréquence de ces effets était plus élevée chez les patients suivant un traitement concomitant par clobazam (incidence de 44 % chez les patients traités par EPIDIOLEX et clobazam, comparativement à une incidence de 14 % chez les patients sous EPIDIOLEX ne prenant pas de clobazam). Lors de l’étude contrôlée regroupant des patients atteints d’une STB, l’incidence de somnolence et de sédation, notamment de léthargie, était de 19 % chez les patients traités par EPIDIOLEX (à raison de 25 mg/kg/jour), comparativement à une incidence de 17 % chez les patients sous placebo. La fréquence de ces effets était plus élevée chez les patients suivant un traitement concomitant par clobazam (incidence de 33 % chez les patients traités par EPIDIOLEX et clobazam, comparativement à une incidence de 14 % chez les patients sous EPIDIOLEX ne prenant pas de clobazam). De façon générale, ces effets étaient plus courants au début du traitement puis diminuaient par la suite. La coadministration d’autres dépresseurs du SNC, y compris l’alcool, peut potentialiser l’induction de somnolence et de sédation par EPIDIOLEX. Les prescripteurs doivent surveiller l’apparition de somnolence et de sédation chez les patients et doivent conseiller aux patients de ne pas conduire un véhicule ni d’utiliser des machines tant qu’ils n’auront pas acquis assez d’expérience avec l’emploi d’EPIDIOLEX pour déterminer s’il entrave leur capacité de conduire ou
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Solution 100 mg/mL Chaque mL de solution contient 100 mg de cannabidiol. | Éthanol anhydre (10 % v/v) Huile de sésame Arôme de fraise Sucralose |
d’utiliser des machines (voir 7 Conduite de véhicules et utilisation de machines).
Arrêt du traitement par EPIDIOLEX
Il est conseillé de réduire la dose d’EPIDIOLEX graduellement pour limiter le risque d’une fréquence accrue de crises et d’un état de mal épileptique (voir 4.2 Dose recommandée et modification posologique). Si la survenue d’un effet indésirable grave rend nécessaire d’arrêter le traitement promptement, on pourra envisager la cessation rapide du traitement et le médecin devra surveiller de près le passage à un autre antiépileptique.
Conduite de véhicules et utilisation de machines
EPIDIOLEX peut causer de la somnolence et une sédation. Les prescripteurs doivent surveiller l’apparition de ces effets chez les patients et doivent conseiller aux patients de ne pas conduire un véhicule ni d’utiliser des machines tant qu’ils n’auront pas acquis assez d’expérience avec l’emploi d’EPIDIOLEX pour déterminer s’il entrave leur capacité de conduire ou d’utiliser des machines (voir 7 Somnolence et sédation).
Hépatique / biliaire / pancréatique
Atteinte hépatocellulaire
EPIDIOLEX peut causer une élévation des transaminases hépatiques (ALT et/ou AST) en fonction de la dose administrée. Lors d’études contrôlées portant sur l’emploi du produit chez des patients présentant le SLG, le SD ou une STB (à raison de 10, 20 et 25 mg/kg/jour), l’incidence d’élévations du taux d’ALT dépassant 3 fois la limite supérieure de la normale (LSN) était de 12 % chez les patients traités par EPIDIOLEX comparativement à une incidence < 1 % chez les patients sous placebo. Deux cas répondaient à la loi de Hy modifiée (AST ou ALT hépatiques ≥ 3 fois la LSN et bilirubine totale ≥ 1,5 fois la LSN). Ces patients ont poursuivi leurs traitements respectifs et les anomalies de la fonction hépatique décelées au laboratoire se sont dissipées sans intervention. Aucun patient n’a présenté une hausse simultanée de la bilirubine dépassant 1,5 fois la LSN. Des élévations des enzymes hépatiques ont été observées jusqu’à 18 mois après l’instauration du traitement, particulièrement chez les patients suivant un traitement concomitant par valproate.
Coadministration de valproate et de clobazam
Lors des essais cliniques, la majorité des cas d’élévation du taux d’ALT sont survenus chez les patients suivant un traitement concomitant par valproate. La coadministration de clobazam a elle aussi augmenté l’incidence d’élévations des transaminases, mais dans une moindre mesure par rapport à l’emploi concomitant du valproate. Advenant la survenue d’élévations des transaminases, il faudra envisager l’arrêt du traitement par valproate ou clobazam ou la modification de sa posologie (voir 9.4 Interactions médicament-médicaments). L’arrêt du traitement par EPIDIOLEX ou la réduction des doses d’EPIDIOLEX et/ou du valproate concomitant a résolu l’élévation des transaminases dans environ deux tiers des cas. Dans environ le tiers des cas, les taux des transaminases se sont normalisés pendant la suite du traitement par EPIDIOLEX, sans réduction des doses.
Dose
Une élévation du taux d’ALT dépassant 3 fois la LSN a été signalée chez 15 % des patients prenant EPIDIOLEX à raison de 20 ou 25 mg/kg/jour comparativement à 3 % des patients prenant EPIDIOLEX à raison de 10 mg/kg/jour.
Immunitaire
Hypersensibilité
EPIDIOLEX peut causer des réactions d’hypersensibilité. Les patients présentant une hypersensibilité connue ou soupçonnée à l’un ou l’autre des ingrédients d’EPIDIOLEX ont été exclus des études cliniques de phase I à III. Si le patient présente une réaction d’hypersensibilité après l’administration d’EPIDIOLEX, il faut cesser le traitement. EPIDIOLEX est contre-indiqué chez les patients ayant déjà eu une réaction d’hypersensibilité au cannabidiol ou à l’un des autres ingrédients du produit, notamment à l’huile de sésame (voir 2 CONTRE-INDICATIONS).
Les ensembles de données sur l’innocuité clinique d’EPIDIOLEX ont révélé six cas d’éruption cutanée accompagnée d’éosinophilie et deux de ces patients présentaient aussi une élévation des enzymes hépatiques. Ces trois événements sont survenus chez un autre patient, mais non de façon simultanée. En raison de la gestion clinique de ces cas par les divers chercheurs, aucun des cas ne remplissait les critères diagnostiques du syndrome de DRESS (syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiques).
Psychiatrique
Idéation et comportement suicidaires
Des cas d’idéation et de comportement suicidaires ont été signalés chez des patients ayant utilisé des antiépileptiques pour traiter une variété d’affections. Il faut surveiller chez tous les patients recevant des antiépileptiques l’apparition de signes d’idéation et de comportement suicidaires et envisager l’administration d’un traitement approprié. Il faut conseiller aux patients et aux aidants de consulter un médecin advenant la survenue de tout signe d’idéation et de comportement suicidaires. Une méta-analyse, menée par la FDA et portant sur des études à répartition aléatoire contrôlées par placebo où des antiépileptiques ont été utilisés pour traiter diverses affections, a révélé un risque légèrement accru d’idéation et de comportement suicidaires chez les sujets recevant ces médicaments. Le mécanisme qui sous-tend ce risque n’est pas connu. Au total, 43 892 patients traités dans le cadre des études cliniques contrôlées par placebo ont été inclus dans la méta-analyse. Environ 75 % des patients dans ces études cliniques présentaient une affection autre que l’épilepsie, et la majorité de ces patients non épileptiques recevaient l’antiépileptique ou le placebo en monothérapie. Les patients atteints d’épilepsie représentaient environ 25 % du nombre total de patients traités dans le cadre des études cliniques contrôlées par placebo, et la majorité d’entre eux recevaient l’antiépileptique ou le placebo comme thérapie d’appoint jointe à d’autres antiépileptiques (autrement dit, les patients des deux groupes de traitement recevaient un ou plus d’un antiépileptique). Par conséquent, la légère augmentation du risque d’idéation et de comportement suicidaires signalée lors de la méta-analyse (0,43 % chez les patients sous antiépileptiques comparativement à 0,24 % chez les patients sous placebo) est principalement fondée sur les patients recevant une monothérapie (un antiépileptique ou un placebo) pour une affection autre que l’épilepsie. La méthodologie de l’étude ne permet pas d’en tirer une estimation du risque d’idéation et de comportement suicidaires chez les patients épileptiques prenant des antiépileptiques, puisque cette population constituait la minorité dans l’étude et puisque la présence d’un agent antiépileptique d’appoint dans les deux groupes de traitement représentait un facteur de confusion dans la comparaison du médicament actif au placebo dans cette population.
Toute personne songeant à prescrire EPIDIOLEX ou tout autre antiépileptique doit peser le risque d’idéation et de comportement suicidaires contre le risque de la maladie non traitée. L’épilepsie et de nombreuses autres maladies pour lesquelles les antiépileptiques sont prescrits sont elles-mêmes associées à des cas de morbidité et de mortalité, ainsi qu’à un risque accru d’idéation et de comportement suicidaires. Advenant la survenue de pensées et de comportement suicidaires chez le patient pendant le traitement, il faudra déterminer si la survenue de ces symptômes est possiblement attribuable à la maladie en soi.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Lors d’une étude portant sur la fertilité et sur les premiers stades de développement de l’embryon chez le rat, aucun effet sur la capacité des mâles et des femelles de se reproduire n’a été observé jusqu’à la dose orale de 250 mg/kg/jour de CBD. Aucun changement n’a été relevé dans les indices de reproduction du mâle ou de la femelle, dans le poids des organes génitaux du mâle, ou dans le cycle œstral chez la femelle. Aucun effet sur l’accouplement ou la fertilité n’a été observé (voir 16 Toxicité pour la reproduction et le développement).
Les femmes en âge de procréer et les hommes fertiles doivent utiliser des méthodes de contraception fiables (voir 16 Toxicité pour la reproduction et le développement).
Surveillance et tests de laboratoire
En règle générale, une élévation des transaminases supérieure à 3 fois la LSN et jointe à une bilirubine élevée (≥ 1,5 fois la LSN) signale l’avènement d’une atteinte hépatique sévère en l’absence d’une autre explication. Le repérage rapide d’une élévation des enzymes hépatiques réduirait le risque de conséquences graves. Les patients présentant au départ un taux de transaminases supérieur à 3 fois la LSN accompagné d’une hausse de la bilirubine (≥ 1,5 fois la LSN) doivent être évalués avant la mise en route du traitement par EPIDIOLEX.
Il faut vérifier les taux sériques des transaminases (ALT et AST) ainsi que la bilirubine totale avant la mise en route du traitement par EPIDIOLEX. Il faut ensuite revérifier les taux sériques des transaminases et la bilirubine totale 1 mois, 3 mois et 6 mois après l’instauration du traitement par EPIDIOLEX, puis régulièrement pendant le traitement et à tout moment où cette vérification est cliniquement indiquée. Les taux sériques des transaminases et la bilirubine totale devront aussi être vérifiés dans le mois suivant toute modification de la dose d’EPIDIOLEX ou tout changement ou ajout d’un médicament dont l’impact sur le foie est connu (voir 9.4 Interactions médicament-médicaments).
Dans le cas des patients présentant une élévation des taux des enzymes hépatiques au départ et des patients prenant du valproate, il faut vérifier les transaminases sériques et la bilirubine totale 2 semaines, 1 mois, 2 mois, 3 mois et 6 mois après l’instauration du traitement par EPIDIOLEX, puis régulièrement par la suite ou à tout moment où cette vérification est cliniquement indiquée. Lors de toute modification de la dose d’EPIDIOLEX ou de tout changement dans les produits médicinaux (changement posologique ou ajout de doses) dont les effets sur le foie sont connus, il faut recommencer cet échelonnement des vérifications.
Advenant l’apparition de signes ou symptômes cliniques évoquant une dysfonction hépatique (tels que nausées inexpliquées, vomissements, douleur dans le quadrant droit supérieur, fatigue, anorexie, ictère et/ou urines foncées), il faut vérifier les transaminases sériques et la bilirubine totale sans tarder puis interrompre le traitement par EPIDIOLEX de façon temporaire ou permanente, selon le cas. L’arrêt définitif du traitement par EPIDIOLEX est de mise chez tout patient dont l’élévation des transaminases est supérieure à 3 fois la LSN et la bilirubine dépasse 1,5 fois la LSN. Il convient aussi de cesser le traitement dans le cas des patients présentant une élévation soutenue des transaminases au-delà de 5 fois la LSN. Dans les cas où l’élévation des transaminases sériques est prolongée, il faudra en évaluer les autres causes possibles (voir 4.2 Dose recommandée et modification posologique). Il convient d’envisager la modification de la posologie de tout médicament coadministré dont les effets sur le foie sont connus (notamment, le valproate et le clobazam).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données sur l’utilisation d’EPIDIOLEX chez les femmes enceintes sont limitées. Les études menées chez des animaux ont démontré une toxicité pour la reproduction (voir 16 Toxicité pour la reproduction et le développement). L’emploi d’EPIDIOLEX est donc déconseillé pendant la grossesse à moins que les bienfaits possibles pour la mère l’emportent nettement sur le risque possible pour le fœtus.
Registre des cas d’exposition pendant la grossesse
Il faut encourager les patientes à s’inscrire au registre nord-américain de femmes enceintes sous antiépileptiques (North American Antiepileptic Drug [NAAED] Pregnancy Registry) si une grossesse se déclenche. Ce registre sert à recueillir des renseignements sur l’innocuité des antiépileptiques pendant la grossesse. Pour s’inscrire, les patientes peuvent composer le numéro sans frais 1 888 233-2334. De plus amples renseignements concernant le registre se trouvent dans le site Web https://www.aedpregnancyregistry.org/.
7.1.2 Allaitement
Il n’y a pas de données sur la présence d’EPIDIOLEX ou de ses métabolites dans le lait maternel humain. Par ailleurs, il n’existe pas de données concernant les effets du produit sur le nourrisson allaité ou sur la production de lait. Il faut soupeser les effets bénéfiques de l’allaitement sur le développement et la santé de l’enfant en regard du besoin clinique d’EPIDIOLEX pour la mère et des effets néfastes possibles sur le nourrisson dérivant d’EPIDIOLEX ou de l’état sous-jacent de la mère.
7.1.3 Enfants
L’innocuité et l’efficacité d’EPIDIOLEX dans la population pédiatrique âgée de moins de 2 ans n’ont pas été établies.
L’administration de cannabidiol à des rats juvéniles a donné lieu à des effets neurocomportementaux, à une augmentation de la densité minérale osseuse, à la vacuolisation des hépatocytes et à un retard dans la maturation sexuelle des mâles (voir 16 Toxicité juvénile).
7.1.4 Personnes âgées
Les études cliniques sur EPIDIOLEX dans le traitement du SLG, du SD et de la STB ne comptaient pas de patients ayant 65 ans et plus. On ignore si la réponse au traitement chez les patients de ce groupe d’âge différerait de celle chez des patients adultes plus jeunes. La dose initiale sélectionnée se situera au bas de la plage thérapeutique par prudence, pour tenir compte de la diminution des fonctions hépatique, rénale ou cardiaque, de la présence d’autres maladies ou de la polypharmacie qui sont plus fréquentes dans la population âgée de 65 ans et plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Patients atteints du syndrome de Dravet
Au total, 221 patients ont été exposés à EPIDIOLEX pendant les études cliniques contrôlées d’une durée maximale de 14 semaines. Lors de ces études, l’incidence d’effets indésirables graves a été de 19,9 % chez les sujets sous EPIDIOLEX et de 10,7 % chez les sujets sous placebo. Les effets indésirables graves observés le plus fréquemment chez les patients recevant EPIDIOLEX étaient l’état de mal épileptique, la pneumonie et les crises convulsives. Lors des études cliniques contrôlées, les causes les plus fréquentes de l’arrêt du traitement chez les patients recevant le cannabidiol (EPIDIOLEX) étaient la somnolence (3,2 %) et l’élévation des transaminases (3,2 %). L’incidence des cas d’arrêt du traitement nécessité par l’élévation des transaminases était fonction de la dose administrée. Les facteurs contribuant au risque d’une élévation des transaminases comprennent la coadministration de valproate et de clobazam, la dose d’EPIDIOLEX et la présence de taux élevés des transaminases au départ.
Les effets indésirables survenus le plus fréquemment chez les patients recevant EPIDIOLEX pour traiter le SD (incidence d’au moins 5 % et présentant une différence d’au moins 2 % par rapport à l’incidence observée chez les sujets sous placebo) étaient les suivants : somnolence et sédation (30 %), diminution de l’appétit (24 %), diarrhée (22 %), pyrexie (20 %), fatigue (15 %) et vomissements (12 %) (voir les données détaillées dans le Tableau 3).
Patients atteints du syndrome de Lennox-Gastaut
Au total, 235 patients ont été exposés à EPIDIOLEX pendant les études cliniques contrôlées d’une durée maximale de 14 semaines. Lors de ces études, l’incidence d’effets indésirables graves a été de 19,6 % chez les sujets sous EPIDIOLEX et de 7,5 % chez les sujets sous placebo. Les effets indésirables graves observés le plus fréquemment chez les patients recevant EPIDIOLEX étaient l’état de mal épileptique, la pneumonie et l’élévation des transaminases. Lors des études cliniques contrôlées, la cause la plus fréquente de l’arrêt du traitement chez les patients recevant le cannabidiol (EPIDIOLEX) était l’élévation des transaminases (4,7 %). L’incidence des cas d’arrêt du traitement nécessité par l’élévation des transaminases était fonction de la dose administrée. Les facteurs contribuant au risque d’une élévation des transaminases comprennent la coadministration de valproate et de clobazam, la dose d’EPIDIOLEX et la présence de taux élevés des transaminases au départ.
Les effets indésirables survenus le plus fréquemment chez les patients recevant EPIDIOLEX pour traiter le SLG (incidence d’au moins 5 % et présentant une différence d’au moins 2 % par rapport à l’incidence observée chez les sujets sous placebo) étaient les suivants : somnolence et sédation (27 %), diminution de l’appétit (18 %) et diarrhée (15 %) (voir les données détaillées dans le Tableau 4).
Patients présentant une sclérose tubéreuse de Bourneville
Au total, 148 patients ont été exposés à EPIDIOLEX pendant une étude clinique contrôlée d’une durée maximale de 16 semaines. Lors de cette étude, l’incidence d’effets indésirables graves a été de 17,6 % chez les sujets sous EPIDIOLEX et de 2,6 % chez les sujets sous placebo. Les effets indésirables graves observés le plus fréquemment chez les patients recevant EPIDIOLEX étaient les élévations des transaminases. Lors de cette étude clinique contrôlée, la cause la plus fréquente de l’arrêt du traitement était la survenue d’une éruption (5 %).
Les effets indésirables survenus le plus fréquemment chez les patients recevant EPIDIOLEX pour traiter la STB (incidence d’au moins 5 % à la dose recommandée et incidence supérieure d’au moins 2 % à celle observée chez les sujets sous placebo) étaient les suivants : diarrhée (31 %), diminution de l’appétit (20 %), pyrexie (18 %), vomissements (17 %), somnolence (13 %), toux (11 %), élévation des enzymes hépatiques (12 %) et constipation (11 %) (voir les données détaillées dans le Tableau 5).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très précises. Par conséquent, il est possible que les taux des effets indésirables observés ne reflètent pas les taux observés dans la pratique; en outre, il ne faut pas comparer ces taux à ceux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés des essais cliniques pourraient s’avérer utiles pour repérer les effets indésirables liés à un médicament et pour l’approximation des taux en situation réelle.
Essais cliniques regroupant des patients atteints du syndrome de Dravet
Lors des essais contrôlés par placebo regroupant des patients atteints du SD (études GWPCARE1 [parties A et B] et GWPCARE2), 221 patients ont reçu EPIDIOLEX. Les effets indésirables observés sont énumérés ci-dessous. La durée maximale du traitement dans le cadre de ces essais était de 14 semaines. Environ 51 % des sujets étaient de sexe féminin, 84 % des sujets étaient de race blanche et l’âge moyen des participants était de 9 ans (plage de 2 à 18 ans). Tous les patients inclus prenaient d’autres antiépileptiques.
Le Tableau 3 énumère les effets indésirables signalés chez les patients atteints du SD qui ont reçu EPIDIOLEX comme traitement d’appoint lors des études de phase III contrôlées.
Tableau 3 : Effets indésirables survenus en cours de traitement chez au moins 5 % des patients traités par EPIDIOLEX et à une fréquence plus élevée d’au moins 2 % que dans le groupe sous placebo, dans le cadre des essais randomisés contrôlés (GWPCARE1 [parties A et B] et GWPCARE2) regroupant des patients atteints du SD
| Classification par système organique (terme privilégié) | EPIDIOLEX | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg/kg/jour (n = 72) | 20 mg/kg/jour (n = 139) | Traitement actif (n = 221b) | Placebo (n = 131) | |||||||||
| N (%) | N (%) | N (%) | N (%) | |||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Diarrhée | 11 (15) | 37 (27) | 48 (22) | 15 (12) | ||||||||
| Vomissements | 5 (7) | 21 (15) | 27 (12) | 7 (5) | ||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Pyrexie | 18 (25) | 24 (17) | 45 (20) | 16 (12) | ||||||||
| Fatigue | 5 (7) | 28 (20) | 33 (15) | 11 (8) | ||||||||
| Infections et infestations | ||||||||||||
| Pneumoniea | 7 (10) | 7 (5) | 14 (6) | 3 (2) | ||||||||
| Investigations | ||||||||||||
| Classification par système organique (terme privilégié) | EPIDIOLEX | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg/kg/jour (n = 72) | 20 mg/kg/jour (n = 139) | Traitement actif (n = 221b) | Placebo (n = 131) | ||||||||||
| N (%) | N (%) | N (%) | N (%) | ||||||||||
| Élévation de l’aspartate aminotransférase | 3 (4) | 11 (8) | 14 (6) | 0 | |||||||||
| Élévation de l’alanine aminotransférase | 3 (4) | 9 (7) | 12 (5) | 0 | |||||||||
| Élévation de la gamma-glutamyl-transférase | 4 (6) | 8 (6) | 12 (5) | 3 (2) | |||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||
| Diminution de l’appétit | 12 (17) | 41 (30) | 53 (24) | 14 (11) | |||||||||
| Troubles psychiatriques | |||||||||||||
| Irritabilité | 4 (6) | 9 (7) | 13 (6) | 2 (2) | |||||||||
| Troubles du système nerveux | |||||||||||||
| Somnolence et sédation | 20 (28) | 42 (30) | 66 (30) | 16 (12) | |||||||||
a Notions regroupées : Pneumonie : pneumonie, pneumonie virale, pneumonie par aspiration.
b Comprend 10 patients randomisés pour recevoir 5 mg/kg/jour dans la partie A de l’étude GWPCARE1.
Essais cliniques regroupant des patients atteints du syndrome de Lennox-Gastaut
Lors des essais contrôlés par placebo regroupant des patients atteints du SLG (études GWPCARE3 et GWPCARE4), 235 patients ont reçu EPIDIOLEX. Les effets indésirables observés sont énumérés ci-dessous. La durée maximale du traitement dans le cadre de ces essais était de 14 semaines. Environ 45 % des sujets étaient de sexe féminin, 87 % des sujets étaient de race blanche et l’âge moyen des participants était de 15 ans (plage de 2 à 48 ans). Tous les patients inclus prenaient d’autres antiépileptiques.
Le Tableau 4 énumère les effets indésirables signalés chez les patients atteints du SLG qui ont reçu EPIDIOLEX comme traitement d’appoint lors des études de phase III contrôlées.
Tableau 4 : Effets indésirables survenus en cours de traitement chez au moins 5 % des patients traités par EPIDIOLEX et à une fréquence plus élevée d’au moins 2 % que dans le groupe sous placebo, dans le cadre des essais randomisés contrôlés (GWPCARE3 et GWPCARE4) regroupant des patients atteints du SLG
| Classification par système organique (terme privilégié) | EPIDIOLEX | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| 10 mg/kg/jour (n = 67) | 20 mg/kg/jour (n = 168) | Traitement actif (n = 235) | Placebo (n = 161) | ||||||
| N (%) | N (%) | N (%) | N (%) | ||||||
| Troubles gastro-intestinaux | |||||||||
| Diarrhée | 7 (10) | 28 (17) | 35 (15) | 13 (8) | |||||
| Classification par système organique (terme privilégié) | EPIDIOLEX | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 10 mg/kg/jour (n = 67) | 20 mg/kg/jour (n = 168) | Traitement actif (n = 235) | Placebo (n = 161) | |||||||||
| N (%) | N (%) | N (%) | N (%) | |||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Fatigue | 5 (8) | 13 (8) | 18 (8) | 4 (3) | ||||||||
| Infections et infestations | ||||||||||||
| Pneumoniea | 5 (8) | 9 (5) | 14 (6) | 1 (1) | ||||||||
| Investigations | ||||||||||||
| Élévation de l’alanine aminotransférase | 3 (5) | 12 (7) | 15 (6) | 3(2) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Diminution de l’appétit | 11 (16) | 32 (19) | 43 (18) | 8 (5) | ||||||||
| Troubles psychiatriques | ||||||||||||
| Irritabilité | 6 (9) | 6 (4) | 12 (5) | 3 (2) | ||||||||
| Troubles du système nerveux | ||||||||||||
| Somnolence et sédation | 16 (24) | 48 (29) | 64 (27) | 14 (9) | ||||||||
| Léthargie | 3 (5) | 10 (6) | 13 (6) | 2 (1) | ||||||||
| État de mal épileptique | 7 (10) | 5 (3) | 12 (5) | 4 (3) | ||||||||
a Notions regroupées : Pneumonie : pneumonie, Mycoplasma pneumoniae, pneumonie adénovirale, pneumonie par aspiration, pneumonie bactérienne, pneumonie à virus respiratoire syncytial.
Essai clinique regroupant des patients présentant une sclérose tubéreuse de Bourneville
Lors d’un essai contrôlé par placebo mené auprès de patients présentant une STB (étude GWPCARE6), 148 patients ont reçu EPIDIOLEX. Les effets indésirables observés sont énumérés ci-après. La durée maximale du traitement dans le cadre de ces essais était de 16 semaines. Environ 42 % des sujets étaient de sexe féminin, 90 % des sujets étaient de race blanche et l’âge moyen des participants était de 14 ans (plage de 1 à 57 ans). Tous les patients inclus, sauf l’un des sujets du groupe recevant 25 mg/kg/jour, prenaient d’autres antiépileptiques.
Le Tableau 5 énumère les effets indésirables signalés chez les patients présentant une STB qui ont reçu EPIDIOLEX comme traitement d’appoint à raison de 25 mg/kg/jour lors d’une étude contrôlée.
Tableau 5 : Effets indésirables survenus en cours de traitement chez au moins 5 % des patients traités par EPIDIOLEX et à une fréquence plus élevée d’au moins 2 % que dans le groupe sous placebo, dans le cadre d’un essai randomisé contrôlé (GWPCARE6) regroupant des patients présentant une STB
| Classification par système organique (terme privilégié) | EPIDIOLEX | Placebo | |||||
|---|---|---|---|---|---|---|---|
| 25 mg/kg/jour | |||||||
n = 75 N (%) | n = 76 N (%) | ||||||
| Troubles gastro-intestinaux | |||||||
| Diarrhée | 23 (31) | 19 (25) | |||||
| Vomissements | 13 (17) | 7 (9) | |||||
| Constipation | 8 (11) | 6 (8) | |||||
| Nausées | 7 (9) | 2 (3) | |||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Pyrexie | 14 (19) | 6 (8) | |||||
| Fatigue | 4 (5) | 1 (1) | |||||
| Perturbation de la démarche | 4 (5) | 2 (3) | |||||
| Troubles hématologiques et du système lymphatique | |||||||
| Anémie | 5 (7) | 1 (1) | |||||
| Infections et infestations | |||||||
| Infection urinaire | 4 (5) | 0 (0) | |||||
| Investigations | |||||||
| Élévation de la gamma-glutamyl-transférase | 12 (16) | 0 (0) | |||||
| Élévation de l’alanine aminotransférase | 9 (12) | 0 (0) | |||||
| Élévation de l’aspartate aminotransférase | 8 (11) | 0 (0) | |||||
| Diminution du poids | 5 (7) | 0 (0) | |||||
| Hausse du taux de polynucléaires éosinophiles | 4 (5) | 0 (0) | |||||
| Troubles du métabolisme et de la nutrition | |||||||
| Diminution de l’appétit | 15 (20) | 9 (12) | |||||
| Troubles de la peau et du tissu sous-cutané | |||||||
| Éruption | 5 (7) | 3 (4) | |||||
| Classification par système organique (terme privilégié) | EPIDIOLEX | Placebo | ||||
|---|---|---|---|---|---|---|
| 25 mg/kg/jour | ||||||
n = 75 N (%) | n = 76 N (%) | |||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 8 (11) | 5 (7) | ||||
| Troubles du système nerveux | ||||||
| Somnolence | 10 (13) | 7 (9) | ||||
Pneumonie
Lors des essais contrôlés regroupant des patients atteints du SLG ou du SD, des cas de pneumonie ont été observés chez les sujets sous clobazam (incidence de 14 % chez les patients recevant 10 mg/kg/jour de CBD, de 7 % chez les patients recevant 20 mg/kg/jour de CBD et de 1 % chez les sujets recevant le placebo). En l’absence d’un traitement concomitant par clobazam, l’incidence de pneumonie a été de 0 % chez les patients recevant 10 mg/kg/jour de CBD, de 3 % chez les patients recevant 20 mg/kg/jour de CBD et de 2 % chez les sujets recevant le placebo. Lors de l’essai où des patients présentant une STB ont reçu 25 mg/kg/jour de CBD, une pneumonie a été observée chez les patients prenant le clobazam en concomitance (incidence de 17 % chez les patients recevant 25 mg/kg/jour de CBD et de 0 % chez les sujets sous placebo). Sans clobazam, l’incidence de pneumonie a été de 0 % chez les patients recevant 25 mg/kg/jour de CBD et de 2 % chez les sujets recevant le placebo.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants ont été signalés lors des essais cliniques à double insu et contrôlés par placebo à une incidence inférieure à 5 % chez des patients recevant la solution orale de cannabidiol pour traiter le SD/SLG et/ou une STB, quelle que soit la dose administrée, et l’incidence (%) étant plus élevée qu’avec le placebo :
Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : distension abdominale, douleurs abdominales, douleurs abdominales hautes, dyspepsie, éructation, haut-le-cœur, hématochézie, nausées, sécheresse buccale, selles fréquentes, ulcération buccale
Troubles généraux et anomalies au site d’administration : asthénie, malaise, œdème périphérique, perturbation de la démarche, pleurs, sensation anormale, sensation d’ébriété
Troubles hématologiques et du système lymphatique : anémie, éosinophilie, neutropénie
Troubles du système immunitaire : éosinophilie, éruption cutanée, hypersensibilité
Infections et infestations : amygdalite, bronchite, candidose, candidose buccale, conjonctivite, éruption virale, érythème infectieux, gastro-entérite, gastro-entérite virale, gingivite, grippe, herpès, infection adénovirale, infection à virus respiratoire syncytial, infection des voies respiratoires, infection fongique, infection oculaire, infection staphylococcique, infection urinaire, infection virale, infection virale des voies respiratoires supérieures, laryngite, orgelet, otite, otite externe, pharyngite streptococcique, pneumonie, septicémie
Investigations : augmentation de la concentration de l’anticonvulsivant, augmentation de la fréquence respiratoire, augmentation du débit urinaire, augmentation du Rapport international normalisé, baisse de la leucocytémie, baisse de la numération érythrocytaire, baisse de la numération plaquettaire, baisse du nombre de neutrophiles, diminution du débit urinaire, diminution du poids, élévation de la bilirubinémie, élévation de la créatinine phosphokinase sanguine, élévation des enzymes hépatiques, élévation des transaminases, élévation du taux des polynucléaires éosinophiles, prolongation du temps de Quick, uroculture positive
Lésions, intoxications et complications d’interventions : abrasion, entorse d’un ligament, fracture de la main, fracture d’un bras, fracture d’une dent, lésion cutanée, plaie, toxicité de divers agents
Troubles du métabolisme et de la nutrition : augmentation de l’appétit, déshydratation, hypertriglycéridémie, hypophagie, réduction de l’apport hydrique, refus alimentaire
Troubles musculosquelettiques et du tissu conjonctif : contractions musculaires, douleur musculosquelettique, spasmes musculaires
Troubles oculaires : diplopie, hyperémie oculaire, mydriase
Troubles des organes de reproduction et du sein : métrorragie
Troubles de la peau et du tissu sous-cutané : éruption érythémateuse, éruption généralisée, éruption maculaire, éruption maculopapulaire, prurit, ulcère de décubitus, urticaire
Troubles psychiatriques : affect inapproprié, agitation, agressivité, anxiété, apathie, bruxisme, colère, comportement anormal, crise de panique, désorientation, humeur dépressive, insomnie, instabilité psychomotrice, sautes d’humeur, trouble de communication, trouble du sommeil, trouble oppositionnel avec provocation
Troubles du rein et des voies urinaires : rétention urinaire
Troubles respiratoires, thoraciques et médiastinaux : asthme, congestion des voies respiratoires supérieures, détresse respiratoire, douleur oropharyngée, hypoxie, insuffisance respiratoire, insuffisance respiratoire aiguë, irritation de la gorge, pneumonie par aspiration, râle sibilant, rhinorrhée, rhonchies, syndrome des apnées du sommeil, trouble respiratoire
Troubles du système nerveux : ataxie, coordination anormale, crises atoniques, crise tonicoclonique généralisée, crise tonique, dysarthrie, écoulement de bave, hypersomnie, hypotonie, myoclonie, réponse lente aux stimuli, sédation, sommeil médiocre, tremblement, trouble de l’équilibre
Troubles vasculaires : froid périphérique, hypertension, hypotension, pâleur
8.4 Résultats anormaux de laboratoire : hématologie, chimie clinique et autres données quantitatives
Le Tableau 6 énumère les résultats de laboratoire anormaux obtenus lors des études de phase III contrôlées par placebo et menées auprès de patients atteints du SLG, du SD ou d’une STB et recevant EPIDIOLEX comme traitement d’appoint.
Tableau 6 : Résultats biochimiques anormaux obtenus aux tests de laboratoire effectués lors des études contrôlées par placebo regroupant des patients atteints du SLG, du SD ou d’une STB
10 mg/kg/jour N = 139 n/N (%) | 20 mg/kg/jour N = 307 n/N (%) | 25 mg/kg/jour N = 75 n/N (%) | Placebo N = 368 n/N (%) | |
|---|---|---|---|---|
| ALT ≥ 3 × LSN | 4/131 (3) | 47/296 (16) | 9/75 (12) | 2/359 (1) |
10 mg/kg/jour N = 139 n/N (%) | 20 mg/kg/jour N = 307 n/N (%) | 25 mg/kg/jour N = 75 n/N (%) | Placebo N = 368 n/N (%) | |
|---|---|---|---|---|
| ALT ≥ 3 × LSN et bilirubine totale ≥ 1,5 × LSN | 0/131 | 0/298 | 1/75 (1) | 0/361 |
| Élévation de la créatinine > 10 % à la semaine 2 par rapport au départ (méthode Jaffe) | 41/120 (34) | 121/267 (40) | 14/44 (32) | 98/319 (31) |
| Élévation de la créatinine > 10 % par rapport au départ, à tout moment pendant le traitement (méthode Jaffe) | 92/133 (69) | 213/299 (71) | 30/46 (65) | 206/340 (61) |
Tableau 7 : Résultats hématologiques anormaux obtenus aux tests de laboratoire effectués lors des études contrôlées par placebo regroupant des patients atteints du SLG, du SD ou d’une STB
10 mg/kg/jour N = 139 n/N (%) | 20 mg/kg/jour N = 307 n/N (%) | 25 mg/kg/jour N = 75 n/N (%) | Placebo N = 368 n/N (%) | |
|---|---|---|---|---|
| Passage du taux d’hémoglobine normal (au départ) à un taux peu élevé (pendant le traitement) | 30/139 (22) | 73/307 (24) | 23/75 (31) | 45/368 (12) |
| Baisse de la numération plaquettaire | 10/132 (8) | 20/272 (7) | 6/72 (8) | 11/343 (3) |
Tableau 8 : Autres données quantitatives anormales obtenues lors des examens physiques effectués dans le cadre des études contrôlées par placebo regroupant des patients atteints du SLG, du SD ou d’une STB
10 mg/kg/jour N = 139 n/N (%) | 20 mg/kg/jour N = 307 n/N (%) | 25 mg/kg/jour N = 75 n/N (%) | Placebo N = 368 n/N (%) | |
|---|---|---|---|---|
| Diminution du poids ≥ 5 % | 10/139 (7) | 57/307 (19) | 23/75 (31) | 31/368 (8) |
Anomalies hématologiques
EPIDIOLEX peut causer une baisse du taux d’hémoglobine et de l’hématocrite. Chez les patients atteints du SLG, du SD ou d’une STB et ayant reçu EPIDIOLEX à raison de 10, 20 ou 25 mg/kg/jour, la baisse moyenne du taux d’hémoglobine entre le début de l’étude et la fin du traitement a été de -0,36 g/dL. Une baisse correspondante de l’hématocrite, soit de -1,3 % en moyenne, a été observée chez les patients traités par EPIDIOLEX.
Vingt-sept pour cent (27 %) des patients atteints du SLG ou du SD qui ont été traités par EPIDIOLEX et 38 % des patients présentant une STB qui ont reçu EPIDIOLEX (25 mg/kg/jour) sont devenus anémiques au cours de l’étude selon les critères du laboratoire (taux d’hémoglobine normal au départ, valeur plus basse que la limite inférieure de la normale lors d’une vérification subséquente).
Élévation de la créatinine
EPIDIOLEX peut causer un hausse du taux sérique de créatinine. Le mécanisme qui sous-tend cet effet reste à élucider. Lors d’études contrôlées menées auprès d’adultes en santé et de patients atteints du SLG, du SD ou d’une STB, une élévation d’environ 10 % de la créatinine sérique a été observée dans les deux semaines suivant l’instauration du traitement par EPIDIOLEX. Cette hausse était réversible chez les adultes en santé. La réversibilité de cet effet n’a pas été évaluée dans les études regroupant des patients atteints du SLG, du SD ou d’une STB.
Diminution du poids
EPIDIOLEX peut causer une perte de poids ou une diminution du gain de poids. Chez les patients atteints du SLG, du SD ou d’une STB, la diminution du poids semblait être liée à la dose puisque 21 % des patients recevant EPIDIOLEX à raison de 20 ou 25 mg/kg/jour ont vu leur poids diminuer d’au moins 5 %, comparativement à 7 % des patients recevant EPIDIOLEX à raison de 10 mg/kg/jour. Dans certains cas, la diminution du poids a été signalée comme effet indésirable.
8.5 Effets indésirables observés après la mise en marché
D’après les cas d’effets indésirables signalés spontanément depuis la mise en marché, le profil d’effets indésirables concorde avec celui observé lors des essais cliniques.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le CBD est un substrat des isoenzymes 3A4 et 2C19 du cytochrome P450. Il faudra envisager une augmentation de la dose d’EPIDIOLEX si ce dernier est coadministré avec un puissant inducteur de CYP3A4 et/ou de CYP2C19 (voir 9.4 Interactions médicament-médicaments).
À des concentrations cliniquement pertinentes, le CBD pourrait inhiber les enzymes UGT1A9, UGT2B7 de la famille uridine 5'-diphospho-glucuronosyltransférase, ainsi que les isoenzymes CYP1A2, CYP2C8, CYP2C9 et CYP2C19. Une réduction de la dose des substrats pourra être envisagée en fonction de la situation clinique si des effets indésirables surviennent lors de la coadministration de ces agents et d’EPIDIOLEX (voir 9.4 Interactions médicament-médicaments).
9.3 Interactions médicament-comportement
L’utilisation concomitante d’EPIDIOLEX et d’alcool est susceptible d’accroître le risque de sédation et de somnolence (voir 7 Généralités).
9.4 Interactions médicament-médicaments
Tableau 9 : Effet des autres médicaments sur EPIDIOLEX
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques d’EPIDIOLEX | Recommandation | |||||||
| EPIDIOLEX | Médicament coadministré | Cmax (Ratio des moyennes géométriques [intervalles de confiance à 90 %]) | ASC (Ratio des moyennes géométriques [intervalles de confiance à 90 %]) | ||||||||
| Antiépileptiques | |||||||||||
| Clobazam | EC VS | EPIDIOLEX à 750 mg BID | clobazam à 5 mg BID | Cannabidiol : 1,34 (0,93 à 1,95) 7-hydroxy-cannabidiol : 1,73 (1,36 à 2,20) | Cannabidiol : 1,30 (1,00 à 1,70) 7-hydroxy-cannabidiol : 1,47 (1,26 à 1,70) | ||||||
| Stiripentol | EC VS | EPIDIOLEX à 750 mg BID | stiripentol à 750 mg BID | Cannabidiol : 1,13 (0,96 à 1,33) 7-hydroxy-cannabidiol : 0,71 (0,51 à 0,99) | Cannabidiol : 1,03 (0,94 à 1,14) 7-hydroxy-cannabidiol : 0,72 (0,61 à 0,85) | ||||||
| Valproate | EC VS | EPIDIOLEX à 750 mg BID | valproate à 500 mg BID | Cannabidiol : 0,74 (0,58 à 0,93) 7-hydroxy-cannabidiol : 0,97 (0,67 à 1,41) | Cannabidiol : 1,05 (0,90 à 1,24) 7-hydroxy-cannabidiol : 1,22 (0,96 à 1,55) | L’emploi concomitant d’EPIDIOLEX et du valproate accroît l’incidence d’élévations des enzymes hépatiques. Advenant de telles élévations, il convient d’envisager l’arrêt du traitement par EPIDIOLEX et/ou valproate ou la réduction des doses de l’un et/ou de l’autre. En raison de leur insuffisance, les données concernant la coadministration d’EPIDIOLEX et d’autres médicaments hépatotoxiques ne permettent pas d’en évaluer le risque. | |||||
| Rapport sur la pharmacocinétique de population pour [clobazam, lévétiracétam, topiramate, rufinamide, lamotrigine]. Ces médicaments n’ont eu aucun effet statistiquement significatif sur les paramètres pharmacocinétiques du CBD dans le modèle pharmacocinétique de population chez les patients atteints du SLG ni dans le modèle pharmacocinétique de population regroupant les données des études sur les VS et les patients. | |||||||||||
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques d’EPIDIOLEX | Recommandation | |||||||
| EPIDIOLEX | Médicament coadministré | Cmax (Ratio des moyennes géométriques [intervalles de confiance à 90 %]) | ASC (Ratio des moyennes géométriques [intervalles de confiance à 90 %]) | ||||||||
| Inhibiteurs de CYP2C19 | |||||||||||
| Fluconazole | EC VS | Dose uniques d’EPIDIOLEX à 750 mg | Dose unique de 400 mg, puis 200 mg de fluconazole une fois par jour | Cannabidiol : 1,24 (1,05 à 1,47) 7-hydroxy-cannabidiol : 0,59 (0,48 à 0,72) | Cannabidiol : 1,21 (1,08 à 1,36) 7-hydroxy-cannabidiol : 0,71 (0,61 à 0,82) | ||||||
| Inducteurs de CYP2C19 | |||||||||||
| Rifampicine | EC VS | Dose uniques d’EPIDIOLEX à 750 mg | 600 mg de rifampicine une fois par jour | Cannabidiol : 0,66 (0,56 à 0,78) 7-hydroxy-cannabidiol : 0,33 (0,29 à 0,38) | Cannabidiol : 0,68 (0,61 à 0,75) 7-hydroxy-cannabidiol : 0,37 (0,33 à 0,41) | Lors de la coadministration d’un inducteur puissant de CYP2C19, on pourrait administrer une dose deux fois plus élevée d’EPIDIOLEX, tout en tenant compte de la réponse clinique et de la tolérabilité. | |||||
| Inhibiteurs de CYP3A4 | |||||||||||
| Itraconazole | EC VS | Dose uniques d’EPIDIOLEX à 750 mg | 600 mg d’itraconazole une fois par jour | Cannabidiol : 1,01 (0,82 à 1,25) 7-hydroxy-cannabidiol : 1,06 (0,90 à 1,25) | Cannabidiol : 1,05 (0,96 à 1,15) 7-hydroxy-cannabidiol : 1,17 (1,07 à 1,27) | ||||||
| Inducteurs de CYP3A4 | |||||||||||
| Rifampicine | EC VS | Dose uniques d’EPIDIOLEX à 750 mg | 600 mg de rifampicine une fois par jour | Cannabidiol : 0,66 (0,56 à 0,78) 7-hydroxy-cannabidiol : 0,33 (0,29 à 0,38) | Cannabidiol : 0,68 (0,61 à 0,75) 7-hydroxy-cannabidiol : 0,37 (0,33 à 0,41) | Lors de la coadministration d’un inducteur puissant de CYP3A4, on pourrait administrer une dose deux fois plus élevée d’EPIDIOLEX, tout en tenant compte de la réponse clinique et de la tolérabilité. | |||||
Légende : BID = deux fois par jour; EC VS = essai clinique avec volontaires sains; EC Pts = essai clinique avec patients.
Tableau 10 : Effet d’EPIDIOLEX sur les autres médicaments
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques du médicament coadministré | Recommandation | |||||||
| Médicament coadministré | EPIDIOLEX | Cmax (Ratio des moyennes géométriques [IC à 90 %]) | ASC (Ratio des moyennes géométriques [IC à 90 %]) | ||||||||
| Antiépileptiques | |||||||||||
| Clobazam | EC VS et EC Pts | clobazam à 5 mg BID (VS) Schémas thérapeutiques individuels stables de clobazam (Pts) | Plage de 0,5 à 10 mg/kg BID d’EPIDIOLEX | Clobazam : 1,00 (0,83 à 1,19) à 1,20 (1,05 à 1,38) N-desméthylclobazam : 2,22 (1,42 à 3,46) à 3,39 (2,61 à 4,39) | Clobazam : 1,06 (0,90 à 1,24) à 1,21 (1,05 à 1,39) N-desméthylclobazam : 2,64 (1,95 à 3,58) à 3,38 (2,62 à 4,36) | L’augmentation des taux de N-desméthylclobazam accroîtrait le risque d’effets indésirables liés au clobazam (voir 8 EFFETS INDÉSIRABLES; 7 MISES EN GARDE ET PRÉCAUTIONS). Advenant la survenue d’effets indésirables que l’on sait attribuables au clobazam, envisager une réduction de la dose de clobazam lors de l’emploi concomitant d’EPIDIOLEX. | |||||
| Stiripentol | EC VS | stiripentol à 750 mg BID | EPIDIOLEX à 750 mg BID | Stiripentol : 1,28 (1,08 à 1,52) | Stiripentol : 1,55 (1,42 à 1,69) | Le mécanisme qui sous-tend cette interaction ainsi que sa pertinence clinique ne sont pas connus, mais il convient de surveiller l’apparition d’effets indésirables chez les patients. | |||||
| EC Pts | Schémas thérapeutiques individuels stables de stiripentol | EPIDIOLEX à 10 mg/kg BID | Stiripentol : 1,17 (1,03 à 1,33) | Stiripentol : 1,30 (1,09 à 1,55) | |||||||
| Valproate | EC VS | valproate à 500 mg BID | EPIDIOLEX à 750 mg BID | Valproate : 1,01 (0,95 à 1,07) | Valproate : 0,99 (0,90 à 1,08) | L’emploi concomitant d’EPIDIOLEX et du valproate accroît l’incidence d’élévations des enzymes | |||||
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques du médicament coadministré | Recommandation |
| Médicament coadministré | EPIDIOLEX | Cmax (Ratio des moyennes géométriques [IC à 90 %]) | ASC (Ratio des moyennes géométriques [IC à 90 %]) | |
| hépatiques. Advenant de telles élévations, il convient d’envisager l’arrêt du traitement par EPIDIOLEX et/ou valproate ou la réduction des doses de l’un et/ou de l’autre. En raison de leur insuffisance, les données concernant la coadministration d’EPIDIOLEX et d’autres médicaments hépatotoxiques ne permettent pas d’en évaluer le risque. | ||||
| EC Pts | ||||
| Schémas thérapeutiques individuels stables de valproate | EPIDIOLEX à 10 mg/kg BID | Valproate : 0,87 (0,79 à 0,95) Acide 2-propyl-4-penténoïque : 0,77 (0,66 à 0,90) | Valproate : 0,83 (0,75 à 0,92) Acide 2-propyl-4-penténoïque : 0,70 (0,62 à 0,80) | |
| Lamotrigine | In vitro | Les données in vitro laissent entrevoir des interactions médicamenteuses lors de la coadministration d’EPIDIOLEX et de substrats de l’UGT2B7 (comme la lamotrigine). | En raison de l’inhibition possible de l’activité enzymatique, il convient d’envisager une réduction de la dose des substrats des enzymes CYP2C9 et UGT2B7 et en fonction de la situation clinique si des effets indésirables surviennent lors de la coadministration de ces agents et d’EPIDIOLEX. | |
| Phénytoïne | In vitro | Des interactions cliniquement significatives sont prévues si EPIDIOLEX s’emploie en même temps que des substrats du CYP2C9 (comme la phénytoïne). | ||
| Évérolimus | ||||
| EC VS | ||||
| Doses uniques de 5 mg d’évérolimus | EPIDIOLEX à 12,5 mg/kg BID | Évérolimus : 2,50 (2,12 à 2,94) | Évérolimus : 2,45 (2,15 à 2,80) | Lors de l’instauration du traitement par EPIDIOLEX chez des patients prenant l’évérolimus, il faudra surveiller les concentrations thérapeutiques de l’évérolimus et en modifier la posologie au besoin. Lors de l’instauration du traitement par évérolimus chez des patients prenant EPIDIOLEX à une dose stable, il est recommandé d’utiliser une dose initiale d’évérolimus moins élevée et de surveiller les concentrations thérapeutiques. |
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques du médicament coadministré | Recommandation | ||||||||||
| Médicament coadministré | EPIDIOLEX | Cmax (Ratio des moyennes géométriques [IC à 90 %]) | ASC (Ratio des moyennes géométriques [IC à 90 %]) | |||||||||||
| Substrats du CYP2C19 | ||||||||||||||
| Exemples : diazépam, oméprazole, clobazam | EC | Voir Antiépileptiques, clobazam | D’après les données in vivo, la coadministration d’EPIDIOLEX accroît les concentrations plasmatiques des médicaments qui sont métabolisés par le CYP2C19 (donc qui en sont des substrats), comme le diazépam, et augmenterait le risque d’effets indésirables (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Il convient d’envisager une réduction de la dose des substrats de CYP2C19 sensibles, en fonction de la situation clinique, lors de la coadministration de ces agents et d’EPIDIOLEX. | |||||||||||
| Substrats du CYP3A4 | ||||||||||||||
| Midazolam | EC VS | Doses uniques de 2,5 mg de midazolam | EPIDIOLEX à 750 mg BID | Midazolam : 0,80 (0,67 à 0,96) 1’-hydroxymidazolam : 1,12 (0,93 à 1,34) | Midazolam : 0,92 (0,78 à 1,09) 1’-hydroxymidazolam : 1,68 (1,41 à 2,01) | |||||||||
| Substrats des enzymes CYP2C8 et CYP2C9 | ||||||||||||||
| Exemples : répaglinide, warfarine, phénytoïne | In vitro | Des interactions cliniquement significatives sont prévues si EPIDIOLEX s’emploie en même temps que des substrats du CYP2C8 et du CYP2C9 (comme la phénytoïne). | En raison de l’inhibition possible de l’activité enzymatique, il convient d’envisager une réduction de la dose des substrats des enzymes CYP2C8 et CYP2C9 et en fonction de la situation clinique si des effets indésirables surviennent lors de la coadministration de ces agents et d’EPIDIOLEX. | |||||||||||
| Substrats du CYP1A2 | ||||||||||||||
| Médicament coadministré | Source de preuve | Posologie | Effet sur les paramètres pharmacocinétiques du médicament coadministré | Recommandation | ||||||||||
| Médicament coadministré | EPIDIOLEX | Cmax (Ratio des moyennes géométriques [IC à 90 %]) | ASC (Ratio des moyennes géométriques [IC à 90 %]) | |||||||||||
| Caféine | EC VS | Doses uniques de 200 mg de caféine | EPIDIOLEX à 750 mg BID | Caféine : 1,15 (1,04 à 1,26) | Caféine : 1,95 (1,62 à 2,35) | En raison de l’inhibition possible de l’activité enzymatique, il convient d’envisager une réduction de la dose des substrats du CYP1A2 et en fonction de la situation clinique si des effets indésirables surviennent lors de la coadministration de ces agents et d’EPIDIOLEX. | ||||||||
| Substrats / Inhibiteurs de CYP2B6 | ||||||||||||||
| Exemples : bupropion, éfavirenz | In vitro | Les données in vitro laissent entrevoir des interactions médicamenteuses lors de la coadministration d’EPIDIOLEX et de substrats du CYP2B6 (comme le bupropion et l’éfavirenz). | En raison du risque d’induction de l’activité enzymatique joint au risque d’inhibition de cette activité, il faut songer à modifier la posologie des substrats du CYP2B6, en fonction de la situation clinique. | |||||||||||
| Substrats / Inhibiteurs des enzymes UGT1A7, UGT1A9 et UGT2B7 | ||||||||||||||
| Exemples : lamotrigine, olanzapine, paracétamol | In vitro | Les données in vitro laissent entrevoir des interactions médicamenteuses lors de la coadministration d’EPIDIOLEX et de substrats de l’UGT1A9 (comme le diflunisal, le propofol et le fénofibrate) ou de substrats de l’UGT2B7 (comme le gemfibrozil, la lamotrigine, la morphine et le lorazépam). | En raison de l’inhibition possible de l’activité enzymatique, il convient d’envisager une réduction de la dose des substrats de l’UGT1A9 et de l’UGT2B7 et en fonction de la situation clinique si des effets indésirables surviennent lors de la coadministration de ces agents et d’EPIDIOLEX. | |||||||||||
| Substrats / Inhibiteurs de la glycoprotéine P (P-gp) (administrés par voie orale) | ||||||||||||||
| Exemples : sirolimus, tacrolimus, digoxine | EC VS | Voir Antiépileptiques, évérolimus | ||||||||||||
Légende : EC VS = essai clinique avec volontaires sains; EC Pts = essai clinique avec patients.
9.5 Interactions médicament-aliments
Les aliments ont un effet considérable sur l’absorption d’EPIDIOLEX. Les repas riches en gras ainsi que les repas faibles en gras sont associés à une augmentation marquée de l’ASC et de la Cmax. Il a aussi été démontré que le lait de vache et l’alcool font augmenter l’ASC et la Cmax d’EPIDIOLEX (voir 10.3 Pharmacocinétique et 4.4 Administration).
9.6 Interactions médicament-plantes médicinales
La coadministration du CBD et d’un inducteur puissant de CYP3A4, tel que le millepertuis, réduirait les concentrations plasmatiques de CBD et de 7-OH-CBD. Ces changements pourraient rendre le CBD moins efficace. Une augmentation de la dose d’EPIDIOLEX pourrait être envisagée, compte tenu de la réponse clinique et de la tolérabilité.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les résultats des épreuves de laboratoire n’ont pas été établies.
Mentionner aux patients la possibilité d’un résultat positif aux tests de dépistage de cannabis.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les mécanismes exacts par lesquels EPIDIOLEX exerce son effet anticonvulsivant ne sont pas connus, mais on sait qu’il n’exerce pas cet effet par l’interaction avec les récepteurs cannabinoïdes. Le CBD réduit l’hyperexcitabilité neuronale en modulant le calcium intracellulaire par l’entremise du récepteur couplé à une protéine G 55 (RCPG55) et du récepteur TRPV1 (transient receptor potential vanilloid cation channel subfamily V member 1). Le CBD parvient aussi à réduire l’hyperexcitabilité neuronale par la modulation de la signalisation médiée par l’adénosine, qu’il effectue en inhibant le transport de l’adénosine par le transporteur de nucléosides équilibrant 1 (ENT-1). La structure du CBD est distincte par rapport à celle des autres antiépileptiques.
10.2 Pharmacodynamie
Étude sur l’agrément associé à l’utilisation du produit
Lors d’une étude concernant le degré auquel le produit plaît à des sujets humains, l’administration aiguë d’EPIDIOLEX à des usagers récréatifs adultes non toxicomanes, à des doses thérapeutiques et suprathérapeutiques, soit de 750, 1500 et 4500 mg (l’équivalent de 10, 20 et 60 mg/kg chez un adulte pesant 75 kg), à jeun, a produit de faibles réponses aux mesures subjectives positives telles que « le produit me plaît » et « j’en reprendrais ». Comparativement au dronabinol (Δ9-tétrahydrocannabinol [THC] synthétique à 10 et 30 mg) et à l’alprazolam (à 2 mg), EPIDIOLEX ne présente aucun risque significatif d’accoutumance. Toutefois, l’attrait du cannabidiol a probablement été sous-estimé dans cette étude en raison de l’effet considérable des aliments sur l’absorption du cannabidiol. L’apport d’aliments riches en gras donne lieu à une concentration plasmatique maximale d’EPIDIOLEX 5 fois plus élevée et à une exposition au médicament 4 fois plus élevée.
Aux fins d’une étude spécialement conçue pour évaluer le sevrage du produit chez des adultes en santé, les sujets ont pris 1500 mg d’EPIDIOLEX en deux doses, 30 minutes avant le repas du matin ou du soir. EPIDIOLEX n’a produit aucun signe ou symptôme évoquant un syndrome de sevrage ou une physicodépendance quand son administration a été brusquement interrompue après quatre semaines d’utillisation à une dose stable. Cependant, la possibilité d’une psychodépendance ne peut être écartée (voir 7 Généralités et 8 EFFETS INDÉSIRABLES).
Électrophysiologie cardiaque
L’allongement de l’intervalle QTc a été étudié dans le cadre d’une étude à doses multiples randomisée et contrôlée par placebo où 78 adultes en santé ont reçu EPIDIOLEX avec un repas à la dose thérapeutique de 10 mg/kg deux fois par jour, cette dose étant portée à une dose suprathérapeutique unique de 40 mg/kg au maximum. Un allongement de l’intervalle QTc proportionnel à la concentration d’EPIDIOLEX a été observé. Quand EPIDIOLEX a été administré en monothérapie aux doses recommandées, avec un repas riche en gras, l’exposition obtenue n’a pas prolongé l’intervalle QTc de plus de 10 msec.
Selon la méthode des moindres carrés, la variation de l’intervalle QTc moyen avec EPIDIOLEX par rapport au placebo et par rapport aux valeurs initiales se situait dans la plage de -5,0 msec (Jour 1, à raison de 10 mg/kg deux fois par jour) à 6,2 msec (Jour 9, à raison de 40 mg/kg une fois par jour), indiquant une variation liée à la dose. Avec EPIDIOLEX, l’intervalle PR par rapport au placebo et par rapport aux valeurs initiales se situait dans la plage de 0,2 msec à 12, 4 msec alors que l’intervalle QRS différait de ± 1,5 msec par rapport au placebo et par rapport au départ. Comparativement au placebo et aux valeurs initiales, la fréquence cardiaque avec EPIDIOLEX variait de -3,1 (-6,90 à 0,66) bpm à 3,2 (-6,3 à 7,07) bpm.
Un allongement de l’intervalle QTc proportionnel à la concentration de cannabidiol a été observé. D’après le modèle utilisé, l’intervalle serait prolongé de 4 msec (IC à 90 % : 2 à 6) à une concentration de 1375 ng/mL, soit la concentration maximale prévue pour la dose de 40 mg/kg.
10.3 Pharmacocinétique
Aux doses de 5 à 25 mg/kg/jour, l’exposition systémique au CBD n’augmentait pas tout à fait à un taux proportionnel à la dose. Aucune étude n’a été effectuée pour évaluer l’ampleur de l’absorption lymphatique du cannabidiol, particulièrement s’il est pris avec un repas. Les données tirées des études portant sur l’administration du CBD avec des aliments concordent avec la littérature disponible indiquant une absorption significative par le système lymphatique.
Absorption :
À l’état d’équilibre (Css), le délai avant l’atteinte de la concentration plasmatique maximale de CBD (Tmax) est de 2,5 à 5 heures.
Effet des aliments
L’administration d’EPIDIOLEX (750 ou 1500 mg) avec un repas hypercalorique riche en matières grasses a donné lieu à une Cmax cinq fois plus élevée et à une ASC quatre fois plus élevée, puis a réduit la variabilité totale, comparativement à l’administration à jeun à des volontaires sains. Bien que l’effet soit légèrement moindre en présence d’un repas hypocalorique faible en matières grasses, l’élévation de l’exposition demeure considérable (Cmax quadruplée, ASC triplée). Par ailleurs, la prise d’EPIDIOLEX avec du lait de vache a fait augmenter l’exposition systémique, comme en témoignent une Cmax environ trois plus élevée et une ASC 2,5 fois plus élevée. L’exposition au CBD a aussi augmenté lors de la prise d’EPIDIOLEX avec de l’alcool, l’ASC affichant une hausse de 63 %.
Distribution :
Le volume de distribution apparent chez des volontaires en santé était de 20 963 litres à 42 849 litres. Le taux de fixation du CBD et de ses métabolites aux protéines dépassait 94 % in vitro.
Métabolisme :
Le CBD est métabolisé dans le foie et dans le tube digestif (principalement dans le foie) par les isoenzymes CYP2C19 et CYP3A4, et par les isoformes UGT1A7, UGT1A9 et UGT2B7.
Après l’administration de doses répétées, l’ASC du 7-OH-CBD, le métabolite actif du CBD, est inférieure de 38 % à celle du médicament mère. Le métabolite 7-OH-CBD est converti en 7-carboxy-cannabidiol (7-COOH-CBD), dont l’ASC est environ 40 fois plus élevée que celle du médicament mère. Lors de l’observation de deux modèles murins précliniques de crise généralisée, le 7-OH-CBD était actif dans les deux modèles, alors que le 7-COOH-CBD a eu un effet anticonvulsivant dans un modèle seulement.
Élimination :
La demi-vie du CBD dans le plasma était de 56 à 61 heures quand on l’a administré deux fois par jour pendant 7 jours à des volontaires sains. La demi-vie résultante estimative était de 10 à 17 heures. La clairance plasmatique du CBD après une dose unique de 1500 mg d’EPIDIOLEX (à peu près égale à la dose quotidienne maximale recommandée) est de 1111 L/h.
EPIDIOLEX est excrété dans les selles, la clairance rénale étant mineure.
Populations et états pathologiques particuliers
Enfants : L’innocuité et l’efficacité d’EPIDIOLEX dans le traitement des crises associées au SLG, au SD ou à une STB ont été établies chez des patients âgés de deux ans ou plus. Le bien-fondé de l’emploi d’EPIDIOLEX pour ces indications est étayé par des études adéquates et bien contrôlées menées auprès de patients de 2 ans et plus atteints du SLG ou du SD et auprès de patients d’un an et plus présentant une STB (voir 14 ESSAIS CLINIQUES).
L’innocuité et l’efficacité d’EPIDIOLEX dans la population pédiatrique âgée de moins de deux ans n’ont pas été établies.
- Personnes âgées : La pharmacocinétique du CBD n’a pas été étudiée chez les patients de 65 ans et plus.
- Âge, poids, sexe et origine ethnique : Les analyses de la pharmacocinétique de population ont démontré que l’âge, le poids corporel, le sexe ou l’origine ethnique n’avaient aucun effet cliniquement pertinent sur l’exposition au CBD.
- Insuffisance hépatique : Aucun effet sur l’exposition au CBD ou à ses métabolites n’a été observé à la suite de l’administration d’une dose unique de 200 mg d’EPIDIOLEX à des patients présentant une légère atteinte hépatique (classe A de Child-Pugh). Comparativement à des volontaires en santé ayant une fonction hépatique normale, les patients atteints d’une insuffisance hépatique modérée (classe B de Child-Pugh) ou sévère (classe C de Child-Pugh) présentaient une ASC environ 2,5 à 5,2 fois plus élevée voir 4.2 Dose recommandée et modification posologique; 7 Hépatique/biliaire/pancréatique).
Insuffisance rénale : À la suite de l’administration d’une dose unique de 200 mg d’EPIDIOLEX, aucun effet sur la Cmax du CBD ni sur l’ASC n’a été observé chez des sujets présentant une insuffisance rénale légère, modérée ou sévère, comparativement aux patients dont la fonction
- rénale était normale. Aucune étude n’a été menée auprès de patients présentant une néphropathie au stade terminal.
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
Entreposer EPIDIOLEX en position verticale à la température ambiante (15 à 30 °C). Garder à l’abri du gel.
Bien refermer le flacon après l’usage. Le couvercle s’ajuste correctement quand l’adaptateur est en place.
Utiliser le produit dans les 12 semaines après avoir ouvert le flacon pour la première fois, puis jeter toute portion inutilisée.
Garder le produit hors de la portée et de la vue des enfants.
Il n’y a pas de consignes particulières pour la mise au rebut. Jeter toute portion inutilisée ou tout déchet conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière concernant la manipulation n’est requise.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : cannabidiol
Nom chimique : 2-[(1R,6R)-3-méthyl-6-(1-méthyléthényl)-2-cyclohexène-1-yle]-5-pentyl-benzènediol-1,3 (IUPAC/CAS)
Formule moléculaire et masse moléculaire : C21H30O2 et 314,46
Formule développée :
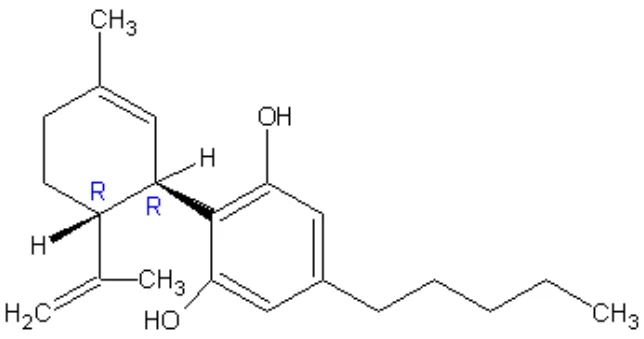
Propriétés physicochimiques : Le cannabidiol (CBD), l’ingrédient actif de la solution orale EPIDIOLEX (cannabidiol), est un cannabinoïde qui se trouve naturellement dans la plante Cannabis sativa L. Le CBD est un solide cristallin blanc à jaune pâle. Il est insoluble dans l’eau, mais soluble dans les solvants organiques. L’ingrédient pharmaceutique actif est constitué de cannabidiol dans une proportion d’au moins 98 %; d’autres cannabinoïdes constituent moins de 1,5 % du principe actif, y compris le delta-9-tétrahydrocannabinol, qui représente 0,1 % p/p ou moins du principe actif.
14 ESSAIS CLINIQUES
14.1 Essais cliniques pour chaque indication
Traitement des crises convulsives associées au syndrome de Lennox-Gastaut
L’efficacité d’EPIDIOLEX dans le traitement des crises associées au syndrome de Lennox-Gastaut (SLG) a été établie dans le cadre de deux essais randomisés, à double insu et contrôlés par placebo regroupant des patients âgés de 2 à 47 ans.
Lors de l’étude GWPCARE4, on a comparé EPIDIOLEX à 20 mg/kg/jour à un placebo, alors que les chercheurs de l’étude GWPCARE3 ont comparé au placebo le traitement par EPIDIOLEX à la dose de 10 mg/kg/jour et à la dose de 20 mg/kg/jour. Dans les deux études, les sujets avaient reçu un diagnostic de SLG et leur traitement par au moins un antiépileptique était inadéquat, avec ou sans stimulation du nerf vague et/ou régime cétogène. Les deux essais comprenaient une période initiale de 4 semaines, pendant laquelle les patients devaient présenter au moins 8 crises atoniques (au moins 2 crises atoniques par semaine). La période initiale était suivie d’une période d’ajustement posologique de 2 semaines et d’une période d’entretien de 12 semaines. Le principal paramètre d’efficacité dans les deux études était le changement (la réduction), exprimé en pourcentage, dans la fréquence (par période de 28 jours) des crises atoniques (crises atoniques, toniques ou tonico-cloniques) entre la période initiale et la fin de la période de traitement de 14 semaines (période d’ajustement posologique + période d’entretien). Les paramètres secondaires des deux études comprenaient l’analyse du changement de la fréquence des crises au total et l’analyse de l’impression globale d’un changement exprimée par le patient ou l’aidant (score S/CGIC, Subject/Caregiver Global Impression of Change) lors de la dernière visite par rapport au score initial. Pour déterminer ce score subjectif, les chercheurs ont utilisé la question suivante qui demandait une réponse sur une échelle de 7 points : « Veuillez évaluer votre état général actuel / l’état général actuel de votre enfant comparativement à votre état/l’état de votre enfant avant d’avoir commencé le traitement, à l’aide de l’échelle ci-dessous. » Les cotes attribuables allaient de 1 à 7, où la cote 1 correspondait à « Très nette amélioration »; la cote 2 signifiait « Nette amélioration »; cote 3 : « Légère amélioration »; cote 4 : « Aucun changement »; cote 5 : « Légère aggravation »; cote 6 : « Nette aggravation »; cote 7 : « Très nette aggravation ».
Dans l’étude GWPCARE4, 94 % des patients prenaient au moins 2 antiépileptiques concomitants. Les antiépileptiques concomitants utilisés le plus fréquemment (dans plus de 25 % des cas) par les sujets de l’étude GWPCARE4 étaient le clobazam (49 %), le valproate (40 %), la lamotrigine (37 %), le lévétiracétam (34 %) et le rufinamide (27 %). Similairement, 94 % des sujets de l’étude GWPCARE3 prenaient au moins 2 antiépileptiques concomitants. Les antiépileptiques concomitants utilisés le plus fréquemment (dans plus de 25 % des cas) dans l’étude GWPCARE3 étaient le clobazam (49 %), le valproate (38 %), le lévétiracétam (31 %), la lamotrigine (30 %) et le rufinamide (29 %).
Tableau 11 : Résumé des caractéristiques démographiques des sujets participant aux essais cliniques sur le syndrome de Lennox-Gastaut
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe |
| GWPCARE4 (NCT02224690) | Étude randomisée, à double insu, contrôlée par placebo menée chez des patients atteints du syndrome de Lennox-Gastaut (SLG) et dont le traitement actuel par au moins un antiépileptique est inadéquat, avec ou sans stimulation du nerf vague et/ou régime cétogène | EPIDIOLEX à 20 mg/kg/jour ou placebo Voie orale Période initiale de 4 semaines, suivie d’une période d’ajustement de 2 semaines et d’une période d’entretien de 12 semaines | Placebo (n = 85) SO CBD 20 (n = 86) | Moyenne (plage) : 15 ans (2 à 45 ans) Groupes d’âge (n [%]) 2 à 17 ans : 113 (66,1 %) 18 à 55 ans : 58 (33,9 %) | Sexe masculin : 51 % Sexe féminin : 49 % |
| GWPCARE3 (NCT02224560) | EPIDIOLEX à la dose de 10 mg/kg/jour ou de 20 mg/kg/jour ou placebo | Placebo (n = 76) SO CBD 10 (n = 73) SO CBD 20 | Moyenne (plage) : 15 ans (2 à 47 ans) | Sexe masculin : 57 % Sexe | |
Lors de ces deux études, la variation médiane (en pourcentage) a signalé une réduction significativement plus marquée dans la fréquence des crises atoniques par rapport au départ dans les deux groupes sous EPIDIOLEX comparativement aux groupes sous placebo (Tableau 12).
Les résultats pour les paramètres secondaires pertinents étayaient ceux du paramètre principal.
Tableau 12 : Variation de la fréquence des crises atoniques par période de 28 jours associées au syndrome de Lennox-Gastaut pendant la période de traitement (études GWPCARE4 et GWPCARE3)
| Fréquence des crises atoniques (par période de 28 jours) | Antiépileptiques + EPIDIOLEX 10 mg/kg/jour | Antiépileptiques + EPIDIOLEX 20 mg/kg/jour | Antiépileptiques + placebo |
|---|---|---|---|
| Étude GWPCARE4 | — | n = 86 | n = 85 |
| Nombre médian de crises pendant la période initiale | — | 71 | 75 |
| Variation médiane (en %) pendant le traitement | — | −44 | −22 |
| Valeur p par rapport au placeboa | — | 0,01 | |
| Étude GWPCARE3 | n = 73 | n = 76 | n = 76 |
| Nombre médian de crises pendant la période initiale | 87 | 86 | 80 |
| Variation médiane (en %) pendant le traitement | −37 | −42 | −17 |
| Valeur p par rapport au placeboa | < 0,01 | < 0,01 |
aObtenue à l’aide du test de Wilcoxon
Lors de l’étude GWPCARE4, une amélioration de l’impression globale d’un changement exprimée par l’aidant (score CGIC, Caregiver Global Impression of Change) a été signalée chez 58,3 % des sujets sous EPIDIOLEX et chez 34,1 % des sujets sous placebo. Lors de l’étude GWPCARE3, une amélioration du
Voie orale Période initiale de 4 semaines, suivie d’une période d’ajustement de 2 semaines et d’une période d’entretien de 12 semaines | (n = 76) | Groupes d’âge (n [%]) 2 à 17 ans : 158 (70,2 %) 18 à 55 ans : 67 (29,8 %) | féminin : 43 % |
score CGIC a été signalée chez 57,3 % des sujets sous EPIDIOLEX à 20 mg/kg/jour, chez 65,8 % des sujets sous EPIDIOLEX à 10 mg/kg/jour et chez 44 % des sujets sous placebo.
Pendant la période d’entretien de l’étude GWPCARE4, une absence de crises atoniques a été signalée chez cinq des 85 patients (5,9 %) du groupe recevant EPIDIOLEX à 20 mg/kg/jour, alors qu’aucun des 85 patients (0 %) du groupe sous placebo n’a obtenu ce résultat.
Pendant la période d’entretien de l’étude GWPCARE3, une absence de crises atoniques a été signalée chez cinq des 76 patients (7 %) du groupe recevant EPIDIOLEX à 20 mg/kg/jour, chez trois des 73 patients (4 %) du groupe sous EPIDIOLEX à 10 mg/kg/jour et chez un des 76 patients (1 %) du groupe sous placebo.
Traitement des crises convulsives chez les patients atteints du syndrome de Dravet
La partie B de l’étude GWPCARE1 consistait à comparer EPIDIOLEX à raison de 20 mg/kg/jour à un placebo. L’étude GWPCARE2 visait à comparer EPIDIOLEX à raison de 10 mg/kg/jour et de 20 mg/kg/jour à un placebo. Dans les deux études, les sujets avaient reçu un diagnostic de syndrome de Dravet (SD) et leur traitement par au moins un antiépileptique concomitant était inadéquat, avec ou sans stimulation du nerf vague ou régime cétogène. Pendant la période initiale de 4 semaines, les patients devaient présenter au moins 4 crises convulsives (crises tonico-cloniques, toniques, cloniques ou atoniques) tout en suivant un traitement antiépileptique à doses stables. La période initiale était suivie d’une période d’ajustement posologique de 2 semaines et d’une période d’entretien de 12 semaines. Le principal paramètre d’efficacité était le changement (la réduction), exprimé en pourcentage, dans la fréquence des crises convulsives entre la période initiale et la fin de la période de traitement de 14 semaines. Les paramètres secondaires des deux études comprenaient l’analyse du changement de la fréquence des crises au total et l’analyse de l’impression globale d’un changement exprimée par l’aidant (score CGIC, Caregiver Global Impression of Change) lors de la dernière visite par rapport au score initial.
Dans la partie B de l’étude GWPCARE1, 93 % des patients prenaient au moins 2 antiépileptiques concomitants. Les antiépileptiques concomitants utilisés le plus fréquemment (dans plus de 25 % des cas) pendant cette étude étaient le clobazam (65 %), le valproate (57 %), le stiripentol (43 %), le lévétiracétam (28 %) et le topiramate (26 %). Au départ, la fréquence médiane des crises convulsives était de 13 par période de 28 jours dans les groupes combinés. Le principal paramètre d’efficacité était le changement (la réduction), exprimé en pourcentage, dans la fréquence (par période de 28 jours) des crises convulsives (totalité des crises atoniques, toniques, cloniques et tonico-cloniques dénombrables) entre la période initiale et la fin de la période de traitement de 14 semaines (période d’ajustement posologique + période d’entretien).
Dans l’étude GWPCARE2, 94 % des patients prenaient au moins 2 antiépileptiques concomitants. Les antiépileptiques concomitants utilisés le plus fréquemment (dans plus de 25 % des cas) par les sujets de cette étude étaient le valproate (70 %), le clobazam (64 %), le stiripentol (36 %) et le lévétiracétam (27 %). Au départ, la fréquence médiane des crises convulsives était de 12 par période de 28 jours dans les groupes combinés. Le principal paramètre d’efficacité était le changement (la réduction), exprimé en pourcentage, dans la fréquence des crises convulsives entre la période initiale et la fin de la période de traitement de 14 semaines.
Tableau 13 : Résumé des caractéristiques démographiques des sujets participant aux essais cliniques sur le syndrome de Dravet
Les paramètres secondaires des deux études comprenaient l’analyse du changement de la fréquence des crises au total et l’analyse de l’impression globale d’un changement exprimée par l’aidant (score CGIC, Caregiver Global Impression of Change) lors de la dernière visite par rapport au score initial.
Lors des deux études, la variation (en pourcentage) a signalé une réduction significativement plus marquée dans la fréquence des crises convulsives par rapport au départ dans les deux groupes sous EPIDIOLEX comparativement aux groupes sous placebo (Tableau 14).
Les résultats pour les paramètres secondaires pertinents étayaient ceux du paramètre principal.
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe |
| Partie B de GWPCARE1 (NCT02091375) | Étude randomisée, à double insu, contrôlée par placebo menée chez des patients présentant un syndrome de Dravet (SD) et chez lesquels au moins un antiépileptique concomitant est inadéquat, avec ou sans stimulation du nerf vague ou régime cétogène | EPIDIOLEX à 20 mg/kg/jour ou placebo Voie orale Période initiale de 4 semaines, suivie d’une période d’ajustement de 2 semaines et d’une période d’entretien de 12 semaines | Placebo (n = 59) SO CBD 20 (n = 61) | Moyenne (plage) : 9 ans (2 à 18 ans) | Sexe masculin : 52 % Sexe féminin : 48 % |
| GWPCARE2 (NCT02224703) | EPIDIOLEX à la dose de 10 mg/kg/jour ou de 20 mg/kg/jour ou placebo Voie orale Période initiale de 4 semaines, suivie d’une période d’ajustement de 2 semaines et d’une période d’entretien de 12 semaines | Placebo (n = 65) SO CBD 10 (n = 64) SO CBD 20 (n = 69) | 9 ans (2 à 18 ans) | Sexe masculin : 47 % Sexe féminin : 53 % | |
Tableau 14 : Variation de la fréquence des crises convulsives par période de 28 jours associées au syndrome de Dravet pendant la période de traitement (partie B de l’étude GWPCARE1 et étude GWPCARE2)
| Fréquence des crises convulsives au total (par période de 28 jours) | Antiépileptiques + EPIDIOLEX 10 mg/kg/jour | Antiépileptiques + EPIDIOLEX 20 mg/kg/jour | Antiépileptiques + placebo |
|---|---|---|---|
| Partie B de GWPCARE1 | — | n = 61 | n = 59 |
| Nombre médian de crises pendant la période initiale | — | 12 | 15 |
| Variation médiane (en %) pendant le traitement | — | −39 | −13 |
| Valeur p par rapport au placeboa | — | 0,01 | |
| Étude GWPCARE2 | n = 66 | n = 67 | n = 65 |
| Nombre médian de crises pendant la période initiale | 14 | 9 | 17 |
| Variation moyenne estimative (en %) de la fréquence des crises | −49 | −46 | −27 |
| Valeur p par rapport au placebob | 0,01 | 0,03 |
aObtenue à l’aide du test de Wilcoxon
bEstimée à partir d’une analyse de régression binomiale négative
Lors de l’étude GWPCARE1 (partie B), une absence de crises convulsives pendant la période d’entretien a été signalée chez 7 des 60 patients (11,7 %) atteints du SD qui ont reçu EPIDIOLEX à 20 mg/kg/jour, alors qu’aucun des 59 patients du groupe sous placebo qui ont participé à l’étude jusqu’au bout n’a obtenu ce résultat.
Lors de l’étude GWPCARE2, une absence de crises convulsives pendant la période d’entretien a été signalée chez 4 des 63 patients (6,3 %) qui ont reçu EPIDIOLEX à 20 mg/kg/jour, chez 2 des 66 patients (3,0 %) qui ont reçu EPIDIOLEX à 10 mg/kg/jour et chez 1 des 65 patients (1,5 %) du groupe sous placebo.
Lors de l’étude GWPCARE1 (partie B), une amélioration a été signalée selon l’échelle mesurant l’impression globale d’un changement chez 61,7 % des sujets sous EPIDIOLEX à 20 mg/kg/jour et chez 34,5 % des sujets sous placebo. Lors de l’étude GWPCARE2, une amélioration a été signalée selon l’échelle mesurant l’impression globale d’un changement chez 60,6 % des sujets sous EPIDIOLEX à 20 mg/kg/jour, chez 68,2 % des sujets sous EPIDIOLEX à 10 mg/kg/jour et chez 41,5 % des sujets sous placebo.
Traitement des crises convulsives chez les patients présentant une sclérose tubéreuse de Bourneville
L’étude GWPCARE6 visait à comparer deux schémas posologiques d’EPIDIOLEX, soit 25 et 50 mg/kg/jour, à un placebo. Les sujets avaient reçu un diagnostic de sclérose tubéreuse de Bourneville (STB) et leur traitement par au moins un antiépileptique concomitant ne maîtrisait pas adéquatement les crises, avec ou sans stimulation du nerf vague ou régime cétogène. Pendant la période initiale de
4 semaines, les patients ont eu au moins 8 crises (crises motrices focales sans altération de la conscience; crises focales avec altération de la conscience; crises focales se convertissant en crises convulsives généralisées bilatérales et crises généralisées [crises tonico-cloniques, toniques, cloniques ou atoniques]), au moins une étant survenue au cours de 3 des 4 semaines au minimum. La période initiale était suivie d’une période d’ajustement posologique de 4 semaines et d’une période d’entretien de 12 semaines.
Dans cette étude, tous les patients sauf un (du groupe sous EPIDIOLEX à 25 mg/kg/jour) prenaient 1 à 5 antiépileptiques concomitants. Les antiépileptiques concomitants utilisés le plus fréquemment (dans plus de 25 % des cas) par les sujets de l’étude étaient le valproate (45 %), la vigabatrine (33 %), le lévétiracétam (29 %) et le clobazam (27 %). Au départ, la fréquence médiane des crises associées à la STB était de 57 par période de 28 jours dans les groupes combinés. Le principal paramètre d’efficacité était le changement (la réduction) exprimé en pourcentage dans la fréquence des crises associées à la STB entre la période initiale et la fin de la période de traitement de 16 semaines (période d’ajustement posologique + période d’entretien).
Tableau 15 : Résumé des caractéristiques démographiques des sujets participant aux essais cliniques sur la sclérose tubéreuse de Bourneville
D’après les résultats, la variation moyenne (la réduction) exprimée en pourcentage dans la fréquence des crises associées à la STB entre le début et la fin de l’étude a été significativement plus marquée chez les patients traités par EPIDIOLEX que chez ceux sous placebo (Tableau 16).
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe |
| GWPCARE6 (NCT02544763) | Étude randomisée, à double insu, contrôlée par placebo menée chez des patients présentant des crises associées à la sclérose tubéreuse de Bourneville et dont le traitement par au moins un antiépileptique concomitant ne maîtrisait pas adéquatement les crises, avec ou sans stimulation du nerf vague ou régime cétogène | EPIDIOLEX à la dose de 25 mg/kg/jour ou de 50 mg/kg/jour ou placebo Voie orale Période initiale de 4 semaines, suivie d’une période d’ajustement de 4 semaines et d’une période d’entretien de 12 semaines | Placebo (n = 76) SO CBD 25 (n = 75) SO CBD 50 (n = 73) | Moyenne (plage) : 14 ans (1 à 56 ans) Groupes d’âge (n [%]) 1 à 17 ans : 166 (74,1 %) 18 à 65 ans : 58 (25,9 %) | Sexe masculin : 58 % Sexe féminin : 42 % |
Tableau 16 : Variation de la fréquence des crises associées à la STB pendant la période de traitement de l’étude GWPCARE6
| Fréquence des crises associées à la STB au total (par période de 28 jours) | EPIDIOLEX 25 mg/kg/jour | Placebo |
|---|---|---|
| Étude GWPCARE6 | n = 75 | n = 76 |
| Nombre de crises pendant la période initiale | 56 | 54 |
| Variation moyenne estimative (en %) de la fréquence des crises | −49 | −27 |
| Valeur p par rapport au placeboa | 0,0009 |
STB = sclérose tubéreuse de Bourneville
a Estimée à partir d’une analyse de régression binomiale négative
Lors de l’étude GWPCARE6, quatre des 71 patients (6 %) traités par EPIDIOLEX à raison de 25 mg/kg/jour ont déclaré n’avoir eu aucune crise associée à la STB, comparativement à aucun des patients du groupe sous placebo.
15 MICROBIOLOGIE
Aucun renseignement microbiologique n’est requis pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
L’administration de CBD (à 0, 15, 50 ou 150 mg/kg/jour) par voie orale à des rats pendant 26 semaines, suivie d’une période de 4 semaines sans CBD, a donné lieu à des changements chez les animaux ayant reçu 50 mg/kg/jour ou plus, notamment aux suivants : hypertrophie centrolobulaire hépatique, hypertrophie de la thyroïde chez les rats mâles et femelles, vacuolisation corticosurrénale accrue chez les mâles, foyers pâles dans les poumons et augmentation du nombre de macrophages spumeux dans les poumons. Aucun de ces changements n’a eu d’effets nocifs et tous étaient réversibles. À la dose de 50 mg/kg/jour, l’exposition plasmatique correspondait à environ 14 et 8 fois celle produite aux doses maximales recommandées chez l’humain (DRH) de 20 et 25 mg/kg/jour, respectivement, c’est-à-dire aux DRH pour le syndrome de Dravet et le syndrome de Lennox-Gastaut ou pour la sclérose tubéreuse de Bourneville, respectivement.
L’administration de CBD (à 0, 100, 150 ou 300 mg/kg/jour) par voie orale à des souris pendant 13 semaines a produit une hypertrophie centrolobulaire hépatique chez certains des animaux ayant reçu 100 ou 150 mg/kg/jour et chez tous les animaux ayant reçu 300 mg/kg/jour. À la dose de 100 mg/kg/jour, l’exposition plasmatique correspondait à environ 8 et 4 fois celle produite aux DRH de 20 et 25 mg/kg/jour, respectivement.
L’administration de CBD (à 0, 10, 50 ou 100 mg/kg/jour) par voie orale à des chiens pendant 39 semaines, suivie d’une période de 4 semaines sans CBD, a provoqué une hypertrophie hépatocytaire aux doses supérieures à 10 mg/kg/jour et a été associée à une augmentation du poids du foie. À ces doses, l’exposition plasmatique correspondait à environ 5 et 3 fois celle produite aux DRH de 20 et 25 mg/kg/jour, respectivement.
L’effet du 7-COOH-CBD, métabolite du CBD, fait l’objet d’études toxicologiques à doses répétées à l’heure actuelle.
Génotoxicité : Les tests évaluant la génotoxicité du CBD in vitro (test d’Ames) et in vivo (test des comètes chez le rat et test du micronoyau de la moelle osseuse chez le rat) ont été négatifs. Les tests évaluant la génotoxicité des métabolites 7-OH-CBD et 7-COOH-CBD in vitro (test d’Ames) ont été négatifs. Les chercheurs évaluent actuellement la génotoxicité du métabolite 7-COOH-CBD in vivo (test des comètes chez le rat et test du micronoyau de la moelle osseuse chez le rat), ainsi que la génotoxicité du métabolite 7-OH-CBD in vitro selon le test d’aberration chromosomique chez les mammifères.
Cancérogénicité : Lors d’une étude de cancérogénicité menée chez des souris, l’administration orale de CBD (0 [eau], 0 [excipient], 30, 100 ou 300 mg/kg/jour) pendant 2 ans a donné lieu à une incidence accrue d’adénomes hépatocellulaires chez les souris mâles à toutes les doses et chez les souris femelles à la dose la plus élevée. À cette dose de 300 mg/kg/jour, les valeurs pour l’exposition plasmatique (ASC) étaient environ 12 et 7 fois plus élevées que celles produites aux doses recommandées chez l’humain (DRH) de 20 et 25 mg/kg/jour, respectivement, c’est-à-dire aux doses maximales recommandées dans le traitement du syndrome de Dravet et du syndrome de Lennox-Gastaut ou dans le traitement de la sclérose tubéreuse de Bourneville, respectivement.
Des études sont en cours pour évaluer la cancérogénicité du CBD et de son métabolite 7-COOH-CBD chez le rat.
Toxicité pour la reproduction et le développement : L’administration orale de CBD (0, 75, 150 ou 250 mg/kg/jour) à des rates gravides pendant la période de l’organogenèse a donné lieu à une mortalité embryofœtale à la dose la plus élevée. À part de légères différences dans la prise de poids, aucun autre effet sur la mère ou sur le développement des futurs rejetons n’a été relevé. La dose sans effet la plus élevée pour la toxicité embryofœtale chez le rat était associée à des valeurs pour l’exposition plasmatique maternelle au CBD (ASC) environ 16 et 9 fois plus élevées que celles produites aux DRH de 20 et 25 mg/kg/jour, respectivement, c’est-à-dire aux doses maximales recommandées dans le traitement du SD et du SLG ou dans le traitement de la STB, respectivement.
L’administration orale de CBD (0, 50, 80 ou 125 mg/kg/jour) à des lapines gravides pendant la période de l’organogenèse a donné lieu à une diminution du poids fœtal et à une augmentation des variations structurales des fœtus à la dose la plus élevée, qui s’accompagnait d’une toxicité maternelle. À la dose sans effet pour la toxicité en matière de développement embyrofœtal chez le lapin, l’exposition plasmatique maternelle au CBD était moins élevée que celle observée chez l’humain aux DRH.
Quand le CBD (75, 150 ou 250 mg/kg/jour) a été administré par voie orale à des rates pendant la gestation et la lactation, une réduction de la croissance, un retard dans la maturation sexuelle, des changements neurocomportementaux (activité réduite) ainsi que des effets défavorables sur le développement des organes génitaux chez le mâle (testicules de petite taille chez les rejetons adultes) et sur la fécondité des mâles ont été observés chez les rejetons aux doses supérieures ou égales à 150 mg/kg. Ces effets sont survenus en l’absence d’une toxicité maternelle. La dose sans effet pour la toxicité en matière de développement prénatal et postnatal chez le rat était associée à des valeurs pour l’exposition plasmatique maternelle au CBD environ 9 et 5 fois plus élevées que celles produites chez l’humain aux DRH de 20 et 25 mg/kg/jour, respectivement.
L’administration orale de CBD (0, 75, 150 ou 250 mg/kg/jour) à des rat mâles et femelles avant et pendant l’accouplement et jusqu’au début de la gestation chez les femelles n’a eu aucun effet défavorable sur la fécondité. Aucun changement n’a été relevé dans les effets sur les indicateurs de la reproduction chez les mâles ni chez les femelles. Par ailleurs, aucun changement n’a été observé dans le poids des organes génitaux chez les mâles ni dans le cycle œstral chez les femelles. La dose la plus élevée a donné lieu à des valeurs d’exposition plasmatique environ 34 fois plus élevées que celles obtenues chez l’humain à la dose de 25 mg/kg/jour.
Des études sont en cours pour évaluer l’effet du métabolite 7-COOH-CBD dans la toxicité pour la reproduction et le développement.
Toxicité juvénile : L’administration de CBD (0 ou 15 mg/kg par voie sous-cutanée les jours 4 à 6 après la naissance puis 0, 100, 150 ou 250 mg/kg par voie orale les jours 7 à 77 après la naissance) à des rats juvéniles pendant 10 semaines a donné lieu à une augmentation du poids corporel, à un retard dans la maturation sexuelle des mâles, à des effets neurocomportementaux (activité locomotrice réduite et habituation au stimulus provoquant le réflexe de sursaut acoustique), à une augmentation de la densité minérale osseuse et à la vacuolisation des hépatocytes. La dose sans effet n’a pas été établie. La dose la moins élevée ayant été toxique pour le développement chez les rats juvéniles, soit la dose sous-cutanée de 15 mg/kg ou la dose orale de 100 mg/kg, était associée à des valeurs pour l’exposition plasmatique au CBD (ASC) environ 15 et 8 fois plus élevées que celles produites aux doses recommandées chez l’humain de 20 et 25 mg/kg/jour, respectivement, c’est-à-dire aux doses maximales recommandées dans le traitement du SD et du SLG ou dans le traitement de la STB, respectivement.
Des études sont en cours pour évaluer l’effet du métabolite 7-COOH-CBD dans la toxicité juvénile.
Propriétés renforçantes : D’après les résultats d’études menées chez les animaux sur les propriétés renforçantes du cannabidiol, le cannabidiol ne provoque pas de réponses comportementales évoquant celles associées aux cannabinoïdes. Ce constat a été confirmé lors d’une étude de généralisation incluant le delta-9-tétrahydrocannabinol (THC). De plus, le cannabidiol ne provoque pas l’autoadministration chez les animaux, ce qui indique qu’il ne produit pas d’effets de récompense.