


Monographie de produit - Ran-Topiramate
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux cliniquement importants |
| Orale | Comprimé 25 mg, 100 mg, 200 mg | lactose monohydraté, cellulose microcristalline, amidon prégélatinisé, eau purifiée, glycolate d'amidon sodique, dioxyde de silicium colloïdal, talc, stéarate de magnésium, hypromellose, polyéthylène glycol, dioxyde de titane, oxyde ferrique jaune (seulement 100 mg and 200 mg) et oxyde ferrique rouge (seulement 200 mg). |
INDICATIONS ET UTILISATION CLINIQUE
ÉPILEPSIE
RAN-Topiramate (topiramate) est indiqué en monothérapie pour le traitement des patients (adultes et enfants âgés de six ans ou plus) atteints d’une épilepsie de diagnostic récent.
RAN-Topiramate (topiramate) est également indiqué comme traitement adjuvant chez les patients (adultes et enfants âgés de deux ans ou plus) atteints d’épilepsie dont l’état n’est pas maîtrisé de façon satisfaisante avec le traitement classique.
PROPHYLAXIE DE LA MIGRAINE
RAN-Topiramate est indiqué pour la prophylaxie de la migraine chez les adultes. On peut envisager un traitement prophylactique de la migraine dans les cas suivants : adultes souffrant d’au moins quatre crises migraineuses par mois ne répondant pas adéquatement au traitement interruptif aigu; crises à répétition entravant notablement les activités quotidiennes du patient; tendance aux crises migraineuses croissantes au cours du temps, avec risque de céphalées rebond sous traitement interruptif aigu; échec ou contre-indication des médicaments de traitement interruptif aigu ou effets secondaires gênants de ces médicaments. La poursuite du traitement devrait être examinée tous les six mois. RAN-Topiramate ne devrait pas être utilisé dans le traitement aigu des crises migraineuses. L’innocuité et l’efficacité du topiramate dans le traitement et la prévention des céphalées vasculaires de Horton ou des céphalées migraineuses hémiplégiques, basilaires, ophtalmoplégiques ou transformées, n’ont pas été établies.
Gériatrie (> 65 ans) :
On ne dispose que de renseignements limités sur l’utilisation de ce produit chez les patients âgés de plus de 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, Gériatrie (> 65 ans)).
Pédiatrie (< 2 ans) :
RAN-Topiramate n’est pas indiqué chez les enfants âgés de moins de deux ans (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, Pédiatrie).
CONTRE-INDICATIONS
Patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients non médicamenteux de la préparation ou des composants du contenant. Pour obtenir une liste complète, veuillez consulter : Monographie de produit, PARTIE I : FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
Dans l’indication de prophylaxie de la migraine, RAN-Topiramate est contre-indiqué en cas de grossesse ou chez les femmes en mesure de procréer qui n’emploient pas une méthode efficace de contraception (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, Données des registres de grossesses; PROPHYLAXIE DE LA MIGRAINE et POSOLOGIE ET ADMINISTRATION – Considérations posologiques).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’arrêt d’un traitement avec des médicaments antiépileptiques (MAE), y compris RAN-Topiramate (topiramate), devrait être progressif afin de limiter le risque d’apparition de crises convulsives ou d’augmentation de la fréquence des crises. Lors d’essais cliniques chez des adultes atteints d’épilepsie, les posologies ont été réduites par paliers de 50 à 100 mg/jour à intervalles d’une semaine. Lors d’essais cliniques chez des enfants, le traitement par topiramate a été arrêté progressivement sur une période allant de deux à huit semaines (voir POSOLOGIE ET ADMINISTRATION – Généralités et ÉPILEPSIE, Interruption du traitement).
Chez les patients n’ayant pas d’antécédents de crises convulsives ou d’épilepsie, l’arrêt de RAN-Topiramate devrait se faire de façon progressive afin de limiter le risque d’apparition de crises convulsives ou d’augmentation de la fréquence des crises. Lors d’essais cliniques chez des adultes recevant topiramate pour la prévention de la migraine, les posologies ont été réduites par paliers de 25 à 50 mg/jour à intervalles d’une semaine (voir POSOLOGIE ET ADMINISTRATION – Généralités et PROPHYLAXIE DE LA MIGRAINE, Interruption du traitement).
Dans un cas où il faut arrêter rapidement le traitement par RAN-Topiramatepour des raisons médicales, une surveillance appropriée du patient est recommandée (voir POSOLOGIE ET ADMINISTRATION – Généralités).
Hyperammoniémie et encéphalopathie
Le traitement par le topiramate a entraîné une hyperammoniémie (liée à la dose dans certains cas) dans le cadre de programmes de recherche clinique menée auprès d’adolescents (12 à 16 ans) ayant été traités par le topiramate en monothérapie pour la prophylaxie de la migraine (incidence au-dessus de la limite supérieure de la normale – placebo : 22 %; 50 mg/jour : 26 %; 100 mg/jour : 41 %). En outre, des patients pédiatriques de moins de deux ans qui ont reçu un traitement adjuvant par le topiramate contre l’épilepsie à début focal ont également subi une hyperammoniémie (placebo : 8 %; 5 mg/kg/jour : 10 %; 15 mg/kg/jour : 0 %; 25 mg/kg/jour : 9 %). RAN-Topiramate n’est pas indiqué pour la prophylaxie de la migraine chez les patients âgés de moins de 18 ans. RAN-Topiramate n’est pas indiqué non plus chez les patients de moins de deux ans (voir INDICATIONS, Pédiatrie).
Chez certains patients, le taux d’ammoniaque a augmenté de façon marquée (> 50 % au-dessus de la limite supérieure de la normale). Chez les adolescents, l’incidence d’hyperammoniémie nettement accrue était de 6 % avec le placebo, de 6 % avec la dose quotidienne de 50 mg de topiramate et de 12 % avec la dose quotidienne de 100 mg de topiramate. Dans le cadre d’essais contrôlés par placebo et d’un essai de prolongation ouvert, l’hyperammoniémie associée au traitement par le topiramate est survenue avec ou sans encéphalopathie. On a également observé des cas d’hyperammoniémie liée à la dose dans le cadre de l’essai de prolongation mené auprès de patients pédiatriques de deux ans ou moins.
On a également observé des cas d’hyperammoniémie avec ou sans encéphalopathie dans le cadre de la pharmacovigilance chez des patients adultes ayant reçu le topiramate seul ou en association avec de l’acide valproïque.
Hyperammoniémie/encéphalopathie avec l’acide valproïque en concomitance Selon des rapports de pharmacovigilance, l’administration concomitante du topiramate et de l’acide valproïque a été associée à une hyperammoniémie avec ou sans encéphalopathie chez des patients ayant toléré l’un ou l’autre de ces médicaments pris isolément. Bien que l’hyperammoniémie puisse être asymptomatique, les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations aiguës du niveau de conscience et/ou de la fonction cognitive s’accompagnant de léthargie ou de vomissements. Dans la plupart des cas, les signes et symptômes ont diminué lors de l’arrêt de l’un ou l’autre des médicaments. Cette réaction indésirable n’est pas due à une interaction pharmacocinétique.
Bien que topiramate ne soit pas indiqué chez les patients de moins de deux ans, dans le cadre d’un essai expérimental mené auprès de cette population, l’acide valproïque a clairement produit une augmentation liée à la dose de l’incidence d’hyperammoniémie en cours de traitement (plus élevée que la limite supérieure de la normale – placebo : 0 %, 5 mg/kg/jour : 12 %, 15 mg/kg/jour : 7 %, 25 mg/kg/jour : 17 %). Une hyperammoniémie nettement marquée et liée à la dose a également été notée chez ces patients (placebo : 0 %; 5 mg/kg/jour : 0 %, 15 mg/kg/jour : 7 %, 25 mg/kg/jour : 8 %). De même, on a observé une hyperammoniémie liée à la dose dans le cadre d’un essai de prolongation à long terme mené chez ces très jeunes patients pédiatriques.
Surveillance de l’hyperammoniémie
Des patients ayant des erreurs innées du métabolisme ou une activité mitochondriale hépatique réduite peuvent présenter un risque accru d’hyperammoniémie avec ou sans encéphalopathie. Bien que le traitement par le topiramate ou que l’interaction entre le topiramate et l’acide valproïque administrés en concomitance n’aient pas été étudiés, il est possible qu’ils puissent causer une exacerbation de défauts existants ou mettre en évidence d’autres déficiences chez des personnes à risque.
Les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations aiguës du niveau de conscience et/ou de la fonction cognitive s’accompagnant de léthargie ou de vomissements. Par conséquent, une encéphalopathie hyperammoniémique devrait être envisagée en présence de cas inexpliqués de vomissements, de léthargie, de confusion ou d’autres changements de l’état mental, et on devrait mesurer le taux d’ammoniaque sérique chez ces patients (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Hypothermie associée à l’utilisation concomitante d’acide valproïque Des cas d’hypothermie, définie comme une chute involontaire de la température centrale du corps au-dessous de 35 °C (95 °F), ont été signalés lors de l’utilisation du topiramate en concomitance avec l’acide valproïque, tant en présence qu’en l’absence d’hyperammoniémie. Cet effet indésirable chez les patients utilisant en concomitance le topiramate et le valproate peut survenir après l’instauration du traitement par le topiramate ou l’augmentation de la dose quotidienne de topiramate (voir INTERACTIONS MÉDICAMENTEUSES, Acide valproïque). Il faudrait envisager l’arrêt du traitement par le topiramate ou le valproate chez les patients qui présentent une hypothermie pouvant se manifester par diverses anomalies cliniques, y compris la léthargie, la confusion, le coma et des altérations significatives d’autres systèmes ou organes importants, tels que les systèmes cardiovasculaire et respiratoire. La prise en charge et l’évaluation clinique devraient comprendre l’analyse du taux sanguin d’ammoniaque.
Carcinogenèse et mutagenèse
Voir Monographie de produit, PARTIE II : TOXICOLOGIE – Carcinogenèse et Mutagenèse pour des informations sur les données obtenues chez les animaux.
Endocrinien/métabolisme
Oligohidrose et hyperthermie
L’oligohidrose (diminution de la transpiration), l’anhidrose et l’hyperthermie (élévation de la température corporelle au-dessus de la normale), entraînant dans de rares cas l’hospitalisation, y compris la mort, ont été signalées chez des patients traités par topiramate. Certains cas ont été signalés après une exposition à des températures ambiantes élevées. L’oligohidrose et l’hyperthermie peuvent entraîner des séquelles potentiellement graves dont la prévention est possible grâce à l’identification rapide des symptômes et à un traitement approprié. Les cas signalés portent surtout sur des enfants. Les patients traités par RAN-Topiramate, et notamment les patients pédiatriques, doivent être surveillés de près en faisant attention, surtout par temps chaud, aux signes de diminution de la transpiration et d’augmentation de la température corporelle. Une hydratation appropriée est recommandée avant et pendant des activités telles que l’exercice physique ou l’exposition à la chaleur.
Des précautions sont nécessaires lorsque RAN-Topiramate est prescrit en concomitance avec d’autres médicaments qui prédisposent les patients aux troubles liés à la chaleur. Parmi ces médicaments, on peut citer, mais non exclusivement, d’autres inhibiteurs de l’anhydrase carbonique et des agents à activité anticholinergique (voir EFFETS INDÉSIRABLES – Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation).
Acidose métabolique
Une acidose métabolique hyperchlorémique à trou non anionique (diminution du taux sérique de bicarbonate au-dessous de l’intervalle de référence normal en l’absence d’alcalose respiratoire) est associée au traitement par le topiramate. Cette diminution du taux sérique de bicarbonate est causée par l’effet inhibiteur du topiramate sur l’anhydrase carbonique rénale. De façon générale, la diminution du taux de bicarbonate survient peu après le début du traitement, bien qu’elle puisse se produire n’importe quand durant le traitement. La diminution est généralement légère à modérée (diminution moyenne de 4 mmol/litre aux doses de 100 mg/jour ou plus chez les adultes et d’environ 6 mg/kg/jour chez les enfants). Les patients ont rarement affiché des taux inférieurs à 10 mmol/litre. Les affections ou traitements qui prédisposent à l’acidose (maladie rénale, troubles respiratoires graves, status epilepticus, diarrhée, chirurgie, régime alimentaire cétogène ou certains médicaments) peuvent potentialiser les effets de réduction du bicarbonate liés au topiramate.
Chez les patients âgés de plus de 16 ans, l’incidence d’une diminution persistante du taux sérique de bicarbonate en cours de traitement (< 20 mmol/litre lors de deux visites consécutives ou de la dernière visite) dans des essais cliniques contrôlés pour traitement adjuvant de l’épilepsie s’est élevée à 32 % avec une dose de 400 mg/jour par rapport à 1 % dans le cas du placebo. On a observé une acidose métabolique à des doses aussi faibles que 50 mg/jour. Dans ces essais, l’incidence d’un taux sérique anormal de bicarbonate très faible (valeur absolue < 17 mmol/litre et diminution > 5 mmol/litre par rapport à la valeur avant traitement) a été de 3 % avec la dose de 400 mg/jour et de 0 % pour le placebo. Dans l’essai sur la monothérapie, l’incidence a été de 1 % avec la dose de 50 mg/jour et de 7 % avec la dose de 400 mg/jour. Les taux sériques de bicarbonate n’ont pas été évalués de façon systématique à des doses supérieures à 400 mg/jour.
Dans des essais contrôlés par placebo pour le traitement adjuvant du syndrome de Lennox- Gastaut ou des crises partielles réfractaires chez les patients pédiatriques (2 à 16 ans), l’incidence d’une diminution persistante du taux sérique de bicarbonate en cours de traitement s’est élevée à 67 % pour topiramate (à une dose d’environ 6 mg/kg/jour) et à 10 % dans le cas du placebo. Dans ces essais, l’incidence d’un taux sérique anormal très faible de bicarbonate (valeur absolue < 17 mmol/litre et diminution > 5 mmol/litre par rapport à la valeur avant traitement) a été de 11 % pour topiramateet de 0 % pour le placebo.
L’incidence d’une diminution persistante du taux sérique de bicarbonate au cours d’essais contrôlés par placebo chez les adultes pour la prophylaxie de la migraine s’est élevée à 44 % avec une dose de 200 mg/jour, à 39 % avec une dose de 100 mg/jour, à 23 % avec une dose de 50 mg/jour et à 7 % avec le placebo. Dans ces essais, l’incidence d’un taux sérique anormal très faible de bicarbonate (valeur absolue < 17 mmol/litre et diminution > 5 mmol/litre par rapport à la valeur avant traitement) a été de 11 % avec une dose de 200 mg/jour, de 9 % avec une dose de 100 mg/jour, de 2 % avec une dose de 50 mg/jour et < 1 % avec le placebo.
Bien que l’utilisation du topiramate ne soit pas approuvée chez les patients de moins de deux ans pour quelque indication que ce soit (voir INDICATIONS), un essai contrôlé mené auprès de cette population a révélé que le topiramate produisait une acidose métabolique dont l’ampleur est considérablement plus importante que celle observée lors d’essais contrôlés menés auprès d’enfants plus âgés et d’adultes. La différence moyenne entre les traitements (topiramate à 25 mg/kg/jour et placebo) était de -5,9 mEq/litre pour le bicarbonate. L’incidence d’acidose métabolique (définie par un taux sérique de bicarbonate < 20 mEq/litre) était de 0 % avec le placebo, de 30 % avec la dose de 5 mg/kg/jour, de 50 % avec la dose de 15 mg/kg/jour et de 45 % avec la dose de 25 mg/kg/jour. L’incidence de changements anormaux marqués (c.-à-d. diminution < 17 mEq/litre et > 5 mEq/litre par rapport à la valeur initiale > 20 mEq/litre) était de 0 % avec le placebo, de 4 % avec la dose de 5 mg/kg/jour, de 5 % avec la dose de 15 mg/kg/jour et de 5 % avec la dose de 25 mg/kg/jour.
On a signalé des cas d’acidose métabolique modérément sévère chez des enfants aussi jeunes que cinq mois, en particulier à des doses supérieures à 5 mg/kg/jour.
Dans le cadre de l’essai clinique contrôlé portant sur la monothérapie contre l’épilepsie, l’incidence d’une diminution persistante du taux sérique de bicarbonate survenant en cours de traitement a été de 9 % avec la dose de 50 mg/jour et de 25 % avec la dose de 400 mg/jour chez les patients pédiatriques de 6 à 15 ans. Dans cet essai, l’incidence d’un taux sérique de bicarbonate anormalement très faible (valeur absolue < 17 mEq/litre et diminution > 5 mEq/litre par rapport à la valeur avant traitement) a été de 1 % avec la dose de 50 mg/jour et de 6 % avec la dose de 400 mg/jour.
Dans le cadre de l’essai clinique contrôlé portant sur la monothérapie contre l’épilepsie, l’incidence d’une diminution persistante du taux sérique de bicarbonate survenant en cours de traitement a été de 14 % avec la dose de 50 mg/jour et de 25 % avec la dose de 400 mg/jour chez les patients âgés de 16 ans et plus. Dans cet essai, l’incidence d’un taux sérique de bicarbonate anormalement très faible (valeur absolue < 17 mEq/litre et diminution > 5 mEq/litre par rapport à la valeur avant traitement) a été de 1 % avec la dose de 50 mg/jour et de 6 % avec la dose de 400 mg/jour chez les adultes.
Parmi les manifestations possibles de l’acidose métabolique aiguë ou chronique, on peut compter l’hyperventilation, des symptômes non spécifiques tels que la fatigue et l’anorexie, ou encore des séquelles plus graves comprenant l’arythmie cardiaque ou la stupeur. Une acidose métabolique chronique non traitée pourrait augmenter le risque de néphrolithiase ou de néphrocalcinose, en plus d’entraîner une ostéomalacie (qu’on appelle rachitisme chez les patients pédiatriques) ou une ostéoporose comportant un risque accru de fractures. Une acidose métabolique chronique chez les patients pédiatriques peut également ralentir la croissance, ce qui peut aboutir à une taille définitive réduite. L’effet du topiramate sur la croissance et les séquelles osseuses n’a pas été étudié de façon systématique dans le cadre d’essais contrôlés par placebo à long terme. Un traitement ouvert à long terme administré à des nourrissons/tout-petits atteints d’épilepsie partielle réfractaire sur des durées pouvant atteindre un an a montré des réductions des valeurs initiales des SCORES Z au chapitre de la taille et du poids, ainsi que de la circonférence de la tête, par comparaison avec les données normatives correspondantes d’après l’âge et le sexe, quoique ces patients atteints d’épilepsie soient susceptibles de présenter un taux de croissance différent de celui des nourrissons normaux. Les réductions des SCORES Z quant à la taille et au poids étaient en corrélation avec le degré d’acidose observée. Un traitement par le topiramate qui cause une acidose métabolique durant la grossesse peut produire des effets indésirables sur le fœtus et peut également entraîner une acidose métabolique chez le nouveau-né en raison du transfert possible de topiramate au fœtus.
On recommande de mesurer le taux sérique de bicarbonate au départ et à intervalles réguliers durant le traitement par le topiramate. Si une acidose métabolique apparaît et persiste, on devrait envisager de réduire la dose ou d’arrêter de façon graduelle le traitement par le topiramate. Si on décide de continuer à administrer le topiramate au patient malgré une acidose persistante, on devrait envisager un traitement alcalin.
Baisse du taux de potassium sérique lors de la coadministration d’hydrochlorothiazide
Lors d’une étude sur les interactions médicamenteuses, on a observé une baisse plus marquée du taux de potassium sérique par rapport aux valeurs initiales dans le cas d’un traitement associant l’hydrochlorothiazide au topiramate que dans le cas d’une monothérapie par l’un ou l’autre de ces médicaments. À la fin de chaque période de traitement, 27 % (3/11) des sujets sous topiramate seul et 25 % (3/12) des sujets sous hydrochlorothiazide seul avaient un taux de potassium sérique < 3,6 mEq/litre, comparativement à 61 % (14/23) des sujets recevant les deux traitements en association. L’un des sujets hypokaliémiques recevant les traitements en concomitance avait aussi obtenu des résultats anormaux à l’ECG (variation non spécifique des ondes ST-T), qui pourraient être attribuables à la baisse des taux de potassium plasmatiques. Il faut faire preuve de prudence lors de la coadministration de topiramate et de l’hydrochlorothiazide (voir INTERACTIONS MÉDICAMENTEUSES).
Supplémentation nutritionnelle
Un supplément alimentaire ou une augmentation de l’apport alimentaire peuvent être considérés si le patient perd du poids pendant le traitement par ce médicament.
Hépatique/biliaire/pancréatique
Insuffisance hépatique
Chez les insuffisants hépatiques, RAN-Topiramate doit être administré avec prudence étant donné que dans leur cas la clairance du topiramate se trouve réduite par rapport aux sujets qui ont une fonction hépatique normale.
Neurologique
Effets sur le système nerveux central (SNC)
Les événements indésirables associés le plus souvent avec l’utilisation de topiramate relevaient du SNC et ont été observés tant chez la population atteinte d’épilepsie que chez celle atteinte de migraine. Chez les adultes, les manifestations les plus significatives de ce type s’inscrivent dans trois catégories principales :
- i) ralentissement psychomoteur, difficulté à se concentrer, troubles de la parole ou du langage, en particulier difficulté à trouver ses mots,
ii) somnolence ou fatigue et
iii) troubles de l’humeur, y compris irritabilité et dépression.
Dans le cadre des essais contrôlés sur le traitement adjuvant de l’épilepsie avec le topiramate, ces événements étaient habituellement légers à modérés et survenaient ordinairement au début du traitement. Bien que l’incidence du ralentissement psychomoteur ne semble pas être proportionnelle à la dose, la fréquence des troubles du langage et de la difficulté à se concentrer ou à maintenir son attention augmentait au fur et à mesure qu’on augmentait la posologie dans les six études à double insu, ce qui suggère que ces manifestations seraient proportionnelles à la dose (voir EFFETS INDÉSIRABLES – Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation).
Lors d’essais portant sur la prévention de la migraine, les événements liés au système nerveux central et les événements psychiatriques ont également été rapportés plus fréquemment chez des patients recevant le topiramate. Ces événements comprenaient : anorexie, étourdissements, difficultés de mémoire, somnolence, troubles du langage et difficulté à se concentrer et à maintenir son attention. La plupart de ces événements ont été d’intensité légère à modérée, et certains ont entraîné l’abandon du traitement (voir EFFETS INDÉSIRABLES – PROPHYLAXIE DE LA MIGRAINE).
Parmi d’autres effets non spécifiques sur le SNC parfois observés avec topiramate administré comme traitement adjuvant de l’épilepsie, on peut citer des étourdissements ou pertes d’équilibre, une confusion mentale et des troubles de la mémoire. Bien que la durée des essais portant sur le traitement de l’épilepsie en monothérapie ait été nettement plus longue que la durée des essais sur le traitement de l’épilepsie en adjuvant, ces événements indésirables ont été rapportés à une incidence plus faible lors des essais en monothérapie.
Paresthésie
La paresthésie, un effet associé à l’utilisation d’autres inhibiteurs de l’anhydrase carbonique, semble également être un effet fréquent de topiramate. La paresthésie était plus fréquemment signalée lors des essais de prophylaxie de la migraine et de traitement de l’épilepsie en monothérapie que lors des essais de traitement de l’épilepsie en adjuvant. L’incidence plus élevée lors des essais sur le traitement de l’épilepsie en monothérapie pourrait être liée aux concentrations plasmatiques plus fortes de topiramate obtenues dans les essais en monothérapie. Dans la majorité des cas, la paresthésie n’entraînait pas l’arrêt du traitement.
Ophtalmologique
Myopie aiguë et glaucome secondaire à angle fermé
On a signalé chez des patients recevant topiramate un syndrome consistant en une myopie aiguë associée à un glaucome secondaire à angle fermé. Les symptômes comprennent une diminution rapide de l’acuité visuelle et/ou une douleur oculaire. Les constatations ophtalmologiques peuvent inclure : myopie, diminution de la profondeur de la chambre antérieure, hyperémie oculaire (rougeur) et augmentation de la pression intraoculaire. Une mydriase peut être ou ne pas être présente. Un épanchement supraciliaire peut accompagner ce syndrome, causant un déplacement du cristallin et de l’iris vers l’avant, avec un glaucome secondaire à angle fermé. Ces symptômes se présentent généralement entre quelques jours et un mois après le commencement du traitement par topiramate. Contrairement au glaucome primaire à angle fermé (qui est rare chez les patients âgés de moins de 40 ans), le glaucome secondaire à angle fermé associé au traitement par topiramate a été signalé chez des enfants de même que chez des adultes. Le traitement principal pour corriger ces symptômes consiste à interrompre le traitement par topiramate aussi rapidement que possible, selon le jugement du médecin traitant. D’autres mesures, en plus de l’interruption du traitement par topiramate, peuvent s’avérer utiles (voir EFFETS INDÉSIRABLES – Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation).
Dans tous les cas aigus de vision trouble et/ou de douleur ou rougeur oculaire, on recommande de consulter immédiatement un ophtalmologiste ou d’aller à un service d’urgence.
Toute pression intraoculaire élevée, quelle qu’en soit la cause, peut en l’absence de traitement, avoir des conséquences graves, y compris la perte permanente de la vue.
La maculopathie, comprenant les anomalies du champ visuel, a été très rarement signalée dans les rapports en postcommercialisation (voir EFFETS INDÉSIRABLES - Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation).
Anomalies du champ visuel
Des anomalies du champ visuel, qui ne dépendent pas d’une pression intraoculaire élevée, ont été signalées chez des patients traités par le topiramate. Bien que la plupart des cas survenus dans le cadre des essais cliniques se soient résolus, certains ont été irréversibles après l’arrêt du traitement par le topiramate. Si des troubles visuels surviennent à tout moment pendant le traitement par le topiramate, il faut envisager l’arrêt du traitement.
Psychiatrique
Idées et comportements suicidaires
Des idées et des comportements suicidaires ont été signalés chez des patients traités par des agents épileptiques, dans plusieurs indications.
Tous les patients traités par des MAE, quelle que soit l’indication, doivent faire l’objet d’une surveillance à la recherche d’idées ou de comportements suicidaires, et un traitement approprié doit être envisagé le cas échéant. Il faut recommander aux patients (et à leurs aidants) de demander des conseils médicaux en cas d’apparition d’idées ou de comportements suicidaires. Une méta-analyse de la FDA portant sur des essais randomisés et contrôlés par placebo, dans lesquels des MAE étaient utilisés pour des indications variées, a mis en évidence un petit risque accru d’idées et de comportements suicidaires chez les patients traités avec ces médicaments. Le mécanisme de ce risque est inconnu.
Un total de 43 892 patients ont été traités dans les essais cliniques contrôlés par placebo inclus dans la méta-analyse. Environ 75 % de ces patients étaient traités pour des indications autres que l’épilepsie et, pour la majorité de ces indications autres que l’épilepsie, le traitement (MAE ou placebo) était administré en monothérapie. Les patients présentant une épilepsie représentaient approximativement 25 % du nombre total de patients traités dans ces essais cliniques contrôlés par placebo et, pour la majorité des patients épileptiques, le traitement (MAE ou placebo) était administré en complément d’autres agents antiépileptiques (c.-à-d. que dans les deux bras thérapeutiques les patients étaient traités avec un ou plusieurs MAE). Ainsi, la petite augmentation de risque d’idées et de comportements suicidaires rapportée par la méta-analyse (0,43 % pour les patients sous MAE par rapport à 0,24 % pour les patients sous placebo) repose en grande partie sur des patients qui ont reçu le traitement en monothérapie (MAE ou placebo) pour des indications autres que l’épilepsie. Le schéma de l’étude ne permet pas d’estimer le risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des MAE, à la fois parce que cette population est minoritaire dans l’étude et que l’adjonction de traitements par des MAE supplémentaires dans les deux bras fausse la comparaison médicament- placebo.
Fœtotoxicité
Topiramate peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Les données provenant des registres des grossesses indiquent que les nouveau-nés exposés au topiramate in utero présentent un risque accru de bec de lièvre ou de fente palatine (fissures labiopalatines) et d’autres malformations congénitales (p. ex., l’hypospadias et des anomalies touchant différents appareils et systèmes de l’organisme, y compris les membres et le cœur). De tels cas ont été signalés avec le topiramate utilisé en monothérapie ou dans le cadre d’une polythérapie (voir Populations particulières, ÉPILEPSIE, Femmes enceintes et Données des registres de grossesses).
De plus, les données provenant de ces registres et d’autres études indiquent que l’utilisation de MAE en traitement d’association pourrait entraîner un risque accru d’effet tératogène par comparaison à une monothérapie.
Les données des registres sur topiramate en monothérapie ont indiqué une prévalence plus élevée de faible poids à la naissance (< 2 500 g), comparativement à un groupe de référence ne prenant aucun MAE. Un registre des grossesses a rapporté une augmentation de la fréquence de nourrissons de petits poids pour leur âge gestationnel (PAG : défini comme un poids à la naissance en dessous du 10e percentile corrigé pour leur âge gestationnel, stratifié par sexe) parmi ceux exposés au topiramate en monothérapie in utero. Ces données indiquent que la survenue globale d’un PAG chez les nouveau-nés exposés au topiramate in utero était de 18 % par comparaison à 7 % dans le groupe de référence. Les conséquences à long terme d’un PAG n’ont pas pu être déterminées. Aucun lien de causalité n’a été établi pour un petit poids à la naissance et un PAG.
Les bienfaits et les risques de topiramate sont à prendre en considération lorsqu’on administre ce médicament à des femmes en mesure de procréer (voir Renseignements à donner aux patients, Fœtotoxicité et Populations particulières, ÉPILEPSIE, Femmes en mesure de procréer). topiramate ne doit être utilisé pendant la grossesse que si les bienfaits escomptés l’emportent sur les risques potentiels pour le fœtus. Si ce médicament est utilisé durant la grossesse ou si une patiente devient enceinte pendant qu’elle prend ce médicament, elle doit être informée du danger possible pour le fœtus (voir Populations particulières, ÉPILEPSIE).
Lorsque des femelles gravides de plusieurs espèces d’animaux ont reçu le topiramate à des doses cliniquement pertinentes, des malformations structurelles, y compris des anomalies craniofaciales et un poids fœtal réduit, sont survenues chez leur progéniture.
Rénal
Calculs rénaux
Un total de 32 patients (1,9 %) sur 1 715 exposés à topiramate pendant son développement comme traitement adjuvant de l’épilepsie ont signalé la survenue de calculs rénaux, ce qui représente une incidence environ 10 fois plus élevée que ce qu’on peut prévoir dans une population similaire non traitée (rapport h/f : 27 hommes sur 1 092; 5 femmes sur 623). Dans les études à double insu portant sur le traitement de l’épilepsie en monothérapie, un total de huit patients adultes sur 886 (0,9 %) ont signalé l’apparition de calculs rénaux. Dans la population générale, les facteurs de risque pour la formation de calculs rénaux incluent le sexe (masculin), l’âge (entre 20 et 50 ans), la formation antérieure de calculs, des antécédents familiaux de néphrolithiase et une hypercalciurie. L’analyse par régression logistique des données des études cliniques n’a pas permis aux investigateurs d’établir de rapport entre la formation de calculs rénaux et la posologie moyenne de topiramate, la durée du traitement par topiramate ou l’âge. Parmi les facteurs de risque évalués, seul le sexe masculin a présenté un lien avec la formation de calculs rénaux. Chez les enfants, on n’a observé aucune formation de calculs rénaux.
Les inhibiteurs de l’anhydrase carbonique, comme l’acétazolamide, favorisent la formation de calculs rénaux en réduisant l’excrétion du citrate urinaire et en augmentant le pH urinaire. L’utilisation concomitante de topiramate, un faible inhibiteur de l’anhydrase carbonique, pourrait créer, en présence d’autres inhibiteurs de l’anhydrase carbonique, un milieu physiologique qui augmente le risque de formation de calculs rénaux; elle doit donc être évitée (voir INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament).
Les patients, spécialement ceux qui sont prédisposés à la néphrolithiase, peuvent présenter un risque plus élevé de former des calculs rénaux et de montrer des signes et symptômes associés tels que colique néphrétique, douleur rénale ou douleur au flanc. Un apport hydrique plus important permet d’augmenter le débit urinaire et de réduire ainsi la concentration de substances intervenant dans la formation de calculs. On recommande donc une hydratation suffisante pour réduire ce risque. Aucun des facteurs de risque de néphrolithiase ne permet de prévoir de façon certaine la formation de calculs pendant le traitement avec topiramate.
Ajustement de la posologie en cas d’insuffisance rénale
La principale voie d’élimination du topiramate inchangé et de ses métabolites est le rein. L’élimination rénale dépend de la fonction rénale et est indépendante de l’âge. Chez les patients atteints d’insuffisance rénale (clairance de la créatinine < 70 ml/min/1,73 m2) ou de maladie rénale au stade terminal et sous hémodialyse, on doit parfois attendre 10 à 15 jours avant d’observer des concentrations plasmatiques à l’état d’équilibre, par comparaison avec quatre à huit jours chez les patients à fonction rénale normale. Comme pour tous les patients, le schéma d’ajustement posologique doit être guidé par les résultats cliniques obtenus (c’est-à-dire la maîtrise des crises et la limitation des effets secondaires), en tenant compte du fait que le délai avant d’atteindre l’état d’équilibre plasmatique pour chaque dose peut être plus long chez les insuffisants rénaux (voir POSOLOGIE ET ADMINISTRATION – Considérations posologiques).
Renseignements à donner aux patients
Le médecin doit donner les consignes suivantes aux patients recevant topiramate :
- 1.
Troubles oculaires
On doit aviser les patients traités par topiramate d’obtenir immédiatement des soins médicaux en cas de vision trouble ou d’autres problèmes visuels ou s’ils ressentent de la douleur périorbitaire.
- 2.
Oligohidrose et hyperthermie
Les patients traités par topiramate, et les patients pédiatriques en particulier, doivent être surveillés de près pour déceler tout signe de diminution de la transpiration et d’augmentation de la température corporelle, surtout par temps chaud. Les patients doivent être avisés de communiquer immédiatement avec leur professionnel de la santé si de tels symptômes se manifestent.
- 3.
Acidose métabolique
Il faudrait mettre en garde les patients au sujet du risque potentiellement important d’acidose métabolique pouvant être asymptomatique et pouvant, en l’absence de traitement, être associée à des effets indésirables sur les reins (p. ex. calculs rénaux, néphrocalcinose), sur les os (p. ex. ostéoporose, ostéomalacie ou rachitisme chez les enfants) et sur la croissance (p. ex. retard de croissance) chez les patients pédiatriques ou le fœtus.
On devrait informer les patients du fait que, dans bien des cas, l’acidose métabolique est asymptomatique, mais que certains patients peuvent présenter des symptômes comme une accélération de la fréquence respiratoire, un manque d’énergie persistant, une perte d’appétit, des troubles cardiaques, une confusion mentale ou une conscience diminuée. Les patients doivent être avisés de communiquer immédiatement avec leur professionnel de la santé si de tels symptômes se manifestent.
- 4.
Idées et comportements suicidaires
On devrait aviser les patients, leurs aidants et leurs familles que les MAE, y compris topiramate, pourraient accroître le risque d’idées et de comportements suicidaires; il faudrait également les informer de la nécessité d’être vigilants en cas d’apparition ou d’aggravation de signes et symptômes de dépression, de tout changement inhabituel de l’humeur ou du comportement ou d’apparition d’idées suicidaires ou encore de pensées ou de comportements autodestructeurs. Les comportements préoccupants devraient être signalés immédiatement aux professionnels de la santé.
- 5.
Perturbation des fonctions cognitives et motrices
On mettra les patients en garde contre le risque de somnolence, d’étourdissements, de confusion mentale, de difficulté à se concentrer ou de troubles de la vision. On leur conseillera de ne pas conduire un véhicule ni d’utiliser des machines tant qu’ils n’auront pas acquis suffisamment d’expérience avec topiramate pour évaluer si le médicament nuit à leur capacité mentale ou motrice, ou à leur vision.
Même en prenant topiramate ou d’autres anticonvulsivants, certains patients atteints d’épilepsie continueront à subir des crises convulsives imprévisibles. Par conséquent, il faudrait aviser tous les patients prenant topiramate pour traiter l’épilepsie de faire preuve d’une prudence appropriée lorsqu’ils entreprennent toute activité durant laquelle la perte de conscience pourrait entraîner un danger grave pour eux-mêmes ou ceux qui les entourent (y compris nager, conduire une automobile, grimper en hauteur, etc.). Certains patients atteints d’épilepsie réfractaire devront éviter complètement de telles activités. Les médecins devraient discuter du degré de précaution nécessaire avec leurs patients atteints d’épilepsie avant que ceux-ci n’entreprennent de telles activités.
- 6.
Hyperammoniémie et encéphalopathie
Il faudrait aviser les patients de la survenue possible d’une hyperammoniémie avec ou sans encéphalopathie. Bien que l’hyperammoniémie puisse être asymptomatique, les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations aiguës du niveau de conscience et/ou de la fonction cognitive s’accompagnant de léthargie ou de vomissements. L’hyperammoniémie et l’encéphalopathie peuvent survenir avec un traitement par topiramate seul ou en association avec de l’acide valproïque.
Il faudrait aviser les patients de communiquer avec leur médecin en cas d’apparition inexpliquée de léthargie, de vomissements ou de changements de l’état mental.
- 7.
Calculs rénaux
On doit aviser les patients, en particulier ceux qui présentent des facteurs prédisposants, de maintenir un apport suffisant de liquides pour limiter le risque de formation de calculs rénaux.
- 8. Fœtotoxicité
Informez les femmes enceintes et en mesure de procréer que l’utilisation de topiramate durant la grossesse peut causer des dangers pour le fœtus, y compris un risque accru de bec de lièvre ou de fente palatine (fissures labiopalatines), lesquels se produisent tôt durant la grossesse, avant même que nombre de femmes ne sachent qu’elles sont enceintes. Il pourrait également y avoir un risque d’acidose métabolique chronique pour le fœtus, attribuable à l’utilisation de topiramate durant la grossesse. S’il y a lieu, les prescripteurs devraient informer les femmes enceintes ou en mesure de procréer au sujet d’autres options thérapeutiques.
Les prescripteurs devraient conseiller aux femmes en mesure de procréer qui ne prévoient pas devenir enceintes d’utiliser une méthode de contraception efficace pendant qu’elles prennent topiramate, en gardant à l’esprit qu’il existe un risque de réduction de l’efficacité contraceptive d’un contraceptif contenant un œstrogène, pris conjointement avec le topiramate (voir INTERACTIONS MÉDICAMENTEUSES, Autres interactions médicament- médicament, Contraceptifs oraux).
Il faut encourager les patientes à s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry si elles deviennent enceintes. Ce registre de grossesses collecte des renseignements sur l’innocuité des MAE pendant la grossesse. Pour s’inscrire, les patientes peuvent composer le numéro de téléphone sans frais 1-888-233-2334. Elles peuvent également trouver des renseignements sur ce registre sur le site Web suivant :
http://www.massgeneral.org/aed/.
PROPHYLAXIE DE LA MIGRAINE
Traitement prophylactique de la migraine : La prise de topiramate pour prévenir les crises migraineuses ne l’emporte pas sur le risque de malformations du fœtus. Par conséquent, topiramate est contre-indiqué en cas de grossesse et chez les femmes en mesure de procréer qui n’utilisent pas une méthode efficace de contraception (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, ÉPILEPSIE, Femmes enceintes et PROPHYLAXIE DE LA MIGRAINE, ainsi que POSOLOGIE ET ADMINISTRATION – Considérations posologiques).
Populations particulières
ÉPILEPSIE
Femmes enceintes
Topiramate peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Les données provenant des registres de grossesses indiquent que les nouveau-nés exposés au topiramate in utero présentent un risque accru de bec de lièvre ou de fente palatine (fissures labiopalatines). Lorsque des femelles de plusieurs espèces d’animaux ont reçu du topiramate à des doses cliniquement pertinentes, des malformations structurelles, y compris des anomalies craniofaciales et un poids réduit des fœtus, sont survenues chez leur progéniture. Topiramate ne doit être utilisé pendant la grossesse que si les bienfaits escomptés l’emportent sur les risques potentiels pour le fœtus. Si ce médicament est utilisé durant la grossesse ou si une patiente devient enceinte pendant qu’elle prend ce médicament, elle doit être informée du danger possible pour le fœtus (voir MISES EN GARDE ET PRÉCAUTIONS, Fœtotoxicité).
Le traitement par RAN-Topiramate peut entraîner une acidose métabolique. L’effet d’une acidose métabolique induite par le topiramate n’a pas fait l’objet d’études dans les cas de grossesse; toutefois, l’acidose métabolique durant une grossesse (attribuable à d’autres causes) peut provoquer une réduction de la croissance du fœtus, diminuer son oxygénation et entraîner sa mort, et peut nuire à sa capacité à tolérer le travail lors de l’accouchement. Les patientes enceintes devraient faire l’objet d’une surveillance pour déceler la présence d’acidose métabolique et recevoir un traitement comme si elles n’étaient pas enceintes. Les nouveau-nés de mères traitées par RAN-Topiramate devraient faire l’objet d’une surveillance pour déceler la présence d’acidose métabolique en raison du transfert de topiramate au fœtus ainsi que la survenue possible d’une acidose métabolique passagère après la naissance (voir MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Acidose métabolique).
Femmes en mesure de procréer
Les données provenant des registres de grossesses indiquent que les nouveau-nés exposés à topiramate in utero présentent un risque accru de bec de lièvre ou de fente palatine (fissures labiopalatines) (voir ci-dessous Données des registres de grossesses). Les bienfaits et les risques de RAN-Topiramate sont à prendre en considération lorsqu’on administre ce médicament à des femmes en mesure de procréer. En raison du risque de fissures labiopalatines pour le fœtus, lesquelles se produisent au cours du premier trimestre de la grossesse, avant que nombre de femmes ne sachent qu’elles sont enceintes, toute femme en mesure de procréer doit être informée des dangers potentiels pour le fœtus attribuables à l’exposition à topiramate. Si elles décident d’utiliser RAN-Topiramate, les femmes qui ne prévoient pas devenir enceintes devraient utiliser une méthode de contraception efficace (voir INTERACTIONS MÉDICAMENTEUSES, Autres interactions médicament-médicament, Contraceptifs oraux). Il faudrait informer les femmes qui prévoient devenir enceintes des risques et des bienfaits relatifs de l’utilisation de topiramate durant la grossesse, et envisager de prescrire d’autres options thérapeutiques à ces patientes (voir Renseignements à donner aux patients, Fœtotoxicité).
Afin de recueillir des renseignements sur les effets de l’exposition à topiramate in utero, il est conseillé aux médecins de recommander à leurs patientes enceintes prenant topiramate de s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry. Cela peut se faire en composant le numéro de téléphone sans frais 1-888-233-2334 et doit être fait par les patientes elles-mêmes. Elles peuvent aussi trouver des renseignements concernant ce registre sur le site Web suivant : http://www.massgeneral.org/aed/.
Travail et accouchement
Bien que l’effet de topiramate sur le travail et l’accouchement n’ait pas été établi chez l’être humain, la survenue d’une acidose métabolique induite par le topiramate chez la mère ou le fœtus pourrait nuire à la capacité du fœtus à tolérer le travail (voir Populations particulières, ÉPILEPSIE).
Données des registres de grossesses
Des données provenant du registre des grossesses du NAAED indiquent un risque accru de fissures labiopalatines chez les nouveau-nés exposés au topiramate en monothérapie durant le premier trimestre de la grossesse. La prévalence des fissures labiopalatines était de 1,2 % par rapport à une prévalence de 0,39 à 0,46 % chez les nourrissons exposés à d’autres médicaments antiépileptiques; la prévalence était de 0,12 % chez les nouveau-nés de mères non épileptiques ou n’ayant reçu aucun autre médicament antiépileptique. À des fins de comparaison, les Centers for Disease Control and Prevention (CDC) ont passé en revue les données disponibles sur les fissures labiopalatines aux États-Unis et ont observé un taux de référence comparable de 0,17 %.
mort, et peut nuire à sa capacité à tolérer le travail lors de l’accouchement. Les patientes enceintes devraient faire l’objet d’une surveillance pour déceler la présence d’acidose métabolique et recevoir un traitement comme si elles n’étaient pas enceintes. Les nouveau-nés de mères traitées par topiramate devraient faire l’objet d’une surveillance pour déceler la présence d’acidose métabolique en raison du transfert de topiramate au fœtus ainsi que la survenue possible d’une acidose métabolique passagère après la naissance (voir MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Acidose métabolique).
PROPHYLAXIE DE LA MIGRAINE
Traitement prophylactique de la migraine : La survenue des crises convulsives au cours de la grossesse représente un risque significatif pour la mère et l’enfant. La prescription de topiramate pour prévenir les crises convulsives l’emporte donc sur le risque de malformation du fœtus. Cependant, le fait de prendre topiramate pour prévenir les crises migraineuses ne l’emporte pas sur ce risque. Par conséquent, topiramate est contre-indiqué dans le traitement prophylactique de la migraine en cas de grossesse et chez les femmes en mesure de procréer qui n’utilisent pas une méthode efficace de contraception (voir CONTRE-INDICATIONS et POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
Femmes qui allaitent : Le topiramate est excrété dans le lait des rates en lactation. L’excrétion de topiramate dans le lait maternel humain n’a pas été évaluée dans des études contrôlées. Toutefois, certaines observations chez les patientes suggèrent que topiramate est excrété de façon importante dans le lait maternel humain. En conséquence, une décision doit être prise pour, soit arrêter l’allaitement, soit arrêter topiramate en prenant en compte l’importance du médicament chez la mère. La prudence est de mise lorsqu’il s’agit d’administrer le topiramate aux femmes qui allaitent.
Pédiatrie (< 2 ans) : L’innocuité et l’efficacité chez des patients de moins de deux ans n’ont pas été établies dans le cadre d’un traitement adjuvant contre les crises convulsives à début focal, les crises tonico-cloniques généralisées ou les crises associées au syndrome de Lennox-Gastaut. Dans le cadre d’un seul essai expérimental randomisé, mené à double insu et contrôlé par placebo, on a évalué l’efficacité, l’innocuité et la tolérabilité des préparations orales liquides et à saupoudrer de topiramate en tant que traitement adjuvant administré en concomitance avec un MAE à des nourrissons âgés de 1 à 24 mois présentant des crises convulsives à début focal réfractaires. Après 20 jours de traitement à double insu, on n’a pas montré l’efficacité du topiramate (à des doses fixes de 5, 15 et 25 mg/kg/jour) par rapport au placebo au chapitre de la maîtrise des crises convulsives.
Les résultats provenant de cet essai contrôlé sur l’épilepsie et d’une étude de prolongation ouverte à long terme menée auprès de patients de moins de deux ans ont indiqué que certains effets indésirables ou toxiques survenus chez ces patients n’avaient pas été observés auparavant chez des patients pédiatriques plus âgés ou des adultes recevant ce traitement pour diverses indications. Ces événements comprenaient le retard de croissance, certaines anomalies des résultats cliniques de laboratoire et d’autres effets indésirables ou toxiques dont la survenue était plus fréquente ou plus grave.
Infection
Ces très jeunes patients pédiatriques (< 2 ans) semblaient présenter un risque accru d’infections (toutes doses de topiramate confondues : 12 % p/r au placebo : 0 %) et de troubles respiratoires (toutes doses de topiramate confondues : 40 % p/r au placebo : 16 %). Les effets indésirables suivants ont été observés chez au moins 3 % des patients recevant le topiramate et sont survenus à une fréquence de 3 à 7 % plus élevée que chez les patients recevant un placebo : infection virale, bronchite, pharyngite, rhinite, otite moyenne, infection des voies respiratoires supérieures, toux et bronchospasme. On a observé un profil généralement semblable chez les enfants plus âgés.
Créatinine et AUS
Le topiramate a augmenté l’incidence de patients présentant un taux accru de créatinine (toutes doses de topiramate confondues : 5 % p/r au placebo : 0 %), d’AUS (toutes doses de topiramate confondues : 3 % p/r au placebo : 0 %), de protéines (toutes doses de topiramate confondues : 34 % p/r au placebo : 6 %) et une augmentation de l’incidence de taux réduits de potassium (toutes doses de topiramate confondues : 7 % p/r au placebo : 0 %). Cette fréquence accrue de valeurs anormales n’était pas liée à la dose. La portée clinique de ces observations est incertaine.
Autres événements
Le traitement par le topiramate a également provoqué une augmentation liée à la dose du pourcentage de patients subissant une modification du nombre total d’éosinophiles passant de normal au départ à élevé/accru (supérieur à l’intervalle de référence normale) à la fin du traitement (placebo : 6 %; 5 mg/kg/jour : 10 %; 15 mg/kg/jour : 9 %; 25 mg/kg/jour : 14 %; toutes doses de topiramate confondues : 11 %).
Il y a eu une augmentation moyenne de la phosphatase alcaline liée à la dose. La portée clinique de ces observations est incertaine.
Le topiramate a entraîné une incidence accrue liée à la dose d’hyperammoniémie en cours de traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Hyperammoniémie et encéphalopathie).
Le traitement par le topiramate pendant des durées pouvant atteindre un an a été associé à des réductions des SCORES Z pour ce qui est de la taille et du poids, ainsi que de la circonférence de la tête (voir MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Acidose métabolique et EFFETS INDÉSIRABLES).
Essaiouvertsurl’épilepsie
Dans le cadre d’un essai ouvert portant sur le traitement adjuvant de l’épilepsie, on a enregistré une augmentation des perturbations du comportement adaptatif lors de tests sur le comportement au fil du temps chez des enfants de moins de deux ans. Cela semblait indiquer que cet effet était lié à la dose. Cependant, en raison de l’absence d’un groupe témoin approprié, on ne sait pas si cette détérioration de la fonction était liée au traitement ou si elle reflétait la maladie sous-jacente des patients. Par exemple, les patients ayant reçu des doses plus élevées pourraient présenter une pathologie sous-jacente plus grave.
Dans le cadre de cette étude ouverte non contrôlée, la mortalité était de 37 décès/1 000 années- patients. Il est impossible de savoir si le taux de mortalité est lié au traitement par le topiramate, car on ne connaît pas le taux de mortalité de référence pour une population pédiatrique de deux ans ou moins qui est atteinte d’une épilepsie partielle similaire et sérieusement réfractaire.
L’innocuité et l’efficacité du topiramate en monothérapie contre les crises d’épilepsie partielles ou de tout autre type d’épilepsie chez les patients de moins de deux ans n’ont pas été établies.
PROPHYLAXIE DE LA MIGRAINE
Bien que ce médicament ne soit pas indiqué pour la prophylaxie de la migraine chez les patients de moins de 18 ans (voir INDICATIONS), dans le cadre d’un essai mené à double insu et contrôlé par placebo portant sur la prophylaxie de la migraine chez des patients de 12 à 16 ans, le traitement par le topiramate a produit une modification du taux sérique de créatinine passant de normal au départ à accru après quatre mois. L’incidence de ces modifications anormales était de 4 % avec le placebo, de 4 % avec la dose de 50 mg et de 18 % avec la dose de 100 mg.
Perte de poids chez les enfants (> 2 ans) : L’administration de topiramate est associée à des pertes de poids qui se manifestent chez certains enfants, en général vers le début du traitement. Parmi les enfants traités dans le cadre d’essais cliniques pendant au moins un an et ayant subi des pertes pondérales, 96 % ont commencé à reprendre du poids au cours de la période d’essai. Chez les sujets âgés de deux à quatre ans, l’écart moyen de poids à 12 mois par rapport au début de l’essai (n = 25) a été de +0,7 kg (fourchette allant de -1,1 à 3,2); à 24 mois (n = 14), l’écart moyen a été de +2,2 kg (fourchette de -1,1 à 6,1). Chez les enfants âgés de cinq à dix ans, l’écart moyen de poids à 12 mois par rapport au début de l’essai (n = 88) a été de +0,7 kg (fourchette de –6,7 à 11,8); à 24 mois (n = 67), l’écart moyen a été de +3,3 kg (fourchette de -8,6 à 20,0). Des pertes de poids, le plus souvent associées à l’anorexie ou à des changements d’appétit, ont été signalées comme événements indésirables chez 9 % des enfants traités avec topiramate. Les effets à long terme d’une diminution du gain pondéral chez les enfants ne sont pas connus.
Gériatrie (> 65 ans) : Il y a peu d’informations concernant l’emploi de topiramate chez les patients âgés de 65 ans ou plus, mais on doit envisager la possibilité d’anomalies de la fonction rénale liées à l’âge (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations et états pathologiques particuliers).
Surveillance et essais de laboratoire
Dans le cadre d’essais cliniques, il a été observé que le taux sérique de bicarbonate diminuait de 4 mmol/litre en moyenne et que le taux sérique de chlorure augmentait de 4 mmol/litre en moyenne chez des sujets recevant du topiramate (voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme).
Hypokaliémie observée lors d’un traitement en association avec l’hydrochlorothiazide :
Lors d’une étude d’interactions médicamenteuses comprenant l’hydrochlorothiazide, un diurétique, la proportion de patients présentant un taux de potassium sérique inférieur à 3,6 mEq/litre était plus élevée à la fin du traitement d’association qu’à la fin du traitement par l’un ou l’autre des médicaments en monothérapie : 27 % (3/11) des sujets sous topiramate seul et 25 % (3/12) des sujets sous hydrochlorothiazide seul, comparativement à 61 % (14/22) des sujets recevant un traitement concomitant (voir MISES EN GARDE ET PRÉCAUTIONS, Endocrine et métabolisme, Baisse du taux de potassium sérique lors de la coadministration d’hydrochlorothiazide et INTERACTIONS MÉDICAMENTEUSES, Hydrochlorothiazide).
EFFETS INDÉSIRABLES
La plupart des événements indésirables les plus fréquents survenus au cours d’essais cliniques ont été de sévérité légère à modérée et ont été liés à la dose. Les événements indésirables liés à la dose ont généralement commencé à se manifester pendant la phase d’ajustement et ont continué jusqu’à la phase d’entretien, mais dans de rares cas, ils ont commencé au cours de la phase d’entretien. Des ajustements posologiques rapides et des doses initiales plus fortes étaient associées à une incidence plus élevée d’événements indésirables entraînant l’abandon du traitement.
ÉPILEPSIE
Aperçu des effets indésirables du médicament administré en monothérapie Adultes
Quand le topiramate a été administré à raison de 100 à 400 mg/jour lors d’essais contrôlés, les événements indésirables observés le plus fréquemment chez les patients adultes atteints d’une épilepsie de diagnostic récent ont été : paresthésie, fatigue, maux de tête, somnolence, étourdissements, infections des voies respiratoires supérieures, anorexie, perte de poids, dépression et nausées (voir le tableau 1.1).
Environ 19 % des 886 adultes qui ont pris du topiramate en monothérapie dans le cadre d’essais cliniques contrôlés portant sur des patients atteints d’une épilepsie de diagnostic récent ont interrompu le traitement en raison d’événements indésirables. Parmi les événements indésirables ayant entraîné l’interruption du traitement, on compte : paresthésie (2,6 %), somnolence (2,5 %), fatigue (2,3 %), nausées (2,0 %) et ralentissement psychomoteur (1,6 %).
Pédiatrie
Quand le topiramate a été administré à raison de 100 à 400 mg/jour lors d’essais contrôlés, les événements indésirables observés le plus fréquemment chez les enfants atteints d’une épilepsie de diagnostic récent, ont été : infection des voies respiratoires supérieures, maux de tête, anorexie, difficulté à se concentrer et trouble de l’attention, perte de poids, somnolence, paresthésie, fièvre et fatigue (voir le tableau 1.2).
Environ 10 % des 245 patients pédiatriques qui ont pris du topiramate en monothérapie dans le cadre d’essais cliniques contrôlés portant sur des patients atteints d’une épilepsie de diagnostic récent ont interrompu le traitement en raison d’événements indésirables. Parmi les événements indésirables ayant entraîné l’interruption du traitement, on compte la difficulté à se concentrer et les troubles de l’attention (2,0 %). Aucun patient pédiatrique n’a interrompu le traitement en raison de ralentissement psychomoteur.
Effets indésirables à un médicament déterminés au cours des essais cliniques Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Tableau 1.1 : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les adultesa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes recevant du topiramate)
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 444)
200 à 400
(n = 329)
500
(n = 113)
Organisme entier – troubles d’ordre général
Fatigue 18 18 19 Blessure 9 8 4 Asthénie 4 5 4 Douleurs lombaires 3 2 5 Douleur 3 2 5 Douleurs thoraciques 2 2 3 Fièvre 1 2 3 Syncope 2 1 1 Douleurs dans les jambes 2 2 1 Œdème périphérique 1 < 1 2 Troubles des systèmes nerveux central et périphérique
Paresthésie 23 39 38 Céphalées 23 16 19 Étourdissements 16 13 13 Hypoesthésie 5 5 12 Troubles du langage 4 5 6 Ataxie 3 5 4 Trouble de la parole/problèmes d’élocution associés 2 3 3 Vertige 2 3 4 Tremblements 3 2 3 Hypertonie 1 2 2 Contractions musculaires involontaires 1 2 4 Troubles sensoriels 1 1 4 Migraine 2 1 1 Anomalies de la coordination 1 1 3 Aggravation de crises convulsives 1 0 2 Convulsions grand mal < 1 1 2 Démarche anormale < 1 < 1 3 Dyskinésie 0 0 2 Troubles gastro-intestinaux
Nausées 11 12 12 Diarrhée 6 8 12 Douleurs abdominales 6 8 7 Dyspepsie 5 5 4 Vomissements 4 3 2 Constipation 2 3 1 Sécheresse de la bouche 1 2 6 Gastro-entérite 2 1 2 Gastrite 1 2 2 Douleurs dentaires 1 1 2 Trouble gastro-intestinal non précisé < 1 < 1 2 Hémorroïdes < 1 < 1 2 Stomatite ulcérative < 1 0 2
Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables.
Tableau 1.1 (suite) : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les adultesa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes recevant du topiramate)
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 444)
200 à 400
(n = 329)
500
(n = 113)
Troubles auditifs et vestibulaires
Acouphènes 1 2 2 Troubles du rythme et de la fréquence cardiaques
Palpitations 1 1 4 Tachycardie 1 0 2 Troubles du métabolisme et de la nutrition
Perte de poids 9 14 18 Troubles du système musculosquelettique
Arthralgie 3 4 4 Myalgie 2 1 2 Faiblesse musculaire 1 1 2 Troubles des plaquettes, du saignement et de la coagulation
Épistaxis 1 2 1 Hématome 0 0 2 Troubles psychiatriques
Somnolence 11 15 19 Anorexie 8 14 11 Insomnie 9 8 9 Trouble de la mémoire non précisé 6 10 9 Dépression 7 10 4 Difficulté à se concentrer/troubles de l’attention 6 9 8 Nervosité 6 7 8 Troubles de l’humeur 5 6 4 Anxiété 4 6 5 Confusion 4 5 7 Ralentissement psychomoteur 2 5 8 Trouble cognitif non précisé 2 3 3 Agitation 2 2 3 Labilité émotionnelle 1 3 2 Réaction d’agressivité 2 1 2 Diminution de la libido 1 2 1 Aggravation de la dépression < 1 2 3 Impuissance 1 1 2 Troubles du système reproducteur féminin
Troubles menstruels 3 1 8 Dysménorrhée 2 2 0 Saignements intermenstruels 2 1 0 Ménorragie 1 1 2 Grossesse non prévue 1 1 2 Mastite 0 0 2 Troubles du système reproducteur masculin
Éjaculation précoce 0 0 2 Troubles du mécanisme de résistance
Infection virale 5 9 6 Otite moyenne 2 1 2 Troubles du système respiratoire
Infection des voies respiratoires supérieures 15 13 10 Pharyngite 5 5 2 Sinusite 3 4 6 Rhinite 3 3 5 Bronchite 2 2 1
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 125)
200 à 400
(n = 106)
500b
(n = 14)
Organisme entier – troubles d’ordre général
Fatigue 7 10 14 Fièvre 2 11 7 Blessure 4 2 14 Asthénie 0 3 7 Douleurs lombaires 2 2 0 Réaction allergique 1 1 7 Allergie 0 1 7 Symptômes pseudo-grippaux 0 0 7 Troubles des systèmes nerveux central et périphérique
Céphalées 27 17 29 Étourdissements 9 8 0 Paresthésie 4 11 7 Troubles du langage 0 3 7
Toux 2 2 2 Dyspnée 1 2 1
Pneumonie 1 < 1 3 a Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables.
Tableau 1.1 (suite) : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les adultesa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 444)
200 à 400
(n = 329)
500
(n = 113)
Troubles de la peau et des annexes
Éruption 3 4 3 Alopécie 3 3 1 Acné 1 3 2 Prurit 1 3 1 Augmentation de la transpiration 1 < 1 2 Éruption maculopapulaire 1 0 2 Autres troubles sensoriels
Altération du goût 3 5 6 Troubles des voies urinaires
Infection urinaire 2 2 5 Fréquence mictionnelle 1 2 4 Dysurie < 1 2 1 Cystite < 1 2 1 Calculs rénaux < 1 2 2 Troubles de la vision
Anomalies de la vue 3 4 4 Diplopie 1 1 2 a Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables.
Tableau 1.2 : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les enfants âgés de 6 à 16 ansa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes recevant du topiramate)
a Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. b Étant donné le nombre restreint de patients (n = 14) dans le groupe topiramate à 500 mg, une incidence de 7 % représente un patient.
Tableau 1.2 (suite) : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les enfants âgés de 6 à 16 ansa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes recevant du topiramate)
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 125)
200 à 400
(n = 106)
500b
(n = 14)
Troubles des systèmes nerveux central et périphérique (suite)
Convulsions grand mal 2 0 7 Hypertonie 0 0 7 Hyperkinésie 2 0 21 Migraine 2 1 0 Contractions musculaires involontaires 1 2 0 Tremblements 2 0 0 Vertige 0 3 0 Crampes dans les jambes 2 0 0 Démarche anormale 2 0 0 Troubles du collagène
Réponse auto-anticorps 0 0 7 Troubles gastro-intestinaux
Diarrhée 9 7 7 Vomissements 8 6 14 Douleurs abdominales 6 4 14 Nausées 4 5 14 Gastro-entérite 6 0 7 Constipation 1 0 7 Trouble gastro-intestinal non précisé 0 0 7 Dyspepsie 2 1 0 Douleurs dentaires 1 1 7 Troubles auditifs et vestibulaires
Otalgie 2 0 0 Troubles du métabolisme et de la nutrition
Perte de poids 5 14 0 Acidose 0 0 7 Troubles du système musculosquelettique
Arthralgie 1 2 7 Troubles des plaquettes, du saignement et de la coagulation
Épistaxis 2 4 14 Troubles psychiatriques
Anorexie 13 13 14 Somnolence 14 9 0 Difficulté à se concentrer/troubles de l’attention 6 13 7 Insomnie 5 4 14 Nervosité 5 6 0 Trouble de l’humeur 2 8 0 Trouble de la mémoire non précisé 4 2 14 Trouble cognitif non précisé 1 6 0 Ralentissement psychomoteur 3 3 0 Réaction d’agressivité 2 3 7 Dépression 0 5 0 Trouble du sommeil 2 2 0 Trouble de la personnalité (comportement) 2 2 0 Anxiété 2 1 0 Confusion 0 3 0 Labilité émotionnelle 2 1 0 a Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. b Étant donné le nombre restreint de patients (n = 14) dans le groupe topiramate à 500 mg, une incidence de 7 % représente un patient.
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
50 à 100
(n = 125)
200 à 400
(n = 106)
500b
(n = 14)
Troubles des globules rouges
Anémie 1 2 0 Troubles du système reproducteur féminin
Vaginite 0 0 13 Dysménorrhée 2 2 0 Saignements intermenstruels 0 2 0 Troubles du système reproducteur masculin
Trouble testiculaire 2 0 0 Troubles du mécanisme de résistance
Infection virale 4 7 7 Infection 2 6 0 Otite moyenne 2 1 7 Troubles du système respiratoire
Infection des voies respiratoires supérieures 26 25 21 Pharyngite 9 5 21 Rhinite 5 6 21 Sinusite 3 6 14 Bronchite 2 4 0 Asthme 2 1 0 Toux 2 1 0 Troubles de la peau et des annexes
Éruption 3 4 21 Dermatite 1 0 7 Alopécie 1 3 0 Acné 2 0 0 Troubles des ongles 2 0 0 Prurit 0 2 0 Éruption érythémateuse 2 0 0 Troubles du système urinaire
Incontinence urinaire 2 2 7 Calculs rénaux 0 0 7 Fréquence mictionnelle 0 2 0 Infection urinaire 2 0 0 Troubles vasculaires
Bouffées congestives 1 4 7 Troubles de la vision
Conjonctivite 2 2 0
Tableau 1.2 (suite) : Incidence d’événements indésirables coïncidant avec le traitement lors d’études sur la monothérapie chez les enfants âgés de 6 à 16 ansa (événements survenus chez ≥ 2 % des patients traités dans tous les groupes recevant du topiramate)
a
b Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. c Étant donné le nombre restreint de patients (n = 14) dans le groupe topiramate à 500 mg, une incidence de 7 % représente un patient.
Aperçu des effets indésirables du médicament utilisé comme traitement adjuvant
Adultes
Quand topiramate a été administré à raison de 200 à 400 mg/jour en association avec d’autres antiépileptiques dans des études contrôlées, les événements indésirables observés le plus fréquemment chez les patients adultes prenant topiramate, et ne semblant pas être proportionnels à la dose dans cet intervalle posologique, ont été : somnolence, étourdissements, ataxie, troubles de la parole et problèmes d’élocution associés, ralentissement psychomoteur, nystagmus et paresthésie (voir le tableau 1.3).
Les événements indésirables liés à la dose le plus fréquemment observés aux posologies allant de 200 à 1 000 mg/jour ont été : nervosité, difficulté à se concentrer et troubles de l’attention, confusion mentale, dépression, anorexie, troubles du langage et de l’humeur (voir le tableau 1.4).
Pédiatrie
Lors d’essais cliniques chez des enfants à travers le monde, les événements indésirables associés à l’utilisation de topiramate à raison de 5 à 9 mg/kg/jour et observés davantage chez les patients traités avec topiramate ont été les suivants : fatigue, somnolence, anorexie, nervosité, difficulté à se concentrer et/ou troubles de l’attention, troubles de la mémoire, réactions d’agressivité, perte de poids (voir le tableau 1.5).
Effets indésirables du médicament déterminés au cours des essais cliniques Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Tableau 1.3 : Incidence d’événements indésirables coïncidant avec le traitement lors d’études contrôlées par placebo sur le traitement adjuvant de l’épilepsie avec topiramate chez les adultesa,b (événements survenus chez ≥ 2 % des patients traités avec topiramate et plus fréquemment chez les patients recevant topiramate que chez ceux recevant un placebo)
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
Placebo
(n = 216)
200 à 400
(n = 113)
600 à 1 000
(n = 414)
Organisme entier
Asthénie 1,4 8,0 3,1 Douleurs lombaires 4,2 6,2 2,9 Douleurs thoraciques 2,8 4,4 2,4 Symptômes de type grippal 3,2 3,5 3,6 Douleurs dans les jambes 2,3 3,5 3,6 Bouffées de chaleur 1,9 2,7 0,7 Système nerveux
Étourdissements 15,3 28,3 32,1 Ataxie 6,9 21,2 14,5 Troubles de la parole/problèmes d’élocution associés 2,3 16,8 11,4 Nystagmus 9,3 15,0 11,1 Paresthésie 4,6 15,0 19,1 Tremblements 6,0 10,6 8,9 Troubles du langage 0,5 6,2 10,4 Anomalies de la coordination 1,9 5,3 3,6 Hypoesthésie 0,9 2,7 1,2 Démarche anormale 1,4 1,8 2,2 Système gastro-intestinal
Nausées 7,4 11,5 12,1 Dyspepsie 6,5 8,0 6,3 Douleurs abdominales 3,7 5,3 7,0 Constipation 2,3 5,3 3,4 Sécheresse de la bouche 0,9 2,7 3,9 Système du métabolisme et de la nutrition
Perte de poids 2,8 7,1 12,8 a Les patients de ces études recevaient un ou deux MAE concomitants avec topiramate ou un placebo.
b Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables.
Tableau 1.3 (suite) : Incidence d’événements indésirables coïncidant avec le traitement lors d’études contrôlées par placebo sur le traitement adjuvant de l’épilepsie avec topiramate chez les adultesa,b (événements survenus chez ≥ 2 % des patients traités avec topiramate et plus fréquemment chez les patients recevant topiramate que chez ceux recevant un placebo)
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
Placebo
(n = 216)
200 à 400
(n = 113)
600 à 1 000
(n = 414)
Neuropsychiatrie
Somnolence 9,7 30,1 27,8 Ralentissement psychomoteur 2,3 16,8 20,8 Nervosité 7,4 15,9 19,3 Troubles de la mémoire 3,2 12,4 14,5 Confusion 4,2 9,7 13,8 Dépression 5,6 8,0 13,0 Difficultés à se concentrer/troubles de l’attention 1,4 8,0 14,5 Anorexie 3,7 5,3 12,3 Agitation 1,4 4,4 3,4 Troubles de l’humeur 1,9 3,5 9,2 Réaction d’agressivité 0,5 2,7 2,9 Apathie 0 1,8 3,1 Dépersonnalisation 0,9 1,8 2,2 Labilité émotionnelle 0,9 1,8 2,7 Système reproducteur féminin (n = 59) (n = 24) (n = 128) Douleurs mammaires 1,7 8,3 0 Dysménorrhée 6,8 8,3 3,1 Troubles menstruels 0 4,2 0,8 Système reproducteur masculin (n = 157) (n = 89) (n = 286) Troubles prostatiques 0,6 2,2 0 Système respiratoire
Pharyngite 2,3 7,1 3,1 Rhinite 6,9 7,1 6,3 Sinusite 4,2 4,4 5,6 Dyspnée 0,9 1,8 2,4 Peau et annexes
Prurit 1,4 1,8 3,1 Vision
Diplopie 5,6 14,2 10,4 Anomalie de la vue 2,8 14,2 10,1 Globules blancs et SRE
Leucopénie 0,5 2,7 1,2 a Les patients de ces études recevaient un ou deux MAE concomitants avec topiramate ou un placebo.
b Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables.
Tableau 1.4 : Incidence (%) d’événements indésirables liés à la dose, provenant de six études contrôlées par placebo sur le traitement adjuvant de l’épilepsie chez les adultes
Posologie de topiramate (mg/jour)
Événement indésirable Placebo
(n = 216)
200
(n = 45)
400
(n = 68)
600 à 1 000
(n = 414)
Fatigue 13,4 11,1 11,8 29,7 Nervosité 7,4 13,3 17,6 19,3
Difficulté à se concentrer/troubles de l’attention 1,4 6,7 8,8 14,5 Confusion 4,2 8,9 10,3 13,8 Dépression 5,6 8,9 7,4 13,0
Anorexie 3,7 4,4 5,9 12,3
Troubles du langage 0,5 2,2 8,8 10,1 Anxiété 6,0 2,2 2,9 10,4 Troubles de l’humeur 1,9 0 5,9 9,2
Dans six études cliniques à double insu, 10,6 % des sujets (n = 113) recevant topiramate à raison de 200 à 400 mg/jour en plus de leur traitement antiépileptique habituel ont arrêté le traitement en raison d’événements indésirables par comparaison avec 5,8 % des sujets (n = 69) recevant le placebo. Le pourcentage de sujets arrêtant le traitement en raison d’événements indésirables semblait augmenter avec les posologies supérieures à 400 mg/jour. De façon globale, environ 17 % de tous les sujets (n = 527) qui recevaient topiramate dans les études à double insu ont arrêté le traitement en raison d’événements indésirables par comparaison avec 4 % des sujets (n = 216) recevant un placebo.
Le tableau 1.5 énumère les événements indésirables coïncidant avec le traitement qui se sont produits chez au moins 2 % des enfants traités à raison de 5 à 9 mg/kg/jour de topiramate dans des essais contrôlés, et qui ont été constatés en plus grand nombre que chez les patients recevant le placebo.
Tableau 1.5 : Incidence (%) d’événements indésirables coïncidant avec le traitement lors d’études cliniques internationales sur le traitement adjuvant de l’épilepsie chez les enfants âgés de 2 à 16 ansa,b (événements survenus chez ≥ 2 % des patients traités avec topiramate et plus fréquemment chez les patients recevant topiramate que chez ceux recevant un placebo)
Système organique/
Événement indésirable
Placebo (n = 101)
Topiramate (n = 98)
Organisme entier – troubles d’ordre général
Fatigue 5 16,3 Blessure 12,9 14,3 Réaction allergique 1 2 Troubles des systèmes nerveux central et périphérique
Démarche anormale 5 8,2 Ataxie 2 6,1 Hyperkinésie 4 5,1 Étourdissements 2 4,1 Troubles de la parole et problèmes d’élocution associés 2 4,1 Aggravation de crises convulsives 3 3,1 Hyporéflexie 0 2 Troubles gastro-intestinaux
Nausées 5 6,1 Salivation accrue 4 6,1 Constipation 4 5,1 Gastro-entérite 2 3,1 Troubles du métabolisme et de la nutrition
Perte de poids 1 9,2 Soif 1 2 Troubles des plaquettes, du saignement et de la coagulation
Purpura 4 8,2 Épistaxis 1 4,1 Troubles nerveux
Somnolence 15,8 25,5 Anorexie 14,9 24,5 Nervosité 6,9 14,3 Trouble de la personnalité (comportement) 8,9 11,2 Difficulté à se concentrer/troubles de l’attention 2 10,2 Réaction d’agressivité 4 9,2 Insomnie 6,9 8,2 Troubles de l’humeur 6,9 7,1 Troubles de la mémoire SAPc 0 5,1 Labilité émotionnelle 5 5,1 Confusion 3 4,1 Ralentissement psychomoteur 2 3,1 Troubles du système reproducteur féminin
Leucorrhée 0 2,3 Troubles du mécanisme de résistance
Infection virale 3 7,1 Infection 3 3,1 Troubles du système respiratoire
Infection des voies respiratoires supérieures 36,6 36,7 Pneumonie 1 5,1 Troubles de la peau et des annexes
Troubles de la peau 2 3,1 Alopécie 1 2 Dermatite 0 2 Hypertrichose 1 2 Éruption érythémateuse 0 2 a Les patients de ces études recevaient un ou deux MAE concomitants avec topiramate ou un placebo. b Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. c Sans autres précisions.
Tableau 1.5 (suite) : Incidence (%) d’événements indésirables coïncidant avec le traitement lors d’études cliniques internationales sur le traitement adjuvant de l’épilepsie chez les enfants âgés de 2 à 16 ansa,b (événements survenus chez ≥ 2 % des patients traités avec topiramate et plus fréquemment chez les patients recevant topiramate que chez ceux recevant un placebo)
Système organique/
Événement indésirable
Placebo (n = 101)
Topiramate (n = 98)
Troubles des voies urinaires
Incontinence urinaire 2 4,1 Troubles de la vision
Anomalie oculaire 1 2 Anomalie de la vue 1 2 Troubles des globules blancs et du SRE
Leucopénie 0 2 a Les patients de ces études recevaient un ou deux MAE concomitants avec topiramate ou un placebo.
b Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. c Sans autres précisions.
Parmi les patients pédiatriques recevant un traitement adjuvant avec topiramate à raison de 5 à 9 mg/kg/jour dans le cadre d’essais cliniques contrôlés, il n’y a eu aucun abandon attribué à des événements indésirables. Pendant la prolongation ouverte des essais cliniques contrôlés, environ 9 % des 303 patients pédiatriques ayant reçu des doses de topiramate atteignant 30 mg/kg/jour ont abandonné à cause d’événements indésirables. Les événements indésirables associés à l’abandon du traitement étaient les suivants : aggravation de crises convulsives (2,3 %), troubles du langage (1,3 %) et difficultés à se concentrer et/ou troubles de l’attention (1,3 %).
L’analyse des données sur l’innocuité chez les patients recevant topiramate comme traitement adjuvant dans des études à double insu et sans insu (1 446 adultes et 303 enfants) a indiqué un profil similaire d’événements indésirables.
Effets indésirables peu courants du médicament (< 2 %) déterminés au cours des essais cliniques
Parmi les événements indésirables signalés moins fréquemment mais qui ont été considérés potentiellement importants du point de vue médical, on compte une altération du goût, des troubles de la cognition (sans autres précisions) et des psychoses ou symptômes psychotiques.
La néphrolithiase a été signalée chez des patients adultes et pédiatriques, mais rarement. Des cas isolés d’accidents thrombo-emboliques ont également été signalés, bien qu’on n’ait pas établi de rapport de cause à effet avec le médicament.
Dans le cadre d’essais cliniques avec le topiramate, l’incidence de l’ensemble des cas possibles d’oligohidrose (diminution de la transpiration) a été de 0,25 %.
Dans le cadre d’essais cliniques portant sur le topiramate utilisé pour l’épilepsie, la prophylaxie de la migraine et d’autres indications encore sous investigation (obésité, trouble bipolaire et neuropathie périphérique diabétique), des événements indésirables associés au suicide‡ sont survenus à un taux de 0,8 % (84 cas/10 846 patients) dans les groupes recevant du topiramate par rapport à 0,2 % (5 cas/3 150 patients) dans les groupes recevant un placebo. Bien que le temps moyen d’exposition ait été plus long pour les patients sous le topiramate (environ 10 mois) que pour ceux sous le placebo (environ cinq mois), ces événements indésirables ont présenté une distribution aléatoire au cours de la période d’exposition. Des tentatives de suicide ont été signalées chez 0,3 % (33 cas/10 846 patients) dans les groupes recevant du topiramate par rapport à 0 % dans les groupes recevant le placebo. Parmi ces 33 tentatives de suicide, un suicide accompli a été rapporté dans le cadre d’un essai à double insu sur le trouble bipolaire et trois suicides accomplis ont été signalés lors de la phase ouverte de ces essais sur le trouble bipolaire (voir MISES EN GARDE ET PRÉCAUTIONS – Psychiatrique).
‡ Les événements indésirables associés au suicide comprennent : idées suicidaires, tentative de suicide, suicide ou tout signe de comportement autodestructeur.
PROPHYLAXIE DE LA MIGRAINE
Aperçu des effets indésirables du médicament
Le tableau 1.6 énumère des événements indésirables signalés concernant des patients participant à quatre études multicentriques, randomisées en groupes parallèles et contrôlées par placebo à double insu, portant sur la prophylaxie de la migraine avec un taux d’incidence ≥ 2 % dans tout groupe de traitement par le topiramate et supérieur au taux dans le groupe placebo. La plupart des événements indésirables étaient d’intensité légère à modérée et se produisaient plus souvent durant la période d’ajustement de la dose que durant la période d’entretien.
Effets indésirables du médicament déterminés au cours des essais cliniques Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
Placebo
(n = 445)
50
(n = 235)
100
(n = 386)
200
(n = 514)
Organisme entier – troubles d’ordre général
Fatigue 11 14 15 19 Blessure 7 9 6 6 Asthénie 1 < 1 2 2 Fièvre 1 1 1 2 Symptômes pseudo-grippaux < 1 < 1 < 1 2 Allergie < 1 2 < 1 < 1 Troubles des systèmes nerveux central et périphérique
Paresthésie 6 35 51 49 Étourdissements 10 8 9 12 Hypoesthésie 2 6 7 8 Troubles du langage 2 7 6 7 Contractions musculaires involontaires 1 2 2 4 Ataxie < 1 1 2 1 Troubles de la parole et problèmes d’élocution associés < 1 1 < 1 2 Troubles gastro-intestinaux
Nausées
8 9 13 14 Diarrhée 4 9 11 11 Douleurs abdominales 5 6 6 7 Dyspepsie 3 4 5 3 Sécheresse de la bouche 2 2 3 5 Vomissements 2 1 2 3 Gastro-entérite 1 3 3 2 Troubles auditifs et vestibulaires
Acouphène 1 < 1 1 2 Troubles du métabolisme et de la nutrition
Perte de poids 1 6 9 11 Soif < 1 2 2 1 Troubles du système musculosquelettique
Arthralgie 2 7 3 1 Néoplasmes
Néoplasme SAPc < 1 2 < 1 < 1 Troubles psychiatriques
Anorexie 6 9 15 14 Somnolence 5 8 7 10 Troubles de la mémoire SAPc 2 7 7 11 Difficulté à se concentrer/troubles de l’attention 2 3 6 10 Insomnie 5 6 7 6 Anxiété 3 4 5 6 Troubles de l’humeur 2 3 6 5 Dépression 4 3 4 6 Nervosité 2 4 4 4 Confusion 2 2 3 4 Ralentissement psychomoteur 1 3 2 4 Diminution de la libido 1 1 1 2 Dépression accentuée 1 1 2 2 Agitation 1 2 2 1 Troubles cognitifs SAPc 1 < 1 2 2
Tableau 1.6 : Incidence (%) d’événements indésirables coïncidant avec le traitement lors d’études de la migraine contrôlées par placebo (incidence ≥ 2 % des patients dans tout groupe topiramate et supérieure à celle dans le groupe placebo)a
a Les chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. cSAP = Sans autre précision.
Posologie de topiramate (mg/jour)
Système organique/
Événement indésirable
Placebo
(n = 445)
50
(n = 235)
100
(n = 386)
200
(n = 514)
Troubles du système reproducteur féminin
Troubles menstruels 2 3 2 2 Troubles du système reproducteur masculin
Éjaculation précoce 0 3 0 0 Troubles du mécanisme de résistance
Infection virale 3 4 4 3 Otite moyenne < 1 2 1 1 Troubles du système respiratoire
Infection des voies respiratoires supérieures 12 13 14 12 Sinusite 6 10 6 8 Pharyngite 4 5 6 2 Toux 2 2 4 3 Bronchite 2 3 3 3 Dyspnée 2 1 3 2 Rhinite 1 1 2 2 Troubles de la peau et des annexes
Prurit 2 4 2 2 Autres troubles sensoriels
Altération du goût 1 15 8 12 Perte du goût < 1 1 1 2 Troubles des voies urinaires
Infection urinaire 2 4 2 4 Calculs rénaux 0 0 1 2 Troubles de la vision
Anomalie de la vue < 1 1 2 3 Vue troubleb 2 4 2 4 Conjonctivite 1 1 2 1
Tableau 1.6 (suite) : Incidence (%) d’événements indésirables coïncidant avec le traitement lors d’études de la migraine contrôlées par placebo (incidence ≥ 2 % des patients dans tout groupe topiramate et supérieure à celle dans le groupe placebo)a
aLes chiffres représentent le pourcentage de patients ayant signalé un événement indésirable donné. Certains patients peuvent avoir signalé plus d’un événement indésirable pendant l’étude et peuvent être inclus dans plusieurs catégories d’événements indésirables. b« Vue trouble » était le terme désignant le plus souvent une anomalie de la vue. C’était un terme inclus représentant plus de 50 % des événements codés comme anomalies de la vue, terme préconisé.
cSAP = Sans autre précision.
Sur les 1 135 patients exposés au topiramate lors des études contrôlées par placebo, 25 % ont arrêté le traitement en raison d’événements indésirables, contre 10 % des 445 patients recevant un placebo. Les événements indésirables les plus communs associés à l’arrêt du traitement par les patients recevant le topiramate comprenaient : paresthésie (6,7 %), fatigue (4,3 %), nausées (4,0 %), difficultés à se concentrer/troubles de l’attention (2,9 %), insomnie (2,7 %), anorexie (2,1 %) et étourdissements (2,0 %).
Au cours des essais contrôlés menés pendant six mois sur la prophylaxie de la migraine, la proportion de patients ayant noté au moins un événement de type cognitif était de 19 % pour la dose de 50 mg/jour de topiramate, de 22 % pour la dose de 100 mg/jour, de 28 % pour la dose de 200 mg/jour et de 10 % pour le placebo. Ces événements indésirables liés à la dose commençaient habituellement durant la phase d’ajustement et persistaient souvent dans la phase d’entretien; par contre, ils commençaient rarement durant la phase d’entretien.
Posologie de topiramate (mg/jour)
Événement indésirable Placebo
(n = 445)
50
(n = 235)
100
(n = 386)
200
(n = 514) Paresthésie 6 35 51 49 Fatigue 11 14 15 19 Nausées 8 9 13 14 Anorexie 6 9 15 14 Étourdissements 10 8 9 12 Perte de poids 1 6 9 11 Trouble de la mémoire SAPb 2 7 7 11 Diarrhée 4 9 11 11 Difficulté à se concentrer/troubles de l’attention 2 3 6 10 Somnolence 5 8 7 10 Hypoesthésie 2 6 7 8 Anxiété 3 4 5 6 Dépression 4 3 4 6 Trouble de l’humeur 2 3 6 5 Sécheresse de la bouche 2 2 3 5 Confusion 2 2 3 4 Contractions musculaires involontaires 1 2 2 4 Anomalie de la vue < 1 1 2 3 Calculs rénaux 0 0 1 2
Le tableau 1.7 liste les événements indésirables qui étaient liés à la dose.
Tableau 1.7 : Incidence (%) d’événements indésirables liés à la dose provenant des essais sur la migraine contrôlés par placeboa
a L’incidence d’événements indésirables dans le groupe 200 mg/jour était supérieure de 2 % ou plus à celle des groupes placebo et 50 mg/jour bSAP = Sans autre précision.
Autres effets indésirables observés durant les essais cliniques sur la migraine Durant l’ensemble des études cliniques du traitement prophylactique de la migraine (y compris la phase à double insu et la prolongation ouverte), le topiramate a été administré à 1 367 patients. Durant ces études, les investigateurs cliniques ont noté tous les événements indésirables en utilisant leur propre terminologie. Pour obtenir une estimation acceptable de la proportion de personnes ayant subi des événements indésirables, on a regroupé les événements de types similaires dans un petit nombre de catégories standard en utilisant la terminologie modifiée du dictionnaire des effets indésirables des médicaments de l’OMS (WHOART).
Les événements indésirables supplémentaires suivants, non décrits précédemment, ont été signalés par plus de 1 % des 1 367 patients traités par le topiramate lors des essais cliniques contrôlés :
Organisme entier : douleur, douleur thoracique, réaction allergique
Troubles des systèmes nerveux central et périphérique : céphalées, vertiges, tremblements, trouble sensoriel, aggravation de la migraine
Troubles gastro-intestinaux : constipation, reflux gastro-œsophagien, trouble dentaire Troubles du système musculosquelettique : myalgie
Troubles des plaquettes, du saignement et de la coagulation : épistaxis Troubles du système reproducteur féminin : saignements intermenstruels Taux de notification
Troubles sanguins et lymphatiques
- leucopénie et neutropénie X
- thrombopénie X Troubles du métabolisme et de la nutrition
- anorexie X
- acidose métabolique1 X
- hyperammoniémie2 X
- hypokaliémie X Troubles musculosquelettiques et des tissus conjonctifs
- douleur musculosquelettique X
- myalgie X
- arthralgie X Troubles psychiatriques
- dépression3 X
- agitation3 X
- somnolence3 X
- insomnie3 X
- altération de l’humeur3 X
- état confusionnel3 X
- trouble psychotique3 X
- agressivité3 X
- hallucinations3 X
- idées suicidaires4 X
- tentative de suicide4 X
- suicide4 X
Troubles du mécanisme de résistance : infection, candidose génitale Troubles du système respiratoire : pneumonie, asthme
Troubles de la peau et des annexes : éruption cutanée, alopécie
Troubles de la vision : anomalie de l’accommodation, douleur oculaire
Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation
En plus des événements indésirables rapportés au cours d’essais cliniques sur topiramate, les effets indésirables médicamenteux suivants ont été signalés chez des patients recevant topiramate sur le marché mondial depuis son homologation initiale. Les effets indésirables médicamenteux signalés spontanément dans le cadre de l’utilisation en postcommercialisation à l’échelle mondiale sont présentées au tableau 1.8. Ces effets sont classés selon leur fréquence, en utilisant la formule suivante (tous ont été calculés d’après les années-patients d’exposition estimative).
Très fréquents ≥ 1 sur 10
Fréquents ≥ 1 sur 100 et < 1 sur 10 Peu fréquents ≥ 1 sur 1 000 et < 1 sur 100 Rares ≥ 1 sur 10 000 et < 1 sur 1 000 Très rares < 1 sur 10 000
Les fréquences présentées ci-après reflètent des taux de notification d’effets indésirables du médicament issus de rapports spontanés et ne correspondent pas aux estimations plus précises qu’on aurait pu obtenir dans le cadre d’essais cliniques ou expérimentaux.
Tableau 1.8 Rapports d’effets indésirables du médicament en postcommercialisation
Tableau 1.8 (suite) Rapports d’effets indésirables du médicament en postcommercialisation
| Taux de notification | |||
| X X X | ||
Troubles du système nerveux
| |||
Troubles oculaires
| |||
Troubles gastro-intestinaux
| |||
Troubles de la peau et des tissus sous-cutanés
| |||
Troubles rénaux et urinaires
| |||
Troubles généraux et anomalies au site d’administration
| |||
Investigations
| |||
1 voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme. 2 voir MISES EN GARDE ET PRÉCAUTIONS – Hyperammoniémie et encéphalopathie et INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament. 3 voir MISES EN GARDE ET PRÉCAUTIONS – Neurologique.
4 voir MISES EN GARDE ET PRÉCAUTIONS – Psychiatrique.
5 voir MISES EN GARDE ET PRÉCAUTIONS – Ophtalmologique. 6 voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament.
7 La plupart de ces rapports ont été signalés chez des enfants.
L’oligohidrose (diminution de la transpiration) a été observée dans de rares cas avec l’emploi de topiramate. La plupart des cas signalés spontanément en postcommercialisation ont porté sur des enfants. Parmi les événements indésirables pouvant être liés à des cas potentiels d’oligohidrose, on compte la déshydratation, l’hyperthermie et l’intolérance à la chaleur. Une hydratation appropriée est recommandée avant des activités telles que l’exercice physique ou l’exposition à la chaleur (voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/ métabolisme).
Jusqu’à présent, de très rares cas d’acidose métabolique ont été signalés spontanément en postcommercialisation. Dans certains de ces cas, l’acidose s’est résolue après une réduction posologique ou l’arrêt du topiramate (voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme).
De rares cas d’encéphalopathie avec ou sans hyperammoniémie ont été rapportés chez des patients recevant topiramate en même temps que de l’acide valproïque ou d’autres agents antiépileptiques (voir MISES EN GARDE ET PRÉCAUTIONS – Hyperammoniémie et encéphalopathie et INTERACTIONS MÉDICAMENTEUSES – Interactions médicament- médicament).
De rares cas de tentative de suicide et d’événements indésirables associés au suicide, y compris des décès, ont été signalés spontanément en postcommercialisation chez des patients recevant du topiramate en monothérapie ou en association avec d’autres médicaments (voir MISES EN GARDE ET PRÉCAUTIONS – Psychiatrique).
Les événements indésirables suivants ne sont pas cités dans la liste ci-dessus et les données les concernant ne suffisent pas pour appuyer une estimation de leur incidence ou établir un rapport causal.
Des taux élevés ont été signalés lors des tests de la fonction hépatique chez des patients prenant topiramate seul ou en concomitance avec d’autres médicaments. Des rapports isolés ont été reçus signalant des cas d’hépatite et d’insuffisance hépatique chez des patients prenant des médicaments multiples lors du traitement avec topiramate.
On a aussi relevé des cas isolés de réactions bulleuses au niveau de la peau et des muqueuses (y compris le syndrome de Stevens-Johnson, le syndrome de Lyell, l’érythème polymorphe et le pemphigus). La plupart de ces cas se sont produits chez des patients qui prenaient d’autres médicaments susceptibles d’entraîner des réactions bulleuses de la peau et des muqueuses.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Dans toutes les études décrites ci-après, sauf indication du contraire, la dose maximale de topiramate était de 200 mg/jour.
Agents antiépileptiques
Les interactions possibles entre topiramateet les antiépileptiques courants ont été évaluées lors d’études cliniques contrôlées sur la pharmacocinétique chez des patients atteints d’épilepsie. Le tableau 1.9 présente une synthèse des effets de ces interactions sur les concentrations plasmatiques.
Tableau 1.9 : Interactions médicamenteuses pendant le traitement avec topiramate
Antiépileptique concomitant Concentration de l’antiépileptique Concentration du topiramate Phénytoïne ↔** ↓ 59 % Carbamazépine (CBZ) ↔ ↓ 40 % Époxyde de CBZ* ↔ NÉ Acide valproïque ↓ 11 % ↓ 14 % Phénobarbital ↔ NÉ Primidone ↔ NÉ Lamotrigine ↔ ↓ 13 %
à des doses de topiramate atteignant 400 mg/jour
* Pas un agent administré, mais un métabolite actif de la carbamazépine
↔ Pas d’effet sur la concentration plasmatique (changement ≤ 15 %)
** Les concentrations plasmatiques ont augmenté de 25 % chez certains patients, en général ceux qui recevaient la phénytoïne selon un schéma posologique b.i.d.
↓ Baisse des concentrations plasmatiques chez des patients individuels
NÉ Non étudié
Effets de topiramate sur d’autres MAE
L’association de topiramate à d’autres MAE (phénytoïne, carbamazépine, acide valproïque, phénobarbital, primidone) n’a pas d’effet sur leur concentration plasmatique à l’état d’équilibre, sauf chez quelques patients chez qui l’ajout de topiramate à la phénytoïne peut provoquer une augmentation des concentrations plasmatiques de phénytoïne.
L’effet de topiramate sur les paramètres pharmacocinétiques de la phénytoïne à l’état d’équilibre peut être lié à la fréquence des doses de phénytoïne. On a observé une légère augmentation des concentrations plasmatiques de phénytoïne à l’état d’équilibre, essentiellement chez les patients recevant la dose de phénytoïne fractionnée en deux prises. Cette légère augmentation peut être due au caractère saturable de la pharmacocinétique de la phénytoïne et à l’inhibition du métabolisme de la phénytoïne (CYP2C19).
L’association de topiramate à la phénytoïne doit être guidée par les résultats cliniques. En général, comme les études cliniques l’ont démontré, des ajustements posologiques ne sont pas requis. On devrait toutefois vérifier les taux de phénytoïne chez tout patient recevant cet agent et présentant des signes cliniques ou des symptômes de toxicité. Les effets de ces interactions sur les concentrations plasmatiques sont résumés au tableau 1.9.
Effets d’autres MAE sur topiramate
Phénytoïne et carbamazépine
La phénytoïne et la carbamazépine diminuent les concentrations plasmatiques du topiramate. Par conséquent, lorsqu’on ajoute ou retire de la phénytoïne et/ou de la carbamazépine pendant un traitement en association avec topiramate, il peut devenir nécessaire d’ajuster la dose de topiramate. Pour ce faire, on devrait ajuster la dose jusqu’à obtention de l’effet clinique.
Acide valproïque
L’ajout ou le retrait de l’acide valproïque ne produit pas de changements cliniquement significatifs des concentrations plasmatiques du topiramate, et par le fait même, ne demande pas que l’on ajuste la posologie de topiramate. Les effets de ces interactions sur les concentrations plasmatiques sont résumés au tableau 1.9.
De rares cas d’encéphalopathie avec ou sans hyperammoniémie ont été signalés dans le cadre des rapports de pharmacovigilance chez des patients recevant topiramateen monothérapie ou en concomitance avec de l’acide valproïque ou d’autres agents antiépileptiques. Dans la majorité de ces cas, on signalait l’administration concomitante de topiramate et d’acide valproïque. Ainsi, on doit faire preuve de prudence lorsqu’une polythérapie est nécessaire (voir MISES EN GARDE ET PRÉCAUTIONS, Hyperammoniémie et encéphalopathie et EFFETS INDÉSIRABLES, Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation).
L’administration concomitante de topiramate et de l’acide valproïque a été également associée à une hypothermie (avec ou sans hyperammoniémie) chez des patients ayant toléré l’un ou l’autre de ces médicaments en monothérapie. Il pourrait être indiqué de faire preuve de prudence en examinant les taux sanguins d’ammoniaque des patients chez lesquels on a signalé la survenue d’une hypothermie (voir MISES EN GARDE ET PRÉCAUTIONS, Hypothermie associée à l’utilisation concomitante d’acide valproïque).
Autres interactions médicament-médicament
Digoxine : Dans une étude à dose unique, l’aire sous la courbe de la concentration sérique de digoxine a diminué de 12 % en raison de l’administration concomitante de topiramate (200 mg/jour). On n’a pas fait d’études à doses multiples. Quand on ajoute ou qu’on arrête un traitement avec topiramate chez des patients recevant de la digoxine, on doit s’assurer de surveiller systématiquement les taux sériques de digoxine.
Dépresseurs du SNC : La prise concomitante de topiramateet d’alcool ou d’autres dépresseurs du SNC n’a pas été évaluée lors d’études cliniques. Il est recommandé de ne pas utiliser topiramatede façon concomitante avec de l’alcool ou d’autres dépresseurs du SNC.
Contraceptifs oraux :
Topiramate (50 à 200 mg/jour) chez des volontaires sains : Dans une étude sur les interactions pharmacocinétiques menée auprès de volontaires sains, les sujets ont été stratifiés comme suit : 12 sujets obèses et 12 sujets non obèses. Les sujets des deux groupes ont reçu un produit contraceptif oral renfermant 1 mg de noréthindrone et 35 µg d’éthinylestradiol en concomitance avec topiramate (50 à 200 mg/jour), en l’absence de tout autre médicament. Pour ce qui est de la composante éthinylestradiol, l’ASC et la Cmax moyennes ont diminué avec la dose de 200 mg/jour, tant chez les sujets obèses que chez les sujets non obèses (-10,7 % et -9,4 % par rapport à -15,2 % et -11,3 %, respectivement), ces baisses n’étant pas statistiquement significatives. Les variations chez les sujets individuels allaient d’une baisse d’environ 35 à 90 % chez cinq sujets à une augmentation d’environ 35 à 60 % chez trois autres sujets. Aux doses de topiramate de 50 à 100 mg/jour, on a observé des variations semblables de la Cmax et de l’ASC moyennes chez les volontaires non obèses. La signification clinique de ces variations n’est pas connue. Dans le cas de la composante noréthindrone, seuls les sujets non obèses ont affiché une baisse (-11,8 %). Compte tenu des baisses de concentrations liées à la dose qu’on a observées pour la composante éthinylestradiol chez des patientes épileptiques recevant topiramate comme traitement adjuvant (ci-après), et vu que la dose recommandée peut atteindre 400 mg/jour, il se peut qu’on observe des baisses plus importantes aux doses supérieures à 200 mg/jour en monothérapie.
Topiramate comme traitement adjuvant en association avec de l’acide valproïque chez des patientes épileptiques : Dans une étude sur les interactions pharmacocinétiques, des patientes épileptiques ont reçu topiramate comme traitement adjuvant en association avec de l’acide valproïque et un produit contraceptif oral renfermant 1 mg de noréthindrone et 35 µg d’éthinylestradiol. Dans le cadre de cette étude, topiramate n’a pas influencé de façon significative la clairance de la noréthindrone administrée par voie orale. Pour ce qui est de la composante œstrogène, les taux sériques ont diminué de 18, 21 et 30 % avec des posologies quotidiennes de 200, 400 et 800 mg de topiramate, respectivement. Il existe peu de données cliniques concernant l’interaction de l’acide valproïque et des contraceptifs oraux.
Étant donné les résultats des deux études ci-dessus, l’efficacité des contraceptifs oraux à faible dosage (p. ex. 20 µg) peut se trouver réduite, tant dans le cas d’une monothérapie par topiramate que dans le cas de son emploi comme traitement adjuvant. Avec des doses de topiramate atteignant 200 mg/jour, y compris la dose de 100 mg/jour recommandée pour prévenir la migraine, la réduction moyenne de l’exposition à la noréthindrone et à l’éthinylestradiol attribuable au topiramate n’est pas significative, bien que certaines patientes puissent présenter une variation marquée. Quand le traitement de l’épilepsie demande des doses supérieures à 200 mg/jour, il faut s’attendre à des baisses significatives de l’exposition à l’éthinylestradiol liées à la dose. Si une patiente est traitée avec des doses de topiramate dépassant 200 mg/jour, son contraceptif oral devrait contenir au moins 30 µg d’œstrogène.
La possibilité d’une efficacité contraceptive réduite et de saignements intermenstruels accrus doit être prise en compte chez les patientes prenant un contraceptif œstroprogestatif oral en même temps que RAN-Topiramate. On doit demander aux patientes prenant des contraceptifs contenant un œstrogène de signaler tout changement au niveau des caractéristiques des saignements. L’efficacité contraceptive peut se trouver réduite même en l’absence de saignements intermenstruels.
Hydrochlorothiazide : Dans le cadre d’une étude d’interaction médicamenteuse menée en groupes parallèles auprès de volontaires sains (12 hommes, 11 femmes), on a évalué la pharmacocinétique à l’état d’équilibre du diurétique hydrochlorothiazide (25 mg toutes les 24 heures) et du topiramate (96 mg toutes les 12 heures) lorsque administrés seuls et en concomitance. D’après les résultats de cette étude, la Cmax moyenne du topiramate a augmenté de 27 % et l’ASC moyenne a augmenté de 29 % quand on a ajouté l’hydrochlorothiazide au topiramate. La portée clinique de cette variation statistiquement significative n’est pas connue.
Par conséquent, la co-administration de topiramate et d’hydrochlorothiazide nécessiterait une baisse de la dose de topiramate. La pharmacocinétique de l’hydrochlorothiazide à l’état d’équilibre n’a pas été influencée de façon significative par l’administration concomitante du topiramate. De plus, on a observé des baisses plus marquées du potassium sérique lors du traitement concomitant que lors de l’administration de chaque médicament seul. Cela s’est manifesté au niveau de la proportion de patients ayant une kaliémie inférieure à 3,6 mEq/litre à la fin de chaque période de traitement [61 % (14/23) avec les traitements concomitants, 27 % (3/11) avec le topiramate seul et 25 % (3/12) avec l’hydrochlorothiazide seul] ainsi que dans la variation moyenne par rapport au départ (environ -0,60 mEq/litre avec les deux agents en association, -0,25 mEq/litre avec le topiramate seul et -0,12 mEq/litre pour l’hydrochlorothiazide seul). L’un des sujets hypokaliémiques recevant les traitements en concomitance avait aussi obtenu des résultats anormaux à l’ECG (variation non spécifique des ondes ST-T) qui pourraient être liés à la baisse des taux de potassium plasmatiques. Voir aussi MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme, Baisse du taux de potassium sérique lors de la coadministration d’hydrochlorothiazide.
Metformine : Dans le cadre d’une étude d’interaction médicamenteuse menée sur 18 volontaires sains âgés de 18 à 37 ans, on a évalué la pharmacocinétique à l’état d’équilibre de la metformine et du topiramate dans le plasma quand la metformine était administrée seule (500 mg b.i.d.) et quand la metformine et le topiramate (50, 75 et 100 mg) étaient administrés simultanément pendant six jours consécutifs. Les résultats de cette étude ont indiqué que la Cmax et l’ASC0-12 h moyennes de la metformine augmentaient de 18 % et de 25 % respectivement, tandis que la clairance plasmatique apparente (CL/F) moyenne diminuait de 20 % quand la metformine était co-administrée avec topiramate (administré en doses croissantes jusqu’à 100 mg b.i.d.). topiramate n’a pas eu d’effet sur le Tmax de la metformine. Les effets de doses plus élevées de topiramate (> 100 mg b.i.d.) sur la metformine sont inconnus. La portée clinique de l’effet du topiramate sur la pharmacocinétique de la metformine est incertaine. La clairance plasmatique du topiramate oral semble être réduite quand il est administré avec la metformine. L’amplitude du changement de la clairance est inconnue. La portée clinique de l’effet de la metformine sur la pharmacocinétique du topiramate est incertaine. Quand on ajoute ou retire topiramate chez des patients traités par la metformine, une attention particulière doit être apportée à la surveillance systématique pour assurer un contrôle adéquat de leur état diabétique.
Glyburide : Dans le cadre d’une étude d’interaction médicamenteuse menée auprès de 28 patients atteints de diabète de type 2, âgés de 38 à 68 ans et ayant un IMC entre 25 et 40 kg/m2, on a évalué la pharmacocinétique à l’état d’équilibre du glyburide (5 mg/jour) pris en monothérapie ou en association avec le topiramate (150 mg/jour) pendant 48 jours consécutifs. On a observé une réduction statistiquement significative de l’exposition systémique au glyburide lorsqu’il a été administré avec le topiramate : la Cmax moyenne et l’ASC24h moyenne du glyburide ont diminué de 22 et 25 % respectivement alors que la CL/F moyenne a augmenté de 21 %. L’exposition systémique aux métabolites actifs, le 4-trans-hydroxyglyburide et le 3-cis-hydroxyglyburide, a également diminué de façon statistiquement significative de 13 et 15 % respectivement. La pharmacocinétique à l’état d’équilibre du topiramate est restée inchangée lors de l’administration concomitante de glyburide. La portée clinique de l’effet du glyburide sur la pharmacocinétique du topiramate est incertaine. On a observé des baisses légères à modérées du taux de bicarbonate sérique sans acidose métabolique lors de l’ajout du topiramate (voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme, Acidose métabolique). Les effets de doses de topiramate supérieures à 150 mg/jour sur le glyburide ne sont pas connus. Lorsqu’on ajoute le topiramate au traitement par le glyburide ou vice versa, on doit porter une attention particulière à la surveillance systématique des patients pour assurer un contrôle adéquat de leur état diabétique.
Pioglitazone : Dans le cadre d’une étude d’interaction médicamenteuse menée auprès de volontaires sains (26 hommes et 26 femmes), on a évalué la pharmacocinétique à l’état d’équilibre du topiramate et de la pioglitazone, un antidiabétique, administrés seuls et en concomitance. La co-administration des deux agents n’a eu aucun effet sur les paramètres pharmacocinétiques du topiramate; l’ASC moyenne de la pioglitazone a baissé de 15 % et la Cmax moyenne a augmenté de façon non significative, soit de 10 %. Quelques sujets ont cependant présenté des augmentations marquées de la Cmax, trois des quatre valeurs les plus élevées ayant été relevées chez des sujets de sexe masculin. En outre, la Cmax et l’ASC des métabolites actifs hydroxylé et cétonique ont accusé des baisses moyennes d’environ 15 % pour le métabolite hydroxylé et d’environ 60 % pour le métabolite cétonique. La signification clinique de ces observations n’est pas connue. Lors de l’ajout de topiramate à un traitement par pioglitazone ou vice versa, on doit porter une attention particulière à la surveillance systématique des patients pour assurer un contrôle adéquat de leur état diabétique.
Lithium :
Volontaires sains
Dans le cadre d’une étude d’interaction médicamenteuse menée auprès de 12 volontaires sains âgés de 20 à 40 ans, on a évalué la pharmacocinétique à l’état d’équilibre du lithium dans le plasma lorsque du lithium (300 mg toutes les 8 heures) a été administré pendant 14 jours et du topiramate (ajusté jusqu’à 100 mg toutes les 12 heures) a été administré en concomitance au cours des six derniers jours. D’après l’analyse des données des 12 sujets, on a observé une réduction statistiquement significative de l’exposition systémique au lithium lorsqu’il a été administré en association avec le topiramate : la Cmax et l’ASC0-8h ont diminué de 20 et 18 % respectivement, alors que la CL/F et la CLR moyennes ont augmenté de 36 et 12 % respectivement. On n’a pas pu mesurer les creux des concentrations du lithium au jour 14 chez un sujet, ce qui pourrait indiquer l’omission d’une dose. En excluant ce sujet des analyses, on a observé que l’exposition systémique au lithium était légèrement réduite en présence du topiramate (Cmax : 12 % et ASC0-8h : 10 %) alors que la CL/F et la CLR moyennes avaient augmenté de 11 et 16 % respectivement. La portée clinique de l’effet du topiramate sur la pharmacocinétique du lithium est incertaine. Les effets de doses de topiramate supérieures à 200 mg/jour sur la pharmacocinétique du lithium ne sont pas connus.
Patients atteints d’un trouble bipolaire
Dans le cadre d’une étude d’interaction médicamenteuse menée auprès de 31 patients atteints de différents types de trouble bipolaire âgés de 20 à 60 ans, on a évalué la pharmacocinétique du lithium et du topiramate à l’état d’équilibre lorsque ces agents étaient administrés concomitamment. Les sujets ont été randomisés de façon à recevoir soit des doses faibles de topiramate allant jusqu’à 200 mg/jour, soit des doses fortes de topiramate atteignant 600 mg/jour. On a mesuré le profil pharmacocinétique du lithium après l’administration continue pendant une semaine et pendant trois semaines. Les paramètres pharmacocinétiques du lithium n’ont pas été affectés lors du traitement en association avec le topiramate à des doses atteignant 200 mg/jour ou au cours du traitement de courte durée (une semaine) à des doses atteignant 600 mg/jour. Néanmoins, on a observé une augmentation statistiquement significative de l’exposition systémique au lithium (environ 27 % pour la Cmax et l’ASC), après l’administration du topiramate à des doses atteignant 600 mg/jour pendant trois semaines. L’exposition au topiramate a été comparable dans les deux groupes (dose faible et dose forte) après une semaine et trois semaines d’administration concomitante avec le lithium. Les effets sur le lithium de doses de topiramate supérieures à 600 mg/jour n’ont pas été étudiés et sont inconnus. On devrait surveiller les taux de lithium quand on l’administre en association avec le topiramate et l’ajustement posologique du lithium devrait être basé sur le taux de lithium ainsi que sur l’évolution clinique chez le patient.
Rispéridone :
Volontaires sains
Une étude d’interaction médicamenteuse portant sur l’administration d’une dose unique de rispéridone (2 mg) et de doses multiples de topiramate (ajustées jusqu’à 200 mg/jour) a été menée auprès de 12 volontaires sains (6 hommes, 6 femmes) âgés de 28 à 40 ans. En présence du topiramate, on a noté une réduction de l’exposition systémique à la fraction active totale (rispéridone plus 9-hydroxy-rispéridone) : l’ASC0-∞ moyenne a été inférieure de 11 % et la Cmax moyenne a baissé de façon statistiquement significative (18 %). En présence du topiramate, l’exposition systémique à la rispéridone a diminué de façon statistiquement significative, de sorte que la Cmax et l’ASC0-∞ moyennes ont baissé de 29 et 23 %, respectivement. Les paramètres pharmacocinétiques de la 9-hydroxy-rispéridone n’ont subi aucune modification. Les effets d’une dose unique de rispéridone (2 mg/jour) sur la pharmacocinétique de doses multiples de topiramate n’ont pas été étudiés. On devrait donc surveiller de près les patients recevant de la rispéridone en concomitance avec du topiramate pour suivre la réponse clinique à la rispéridone.
Patients atteints d’un trouble bipolaire
Dans le cadre d’une étude d’interaction médicamenteuse menée auprès de 52 patients (24 hommes et 28 femmes) atteints de différents types de trouble bipolaire âgés de 19 à 56 ans, on a évalué la pharmacocinétique de la rispéridone et du topiramate lorsque ces agents étaient administrés concomitamment. On a stabilisé la dose de rispéridone entre 1 et 6 mg/jour chez des sujets admissibles pendant deux à trois semaines. La dose de topiramate a été administrée alors à des doses croissantes de 100, 250 et 400 mg/jour en association avec la rispéridone pendant un maximum de six semaines. On a diminué ensuite la dose de rispéridone pour l’arrêter complètement sur une période de quatre semaines alors qu’on continuait d’administrer le topiramate (jusqu’à 400 mg/jour). On a observé une réduction statistiquement significative de l’exposition systémique à la rispéridone (16 et 33 % pour l’ASC12h et 13 et 34 % pour la Cmax aux doses de 250 et 400 mg/jour, respectivement). On a signalé des modifications minimes au niveau de la pharmacocinétique de la fraction active totale (rispéridone plus 9-hydroxy- rispéridone) et de la 9-hydroxy-rispéridone. En présence de la rispéridone, l’exposition systémique au topiramate a subi une légère réduction (Cmax moyenne : 12,5 % et ASC12h moyenne : 11 %), ce qui a été statistiquement significatif. Aucune modification cliniquement significative n’était observée au niveau de l’exposition systémique à la fraction trouble bipolaire et recevant de la rispéridone en concomitance avec du topiramate pour suivre la réponse clinique à la rispéridone.
Halopéridol : Chez 13 adultes sains (6 hommes et 7 femmes) auxquels on a administré des doses multiples de topiramate à raison de 200 mg/jour, les paramètres pharmacocinétiques d’une dose unique de 5 mg d’halopéridol, un antipsychotique, n’ont pas changé.
Venlafaxine : Une étude d’interaction médicamenteuse a été menée auprès de 26 volontaires sains (16 hommes et 10 femmes) âgés de 18 à 40 ans et ayant un IMC allant de 25 à 30 kg/m2 pour évaluer l’interaction entre la venlafaxine et le topiramate. Les sujets ont reçu une dose orale unique de venlafaxine à libération prolongée à raison de 150 mg et des doses multiples de topiramate ajustées jusqu’à 150 mg/jour. Les paramètres pharmacocinétiques de la venlafaxine en dose unique n’ont pas changé lorsqu’elle était administrée en concomitance avec le topiramate. Bien que la Cmax, l’ASC∞ et la CL/F du métabolite actif O-desméthyl-venlafaxine soient restées inchangées, la clairance rénale du métabolite actif a augmenté de 53 % au cours du traitement avec le topiramate. L’augmentation de l’excrétion urinaire de l’O-desméthyl- venlafaxine observée pendant le traitement avec le topiramate n’a eu aucun effet sur l’exposition systémique. L’administration répétée des doses quotidiennes de venlafaxine pendant cinq jours n’a pas eu d’effet sur les paramètres pharmacocinétiques à l’état d’équilibre du topiramate. L’effet de doses de topiramate supérieures à 150 mg/jour sur la pharmacocinétique de la venlafaxine, ainsi que l’effet de doses de venlafaxine jusqu’au maximum de 375 mg/jour sur la pharmacocinétique du topiramate, sont inconnus.
Amitriptyline : L’ASC et la Cmax de cet antidépresseur tricyclique ont augmenté de 12 % lors de son administration à raison de 25 mg/jour à 18 sujets normaux (9 hommes et 9 femmes) recevant 200 mg/jour de topiramate. Certains sujets ont présenté des variations importantes de la concentration d’amitriptyline, à la hausse ou à la baisse, en présence du topiramate; tout ajustement de la dose d’amitriptyline doit se faire en fonction de la réponse clinique du patient et non en fonction des taux plasmatiques.
Pizotifène : L’administration de doses multiples de topiramate (200 mg/jour) à 19 volontaires sains (12 hommes et 7 femmes) a eu peu d’effet sur les paramètres pharmacocinétiques du pizotifène, un antihistaminique, administré à des doses quotidiennes de 1,5 mg. La Cmax et l’ASC du topiramate ont diminué de 12 et 15 % respectivement en moyenne chez les 12 hommes et 7 femmes prenant 200 mg/jour de topiramate et 1,5 mg/jour de pizotifène. Cette variation n’est pas considérée significative sur le plan clinique.
Dihydroergotamine : L’administration de doses multiples de topiramate (200 mg/jour) à 24 volontaires sains (12 hommes et 12 femmes) a eu peu d’effet sur les paramètres pharmacocinétiques d’une dose de dihydroergotamine de 1 mg administrée par voie sous- cutanée. Similairement, l’administration d’une dose de dihydroergotamine de 1 mg par voie sous-cutanée a eu peu d’effet sur les paramètres pharmacocinétiques du topiramate à 200 mg/jour.
Sumatriptan : L’administration de doses multiples de topiramate (200 mg/jour) à 24 volontaires sains (14 hommes et 10 femmes) a eu peu d’effet sur les paramètres pharmacocinétiques de active totale de la rispéridone ou au topiramate. Les effets de doses de topiramate supérieures à 400 mg/jour sur la rispéridone sont inconnus. On devrait surveiller de près les patients atteints de doses uniques de sumatriptan, un antimigraineux, que ce dernier ait été administré par voie orale (100 mg) ou par voie sous-cutanée (6 mg).
Propranolol : L’administration de doses multiples de topiramate (100, puis 200 mg/jour) à 34 volontaires sains (17 hommes et 17 femmes) a eu peu d’effet sur les paramètres pharmacocinétiques du propranolol administré à des doses quotidiennes de 160 mg. En présence de topiramate à 100 mg/jour, la Cmax du métabolite 4-OH-propranolol a augmenté de 17 %. L’administration de doses de propranolol de 80, puis de 160 mg/jour à 39 volontaires (27 hommes et 12 femmes) a exercé un effet proportionnel à la dose sur l’exposition au topiramate (200 mg/jour). Aux doses quotidiennes de propranolol de respectivement 80 et 160 mg, l’augmentation de la Cmax du topiramate a atteint environ 9 % et 16 %, et celle de l’ASC environ 9 % et 17 %.
Diltiazem : Une étude d’interaction médicamenteuse a été menée auprès de 28 volontaires sains (13 hommes et 15 femmes) âgés de 18 à 45 ans et ayant un IMC allant de 25 à 35 kg/m2 pour évaluer l’interaction entre le topiramate et le diltiazem. Les sujets admissibles ont reçu une dose unique de diltiazem à libération prolongée de 240 mg et des doses multiples de topiramate ajustées jusqu’à 150 mg/jour. Lors du traitement par le topiramate, on a observé une réduction statistiquement significative de l’exposition systémique au diltiazem : la Cmax et l’ASC∞ ont accusé des réductions de 10 et 25 % respectivement suivant l’administration unique. La CL/F du diltiazem a augmenté d’environ 30 %. L’exposition systémique au métabolite actif désacétyl diltiazem a été réduite de façon statistiquement significative pendant le traitement avec le topiramate, où l’on a observé des réductions respectives de 27 et de 18 % de la Cmax et de l’ASC36h. Le topiramate n’a pas eu d’effet sur les paramètres pharmacocinétiques du métabolite actif, le N-déméthyl-diltiazem, suivant l’administration d’une dose unique. Après l’administration répétée de doses uniques quotidiennes de diltiazem pendant cinq jours, l’exposition systémique au topiramate à l’état d’équilibre a été supérieure au cours du traitement par le diltiazem, où l’on a observé des augmentations respectives de 17 et 20 % de la Cmax et de l’ASC12h, ainsi qu’une réduction de la CL/F de 16 %. L’effet de doses de topiramate supérieures à 150 mg/jour sur la pharmacocinétique du diltiazem ou ses métabolites n’a pas été étudié. Dans l’ensemble, la portée clinique de ces observations est incertaine.
Flunarizine :
Patients atteints de migraine – Effets du topiramate sur la pharmacocinétique de la flunarizine La dose de flunarizine utilisée lors de cet essai a été la moitié de la dose quotidienne recommandée. Une étude d’interaction médicamenteuse a été menée auprès de 47 patients ayant des antécédents de migraine (13 hommes et 34 femmes) âgés entre 20 et 53 ans. L’étude visait à évaluer la pharmacocinétique de la flunarizine à l’état d’équilibre lorsque le topiramate était administré concomitamment. Les sujets avaient pris de la flunarizine pendant une période d’au moins quatre semaines avant le début de l’étude. Un sous-groupe a reçu de la flunarizine seule (5 mg toutes les 24 h) pendant 81 jours, alors qu’un deuxième sous-groupe a reçu de la flunarizine (5 mg toutes les 24 h) pendant 81 jours en même temps que du topiramate (ajusté en augmentant la dose à 50 mg/jour et ensuite à 100 mg/jour) à partir du jour 4 jusqu’à la dose du matin au jour
82.
La Cmax moyenne de la flunarizine a été réduite de 22 % lorsque le topiramate a été administré concomitamment à raison de 50 mg/jour. Pendant le traitement concomitant avec le topiramate à 100 mg/jour, les estimations de la Cmax sont revenues aux valeurs observées pendant le traitement par la flunarizine seule. L’ASC0-24 moyenne de la flunarizine a été comparable lorsque le topiramate a été administré concomitamment à raison de 50 mg/jour, mais elle a été supérieure de 16 % lorsque le topiramate a été administré à 100 mg/jour par rapport à la valeur observée lorsque la flunarizine était administrée seule. La CL/F moyenne de la flunarizine n’a pas été modifiée par le traitement avec le topiramate. L’exposition systémique au topiramate (Cmax et ASC0-12) a doublé lors de l’augmentation de la dose de topiramate de 50 à 100 mg/jour. La CL/F moyenne a été comparable pendant l’administration des deux doses et elle a été conforme à celle observée au préalable chez des volontaires sains. Ces changements n’ont probablement pas d’importance clinique. Cependant, on ne dispose pas de données sur l’effet des doses plus élevées de topiramate sur les concentrations de flunarizine. De même, on ne dispose pas d’information concernant les interactions entre le topiramate et la flunarizine chez des patients ayant des antécédents de crises convulsives ou d’épilepsie.
Agents favorisant la néphrolithiase : L’utilisation concomitante de topiramateet d’autres agents favorisant la néphrolithiase, tels les inhibiteurs de l’anhydrase carbonique, comme l’acétazolamide, peut accroître le risque de néphrolithiase. Lors du traitement par topiramate, on doit éviter l’administration de tels médicaments étant donné qu’ils peuvent créer un environnement physiologique qui augmente le risque de formation de calculs rénaux (voir MISES EN GARDE ET PRÉCAUTIONS – Rénal).
Interactions médicament-aliment
La prise de nourriture n’a pas eu d’effet cliniquement significatif sur la biodisponibilité du topiramate.
Interactions médicament-plante médicinale
Les interactions du topiramate avec des plantes médicinales n’ont pas été établies.
Effets du médicament sur les essais de laboratoire
On n’a pas observé d’interaction de topiramate avec les essais de laboratoire pratiqués couramment.
POSOLOGIE ET ADMINISTRATION
Généralités
Chez les patients ayant ou n’ayant pas d’antécédents de crises convulsives ou d’épilepsie, l’arrêt de RAN-Topiramate (topiramate) devrait se faire de façon progressive afin de limiter le risque d’apparition de crises convulsives ou d’augmentation de la fréquence des crises (voir MISES EN GARDE ET PRÉCAUTIONS – Généralités).
Lors d’essais cliniques chez des adultes atteints d’épilepsie, les posologies ont été réduites par paliers de 50 à 100 mg/jour à intervalles d’une semaine. Lors d’essais cliniques chez des enfants, le traitement par topiramate a été arrêté progressivement sur une période allant de deux à huit semaines.
Lors d’essais cliniques chez des adultes recevant topiramate pour la prévention de la migraine, les posologies ont été réduites par paliers de 25 à 50 mg/jour à intervalles d’une semaine (voir MISES EN GARDE ET PRÉCAUTIONS – Généralités).
Dans le cas où il faut arrêter rapidement le traitement par RAN-Topiramate pour des raisons médicales, une surveillance appropriée du patient est recommandée (voir MISES EN GARDE ET PRÉCAUTIONS – Généralités).
Considérations posologiques
- Patients atteints d’insuffisance rénale
- Patients sous hémodialyse
- Patients atteints de maladie hépatique
- Traitement prophylactique de la migraine : La survenue des crises convulsives au cours de la grossesse représente un risque significatif tant pour la mère que pour l’enfant. Par conséquent, la prescription de topiramate pour éviter la survenue de crises convulsives l’emporte sur le risque de malformation du fœtus. Cependant, le fait de prendre topiramate pour prévenir les crises migraineuses ne l’emporte pas sur ce risque. Par conséquent, topiramate est contre-indiqué en cas de grossesse et chez les femmes en mesure de procréer qui n’utilisent pas une méthode efficace de contraception (voir CONTRE- INDICATIONS).
Posologie recommandée et modification posologique
On peut prendre les comprimés ou les capsules à saupoudrer RAN-Topiramate sans tenir compte des repas.
ÉPILEPSIE
Monothérapie
Adultes et enfants âgés de 6 ans et plus
La dose cible de départ recommandée pour le topiramate en monothérapie chez les adultes et les enfants âgés de 6 ans et plus est 100 mg/jour et la dose maximale recommandée est 400 mg/jour, fractionnées en deux prises, selon le besoin et la tolérance du patient.
Schéma d’ajustement posologique recommandé du topiramate en monothérapie jusqu’à 100 mg/jour :
| Semaine 1 | Semaines 2 et 3 | Semaines 3 et 4 | |
| Matin | Aucune | 25 mg | 50 mg |
| Soir | 25 mg | 25 mg | 50 mg |
Si le patient nécessite des doses dépassant 100 mg/jour, on peut augmenter la dose à intervalles d’une semaine par paliers de 50 mg/jour jusqu’à un maximum de 400 mg/jour. La dose prescrite et la rapidité d’ajustement de la dose devraient être déterminées par le résultat clinique. Pour certains patients, il peut s’avérer bénéfique de procéder à un programme d’ajustement moins rapide. On n’a pas étudié à fond des doses quotidiennes supérieures à 400 mg/jour. Des doses de 500 mg/jour ont été administrées à seulement 14 patients pédiatriques dans le cadre d’essais cliniques contrôlés (voir EFFETS INDÉSIRABLES – ÉPILEPSIE, Effets indésirables d’un médicament déterminés au cours des essais cliniques, Tableau 1.2).
Traitement adjuvant
Adultes (à partir de 17 ans)
Il est recommandé d’utiliser RAN-Topiramate comme traitement adjuvant en commençant par une dose de 50 mg/jour, suivie d’ajustements pour atteindre une dose efficace selon le besoin et la tolérance du patient. À des intervalles d’une semaine, on peut augmenter la posologie de 50 mg/jour fractionnés en deux prises. Pour certains patients, il peut s’avérer bénéfique d’administrer des doses initiales réduites (p. ex. 25 mg) et/ou de procéder à un programme d’ajustement moins rapide. Certains pourraient obtenir un bon niveau d’efficacité avec une seule dose par jour.
La posologie quotidienne recommandée à titre de dose totale d’entretien est de 200 à 400 mg/jour fractionnés en deux prises. Les doses dépassant 400 mg/jour ne semblent pas améliorer davantage la réponse et ont été associées à une incidence plus forte d’événements indésirables. La dose maximale recommandée est de 800 mg/jour. Des doses quotidiennes supérieures à 1 600 mg n’ont pas été étudiées.
Enfants (de 2 à 16 ans)
Il est recommandé d’utiliser RAN-Topiramate comme traitement adjuvant en commençant par 25 mg (ou moins, en se basant sur 1 à 3 mg/kg/jour) tous les soirs pendant la première semaine, suivis d’ajustements pour atteindre une dose efficace selon le besoin et la tolérance du patient. Il faudrait ensuite augmenter la dose à des intervalles d’une ou deux semaines en procédant par paliers de 1 à 3 mg/kg/jour (fractionnés en deux prises). Pour certains patients, il peut s’avérer bénéfique d’administrer des doses initiales réduites et/ou de suivre un programme d’ajustement moins rapide.
La posologie quotidienne recommandée à titre de dose totale d’entretien est d’environ 5 à 9 mg/kg/jour fractionnés en deux prises.
Interruption du traitement
Chez les patients ayant des antécédents de crises convulsives ou d’épilepsie, l’arrêt du traitement avec RAN-Topiramate devrait être progressif afin de réduire au minimum le risque de crises ou d’augmentation de la fréquence des crises. Lors d’essais cliniques, les posologies quotidiennes ont été réduites par paliers de 50 à 100 mg/jour à intervalles d’une semaine chez les adultes atteints d’épilepsie.
Lors d’essais cliniques chez des enfants, le traitement par topiramate a été arrêté progressivement sur une période allant de deux à huit semaines.
Dans les cas où il faut arrêter rapidement le traitement par topiramate pour des raisons médicales, une surveillance appropriée du patient est recommandée.
PROPHYLAXIE DE LA MIGRAINE
Adultes
Pour les adultes, la dose quotidienne totale usuelle de topiramate en traitement prophylactique de la migraine est de 100 mg/jour fractionnés en deux prises. La dose prescrite et la rapidité d’ajustement de la dose devraient être déterminées selon le résultat clinique. Au besoin, on peut ajuster la dose à des intervalles plus espacés. L’administration de doses supérieures à 100 mg/jour n’apporte aucun avantage supplémentaire et l’incidence de certains événements indésirables augmente avec la dose (voir EFFETS INDÉSIRABLES – PROPHYLAXIE DE LA MIGRAINE, Effets indésirables du médicament déterminés au cours des essais cliniques, Tableau 1.7).
Schéma recommandé d’ajustement de la dose de topiramate jusqu’à 100 mg/jour pour la prophylaxie de la migraine :
| Matin | Soir | |
| Semaine 1 | Aucune | 25 mg |
| Semaine 2 | 25 mg | 25 mg |
| Semaine 3 | 25 mg | 50 mg |
| Semaine 4 | 50 mg | 50 mg |
Interruption du traitement
Chez les patients n’ayant pas d’antécédents de crises convulsives ou d’épilepsie, l’arrêt du traitement avec RAN-Topiramate devrait être progressif afin de réduire au minimum le risque de crises ou d’augmentation de la fréquence des crises. Lors d’essais cliniques chez des adultes recevant topiramate pour la prévention de la migraine à des doses allant jusqu’à 100 mg/jour, les posologies quotidiennes ont été réduites par paliers de 25 à 50 mg/jour à intervalles d’une semaine.
Dans les cas où il faut arrêter rapidement le traitement par topiramate pour des raisons médicales, une surveillance appropriée du patient est recommandée.
Pédiatrie
L’innocuité et l’efficacité du topiramate dans le traitement ou la prévention de la migraine chez les patients pédiatriques n’ont pas été établies.
Patients atteints d’insuffisance rénale
Chez les insuffisants rénaux (clairance de la créatinine < 70 ml/min/1,73 m2), il est recommandé d’utiliser la moitié de la posologie recommandée pour les adultes. Le délai observé avant d’atteindre l’état d’équilibre sera plus long chez ces patients pour chaque dose (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale).
Patients sous hémodialyse
Le topiramate est éliminé par hémodialyse à un taux quatre à six fois plus rapide que chez les patients ne subissant pas d’hémodialyse. Une période prolongée de dialyse peut donc entraîner une baisse des concentrations de topiramate au-dessous du seuil requis pour maintenir un effet anticonvulsivant. Pour éviter une chute rapide de la concentration plasmatique de topiramate pendant l’hémodialyse, une dose supplémentaire de topiramate peut se révéler nécessaire. La dose supplémentaire devrait tenir compte 1) de la durée de la séance de dialyse, 2) du taux de clairance du système de dialyse utilisé et 3) de la clairance rénale réelle du topiramate chez le patient dialysé (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Patients atteints de maladie hépatique
Chez les insuffisants hépatiques, les concentrations plasmatiques de topiramate augmentent d’environ 30 %. On ne pense pas que cette augmentation modérée justifie l’ajustement du schéma posologique de topiramate. On instaurera donc le traitement avec le topiramate à la même posologie et selon le même schéma que pour les sujets présentant une fonction hépatique normale. L’individualisation de la posologie chez ces patients doit être guidée par les résultats cliniques, c’est-à-dire la maîtrise des crises convulsives et la limitation des effets indésirables. Le délai nécessaire avant d’atteindre l’état d’équilibre sera plus long chez ces patients pour chaque dose (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
Gériatrie
Voir MISES EN GARDE ET PRÉCAUTIONS.
Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise aussitôt que possible. Si l’heure de la prochaine prise approche, on ne devrait pas prendre la dose omise. À sa place, la dose suivante devrait être administrée tel que prévu. Les doses ne devraient pas être doublées.
Administration
Les comprimés ne doivent pas être rompus.
SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Des surdosages avec du topiramate ont été signalés. Les signes et symptômes comprenaient : convulsions, somnolence, troubles de la parole, vision trouble, diplopie, état mental altéré, léthargie, troubles de la coordination, stupeur, hypotension, douleur abdominale, agitation, étourdissements et dépression. Les conséquences cliniques n’ont pas été graves dans la plupart des cas, mais des décès ont été rapportés lors de surdosages polymédicamenteux comprenant le topiramate.
Un surdosage de topiramate peut entraîner une acidose métabolique grave (voir MISES EN GARDE ET PRÉCAUTIONS – Endocrinien/métabolisme, Acidose métabolique).
Le surdosage le plus important qui ait été signalé pour le topiramate se situait d’après les calculs entre 96 et 110 g de topiramate et a entraîné 20 à 24 heures de coma, suivies d’un rétablissement complet trois à quatre jours plus tard.
En cas de surdosage aigu de topiramate, si l’ingestion a été récente, on doit vider l’estomac immédiatement par lavage ou par induction de vomissements. On a observé que le charbon activé absorbe le topiramate in vitro. Des mesures de soutien appropriées sont indiquées. L’hémodialyse s’est révélée un moyen efficace d’éliminer le topiramate de l’organisme. Il faut veiller à bien hydrater le patient.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Pharmacodynamique
RAN-Topiramate (topiramate) est un nouvel agent antiépileptique relevant de la classification des monosaccharides avec substitution de sulfamate. On a identifié trois propriétés pharmacologiques du topiramate qui pourraient contribuer à son activité anticonvulsivante. Premièrement, le topiramate réduit la fréquence de génération des potentiels d’action quand les neurones sont soumis à une dépolarisation soutenue qui est caractéristique du blocage état- dépendant des canaux sodiques sensibles au voltage. Deuxièmement, le topiramate augmente de façon marquée l’activité de l’acide gamma-aminobutyrique (GABA) au niveau de certains types de récepteurs du GABA. Étant donné que le profil antiépileptique du topiramate diffère de façon marquée de celui des benzodiazépines, cet agent pourrait moduler un sous-type de récepteurs de GABAA insensibles aux benzodiazépines. Troisièmement, le topiramate inhibe la capacité du kaïnate à activer le sous-type kaïnate/AMPA des récepteurs d’acides aminés excitateurs (glutamates), mais n’a pas d’effet apparent sur l’activité du N-méthyl-D-aspartate (NMDA) au niveau du sous-type NMDA de ces récepteurs.
De plus, le topiramate inhibe certaines isoenzymes de l’anhydrase carbonique. Cet effet pharmacologique est beaucoup plus faible que celui de l’acétazolamide, un inhibiteur de l’anhydrase carbonique connu, et on ne pense pas que cet effet joue un rôle important dans l’activité antiépileptique du topiramate.
Pharmacocinétique
Les concentrations plasmatiques du topiramate varient peu d’un sujet à l’autre et sa pharmacocinétique est donc prévisible. La pharmacocinétique du topiramate suit une courbe linéaire : la clairance plasmatique reste constante et l’aire sous la courbe de concentration plasmatique augmente de façon proportionnelle à la dose avec des doses orales uniques variant de 100 à 400 mg administrées à des sujets en bonne santé. On obtient les concentrations plasmatiques d’équilibre en quatre à huit jours chez les patients présentant une fonction rénale normale. La Cmax moyenne observée à la suite de doses orales multiples de 100 mg administrées deux fois par jour à des sujets en bonne santé a été de 6,76 μg/ml. Les demi-vies d’élimination plasmatique moyennes après l’administration de doses multiples de 50 mg et de 100 mg toutes les 12 heures ont été d’environ 21 heures. La demi-vie d’élimination n’a pas changé de façon significative quand on est passé de doses uniques à des doses multiples. Des études bien contrôlées sur le topiramate comme traitement adjuvant n’ont pas indiqué de rapport entre les concentrations plasmatiques minimales et l’efficacité du produit. Il n’est donc pas nécessaire de surveiller les concentrations plasmatiques du topiramate pour optimiser le traitement par topiramate.
Aucun signe de tolérance nécessitant une augmentation de la dose n’a été mis en évidence chez les patients durant une période d’utilisation de cinq ans.
L’administration concomitante de doses multiples de 100 à 400 mg de topiramate toutes les 12 heures et de phénytoïne ou de carbamazépine entraîne des augmentations proportionnelles à la dose des concentrations plasmatiques de topiramate.
Absorption : Le topiramate est rapidement et largement absorbé. Après administration orale de 100 mg de topiramate à des sujets en bonne santé on a obtenu un pic plasmatique moyen (Cmax) de 1,5 μg/ml en deux à trois heures (Tmax). L’absorption moyenne d’une dose orale de 100 mg de topiramate marqué au 14C était d’au moins 81 % selon la radioactivité récupérée dans l’urine.
La prise de nourriture n’a pas eu d’effet cliniquement significatif sur la biodisponibilité du topiramate.
Distribution : Une proportion approximative de 13 à 17 % du topiramate se fixe aux protéines plasmatiques. On a observé sur ou dans les érythrocytes un site de faible capacité de fixation du topiramate qui est saturable aux concentrations plasmatiques supérieures à 4 μg/ml.
Le volume de distribution est inversement proportionnel à la dose. Le volume apparent de distribution moyen a été de 0,80 à 0,55 litre/kg pour des doses uniques variant de 100 à 1 200 mg.
Métabolisme : Chez les volontaires en bonne santé, le topiramate n’est pas métabolisé de façon importante (environ 20 %). Il est métabolisé dans une proportion s’élevant jusqu’à 50 % chez les patients recevant également un traitement antiépileptique avec des inducteurs connus des enzymes métabolisant les médicaments. Chez l’être humain, six métabolites résultant des processus métaboliques d’hydroxylation, d’hydrolyse et de glycuronidation ont été isolés, caractérisés et identifiés dans le plasma, les urines et les selles. Chaque métabolite représente moins de 3 % de la radioactivité totale excrétée à la suite de l’administration de topiramate marqué au 14C.
Des tests sur deux métabolites qui conservaient la plus grande partie de la structure du topiramate ont révélé une activité pharmacologique faible ou nulle.
Excrétion : Chez l’être humain, la principale voie d’élimination du topiramate inchangé et de ses métabolites est le rein (au moins 81 % de la dose). Environ 66 % d’une dose de topiramate marqué au 14C a été excrétée sous forme inchangée dans l’urine dans les quatre jours suivant l’administration. La clairance rénale moyenne pour des doses de 50 mg et 100 mg de topiramate, suivant l’administration toutes les 12 heures, a été d’environ 18 ml/min et 17 ml/min respectivement. Certaines données indiquent une réabsorption du topiramate dans les tubules rénaux. Cette observation est appuyée par des études réalisées chez le rat avec co-administration de topiramate et de probénécide, qui ont indiqué une augmentation significative de la clairance rénale du topiramate. Cette interaction n’a pas été évaluée chez l’être humain. De façon globale, la clairance plasmatique est d’environ 20 à 30 ml/min chez l’être humain après administration orale.
Population et états pathologiques particuliers
Pédiatrie : Les paramètres pharmacocinétiques du topiramate ont été évalués chez de jeunes patients âgés de 4 à 17 ans recevant également un ou deux autres MAE. Les investigateurs ont établi les profils pharmacocinétiques après une semaine de traitement avec des doses de 1, 3 et 9 mg/kg/jour. Comme chez les adultes, le profil pharmacocinétique du topiramate était linéaire : la clairance était indépendante de la dose, alors que les concentrations plasmatiques à l’état d’équilibre augmentaient de façon proportionnelle à la dose. La clairance moyenne du topiramate est environ 50 % plus élevée chez les enfants épileptiques que chez les patients épileptiques adultes. On s’attend à ce que, pour la même dose par kg de poids corporel, les concentrations plasmatiques de topiramate à l’état d’équilibre soient environ 33 % plus faibles chez les enfants que chez les adultes. Comme chez les adultes, les MAE inducteurs des enzymes hépatiques réduisent les concentrations plasmatiques de topiramate.
Gériatrie : Chez les personnes âgées, la clairance plasmatique du topiramate n’est pas modifiée dans la mesure où elles ne présentent pas de maladie rénale sous-jacente.
Race, sexe et âge : Bien qu’on n’ait pas réalisé de comparaison directe des paramètres pharmacocinétiques, l’analyse des données sur les concentrations plasmatiques provenant des études d’efficacité clinique a indiqué que la race, le sexe et l’âge ne semblent avoir aucun effet sur la clairance plasmatique du topiramate. De plus, si on se base sur les analyses regroupées, la race et le sexe ne semblent avoir aucun effet sur l’efficacité de topiramate.
Insuffisance hépatique : Les paramètres pharmacocinétiques d’une seule dose orale de 100 mg du topiramate topiramate ont fait l’objet d’une évaluation chez des sujets atteints d’insuffisance hépatique modérée ou grave (n = 5) et six sujets sains parmi lesquels cinq ont été appariés sur le plan démographique aux cinq sujets atteints d’insuffisance hépatique. Les concentrations plasmatiques de topiramate dans le groupe de patients atteints d’insuffisance hépatique ont augmenté (Cmax : 28,9 % et ASC(0-∞) : 29,2 %) par rapport à celles des sujets sains, et ce en raison d’une réduction approximative de 26 % de la clairance plasmatique du topiramate oral. La réduction de la clairance (CL/F) plasmatique du topiramate oral était principalement attribuable à une réduction de 49 % de la clairance rénale. La raison de cette réduction de la clairance rénale chez les sujets atteints d’insuffisance hépatique est inconnue. topiramate doit donc être administré avec prudence chez les insuffisants hépatiques (voir POSOLOGIE ET ADMINISTRATION, Patients atteints de maladie hépatique).
Insuffisance rénale : Les paramètres pharmacocinétiques d’une seule dose orale de 100 mg de topiramate ont fait l’objet d’une évaluation chez des patients atteints d’insuffisance rénale modérée ou grave (sept patients par groupe) et d’une comparaison à sept sujets appariés sur le plan démographique qui présentaient une fonction rénale normale. Par rapport à celle des sujets normaux, la clairance plasmatique (CL/F) globale du topiramate oral a diminué respectivement de 42 % et de 54 % chez les patients atteints d’insuffisance rénale modérée et grave. Les valeurs respectives de la clairance rénale ont diminué de 54 % et de 77 %. Ainsi, les valeurs de l’exposition plasmatique moyenne (ASC) chez les personnes atteintes d’insuffisance rénale modérée et grave ont augmenté respectivement par un facteur de 1,9 et de 2,2. Dans l’ensemble, on peut prévoir des ASC de topiramate plasmatique à l’état d’équilibre plus élevées à une dose donnée chez des insuffisants rénaux que chez des patients dont la fonction rénale est normale. De plus, le délai nécessaire avant d’atteindre l’état d’équilibre sera plus long chez les insuffisants rénaux pour chaque dose. Chez les patients atteints d’insuffisance rénale modérée et grave, on recommande de prescrire la moitié des doses d’instauration et d’entretien habituelles (voir MISES EN GARDE ET PRÉCAUTION, Rénal et POSOLOGIE ET ADMINISTRATION, Patients atteints d’insuffisance rénale).
Hémodialyse : On élimine efficacement le topiramate du plasma par hémodialyse (voir POSOLOGIE ET ADMINISTRATION, Patients sous hémodialyse).
ENTREPOSAGE ET STABILITÉ
Les comprimés RAN-Topiramate (topiramate) doivent être conservés dans des contenants fermés hermétiquement à température ambiante contrôlée (15ºC à 30°C). Garder à l’abri de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Présentation des formes posologiques
RAN-Topiramate est disponsible suivants:
Comprimés de 25 mg: blanc à blanc cassé, rond, biconvexe, pelliculé et portant les inscriptions en creux « 1031 » sur une face et « 25 » sur l’autre.
Comprimés de 100 mg: jaune pâle, rond, biconvexe, pelliculé et portant les inscriptions en creux « 1033 » sur une face et « 100 » sur l’autre.
Comprimés de 200 mg: couleur pêche, rond, biconvexe, pelliculé et portant les inscriptions en creux « 1034 » sur une face et « 200 » sur l’autre.
Disponible: Comprimés de 25 mg, 100 mg et 200 mg sont offerts dans flacons de100 avec agent dessicatif.
Composition
Les comprimés RAN-TOPIRAMATE (topiramate) contient les ingrédients inactifs suivants: lactose monohydraté, cellulose microcristalline, amidon prégélatinisé, eau purifiée, glycolate d'amidon sodique, dioxyde de silicium colloïdal, talc, stéarate de magnésium, hypromellose, polyéthylène glycol, dioxyde de titane, oxyde ferrique jaune (seulement 100 mg and 200 mg) et oxyde ferrique rouge (seulement 200 mg).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : topiramate
Nom chimique : sulfamate de 2,3:4,5-bis-O-(1-méthyléthylidène)-β-D-
fructopyranose
Formule moléculaire : C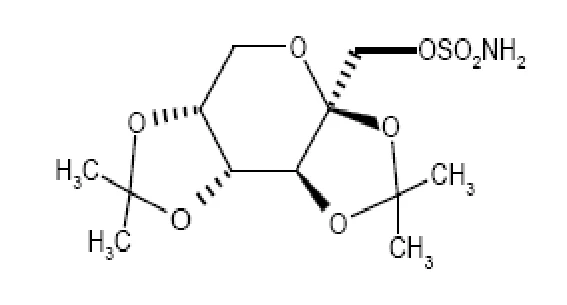 12H21NO8S
Masse moléculaire : 339.36 g/mol
Formule développée :
Propriétés physicochimiques : Le topiramate est une poudre cristalline blanche au goût amer. Le topiramate est le plus soluble dans des solutions alcalines contenant de l’hydroxyde de sodium ou du phosphate de sodium avec pH de 9 à
- 10. Il est aisément soluble dans l’acétone, le chloroforme, le diméthylsulfoxide et l’éthanol. Sa solubilité dans l’eau est de 9,8 mg/ml. Sa solution saturée a un pH de 6,3.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité a été menée en utilisant 24 volontaires humains en bonne santé. Le taux et le degré d'absorption de topiramate a été mesurée après l'administration orale soit de RAN-Topiramate comprimés de 25 mg,(Ranbaxy Pharmaceuticals Canada Inc.) ou Topamax comprimés de 25 mg, (Ortho McNeil Neurologics). Les résultats à partir de données mesurées se résument comme suit:
TABLEAU DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Topiramate (1 x 25 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | À l’étude* | Référence† | Ratio (%) Moyenne géométrique | Intervalle de confiance à 90 % |
ASC(0-72) (ng·h/mL) | 9256,61 9594,07 (28,21) | 9096,70 9483,93 (29,22) | 102,53% | 98,51-106,70% |
| ASCI (ng·h/mL) | 17410,07 17796,46 (19,67) | 17186,04 17770,47 (22,19) | 101,30% | 96,35-106,51% |
| Cmax (ng/mL) | 247,67 265,96 (39,51) | 244,08 260,04 (32,71) | 101,47% | 94,69-108,73% |
Tmax§ (h) | 1,51 (62,08) | 1,25 (63,34) | ||
T½§ (h) | 71,27 (24,20) | 71,76 (18,77) | ||
comprimés de RAN-Topiramate 25 mg, sont fabriqués par Ranbaxy Pharmaceuticals Canada Inc. † Topamax® (comprimés de topiramate) 25 mg, Ortho-McNeil Neurologics, Inc. (USA). § Exprimé sous forme de moyenne arithmétique seulement (% CV).
ÉPILEPSIE
Essais contrôlés sur la monothérapie
L’efficacité du topiramate en monothérapie chez les adultes et les enfants âgés de six ans ou plus atteints d’une épilepsie de diagnostic récent a été établie dans le cadre d’un essai multicentrique, randomisé, à double insu et à groupes parallèles comparant l’innocuité et l’efficacité de deux doses de topiramate en monothérapie pour le traitement de l’épilepsie récemment diagnostiquée ou l’épilepsie récurrente.
L’essai a été mené auprès de 487 patients âgés de six à 83 ans atteints d’une épilepsie de diagnostic récent (à début focal ou à crises généralisées) ou d’une épilepsie qui a récidivé alors qu’ils ne prenaient aucun MAE. Les patients qui avaient eu une ou deux crises bien documentées au cours des trois mois de la phase rétrospective au départ ont été admis à l’essai et ont reçu 25 mg/jour de topiramate pendant sept jours sans insu. Avant la randomisation, les patients ont dû interrompre tout traitement antiépileptique employé de façon temporaire ou en cas d’urgence. Après cette phase, les patients ont été randomisés dans deux groupes : topiramate à 50 mg/jour ou topiramate à 400 mg/jour. Les patients ont continué dans la phase à double insu jusqu’à ce qu’ils aient présenté une première crise épileptique à début focal ou crise tonico-clonique généralisée, ou jusqu’à la fin de la phase à double insu six mois après la randomisation du dernier sujet, ou encore jusqu’au retrait pour des raisons spécifiées au protocole. L’évaluation principale d’efficacité visait à comparer dans les groupes recevant le topiramate le temps écoulé avant la survenue d’une crise épileptique à début focal ou d’une crise tonico-clonique généralisée au cours de la phase à double insu. Des comparaisons sur la courbe de survie de Kaplan-Meier entre le temps passé avant l’apparition de la première crise épileptique ont démontré que le topiramate à 400 mg/jour était plus bénéfique que le topiramate à 50 mg/jour (p = 0,0002, test Mantel-Haenzel). La séparation entre les deux groupes favorisant le groupe à dose plus élevée s’est produite au début de la phase d’ajustement posologique et a été statistiquement significative à partir de deux semaines après la randomisation (p = 0,046) lorsque, en suivant le schéma d’ajustement hebdomadaire, les sujets dans le groupe à dose plus élevée ont atteint une dose maximale de topiramate de 100 mg/jour. Le groupe à dose élevée a également été supérieur au groupe à dose plus faible en ce qui concerne la proportion de sujets qui n’ont présenté aucune crise épileptique, d’après les estimations Kaplan-Meier, pendant au moins six mois de traitement (82,9 p/r à 71,4 %; p = 0,005) et pendant au moins un an de traitement (75,7 p/r à 58,8 %; p = 0,001). Le rapport des taux de risque pour le délai d’apparition d’une première crise a été de 0,516 (intervalle de confiance à 95 % : 0,364 à 0,733). Les effets du traitement en ce qui concerne le délai d’apparition de la première crise concordaient entre les différents sous-groupes de sujets définis selon l’âge, le sexe, la région géographique, le poids corporel au début de l’essai, le type de crise au début de l’essai, le temps depuis le diagnostic et l’emploi d’antiépileptiques au début de l’essai.
Essais contrôlés sur le traitement adjuvant chez des adultes présentant des crises épileptiques à début focal
Les résultats d’essais cliniques ont établi l’efficacité de topiramate comme traitement adjuvant chez les patients adultes présentant des crises partielles réfractaires avec ou sans crises généralisées secondaires. Six études multicentriques, randomisées, à double insu et contrôlées par placebo ont été réalisées auprès de patients externes. Les patients des six études étaient autorisés à prendre un maximum de deux MAE en plus de topiramate (doses cibles de 200, 400, 600, 800 et 1 000 mg/jour) ou du placebo.
Dans ces six études, le principal critère d’efficacité a été la baisse de la fréquence des crises par rapport à la fréquence initiale pendant toute la phase à double insu; le taux des répondeurs (patients présentant une baisse d’au moins 50 % de la fréquence des crises) a également été calculé. Le tableau 2.1 présente les baisses médianes de la fréquence des crises, exprimées en pourcentages, et les taux de répondeurs par groupe de traitement pour chaque étude. Protocole Résultats d’efficacité Placebo 200 400 600 800 1 000 YD n 45 45 45 46 - - Baisse médiane (%) 13,1 29,6a 47,8c 44,7d - - Taux de répondeurs (%) 18 27 47b 46b - -
YE n 47 - - 48 48 47 Baisse médiane (%) 1,2 - - 40,7d 41,0d 37,5d Taux de répondeurs (%) 9 - - 44d 40c 38c
Y1 n 24 - 23 - - - Baisse médiane (%) 1,1 - 40,7a - - - Taux de répondeurs (%) 8 - 35b - - -
Y2 n 30 - - 30 - - Baisse médiane (%) -12,2 - - 46,4c - - Taux de répondeurs (%) 10 - - 47c - -
Y3 n 28 - - - 28 - Baisse médiane (%) -17,8 - - - 35,8c - Taux de répondeurs (%) 0 - - - 43c -
YF/YG n 42 - - - - 167 Baisse médiane (%) 1,2 - - - - 50,8d Taux de répondeurs (%) 19 - - - - 52d
Tableau 2.1 : Baisses médianes de la fréquence des crises, exprimées en pourcentages, et taux de répondeurs dans six études à double insu contrôlées par placebo réalisées avec le topiramate comme traitement adjuvant chez des adultes présentant des crises épileptiques à début focal
Posologie cible de topiramate (mg/jour)
Comparaison avec le placebo : a p > 0,05; b p < 0,05; c p ≤ 0,01; d p ≤ 0,001
Dans les six études d’efficacité chez des adultes, 232 des 527 patients recevant topiramate
(44 %) ont répondu au traitement avec une baisse d’au moins 50 % des crises pendant la phase à double insu; par comparaison, seulement 25 des 216 sujets recevant un placebo (12 %) ont montré le même niveau de réponse. Quand la réponse au traitement était définie de façon plus rigoureuse, comme une baisse de la fréquence des crises de 75 % ou plus pendant le traitement à double insu par rapport à la fréquence initiale, 111 des 527 patients recevant topiramate (21 %) dans les groupes recevant 200 à 1 000 mg/jour, mais seulement 8 des 216 sujets recevant le placebo (4 %), ont montré ce niveau d’efficacité. De plus, l’absence de toute crise a été obtenue chez 24 patients traités avec topiramate (5 %) par rapport à 0 % dans le groupe recevant le placebo (p ≤ 0,01). Aux posologies cibles de 400 mg/jour et plus, le pourcentage de répondeurs au traitement était statistiquement plus élevé pour les patients recevant topiramate que pour ceux recevant le placebo.
Les analyses regroupées des taux de crises épileptiques généralisées secondaires pour tous les patients qui présentaient ce type de crises pendant les études révèlent des baisses statistiquement significatives dans les groupes recevant topiramate par comparaison avec ceux recevant un placebo. La baisse médiane de la fréquence des crises épileptiques généralisées a été de 57 % pour les patients recevant topiramate par comparaison avec -4 % pour les sujets recevant un placebo. Parmi les 198 sujets traités avec topiramate, 109 (55 %) ont présenté une baisse d’au moins 50 % de la fréquence des crises généralisées par comparaison avec 24 (27 %) des 88 recevant le placebo.
Dans les études cliniques originales, le processus d’individualisation de la posologie commençait avec 100 mg/jour pendant la première semaine, 100 mg b.i.d. la deuxième semaine et 200 mg b.i.d. la troisième semaine. Dans une étude à double insu de 12 semaines, cette approche a été comparée avec schéma moins rapide d’individualisation de la posologie commençant avec 50 mg/jour. Il y avait nettement moins de manifestations indésirables entraînant l’arrêt du traitement ou l’ajustement de la posologie dans ce dernier cas. Les baisses de la fréquence des crises étaient comparables entre ces groupes à tous les intervalles où elles ont été mesurées.
Essais contrôlés sur le traitement adjuvant chez des enfants atteints de crises épileptiques à début focal
L’efficacité de topiramateen tant que traitement adjuvant chez des enfants présentant des crises à début focal a été établie par un essai multicentrique randomisé, à double insu, contrôlé par placebo, comparant topiramate à un placebo chez des patients ayant des antécédents de crises partielles avec ou sans crises généralisées secondaires.
Dans cette étude, les patients pouvaient prendre un maximum de deux MAE en plus de topiramate ou du placebo. Pendant une phase initiale de huit semaines, les patients ont été stabilisés à une posologie optimale de leurs antiépileptiques concomitants. On a inclus des patients ayant souffert d’au moins six crises partielles, avec ou sans crises généralisées secondaires, pendant la phase initiale.
Après la randomisation, les patients ont commencé la phase de traitement à double insu. Dans un premier temps, on leur a donné le médicament actif à raison de 25 ou 50 mg par jour. Ensuite, on a augmenté la dose par paliers de 25 à 150 mg par jour toutes les deux semaines jusqu’à concurrence de 125, 175, 225 ou 400 mg/jour, posologie déterminée selon le poids du patient pour obtenir l’équivalent de 6 mg/kg par jour. Après cet ajustement, les patients ont commencé une période de stabilisation de huit semaines.
Pendant toute la phase à double insu, on a mesuré l’incidence des crises par rapport à la période initiale. On a également relevé le taux médian de diminution des crises et le taux de répondeurs (fraction des patients ayant connu une diminution d’au moins 50 %) et les résultats principaux sont présentés au tableau 2.2.
Posologie cible de topiramate
Protocole Résultats d’efficacité Placebo 6 mg/kg/jourψ Valeur p
YP n 45 41 Baisse médiane (%) 10,5 33,1 0,034 Taux de répondeurs (%) 20 39 0,08
Tableau 2.2 : Baisses médianes de la fréquence des crises, exprimées en pourcentages, et taux de répondeurs dans une étude à double insu contrôlée par placebo réalisée avec le topiramate comme traitement adjuvant chez des enfants présentant des crises épileptiques à début focal
ψ Au protocole YP, les doses cibles (< 9,3 mg/kg/jour) ont été déterminées d’après le poids du sujet afin d’obtenir une dose approximative de 6 mg/kg/jour; ces doses correspondaient à des doses quotidiennes de 125, 175, 225 et 400 mg
Quarante patients ayant reçu topiramate pendant l’étude à double insu ont continué le traitement avec topiramate au cours de l’étude ouverte. Cette dernière étude permettait d’augmenter les doses en cas de besoin. Le taux de répondeurs a augmenté à 53 % pour une dose moyenne médiane de 7,5 mg/kg/jour.
Données cliniques additionnelles sur le traitement adjuvant
Des données d’essais randomisés contrôlés par placebo et à double insu permettent de démontrer l’efficacité thérapeutique de topiramate en tant que traitement adjuvant chez des adultes et chez un nombre restreint d’enfants dans le cas des crises tonico-cloniques généralisées primaires et des crises associées au syndrome de Lennox-Gastaut.
Dans les essais cliniques sur l’épilepsie qui ont inclus environ 1 300 patients, les posologies quotidiennes ont été réduites, selon le besoin, par paliers de 50 à 100 mg/jour chez les adultes à intervalles d’une semaine et sur une période allant de 2 à 8 semaines chez les enfants; le passage à un nouvel antiépileptique a été permis lorsque l’état clinique l’exigeait.
PROPHYLAXIE DE LA MIGRAINE
Essais contrôlés du traitement prophylactique de la migraine
Les résultats de deux essais cliniques multicentriques randomisés en groupes parallèles et contrôlés par placebo à double insu, établissent l’efficacité de topiramate dans le traitement prophylactique de la migraine. Ces deux essais de conception identique recrutaient des patients ayant des antécédents de migraine, avec ou sans aura, depuis six mois au moins, selon les critères diagnostiques de l’International Headache Society. Étaient exclus les patients ayant des antécédents de céphalées vasculaires de Horton ou de céphalées migraineuses basilaires, ophtalmoplégiques, hémiplégiques ou transformées. Les patients devaient avoir passé une période sans médicament préventif de la migraine, quel qu’il soit, avant de commencer la phase initiale.
Les patients ayant eu 3 à 12 périodes de migraine (une période de migraine étant définie comme une céphalée migraineuse commençant et s’arrêtant, ou récidivant, dans un intervalle de (24 heures) au cours des quatre semaines de la phase initiale ont été randomisés de façon égale en quatre groupes (50 mg/jour, 100 mg/jour ou 200 mg/jour de topiramate et placebo) et traités pendant 26 semaines au total (période d’ajustement de huit semaines et période d’entretien de 18 semaines). Le traitement a commencé à la dose de 25 mg/jour pendant une semaine, suivie chaque semaine d’une augmentation quotidienne par paliers de 25 mg jusqu’à la dose cible ou la dose maximum tolérée (administrée en deux prises par jour). Jusqu’à deux diminutions de dose étaient autorisées après la deuxième semaine de traitement durant la phase à double insu en cas de problème de tolérance inacceptable. Des médicaments d’appoint étaient autorisés au besoin pour le traitement aigu de céphalées ou de symptômes associés à la migraine.
L’efficacité du traitement a été évaluée selon la réduction de la fréquence des céphalées migraineuses, telle que mesurée par le changement du nombre de périodes de migraine sur quatre semaines entre la phase initiale et le traitement à double insu dans chaque groupe topiramate par rapport au groupe placebo.
Dans la première étude, 469 patients au total (416 femmes et 53 hommes) âgés de 13 à 70 ans ont été randomisés et ont fourni des données d’efficacité. Deux cent soixante-cinq patients ont terminé la phase à double insu de 26 semaines. Les doses quotidiennes moyennes médianes étaient de 47,8 mg/jour, 88,3 mg/jour et 132,1 mg/jour respectivement pour les groupes à doses cibles de 50, 100 et 200 mg/jour de topiramate.
La fréquence moyenne initiale de céphalées migraineuses était de 5,5 migraines/28 jours approximativement, et était comparable d’un groupe de traitement à l’autre. Les changements de fréquence moyenne de céphalées migraineuses sur quatre semaines, du début à la phase à double insu étaient -1,3, -2,1 et -2,2 respectivement dans les groupes 50, 100 et 200 mg/jour de topiramate, contre -0,8 dans le groupe placebo (voir la figure 2.1). Les différences entre les groupes 100 et 200 mg/jour de topiramate et le groupe placebo étaient statistiquement significatives (p < 0,001 pour les deux comparaisons; intervalles de confiance c. placebo : 100 mg/jour de topiramate [-1,93, -0,55], 200 mg/jour de topiramate [-2,04, -0,62]). Les changements de fréquence des migraines représentent des diminutions médianes de 31 %, 53 % et 55 % respectivement dans les groupes 50, 100 et 200 mg/jour de topiramate, contre 21 % dans le groupe placebo.
Dans la deuxième étude, 468 patients au total (406 femmes, 62 hommes) âgés de 12 à 65 ans, ont été randomisés et ont fourni des données d’efficacité. Deux cent cinquante-cinq patients ont terminé la phase à double insu de 26 semaines. Les doses quotidiennes moyennes médianes étaient de 46,5 mg/jour, 85,6 mg/jour et 150,2 mg/jour respectivement pour les groupes à doses cibles de 50, 100 et 200 mg/jour de topiramate.
La fréquence moyenne initiale de céphalées migraineuses était de 5,5 migraines/28 jours approximativement, et était comparable d’un groupe de traitement à l’autre. Les changements de fréquence moyenne de périodes de céphalées migraineuses sur quatre semaines, du début à la phase à double insu étaient -1,4, -2,1 et -2,4 respectivement dans les groupes 50, 100 et 200 mg/jour de topiramate, contre -1,1 dans le groupe placebo (voir la figure 2.1). Les différences entre les groupes 100 et 200 mg/jour de topiramate et le groupe placebo étaient statistiquement significatives (p = 0,008 et p < 0,001, respectivement; intervalles de confiance contre placebo : 100 mg /jour de topiramate [-1,76, -0,27], 200 mg/jour de topiramate [-2,06, -0,57]). Les changements de fréquence des migraines représentent des diminutions médianes de 35 %, 49 % et 48 % respectivement dans les groupes 50, 100 et 200 mg/jour de topiramate, contre 19 % dans le groupe placebo.
Dans les deux études, on n’a noté aucune différence notable dans l’effet du traitement entre les sous-groupes d’âge, de sexe ou de race.
Dans les essais cliniques portant sur la prévention de la migraine, qui ont inclus environ 900 patients, les posologies quotidiennes ont été réduites, selon le besoin, par paliers de 25 à 50 mg/jour à intervalles d’une semaine chez les adultes recevant topiramate à des doses allant jusqu’à 100 mg/jour.
Figure 2.1 : Diminution de la fréquence des céphalées migraineuses sur 4 semaines (études TOPMAT-
MIGR-001 et TOPMAT-MIGR-002)
topiramate topiramate topiramate Placebo 50 mg/jour 100 mg/jour 200 mg/jour 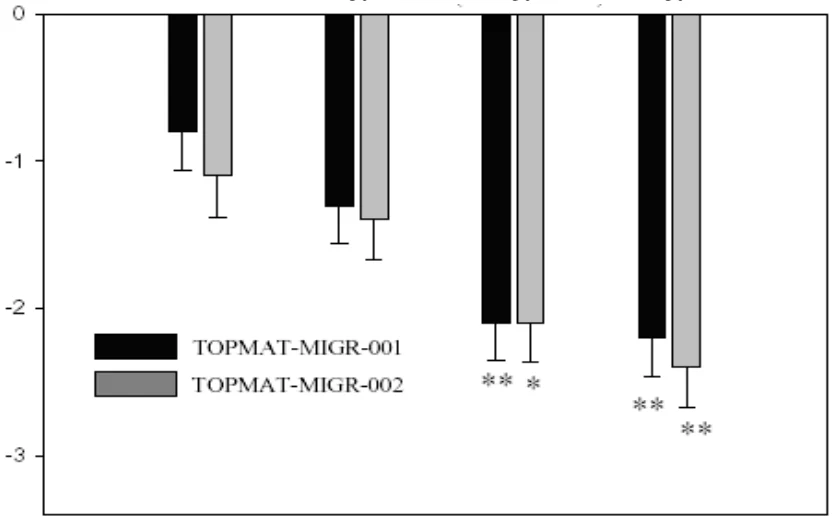
* p < 0,010, ** p < 0,001
Parmi les autres mesures d’efficacité des deux études, citons le taux de répondeurs, le taux de réponse cumulé, le changement du taux moyen mensuel de crises migraineuses, le changement du taux moyen mensuel d’utilisation de médicaments d’appoint, le changement du nombre moyen des jours de migraine par mois et le délai d’action défini comme le premier mois de différence statistiquement significative entre chaque groupe de traitement par le topiramate et le groupe placebo concernant le paramètre d’efficacité primaire qui a été maintenue pendant le reste de la phase à double insu.
PHARMACOLOGIE DÉTAILLÉE
Études précliniques
Études in vitro
Les études électrophysiologiques et biochimiques sur des neurones mis en culture ont révélé trois propriétés qui peuvent contribuer à l’efficacité antiépileptique du topiramate. Les potentiels d’action produits à plusieurs reprises par une dépolarisation soutenue des neurones ont été bloqués par le topiramate d’une façon dépendante du temps, suggérant un blocage état-dépendant des canaux sodiques. Le topiramate a augmenté la fréquence à laquelle l’acide gamma- aminobutyrique (GABA) activait les récepteurs GABAA et a développé la capacité du GABA à déclencher le passage d’ions chlorure dans les neurones, ce qui permet de penser que le topiramate potentialise l’activité de ce neurotransmetteur inhibiteur.
Étant donné que le profil antiépileptique du topiramate diffère de façon marquée de celui des benzodiazépines, il pourrait moduler un sous-type de récepteurs GABAA insensibles aux benzodiazépines. Le topiramate a inhibé la capacité du kaïnate à activer le sous-type kaïnate/AMPA (α-amino-3-hydroxy-5-méthyl-4-isoxasole propionate) des récepteurs d’acides aminés excitateurs (glutamates), mais n’a pas eu d’effet apparent sur l’activité du N-méthyl-D- aspartate (NMDA) au niveau du sous-type NMDA de ces récepteurs. Ces effets du topiramate étaient proportionnels à la concentration pour une gamme allant de 1 μM à 200 μM, l’activité minimale étant observée aux concentrations entre 1 μM et 10 μM.
De plus, le topiramate inhibe certaines isoenzymes de l’anhydrase carbonique. Cet effet pharmacologique est beaucoup plus faible que celui de l’acétazolamide, un inhibiteur de l’anhydrase carbonique connu, et on ne pense pas que cet effet joue un rôle important dans l’activité antiépileptique du topiramate.
Études in vivo
Pharmacodynamie
Initialement, on a observé que le topiramate avait un effet anticonvulsivant dans le test de l’électrochoc maximal chez les souris. Des études ultérieures ont révélé que le topiramate était également hautement efficace dans ce même test réalisé chez les rats. Dans les deux espèces, l’activité anticonvulsivante était évidente dans les 30 minutes suivant l’administration orale, atteignait son pic entre une et six heures après l’administration de l’agent et tombait progressivement par la suite.
L’activité anticonvulsivante du topiramate chez les rongeurs a également été évaluée à l’aide de convulsivants chimiques (pentylènetétrazol, bicuculline, picrotoxine, strychnine) utilisés pour entraîner des convulsions cloniques ou toniques. L’activité du topiramate dans l’inhibition des convulsions entraînées par des produits chimiques s’est révélée faible ou inexistante.
Le topiramate s’est révélé efficace pour inhiber les convulsions dans des modèles d’épilepsie héréditaire chez la souris et le rat, dans certains modèles animaux d’épilepsie d’embrasement et dans un modèle d’épilepsie déclenchée par un accident vasculaire cérébral chez le rat. Dans le modèle d’épilepsie héréditaire chez le rat épileptique spontané, le topiramate a inhibé les convulsions motrices cloniques et les crises du type absences, mises en évidence par les tracés de l’EEG.
La puissance du topiramate dans l’inhibition des convulsions entraînées au test de l’électrochoc maximal est similaire à celle de la phénytoïne et à celle de la carbamazépine, et nettement supérieure à celle du valproate. La DE50 orale du topiramate au moment de son activité de pointe était de 20 à 50 mg/kg chez les souris et de 5 à 15 mg/kg chez les rats.
Des études réalisées chez des souris recevant de façon concomitante du topiramate et de la carbamazépine ou du phénobarbital ont révélé une activité anticonvulsivante synergique alors que l’association avec la phénytoïne a entraîné une activité anticonvulsivante additive.
Une étude sur le développement possible d’une tolérance à l’effet anticonvulsivant n’a pas indiqué de tolérance chez des rats recevant du topiramate par voie orale pendant 14 jours à des doses correspondant à deux fois la DE50. Quand les souris ont reçu par voie orale, pendant cinq jours, des doses représentant quatre fois la DE50, on a noté un certain degré de tolérance, léger mais significatif.
On a étudié les effets du topiramate sur la fonction du système nerveux central (SNC), en particulier l’activité réflexe et la coordination motrice. On a obtenu une mesure quantitative de l’atteinte du SNC en calculant la dose requise pour entraîner la disparition du réflexe de redressement chez soit 3 % (DT3), soit 50 % (DT50) des souris testées, ou la dose qui rendait 50 % (DT50) des souris ou des rats incapables de rester ambulatoires sur un cylindre ou unebobine en rotation. On a obtenu un indice de protection en calculant le rapport entre la DT50 et la DE50 dans le test de l’électrochoc maximal (ou entre la DT3 et la DE97). Les indices de protection obtenus pour le topiramate se comparaient favorablement aux indices obtenus pour les anticonvulsivants de référence, la phénytoïne, la carbamazépine, le valproate (divalproex) et le phénobarbital, en particulier chez les rats. Une évaluation des effets aigus chez les chiens a indiqué que l’atteinte de la fonction du SNC ne survenait qu’avec des doses plusieurs fois supérieures à la DE50 obtenue dans le test de l’électrochoc maximal chez les rats et les souris.
On a évalué les effets du topiramate sur le comportement général chez des souris, des rats et des chiens, à des doses allant de 10 à 1 000 mg/kg. Les effets liés à la dose chez les souris et les rats ont inclus une baisse de l’activité motrice spontanée, ainsi qu’une baisse de la tonicité corporelle et de l’activité respiratoire. Chez les chiens, des vomissements se sont produits chez l’un des trois chiens avec la dose de 100 mg/kg (p.o.); avec la dose de 500 mg/kg (p.o.), l’un des trois chiens a présenté une activité préconvulsive et un autre a présenté des convulsions. Le rétablissement était complet six heures après l’administration de l’agent. Administré par voie i.v. à des rats à des doses allant de 1 mg/kg à 10 mg/kg, le topiramate n’a eu aucun effet sur l’activité à l’EEG, ni sur le pH cérébral, les réflexes spinaux ou la conduction neuromusculaire. Chez les souris, le topiramate administré à des doses de 30 mg/kg (p.o.) ou plus a prolongé la durée du sommeil causé par le pentobarbital de trois à huit fois selon la dose. Chez les rats prétraités avec le topiramate à raison de 60 mg/kg ou de 200 mg/kg (p.o.) une heure avant l’induction du sommeil avec l’éthanol, la durée du sommeil a été prolongée de 38 % et 54 %, respectivement. Le prétraitement de rats avec ces mêmes doses de topiramate administrées quatre heures avant l’induction du sommeil avec l’éthanol n’a pas entraîné de prolongation de la durée du sommeil.
Dans les études cardiovasculaires, le topiramate, administré par voie i.v. à des chiens anesthésiés à des doses s’élevant jusqu’à 10 mg/kg, a entraîné une légère augmentation de la tension artérielle, proportionnelle à la dose, qui était associée à une baisse légère de la fréquence cardiaque. On n’a pas noté d’effet sur les mesures électrocardiographiques avec ces doses. Le topiramate, administré à des rats spontanément hypertendus à des doses de 30 mg/kg i.p. et de 100 mg/kg p.o., a causé une réponse biphasique dans la tension artérielle moyenne, avec une augmentation passagère initiale suivie d’une baisse légère de la tension artérielle qui a persisté pendant une douzaine d’heures. Le topiramate, à des concentrations s’élevant jusqu’à 10 µM, n’a pas entraîné d’effets significatifs au point de vue biologique sur le flux coronarien, la force de contraction ni le débit dans le cœur de cobaye isolé.
Dans les études gastro-intestinales, le topiramate à des concentrations s’élevant jusqu’à 100 µM n’a pas eu d’effet sur la sécrétion d’acide gastrique basale ou stimulée par la pentagastrine dans l’analyse de l’estomac de souris isolé. Le topiramate a faiblement inhibé la sécrétion d’acide gastrique chez les rats et les chiens.
On a évalué les effets du topiramate et de l’acétazolamide sur la fonction rénale en utilisant des rats anesthésiés au pentobarbital. Les deux agents ont été perfusés par voie i.v. à raison de 9 ou de 90 µM/kg/h. À chaque dose, les deux composés ont entraîné des changements dans la fonction rénale, y compris une augmentation du débit urinaire, de la clairance des solutés et du pH urinaire. On a également observé une baisse de l’osmolalité urinaire, ainsi que des baisses du pH du sang artériel et de la concentration de bicarbonate dans le plasma. Les effets des deuxniveaux posologiques de topiramate étaient similaires, bien que moins prononcés, à ceux de l’acétazolamide. La résistance vasculaire rénale, la fréquence cardiaque et le taux de filtration glomérulaire n’étaient pas différents des valeurs préthérapeutiques.
Pharmacocinétique
Des études réalisées chez des rats et des chiens avec le topiramate marqué au 14C montrent que le topiramate est rapidement et largement absorbé après l’administration orale et que le topiramate sous forme inchangée représente le principal composant présent dans le plasma pendant plusieurs heures suivant l’administration. La biodisponibilité absolue du topiramate est d’environ 100 % chez les rats et les rates.
Le topiramate se fixe peu aux protéines du plasma (9 à 17 %) chez la souris, le rat, le lapin, le chien et le singe, mais il semble qu’il y ait un site de faible capacité de fixation de ce médicament au niveau des érythrocytes dans toutes les espèces étudiées. Les études réalisées chez les rats indiquent qu’après l’administration orale de topiramate marqué au 14C la radioactivité totale ne s’accumule dans aucun tissu. Le topiramate traverse la barrière hémato- encéphalique et les concentrations de radioactivité totale dans les tissus cérébraux correspondent à environ 40 % des concentrations plasmatiques six heures après une dose orale unique. On a étudié le métabolisme du topiramate chez les souris, les rats, les lapins et les chiens. Les voies métaboliques, essentiellement l’hydroxylation ou l’hydrolyse des groupes isopropylidène et la conjugaison ultérieure, étaient qualitativement similaires dans toutes les espèces étudiées.
Dans toutes les espèces étudiées, la principale voie d’élimination du topiramate sous forme inchangée et de ses métabolites est le rein. Toutes les espèces ont excrété une proportion significative de la dose dans l’urine sous forme de topiramate inchangé; mais la proportion de métabolites excrétés avait tendance à être plus élevée chez les espèces présentant des demi-vies plasmatiques plus brèves.
TOXICOLOGIE
Lors des études de toxicité aiguë et à long terme réalisées avec des souris, des rats, des chiens et des lapins, l’exposition au topiramate a été bien tolérée.
Toxicité aiguë
Tableau 2.4 : Études de toxicité aiguë réalisées avec le topiramate
Espèce/souche Voie
d’administration
Nbre d’animaux/
groupe M/F [Âge]
Gamme posologique
(mg/kg)
DL50 estimée
(mg/kg) Souris
Crl : COBS
CD®-1
(ICR)BR
Gavage 2/2 ou 5/5
[6-8 semaines]
1 000 à 3 375 M 2 338
F 2 915
Souris
Crl : COBS
CD®-1
(ICR)BR
i.p. 5/5 ou 2/2
[6-8 semaines]
500 à 1 700 M 605
F 710
Rat
Crl : COBS®
(WI)BR
Gavage 5/5 ou 2/2
[7-8 semaines]
1 500 à 4 220 M 3 745
F 2 436
Rat
Crl : COBS®
(WI)BR
i.p. 5/5 ou 2/2
[7-8 semaines]
750 à 2 550 M 1 633
F 1 227
Chien beagle p.o. 1/1 ou 2/2
[environ 1 an]
270 à 400 Pas de mortalité
Toxicité chronique Tableau 2.5 : Études de toxicité avec doses multiples Espèce/
souche
Sexe
Voie
d’administration
Nbre
d’animaux/ groupe M/F
Posologie
(mg/kg/jour)
Durée Résultats
Rat
Crl :
CD®
(SD)
Mâle et
femelle
Gavage 15/15 10, 90, 750 3 mois Poids corporel moindre et gain de poids plus faible; signes relevant du SNC; diurèse avec hémoconcentration; poids des reins et du foie plus élevés avec hypertrophie des hépatocytes; hyperplasie urothéliale avec microcalculs (peu de femelles). Changements observés
essentiellement avec les doses de 90 et 750 mg/kg/jour.
Rat
Crl :
CD®
(SD)
Mâle et
femelle
Gavage
16/16 et 6/6 pendant le rétablisse- ment
10, 90, 750
3 mois plus
période de
rétablissement de 4 semaines
Quelques effets légers (baisse du gain pondéral et taux plus faible de sodium urinaire) avec 10 mg/kg, la dose la plus faible testée, mais ils ne sont pas considérés comme ayant des conséquences au point de vue toxique. Les effets aux doses ≥ 90 mg/kg étaient similaires à ceux observés dans les autres études durant 3 et/ou 12 mois chez les rats. Rétablissement total sauf pour une plus grande consommation d’eau et l’hyperplasie de l’épithélium de transition de la vessie.
Rat
Crl :
CD®
(WI)
Mâle et
femelle
Orale (dans la nourriture)
10, 55, 300
12 mois
Poids corporel et gain de poids plus faibles, et moindre rendement de l’alimentation (avec dose de 300 mg/kg/jour uniquement); paramètres des érythrocytes et triglycérides plus faibles; taux sériques plus élevés de chlorures et de cholestérol; poids des reins et du foie plus élevés avec hypertrophie des hépatocytes; hyperplasie urothéliale avec calculs rénaux; hyperplasie de l’épithélium gastrique. Seuls des changements du poids, des chlorures et de l’épithélium gastrique ont été observés avec 10 mg/kg/jour.
Rat
Crl :
CD®
(WI)
Mâle et
femelle
Orale (dans la nourriture)
26/23 traités 20/21 non traités
Mâle : > 300 Femelle :
≥ 450
11 mois plus périodes de
rétablissement de 4, 9 et 20
semaines
Gain de poids plus faible; taux de gastrine plus élevé et hyperplasie de l’épithélium gastrique. Pas d’effet sur les cellules gastriques du type entérochromaffines (souvent associées à la formation de tumeurs en présence de taux élevés de gastrine). Pendant la période de rétablissement, tous les changements étaient réversibles.
Tableau 2.5 (suite) : Études de toxicité avec doses multiples
Espèce/
souche
Sexe
Voie
d’administration
Nbre
d’animaux/ groupe M/F
Posologie (mg/kg/jour)
Durée Résultats
Chien/
beagle
Mâle et
femelle
p.o. 4/4 10, 40, 150 3 mois Gain de poids, consommation et rendement alimentaires plus faibles; hémodilution; taux plus faibles de transaminases et de gravité spécifique urinaire; pH urinaire, taux sériques de phosphatases alcalines et de chlorures plus élevés; poids plus élevé du foie. Pas de changement morphologique significatif. Changements observés essentiellement avec les doses de 40 et de 150 mg/kg/jour uniquement.
Chien/
beagle
Mâle et
femelle
p.o.
10, 30, 100
12 mois
Vomissements sporadiques à tous les niveaux posologiques. Gains de poids plus faible; hémodilution; pH urinaire et taux sériques de phosphatases alcalines et de chlorures plus élevés; poids plus élevé du foie. Pas de changement morphologique significatif. Seuls des vomissements et des taux plus élevés de phosphatases alcalines et de chlorures ont été observés avec des doses < 100 mg/kg/jour.
Effets toxiques sur la reproduction
On a montré que le topiramate avait des effets toxiques sélectifs sur le développement, y compris un effet tératogène, chez de nombreuses espèces d’animaux à des doses cliniquement pertinentes. Lorsqu’on a administré des doses orales de 20, 100 ou 500 mg/kg à des souris gravides durant la période d’organogenèse, l’incidence de malformations fœtales (principalement craniofaciales) s’est accrue à toutes les doses. La faible dose représente environ 0,2 fois la dose recommandée chez l’être humain exprimée en mg/m2, soit 400 mg/jour. Le poids corporel des fœtus et leur ossification squelettique étaient réduits à la dose de 500 mg/kg et accompagnaient une réduction de l’augmentation du poids corporel maternel.
Des études menées sur le rat (doses orales de 20, 100 et 500 mg/kg ou de 0,2, 2,5, 30 et 400 mg/kg), la fréquence de malformations des membres (ectrodactylie, micromélie et amélie) avait augmenté dans la progéniture des mères traités par une dose de 400 mg/kg (10 fois la dose recommandée chez l’humain exprimée en mg/m2) ou plus durant la période d’organogenèse de la gestation. Une embryotoxicité (réduction du poids corporel du fœtus, augmentation de l’incidence de variations structurelles) a été observée à partir des doses de 20 mg/kg (0,5 fois la dose recommandée chez l’être humain exprimée en mg/m2). Des signes cliniques d’effets toxiques sur la mère ont été observés à partir d’une dose de 400 mg/kg, et l’augmentation du poids corporel maternel était réduite durant le traitement par une dose de 100 mg/kg ou plus.
Dans le cadre d’études menées sur des lapins (doses orales de 20, 60 et 180 mg/kg ou 10, 35 et 120 mg/kg administrées durant l’organogenèse), la mortalité embryonnaire/fœtale était accrue à partir d’une dose de 35 mg/kg (2 fois la dose recommandée chez l’être humain exprimée en mg/m2) et des effets tératogènes (principalement des malformations costales et vertébrales) ontété observés à 120 mg/kg (six fois la dose recommandée chez l’être humain exprimée en mg/m2). On a observé des signes de toxicité chez la mère (diminution de l’augmentation du poids corporel, signes cliniques ou mortalité) à partir de 35 mg/kg.
Lorsque des rates ont été traitées durant la dernière partie de la gestation et tout au long de la lactation (0,2, 4, 20 et 100 mg/kg ou 2, 20 et 200 mg/kg), leur progéniture présentait une viabilité réduite et un retard de développement physique à une dose de 200 mg/kg (cinq fois la dose recommandée chez l’être humain exprimée en mg/m2) ainsi que des réductions des gains de poids corporel avant et après le sevrage à partir de 2 mg/kg (0,05 fois la dose recommandée chez l’être humain exprimée en mg/m2). Les effets toxiques sur la mère (réduction de l’augmentation du poids corporel, signes cliniques) étaient manifestes aux doses de 100 mg/kg et plus.
Dans le cadre d’une étude sur le développement embryonnaire/fœtal du rat comprenant un volet après la naissance (0,2, 2,5, 30 ou 400 mg/kg durant l’organogenèse; voir ci-dessus), les ratons ont présenté un retard de développement physique à une dose de 400 mg/kg (10 fois la dose recommandée chez l’être humain exprimée en mg/m2) et des réductions persistantes de l’augmentation du poids corporel à partir de 30 mg/kg (la dose recommandée chez l’être humain exprimée en mg/m2).
Carcinogenèse
Des tumeurs d’origine musculaire lisse ont été observées dans la vessie, mais uniquement chez la souris (ayant reçu des doses orales s’élevant jusqu’à 300 mg/kg pendant 21 mois) et semblent être réservées à cette espèce. Comme il n’existe pas d’équivalent chez l’être humain, ces tumeurs n’ont pas été considérées comme étant pertinentes au point de vue clinique. Aucun résultat similaire n’a été observé dans l’étude de carcinogénicité chez le rat (ayant reçu des doses orales s’élevant jusqu’à 120 mg/kg/jour pendant 24 mois).
Mutagenèse
Dans une série de tests de mutagénicité in vitro et in vivo, le topiramate n’a pas présenté de potentiel génotoxique.
RÉFÉRENCES
- 1. Faught E, Wilder BJ, Ramsay RE, et al. Topiramate placebo-controlled dose-ranging trialin refractory partial epilepsy using 200-, 400-, and 600-mg daily dosages. Neurology 1996; 46:1684-1696.
- 2. Sharief M, Viteri C, Ben-Menachem E. et al. Double-blind, placebo-controlled study of topiramate in patients with refractory partial epilepsy. Epilepsy Res. 1996; 25(3):217-24.
- 3. Wilensky AJ, Ojemann LM, Chmelir T, et al. Topiramate pharmacokinetics in epileptic patients receiving carbamazepine. Epilepsia 1989; 30(5):645-646.
- 4. Marchyanoff BE, Marchgul BL. Topiramate. Drugs of the Future 1989; 14(4):342-344.
- 5. Tanabe K, Wang Y, Kimishima K. Anticonvulsant activities and properties of topiramate. J Yonago Medical Assoc 1991; 42(6):330-346.
- 6. Shank RP, Vaught JL, Raffa RB, Marchyanoff BE. Investigation of the mechanism of topiramate's anticonvulsant activity. Epilepsia 1991; 32:7-8.
- 7. Edmonds HL, Jiang D, Zhang YP, Shank RP. Topiramate as a neuroprotectant and anticonvulsant in post-ischemic injury. Epilepsia, December 6-9, 1992; 33:118-119.
- 8. Privitera M, Fincham R, Penny J, et al. Topiramate placebo-controlled dose-ranging trial in refractory partial epilepsy using 600-, 800- and 1,000- mg daily dosages. Neurology 1996;46:1678-1683.
- 9. Ben-Menachem E, Henriksen O, Dam M, et al. Double-blind, placebo-controlled trial of topiramate as add-on therapy in patients with refractory partial seizures. Epilepsia 1996;37:539-543.
- 10. Tassinari CA, Michelucci R, Chauvel P, et al. Double-blind, placebo-controlled trial of topiramate (600 mg daily) for the treatment of refractory partial epilepsy. Epilepsia 1996; 37:763-768.
- 11. Reife RA. Topiramate: a novel antiepileptic agent. In: Shorvon S, Dreifuss F, Fish D, and Thomas D (eds), The Treatment of Epilepsy. Cambridge, MA: Blackwell Science Ltd.; 1996:1-
11.
- 12. Glauser TA. Topiramate. Seminars in Pediatric Neurology 1997; 4(1):34-42.
- 13. Elterman RD, Glauser RA, Wyllie E, et al. A double-blind, randomized trial of topiramate as adjunctive therapy for partial-onset seizures in children (Study YP). Neurology April 1999; 52(7): 1338-1344.
- 14. Sachdeo RC, Glauser TA, Ritter F, et al. A double-blind, randomized trial of topiramate inlennox-gastaut syndrome (study YL). Neurology, June 1999:52(9):1882-1887
- 15. Biton V, Montouris GD, Ritter R, et al. A randomized, placebo-controlled study oftopiramate in primary generalized tonic-clonic (Study YTC). Neurology April 1999;52(7):1330-1337.
- 16. Banta J, Hoffman K, Budenz D, Ceballos E, Greenfield D. Presumed topiramate-inducedbilateral acute angle-closure glaucoma. American Journal of Ophthalmology 2001; 132(1):112-114.
- 17. Sen H, O’Halloran H, Lee W. Topiramate-induced acute myopia and retinal striae. ArchOphthalmol 2001; 119(5):775-777.
- 18. Aldenkamp AP, Baker G, Mulder OG, et al. A multicenter, randomized clinical study toevaluate the effect on cognitive function of topiramate compared with valproate as add-ontherapy to carbamazepine in patients with partial-onset seizures. Epilepsia 2000; 41(9):1167-1178.
- 19. Baker GA, Currie NG, Light MJ, Schneiderman JH. The effects of adjunctive topiramatetherapy on seizure severity and health-related quality of life in patients with refractoryepilepsy - a Canadian study. Seizure 2002; 11(1):6-15.
- 20. Stephen LJ, Sills GJ, Brodie MJ. Topiramate in refractory epilepsy: a prospectiveobservational study. Epilepsia 2000; 41(8):977-980.
- 21. Ben-Menachem E, Smith U, Hellstrom K, et al. Predictors of weight loss in patients withepilepsy treated with topiramate. AES Proceedings. Epilepsia 2002; 43(7):220-221.
- 22. Silberstein SD, Neto W, Schmitt J, Jacobs DJ. Topiramate in migraine prevention:Resultsof a large controlled trial. Arch Neurol 2004; 61:490-495.
- 23. Brandes JL, Saper JR, Diamond M, et al. Topiramate for migraine prevention: Arandomized controlled trial. JAMA 2004; 291:965-973.
- 24. Diener H-C, Tfelt-Hansen P, Dahlöf C, et al. Topiramate in migraine prophylaxis: Resultsfrom a placebo-controlled trial with propranolol as an active control. J Neurol 2004;251:943-950.
- 25. TOPAMAX® Product Monograph. Janssen-Ortho Inc. Control No.180553,March 4, 2015.