


Monographie de produit - Lacosamide (Sanis Health)
1 INDICATIONS
LACOSAMIDE est indiqué :
- En monothérapie dans la prise en charge des crises d’épilepsie partielles chez les adultes (> 18 ans) épileptiques. Tous les patients ayant participé à l'essai clinique sur la monothérapie avaient nouvellement ou récemment reçu un diagnostic d'épilepsie (voir 14 ÉTUDES CLINIQUES).
- Comme traitement adjuvant dans la prise en charge des crises d’épilepsie partielles chez les adultes épileptiques dont les crises ne sont pas maîtrisées de manière satisfaisante par les traitements classiques.
1.1 Pédiatrie
Enfants (< 18 ans): D'après les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité du lacosamide chez les patients pédiatriques n'ont pas été établies; par conséquent, Santé Canada n'a pas autorisé une indication pour un usage pédiatrique (voir 7.1.3 Pédiatrie).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Il existe peu de données cliniques sur l’utilisation de lacosamide chez les patients âgés atteints d’épilepsie. Il faut faire preuve de prudence lors du réglage posologique et tenir compte de la diminution de la clairance rénale associée au vieillissement (voir 7.1.4 Gériatrie, 4.2 Recommandation et adaptation posologique, Personnes âgées et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
2 CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à l’ingrédient actif ou à l’un ou l’autre des excipients du médicament. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
- Les patients qui présentent ou qui ont déjà présenté un bloc auriculoventriculaire du 2e ou du 3e degré.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
LACOSAMIDE peut être pris avec ou sans aliments.
4.2 Recommandation et adaptation posologique
Monothérapie
La dose de départ recommandée est de 100 mg 2 fois par jour (200 mg/jour), avec ou sans nourriture. Selon la réponse au traitement et sa tolérabilité, la dose d’entretien peut être augmentée de 50 mg 2 fois par jour chaque semaine (100 mg/jour), jusqu’à l’atteinte de la dose quotidienne maximale recommandée de 300 mg 2 fois par jour (600 mg/jour). Dans l'essai clinique sur la monothérapie, la majorité des patients qui ont complété la phase d'évaluation de l'étude et sont restés sans crises recevaient des doses de 200 ou 400 mg/jour de lacosamide (voir 14.2 Résultats des études, Monothérapie).
Chez les patients ayant atteint une dose de lacosamide ≥ 400 mg/jour et ayant besoin d’un traitement anticonvulsivant supplémentaire, la dose en traitement adjuvant recommandée ci-dessous doit être appliquée. La dose maximale recommandée pour le traitement adjuvant est de 400 mg/jour.
Traitement adjuvant
La dose de départ recommandée d’LACOSAMIDE est de 50 mg 2 fois par jour, avec ou sans nourriture. Elle devrait être portée à la dose thérapeutique initiale de 100 mg 2 fois par jour après une semaine. Selon la réponse au traitement et la tolérabilité de ce dernier, la dose d’entretien peut être augmentée de 50 mg 2 fois par jour chaque semaine, jusqu’à l’atteinte de la dose quotidienne maximale recommandée de 400 mg (200 mg 2 fois par jour). Les doses supérieures à 400 mg/jour n’offrent aucun bienfait additionnel et sont associées à la survenue d’effets indésirables plus graves et nettement plus fréquents; elles ne sont donc pas recommandées (voir 5 SURDOSAGE, Surdosage non aigu chez l’humain).
Patients atteints d’insuffisance rénale
Aucun réglage de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale légère à modérée (clairance de la créatinine [ClCr] > 30 mL/min). On recommande qu’une dose maximale de 300 mg/jour soit administrée chez les patients atteints d’insuffisance rénale grave (ClCr ≤ 30 mL/min) et chez les patients atteints d’insuffisance rénale terminale. L’augmentation graduelle de la dose doit être réalisée avec prudence chez tous les patients atteints d’insuffisance rénale, quel qu’en soit le degré (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Une séance d’hémodialyse de 4 heures abaisse l’ASC des lacosamide de quelque 50 %. Par conséquent, on peut envisager d’administrer une dose jusqu’à 50 % plus élevée après une hémodialyse. Comme on ne dispose que de données cliniques limitées chez les sujets non atteints d’épilepsie (n = 8) et d’aucune donnée chez les patients atteints d’épilepsie et qu’en outre, on sait qu’un métabolite (sans activité pharmacocinétique connue) s’accumule, il faut user de prudence au cours du traitement des patients atteints d’insuffisance rénale terminale.
Patients atteints d’insuffisance hépatique
L’augmentation de la dose doit être réalisée avec prudence chez les patients atteints d’insuffisance hépatique légère à modérée. La dose maximale recommandée chez ces patients est de 300 mg/jour. Comme la pharmacocinétique des lacosamide n’a pas été évaluée chez les patients atteints d’insuffisance hépatique grave. LACOSAMIDE n'est pas recommandé chez les patients atteints d'insuffisance hépatique grave (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
Enfants (< 18 ans)
Comme l’innocuité et l’efficacité des lacosamide n’ont pas été établies chez les enfants (< 18 ans), l’emploi de cet agent n’est pas indiqué chez ces patients (voir 1.1 Pédiatrie et 7.1.3 Pédiatrie).
Personnes âgées (≥ 65 ans)
Les données cliniques sur l’utilisation des lacosamide chez les patients âgés épileptiques sont limitées. Bien qu’aucune réduction de la dose ne soit nécessaire chez la personne âgée, il faut faire preuve de prudence lors du réglage posologique et tenir compte de la diminution de la clairance rénale associée au vieillissement se traduisant par une augmentation de l’ASC des concentrations plasmatiques (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
Arrêt du traitement
Si le traitement par LACOSAMIDE doit être abandonné, on recommande que l’arrêt se fasse de façon graduelle (p. ex., en diminuant la dose quotidienne de 200 mg par semaine), conformément à la pratique clinique actuelle.
4.4 Administration
Les comprimés pelliculés sont pris par voie orale deux fois par jour. Le comprimé ne doit pas être divisé ou écrasé. Pour obtenir de plus amples renseignements sur le mode d’emploi, voir la section 4.2 Recommandation et adaptation posologique de la monographie du produit.
4.5 Dose oubliée
Si le patient a oublié de prendre une dose d’LACOSAMIDE, il doit la prendre dès qu’il s’en rend compte, à moins que l’heure de la prochaine dose n’approche. Le cas échéant, il doit attendre le moment prévu pour la prochaine dose. Il ne doit pas prendre 2 doses en même temps.
5 SURDOSAGE
Signes, symptômes et données de laboratoire propres au surdosage aigu chez l’être humain
La dose létale la plus faible connue est estimée à 7 g (chez un homme de 56 ans; voir ci-dessous)
Les catégories d’événements indésirables éprouvés par les patients exposés à un surdosage aigu des lacosamide durant les essais cliniques réalisés avant la commercialisation du médicament étaient pour la plupart similaires à ceux observés chez les patients ayant reçu une dose thérapeutique des lacosamide.
Les événements indésirables observés le plus souvent après l’administration de doses supérieures à 400 mg/jour et allant jusqu’à 800 mg/jour touchaient principalement le système nerveux central (étourdissements, céphalées, fatigue) et l’appareil digestif (nausées et vomissements).
Un seul cas de surdosage intentionnel a été signalé lors d’un essai clinique. Un patient s’est administré des lacosamide de 12 000 mg en concomitance avec des doses élevées de zonisamide, de topiramate et de gabapentine. Le patient était initialement comateux, a présenté un bloc AV du 2 e degré ainsi que des convulsions, et a été hospitalisé. Une électroencéphalographie a révélé des ondes dénotant l’épilepsie. Le patient s’est remis 2 jours plus tard. Sur les 9 cas rapportés de surdosage aigu des lacosamide > 800 mg au cours des essais cliniques comparatifs réalisés avant la commercialisation du médicament, aucun surdosage n’a entraîné la mort.
Une diminution de l’acuité visuelle a été signalée dans un cas de surdosage des lacosamide (1050 mg/j) lors d'un essai clinique. L’événement a été considéré comme bénin et s’est résolu le jour suivant.
Après la commercialisation du médicament, les événements ayant été rapportés à la suite de surdosages aigus dont les doses allaient de 800 mg à 12 000 mg ont été des étourdissements, des nausées, des troubles de la vision, des convulsions (crises tonico-cloniques généralisées, état de mal épileptique), des troubles de la conduction cardiaque, des états de choc et le coma. Un arrêt cardiaque mortel, un état de choc et une insuffisance polyviscérale ont été signalés par suite de surdoses aiguës de 7000 mg de lacosamide.
Des cas de convulsions et de perte de conscience ont également été rapportés après la commercialisation du médicament suite à des surdosages aigus de lacosamide dont les doses allaient de 400 mg à 1200 mg.
Surdosage non aigu chez l’humain
Des surdosages non aigus des lacosamide ont également été rapportés. La grande majorité de ces cas ont été notés chez des patients ayant reçu des doses quotidiennes de ≤ 800 mg des lacosamide pour des durées variées. Les effets indésirables observés après administration de doses supra- thérapeutiques comprennent : troubles de la vision (vue brouillée, diplopie, nystagmus), arythmie cardiaque, état de mal épileptique, convulsions et augmentation de la fréquence et de la durée des crises. Par exemple, chez un patient qui a reçu des lacosamide à 900 mg/jour pendant 23 jours, on a observé une augmentation de la durée et de la fréquence des crises. La dose quotidienne maximale recommandée d’LACOSAMIDE est de 400 mg en traitement adjuvant et de 600 mg en monothérapie chez les patients souffrant de crises épileptiques partielles. Des doses plus élevées ne sont pas recommandées (voir 4.2 Recommandation et adaptation posologique).
Traitement ou prise en charge des cas de surdosage
Il n’existe pas d’antidote spécifique de lacosamide. Les mesures standard de décontamination doivent être mises en œuvre. Les soins de soutien généraux sont indiqués, y compris la surveillance des signes vitaux et l’observation de l’état du patient. On doit communiquer avec un centre antipoison pour obtenir l’information la plus récente concernant la prise en charge des cas de surdosage d’LACOSAMIDE. Telle qu’elle est normalement pratiquée, l’hémodialyse permet d’éliminer une quantité considérable des lacosamide (réduction de l’exposition générale d’environ 50 % en 4 heures). Même si elle n’a pas été pratiquée dans les quelques cas connus de surdosage, l’hémodialyse peut être justifiée selon l’état du patient ainsi qu’en cas d’insuffisance rénale importante.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
|---|
6 FORMES POSOLOGIQUES, DOSAGE, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ teneur/ Composition | Ingrédients non médicinaux |
|---|---|---|
| orale | comprimés pelliculés dosés à 50 mg, à 100 mg, à 150 mg et à 200 mg / flacons | cellulose microcristalline, crospovidone, hydroxypropylcellulose, hydroxypropylcellulose faiblement substituée, dioxyde de silice colloïdale, stéarate de magnésium, hypromellose, polyéthylèneglycol, talc, dioxyde de titane, et les colorants ci-après: Comprimés à 50 mg : bleu FD&C n o 2 laque aluminique, oxyde de fer rouge, oxyde de fer noir Comprimés à 100 mg : oxyde de fer jaune Comprimés à 150 mg : oxyde de fer jaune, oxyde de fer noir, oxyde de fer rouge Comprimés à 200 mg : bleu FD&C no 2 laque aluminique |
Comprimés de lacosamide
Les comprimés pelliculés d’LACOSAMIDE se présentent comme suit :
Comprimé dosé à 50 mg: Les comprimés d'LACOSAMIDE 50 mg sont des comprimés pelliculés roses, de forme ovale, portant l'inscription "423" sur une face et unis sur l'autre. Ils sont présentés dans des flacons de polyéthylène haute densité (PEHD) de 60 comprimés.
Comprimé dosé à 100 mg: Les comprimés d'LACOSAMIDE 100 mg sont des comprimés pelliculés de couleur jaune foncé, de forme ovale, portant l'inscription " L424" sur une face et unis sur l'autre. Ils sont présentés dans des flacons de polyéthylène haute densité (PEHD) de 60 comprimés.
Comprimé dosé à 150 mg: Les comprimés d'LACOSAMIDE 150 mg sont des comprimés pelliculés de couleur saumon, de forme ovale, portant l'inscription " L425" sur une face et unis sur l'autre. Ils sont présentés dans des flacons de polyéthylène haute densité (PEHD) de 60 comprimés.
Comprimé dosé à 200 mg: Les comprimés d'LACOSAMIDE 200 mg sont des comprimés pelliculés bleu, de forme ovale, portant l'inscription " L426" sur une face et unis sur l'autre. Ils sont présentés dans des flacons de polyéthylène haute densité (PEHD) de 60 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Retrait des anticonvulsivants (MAE)
Comme c’est le cas pour tous les anticonvulsivants, l’arrêt du traitement par le lacosamide doit se faire graduellement (sur une période d’au moins 1 semaine) afin de réduire au minimum le risque d’une fréquence accrue des crises d’épilepsie (voir 4.2 Recommandation et adaptation posologique, Arrêt du traitement).
Cancérogenèse et mutagenèse
Voir la section 16 TOXICOLOGIE NON CLINIQUE, Cancérogenèse et mutagenèse pour obtenir un exposé des données chez l’animal.
Cardiovasculaire
Troubles du rythme cardiaque et de la conduction
- Prolongation de l’intervalle PR
Au cours des études de pharmacovigilance, des cas de bloc auriculoventriculaire (incluant de 2 e degré ou plus grave) ont été signalés. Chez les patients atteints de troubles proarythmiques, une tachyarythmie ventriculaire a été rarement rapportée. Dans de rares cas, ces événements ont entraîné une asystolie, un arrêt cardiaque et la mort chez les patients ayant des troubles proarythmiques sous-jacents.
On doit informer les patients des symptômes d’arythmie cardiaque (p. ex., pouls lent, rapide ou irrégulier, palpitations, essoufflement, vertiges, évanouissement) et leur dire de demander un avis médical immédiat si ces symptômes surviennent.
Chez les patients qui présentent une arythmie cardiaque grave, le lacosamide doit être arrêté et une évaluation approfondie des avantages et des risques cliniques doit être effectuée avant l’éventuelle reprise du traitement
Lacosamide doit être utilisé avec prudence chez les patients présentant une affection proarythmique sous-jacente telle qu’un trouble de la conduction cardiaque connu (p. ex., bloc auriculoventriculaire du 1er degré marqué, maladie du sinus sans stimulateur cardiaque), ou une maladie cardiaque grave (p. ex., ischémie/infarctus myocardique, insuffisance cardiaque, maladie cardiaque structurelle ou canalopathies sodiques cardiaques), ainsi que chez les patients traités par des médicaments qui modifient la conduction cardiaque (voir 9.2 Aperçu des interactions médicamenteuses). Chez ces patients, on recommande de réaliser une électrocardiographie (ECG) avant d’entreprendre le traitement par le lacosamide, et après le lacosamide de la posologie à l’état d’équilibre.
La prudence est particulièrement de mise dans la prise en charge de personnes âgées, compte tenu de leur risque accru de maladie cardiaque, ou lorsque le lacosamide est administré en concomitance avec d’autres médicaments qui prolongent l’intervalle PR (p. ex., antiépileptiques bloquants le canal sodique, prégabaline ou bêtabloquants), car ils pourraient le prolonger davantage (voir 8.2 Effets indésirables observés au cours des études cliniques, Troubles cardiaques et 9.2 Aperçu des interactions médicamenteuses). Chez ces patients, on devrait envisager d’effectuer une électrocardiographie (ECG) avant une augmentation de la dose du lacosamide supérieure à 400 mg/jour et après le réglage de la posologie à l’état d’équilibre.
Au cours d’essais cliniques menés chez des sujets en bonne santé et des patients atteints d’épilepsie, le traitement par le lacosamide a été associé à une prolongation de l’intervalle PR proportionnelle à la dose (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Les patients qui présentaient des anomalies significatives à l’électrocardiographie (ECG) étaient systématiquement exclus des essais. La prolongation moyenne de l’intervalle PR (au Tmax) enregistrée lors des études de pharmacologie clinique comprenant la réalisation d’un ECG chez des sujets en bonne santé était de 13,6 ms dans le groupe traité par le lacosamide à raison de 400 mg/jour, de 18,2 ms dans le groupe lacosamide à 800 mg/jour et de 6,3 ms dans le groupe placebo. La prolongation moyenne de l’intervalle PR relevée au terme de 12 semaines de traitement d’entretien chez les patients atteints de crises partielles ayant pris part aux essais comparatifs sur le traitement adjuvant s’établissait respectivement à 1,4 ms, à 4,4 ms et à 6,6 ms dans les groupes qui ont reçu le lacosamide à 200, à 400 et à 600 mg/jour. Dans le groupe placebo, l’intervalle PR a plutôt connu un raccourcissement moyen de -0,3 ms. La prolongation moyenne maximale de l’intervalle PR notée durant ces essais cliniques s’établissait à 12,7 ms, à 14,3 ms et à 15,7 ms dans les groupes lacosamide à 200, à 400 et à 600 mg/jour alors qu’elle était de 11,2 ms dans le groupe placebo. Parmi les participants à ces essais comparatifs, 0,4 % (4/944) des patients du groupe lacosamide et 0 % (0/364) des patients du groupe placebo ont présenté un bloc auriculoventriculaire du 1er degré asymptomatique révélé à l’ECG et signalé en tant qu’effet indésirable (voir 8.2 Effets indésirables observés au cours des études cliniques, Troubles cardiaques).
- Fibrillation et flutter auriculaires
L’administration de lacosamide peut prédisposer aux arythmies auriculaires (fibrillation ou flutter auriculaire), particulièrement chez les patients atteints de neuropathie diabétique ou de maladie cardiovasculaire. Il faut renseigner les patients sur les symptômes de ces troubles (p. ex., palpitations, pouls rapide ou irrégulier et essoufflement) et leur dire de consulter leur médecin s’ils présentent l’une ou l’autre de ces manifestations.
Des cas de fibrillation et de flutter auriculaire ont été signalés dans le cadre d’essais cliniques menés en mode ouvert auprès de patients épileptiques et des études de pharmacovigilance. Aucun cas n’est cependant survenu au cours des essais à court terme menés chez des patients épileptiques lors de la mise au point du lacosamide, Chez les patients atteints de neuropathie diabétique, 0,6 % des sujets traités par le lacosamide ont présenté une fibrillation ou un flutter auriculaire considéré comme un effet indésirable, comparativement à 0 % des patients sous placebo.
Conduite de véhicules et utilisation de machines
Il faut aviser les patients de s’abstenir de conduire un véhicule, de faire fonctionner une machine complexe ou d’entreprendre toute autre activité pouvant comporter des risques tant qu’ils ne savent pas quel effet a LACOSAMIDE sur leur capacité à réaliser ces activités (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions neurologiques).
Fonction hépatique/biliaire/pancréatique
Dans le cadre de la pharmacovigilance, de rares cas de lésion hépatique sévère, y compris d’insuffisance hépatique aiguë, ont été rapportés chez des patients traités par le lacosamide. Certains de ces cas ont été considérés comme significatifs sur le plan clinique et possiblement ou probablement liés au traitement par le lacosamide. On doit procéder à des épreuves de la fonction hépatique pour déterminer les taux d’enzymes hépatiques dès les premiers symptômes ou signes d’un dysfonctionnement hépatique (p. ex., prurit, urines foncées, ictère, sensibilité dans le quadrant supérieur droit ou symptômes pseudogrippaux inexpliqués). On doit interrompre le traitement par le lacosamide chez les patients qui présentent un ictère ou dont les épreuves de laboratoire témoignent d’une lésion hépatique et on doit envisager un traitement de rechange (voir 8.5 Effets indésirables observés après la commercialisation, Troubles hépatiques/biliaires/pancréatiques).
Immunitaires
Hypersensibilité
Des réactions d’hypersensibilité touchant plusieurs organes (y compris Drug Reaction with Eosinophilia and Systemic Symptoms ou DRESS), le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse ont été signalés lors de l’emploi d’anticonvulsivants incluant le lacosamide.
Les réactions d’hypersensibilité touchant plusieurs organes se manifestent habituellement, mais pas exclusivement, par une fièvre et des éruptions cutanées s’accompagnant d’une atteinte d’autres organes ou appareils, pouvant inclure, mais pas nécessairement, une éosinophilie, une hépatite, une néphrite, une lymphadénopathie ou une myocardite. Comme les manifestations varient, des signes et symptômes intéressant d’autres organes sont possibles. Si on soupçonne de telles réactions d’hypersensibilité, il faut interrompre l’administration de lacosamide et instaurer un traitement de rechange.
Un cas d’hépatite et de néphrite symptomatiques a été signalé parmi les 4011 personnes qui ont reçu le lacosamide durant sa conception clinique. Il est survenu chez un volontaire sain 10 jours après l’arrêt du traitement par lacosamide. Le sujet ne prenait aucun médicament de façon concomitante, et les causes virales potentielles de l’hépatite ont toutes été écartées. Le sujet s’est complètement remis en un mois sans recevoir de traitement. Ce cas correspond à une réaction d’hypersensibilité touchant plusieurs organes retardés. Les autres cas possibles comprennent 2 patients présentant une éruption cutanée et une hausse des enzymes hépatiques ainsi qu’un autre atteint d’une myocardite et d’une hépatite de cause inconnue.
Le syndrome de Stevens-Johnson a été rapporté très rarement dans le cadre de la pharmacovigilance durant le traitement par le lacosamide en association avec d’autres antiépileptiques. Une relation de cause à effet entre le syndrome de Stevens-Johnson et le lacosamide ne peut pas être exclue. Aucun cas de syndrome de Stevens-Johnson n’a été relevé durant le développement clinique.
De même, aucun cas d’érythrodermie bulleuse avec épidermolyse n’a été observé durant le développement Clinique. Des cas d’érythrodermie bulleuse avec épidermolyse ont été très rarement signalés dans le cadre de la pharmacovigilance durant le traitement par le lacosamide en association avec d’autres médicaments, y compris d’autres antiépileptiques. Une relation de cause à effet entre l’érythrodermie bulleuse avec épidermolyse et lacosamide ne peut pas être exclue.
Surveillance et épreuves de laboratoire
Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire.
Neurologiques
Étourdissements et ataxie
Le traitement par lacosamide a été associé à des étourdissements et à une ataxie, ce qui pourrait accroître le risque de blessure accidentelle ou de chute (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite de véhicules et utilisation de machines).
Lors des essais cliniques comparatifs sur le traitement adjuvant, 25 % des patients atteints de crises partielles qui prenaient de 1 à 3 anticonvulsivants et qui recevaient l’une des doses recommandées de lacosamide (200 à 400 mg/jour) ont présenté des étourdissements (comparativement à 8 % des patients sous placebo). Cet effet indésirable est l’effet ayant conduit le plus souvent à l’abandon du traitement (3 %). Une ataxie s’est manifestée chez 6 % des patients recevant les doses recommandées de lacosamide par rapport à 2 % des sujets sous placebo (voir 8.2 Effets indésirables observés au cours des études cliniques). On a noté une augmentation notable de la fréquence de ces effets lorsque les patients recevaient des doses de lacosamide supérieures à 400 mg/jour.
Ophtalmologiques
Durant les essais cliniques comparatifs sur le traitement adjuvant, le traitement par lacosamide a été associé à des effets indésirables d’ordre visuel comme la vision trouble (8 % pour le lacosamide, et 3 % pour le placebo) et la diplopie (11 % pour le lacosamide, et 2 % pour le placebo). Trois pour cent des patients ont abandonné le traitement par lacosamide en raison de tels effets indésirables (principalement une diplopie; voir 8 EFFETS INDÉSIRABLES).
Il convient d’informer les patients de prévenir sans tarder leur médecin en cas de perturbations visuelles. Si celles-ci persistent, il faut envisager de mener des évaluations plus poussées, voire de réduire la dose et d’abandonner le traitement par lacosamide. Il faudra aussi songer à accroître la fréquence des examens chez les patients qui présentent des troubles visuels connus ou qui font déjà l’objet d’un suivi systématique pour cette raison.
Psychiatriques
Idées et comportement suicidaires
Des idées et des comportements suicidaires ont été signalés chez des patients traités par des anticonvulsivants dans plusieurs indications.
Il importe de surveiller tous les patients qui prennent des anticonvulsivants, pour quelque indication que ce soit, afin de déceler tout signe d’idées ou de comportements suicidaires et d’entreprendre un traitement approprié s’il y a lieu. Les patients (et leurs aidants) doivent consulter un médecin si de tels signes se manifestent.
Une méta-analyse de la Food and Drug Administration (FDA) des États-Unis regroupant plusieurs essais comparatifs avec placebo menés après répartition aléatoire et au cours desquels des anticonvulsivants étaient utilisés pour diverses indications a révélé un risque légèrement accru d’idées et de comportements suicidaires chez les patients traités par ces médicaments. On ignore ce qui sous-tend ce risque.
Au total, 43 892 patients ont été traités lors des essais cliniques comparatifs avec placebo inclus dans la méta-analyse. Environ 75 % des patients ont reçu des anticonvulsivants pour d’autres indications que l’épilepsie et, dans la majorité de ces cas, le traitement (anticonvulsivant ou placebo) était administré en monothérapie. En revanche, chez les patients traités pour l’épilepsie, soit les 25 % restants environ, le traitement (anticonvulsivant ou placebo) était administré comme adjuvant à d’autres médicaments contre l’épilepsie (autrement dit, les sujets des deux groupes recevaient au moins un anticonvulsivant). Par conséquent, le faible accroissement du risque d’idées et de comportements suicidaires signalé dans cette méta analyse (0,43 % chez les patients recevant des anticonvulsivants comparativement à 0,24 % chez les patients sous placebo) repose en grande partie sur des patients qui ont reçu le traitement en monothérapie (anticonvulsivant ou placebo) pour d’autres indications que l’épilepsie. Le protocole de l’étude ne permet pas d’établir une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des anticonvulsivants, d’abord parce que ce groupe de patients représentait une minorité dans cette étude et, deuxièmement, parce que la comparaison entre le placebo et le médicament actif était faussée par la prise de traitements anticonvulsivants adjuvants par les deux groupes.
Santé reproductive : risque pour les femmes et les hommes
- Femmes aptes à procréer / contraception
Aucune interaction médicamenteuse d’importance clinique n’a été signalée entre le lacosamide et les contraceptifs oraux (éthinylestradiol et lévonorgestrel) lors des études cliniques (voir 9.4 Interactions médicamenteuses, Contraceptifs oraux).
- Fertilité
Aucun effet indésirable touchant la fertilité ou la reproduction n’a été observé chez les rats mâles et femelles à des doses entraînant une exposition plasmatique (ASC) pouvant être jusqu’à environ 2 fois supérieure à l’ASC des concentrations plasmatiques qu’on observe à la dose maximale recommandée de 400 mg/jour chez l’être humain.
Syncope
Aucune augmentation de la survenue de syncopes n’a été notée avec le lacosamide par rapport au placebo au cours des essais cliniques comparatifs à court terme sur le traitement adjuvant menés chez des patients épileptiques ne présentant aucune autre maladie importante touchant les systèmes ou appareils. Lors des essais comparatifs à court terme sur le lacosamide de patients atteints de neuropathie diabétique, on a signalé une syncope ou une perte de conscience considérée comme un effet indésirable chez 1,0 % des patients traités par le lacosamide comparativement à 0 % des patients sous placebo. La plupart des cas de syncope ont été observés chez des patients qui recevaient des doses supérieures à 400 mg/jour. La cause de la syncope n’a pu être déterminée chez la majorité des patients atteints. Cependant, plusieurs épisodes ont été associés soit à des modifications de la tension artérielle orthostatique, soit à une fibrillation ou à un flutter auriculaire (et à la tachycardie qui en découle), soit à une bradycardie. Dans l’essai comparatif portant sur la monothérapie, 7 patients du groupe lacosamide (1,6 %) ont présenté une syncope durant la période de traitement (voir 8.2 Effets indésirables observés au cours des études cliniques, Syncope).
7.1 Populations particulières
7.1.1 Femmes enceintes:
On ne dispose pas de données cliniques sur le lacosamide chez la femme enceinte. Les études chez le rat gravide ont montré que le lacosamide et/ou ses métabolites traversent facilement la barrière placentaire. Les données chez le rat et le lapin n'ont pas indiqué d'effets tératogènes mais une embryotoxicité a été observée à des doses toxiques pour la mère (voir 5 SURDOSAGE, Surdosage non aigu chez l'homme ; 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement).
Il existe des rapports de pharmacovigilance indiquant que le lacosamide traverse la barrière placentaire chez l'homme. Comme le risque potentiel pour l'homme n'est pas établi, le lacosamide ne doit pas être utilisé pendant la grossesse, sauf si le bénéfice pour la mère l'emporte clairement sur le risque potentiel pour le fœtus. L'utilisation de ce médicament doit être soigneusement réévaluée si la patiente envisage une grossesse alors qu'elle prend du lacosamide.
Registre sur les grossesses : On conseille aux médecins de recommander à leurs patientes enceintes qui prennent LACOSAMIDE de s’inscrire au North American Antiepileptic Drug Pregnancy Registry (NAAED). Pour ce faire, les patientes doivent téléphoner elles-mêmes au registre, au numéro sans frais d’appel 1 888 233-2334. Des renseignements sur le registre sont offerts sur le site Web suivant : http://www.aedpregnancyregistry.org/
7.1.2 Allaitement
Le lacosamide est excrété dans le lait maternel humain en quantités significatives. Le rapport lait maternel/plasma a été rapporté comme étant de 0,5 à 0,83. On doit décider entre l'interruption de l'allaitement ou le retrait du médicament en tenant compte de l'importance du traitement pour la mère et des effets indésirables potentiels du lacosamide sur le nourrisson allaité.
7.1.3 Pédiatrie:
Enfants (< 18 ans) : Comme on ne possède pas suffisamment de données sur l’innocuité et l’efficacité Lacosamide chez les enfants (< 18 ans), l’emploi de cet agent n’est pas indiqué chez ces patients (voir 1.1 Pédiatrie et 4.2 Recommandation et adaptation posologique, Pédiatrie).
7.1.4 Gériatrie
Personnes âgées (≥ 65 ans) : Il existe peu de données cliniques sur l’utilisation de lacosamide chez les patients âgés atteints d’épilepsie. Bien qu’aucune réduction de la dose ne soit nécessaire dans cette population, il faut user de prudence lors du réglage posologique et tenir compte de la diminution de la clairance rénale associée au vieillissement se traduisant par une augmentation de l’aire sous la courbe des concentrations plasmatiques (voir 4.2 Recommandation et adaptation posologique, Personnes âgées et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au cours des essais cliniques comparatifs sur le traitement adjuvant menés chez des patients atteints de crises d’épilepsie partielles, 924 patients ont reçu les lacosamide. Au cours de l’essai clinique comparatif sur la monothérapie mené auprès de patients souffrant de crises d’épilepsie partielles, 444 patients ont reçu au moins une dose des lacosamide.
Durant ces essais, les effets indésirables le plus fréquemment signalés lors du traitement par le lacosamide comprenaient : étourdissements, céphalées, nausées et troubles visuels (p. ex., diplopie, vision trouble). Ces effets étaient proportionnels à la dose et habituellement d’intensité légère à modérée.
Le profil des effets indésirables survenus dans le cadre de l’essai clinique portant sur la monothérapie était semblable à celui des essais cliniques portant sur le traitement adjuvant, à quelques exceptions près (voir ci-dessous).
Lors des essais cliniques comparatifs sur le traitement adjuvant réalisés chez des patients présentant des crises partielles, le taux d’abandon du traitement en raison d’effets indésirables s’établissait à 8 % chez les patients qui ont reçu le lacosamide à raison de 200 mg/jour et à 17 % chez ceux qui ont reçu la dose de 400 mg/jour (placebo : 5 %). À la dose de 600 mg/jour, 29 % des patients ont abandonné les études pour cause d’effets indésirables. Les effets ayant le plus souvent entraîné l’arrêt du traitement (≥ 1 % des patients de l’ensemble du groupe lacosamide et fréquence supérieure à celle observée avec le placebo) étaient les étourdissements, les troubles de la coordination, les vomissements, la diplopie, les nausées, les vertiges et la vision trouble. D’autres effets indésirables qui ont entraîné l’abandon du traitement (< 1 % des patients de l’ensemble du groupe lacosamide et fréquence supérieure à celle observée avec le placebo) touchaient généralement le système nerveux central et comprenaient les effets suivants : tremblements, nystagmus, fatigue, troubles de l’équilibre et troubles de l’attention.
Dans le cadre de l’essai clinique sur la monothérapie mené auprès de patients atteints de crises d’épilepsie partielles, le taux d’abandon attribuable à un effet indésirable était de 10,6 % chez les patients traités par le lacosamide et de 15,6 % chez les patients traités par le comparateur actif (carbamazépine à libération contrôlée). Les effets indésirables qui ont le plus souvent entraîné l’abandon (≥ 1 % des patients du groupe de traitement par lacosamide) étaient les étourdissements (1,4 %).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Traitement adjuvant et monothérapie
Le Tableau 2 présente la fréquence des effets indésirables survenus pendant le traitement observés chez au moins 1 % des patients d’âge adulte présentant des crises d’épilepsie partielles de l’ensemble du groupe traité par le lacosamide (n = 944) et dont la fréquence était supérieure à celle observée dans le groupe placebo lors des essais cliniques comparatifs sur le traitement adjuvant. La majorité des effets indésirables étaient tout au plus d’intensité légère ou modérée.
Tableau 2 – Fréquence des effets indésirables survenus durant le traitement lors des essais comparatifs avec placebo portant sur le traitement adjuvant menés à double insu chez des patients présentant des crises partielles (effets observés chez au moins 1 % des patients de l’ensemble du groupe traité par le lacosamide et plus fréquemment que dans le groupe placebo)
| Catégorisation d’après MedDRA par système, appareil ou organe touché | Placebo n = 364 % | 200 mg/jour n = 270 % | 400 mg/jour n = 471 % | 600 mg/jour n = 203 % | ||||
|---|---|---|---|---|---|---|---|---|
| Affections de l’oreille et du labyrinthe | ||||||||
| Vertiges | 1 | 5 | 3 | 4 | ||||
| Acouphène | 1 | 0 | 2 | 2 | ||||
| Affections oculaires | ||||||||
| Diplopie | 2 | 6 | 10 | 16 | ||||
| Vision trouble | 3 | 2 | 9 | 16 | ||||
| Conjonctivite | <1 | 2 | <1 | 0 | ||||
| Affections gastro-intestinales | ||||||||
| Nausées | 4 | 7 | 11 | 17 | ||||
| Vomissements | 3 | 6 | 9 | 16 | ||||
| Diarrhée | 3 | 3 | 5 | 4 | ||||
| Constipation | 1 | 1 | 2 | 4 | ||||
| Flatulence | 0 | 3 | 2 | 1 | ||||
| Dyspepsie | 1 | 1 | 2 | 2 | ||||
| Catégorisation d’après MedDRA par système, appareil ou organe touché | Placebo n = 364 % | 200 mg/jour n = 270 % | 400 mg/jour n = 471 % | 600 mg/jour n = 203 % | ||||
|---|---|---|---|---|---|---|---|---|
| Mal de dents | 1 | 2 | 2 | 1 | ||||
| Sécheresse buccale | 1 | 1 | 1 | 2 | ||||
| Hypoesthésie orale | 0 | 0 | 1 | 1 | ||||
| Troubles généraux et anomalies au point d’administration | ||||||||
| Fatigue | 6 | 7 | 7 | 15 | ||||
| Troubles de la démarche | <1 | <1 | 2 | 4 | ||||
| Asthénie | 1 | 2 | 2 | 4 | ||||
| Irritabilité | 1 | 1 | 2 | 2 | ||||
| Douleurs thoraciques | 1 | 2 | 1 | 2 | ||||
| Pyrexie | 1 | 2 | 1 | 1 | ||||
| Sensation ébrieuse | 0 | 0 | 1 | 3 | ||||
| Œdème périphérique | 0 | 1 | <1 | 2 | ||||
| Sensation anormale | <1 | 0 | 1 | 2 | ||||
| Infections et infestations | ||||||||
| Rhinopharyngite | 6 | 6 | 8 | 4 | ||||
| Bronchite | 0 | 2 | 1 | 1 | ||||
| Rhinite | <1 | <1 | 1 | 1 | ||||
| Otite | <1 | 1 | 1 | 0 | ||||
| Cystite | <1 | 1 | <1 | 1 | ||||
| Gastro-entérite | 0 | 1 | <1 | 0 | ||||
| Lésion, empoisonnement et complications interventionnelles | ||||||||
| Contusion | 3 | 3 | 4 | 2 | ||||
| Lacération cutanée | 2 | 2 | 3 | 3 | ||||
| Chute | <1 | 1 | 2 | 1 | ||||
| Traumatisme crânien | <1 | 2 | 1 | 1 | ||||
| Entorse articulaire | 0 | 1 | 1 | 2 | ||||
| Catégorisation d’après MedDRA par système, appareil ou organe touché | Placebo n = 364 % | 200 mg/jour n = 270 % | 400 mg/jour n = 471 % | 600 mg/jour n = 203 % | ||||
|---|---|---|---|---|---|---|---|---|
| Examens | ||||||||
| Signe de Romberg | 0 | 1 | 1 | 2 | ||||
| Hausse de la gamma-glutamyltransféra | <1 | 2 | <1 | 1 | ||||
| Réduction de la numération leucocytaire | <1 | 0 | <1 | 2 | ||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Baisse de l’appétit | <1 | <1 | 2 | 3 | ||||
| Hypercholestérolémie | <1 | 1 | 1 | 1 | ||||
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||||
| Spasmes musculaires | <1 | 1 | 1 | 2 | ||||
| Douleur au cou | <1 | 1 | 1 | 1 | ||||
| Troubles du système nerveux | ||||||||
| Étourdissements | 8 | 16 | 30 | 53 | ||||
| Céphalées | 9 | 11 | 14 | 12 | ||||
| Ataxie | 2 | 4 | 7 | 15 | ||||
| Somnolence | 5 | 5 | 8 | 8 | ||||
| Tremblements | 4 | 4 | 6 | 12 | ||||
| Nystagmus | 4 | 2 | 5 | 10 | ||||
| Troubles de l’équilibre | 0 | 1 | 5 | 6 | ||||
| Troubles de la mémoire | 2 | 1 | 2 | 6 | ||||
| Troubles cognitifs | <1 | <1 | 2 | 2 | ||||
| Hypoesthésie | 1 | 2 | 2 | 2 | ||||
| Dysarthrie | <1 | <1 | 1 | 3 | ||||
| Troubles de l’attention | 1 | 0 | 1 | 2 | ||||
| Catégorisation d’après MedDRA par système, appareil ou organe touché | Placebo n = 364 % | 200 mg/jour n = 270 % | 400 mg/jour n = 471 % | 600 mg/jour n = 203 % | ||||
|---|---|---|---|---|---|---|---|---|
| Troubles psychiatriques | ||||||||
| Dépression | 1 | 2 | 2 | 2 | ||||
| Insomnie | 1 | 2 | 2 | 1 | ||||
| Confusion mentale | 1 | 0 | 2 | 3 | ||||
| Troubles de l’humeur | <1 | 1 | 1 | 2 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Dyspnée | <1 | 0 | 1 | 1 | ||||
| Épistaxis | 0 | 1 | 1 | 0 | ||||
| Troubles de la peau et du tissu sous-cutané | ||||||||
| Prurit | 1 | 3 | 2 | 3 | ||||
| Hyperhidrose | <1 | 0 | 1 | 2 | ||||
Tableau 3 – Fréquence des effets indésirables liés à la dose observés le plus souvent durant les essais comparatifs avec placebo portant sur le traitement adjuvant menés à double insu chez des patients présentant des crises d’épilepsie partielles (effets observés chez au moins 1 % des patients de l’ensemble du groupe traité par le lacosamide et plus fréquemment que dans le groupe placebo)
| Catégorisation d’après MedDRA | Placebo n = 364 % | 200 mg/jour n = 270 % | 400 mg/jour n = 471 % | 600 mg/jour n = 203 % |
|---|---|---|---|---|
| Diplopie | 2 | 6 | 10 | 16 |
| Vision trouble | 3 | 2 | 9 | 16 |
| Nausées | 4 | 7 | 11 | 17 |
| Vomissements | 3 | 6 | 9 | 16 |
| Étourdissements | 8 | 16 | 30 | 53 |
| Ataxie | 2 | 4 | 7 | 15 |
| Tremblements | 4 | 4 | 6 | 12 |
| Nystagmus | 4 | 2 | 5 | 10 |
Cardiaques
Une augmentation de l’intervalle PR proportionnelle à la dose de lacosamide a été observée lors des études cliniques menées chez des patients épileptiques et des sujets en bonne santé (voir 10.2
Pharmacodynamie, Électrophysiologie cardiaque). Dans les essais cliniques comparatifs sur le traitement adjuvant menés auprès de patients qui présentaient des crises d’épilepsie partielles, 0,4 % (4/944) des patients du groupe lacosamide et 0 % (0/364) des sujets sous placebo ont présenté un bloc auriculoventriculaire du 1er degré asymptomatique considéré comme un effet indésirable. Dans l’essai clinique comparatif portant sur la monothérapie menée auprès de patients qui présentaient des crises d’épilepsie partielles, un bloc auriculaire du 1 er degré a été noté chez 1,6 % (6/382) des patients traités par lacosamide âgés de moins de 65 ans et 4,8 % (3/62) des patients traités par lacosamide de plus de 65 ans. Chez les patients atteints de neuropathie diabétique, 0,6 % (8/1393) des patients traités par lacosamide ont présenté un bloc auriculoventriculaire du 1er degré asymptomatique considéré comme un effet indésirable, comparativement à 0 % (0/470) des patients sous placebo. Aucun bloc auriculoventriculaire du 2 e degré ou d’un degré supérieur n’a été observé chez les patients épileptiques traités par le lacosamide lors des essais comparatifs. Rares (< 0,1 %) étaient les cas de bloc auriculoventriculaire du 2e degré à avoir été rapportés lors des essais cliniques chez les patients souffrant de neuropathie diabétique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). Cependant, des cas de blocs auriculoventriculaires du 2e et du 3e degré associés au traitement par le lacosamide ont été signalés après la commercialisation du médicament (voir 8.5 Effets indésirables rapportés après commercialisation, Troubles cardiaques).
Syncope
Durant l’essai clinique sur la monothérapie ayant comparé le lacosamide à la carbamazépine (à libération contrôlée), des cas de syncope ont été rapportés chez 7/444 (1,6 %) patients traités par lacosamide et 1/442 (0,2 %) patient traité par la carbamazépine (à libération contrôlée; voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syncope).
Personnes âgées
Durant l’essai clinique sur la monothérapie ayant comparé le lacosamide à la carbamazépine (à libération contrôlée), le profil d’innocuité du lacosamide chez les patients âgés (≥ 65 ans) s’est révélé semblable à celui qui a été observé chez les patients de moins de 65 ans. Cependant, une incidence élevée de chutes (9,7 % vs 0,8 %), de diarrhée (6,5 % vs 1,3 %) et de tremblements (6,5 % vs 0,3 %) a été rapportée chez les personnes âgées comparés aux patients adultes plus jeunes.
Autres effets indésirables signalés chez les patients présentant des crises partielles
La liste ci-dessous présente les effets indésirables survenus durant le traitement et signalés par les patients traités par lacosamide durant tous les essais cliniques réalisés auprès de personnes présentant des crises partielles, y compris les essais comparatifs et les études de prolongation menées en mode ouvert à long terme. Les effets présentés dans d’autres tableaux ou sections ne sont pas inclus.
Les effets indésirables inclus dans cette liste provenant des essais comparatifs se sont produits plus fréquemment avec le traitement actif qu’avec le placebo et/ou pouvaient être fonction des facteurs suivants : pharmacologie du lacosamide, fréquence supérieure à celle attendue dans la population, gravité et probabilité d'une relation avec le lacosamide. Les effets sont répertoriés par système ou par organe.
- Systèmes sanguin et lymphatique : neutropénie, anémie
- Système cardiaque : palpitations
- Investigations : augmentation de l’alanine aminotransférase
- Système nerveux : paresthésie, syndrome cérébelleux
Effets indésirables intraveineux
Les effets indésirables avec l'administration intraveineuse sont généralement apparus similaires à ceux observés avec la formulation orale. Un cas de bradycardie profonde (26 bpm : TA 100/60 mmHg) a été observé chez un patient au cours d'une perfusion de 15 minutes de 150 mg de lacosamide. Ce patient était sous bêta-bloquant. La perfusion a été interrompue et le patient s'est rétabli.
Comparaison entre les sexes et les races
Le taux global d’effets indésirables était comparable entre les hommes et les femmes. Quoique le nombre de sujets n’appartenant pas à la race blanche fût restreint, aucune différence dans la fréquence des effets indésirables n’a été observée par rapport aux effets signalés chez les patients de race blanche.
Risque d’emploi abusif et de pharmacodépendance
Aucun signe de risque d’emploi abusif du lacosamide n’a été observé dans trois modèles de rats. Suivant l’administration prolongée du médicament chez des rats et des chiens, aucune tolérance à l’effet pharmacologique du lacosamide n’a été signalée, et l’arrêt soudain du traitement n’a entraîné aucun symptôme de dépendance psychologique ou physique.
Lors d’une étude menée sur le risque d’emploi abusif chez l’être humain, l’administration de doses uniques de 200 mg et de 800 mg de lacosamide a entraîné des réponses subjectives révélant des effets euphorisants statistiquement différentes des réponses observées avec le placebo. À la dose de 800 mg, ces réponses ne pouvaient être distinguées sur le plan statistique des réponses obtenues lors de la prise de l’alprazolam. La durée des effets euphorisants suivant la prise du lacosamide était plus courte que lors de l’administration de l’alprazolam. Au cours de cette même étude, un taux élevé d’euphorie a également été rapporté en tant qu’effet indésirable à la suite de l’administration de doses uniques de 800 mg de lacosamide (15 % [5/34]) comparativement au placebo (0 %). C’était aussi le cas dans 2 études sur l’évaluation de la pharmacocinétique du médicament, où on a constaté un taux élevé d’euphorie suivant l’administration de doses uniques et de doses multiples de 300 à 800 mg de lacosamide (de 6 % [2/33] à 25 % [3/12]) comparativement au placebo (0 %). Toutefois, lorsque le lacosamide était administré à des doses thérapeutiques durant le programme de mise au point du médicament, le taux d’euphorie considéré comme un effet indésirable était inférieur à 1 %.
L’arrêt soudain du traitement par le lacosamide lors des essais cliniques chez des patients atteints de neuropathie diabétique n’a entraîné aucun signe ni symptôme associé à un syndrome de sevrage révélant une dépendance physique. Cependant, on ne peut exclure la possibilité d’apparition d’une dépendance psychologique en raison des effets euphorisants indésirables que peut produire le lacosamide chez l’être humain.
8.3 Effets indésirables moins courants des essais cliniques
Les autres effets indésirables survenus chez moins de 1 % des patients présentant des crises partielles de l’ensemble du groupe traité par lacosamide lors des essais cliniques comparatifs avec placebo portant sur le traitement adjuvant, et plus fréquemment que dans le groupe placebo, étaient les suivants :
Affections oculaires : irritation oculaire
Troubles du système nerveux : hypokinésie
Troubles vasculaires : bouffées de chaleur
8.4 Épreuves de laboratoire anormaux : Données hématologiques, cliniques, chimiques et autres données quantitatives
Des anomalies des résultats aux épreuves de la fonction hépatique ont été observées lors des essais cliniques comparatifs sur le lacosamide réalisés chez des adultes présentant des crises partielles qui prenaient simultanément de 1 à 3 antiépileptiques. Une hausse des taux d’ALAT supérieure ou égale à 3 fois la limite supérieure de la normale (LSN) a été observée chez 0,7 % (7/935) des patients traités par lacosamide et chez 0 % (0/356) des patients sous placebo. Un cas d’hépatite accompagnée d’une élévation des transaminases supérieure à 20 fois la LSN et d’une néphrite (protéinurie et présence de cylindres dans l’urine) a été signalé chez un sujet en bonne santé 10 jours après la fin du traitement par le lacosamide. Les épreuves sérologiques de dépistage de l’hépatite virale se sont révélées négatives. Les taux de transaminases sont revenus à la normale en 1 mois sans qu’un traitement particulier soit nécessaire. Au moment de cet épisode, le taux de bilirubine était normal. L’apparition de l’hépatite et de la néphrite a été interprétée comme étant une réaction d’hypersensibilité tardive au lacosamide.
8.5 Effets indésirables rapportés après commercialisation
Entre la première homologation du lacosamide à l’échelle internationale, le 29 août 2008, et le 28 février 2018, l’exposition à lacosamide a totalisé environ 1 424 796 années-patients. En plus des effets indésirables révélés durant les études cliniques et des effets énumérés précédemment, les effets indésirables suivants ont été signalés après la commercialisation du médicament. Le tableau 4 présente les effets indésirables signalés dans les rapports de déclaration spontanée. Les pourcentages indiqués ont été calculés en divisant le nombre d’effets indésirables déclarés au fabricant par le nombre estimé d’années-patients d’exposition à lacosamide. Comme les effets indésirables ont été signalés volontairement par une population d’une taille incertaine, il n’est pas possible d’estimer leur fréquence de façon fiable. De plus, un lien de cause à effet entre lacosamide et ces effets n’a pas été clairement établi.
Tableau 4 – Effets indésirables déclarés spontanément après la commercialisation
| Effets indésirables | Fréquence déclarée | ||
|---|---|---|---|
| Peu fréquents (< 1 % et ≥ 0,1 %) | Rares (< 0,1 % et ≥ 0,01 %) | Très rares (< 0,01 %) | |
| Troubles du système immunitaire | |||
| Réactions d’hypersensibilité au médicament | X | ||
| Réactions d’hypersensibilité touchant plusieurs organes1 | X | ||
| Troubles des systèmes sanguin et lymphatique | |||
| Leucopénie | X | ||
| Effets indésirables | Fréquence déclarée | ||
|---|---|---|---|
| Peu fréquents (< 1 % et ≥ 0,1 %) | Rares (< 0,1 % et ≥ 0,01 %) | Très rares (< 0,01 %) | |
| Thrombocytopénie | X | ||
| Agranulocytose | X | ||
| Troubles cardiovasculaires | |||
| Bradycardie | X | ||
| Bloc auriculoventriculaire | X | ||
| Fibrillation auriculaire | X | ||
| Flutter auriculaire | X | ||
| Arrêt cardiaque | X | ||
| Insuffisance cardiaque | X | ||
| Infarctus du myocarde | X | ||
| Tachyarythmie ventriculaire | X | ||
| Troubles hépatobiliaires | |||
| Résultats anormaux des évaluations de la fonction hépatique | X | ||
| Enzymes hépatiques accrues (> 2 fois la LSN) | X | ||
| Hépatite | X | ||
| Troubles du métabolisme et de la nutrition | |||
| Hyponatrémie | X | ||
| Troubles du système nerveux | |||
| Ataxie | X | ||
| Syncope | X | ||
| Convulsions | X | ||
| Dyskinésie | X | ||
| Troubles psychiatriques | |||
| Euphorie | X | ||
| Tentative de suicide | X | ||
| Idées suicidaires | X | ||
| Agressivité | X | ||
| Effets indésirables | Fréquence déclarée | ||
|---|---|---|---|
| Peu fréquents (< 1 % et ≥ 0,1 %) | Rares (< 0,1 % et ≥ 0,01 %) | Très rares (< 0,01 %) | |
| Agitation | X | ||
| Trouble psychotique | X | ||
| Insomnie | X | ||
| Hallucinations | X | ||
| Troubles de la peau et des tissus sous-cutanés | |||
| Éruption cutanée | X | ||
| Œdème de Quincke | X | ||
| Urticaire | X | ||
| Syndrome de Stevens-Johnson | X | ||
| Érythrodermie bulleuse avec épidermolyse | X | ||
| Alopécie | X | ||
1Y compris le terme préféré connexe DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms)
Troubles cardiaques
On a signalé des cas de bloc auriculoventriculaire du 2e ou du 3e degré, de tachyarythmie ventriculaire et de fibrillation et de flutter auriculaire associés au traitement par le lacosamide après la commercialisation du produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Hépatiques/biliaires/pancréatiques
Dans le cadre de la pharmacovigilance, des rapports de valeurs anormales des enzymes hépatiques, de lésion hépatique, d’insuffisance hépatique aiguë (y compris des cas d’encéphalopathie hépatique et de coma hépatique) et d’ictère ont été signalés chez des patients prenant du lacosamide seul ou en association avec d’autres médicaments. Par ailleurs, de rares cas de lésion hépatique significative sur le plan clinique et qui ont été considérés comme probablement ou possiblement liés au lacosamide ont été rapportés.
Troubles du système nerveux
Des cas d'aggravation des crises (y compris la survenue d'un état de mal épileptique) ont été rapportés. Des cas de dyskinésie post‐commercialisation ont été signalés chez des patients prenant du lacosamide seul ou en association avec d'autres médicaments.
9
INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le lacosamide doit être utilisé avec prudence chez les patients traités au moyen de médicaments qui prolongent l’intervalle PR, incluant les antiépileptiques bloquant le canal sodique, la prégabaline et les bêtabloquants, et chez les patients traités par des antiarythmiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Évaluation in vitro des interactions médicamenteuses
Les résultats d’études in vitro portant sur le métabolisme du médicament ont révélé que le lacosamide ne stimule pas l’activité des isoenzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19 et CYP3A4 à des concentrations (12,5 mcg/mL) proches de la concentration plasmatique maximale chez l’être humain (10,9 mcg/mL, Cmax, état d’équilibre à la dose maximale de 400 mg/jour recommandée chez l’être humain). À des concentrations 10 fois supérieures (125 mcg/mL), l’activité enzymatique était moins de 2 fois plus élevée. Le lacosamide n’a pas inhibé les isoenzymes CYP1A1, CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2D6, CYP2E1, CYP3A4 et CYP3A5 à des concentrations jusqu’à 1000 fois supérieures à la Cmax obtenue lors de l’administration de 400 mg/jour. Les concentrations inhibitrices (CI50) de la CYP3A4, de la CYP3A5, de la CYP2C9 et de la CYP1A1 par le lacosamide sont au moins 70 fois plus élevées que la Cmax obtenue lors de l’administration de 400 mg/jour.
Des données in vitro portent à croire que le lacosamide a la capacité d’inhiber la CYP2C19 aux concentrations thérapeutiques (inhibition de 60 % à 25 mcg/mL). Toutefois, une évaluation in vivo réalisée chez des sujets en bonne santé n’a révélé aucun effet inhibiteur du lacosamide (600 mg/jour administrés à raison de 300 mg 2 fois par jour) d’après les paramètres pharmacocinétiques associés à l’administration d’une dose unique d’oméprazole (40 mg).
Le lacosamide est un substrat de la CYP2C19. La contribution relative d’autres isoformes du CYP ou d’enzymes n’appartenant pas à la classe du CYP au métabolisme du lacosamide demeure incertaine.
Le lacosamide n’est pas un substrat ni un inhibiteur de la glycoprotéine P.
Comme moins de 15 % du lacosamide se lie aux protéines plasmatiques, il est peu probable qu’une interaction d’importance clinique avec d’autres médicaments par la compétition pour les sites de fixation protéiniques se produise.
Évaluation in vivo des interactions médicamenteuses
Les études sur les interactions médicament-médicament réalisées chez des sujets en bonne santé n’ont révélé aucune interaction pharmacocinétique entre le lacosamide et la carbamazépine, l’acide valproïque, la digoxine, la metformine, l’oméprazole, le midazolam ou un contraceptif oral renfermant de l’éthinylestradiol et du lévonorgestrel. Aucun signe d’interaction médicament-médicament d’importance n’a été relevé entre le lacosamide d’usage courant lors des essais cliniques comparatifs avec placebo portant sur le traitement adjuvant menés chez des patients présentant des crises partielles. L’absence d’interaction pharmacocinétique n’écarte pas la possibilité d’interactions pharmacodynamiques, particulièrement avec les médicaments qui modifient la conduction cardiaque.
9.
4 Interactions médicamenteuses
Études sur les interactions médicamenteuses avec les anticonvulsivants
- Effet du lacosamide sur les anticonvulsivants pris en concomitance
L’administration de lacosamide à raison de 400 mg/jour chez des sujets en bonne santé n’a eu aucun effet sur la pharmacocinétique de l’acide valproïque à 600 mg/jour et de la carbamazépine à 400 mg/jour.
On a démontré au cours des études comparatives avec placebo portant sur le traitement adjuvant réalisées chez des patients présentant des crises partielles que les concentrations plasmatiques à l’état d’équilibre du lévétiracétam, de la carbamazépine, de la carbamazépine époxyde, de la lamotrigine, du topiramate, du dérivé monohydroxylé (MHD) de l’oxcarbazépine, de la phénytoïne, de l’acide valproïque, du phénobarbital, de la gabapentine, du clonazépam et du zonisamide n’étaient pas modifiées par la prise de 200 à 600 mg/jour de lacosamide.
- Effet des anticonvulsivants pris en concomitance sur lacosamide
Des études portant sur les interactions médicament-médicament menées chez des sujets en bonne santé ont montré que 600 mg/jour d’acide valproïque n’avaient aucun effet sur la pharmacocinétique de lacosamide administré à raison de 400 mg/jour. De la même façon, 400 mg/jour de carbamazépine n’ont pas modifié les paramètres pharmacocinétiques de lacosamide (400 mg/jour) lors d’une étude chez des sujets sains. Selon les résultats d’une analyse de population, de faibles réductions (d’environ 25 %) des concentrations plasmatiques de lacosamide ont été observées chez les patients présentant des crises d’épilepsie partielles lorsque le lacosamide (200 à 600 mg/jour) était administré en concomitance avec la carbamazépine, le phénobarbital ou la phénytoïne.
Études sur les interactions médicament-médicament réalisées avec d’autres agents
La liste des médicaments ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
- Digoxine
Les lacosamide (400 mg/jour) n'ont pas modifié la pharmacocinétique de la digoxine (0,5 mg une fois par jour) dans une étude menée chez des sujets en bonne santé. La digoxine n’a eu aucun effet sur la pharmacocinétique du lacosamide.
- Metformine
Aucune variation cliniquement significative des taux de metformine n’a été relevée pendant l’administration concomitante de lacosamide (400 mg/jour). La metformine (500 mg trois fois par jour) n’a eu aucun effet sur la pharmacocinétique du lacosamide (400 mg/jour) chez les sujets en bonne santé.
- Midazolam
Le midazolam est un substrat de la CYP3A4.
L’administration d’une dose unique de 200 mg ou de doses répétées de 400 mg/jour (200 mg, 2 f.p.j.) de lacosamide à des sujets en bonne santé n’a eu, sur le plan clinique, aucun effet significatif sur l’ASC du midazolam, bien qu’on ait observé une légère augmentation de la Cmax au fil du temps (30 % après 13 jours).
- Oméprazole
L’oméprazole est un substrat et un inhibiteur de la CYP2C19.
L’administration concomitante de l’oméprazole (40 mg une fois par jour) a fait augmenter l’ASC du lacosamide (300 mg, dose unique) de 19 %; il est peu probable que cette variation soit significative sur le plan clinique. Le lacosamide (600 mg/jour) n’a pas modifié la pharmacocinétique d’une dose unique d’oméprazole (40 mg) chez les sujets sains.
- Contraceptifs oraux
Une étude sur les interactions médicamenteuses menée chez des femmes en bonne santé n’a révélé aucune interaction pertinente sur le plan clinique entre le lacosamide (400 mg/jour) et deux contraceptifs oraux : l’éthinylestradiol (0,03 mg) et le lévonorgestrel (0,15 mg). Les concentrations de progestérone n’ont pas été modifiées lorsque les médicaments étaient administrés en concomitance (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes).
- Warfarine
L’administration en concomitance d’une dose unique de warfarine à 25 mg et de lacosamide à 400 mg/jour (200 mg, 2 fois par jour) chez des sujets en bonne santé n’a révélé aucun changement clinique significatif de la pharmacocinétique et de la pharmacodynamie de la warfarine.
9.5 Interactions médicament-aliments
Les lacosamide est complètement absorbés après leur administration par voie orale. Les aliments ne modifient ni la vitesse ni le degré d’absorption
9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicamenteuses et d'essais en laboratoire
Aucun effet du médicament n’a été observé au cours des épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mécanisme d'action
Le mécanisme précis par lequel le lacosamide exerce son effet anticonvulsivant chez l’être humain demeure inconnu (voir la section Pharmacologie préclinique pour obtenir un exposé des données expérimentales in vitro et in vivo chez l’animal).
Pharmacologie préclinique
Les résultats d’études électrophysiologiques in vitro indiquent que le lacosamide provoque l’inactivation lente des canaux sodiques potentiel-dépendants, entraînant ainsi une diminution de l’hyperexcitabilité des membranes neuronales et l’inhibition des décharges neuronales répétées.
Le lacosamide a exercé un effet protecteur contre les crises dans de nombreux modèles de crises d’épilepsie partielles et de crises généralisées primaires ainsi que de retard de l’embrasement chez les rongeurs (souris et rats). Lors d’expériences non cliniques sur l’emploi du lacosamide en association avec le lévétiracétam, la carbamazépine, la phénytoïne, le valproate, la lamotrigine, le topiramate ou la gabapentine, on a observé des effets anticonvulsivants synergiques ou additifs. Le lacosamide n’était pas efficace contre l’absence épileptique chez le modèle de rat WAG/Rij et a causé une légère augmentation liée à la dose du nombre de décharges de pointe ondes caractéristiques relevées à l’EEG pendant 1 heure après l’administration par voie intrapéritonéale de doses uniques de 3 à 30 mg/kg. Un phénomène semblable est également survenu chez le rat WAG/Rij ayant reçu d’autres anticonvulsivants, soit la phénytoïne et la carbamazépine.
Une étude de pharmacologie visant à établir l’innocuité du lacosamide administré par voie intraveineuse (IV) à raison de 2 à 12 mg/kg chez des beagles anesthésiés a révélé des prolongations temporaires de l’intervalle PR et du complexe QRS ainsi qu’un abaissement de la tension artérielle, probablement causés par un effet cardiodépresseur déterminé par une diminution du débit cardiaque. On a pu prouver l’existence d’une relation dose-effet. Un chien ayant reçu une dose élevée (12 mg/kg) est mort en raison d’une chute marquée et soutenue de la tension artérielle suivie d’un arrêt cardiaque. À une dose faible, ces variations transitoires ont pu être observées à l’intérieur de la même gamme de concentrations plasmatiques de lacosamide qu’après l’administration de la dose maximale recommandée sur le plan clinique (300 mg 2 fois par jour). Une baisse progressive de la tension artérielle systolique, diastolique et moyenne a également été observée chez le macaque de Buffon sous anesthésie ayant reçu par voie IV jusqu’à 4 doses séquentielles de 15 mg/kg de lacosamide. Des chiens anesthésiés ayant reçu des doses de 15 à 45 mg/kg (en 1 à 3 doses séquentielles) par voie IV et des singes anesthésiés ayant reçu des doses de 30 à 120 mg/kg (en 1 à 4 doses séquentielles) par voie IV ont présenté un ralentissement de la conductivité auriculaire et ventriculaire, un bloc auriculoventriculaire ainsi qu’une dissociation auriculoventriculaire. Lors d’une épreuve in vitro réalisée sur des cellules HEK293 qui expriment le gène hERG (human-ether-à-go-go related gene) de façon stable, une faible inhibition – de 7 % – des courants des canaux potassiques hERG n’a été relevée qu’avec la plus élevée des concentrations évaluées (3000 μmol/L). Ce phénomène concorde avec l’absence de variation de l’intervalle QT observée lors des études de pharmacologie réalisées chez le chien et le singe pour déterminer l’innocuité du lacosamide.
10.2 Pharmacodynamie
Une analyse de la pharmacocinétique et de la pharmacodynamie (efficacité) a été réalisée à partir de données groupées provenant de 3 essais comparatifs sur le traitement adjuvant visant à établir l’efficacité contre les crises d’épilepsie partielles. Elle a révélé que l’exposition au lacosamide est corrélée à la diminution de la fréquence des crises d’épilepsie. Cependant, lors d’analyses groupées, il semblait que, dans le cadre d’un traitement adjuvant, les doses supérieures à 400 mg/jour n’apportaient aucun bienfait additionnel et étaient associées à des effets indésirables plus graves et nettement plus fréquents.
Électrophysiologie cardiaque
Les effets de lacosamide sur l’électrocardiographie ont été établis au cours d’une étude de pharmacologie clinique à répartition aléatoire et à double insu au cours de laquelle des ECG ont été réalisées chez 247 sujets en bonne santé. Un traitement continu administré par voie orale à raison de 400 et de 800 mg/jour a été comparé à la prise d’un placebo et d’un traitement actif de référence (400 mg de moxifloxacine). Le lacosamide n’a pas prolongé l’intervalle QTc et n’a eu aucun effet lié à la dose ou d’importance clinique sur la durée de l’intervalle QRS. Le lacosamide a toutefois entraîné un allongement lié à la dose de l’intervalle PR moyen. À l’état d’équilibre, la durée de l’intervalle PR moyen maximal observé correspondait au Tmax. La prolongation maximale de l’intervalle PR (au Tmax), corrigée en fonction du placebo, était de 7,3 ms dans le groupe ayant reçu 400 mg/jour et de 11,9 ms dans le groupe traité par 800 mg/jour.
Chez les patients présentant des crises partielles qui ont participé aux essais comparatifs sur le traitement adjuvant, la prolongation maximale de l’intervalle PR corrigée en fonction du placebo était de 3,1 ms dans le groupe sous lacosamide à 400 mg/jour. Dans le cas des participants atteints de neuropathie diabétique recevant le médicament à la dose citée précédemment, cette prolongation s’établissait à 8,3 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et 8.2 Effets indésirables observés au cours des études cliniques, Troubles cardiaques).
10.3 Pharmacocinétique
La pharmacocinétique du lacosamide a été étudiée chez des adultes en bonne santé (de 18 à 87 ans), des adultes présentant des crises d’épilepsie partielles, des adultes atteints de neuropathie diabétique et des sujets présentant une insuffisance rénale ou hépatique. Un résumé des paramètres pharmacocinétiques du lacosamide chez les sujets en bonne santé est présenté au tableau 5.
Après son administration par voie orale, le lacosamide est complètement absorbé et subit un effet de premier passage négligeable qui entraîne une biodisponibilité absolue élevée d’environ 100 %. Les concentrations plasmatiques maximales du lacosamide sont atteintes environ 0,25 à 4 heures après l’administration orale du médicament, dont la demi-vie est d’environ 13 heures. Les concentrations plasmatiques à l’état d’équilibre sont atteintes après l’administration du médicament 2 fois par jour durant 3 jours. La pharmacocinétique du lacosamide est proportionnelle à la dose (100-800 mg), ne varie pas en fonction du temps et montre de faibles variations intra-individuelles et interindividuelles. Comparativement au lacosamide, son principal métabolite, l’O-desméthyl-lacosamide, montre un Tmax (0,5 à 12 heures) et une demi vie d’élimination (15-23 heures) plus longs, mais n’exerce aucune activité pharmacologique connue.
Tableau 5 – Résumé des paramètres pharmacocinétiques du lacosamide chez les sujets en bonne santé
| Cmax (µg/mL) Moyenne arithmétique | Tmax médian (plage) | t1/2 (h) Moyenne arithmétique | ASCT (µg/mL*h) Moyenne arithmétique | |
|---|---|---|---|---|
| Comprimé à 200 mg administré par voie orale | 5,03 | 0,75 (0,25-4,00) | 13,96 | 88,61 |
Absorption
Le lacosamide est absorbé rapidement et complètement après son administration par voie orale. La biodisponibilité du lacosamide en comprimés pris par voie orale est d’environ 100 %. La concentration plasmatique du lacosamide inchangé augmente rapidement et atteint la Cmax environ 0,25 à 4 heures après l’administration orale de la dose. Les aliments ne modifient pas la vitesse ni le degré d’absorption du médicament.
La concentration plasmatique augmente de façon proportionnelle à la dose après l’administration orale (100-800 mg)
Distribution
Le volume de distribution est d’environ 0,6 L/kg. Le lacosamide se lie aux protéines plasmatiques dans une proportion inférieure à 15 %.
Métabolisme
Le métabolisme du lacosamide n’a pas été complètement établi. Près de 95 % de la dose est excrétée dans l’urine sous forme de médicament et de métabolites. Les principaux composés excrétés dans l’urine sont le lacosamide sous forme inchangée (approximativement 40 % de la dose) et son métabolite O-desméthyl-lacosamide (moins de 30 %), qui n’exerce aucune activité pharmacologique connue. Une fraction polaire de structure inconnue a également été décelée dans l’urine (environ 20 %) et également en quantité infime (0-2 %) dans le plasma de certains sujets. De faibles quantités (0,5-2 %) d’autres métabolites ont aussi été détectées dans l’urine. L’exposition plasmatique (ASC) au principal métabolite, l’O-desméthyl-lacosamide, s’établit à environ 15 % de celle du médicament, le lacosamide.
La CYP2C19, la CYP2C9 et la CYP3A4 sont principalement responsables de la formation du métabolite O-desméthyl-lacosamide. Cependant, aucune différence significative sur le plan clinique n’a été relevée quant à l’exposition au lacosamide lorsqu’on a comparé la pharmacocinétique de ce dernier chez les métaboliseurs rapides (qui présentent une CYP2C19 fonctionnelle) et les métaboliseurs lents (carencés en CYP2C19 fonctionnelle). De plus, un essai sur l’interaction avec l’oméprazole (inhibiteur de la CYP2C19) n’a révélé aucune variation cliniquement significative des concentrations plasmatiques du lacosamide, ce qui traduit l’importance mineure de cette voie métabolique. On n’a cerné aucune autre enzyme qui jouait un rôle dans le métabolisme du lacosamide.
Élimination
Le lacosamide est principalement éliminé de la circulation générale par excrétion et biotransformation rénales. Après l’administration orale et IV de 100 mg de lacosamide radiomarqué, environ 95 % de la dose radioactive administrée a été récupérée dans l’urine et moins de 0,5 % dans les fèces. La demi-vie d’élimination du médicament sous forme inchangée s’établit à environ 13 heures et elle n’est pas modifiée par l’administration de doses différentes ou multiples ou encore par l’utilisation. La pharmacocinétique du lacosamide est proportionnelle à la dose, ne varie pas en fonction du temps et montre de faibles variations intra-individuelles et interindividuelles. Les concentrations plasmatiques à l’état d’équilibre sont atteintes après l’administration du médicament 2 fois par jour durant 3 jours. La concentration plasmatique augmente en fonction d’un facteur d’accumulation d’environ 2.
Populations particulières et états pathologiques
Enfants (< 18 ans) : La pharmacocinétique du lacosamide n’a pas été établie chez l’enfant.
Personnes âgées (≥ 65 ans) : Au cours d’une étude menée chez des hommes et des femmes âgés, l’ASC était de 30 % et de 50 % supérieure à celle observée chez les hommes jeunes. Ce phénomène est en partie attribuable au poids plus faible des personnes âgées. La différence normalisée observée dans le poids corporel s’établissait respectivement à 26 % et à 23 %. Une variation accrue de l’exposition a également été signalée. La clairance rénale du lacosamide n’était que légèrement réduite chez les patients âgés ayant participé à l’étude.
Sexe : Les essais cliniques sur les lacosamide ont permis de montrer que le sexe n’influe pas de façon significative sur la pharmacocinétique du lacosamide.
Polymorphisme génétique : On n’a observé aucune différence pertinente sur le plan clinique quant aux paramètres pharmacocinétiques du lacosamide entre les métaboliseurs lents (carencés en CYP2C19) et les métaboliseurs rapides. Les résultats recueillis lors d’un essai mené chez des métaboliseurs lents (n = 4) et des métaboliseurs rapides (n = 8) ont montré que les concentrations plasmatiques de lacosamide étaient comparables chez les deux groupes de patients, mais que les concentrations plasmatiques du métabolite O-desméthyl lacosamide et sa quantité excrétée dans l’urine étaient de 70 % moindre chez les métaboliseurs lents comparativement aux métaboliseurs rapides.
Race : Environ 90 % des patients ayant participé aux essais sur l’épilepsie étaient d’origine caucasienne. Il n’existe aucune différence pertinente sur le plan clinique entre les sujets d’origine asiatique, de race noire et d’origine caucasienne quant à la pharmacocinétique du lacosamide.
Insuffisance hépatique : Le lacosamide est métabolisé. Les sujets présentant une insuffisance hépatique modérée (classe B de Child-Pugh) ont montré des concentrations plasmatiques de lacosamide accrues (ASC d’environ 50 % à 60 % supérieures à l’ASC observée chez les sujets en bonne santé). On recommande que la dose maximale administrée chez les patients présentant une insuffisance hépatique légère à modérée soit de 300 mg/jour. L’augmentation de la dose doit être réalisée avec prudence, et une surveillance étroite s’impose chez ces patients. Les patients qui présentent à la fois une insuffisance rénale et hépatique, quelle qu’en soit la gravité, doivent faire l’objet d’un suivi étroit durant le réglage de la dose.
La pharmacocinétique du lacosamide n’a pas été étudiée chez les patients atteints d’une insuffisance hépatique grave. Par conséquent, l’emploi de lacosamide n’est pas recommandé dans cette population (voir 4.2 Recommandation et adaptation posologique, Patients atteints d’insuffisance hépatique) et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Insuffisance rénale : Le lacosamide et son principal métabolite sont surtout éliminés de la circulation générale par voie rénale.
L’ASC du lacosamide a augmenté d’environ 25 % chez les patients souffrant d’une insuffisance rénale légère (ClCr 50-80 mL/min) et modérée (ClCr 30-50 mL/min) et d’environ 60 % chez les patients dont l’insuffisance rénale est grave (ClCr ≤ 30 mL/min) comparativement aux patients dont la fonction rénale est normale (ClCr > 80 mL/min), alors que la Cmax est demeurée inchangée. On estime qu’aucun réglage posologique n’est nécessaire chez les sujets dont la fonction rénale est légèrement ou modérément atteinte. L’administration d’une dose maximale de 300 mg/jour est recommandée en présence d’insuffisance rénale grave (ClCr ≤ 30 mL/min) ou terminale.
Hémodialyse
L’hémodialyse élimine efficacement le lacosamide du plasma, puisqu’une séance de 4 heures réduit l’ASC de lacosamide d’environ 50 %. Par conséquent, il faut envisager d’administrer une dose jusqu’à 50 % plus élevée après une hémodialyse. L’augmentation de la dose doit être effectuée avec prudence chez tous les patients en présence d’insuffisance rénale.
11 STOCKAGE, STABILITÉ ET ÉLIMINATION
Conserver à la température ambiante (de 15°C à 30°C).
- 12. TRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction spéciale de manipulation n'est requise pour ce produit pharmaceutique.
PARTIE II : DONNÉES SCIENTIFIQUES
13 DONNÉES PHARMACEUTIQUES
Substance pharmaceutique
| Dénomination commune: | lacosamide | ||
|---|---|---|---|
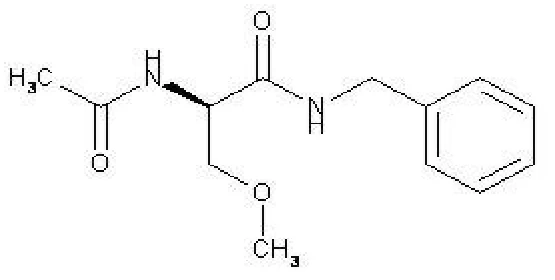
| Nom chimique : | (2R)-2-acétamido-N-benzyl-3-méthoxypropionamide (UICPA) | ||
| Formule moléculaire et masse moléculaire | C13H18N2O3 250.30 g/mol | ||
| Formule développée : | |||
 | |||
| Propriétés physicochimiques: | Le lacosamide, poudre cristalline blanche à blanc cassé, est librement soluble dans le diméthylsulfoxyde et dans l'éthanol. Le point de fusion du lacosamide est d'environ 145°C. | ||
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indications
Tableau 6 : Résumé des données démographiques dans les études cliniques sur l’épilepsie (En Monothérapie)
| N o d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| Étude sur la monothérapie (SP0993) | Essai de non-infériorité multicentrique de phase III, à double insu et à répartition aléatoire, avec double placebo et comparateur | Lacosamide : 200, 400 et 600 mg/jour Carbamazépine (à libération contrôlée) : 400, 800 et 1200 mg/jour orale Maximum de 121 semaines | 886 | 41,8 ans (16 – 87) | 475 M 411 F |
| N o d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | |
|---|---|---|---|---|---|---|
| actif | Phase d’augmentation de la dose et de stabilisation : 3 semaines Phase d’évaluation : 26 semaines Phase d’entretien : 26 semaines Phase de fin d’étude (comprenant la dernière visite de réduction de la dose et la visite finale) : maximum de 7 semaines (réduction de la dose sur 1, 3 ou 5 semaines selon la dose de départ – 200, 400 ou 600 mg/jour, respectivement) | |||||
L'efficacité du lacosamide en monothérapie dans les crises d'épilepsie partielles a été établie lors de l'étude SP0993 dans laquelle 444 patients ont reçu de lacosamide ou de la carbamazépine à libération contrôlée (n=442). Seuls les patients dont le diagnostic d’épilepsie était recent ou nouveau ont participé à l’étude. Les patients devaient avoir subi au moins deux crises d’épilepsie au cours des 12 mois précédant l’admission à l’étude. Les patients qui avaient reçu un traitement de longue durée (> 2 semaines) contre l’épilepsie au moyen de n’importe quel anticonvulsivant au cours des 6 mois qui précédaient l’admission à l’étude ont été exclus. Au total, 27 enfants et 62 personnes âgées ont reçu au moins une dose de lacosamide à 200‐600 mg/jour. Chez les patients âgés, la dose d’entretien de lacosamide était de 200 mg/jour chez 55 patients (88,7 %) et de 400 mg/jour chez 6 patients (9,7 %), et la dose a été portée à 600 mg/jour pour 1 patient (1,6 %).
La conception par étapes de l'étude reposait sur trois niveaux de doses cibles prédéfinis pour la lacosamide et la carbamazépine (à libération contrôlée). Les patients ont commencé leur traitement par lacosamide à 100 mg/jour ou la carbamazépine (à libération contrôlée) à 200 mg/jour. La dose des deux médicaments à l’étude a ensuite été augmentée à la première dose cible thérapeutique, soit 200 mg/jour dans le cas de lacosamide et 400 mg/jour dans le cas de la carbamazépine (à libération contrôlée). Si cette dose était insuffisante pour maîtriser les crises au cours de la phase d'évaluation de l'étude de 6 mois, la dose était augmentée à 400 mg/jour de lacosamide 400 ou à
800 mg/jour de carbamazépine (à libération contrôlée). Si cette dose était également insuffisante pour maîtriser les crises, la dose était augmentée à 600 mg/jour de lacosamide 600 ou à 1200 mg/jour de carbamazépine (à libération contrôlée). Après la phase d'évaluation à une dose spécifique, les patients qui n'avaient pas eu de crises sont entrés dans la phase d'entretien.
Les taux de poursuite de l’étude jusqu’à la fin chez les patients traités par le lacosamide étaient de 66,9 % (n = 210) à la dose de 200 mg/jour, de 47,1 % (n = 41) à la dose de 400 mg/jour et de 34,9 % (n = 15) à la dose de 600 mg/jour.
Environ 95 % des patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise recevaient des doses quotidiennes de 200 ou de 400 mg de lacosamide. Dans l’étude 19 patients ont reçu la dose de 600 mg/jour et n’ont pas présenté de crises d’épilepsie.
Le paramètre d'efficacité principal était la proportion de patients n’ayant pas présenté de crise pendant les 6 mois de traitement consécutifs (26 semaines consécutives) après avoir atteint la stabilité à la dernière dose évaluée pour chaque patient.
Résultats des études
Le lacosamide a répondu au critère prédéfini de non-infériorité et a été considéré comme étant non inférieur à la carbamazépine (à libération contrôlée) en fonction du paramètre d’efficacité principal.
Parmi tous les patients traités par lacosamide (n = 444), environ 56 % (n = 249), 13 % (n = 59) et 4 % (n = 19) ont complété la phase d’évaluation de 6 mois sans subir de crise à la dernière dose évaluée de 200 mg/jour, de 400 mg/jour et de 600 mg/jour de lacosamide, respectivement.
Le nombre et le pourcentage de patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise sont présentés dans le Tableau 7 par groupe de traitement pour toutes les doses et pour chaque dernier niveau de dose évalué. Dans l’ensemble, la proportion de sujets qui ont complété la phase de 6 mois sans subir de crise au dernier niveau de dose était similaire dans le groupe lacosamide (73,6 %) et le groupe carbamazépine (à libération contrôlée) (69,7 %).
Tableau 7: Nombre et pourcentage de patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise à la dernière dose évaluée basé sur l'analyse complète (En Monothérapie)
| Dernier niveau de dose évalué | 6 mois | |||||||
|---|---|---|---|---|---|---|---|---|
| Paramètre | Lacosamide | CBZ-CR | ||||||
| Total, n | 444 | 442 | ||||||
| Absence de crise pendant 6 mois, n (%) | 327 (73,6) | 308 (69,7) | ||||||
| Niveau de dose 1, n | 314 | 324 | ||||||
| Absence de crise pendant 6 mois, n (%) | 249 (79,3) | 235 (72,5) | ||||||
| Niveau de dose 2, n | 87 | 85 |
|---|---|---|
| Absence de crise pendant 6 mois, n (%) | 59 (67,8) | 60 (70,6) |
| Niveau de dose 3, n | 43 | 33 |
| Absence de crise pendant 6 mois, n (%) | 19 (44,2) | 13 (39,4) |
CBZ-CR = carbamazépine (libération contrôlée)
Remarque : Niveau de dose 1= Lacosamide à 200 mg/jour ou CBZ-CR à 400 mg/jour; niveau de dose 2 = Lacosamide T à 400 mg/jour ou CBZ-CR à 800 mg/jour; niveau de dose 3 = Lacosamide à 600 mg/jour ou CBZ-CR à 1200 mg/jour.
Les autres critères d’efficacité tels que l’évaluation du taux d’absence de crises à 12 mois ont confirmé le paramètre primaire d’efficacité.
Les taux d’absence de crises à 6 mois chez les patients âgés de 65 ans ou plus étaient similaires dans les deux groupes de traitement et la population générale.
Traitement adjuvant
Table 8: Résumé des données démographiques des patients pour les essais cliniques sur l'épilepsie (Traitement d'appoint)
| Étude# | Plan d'étude | Posologie, voie d'administration et durée | Sujets d'étude (n) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| Étude 1 (SP667, traitement d'appoint) | Phase 2b, multicentrique, en double aveugle, randomisée, contrôlée par placebo et à groupes parallèles | Lacosamide: 200, 400, 600mg/jour Placebo orale Jusqu'à 29 semaines Au départ: 8 semaines Phase de titration: 6 semaines Phase d'entretien: 12 semaines Phase de transition: 2 semaines ou Phase de réduction progressive: 3 semaines | 418 | 39,9 ans (18-68) | 191 H 227 F |
| Étude# | Plan d'étude | Posologie, voie d'administration et durée | Sujets d'étude (n) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| Étude 2 (SP754, traitement d'appoint) | Phase 3, multicentrique, en double aveugle, randomisée, contrôlée par placebo et à groupes parallèles | Lacosamide: 400 - 600 mg/jours Placebo orale Jusqu'à 29 semaines Au départ: 8 semaines Phase de titration: 6 semaines Phase d'entretien: 12 semaines Phase de transition: 2 semaines ou Phase de réduction progressive: 3 semaines | 405 | 38,3 ans (16-71) | 200 H 205F |
| Étude 3 (SP755, traitement d'appoint) | Phase 3, multicentrique, en double aveugle, randomisée, contrôlée par placebo et à groupes parallèles | Lacosamide: 200 - 400 mg/jours Placebo orale Jusqu'à 26 semaines Au départ: 8 semaines Phase de titration: 4 semaines Phase d'entretien: 12 semaines Phase de transition ou phase de réduction progressive: 2 semaines | 485 | 37,8 ans (16-70) | 205 H 235 F |
L'efficacité du lacosamide comme traitement d'appoint des crises partielles a été établie dans trois essais multicentriques de 12 semaines, randomisés, en double aveugle, contrôlés par placebo, auxquels ont participé 944 patients adultes qui ont été randomisés pour recevoir du lacosamide (et 364 patients adultes qui ont été randomisés pour recevoir un placebo). Les patients présentaient des crises partielles avec ou sans généralisation secondaire et n'étaient pas contrôlés de manière adéquate par 1 à 3 AED concomitants. Au cours d'une période de référence de 8 semaines, les patients devaient présenter une moyenne de ≥4 crises partielles par 28 jours, sans période sans crise dépassant 21 jours. Dans ces 3 essais, les patients avaient une durée moyenne d'épilepsie de 24 ans et une fréquence médiane de base des crises allant de 10 à 17 par 28 jours. Au total, 10 patients âgés de 16 à 17 ans ont été recrutés dans les essais. Dans l'ensemble, 84 % des patients prenaient 2 ou 3 AED en concomitance. Parmi ces patients, 18% recevaient également une stimulation du nerf vagal (VNS).
Dans l'étude 1, les doses de lacosamide 200, 400 et 600 mg/jour et le placebo ont été comparés chez 107, 108, 106 et 97 patients randomisés, respectivement. L'étude 2 a comparé les doses de lacosamide 400 et 600 mg/jour et le placebo chez 204, 97 et 104 patients randomisés, respectivement. L'étude 3 a comparé les doses de lacosamide 200 et 400 mg/jour et le placebo chez 163, 159 et 163 patients randomisés, respectivement. Après la phase de référence de 8 semaines, les patients ont été randomisés et ont reçu une dose croissante par l'instauration d'un traitement de 100 mg/jour (50 mg deux fois par jour), puis une augmentation par paliers hebdomadaires de 100 mg/jour jusqu'à la dose cible (un titrage en retour en une étape de lacosamide 100 mg/jour ou de placebo était autorisée en cas d'effets indésirables intolérables à la fin de la phase de titration). Après la phase de titration, les patients ont reçu une dose stable de lacosamide pendant 12 semaines (phase d'entretien). Parmi les patients randomisés pour le lacosamide, 76 % ont terminé la phase de traitement (titration et entretien).
Le critère principal d'efficacité dans les trois essais était la réduction de la fréquence des crises par 28 jours entre le début de l'étude et la phase d'entretien dans le(s) bras lacosamide par rapport au placebo. Le taux de réponse de 50 % (pourcentage de patients présentant une réduction d'au moins 50 % de la fréquence des crises entre le début de l'étude et la phase d'entretien) par rapport au placebo constituait un critère d'évaluation secondaire.
Résultats de l'étude
Un effet statistiquement significatif (dans la réduction de la fréquence des crises entre la ligne de base et la phase d'entretien) a été observé avec des doses de lacosamide de 200 mg/jour (étude 3), 400 mg/jour (études 1, 2 et 3) et 600 mg/jour (études 1 et 2). Les taux de réponse de 50 % pour les doses de lacosamide de 400 mg et 600 mg/jour étaient également statistiquement significatifs par rapport au placebo (voir tableau 9).
Tableau 9: Median Percent Reduction in Partial Seizure Frequency per 28 days and 50% Responder Rates from Baseline to the Maintenance Phase (ITT Population) (Traitement d'appoint)
| AED’s + Lacosamide (mg/day) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Study | Efficacy results | AED’s + Placebo | 200 | 400 | 600 | ||||||
| 1 | n Median % Reduction 50% Responders | 96 10% 21.9% | 107 26% 32.7% | 107 39%** 41.1%** | 105 40%** 38.1%* | ||||||
| 2 | n | 104 | -- | 201 | 97 | ||||||
| AED’s + Lacosamide (mg/day) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Study | Efficacy results | AED’s + Placebo | 200 | 400 | 600 | ||||||
Median % Reduction 50% Responders | 20.8% 18.3% | -- -- | 37.3%** 38.3%** | 37.8%** 41.2%** | |||||||
| 3 | n Median % Reduction 50% Responders | 159 20.5% 25.8% | 160 35.3%* 35.0% | 158 36.4%* 40.5%** | -- -- -- | ||||||
ITT=intent to treat
*Significant at the 0.05 level; ** Significant at the 0.01 level.
Significance reflects the percent reduction over placebo which is based on log-transformed seizure frequency from pairwise treatment analysis of covariance (ANCOVA) models with terms for treatment, pooled site, and the baseline period measurement and pairwise treatment logistic regression models with terms for treatment and pooled site.
A statistically significant reduction in seizure frequency from Baseline to the Treatment Phase (i.e. Titration Phase + Maintenance Phase) was also observed with lacosamide doses of 200 mg/day (Study 3), 400 mg/day (Studies 1, 2, and 3), and 600 mg/day (Studies 1 and 2) compared to placebo. The 50% responder rates for lacosamide doses of 400 mg and 600 mg/day were also statistically significant compared to placebo.
There were no significant differences in seizure control as a function of gender. Data on race were limited (8.3% of the patients were non-Caucasian).
Etudes de biodisponibilité comparatives
Une étude randomisée, bidirectionnelle, à dose unique et croisée de la biodisponibilité comparative des comprimés d'LACOSAMIDE à 200 mg (Sanis Health Inc.) et des comprimés de VIMPAT® à 200 mg (UCB Canada Inc.) a été menée chez des sujets masculins adultes en bonne santé. dans des conditions de jeûne. Les données de biodisponibilité comparatives de 16 sujets inclus dans l'analyse statistique sont présentées dans le tableau suivant :
Tableau - Tableau récapitulatif des données comparatives de biodisponibilité du lacosamide
LACOSAMIDE (1 x 200 mg) À partir de données mesurées Moyenne Géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance |
| ASCT (µg.hr/ mL) | 99,7 101,3 (17,5) | 101,2 102,6 (16,7) | 98,6 | 96,5%; 100,7% |
| ASCI (µg.hr/ mL) | 103,1 105,0 (18,9) | 104,4 106,1 (18,0) | 98,7 | 96,8%; 100,8% |
LACOSAMIDE (1 x 200 mg) À partir de données mesurées Moyenne Géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Essai1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance |
| Cmax (µg/ mL) | 5,5 5,6 (18,6) | 5,4 5,5 (14,7) | 101,7 | 93,5%; 110,6% |
| Tmax3 (h) | 1,0 (0,3 – 2,3) | 1,5 (0,3 – 3,0) | ||
| T½4 (h) | 14,2 (22,6) | 14,1 (18,1) | ||
1 Comprimés de lacosamide à 200 mg fabriqués par Sanis Health Inc.
2 Les comprimés VIMPAT® (lacosamide) à 200 mg fabriqués par UCB Canada Inc. ont été achetés au Canada.
3 Exprimé uniquement en médiane (gamme).
4 Exprimé uniquement sous forme de moyenne arithmétique (CV%).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Au cours des études de toxicologie, les concentrations plasmatiques de lacosamide obtenues étaient comparables ou seulement marginalement supérieures aux concentrations observées en clinique, ce qui ne laisse qu’une marge d’exposition faible ou inexistante chez l’humain.
- Toxicité aiguë
Les résultats d’études sur la toxicité aiguë du lacosamide administré par voie orale révèlent une dose sans effet observable (DSEO) de 31,6 mg/kg chez la souris et le rat. La dose létale à 50 % (DL50) estimée s’établissait à 383 et à 253 mg/kg chez la souris et le rat. Après l’administration par voie intraveineuse, la DSEO était de 10 et de 25 mg/kg, et la DL50 estimée s’établissait à 178 et à > 100 mg/kg, respectivement, chez la souris et le rat. Lors des études de toxicité aiguë, les signes cliniques de toxicité observés aux doses élevées comprenaient des effets pharmacodynamiques exagérés du lacosamide sur le système nerveux central tels qu’une diminution de la motilité, une ataxie, une position abdominale ou latérale, une perte du réflexe de redressement, une baisse du tonus musculaire, une faiblesse des pattes arrière, des tremblements, une dyspnée et des convulsions.
- Toxicité à long terme
Au cours d’études sur l’administration de doses répétées par voie orale, le lacosamide a causé des convulsions chez la souris, le rat, le lapin et le chien après l’exposition à une Cmax seulement un peu supérieure, en général, à la Cmax à l’état d’équilibre de 14,5 μg/mL obtenue après l’administration en clinique de la dose maximale recommandée chez l’être humain (300 mg, 2 fois par jour). Les rapports de la Cmax étaient aussi faibles que 3,4 chez la souris, 1,1 chez le rat, 1,8 chez le lapin et 1,4 chez le chien adulte et le jeune chien à la plus faible dose provoquant des convulsions, et aussi faibles que 1,9 chez la souris, < 1,1 chez le rat, 0,9 chez le lapin, 1,0 chez le chien adulte et 0,6 chez le jeune chien à la dose la plus élevée non associée à la survenue de convulsions. Ces dernières apparaissaient habituellement en présence d’un ou plusieurs autres signes cliniques marqués, notamment des tremblements, une ataxie, une hypoactivité et une position en décubitus, ces signes étant également survenus à des doses non associées à l’apparition de convulsions..
Comme lors des études de pharmacologie visant à établir l’innocuité, le lacosamide a causé une baisse de 13 à 37 % de la tension artérielle systolique chez les femelles au cours de l’étude de 12 mois sur la toxicité chronique menée chez le chien, où les animaux ont reçu des doses de 10 à 25 mg/kg/jour. La Cmax obtenue à la dose de 10 mg/kg était équivalente à celle qui a été observée chez l’être humain ayant reçu la dose maximale recommandée (300 mg, 2 fois par jour).
Dans les études sur la toxicité de doses répétées, de légères modifications hépatiques réversibles ont été observées chez le rat à partir d’une exposition environ 2 fois supérieure à l’exposition clinique. Ces modifications comprenaient une augmentation du volume du foie, une hypertrophie des hépatocytes, une augmentation des concentrations sériques d’enzymes hépatiques et une augmentation des taux de cholestérol total et de triglycérides. Mise à part l’hypertrophie des hépatocytes, aucune autre modification histopathologique n’a été relevée.
Cancérogenèse et mutagenèse
Aucun signe d’effet cancérogène lié au médicament n’a été relevé chez la souris ou le rat. Ces derniers ont reçu le lacosamide 1 fois par jour par voie orale pendant 104 semaines à des doses entraînant une exposition plasmatique (ASC) pouvant être respectivement jusqu’à 1 et 2,3 fois supérieures à l’ASC plasmatique obtenue chez l’être humain à la dose maximale recommandée (600 mg/jour).
Les résultats au test d’Ames in vitro, au test du micronoyau in vivo chez la souris et au test de synthèse non programmée de l’ADN in vivo se sont révélés négatifs. Lors des tests réalisés in vivo, l’exposition plasmatique (ASC) était jusqu’à environ 3 fois supérieure à l’ASC plasmatique observée chez l’être humain à la dose maximale recommandée (600 mg/jour). Le lacosamide a produit une réponse positive au test in vitro sur lymphome de souris à des concentrations excessivement élevées (c.-à-d. à des concentrations supérieures à la concentration maximale recommandée de 10 mM).
Toxicité pour la reproduction et le développement
Lors d’études visant à évaluer les effets toxiques possibles du lacosamide sur la reproduction et le développement des rongeurs et des lapins, on n’a noté aucun effet tératogène, mais un nombre accru de petits mort-nés ou décédés durant la période périnatale, ainsi qu’une légère diminution du nombre de petits vivants par portée et du poids des petits lorsque des doses toxiques pour la mère correspondant à une exposition plasmatique significative sur le plan clinique ont été administrées chez la rate. Comme une exposition supérieure ne pouvait être testée chez l’animal en raison de la toxicité maternelle, les données demeurent insuffisantes pour caractériser pleinement l’effet toxique chez l’embryon et le fœtus ainsi que le pouvoir tératogène du lacosamide. Des études réalisées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversent facilement la barrière placentaire.
L’administration du lacosamide (30, 90 ou 180 mg/kg/jour) par voie orale à des rats durant les périodes néonatale et juvénile du développement postnatal a entraîné une diminution du poids du cerveau et des modifications neurocomportementales à long terme (altération du comportement en champ libre, troubles d’apprentissage et de mémoire). La pertinence de ces observations demeure ambiguë. Cependant, les effets indésirables possibles sur le développement du système nerveux central ne peuvent être écartés. On estime généralement que le début de la période postnatale chez le rat correspond à la fin de la grossesse chez l’humain en ce qui concerne le développement cérébral. La dose sans effet neurotoxique sur le développement du rat était associée à une ASC des concentrations plasmatiques de lacosamide environ 0,4 fois supérieure à celle qui a été observée chez l’être humain à la dose maximale recommandée de 600 mg/jour.
17 MONOGRAPHIES DE PRODUITS A L'APPUI
PrVIMPAT® (Lacosamide) comprimés, 50 mg, à 100 mg, à 150 mg et à 200 mg, submission control 263188, Monographie de produit, d'UCB Canada Inc. le 15 septembre 2022.