


Monographie de produit - Apo-Lacosamide
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 2023-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.2 Allaitement | 2023-05 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ........................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AU PROFESSIONNEL DE LA SANTÉ.............................. 4
1 INDICATIONS .................................................................................................................. 4
1.1 Pédiatrie ....................................................................................................................... 4
1.2 Gériatrie ....................................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION.................................................................................... 4
4.1 Considérations posologiques ....................................................................................... 4
4.2 Posologie recommandée et modification posologique ............................................... 5
4.4 Administration ............................................................................................................. 6
4.5 Dose oubliée ................................................................................................................ 6
5 SURDOSAGE ................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ETCONDITIONNEME-
NT………………………………………………………………………………………………………………………………...8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................... 10
7.1 Populations particulières ........................................................................................... 15
7.1.1 Femmes enceintes .................................................................................................... 15
7.1.2 Allaitement ................................................................................................................ 16
7.1.3 Pédiatrie .................................................................................................................... 16
7.1.4 Gériatrie ..................................................................................................................... 16
8 EFFETS INDÉSIRABLES ................................................................................................... 16
8.1 Aperçu des effets indésirables ................................................................................... 16
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 17
8.3 Effets indésirables moins fréquents observés au cours des essais cliniques ............ 24
8.4 Résultats de laboratoire anormaux : données hématologiques, chimie clinique et autres données quantitatives .................................................................................... 24
8.5 Effets indésirables du médicament observés après la mise en marché du produit .. 24
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 27
9.2 Aperçu des interactions médicamenteuses ............................................................... 27
9.4 Interactions médicament-médicament ..................................................................... 28
9.5 Interactions médicament-aliment ............................................................................. 30
9.6 Interactions médicament-herbe médicinale ............................................................. 30
9.7 Interactions médicament-épreuves de laboratoire ................................................... 30
10 PHARMACOLOGIE CLINIQUE ......................................................................................... 30
10.1 Mode d’action ............................................................................................................ 30
10.2 Pharmacodynamie ..................................................................................................... 31
10.3 Pharmacocinétique .................................................................................................... 32
11 ENTREPOSAGE ET STABILITÉ .......................................................................................... 35
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ....................................................... 35
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 36
13 RENSEIGNEMENTS PHARMACEUTIQUES ........................................................................ 36
14 ESSAIS CLINIQUES ......................................................................................................... 36
14.1 Essais cliniques par indication .................................................................................... 36
14.2 Études de biodisponibilité comparative .................................................................... 43
15 MICROBIOLOGIE ........................................................................................................... 43
16 TOXICOLOGIE NON CLINIQUE ........................................................................................ 43
17 MONOGRAPHIES DE PRODUIT DE RÉFÉRENCE ............................................................... 45
RENSEIGNEMENTS SUR LE MÉDICAMENT DESTINÉS AUX PATIENTS ...................................... 46
PARTIE I : RENSEIGNEMENTS DESTINÉS AU PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
APO-LACOSAMIDE (lacosamide) est indiqué en :
- Monothérapie dans la prise en charge des crises convulsives partielles chez les patients adultes (> 18 ans) atteints d’épilepsie. Tous les patients qui ont participé à l’essai en monothérapie ont reçu récemment un diagnostic d’épilepsie (voir 14 ESSAIS CLINIQUES).
- Traitement d’appoint dans la prise en charge des crises convulsives partielles chez les patients adultes atteints d’épilepsie qui ne sont pas contrôlés de façon satisfaisante par un traitement conventionnel.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité du lacosamide n’ont pas été établies chez les enfants; par conséquent, Santé Canada n’a pas autorisé une indication de ce médicament chez l’enfant (voir 7.1.3 Pédiatrie).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : L’expérience clinique avec le lacosamide chez les patients âgés atteints d’épilepsie est limitée. Il faut faire preuve de prudence lors de l’ajustement posologique et envisager une diminution de la clairance rénale associée à l’âge chez les patients âgés (voir 7.1.4 Gériatrie, 4.2 Posologie recommandée et modification posologique, Gériatrie et 10.3 Pharmacocinétique, populations particulières et états pathologiques, Gériatrie).
2 CONTRE-INDICATIONS
- Chez les patients hypersensibles à APO-LACOSAMIDE ou à l’un des excipients. Pour obtenir la liste complète des ingrédients, consulter la section 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
Chez les patients ayant des antécédents ou présentant un nœud auriculo-ventriculaire (AV)
du deuxième ou du troisième degré.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
APO-LACOSAMIDE peut être pris avec ou sans nourriture.
4.2 Posologie recommandée et modification posologique
Monothérapie
La dose initiale recommandée est de 100 mg deux fois par jour (200 mg/jour), avec ou sans nourriture. Selon la réponse et la tolérance du patient, la dose peut être augmentée à intervalles hebdomadaires de 50 mg deux fois par jour (100 mg/jour), jusqu’à une dose d’entretien quotidienne maximale recommandée de 300 mg deux fois par jour (600 mg/jour). Dans l’essai en monothérapie, la majorité des patients qui ont terminé la phase d’évaluation de l’étude et qui sont restés sans crise ont reçu 200 ou 400 mg/jour de lacosamide (voir la section 14.2 Résultats de l’étude, monothérapie).
Chez les patients ayant atteint ≥ 400 mg/jour de lacosamide et qui nécessitent un médicament antiépileptique supplémentaire, la posologie recommandée pour le traitement d’appoint ci-dessous doit être suivie. La dose quotidienne maximale recommandée pour le traitement d’appoint est de 400 mg/jour.
Traitement d’appoint
La dose initiale recommandée d’APO-LACOSAMIDE est de 50 mg deux fois par jour, avec ou sans nourriture, qui doit être augmentée à une dose thérapeutique initiale de 100 mg deux fois par jour après une semaine. Selon la réponse et la tolérance du patient, la dose d’entretien peut être augmentée de 50 mg deux fois par jour chaque semaine, jusqu’à une dose quotidienne maximale recommandée de 400 mg (200 mg deux fois par jour). Les doses supérieures à 400 mg/jour ne présentent aucun bienfait supplémentaire, sont associées à des effets indésirables plus sévères et nettement plus fréquents et ne sont pas recommandées (voir 5 SURDOSAGE, Surdose non aiguë chez l’humain).
Patients atteints d’insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée (clairance de la créatinine [CLCR] > 30 mL/min). Une dose maximale de 300 mg/jour est recommandée chez les patients atteints d’insuffisance rénale grave (CLCR ≤ 30 mL/min) et chez les patients atteints d’insuffisance rénale terminale. Chez tous les patients présentant un degré quelconque d’insuffisance rénale, l’ajustement posologique doit être effectué avec prudence (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Après un traitement par hémodialyse de 4 heures, l’ASC du lacosamide a été réduite d’environ 50 %. Ainsi, un supplément de dose allant jusqu’à 50 % après une hémodialyse peut être envisagé. Le traitement des patients atteints d’insuffisance rénale terminale doit être effectué avec prudence, car l’expérience clinique est limitée chez les sujets (n = 8) et nulle chez les patients, et il y a accumulation d’un métabolite (sans activité pharmacologique connue).
Patients atteints d’insuffisance hépatique
L’ajustement posologique doit être effectué avec prudence chez les patients atteints d’insuffisance hépatique légère à modérée. Une dose maximale de 300 mg/jour est recommandée pour les patients présentant une insuffisance hépatique légère à modérée. La pharmacocinétique du lacosamide n’a pas été évaluée en cas d’insuffisance hépatique sévère. APO-LACOSAMIDE n’est donc pas recommandé chez les patients atteints d’insuffisance hépatique sévère (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité de lacosamide chez les enfants de moins de 18 ans n’ont pas été établies. Par conséquent, son utilisation dans cette population de patients n’est pas indiquée (voir 1.1 Pédiatrie et 7.1.3 Pédiatrie).
Gériatrie (≥ 65 ans)
L’expérience clinique avec le lacosamide chez les patients âgés atteints d’épilepsie est limitée. Bien qu’aucune réduction de la dose ne soit nécessaire chez les patients âgés, il convient d’être prudent lors de l’ajustement posologique et d’envisager une diminution de la clairance rénale associée à l’âge avec une augmentation des taux d’ASC chez les patients âgés (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Gériatrie).
Arrêt du traitement
Conformément à la pratique clinique actuelle, si l’APO-LACOSAMIDE doit être arrêté, il est recommandé de le faire progressivement (p. ex., réduire progressivement la dose quotidienne de 200 mg/semaine).
4.4 Administration
Comprimés pelliculés
Les comprimés pelliculés sont pris par voie orale deux fois par jour. Le comprimé ne doit pas être mâché ni écrasé. Pour plus de détails sur l’utilisation, voir la section 4.2 Posologie recommandée et modification posologique de la monographie de produit.
4.5 Dose oubliée
Dans les cas où l’oubli remonte à quelques heures, le patient doit prendre APO-LACOSAMIDE aussitôt qu’il s’en rend compte. Si l’heure de la dose suivante est proche, il peut prendre son médicament à l’heure habituelle. Les patients ne doivent pas prendre deux doses en même temps.
5 SURDOSAGE
Signes, symptômes et résultats aux épreuves de laboratoire relatifs à une surdose aiguë chez l’humain
Dose létale connue la plus faible : estimée à 7 g (homme de 56 ans) (voir ci-dessous).
Les types d’événements indésirables observés chez les patients exposés à une surdose aiguë de lacosamide pendant les essais cliniques préalables à la commercialisation étaient pour la plupart similaires à ceux observés chez les patients ayant reçu des doses thérapeutiques de lacosamide.
Après l’administration de doses supérieures à 400 mg/jour jusqu’à 800 mg/jour, les événements indésirables les plus fréquemment signalés étaient liés au système nerveux central (étourdissements, céphalées, fatigue) et au système gastro-intestinal (nausées et vomissements).
Un seul cas de surdose intentionnel a été observé dans le cadre d’un essai clinique mené par un patient qui s’est auto-administré 12 000 mg de lacosamide en même temps que de fortes doses de zonisamide, de topiramate et de gabapentine. Le patient était initialement comateux, présentait un bloc AV de deuxième degré, des crises convulsives et a été hospitalisé. Un EEG a révélé des formes d’ondes épileptiques. Le patient s’est rétabli 2 jours plus tard. Parmi les 9 cas d’études cliniques préalables à la commercialisation ayant été exposés à un surdosage aigu de lacosamide > 800 mg, aucun ne s’est soldé par un décès.
Une baisse de l’acuité visuelle a été signalée dans un cas lors d’un essai clinique de surdose de lacosamide à 1 050 mg en une seule journée. L’événement a été considéré comme non grave et a été résolu le lendemain.
Dans le cadre de la pharmacovigilance, les événements signalés à la suite de surdoses uniques aiguës allant de 800 mg à 12 000 mg étaient les suivants : étourdissements, nausées, anomalies de la vision, crises convulsives (crises toniques-cloniques généralisées, état épileptique), troubles de la conduction cardiaque, choc et coma. Un arrêt cardiaque mortel, un choc et une défaillance multiviscérale ont été signalés après l’administration de doses excessives aiguës de 7 000 mg de lacosamide.
Des cas de crises convulsives et de perte de conscience ont également été signalés après la commercialisation du produit chez des patients ayant reçu des doses élevées uniques de lacosamide entre 400 mg et 1 200 mg
Surdose non aiguë chez l’humain
Des cas de surdose non aiguë de lacosamide ont également été signalés. La grande majorité de ces cas concernait des patients recevant des doses quotidiennes de lacosamide ≤ 800 mg pendant différentes durées. Les événements indésirables observés après l’administration de doses suprathérapeutiques comprenaient des anomalies de la vision (vision trouble, diplopie, nystagmus), une arythmie cardiaque, un état épileptique, des convulsions et une augmentation de la fréquence et de la durée des crises. Par exemple, dans un cas, après avoir reçu du lacosamide à 900 mg/jour pendant 23 jours, un patient a présenté une augmentation de la durée et de la fréquence des crises convulsives. La dose quotidienne maximale recommandée d’APO-LACOSAMIDE en traitement d’appoint et en monothérapie chez les patients présentant des crises convulsives partielles est de 400 mg et de 600 mg, respectivement. Des doses plus élevées ne sont pas recommandées (voir 4.2 Posologie recommandée et modification posologique).
Traitement ou prise en charge d’une surdose
Il n’existe pas d’antidote spécifique d’APO-LACOSAMIDE en cas de surdose. Les procédures de décontamination standard doivent être suivies. Il convient de prodiguer des soins de soutien généraux au patient, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient. On doit communiquer avec un centre antipoison pour obtenir des renseignements à jour sur la prise en charge d’une surdose d’APO-LACOSAMIDE. Les procédures d’hémodialyse standard entraînent une clairance significative du lacosamide (réduction de 50 % de l’exposition systémique en 4 heures). L’hémodialyse n’a pas été effectuée dans les rares cas connus de surdose, mais elle peut être utile en fonction de l’état clinique du patient ou chez les patients présentant une insuffisance rénale importante.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, concentrations, composition et conditionnement
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/concentration/ | ||||
| composition | ||||
| Orale | Comprimés pelliculés / 50 mg, 100 mg, 150 mg et 200 mg | Cellulose microcristalline, croscarmellose sodique, silice colloïdale, stéarate de magnésium, alcool polyvinylique, polyéthylèneglycol 8000, talc, dioxyde | ||
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/concentration/ | ||||
| composition | ||||
de titane et pigments de colorant comme indiqué ci-dessous : Comprimés à 50 mg : oxyde de fer rouge Euroxide, oxyde de fer noir comprimés à 100 mg : oxyde de fer jaune Comprimés à 150 mg : oxyde de fer jaune , oxyde de fer rouge euroxide, oxyde de fer noir comprimés à 200 mg : laque d’aluminium contenant de l’indigotine | ||||
APO-LACOSAMIDE (lacosamide) en comprimés
Les comprimés pelliculés d’APO-LACOSAMIDE sont fournis comme suit :
Comprimé à 50 mg : Les comprimés APO-LACOSAMIDE à 50 mg sont roses, ovales, biconvexes, pelliculés et portent l’inscription « APO » sur un côté et « L50 » sur l’autre. Ils sont fournis dans des flacons de polyéthylène haute densité (PEHD) de 30, 100 et 1 000, et sous forme d’ampoules (avec un film inférieur en polychlorure de vinyle [PVC] et en polychlorure de vinylidène [PVDC] et une pellicule supérieure en aluminium) de 100 comprimés.
Comprimé à 100 mg : Les comprimés APO-LACOSAMIDE à 100 mg de lacosamide sont de couleur jaune foncé, ovales, biconvexes et pelliculés, portant l’inscription « APO » sur un côté et « L100 » sur l’autre. Ils sont fournis dans des flacons de PEHD de 30, 100 et 1 000, et sous forme d’ampoules (avec film inférieur en PVC et PVDC et pellicule supérieure en aluminium) de 100 comprimés.
Comprimé à 150 mg : Les comprimés APO-LACOSAMIDE à 150 mg de lacosamide sont de couleur marron, ovales, biconvexes et pelliculés, portant l’inscription « APO » sur un côté et « L150 » sur l’autre. Ils sont fournis dans des flacons de PEHD de 30, 100 et 1 000, et sous forme d’ampoules (avec film inférieur en PVC et PVDC et pellicule supérieure en aluminium) de 100 comprimés.
Comprimé à 200 mg : Les comprimés APO-LACOSAMIDE à 200 mg de lacosamide sont de couleur bleue, ovales, biconvexes et pelliculés, portant l’inscription « APO » sur un côté et « L200 » sur l’autre. Ils sont fournis dans des flacons de PEHD de 30, 60, 100 et 1 000, et sous
forme d’ampoules (avec film inférieur en PVC et PVDC et pellicule supérieure en aluminium) de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Retrait des antiépileptiques
Comme pour tous les antiépileptiques, APO-LACOSAMIDE doit être interrompu progressivement (sur une période minimale de 1 semaine) afin de réduire au minimum le risque d’augmentation de la fréquence des crises convulsives (voir la section 4.2 Posologie recommandée et modification posologique, Arrêt du traitement).
Cancérogénicité et mutagenèse
Voir la section 16 TOXICOLOGIE NON CLINIQUE, Carcinogenèse et mutagenèse pour des informations sur les données obtenues chez les animaux.
Effets cardiovasculaires
Anomalies du rythme et de la conduction cardiaques
- Allongement de l’espace PR
Dans le cadre de la pharmacovigilance, un bloc auriculo-ventriculaire (de deuxième degré ou plus) a été signalé. Chez les patients atteints d’affections proarythmiques, des tachyarythmies ventriculaires ont été rarement signalées. Dans de rares cas, ces événements ont entraîné une asystole, un arrêt cardiaque et la mort chez les patients présentant des affections proarythmiques sous-jacentes.
Les patients doivent être informés des symptômes d’arythmie cardiaque (p. ex. pouls lent, rapide ou irrégulier, palpitations, essoufflement, sensation de « tête légère », évanouissement) et de la nécessité de consulter immédiatement un médecin si ces symptômes se manifestent.
Chez les patients qui présentent une arythmie cardiaque grave, il faut interrompre le traitement par APO-LACOSAMIDE et procéder à une évaluation approfondie des avantages et des risques cliniques avant de pouvoir reprendre le traitement.
APO-LACOSAMIDE doit être utilisé avec prudence chez les patients présentant des affections proarythmiques sous-jacentes telles que des problèmes de conduction cardiaque connus (p. ex. bloc AV marqué au premier degré, maladie du sinus sans stimulateur cardiaque) ou une maladie cardiaque grave (p. ex. ischémie/infarctus du myocarde, insuffisance cardiaque, cardiopathie structurelle ou canalopathie sodique cardiaque), ou chez des patients recevant des médicaments affectant la conduction cardiaque (voir 9.2 Aperçu des interactions médicamenteuses). Chez ces patients, il est recommandé d’obtenir un ECG avant de
commencer le traitement par APO-LACOSAMIDE et après que la dose d’APO-LACOSAMIDE ait été ajustée à l’état stationnaire.
Il faut être particulièrement prudent lors du traitement des patients âgés, car ils peuvent présenter un risque accru de trouble cardiaque, ou lorsqu’APO-LACOSAMIDE est administré avec d’autres médicaments qui prolongent l’espace PR (p. ex., des antiépileptiques bloquant le canal sodique, de la prégabaline ou des bêtabloquants), car il est possible que l’espace PR se prolonge davantage (Voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles cardiaque et 9.2 Aperçu des interactions médicamenteuses). Chez ces patients, il convient d’envisager un ECG avant d’augmenter la dose d’APO-LACOSAMIDE au-delà de 400 mg/jour et après avoir ajusté la dose d’APO-LACOSAMIDE jusqu’à l’état stationnaire.
Dans le cadre d’essais cliniques menés auprès de sujets en bonne santé et de patients atteints d’épilepsie, le traitement par le lacosamide a été associé à un allongement de l’espace PR en fonction de la dose (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Les patients présentant des anomalies électrocardiographiques (ECG) significatives ont été systématiquement exclus de ces essais. L’augmentation moyenne de l’espace PR (au tmax) dans un essai de pharmacologie clinique réalisé par ECG chez des sujets en bonne santé était de 13,6 ms pour le groupe ayant reçu du lacosamide à 400 mg/jour, de 18,2 ms pour le groupe ayant reçu du lacosamide à 800 mg/jour et de 6,3 ms pour le groupe placebo. L’augmentation moyenne de l’espace PR à la fin du traitement d’appoint de 12 semaines chez les patients présentant des crises convulsives partielles ayant participé aux essais contrôlés sur le traitement d’appoint était de 1,4 ms, 4,4 ms et 6,6 ms pour le groupe ayant reçu le lacosamide à 200, 400 et 600 mg/jour, respectivement, et de -0,3 ms pour le groupe placebo. L’augmentation maximale moyenne de l’espace PR dans ces essais contrôlés était de 12,7 ms, 14,3 ms et 15,7 ms dans les groupes ayant reçu le lacosamide à 200, 400 et 600 mg/jour et de 11,2 ms dans le groupe placebo. Parmi les patients qui ont participé à ces essais contrôlés, un bloc auriculo-ventriculaire (AV) asymptomatique du premier degré a été détecté à l’ECG et signalé comme un effet indésirable chez 0,4 % (4/944 patients) des patients du groupe lacosamide et chez 0 % (0/364 patients) des patients du groupe placebo (voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles cardiaque).
- Fibrillation et flutter auriculaires
L’administration d’APO-LACOSAMIDE peut prédisposer aux arythmies auriculaires (fibrillation ou flutter auriculaire), en particulier chez les patients atteints de neuropathie diabétique ou de maladie cardiovasculaire. Les patients doivent être informés des symptômes de fibrillation et de flutter auriculaires (p. ex. palpitations, pouls rapide ou irrégulier, essoufflement) et doivent communiquer avec leur médecin si l’un de ces symptômes se manifeste.
Des cas de fibrillation et de flutter auriculaires ont été signalés dans le cadre d’essais ouverts sur l’épilepsie et dans la pharmacovigilance. Aucun cas n’est survenu dans le cadre des essais expérimentaux à court terme sur le lacosamide chez des patients épileptiques. Chez les patients atteints de neuropathie diabétique, 0,6 % des patients traités par lacosamide ont présenté une
réaction indésirable de fibrillation ou de flutter auriculaire, contre 0 % des patients sous placebo.
Conduite de véhicules et utilisation de machines
Il faut conseiller aux patients de ne pas conduire un véhicule, de ne pas utiliser d’autres machines complexes ou de ne pas effectuer de tâches dangereuses avant de connaître les effets d’APO-LACOSAMIDE sur leur capacité à effectuer de telles activités (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction neurologiques).
Fonction hépatique/biliaire/pancréatique
De rares cas de lésions hépatiques graves, y compris une insuffisance hépatique aiguë, ont été signalés après la commercialisation du produit chez des patients traités par lacosamide. Certains de ces cas ont été considérés comme cliniquement significatifs et possiblement ou probablement liés au traitement par lacosamide. Des analyses de laboratoire visant à déterminer les taux d’enzymes hépatiques doivent être effectuées dès le premier symptôme ou signe de dysfonctionnement hépatique (p. ex. prurit, urine foncée, jaunisse, sensibilité du quadrant supérieur droit ou symptômes inexpliqués de type « grippe »). Il faut interrompre le traitement par APO-LACOSAMIDE chez les patients présentant un ictère ou des signes de lésions hépatiques en laboratoire. Il faut envisager un autre traitement (voir 8.5 Effets indésirables du médicament observés après la mise en marché du produit, Fonction hépatique/biliaire/pancréatique).
Système immunitaire
Hypersensibilité
Des réactions d’hypersensibilité pluriorganique (y compris le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques, ou symptôme de DRESS), le syndrome de Stevens-Johnson (SJS) et la nécrolyse épidermique toxique (NET) ont été rapportés avec des antiépileptiques, y compris le lacosamide.
Les réactions d’hypersensibilité pluriorganique se manifestent habituellement, mais pas exclusivement, d’abord par une fièvre et des éruptions cutanées, associés à une atteinte d’autres systèmes, organes ou appareils, pouvant inclure, mais pas nécessairement, une éosinophilie, une hépatite, une néphrite, une lymphadénopathie et/ou une myocardite. Comme les manifestations de ces troubles sont variables, d’autres signes et symptômes, non mentionnés ici, en regard d’autres systèmes, organes ou appareils peuvent se manifester. Si une réaction d’hypersensibilité est soupçonnée, il faut interrompre le traitement par APO-LACOSAMIDE et instaurer un autre traitement.
Un cas d’hépatite et de néphrite symptomatiques a été observé chez 4 011 sujets exposés au lacosamide pendant le développement clinique. L’événement s’est produit chez un volontaire en bonne santé, 10 jours après l’arrêt du traitement par le lacosamide. Le sujet ne prenait aucun médicament concomitant et on a exclu les étiologies virales connues potentielles de
l’hépatite. Le sujet s’est complètement rétabli en un mois, sans traitement particulier. Ce cas correspond à une réaction d’hypersensibilité pluriorganique retardée. Parmi les autres cas potentiels, deux présentaient une éruption cutanée et des enzymes hépatiques élevées, et un présentait une myocardite et une hépatite d’étiologie incertaine.
Des cas de syndrome de SJS ont été signalés très rarement dans le cadre de la pharmacovigilance dans le cadre du traitement par lacosamide en association avec d’autres médicaments antiépileptiques. Une relation de cause à effet entre le SJS et le traitement par le lacosamide ne peut pas être exclue. Aucun syndrome de SJS n’a été signalé pendant le développement clinique.
Aucun cas de NET n’a été signalé pendant le développement clinique. Des cas de syndrome de NET ont été signalés très rarement dans le cadre de la pharmacovigilance dans le cadre du traitement par lacosamide en association avec d’autres médicaments, y compris les antiépileptiques. Une relation de cause à effet entre le NET et le traitement par l’APO-LACOSAMIDE ne peut pas être exclue.
Surveillance et essais de laboratoire
Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires.
Fonction neurologique
Étourdissements et ataxie
Le traitement par le lacosamide a été associé à des étourdissements et à de l’ataxie, ce qui pourrait augmenter la fréquence des blessures accidentelles ou des chutes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite d’un véhicule et utilisation de machines).
Dans le cadre des essais cliniques contrôlés sur le traitement d’appoint, 25 % des patients présentant des crises convulsives partielles et prenant 1 à 3 antiépileptiques concomitants répartis aléatoirement aux doses recommandées (200 à 400 mg/jour) de lacosamide (contre 8 % des patients sous placebo); ces étourdissements ont été l’effet indésirable qui a le plus souvent mené à l’abandon du traitement (3 %). Des symptômes d’ataxie ont été observés chez 6 % des patients répartis aléatoirement aux doses recommandées (200 à 400 mg/jour) de lacosamide (contre 2 % des patients sous placebo) (voir 8.2 Effets indésirables du observés au cours des essais cliniques). On a noté une augmentation importante de la fréquence de ces événements lorsque les patients ont reçu des doses de lacosamide supérieures à 400 mg/jour.
Fonction visuelle
Dans le cadre d’essais contrôlés sur le traitement d’appoint menés auprès de patients présentant des crises convulsives partielles, le traitement par le lacosamide a été associé à des événements indésirables liés à la vision tels que la vision trouble (lacosamide : 8 %; placebo : 3 %) et la diplopie (lacosamide : 11 %; placebo : 2 %). Chez les patients randomisés pour le
lacosamide, 3 % ont abandonné le traitement en raison d’effets indésirables liés à la vision (principalement la diplopie) (voir 8 EFFETS INDÉSIRABLES).
Les patients doivent être informés qu’en cas de troubles de la vision, ils doivent en informer rapidement leur médecin. Si les troubles visuels persistent, il faut envisager une évaluation plus approfondie, y compris la réduction de la dose et l’interruption possible d’APO-LACOSAMIDE. Des évaluations plus fréquentes doivent être envisagées chez les patients présentant des problèmes de vision connus ou chez ceux qui font déjà l’objet d’une surveillance oculaire régulière.
Manifestations psychiatriques
Idées et comportements suicidaires
On a signalé des comportements et des idées suicidaires chez des patients traités par des antiépileptiques dans plusieurs indications.
Il importe de surveiller tous les patients qui prennent des antiépileptiques, pour quelque indication que ce soit, afin de déceler tout signe d’idées ou de comportements suicidaires et d’instaurer un traitement approprié s’il y a lieu. Les patients (et leurs soignants) doivent être informés de consulter un médecin en cas d’apparition de signes d’idées ou de comportements suicidaires.
Une méta-analyse de la Food and Drug Administration (FDA) des États-Unis regroupant plusieurs essais à répartition aléatoire, contrôlés par placebo et au cours desquels des antiépileptiques étaient utilisés pour diverses indications a révélé un risque légèrement accru d’idées et de comportements suicidaires chez les patients traités par ces médicaments. Le mécanisme expliquant ce risque n’est pas connu.
En tout, 43 892 patients traités dans le cadre des études cliniques contrôlées par placebo ont été inclus dans la méta-analyse. Environ 75 % des patients de ces essais cliniques ont été traités pour des indications autres que l’épilepsie et, dans la majorité de ces cas, le traitement (antiépileptique ou placebo) était administré en monothérapie. Les patients épileptiques représentaient environ 25 % du nombre total de patients traités dans le cadre des essais cliniques contrôlés par placebo, et pour la majorité d’entre eux, le traitement (antiépileptique ou placebo) était administré en traitement d’appoint à d’autres antiépileptiques (autrement dit, les patients des deux groupes ont reçu au moins un antiépileptique). Par conséquent, le risque légèrement accru d’idées et de comportements suicidaires révélé par cette méta-analyse (0,43 % pour les patients prenant au moins un antiépileptique, comparativement à 0,24 % pour les patients prenant le placebo) est fondé en grande partie sur les patients qui recevaient l’antiépileptique ou le placebo en monothérapie pour d’autres indications que l’épilepsie. La méthodologie de l’étude ne permet pas de faire une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des antiépileptiques puisque, d’une part, cette population représente la minorité de la population de l’étude et que, d’autre part, l’administration d’un antiépileptique comme traitement d’appoint dans les
deux groupes de traitement fausse l’interprétation de la comparaison du médicament au placebo chez cette population.
Santé reproductive : risque pour les femmes et les hommes
- Femmes aptes à procréer/contraception
Aucune interaction cliniquement pertinente n’a été observée entre le lacosamide et les contraceptifs oraux (éthinylestradiol et lévonorgestrel) dans le cadre d’études cliniques (voir 9.4 Interactions médicament-médicament, Contraceptifs oraux).
- Fertilité
Aucun effet indésirable sur la fertilité ou la reproduction chez les rats mâles ou femelles n’a été observé à des doses produisant des expositions plasmatiques (ASC) jusqu’à environ 2 fois l’ASC plasmatique chez l’humain à la dose maximale recommandée chez l’humain (DMRH) de 400 mg/jour.
Syncope
Dans les essais contrôlés à court terme sur le traitement d’appoint par le lacosamide chez des patients atteints d’épilepsie sans maladie systémique importante, il n’y a pas eu d’augmentation des syncopes par rapport au placebo. Dans les essais contrôlés à court terme sur le lacosamide chez des patients atteints de neuropathie diabétique, 1,0 % des patients traités par le lacosamide ont signalé un effet indésirable de syncope ou de perte de conscience, contre 0 % des patients sous placebo atteints de neuropathie diabétique. La plupart des cas de syncope ont été observés chez des patients recevant des doses supérieures à 400 mg/jour. La cause de la syncope n’a pas été déterminée dans la plupart des cas. Cependant, plusieurs ont été associés à des variations de la tension artérielle orthostatique, à un flutter/fibrillation auriculaire (et à une tachycardie associée) ou à une bradycardie. Dans le cadre de l’essai contrôlé sur la monothérapie, sept patients (1,6 %) ont signalé une syncope dans le groupe traité par le lacosamide pendant la période de traitement (voir 8.2 Effets indésirables observés au cours des essais cliniques, Syncope).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude clinique sur le lacosamide n’a été menée chez des femmes enceintes. Des études menées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversaient facilement la barrière placentaire. Les données chez les rats et les lapins n’ont pas indiqué d’effets tératogènes, mais on a observé une embryotoxicité chez les mères à des doses toxiques (voir 5 SURDOSAGE, surdose non aiguë chez l’humain; 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement).
Il existe des rapports de post-commercialisation indiquant le lacosamide traverse la barrière placentaire chez l’humain. Vu que le risque potentiel chez l’humain est incertain, APO-LACOSAMIDE doit uniquement être utilisé durant la grossesse si les bienfaits potentiels pour la
mère l’emportent sur les risques potentiels pour le fœtus. Si une femme décide de tomber enceinte pendant le traitement sous APO-LACOSAMIDE, l’utilisation de ce produit doit faire l’objet d’une réévaluation attentive.
Registre des grossesses : On conseille aux médecins de recommander à leurs patientes enceintes qui prennent APO-LACOSAMIDE de s’inscrire au registre nord-américain Antiepileptic Drug Pregnancy Register. Pour ce faire, les patientes doivent téléphoner elles-mêmes au registre, au numéro sans frais 1-888-233-2334. Pour en savoir davantage sur ce registre, vous pouvez consulter le site http://www.aedpregnancyregistry.org/.
7.1.2 Allaitement
Le lacosamide est excrété en petites quantités dans le lait maternel. Il a été fait état de rapports lait maternel/plasma de 0,5 à 0,83. Il convient de décider s’il faut arrêter l’allaitement ou le traitement par le lacosamide, en tenant compte des bienfaits du médicament pour la mère et de tout effet indésirable potentiel du lacosamide sur le nourrisson allaité.
7.1.3 Pédiatrie
Pédiatrie (< 18 ans) : Le lacosamide n’est pas indiqué chez les enfants (< 18 ans), car les données sur l’innocuité et l’efficacité du médicament dans cette population sont insuffisantes (voir 1.1 Pédiatrie et 4.2 Posologie recommandée et modification posologique, Pédiatrie).
7.1.4 Gériatrie
Gériatrie (≥ 65 ans) : L’expérience avec le lacosamide chez les patients âgés atteints d’épilepsie est limitée. Bien qu’il ne soit pas nécessaire de réduire la dose chez les patients âgés, il convient d’être prudent lors de l’ajustement posologique et d’envisager une diminution de la clairance rénale associée à l’âge avec une augmentation des taux d’ASC chez les patients âgés (voir 4.2 Posologie recommandée et modification posologique, Gériatrie et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Gériatrie).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans le cadre d’essais cliniques contrôlés sur le traitement d’appoint chez des patients présentant des crises convulsives partielles, 924 patients ont reçu du lacosamide. Dans le cadre de l’essai clinique contrôlé sur la monothérapie chez des patients présentant des crises convulsives partielles, 444 patients ont reçu au moins une dose de lacosamide.
Certains des effets indésirables les plus fréquemment rapportés lors des essais cliniques contrôlés sur le lacosamide étaient des étourdissements, des céphalées, des nausées et des événements liés à la vision (p. ex., diplopie, vision trouble). Ces effets dépendaient de la dose et étaient habituellement d’intensité légère à modérée.
Le profil des effets indésirables dans le cadre de l’essai clinique sur la monothérapie était semblable à celui des essais sur le traitement d’appoint, à quelques exceptions près (voir ci-dessous).
Dans le cadre d’essais cliniques contrôlés sur le traitement d’appoint menés auprès de patients présentant des crises convulsives partielles, le taux d’interruption en raison d’un événement indésirable était de 8 % et de 17 % chez les patients randomisés pour recevoir du lacosamide à des doses de 200 et 400 mg/jour, respectivement (placebo : 5 %). À des doses de 600 mg/jour de lacosamide, 29 % des patients ont abandonné les essais en raison d’événements indésirables. Les événements indésirables les plus fréquents (≥ 1 % dans le groupe ayant reçu le lacosamide au total et plus que dans le groupe placebo) ayant entraîné l’interruption du traitement étaient les suivants : étourdissements, troubles de la coordination, vomissements, diplopie, nausées, vertige et vision floue. Les autres événements indésirables ayant entraîné l’interruption du traitement (< 1 % dans le groupe ayant reçu le lacosamide au total et plus que dans le groupe placebo) étaient généralement liés au système nerveux central (SNC) et comprenaient les tremblements, le nystagmus, la fatigue, le trouble de l’équilibre et les troubles de l’attention.
Dans le cadre de l’essai clinique contrôlé sur la monothérapie chez des patients présentant des crises convulsives partielles, le taux d’interruption en raison d’un événement indésirable était de 10,6 % chez les patients traités par le lacosamide et de 15,6 % chez les patients traités par un comparateur actif [carbamazépine (libération contrôlée)]. L’événement indésirable le plus fréquent (≥ 1 % dans le groupe de traitement par le lacosamide) ayant entraîné l’interruption du traitement était les étourdissements (1,4 %).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Il se peut que les incidences des effets indésirables observés dans ces conditions ne correspondent pas aux taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques peuvent s’avérer utiles pour la détermination et l’approximation des taux d’effets indésirables du médicament en situation réelle.
Traitement d’appoint et monothérapie
Le tableau 2 indique l’incidence des événements indésirables survenus en cours de traitement chez ≥ 1 % des patients adultes présentant des crises convulsives partielles dans le groupe total de lacosamide (n = 944) et dont la fréquence était supérieure à celle du placebo dans le cadre d’essais cliniques contrôlés sur le traitement d’appoint. La majorité des événements indésirables ont été rapportés avec une intensité maximale « légère » ou « modérée ».
Tableau 2 - Incidence des événements indésirables survenus en cours de traitement dans le cadre d’essais à double insu, contrôlés par placebo, portant sur le traitement d’appoint des crises convulsives partielles (événements survenus chez ≥ 1 % des patients de n’importe quel groupe de traitement par le lacosamide et plus fréquemment que dans le groupe sous placebo).
| Système, appareil ou | Placebo N = 364 % | 200 g/jour (N = 270) % | 400 g/jour (N = 471) % | 600 g/jour (N = 203) % | ||
| organe selon la | ||||||
| classification | ||||||
| MedDRA/Terme | ||||||
| préconisé | ||||||
| Troubles de l’oreille et du labyrinthe | ||||||
| Vertige | 1 | 5 | 3 | 4 | ||
| Acouphène | 1 | 0 | 2 | 2 | ||
| Troubles de l’œil | ||||||
| Diplopie | 2 | 6 | 10 | 16 | ||
| Vision trouble | 3 | 2 | 9 | 16 | ||
| Conjonctivite | < 1 | 2 | < 1 | 0 | ||
| Troubles gastro-intestinaux | ||||||
| Nausées | 4 | 7 | 11 | 17 | ||
| Vomissements | 3 | 6 | 9 | 16 | ||
| Diarrhée | 3 | 3 | 5 | 4 | ||
| Constipation | 1 | 1 | 2 | 4 | ||
| Flatulences | 0 | 3 | 2 | 1 | ||
| Dyspepsie | 1 | 1 | 2 | 2 | ||
| Mal de dents | 1 | 2 | 2 | 1 | ||
| Sécheresse de la bouche | 1 | 1 | 1 | 2 | ||
| Hypoesthésie buccale | 0 | 0 | 1 | 1 | ||
| Troubles généraux et réactions au point d’administration | ||||||
| Fatigue | 6 | 7 | 7 | 15 | ||
Troubles de la démarche | < 1 | < 1 | 2 | 4 | ||
| Système, appareil ou | Placebo N = 364 % | 200 g/jour (N = 270) % | 400 g/jour (N = 471) % | 600 g/jour (N = 203) % | ||
| organe selon la | ||||||
| classification | ||||||
| MedDRA/Terme | ||||||
| préconisé | ||||||
| Asthénie | 1 | 2 | 2 | 4 | ||
| Irritabilité | 1 | 1 | 2 | 2 | ||
| Douleur à la poitrine | 1 | 2 | 1 | 2 | ||
| Pyrexie | 1 | 2 | 1 | 1 | ||
| Sensation d’ébriété | 0 | 0 | 1 | 3 | ||
| Œdème périphérique | 0 | 1 | < 1 | 2 | ||
| Sensation étrange | < 1 | 0 | 1 | 2 | ||
| Infections et infestations | ||||||
| Rhinopharyngite | 6 | 6 | 8 | 4 | ||
| Bronchite | 0 | 2 | 1 | 1 | ||
| Rhinite | < 1 | < 1 | 1 | 1 | ||
| Infection de l’oreille | < 1 | 1 | 1 | 0 | ||
| Cystite | < 1 | 1 | < 1 | 1 | ||
| Gastro-entérite | 0 | 1 | < 1 | 0 | ||
| Lésions, intoxications et complications liées aux interventions | ||||||
| Contusion | 3 | 3 | 4 | 2 | ||
| Lacération cutanée | 2 | 2 | 3 | 3 | ||
| Chute | < 1 | 1 | 2 | 1 | ||
| Traumatisme crânien | < 1 | 2 | 1 | 1 | ||
| Entorse | 0 | 1 | 1 | 2 | ||
| Examens diagnostiques | ||||||
| Rombergisme positif | 0 | 1 | 1 | 2 | ||
Hausse des taux de gamma- glutamyltransférase | < 1 | 2 | < 1 | 1 | ||
Réduction de la numération leucocytaire | < 1 | 0 | < 1 | 2 | ||
| Système, appareil ou | Placebo N = 364 % | 200 g/jour (N = 270) % | 400 g/jour (N = 471) % | 600 g/jour (N = 203) % | ||
| organe selon la | ||||||
| classification | ||||||
| MedDRA/Terme | ||||||
| préconisé | ||||||
| Troubles du métabolisme et de la nutrition | ||||||
| Diminution de l’appétit | < 1 | < 1 | 2 | 3 | ||
| Hypercholestérolémie | < 1 | 1 | 1 | 1 | ||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||
| Spasmes musculaires | < 1 | 1 | 1 | 2 | ||
| Douleur au cou | < 1 | 1 | 1 | 1 | ||
| Troubles du système nerveux | ||||||
| Étourdissements | 8 | 16 | 30 | 53 | ||
| Céphalée | 9 | 11 | 14 | 12 | ||
| Ataxie | 2 | 4 | 7 | 15 | ||
| Somnolence | 5 | 5 | 8 | 8 | ||
| Tremblements | 4 | 4 | 6 | 12 | ||
| Nystagmus | 4 | 2 | 5 | 10 | ||
| Troubles de l’équilibre | 0 | 1 | 5 | 6 | ||
| Troubles de la mémoire | 2 | 1 | 2 | 6 | ||
| Trouble cognitif | < 1 | < 1 | 2 | 2 | ||
| Hypoesthésie | 1 | 2 | 2 | 2 | ||
| Dysarthrie | < 1 | < 1 | 1 | 3 | ||
| Troubles de l’attention | 1 | 0 | 1 | 2 | ||
| Troubles mentaux | ||||||
| Dépression | 1 | 2 | 2 | 2 | ||
| Insomnie | 1 | 2 | 2 | 1 | ||
| État confusionnel | 1 | 0 | 2 | 3 | ||
Modifications de l’humeur | < 1 | 1 | 1 | 2 | ||
| Système, appareil ou | Placebo N = 364 % | 200 g/jour (N = 270) % | 400 g/jour (N = 471) % | 600 g/jour (N = 203) % | ||
| organe selon la | ||||||
| classification | ||||||
| MedDRA/Terme | ||||||
| préconisé | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Dyspnée | < 1 | 0 | 1 | 1 | ||
| Épistaxis | 0 | 1 | 1 | 0 | ||
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Prurit | 1 | 3 | 2 | 3 | ||
| Hyperhidrose | < 1 | 0 | 1 | 2 | ||
Tableau 3 - Incidence des événements indésirables les plus fréquents liés à la dose et survenus en cours de traitement dans le cadre d’essais à double insu, contrôlés par placebo, portant sur le traitement d’appoint des crises convulsives partielles (événements survenus chez ≥ 1 % des patients de n’importe quel groupe de traitement par le lacosamide et plus fréquemment que dans le groupe sous placebo).
MedDRA Terme privilégié | Placebo | 200 g/jour | 400 g/jour | 600 g/jour N = 203 % | |||||||
| N = 364 | N = 270 | N = 471 | |||||||||
| % | % | % | |||||||||
| Diplopie | 2 | 6 | 10 | 16 | |||||||
| Vision trouble | 3 | 2 | 9 | 16 | |||||||
| Nausées | 4 | 7 | 11 | 17 | |||||||
| Vomissements | 3 | 6 | 9 | 16 | |||||||
| Étourdissements | 8 | 16 | 30 | 53 | |||||||
| Ataxie | 2 | 4 | 7 | 15 | |||||||
| Tremblements | 4 | 4 | 6 | 12 | |||||||
| Nystagmus | 4 | 2 | 5 | 10 | |||||||
Troubles cardiaques
Des prolongements dépendants de la dose dans l’espace PR avec le lacosamide ont été observés dans le cadre d’études cliniques menées chez des patients et chez des sujets en bonne
santé (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Dans le cadre d’essais cliniques contrôlés sur le traitement d’appoint menés chez des patients présentant des crises convulsives partielles, un bloc AV asymptomatique du premier degré a été observé comme effet indésirable chez 0,4 % (4/944) des patients randomisés pour recevoir du lacosamide et chez 0 % (0/364) des patients randomisés pour recevoir le placebo. Dans le cadre de l’essai clinique contrôlé sur la monothérapie chez des patients présentant des crises convulsives partielles, un bloc AV du premier degré a été signalé chez 1,6 % (6/382) des patients traités par le lacosamide âgés de moins de 65 ans et chez 4,8 % (3/62) des patients traités par le lacosamide âgés de plus de 65 ans. Dans les essais cliniques menés chez des patients atteints de neuropathie diabétique, un bloc AV asymptomatique du premier degré a été observé comme une réaction indésirable chez 0,6 % (8/1393) des patients recevant du lacosamide et 0 % (0/470) des patients recevant le placebo. Aucun bloc AV de deuxième ou de degré supérieur n’a été observé chez les patients atteints d’épilepsie traités par le lacosamide dans le cadre d’essais cliniques contrôlés. Dans le cadre d’essais cliniques menés auprès de patients atteints de douleurs liées à une neuropathie diabétique, un bloc auriculo-ventriculaire du deuxième degré a été rarement signalé (< 0,1 %) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires). Toutefois, des cas de bloc AV de deuxième et de troisième degré associé au traitement par le lacosamide ont été rapportés dans le cadre de la pharmacovigilance (voir 8.5 Effets indésirables du médicament observés après la mise en marché du produit, Troubles cardiaques).
Syncope
Dans l’essai clinique sur la monothérapie comparant le lacosamide à la carbamazépine (libération contrôlée), on a rapporté des syncopes chez 7/444 (1,6 %) patients traités par le lacosamide et chez 1/442 (0,2 %) patients traités par la carbamazépine (libération contrôlée) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syncope).
Sujets âgés
Dans l’étude sur la monothérapie comparant le lacosamide à la carbamazépine (libération contrôlée), le profil d’innocuité du lacosamide chez les patients âgés (≥ 65 ans) semblait être similaire à celui observé chez les patients âgés de moins de 65 ans. Cependant, une incidence plus élevée de chutes (9,7 % p/r à 0,8 %), de diarrhée (6,5 % p/r à 1,3 %) et de tremblements (6,5 % p/r à 0,3 %) a été signalée chez les patients âgés par rapport aux patients adultes plus jeunes.
Autres effets indésirables chez les patients présentant des crises d’épilepsie partielles
La liste ci-dessous présente les événements indésirables survenus en cours de traitement signalés par des patients traités par le lacosamide dans tous les essais cliniques menés auprès de patients adultes présentant des crises d’épilepsie partielles, y compris des essais contrôlés et
des essais de prolongation ouverts à long terme. Les événements présentés dans d’autres tableaux ou sections ne sont pas énumérés ici.
Les événements inclus dans cette liste provenant des essais contrôlés se sont produits plus fréquemment avec le médicament qu’avec le placebo et/ou ont été basés sur la pharmacologie du lacosamide, une fréquence supérieure à celle prévue dans la population, la gravité et la probabilité d’un lien avec le lacosamide. Les événements sont ensuite classés par système, appareil ou organe.
- Affections hématologiques et du système lymphatique : neutropénie, anémie
- Troubles cardiaques : palpitations
- Examens diagnostiques : augmentation de l’alanine aminotransférase
- Troubles du système nerveux : paresthésie, syndrome cérébelleux
Effets indésirables liés à l’administration intraveineuse du médicament
Les effets indésirables liés à l’administration par voie intraveineuse étaient généralement similaires aux effets observés avec la préparation orale. Un cas de bradycardie profonde (26 bpm : une TA de 100/60 mm Hg) a été observé chez un patient pendant une perfusion de 15 minutes de 150 mg de lacosamide. Ce patient recevait un bêtabloquant. La perfusion a été interrompue et le patient s’est rétabli.
Comparaison entre les sexes et les races
Le taux global d’événements indésirables était similaire chez les hommes et les femmes. Bien qu’il y ait eu peu de patients qui n’étaient pas de race blanche, aucune différence n’a été observée quant à l’incidence des événements indésirables par rapport aux patients de race blanche.
Abus du médicament et pharmacodépendance/responsabilité
Le lacosamide n’a montré aucun signe de risque d’abus dans trois espèces de rats. Après une administration prolongée à des rats et à des chiens, aucune tolérance aux actions pharmacologiques du lacosamide n’a été observée et l’arrêt brusque du traitement n’a pas produit de symptômes de dépendance psychologique ou physique.
Dans une étude sur le potentiel d’abus chez l’humain, des doses uniques de 200 mg et de 800 mg de lacosamide ont produit des réponses subjectives de type euphorie qui se distinguaient statistiquement du placebo; à 800 mg, ces réponses de type euphorie étaient statistiquement impossibles à distinguer de celles produites par l’alprazolam. La durée des réponses de type euphorie après l’administration du lacosamide était inférieure à celle de l’alprazolam. Un taux élevé d’euphorie a également été signalé comme événement indésirable dans l’étude sur le risque d’abus chez l’humain après l’administration de doses uniques de 800 mg de lacosamide (15 % [5/34]) par rapport au placebo (0 %) et dans deux études pharmacocinétiques après l’administration de doses uniques et multiples de 300 à 800 mg de
lacosamide (allant de 6 % [2/33] à 25 % [3/12]) par rapport au placebo (0 %). Cependant, le taux d’euphorie signalé comme événement indésirable dans le programme de développement du lacosamide à des doses thérapeutiques était inférieur à 1 %.
L’arrêt brutal du lacosamide dans le cadre d’essais cliniques menés auprès de patients atteints de douleurs liées à une neuropathie diabétique n’a entraîné aucun signe ou symptôme associé à un syndrome de sevrage indiquant une dépendance physique. Cependant, la dépendance psychologique ne peut être exclue en raison de la capacité du lacosamide à produire des effets indésirables de type euphorie chez l’humain.
8.3 Effets indésirables moins fréquents observés au cours des essais cliniques
Les autres événements indésirables signalés par moins de 1 % des patients présentant des crises d’épilepsie partielles dans l’ensemble des groupes traités par le lacosamide lors des essais cliniques contrôlés par placebo sur le traitement d’appoint et qui sont survenus plus fréquemment que dans le groupe placebo sont les suivants :
Troubles de l’œil : irritation des yeux
Troubles du système nerveux : hypokinésie
Troubles vasculaires : bouffée de chaleur
8.4 Résultats de laboratoire anormaux : données hématologiques, chimie clinique et autres données quantitatives
Des anomalies dans les tests de la fonction hépatique ont été observées dans le cadre d’essais contrôlés portant sur le lacosamide chez des patients adultes présentant des crises convulsives partielles et prenant de 1 à 3 médicaments antiépileptiques concomitants. Des élévations du taux d’ALT jusqu’à ≥ 3 fois la LSN (limite supérieure de la normale) ont été observées chez 0,7 % (7/935) des patients sous lacosamide et chez 0 % (0/356) des patients sous placebo. Un cas d’hépatite avec des transaminases > 20 fois la LSN a été observé chez un sujet en bonne santé 10 jours après la fin du traitement par le lacosamide, ainsi que la néphrite (protéinurie et plâtres urinaires). Les études sérologiques se sont révélées négatives pour l’hépatite virale. Les transaminases sont revenues à la normale en un mois sans traitement particulier. Au moment de cet événement, la bilirubine était normale. L’hépatite/la néphrite a été interprétée comme une réaction d’hypersensibilité retardée au lacosamide.
8.5 Effets indésirables du médicament observés après la mise en marché du produit
Depuis la première approbation mondiale du lacosamide du 29 août 2008 au 28 février 2018, on compte environ 1 424 796 années-patients d’exposition au lacosamide. En plus des événements indésirables signalés au cours des études cliniques et énumérés ci-dessus, les événements indésirables suivants ont été signalés dans le cadre de la pharmacovigilance. Le tableau 4 est basé sur les rapports spontanés d’événements indésirables signalés après la mise en marché du produit. Les pourcentages indiqués sont calculés en divisant le nombre d’événements indésirables signalés à l’entreprise par le nombre estimé d’années-patients exposées au lacosamide. Étant donné que ces effets sont signalés spontanément au sein d’une
population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence avec certitude. De plus, une relation de cause à effet entre le lacosamide et l’apparition de ces événements n’a pas été clairement établie.
Tableau 4 - Rapports spontanés d’événements indésirables après la mise en marché du produit
| Événements indésirables | Fréquence signalée | |||||||
| Peu fréquents | Rares < 0,1 % et ≥ 0,01 % | Très rares (< 0,01 %) | ||||||
| (≥ 1 % et | ||||||||
| < 0,1 %) | ||||||||
| Troubles du système immunitaire | ||||||||
| Réactions d’hypersensibilité cutanée | X | |||||||
| Réactions d’hypersensibilité multiorganes1 | X | |||||||
| Affections hématologiques et du système lymphatique | ||||||||
| Leucopénie | X | |||||||
| Thrombopénie | X | |||||||
| Agranulocytose | X | |||||||
| Troubles cardiovasculaires | ||||||||
| Bradycardie | X | |||||||
| Bloc auriculo-ventriculaire | X | |||||||
| Fibrillation auriculaire | X | |||||||
| Flutter auriculaire | X | |||||||
| Arrêt cardiaque | X | |||||||
| Insuffisance cardiaque | X | |||||||
| Infarctus du myocarde | X | |||||||
| Tachyarythmie ventriculaire | X | |||||||
| Troubles hépatobiliaires | ||||||||
| Résultats anormaux aux tests de la fonction hépatique | X | |||||||
| Événements indésirables | Fréquence signalée | |||||||
| Peu fréquents | Rares < 0,1 % et ≥ 0,01 % | Très rares (< 0,01 %) | ||||||
| (≥ 1 % et | ||||||||
| < 0,1 %) | ||||||||
| Augmentation des enzymes hépatiques (> 2 x LSN) | X | |||||||
| Hépatite | X | |||||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Hyponatrémie | X | |||||||
| Troubles du système nerveux | ||||||||
| Ataxie | X | |||||||
| Syncope | X | |||||||
| Crises convulsives | X | |||||||
| Dyskinésie | X | |||||||
| Troubles mentaux | ||||||||
| Humeur euphorique | X | |||||||
| Tentative de suicide | X | |||||||
| Idées suicidaires | X | |||||||
| Agressivité | X | |||||||
| Agitation | X | |||||||
| Troubles psychotiques | X | |||||||
| Insomnie | X | |||||||
| Hallucinations | X | |||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||
| Éruption cutanée | X | |||||||
| Angiœdème | X | |||||||
| Urticaire | X | |||||||
| Syndrome de Stevens-Johnson | X | |||||||
| Nécrolyse épidermique toxique | X | |||||||
| Événements indésirables | Fréquence signalée | |||||||
| Peu fréquents | Rares < 0,1 % et ≥ 0,01 % | Très rares (< 0,01 %) | ||||||
| (≥ 1 % et | ||||||||
| < 0,1 %) | ||||||||
| Alopécie | X | |||||||
1 Comprend le terme « DRESS » associé (réaction au médicament avec éosinophilie et symptômes systémiques)
Troubles cardiaques
Des cas de bloc AV du deuxième et du troisième degré, de tachyarythmie ventriculaire, de fibrillation auriculaire et de flutter auriculaire associés au traitement par le lacosamide ont été signalés dans le cadre de la pharmacovigilance (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires).
Fonction hépatique/biliaire/pancréatique
Des rapports de pharmacovigilance faisant état de valeurs anormales des enzymes hépatiques, de lésions hépatiques, d’une insuffisance hépatique aiguë (y compris l’encéphalopathie hépatique et le coma hépatique) et d’un ictère ont été signalés chez des patients prenant du lacosamide seul ou en association avec d’autres médicaments. De rares cas de lésions hépatiques cliniquement significatives, considérées comme étant probablement ou possiblement liées au lacosamide, ont été signalés.
Troubles du système nerveux
Des cas d’aggravation de crise convulsive (y compris la survenue d’un état épileptique) ont été signalés. Des cas de dyskinésie après la mise en marché ont été signalés chez des patients prenant le lacosamide seul ou en association avec d’autres médicaments.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
APO-LACOSAMIDE doit être utilisé avec prudence chez les patients traités par des médicaments connus pour être associés à un allongement de l’espace PR, notamment des médicaments antiépileptiques bloquant le canal sodique, de la prégabaline et des bêtabloquants, et chez les patients traités par des antiarythmiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires).
Évaluation in vitro des interactions médicamenteuses
Des études in vitro sur le métabolisme indiquent que le lacosamide n’induit pas l’activité enzymatique des isoformes du cytochrome P450 CYP1A2, 2B6, 2C9, 2C19 et 3A4 à des concentrations (12,5 mcg/mL) proches de la concentration plasmatique maximale chez
l’humain (10,9 mcg/mL, Cmax, état stationnaire à la dose maximale recommandée chez l’humain (DMRH) de 400 mg/jour). À des concentrations 10 fois plus élevées (125 mcg/mL), les activités enzymatiques étaient moins de 2 fois plus importantes. Le lacosamide n’a pas inhibé les CYP 1A1, 1A2, 2A6, 2B6, 2C8, 2C9, 2D6, 2E1, 3A4/5 à des concentrations jusqu’à 1 000 fois supérieures à la Cmax pour 400 mg/jour. Les concentrations inhibitrices (IC50) du CYP3A4, 3A5, 2C9 et 1A1 par le lacosamide sont au moins 70 fois plus élevées que la Cmax pour 400 mg/jour.
Les données in vitro semblent indiquer que le lacosamide pourrait inhiber le CYP2C19 à des concentrations thérapeutiques (inhibition de 60 % à 25 mcg/mL). Toutefois, une évaluation in vivo chez des sujets en bonne santé n’a montré aucun effet inhibiteur du lacosamide (600 mg/jour administré sous forme de dose de 300 mg 2 f.p.j.) sur la pharmacocinétique d’une dose unique d’oméprazole (40 mg).
Le lacosamide est un substrat du CYP2C19. La contribution relative des autres isoformes du CYP ou des enzymes non-CYP dans le métabolisme du lacosamide est incertaine.
Le lacosamide n’était pas un substrat ou un inhibiteur de la glycoprotéine P.
Étant donné que moins de 15 % du lacosamide se lie aux protéines plasmatiques, une interaction cliniquement pertinente avec d’autres médicaments par compétition pour les sites de liaison aux protéines est peu probable.
Évaluation in vivo des interactions médicamenteuses
Des études sur les interactions médicamenteuses menées chez des sujets en bonne santé n’ont montré aucune interaction pharmacocinétique entre le lacosamide et la carbamazépine, l’acide valproïque, la digoxine, la metformine, l’oméprazole, midazolam, ou un contraceptif oral contenant de l’éthinylestradiol et du lévonorgestrel. Aucune donnée n’a été mise en évidence sur les interactions médicament-médicament pertinentes entre le lacosamide et les antiépileptiques courants dans le cadre des essais cliniques sur le traitement d’appoint contrôlé par placebo chez des patients présentant des crises convulsives partielles.
L’absence d’interaction pharmacocinétique n’exclut pas la possibilité d’interactions pharmacodynamiques, en particulier entre les médicaments qui touchent le système de conduction cardiaque.
9.4 Interactions médicament-médicament
Études sur les interactions médicamenteuses avec les antiépileptiques
- Effet du lacosamide sur les antiépileptiques concomitants
Une dose de 400 mg/jour de lacosamide n’a eu aucune influence sur la pharmacocinétique de 600 mg/jour d’acide valproïque et de 400 mg/jour de carbamazépine chez des sujets en bonne santé.
Les études cliniques sur le traitement d’appoint contrôlé par placebo menées chez des patients présentant des crises d’épilepsie partielles ont montré que les concentrations plasmatiques à l’état stationnaire du lévétiracétam, de la carbamazépine, de l’époxyde de carbamazépine, de la lamotrigine, du topiramate, du dérivé monohydroxylé de l’oxcarbazépine (MHD), du phénytoïne, de l’acide valproïque, du phénobarbital, de la gabapentine, du clonazépam et du zonisamide n’ont pas été affectées par la prise concomitante d’une dose de 200 à 600 mg/jour de lacosamide.
- Effet des antiépileptiques concomitants sur le lacosamide
Des études sur les interactions médicamenteuses menées chez des sujets en bonne santé ont montré que 600 mg/jour d’acide valproïque n’avait aucune influence sur la pharmacocinétique d’une dose de 400 mg/jour lacosamide. De même, 400 mg/jour de carbamazépine n’a eu aucune influence sur la pharmacocinétique du lacosamide (400 mg/jour) dans une étude sur des sujets en bonne santé. Les résultats pharmacocinétiques de population chez les patients présentant des crises convulsives partielles ont montré de faibles réductions (environ 25 %) des concentrations plasmatiques de lacosamide lorsque le lacosamide (200 à 600 mg/jour) a été administré en concomitance avec la carbamazépine, le phénobarbital ou la phénytoïne.
Études sur les interactions médicamenteuses avec d’autres médicaments
Les médicaments énumérés ci-dessous sont basés sur des rapports de cas ou d’études sur les interactions médicamenteuses, ou sur des interactions potentielles en raison de l’ampleur et de la gravité prévues de l’interaction (c.-à-d. ceux identifiés comme étant contre-indiqués).
- Digoxine
Le lacosamide (400 mg/jour) n’a pas eu d’effet sur la pharmacocinétique de la digoxine (0,5 mg une fois par jour) dans le cadre d’une étude menée auprès de sujets en bonne santé. Il n’y a pas eu d’effet de la digoxine sur la pharmacocinétique du lacosamide.
- Metformine
Aucune variation cliniquement pertinente des taux de metformine n’a été observée après l’administration concomitante du lacosamide (400 mg/jour). La metformine (500 mg trois fois par jour) n’a eu aucun effet sur la pharmacocinétique du lacosamide (400 mg/jour) chez les sujets en bonne santé.
- Midazolam
Le midazolam est un substrat du CYP3A4.
Le lacosamide administré en dose unique de 200 mg ou en doses répétées de 400 mg/jour (200 mg 2 f.p.j.) à des sujets en bonne santé n’a eu aucun effet cliniquement pertinent sur l’ASC du midazolam, mais a légèrement augmenté la Cmax au fil du temps (30 % après 13 jours).
- Oméprazole
L’oméprazole est un substrat et un inhibiteur du CYP2C19.
L’oméprazole (40 mg une fois par jour) a augmenté l’ASC du lacosamide de 19 % (300 mg, dose unique), ce qui est peu susceptible de présenter une importance clinique. Le lacosamide (600 mg/jour) n’a pas eu d’effet sur la pharmacocinétique d’une dose unique d’oméprazole (40 mg) chez les sujets en bonne santé.
- Contraceptifs oraux
Dans un essai sur les interactions mené chez des sujets en bonne santé, on n’a observé aucune interaction cliniquement pertinente entre le lacosamide (400 mg/jour) et les contraceptifs oraux, notamment l’éthinylestradiol (0,03 mg) et le lévonorgestrel (0,15 mg). Les concentrations de progestérone n’ont pas été affectées lorsque les médicaments ont été administrés en concomitance (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes).
- Warfarine
L’administration concomitante de 25 mg de warfarine en dose unique et de 400 mg de lacosamide par jour (200 mg f.p.j.) à des sujets sains n’a entraîné aucune modification cliniquement pertinente de la pharmacocinétique et de la pharmacodynamique de la warfarine.
9.5 Interactions médicament-aliment
L’APO-LACOSAMIDE est presque entièrement absorbé après son administration orale. Les aliments ne modifient pas son degré d’absorption.
9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont fait l’objet d’aucune évaluation.
9.7 Interactions médicament-épreuves de laboratoire
Les effets du médicament sur les épreuves de laboratoire n’ont pas été établis.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme précis par lequel le lacosamide exerce son effet anticonvulsivant chez l’humain est inconnu (voir Pharmacologie préclinique pour obtenir un exposé des données expérimentales in vitro et in vivo chez l’animal).
Pharmacologie préclinique
Des études électrophysiologiques in vitro ont montré que le lacosamide améliore de façon
sélective l’inactivation lente des canaux sodiques à synchronisation de voltage, ce qui réduit l’hyperexcitabilité des membranes neuronales et l’inhibition de la diffusion neuronale répétitive.
Le lacosamide a empêché des crises épileptiques partielles et primaires généralisées et retardé le développement de l’engourdissement chez un large éventail de races de rongeurs (souris et rats). Dans des expériences non cliniques, le lacosamide en association avec le lévétiracétam, la carbamazépine, la phénytoïne, le valproate, la lamotrigine, le topiramate ou la gabapentine ont entraîné des effets synergiques ou additifs anticonvulsivants. Le lacosamide est resté sans effet chez l’espèce de rat WAG/rij pour l’épilepsie-absence, et a provoqué de légères augmentations liées à la dose du nombre de décharges caractéristiques des ondes de pointes EEG pendant une heure après l’administration de doses intrapéritonéales uniques de 3 à 30 mg/kg Un phénomène similaire se produit également chez les rats WAG/rij auxquels on administre d’autres médicaments antiépileptiques, la phénytoïne et la carbamazépine.
Une étude de pharmacologie de l’innocuité portant sur l’administration intraveineuse du lacosamide à des doses de 2 à 12 mg/kg chez des chiens beagle anesthésiés a montré des augmentations passagères de l’espace PR et de la durée du complexe QRS et des diminutions de la pression artérielle très probablement dues à une action cardiodépressive comme l’indiquent les diminutions du débit cardiaque. On a observé une relation avec la dose. Un chien recevant une dose élevée (12 mg/kg) est décédé en raison d’une baisse marquée et soutenue de la tension artérielle, suivie d’un arrêt cardiaque. À la faible dose, ces changements passagers ont commencé dans la même plage de concentrations plasmatiques de lacosamide qu’après l’administration clinique maximale recommandée (300 mg 2 f.p.j.). On a également observé une diminution progressive de la tension artérielle systolique, diastolique et moyenne chez des singes cynomolgus anesthésiés ayant reçu jusqu’à 4 doses séquentielles de lacosamide intraveineux de 15 mg/kg. Chez des chiens anesthésiés ayant reçu des doses intraveineuses de 15 à 45 mg/kg (administrées à raison de 1 à 3 doses séquentielles) et des singes anesthésiés ayant reçu des doses intraveineuses de 30 à 120 mg/kg (administrées à raison de 1 à 4 doses séquentielles), on a observé un ralentissement de la conductivité auriculaire et ventriculaire, un bloc auriculo-ventriculaire une dissociation auriculo-ventriculaire. Dans le cadre d’une analyse in vitro réalisée sur des cellules HEK293 qui expriment de façon fiable le gène humain-éther-à-GO-GO (hERG), une faible inhibition de 7 % du courant hERG n’a été observée qu’à la concentration la plus élevée (3 000 mcmol/L) testée. Cela concorde avec l’absence de variations de l’espace QT dans les études pharmacologiques sur l’innocuité menées chez les chiens et les singes.
10.2 Pharmacodynamie
Une analyse pharmacocinétique-pharmacodynamique (efficacité) a été réalisée à partir des données regroupées des 3 essais contrôlés sur l’efficacité du traitement d’appoint pour les crises d’épilepsie partielles. L’exposition au lacosamide est corrélée à la réduction de la fréquence des crises convulsives. Cependant, dans les analyses de groupe, les doses supérieures à 400 mg/jour, lorsqu’elles sont administrées comme traitement d’appoint, ne
semblent pas procurer un bienfait supplémentaire et sont associées à une fréquence plus grave et beaucoup plus élevée des effets indésirables.
Électrophysiologie cardiaque
Les effets électrocardiographiques du lacosamide ont été déterminés dans le cadre d’un essai de pharmacologie clinique randomisé à double insu mené auprès de 247 sujets en bonne santé. Des doses orales chroniques de 400 et 800 mg/jour ont été comparées à un placebo et à un témoin positif (moxifloxacine à 400 mg). Le lacosamide n’a pas prolongé l’intervalle QTc et n’a pas eu d’effet lié à la dose ou cliniquement important sur la durée des QRS. Le lacosamide a entraîné une augmentation liée à la dose de l’espace PR moyen. À l’état stationnaire, le temps de l’espace PR moyen maximal observé correspondait au tmax. L’augmentation maximale de l’espace PR après soustraction du placebo (au tmax) était de 7,3 ms pour le groupe recevant 400 mg/jour et de 11,9 ms pour le groupe recevant 800 mg/jour.
Chez les patients présentant des crises convulsives partielles ayant participé aux essais contrôlés sur le traitement d’appoint, l’augmentation maximale de l’espace PR après soustraction du placebo pour une dose de 400 mg/jour de lacosamide était de 3,1 ms. Pour les patients atteints de douleurs liées à une neuropathie diabétique qui ont participé à des essais contrôlés, l’augmentation maximale de l’espace PR après soustraction du placebo pour une dose de 400 mg/jour de lacosamide était de 8,3 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires et 8.2 Effets indésirables d’essai clinique, Troubles cardiaques).
10.3 Pharmacocinétique
La pharmacocinétique du lacosamide a été étudiée chez des sujets adultes en bonne santé (de 18 à 87 ans), des adultes présentant des crises convulsives partielles, des adultes atteints de neuropathie diabétique et des sujets atteints d’insuffisance rénale et hépatique. Le tableau 5 présente un résumé des paramètres pharmacocinétiques du lacosamide chez les sujets en bonne santé.
Le lacosamide est complètement absorbé après administration orale, avec un effet de premier passage négligeable et une biodisponibilité absolue élevée d’environ 100 %. Les concentrations plasmatiques maximales de lacosamide se produisent environ 0,25 à 4 heures après administration de la dose orale, et la demi-vie d’élimination est d’environ 13 heures. Les concentrations plasmatiques à l’état stationnaire sont atteintes après 3 jours d’administration répétée deux fois par jour. La pharmacocinétique du lacosamide est proportionnelle à la dose (100 à 800 mg) et invariante dans le temps, avec une faible variabilité intersujet et intrasujet. Comparé au lacosamide, le principal métabolite, le métabolite O-desméthyl, a un Tmax plus long (0,5 à 12 heures) et une demi-vie d’élimination (15 à 23 heures), mais n’a aucune activité pharmacologique connue.
Tableau 5 - Résumé des paramètres pharmacocinétiques du lacosamide chez des sujets en bonne santé
| Cmax | Tmax | t1/2 | ASCT | |||||||||
| (mcg/mL) | (h) | (h) | (mcg/mL*h) | |||||||||
| moyenne | Médiane | Moyenne | Moyenne | |||||||||
| arithmétique | (intervalle) | arithmétique | arithmétique | |||||||||
| Comprimé oral 200 mg | 5,03 | 0,75 (0,25 à 4,00) | 13,96 | 88,61 | ||||||||
Absorption
Le lacosamide est absorbé rapidement et presque complètement après son administration par voie orale. La biodisponibilité orale des comprimés de lacosamide est d’environ 100 %. Après l’administration orale, la concentration plasmatique du lacosamide inchangé augmente rapidement et atteint la Cmax environ 0,25 à 4 heures après l’administration de la dose. Les aliments ne modifient pas son degré d’absorption.
La concentration plasmatique augmente proportionnellement à la dose administrée par voie orale (100 à 800 mg).
Distribution
Le volume de distribution apparent est d’environ 0,6 L/kg. La liaison du lacosamide aux protéines plasmatiques est inférieure à 15 %.
Biotransformation
La distribution du lacosamide n’a pas été complètement caractérisée. Environ 95 % de la dose est excrétée dans l’urine sous forme de médicament et de métabolites. Les principaux composés excrétés dans l’urine sont le lacosamide inchangé (environ 40 % de la dose) et son métabolite O-desméthyl, qui n’a pas d’activité pharmacologique connue (moins de 30 %). Une fraction polaire de structure inconnue (environ 20 %) a également été détectée dans l’urine, mais seulement en petites quantités (0 à 2 %) dans le plasma humain de certains sujets. De petites quantités (0,5 à 2 %) de métabolites supplémentaires ont également été trouvées dans l’urine. L’exposition plasmatique du principal métabolite humain (ASC), le O-desméthyl-lacosamide, est d’environ 15 % du lacosamide.
Le CYP2C19, le CYP2C9 et le CYP3A4 sont principalement responsables de la formation du métabolite O-desméthyl. Cependant, aucune différence pertinente sur le plan clinique dans l’exposition au lacosamide n’a été observée en comparant sa pharmacocinétique chez les métabolisateurs rapides (EM, avec un CYP2C19 fonctionnel) et les métabolisateurs lents (PM, sans CYP2C19 fonctionnel). De plus, un essai sur les interactions avec l’oméprazole (inhibiteur du CYP2C19) n’a montré aucune modification cliniquement pertinente des concentrations plasmatiques du lacosamide indiquant que l’importance de cette voie est mineure. Aucune autre enzyme n’a été identifiée comme étant impliquée dans la biotransformation du lacosamide.
Élimination
Le lacosamide est principalement éliminé de la circulation générale par excrétion rénale et biotransformation. Après l’administration orale de 100 mg de lacosamide radiomarqué, environ 95 % de la radioactivité administrée a été récupérée dans l’urine et moins de 0,5 % dans les fèces. La demi-vie d’élimination du médicament inchangé est d’environ 13 heures et n’est pas modifiée par des doses différentes ou l’administration de doses multiples. Les paramètres pharmacocinétiques sont proportionnels à la dose et invariants dans le temps, avec une faible variabilité intrasujet et intersujet. Après la posologie biquotidienne, les concentrations plasmatiques à l’état stationnaire sont atteintes après une période de 3 jours. La concentration plasmatique augmente avec un facteur d’accumulation d’environ 2.
Populations particulières et états pathologiques
- Pédiatrie (< 18 ans) : La pharmacocinétique du lacosamide n’a pas été établie chez les enfants.
- Gériatrie (≥ 65 ans) : Dans une étude menée chez des hommes et des femmes âgés, l’ASC a augmenté d’environ 30 et 50 % par rapport aux jeunes hommes, respectivement. Ceci est en partie liée au fait que les personnes ont un poids corporel plus faible. La différence normalisée en fonction du poids corporel est de 26 et 23 %, respectivement. Une variabilité accrue de l’exposition a également été observée. La clairance rénale du lacosamide n’a été que légèrement réduite chez les sujets âgés participant à cette étude.
- Sexe : Les essais cliniques sur le lacosamide indiquent que le sexe n’a pas d’influence cliniquement pertinente sur la pharmacocinétique du lacosamide.
- Polymorphisme génétique : Il n’y a pas de différences cliniquement pertinentes dans la pharmacocinétique du lacosamide entre les métaboliseurs lents du CYP2C19 et les métaboliseurs rapides. Les résultats d’un essai mené sur des métaboliseurs lents (ML) (N = 4) et des métaboliseurs rapides (MR) (N = 8) du cytochrome P450 (CYP) 2C19 ont montré que les concentrations plasmatiques de lacosamide étaient similaires dans les ML et les MR, mais que les concentrations plasmatiques et la quantité excrétée dans les urines du métabolite O-desméthyl étaient réduites d’environ 70 % dans les ML par rapport aux MR.
- Origine ethnique : Environ 90 % de la population de patients participant aux essais sur l’épilepsie était de race blanche. On ne note aucune différence cliniquement pertinente dans la pharmacocinétique du lacosamide entre les sujets asiatiques, noirs et blancs.
Insuffisance hépatique : Le lacosamide subit une biotransformation. Les sujets atteints d’insuffisance hépatique modérée (Caégorie B de Child-Pugh) ont présenté des concentrations plasmatiques plus élevées de lacosamide (ASC environ 50 à 60 % plus
élevée que les sujets en bonne santé). Une dose maximale de 300 mg/jour est recommandée pour les patients présentant une insuffisance hépatique légère à modérée. Les patients atteints d’insuffisance hépatique légère à modérée doivent être ajustés avec prudence et observés de près pendant l’ajustement posologique. Les patients atteints d’insuffisance hépatique et rénale concomitante, quel qu’en soit le degré, doivent également faire l’objet d’une surveillance étroite pendant l’ajustement posologique.
La pharmacocinétique du lacosamide n’a pas été évaluée chez les patients atteints d’insuffisance hépatique grave. L’utilisation d’APO-LACOSAMIDE chez les patients atteints d’insuffisance hépatique grave n’est pas recommandée (voir 4.2 Posologie recommandée et modification posologique, Patients atteints d’insuffisance hépatique) et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Insuffisance rénale : Le lacosamide et son principal métabolite sont éliminés de la circulation générale principalement par excrétion rénale.
L’ASC du lacosamide a été augmentée d’environ 25 % chez les patients atteints d’insuffisance rénale légère (CLCR 50 à 80 mL/min) et modérée (CLCR 30 à 50 mL/min), et de 60 % chez les patients atteints d’insuffisance rénale sévère (CLCR ≤ 30 mL/min), par rapport aux sujets ayant une fonction rénale normale (CLCR > 80 mL/min), alors que la Cmax n’a pas été affectée. Aucun ajustement posologique n’est jugé nécessaire chez les sujets atteints d’insuffisance rénale légère ou modérée. Une dose maximale de 300 mg/jour est recommandée chez les patients atteints d’insuffisance rénale grave (CLCR ≤ 30 mL/min) et chez les patients atteints d’insuffisance rénale terminale.
Hémodialyse
Le lacosamide est efficacement éliminé du plasma par hémodialyse. Après un traitement par hémodialyse de 4 heures, l’ASC du lacosamide est réduite d’environ 50 %. Ainsi, un supplément de dose allant jusqu’à 50 % après une hémodialyse doit être envisagé. Chez tous les patients atteints d’insuffisance rénale, l’ajustement posologique doit être effectué avec prudence.
11 ENTREPOSAGE ET STABILITÉ
Conserver à température ambiante, entre 15 °C et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière de manipulation n’est requise pour ce produit pharmaceutique.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre: lacosamide
Nom chimique : (R)-2-acétymido-N-benzyl-3-méthoxypropionamide (IUPAC) Formule moléculaire et masse
moléculaire :
C13H18N2O3 250,29 g/mol
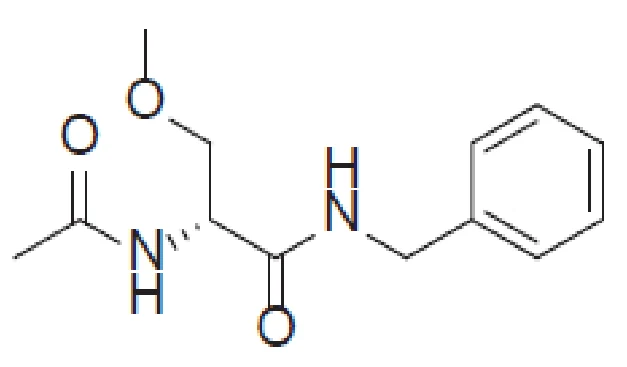
Formule développée :
Propriétés physicochimiques : Le lacosamide est une poudre blanche à jaune clair. Elle est très soluble dans l’eau. Le point de fusion du lacosamide se situe entre 140 °C et 146 °C.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Monothérapie
Tableau 6 - Résumé des caractéristiques démographiques des patients dans les essais cliniques dans l’épilepsie (monothérapie)
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de | |||||||
| sujets | |||||||
| (n) | |||||||
| Étude sur la monothérapie (SP0993) | Essai de noninfériorité multicentrique de phase III, à double insu et à répartition aléatoire, avec | Lacosamide : 200, 400 et 600 mg/jour Carbamazépine (à libération contrôlée) : 400, 800 et 1200 mg/jour | 886 | 41,8 ans (16 – 87) | 475 M 411 F | ||
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | ||
| de | |||||||
| sujets | |||||||
| (n) | |||||||
double placebo et comparateur actif | Voie orale Maximum de 121 semaines Phase d’augmentation de la dose et de stabilisation : 3 semaines Phase d’évaluation : 26 semaines Phase d’entretien : 26 semaines Phase de fin d’étude (comprenant la dernière visite de réduction de la dose et la visite finale) : maximum de 7 semaines (réduction de la dose sur 1, 3 ou 5 semaines selon la dose de départ – 200, 400 ou 600 mg/jour, respectivement) | ||||||
L'efficacité de lacosamide en monothérapie dans les crises d'épilepsie partielles a été établie lors de l'étude SP0993 dans laquelle 444 patients ont reçu lacosamide ou de la carbamazépine à libération contrôlée (n=442). Seuls les patients ayant récemment reçu un diagnostic d’épilepsie ont participé à l’étude. Les patients devaient présenter au moins deux crises d’épilepsie au cours des 12 derniers mois précédant le début de l’étude. Les patients ayant déjà reçu un traitement chronique (> 2 semaines) pour l’épilepsie avec un DEA au cours des 6 derniers mois avant l’entrée dans l’étude n’étaient pas autorisés à participer à l’étude. Un total de 27 enfants et de 62 personnes âgées ont pris au moins une dose de lacosamide de 200 à 600 mg/jour. Dans la population de patients âgés, la dose d’entretien de lacosamide était de 200 mg/jour chez 55 patients (88,7 %), de 400 mg/jour chez 6 patients (9,7 %) et la dose a été augmentée à 600 mg/jour chez 1 patient (1,6 %).
La méthodologie par étapes de l’étude a utilisé 3 niveaux de dose cible prédéfinis pour le lacosamide et la carbamazépine (libération contrôlée). Les patients ont commencé un
traitement par le lacosamide à 100 mg/jour ou la carbamazépine (libération contrôlée) à 200 mg/jour et le médicament à l’étude a ensuite été augmenté jusqu’à la première dose thérapeutique cible de lacosamide à 200 mg/jour ou de carbamazépine (libération contrôlée) à 400 mg/jour. Si cette dose n’a pas permis de maîtriser les crises d’épilepsie pendant la phase d’évaluation de 6 mois de l’étude, la dose a été augmentée à 400 mg/jour de lacosamide ou à 800 mg/jour de carbamazépine (libération contrôlée), et si cette dose n’a pas permis de maîtriser les crises convulsives, la dose a été augmentée à 600 mg/jour de lacosamide ou à 1 200 mg/jour de carbamazépine (libération contrôlée). Après la phase d’évaluation à une dose spécifique, les patients qui n’avaient pas subi de crises d’épilepsie ont été admis à la phase d’entretien.
Les taux d’achèvement de l’étude étaient de 66,9 % (n = 210) pour le niveau de dose de lacosamide à 200 mg/jour, de 47,1 % (n = 41) pour le niveau de dose à 400 mg/jour et de 34,9 % (n = 15) pour le niveau de dose à 600 mg/jour. Environ 95 % des patients, qui ont terminé la phase d’évaluation de 6 mois et qui n’ont pas fait de crise convulsive, ont reçu des doses quotidiennes de lacosamide de 200 ou 400 mg. Dans le cadre de l’étude, 19 patients ont reçu 600 mg/jour et n’ont pas fait de crises convulsives.
La principale variable d’efficacité était la proportion de patients qui n’ont pas subi de crises pendant 6 mois consécutifs (26 semaines consécutives) de traitement après la stabilisation à la dernière dose évaluée pour chaque patient.
Résultats des études
Le lacosamide répondait aux critères de non-infériorité prédéfinis et était considéré comme non inférieur à la carbamazépine (libération contrôlée) en fonction du principal critère d’évaluation de l’efficacité.
Parmi tous les patients traités par le lacosamide (n = 444), environ 56 % (n = 249), 13 % (n = 59) et 4 % (n = 19) ont terminé la phase d’évaluation de 6 mois et n’ont pas fait de crise d’épilepsie à la dernière dose évaluée de lacosamide de 200 mg/jour, 400 mg/jour et 600 mg/jour, respectivement.
Le nombre et le pourcentage de patients qui ont terminé la phase d’évaluation sans crise de 6 mois et qui n’en ont pas fait pendant cette période sont présentés par groupe de traitement dans l’ensemble et par la dernière dose évaluée dans le tableau 7 ci-dessous. Dans l’ensemble, la proportion de patients ayant terminé 6 mois et n’ayant pas subi de crises convulsives à la dernière dose était similaire entre les groupes de traitement par le lacosamide (73,6 %) et la carbamazépine (libération contrôlée) (69,7 %).
Tableau 7 - Nombre et pourcentage de patients atteints d’épilepsie qui ont terminé la phase d’évaluation de 6 mois et qui sont restés sans crises à la dernière dose évaluée selon l’ensemble d’analyses complètes (monothérapeutique).
| Dernier niveau de dose évalué | 6 mois | |||||||
| Paramètre | lacosamide | CBZ-CR | ||||||
| Dans l’ensemble, n | 444 | 442 | ||||||
| Aucune crise convulsive pendant 6 mois, n (%) | 327 (73,6) | 308 (69,7) | ||||||
| Niveau de dose 1, n | 314 | 324 | ||||||
| Aucune crise convulsive pendant 6 mois, n (%) | 249 (79,3) | 235 (72,5) | ||||||
| Niveau de dose 2, n | 87 | 85 | ||||||
| Aucune crise convulsive pendant 6 mois, n (%) | 59 (67,8) | 60 (70,6) | ||||||
| Niveau de dose 3, n | 43 | 33 | ||||||
| Aucune crise convulsive pendant 6 mois, n (%) | 19 (44,2) | 13 (39,4) | ||||||
CBZ-CR = carbamazépine (libération contrôlée)
Remarque : Niveau de dose 1 = 200 mg de lacosamide par jour ou 400 mg de CBZ-CR par jour; niveau de dose 2 = 400 mg de lacosamide par jour ou 800 mg de CBZ-CR par jour; niveau de dose 3 = 600 mg de lacosamide par jour ou 1 200 mg de CBZ-CR par jour.
D’autres critères d’efficacité, comme les estimations des taux d’absence de crises à 12 mois, ont appuyé le critère d’efficacité primaire.
Les taux d’absence de crises convulsives à 6 mois observés chez les patients âgés de 65 ans ou plus étaient similaires dans les deux groupes de traitement et dans la population globale de patients.
Traitement d’appoint
Tableau 8 - Résumé des caractéristiques démographiques des patients dans les essais cliniques dans l’épilepsie (traitement d’appoint)
| Nº de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (intervalle) | Sexe | ||
| de sujets | |||||||
| à l’étude | |||||||
| (n) | |||||||
Étude 1 (Traitement d’appoint SP667) | Phase 2b, multicentrique, à double insu, randomisée, | Lacosamide T : 200, 400 et 600 mg/jour | 418 | 39,9 ans (18 à 68) | 191 M 227 F | ||
| Nº de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (intervalle) | Sexe | ||
| de sujets | |||||||
| à l’étude | |||||||
| (n) | |||||||
contrôlée par placebo, groupe parallèle | Placebo oral jusqu’à 29 semaines Rapport au départ : 8 semaines Phase d’ajustement posologique : 6 semaines Phase d’entretien : 12 semaines Phase de transition : 2 semaines ou Phase de diminution progressive : 3 semaines | ||||||
Étude 2 (Traitement d’appoint SP754) | Phase 3, multicentrique, à double insu, randomisée, contrôlée par placebo, groupe parallèle | Lacosamide : 400, 600 mg/jour Placebo oral jusqu’à 29 semaines Rapport au départ : 8 semaines Phase d’ajustement posologique : 6 semaines Phase d’entretien : 12 semaines Phase de transition : 2 semaines ou Phase de diminution progressive : 3 semaines | 405 | 38,3 ans (16 à 71) | 200 M 205 F | ||
Étude 3 (SP755 Traitement d’appoint) | Phase 3, multicentrique, à double insu, randomisée, contrôlée par placebo, | Lacosamide : 200, 400 mg/jour Placebo oral jusqu’à 26 semaines Rapport au départ : 8 semaines | 485 | 37,8 ans (16 à 70) | 250 M 235 F | ||
| Nº de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (intervalle) | Sexe | ||
| de sujets | |||||||
| à l’étude | |||||||
| (n) | |||||||
| groupe parallèle | Phase d’ajustement posologique : 4 semaines Phase d’entretien : 12 semaines Phase de transition ou de diminution graduelle Phase : 2 semaines | ||||||
L’efficacité du lacosamide comme traitement d’appoint des crises convulsives partielles a été établie dans le cadre de trois essais multicentriques de 12 semaines, randomisés, à double insu, contrôlés par placebo, menés auprès de 944 patients adultes randomisés pour recevoir du lacosamide (et 364 patients adultes randomisés pour recevoir le placebo). Les patients présentaient des crises d’épilepsie partielles avec ou sans généralisation secondaire, et leur état n’était pas adéquatement maîtrisé malgré la prise de 1 à 3 antiépileptiques en concomitance. Au cours d’une période initiale de 8 semaines, les patients devaient présenter en moyenne ≥ 4 crises partielles par période de 28 jours sans aucune crise convulsive pendant plus de 21 jours. Dans ces 3 essais, la durée moyenne de l’épilepsie des patients était de 24 ans et la fréquence médiane des crises initiales était de 10 à 17 par 28 jours. Au total, 10 patients âgés de 16 à 17 ans ont participé aux essais. Dans l’ensemble, 84 % des patients prenaient 2 à 3 antiépileptiques concomitants. Parmi ces patients, 18 % recevaient également une stimulation du nerf vague (SNV) concomitante.
L’étude 1 a comparé des doses de lacosamide à 200, 400 et 600 mg/jour et un placebo chez 107, 108, 106 et 97 patients randomisés, respectivement. L’étude 2 a comparé des doses de lacosamide à 400 et 600 mg/jour et un placebo chez 204, 97 et 104 patients randomisés, respectivement. L’étude 3 a comparé des doses de lacosamide à 200 et 400 mg/jour et un placebo chez 163, 159 et 163 patients randomisés, respectivement. Après la phase initiale de 8 semaines, les patients ont été randomisés et ont commencé le traitement à 100 mg/jour (50 mg 2 f.p.j.), dose qui a été augmentée par paliers hebdomadaires de 100 mg/jour jusqu’à la dose cible (une rétrogradation d’une étape de 100 mg/jour de lacosamide ou de placebo était autorisée en cas d’événements indésirables intolérables à la fin de la phase d’ajustement posologique). Après la phase d’ajustement posologique, les patients ont reçu une dose stable de lacosamide pendant 12 semaines (phase d’entretien). Parmi les patients randomisés pour recevoir du lacosamide, 76 % ont terminé la phase de traitement (ajustement posologique et entretien).
Le principal critère d’efficacité dans les trois essais était la réduction de la fréquence des crises par période de 28 jours entre le début de l’étude et la phase d’entretien dans le ou les groupes
sous lacosamide, par rapport au placebo. Le taux de répondeurs de 50 % (pourcentage de patients présentant une réduction d’au moins 50 % de la fréquence des crises convulsives entre le début de l’étude et la phase d’entretien) par rapport au placebo était un critère d’évaluation secondaire.
Résultats des études
Un effet significatif sur le plan statistique (réduction de la fréquence des crises entre le début de l’étude et la phase d’entretien) a été observé avec des doses de lacosamide de 200 mg/jour (étude 3), 400 mg/jour (études 1, 2 et 3) et 600 mg/jour (études 1 et 2). Les taux de répondeurs de 50 % pour les doses de lacosamide de 400 mg et de 600 mg/jour étaient également statistiquement significatifs par rapport au placebo (voir le tableau 9).
Tableau 9 - Baisse médiane en pourcentage de la fréquence de crises partielles par 28 jours et taux de répondeurs de 50 % entre la phase initiale et la phase d’entretien de l’étude (population en ITT).
| Antiépileptique + lacosamide (mg/jour) | ||||||||||||||||||
| Étude | Résultats relatifs à | Antiépileptique + | 200 | 400 | 600 | |||||||||||||
| l’efficacité | Placebo | |||||||||||||||||
| 1 | N Baisse médiane (%) 50 % de répondeurs | 96 10 % 21,9 % | 107 26 % 32,7 % | 107 39 %** 41,1 %** | 105 40 %** 38,1 %* | |||||||||||||
| 2 | N Baisse médiane (%) 50 % de répondeurs | 104 20,8 % 18,3 % | -- -- -- | 201 37,3 %** 38,3 %** | 97 37,8 %** 41,2 %** | |||||||||||||
| 3 | N Baisse médiane (%) 50 % de répondeurs | 159 20,5 % 25,8 % | 160 35,3 %* 35,0 % | 158 36,4 %* 40,5 %** | -- -- -- | |||||||||||||
ITT = population en intention de traiter (Intent to Treat)
* Significatif au niveau 0,05;
** Significatif au niveau 0,01.
La signification reflète la réduction en pourcentage par rapport au placebo, qui est basée sur la fréquence des crises convulsives transformées en logarithme à partir de modèles d’analyse de covariance (ANCOVA) par paire de traitements avec des termes pour le traitement, le site regroupé et la mesure de la période de référence et de modèles de régression logistique par paire de traitements avec des termes pour le traitement et le site regroupé.
Une réduction statistiquement significative de la fréquence des crises d’épilepsie entre la phase initiale de l’étude et la phase de traitement (c.-à-d. phase d’ajustement posologique + phase
d’entretien) a également été observée avec des doses de lacosamide de 200 mg/jour (étude 3), de 400 mg/jour (études 1, 2 et 3) et de 600 mg/jour (études 1 et 2) par rapport au placebo. Les taux de répondeurs de 50 % pour les doses de lacosamide de 400 mg et de 600 mg/jour étaient également statistiquement significatifs par rapport au placebo.
Aucune différence significative entre les sexes n’a été relevée quant à la maîtrise des crises d’épilepsie. Les données relatives à la race étaient limitées (8,3 % des patients n’étaient pas de race blanche).
14.2 Études de biodisponibilité comparative
Les comprimés d’APO-LACOSAMIDE de 50, 100, 150 et 200 mg ont rempli les critères de dispense de démonstration de bioéquivalence fondée sur le système de classification des produits biopharmaceutiques, comparativement aux concentrations respectives de VIMPATMD (lacosamide) en comprimés (UCB Canada Inc.).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Dans les études de toxicité, les concentrations plasmatiques de lacosamide obtenues étaient similaires ou légèrement supérieures à celles observées chez les patients, ce qui laisse des marges faibles ou non existantes à l’exposition humaine.
- Toxicité aiguë
Les résultats des études de toxicité aiguë par voie orale sur le lacosamide indiquent une dose sans effet observé (DSEO) de 31,6 mg/kg chez la souris et le rat. Les valeurs estimées de la DL50 étaient de 383 et 253 mg/kg pour les souris et les rats, respectivement. Après administration intraveineuse, les DSEO étaient de 10 et 25 mg/kg et les valeurs estimées de DL50 étaient de 178 et > 100 mg/kg pour les souris et les rats, respectivement. Dans les études de toxicité aiguë, les signes cliniques à des doses élevées comprenaient des effets pharmacodynamiques exagérés du lacosamide sur le SNC, tels que la diminution de la motilité, l’ataxie, la position abdominale/latérale, la perte du réflexe de redressement, la diminution du tonus musculaire, la faiblesse des membres postérieurs, les tremblements, la dyspnée et les convulsions.
- Toxicité à long terme
Lors d’études portant sur l’administration de doses orales répétées, le lacosamide a provoqué des convulsions chez les souris, les rats, les lapins et les chiens après l’administration orale à des Cmax généralement à peine plus élevées que la Cmax à l’état stationnaire de 14,5 mcg/mL après la dose maximale recommandée chez l’humain de 300 mg 2 f.p.j. chez les patients. Les
rapports Cmax atteignaient à peine 3,4 chez les souris, 1,1 chez les rats, 1,8 chez les lapins, et 1,4 chez les chiens adultes et les jeunes chiens à la plus faible dose, entraînant des convulsions, et 1,9 chez les souris, moins de 1,1 chez les rats, 0,9 chez les lapins, 1,0 chez les chiens adultes et 0,6 chez les jeunes chiens à la dose la plus élevée non associée à des convulsions. Les convulsions se sont généralement produites dans le contexte d’autres signes cliniques importants, notamment un ou plusieurs des symptômes suivants : tremblements, ataxie, hypoactivité et décubitus, qui sont également survenus à des doses non associées à des convulsions.
Conformément aux études pharmacologiques sur l’innocuité, le lacosamide a entraîné une baisse de 13 à 37 % de la tension artérielle systolique chez les femelles dans l’étude de 12 mois sur la toxicité chronique chez les chiens, à des doses de 10 à 25 mg/kg/jour, avec une Cmax de 10 mg/kg équivalente à celle des humains recevant la dose maximale recommandée de 300 mg 2 f.p.j.
Dans les études de toxicité à doses répétées, de légers changements hépatiques réversibles ont été observés chez le rat à partir d’environ 2 fois l’exposition clinique. Parmi ces modifications figuraient une augmentation du poids des organes, une hypertrophie des hépatocytes, une augmentation des concentrations sériques des enzymes hépatiques et une augmentation du cholestérol total et des triglycérides. Outre l’hypertrophie des hépatocytes, aucun autre changement histopathologique n’a été observé.
Cancérogénicité et mutagenèse
Aucune preuve de cancérogénicité liée au médicament n’a été observée chez la souris ou le rat. On a administré à des souris et à des rats du lacosamide une fois par jour par voie orale pendant 104 semaines à des doses produisant des expositions plasmatiques (ASC) jusqu’à environ 1 et 2,3 fois, respectivement, l’ASC plasmatique chez l’humain à la dose maximale recommandée chez l’humain (DMRH) de 600 mg/jour.
Le lacosamide s’est révélé négatif dans un test d’Ames in vitro, un test du micronoyau in vivo chez la souris et un test de synthèse non programmée de l’ADN in vivo. Dans les tests in vivo, l’exposition plasmatique (ASC) correspond à environ 3 fois l’ASC plasmatique chez l’humain à la dose maximale recommandée chez l’humain (DMRH) de 600 mg/jour. Le lacosamide a entraîné une réponse positive dans le test in vitro du lymphome de la souris à des concentrations excessivement élevées (c.-à-d. à des concentrations supérieures à la concentration maximale recommandée de 10 mm).
Toxicologie pour la reproduction et le développement
Dans les études de toxicité sur la reproduction et le développement menées chez des rongeurs et des lapins, on n’a observé aucun effet tératogène, mais une augmentation du nombre de petits mort-nés et de décès de petits au cours de la période péripartum, ainsi qu’une légère réduction de la taille des portées vivantes et du poids corporel des petits, à des doses toxiques pour les mères chez les rats correspondant à des niveaux d’exposition plasmatique
cliniquement pertinents. Étant donné que des taux d’exposition plus élevés n’ont pas pu être testés chez les animaux en raison de la toxicité maternelle, les données sont insuffisantes pour permettre une caractérisation complète du potentiel embryofœtotoxique et tératogène du lacosamide. Des études menées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversaient facilement la barrière placentaire.
L’administration orale de lacosamide (30, 90 ou 180 mg/kg/jour) à des rates pendant les périodes néonatales et juvénile de développement postnatal a entraîné une diminution du poids du cerveau et des changements neurocomportementaux à long terme (altération de la performance sur le terrain ouvert, déficits d’apprentissage et de mémoire). La pertinence de ces observations demeure équivoque. Toutefois, les effets indésirables potentiels sur le développement du SNC ne peuvent pas être écartés. On estime généralement que la période postnatale précoce chez le rat correspond à la grossesse tardive chez l’humain en termes de développement du cerveau. La dose sans effet pour la neurotoxicité sur le développement chez le rat a été associée à une ASC plasmatique du lacosamide environ 0,4 fois supérieure à celle observée chez l’humain à la DMRH de 600 mg/jour.
17 MONOGRAPHIES DE PRODUIT DE RÉFÉRENCE
- 1.
VIMPAT® (comprimés à 50 mg, 100 mg, 150 mg et 200 mg, et solution pour injection à
10 mg/mL), numéro de contrôle de la présentation 263188, Monographie de produit, UCB Canada Inc. (15 septembre 2022)