


Monographie de produit - Keppra
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux | 03/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique | 03/2023 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE .................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Posologie recommandée et ajustement posologique ...................................... 4
4.4 Administration ................................................................................................... 6
4.5 Dose omise ........................................................................................................ 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ................................................................................. 11
7.1.1 Femmes enceintes ........................................................................................... 11
7.1.2 Femmes qui allaitent ....................................................................................... 12
7.1.3 Enfants ............................................................................................................. 12
7.1.4 Personnes âgées .............................................................................................. 12
8 EFFETS INDÉSIRABLES .............................................................................................. 13
8.1 Aperçu des effets indésirables ........................................................................ 13
8.2 Effets indésirables observés au cours des études cliniques ............................ 13
8.4 Résultats anormaux aux analyses biomédicales: données hématologiques, données biochimiques et autres données quantitatives ................................................ 17
8.5 Effets indésirables observés après la commercialisation ................................ 17
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 18
9.2 Aperçu des interactions médicamenteuses .................................................... 18
9.3 Interactions médicament-comportement....................................................... 18
9.4 Interactions médicament-médicament ........................................................... 18
9.5 Interactions médicament-aliment ................................................................... 20
9.6 Interactions médicament-plante médicinale .................................................. 20
9.7 Interactions médicament-examens de laboratoire ......................................... 20
10 PHARMACOLOGIE CLINIQUE .................................................................................... 20
10.1 Mode d’action ................................................................................................. 20
10.3 Pharmacocinétique .......................................................................................... 21
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 24
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT .............................. 24
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 25
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 25
14 ÉTUDES CLINIQUES .................................................................................................. 26
14.1 Études cliniques par indication ........................................................................ 26
15 MICROBIOLOGIE ...................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 31
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 34
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
KEPPRA (lévétiracétam) est indiqué comme traitement adjuvant chez les patients adultes (> 18 ans) épileptiques dont les crises ne sont pas contrôlées de manière satisfaisante par la thérapie conventionnelle.
1.1 Enfants
Enfants (< 18 ans) : D'après les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de KEPPRA chez les patients pédiatriques n'ont pas été établies; par conséquent, Santé Canada n'a pas autorisé une indication pour un usage pédiatrique (voir 7.1.3 Enfants et 10.3 Pharmacocinétique, Populations et états pathologiques particulières, Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 7.1.4 Personnes âgées, 4.2 Posologie recommandée et ajustement posologique, Personnes âgées et 10.3 Pharmacocinétique, Populations et états pathologiques particulières, Personnes âgées).
2 CONTRE-INDICATIONS
KEPPRA est contre-indiqué chez les patients qui présentent une hypersensibilité à :
- ce médicament ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal, ou composant du contenant. Pour obtenir une liste complète, consulter la section 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
KEPPRA s’administre par voie orale, sans égard à la prise de nourriture. Après l’administration orale du lévétiracétam, le goût amer de celui-ci peut être ressenti.
4.2 Posologie recommandée et ajustement posologique
Adultes
Le traitement doit être amorcé à une dose quotidienne de 1000 mg, fractionnée en deux prises (500 mg 2 f.p.j.). Selon la réponse clinique du patient et la tolérabilité du médicament, la posologie peut être augmentée par paliers de 1000 mg/jour toutes les 2 semaines, jusqu’à concurrence de la dose maximale recommandée de 3000 mg/jour.
Les études cliniques ont permis d’établir l’efficacité de doses quotidiennes de 1000, 2000 et 3000 mg fractionnées en deux prises. On a observé une tendance vers une réponse accrue aux doses plus élevées,
mais on n’a pas noté d’accroissement systématique de la réponse sous l’effet d’une augmentation de la dose. Les données tirées d’études cliniques comparatives quant à l’innocuité de doses supérieures à 3000 mg/jour sont restreintes (une quarantaine de patients), de sorte que ces doses ne sont pas recommandées. Patients atteints d’insuffisance rénale
L’excrétion rénale du médicament sous forme inchangée représente environ 66 % de la dose de lévétiracétam administrée. La posologie de KEPPRA doit être réduite en présence d’une atteinte rénale (voir le tableau 4 ci-après). Les patients souffrant d’une insuffisance rénale terminale doivent recevoir des doses supplémentaires après la dialyse. Pour pouvoir se servir du tableau, on doit évaluer la clairance de la créatinine (Clcr) en mL/min afin de déterminer la posologie à administrer.
La Clcr en mL/min peut être calculée à partir du taux sérique de créatinine (mg/dL) au moyen de la formule suivante :
[140-âge (ans)] x poids (kg) Clcr = -------------------------------------------------- (x 0.85 pour les femmes)
72 x créatinine sérique (mg/dL)
Ensuite, ajuster la Clcr en fonction de la surface corporelle (SC), comme suit :
Clcr (mL/min) Clcr (mL/min/1,73 m2) = ---------------------------- x 1,73
SC du patient (m2)
Tableau 1 – Ajustements posologiques en cas d’atteinte rénale
| Groupe | Clairance de la créatinine | Posologie et fréquence | ||
| (mL/min/1,73 m2) | ||||
| Fonction normale | ≥ 80 | 500 à 1500 mg 2 f.p.j. | ||
| Légère | 50 à 79 | 500 à 1000 mg 2 f.p.j. | ||
| Modérée | 30 à 49 | 250 à 750 mg 2 f.p.j. | ||
| Sévère* | < 30 | 250 à 500 mg 2 f.p.j. | ||
| Terminale – patients dialysés (1) | - | 500 à 1000 mg 1 f.p.j. | ||
(1) Après la dialyse, une dose supplémentaire de 250 à 500 mg est recommandée.
* ou selon le meilleur jugement clinique
Atteinte hépatique
Aucun ajustement posologique ne s’impose en présence d’une atteinte hépatique légère ou modérée. Chez les patients présentant une atteinte hépatique sévère, la clairance de la créatinine peut donner lieu à une sous-estimation de l’atteinte rénale. Par conséquent, on recommande une réduction de 50 % de la dose d’entretien quotidienne lorsque la clairance de la créatinine est < 60 mL/min/1,73 m2.
Enfants (< 18 ans)
Santé Canada n'a pas autorisé une indication pour un usage pédiatrique (voir 1.1 Enfants et 7.1.3 Enfants).
Personnes âgées (≥ 65 ans)
La détermination et la progression de la dose doivent inciter à la prudence chez les personnes âgées, car la fonction rénale se détériore avec l’âge.
4.4 Administration
Les comprimés pelliculés doivent être pris par voie orale, avalés avec du liquide. La dose quotidienne est administrée en deux doses réparties de manière égale.
4.5 Dose omise
Si le patient oublie une dose et qu’il s’en aperçoit dans les quelques heures qui suivent, on doit lui indiquer de prendre KEPPRA dès qu’il constate son oubli. Si l’heure de sa prochaine dose approche, on doit lui dire de prendre son médicament en suivant l’horaire habituel. Les patients ne doivent pas prendre deux doses à la fois.
5 SURDOSAGE
Symptômes
Le cas de surdosage le plus élevé signalé avec KEPPRA correspond à environ 10 fois la dose thérapeutique. Dans la majorité des cas de surdosage, de multiples médicaments étaient en cause. Les symptômes observés à la suite d’un surdosage de KEPPRA étaient la somnolence, l’agitation, l’agressivité, la diminution de la conscience, la dépression respiratoire et le coma. La dose minimale létale par voie orale chez le rat est au moins 233 fois plus élevée que la dose maximale administrée dans le cadre des études cliniques.
Traitement
Il n’existe aucun antidote spécifique pour le traitement du surdosage par KEPPRA. Le traitement est symptomatique et peut faire appel à l’hémodialyse. S’il y a lieu, on doit tenter d’éliminer la portion non absorbée du médicament en provoquant des vomissements ou en effectuant un lavage gastrique; les précautions d’usage doivent être prises pour éviter l’obstruction des voies respiratoires. Un traitement de soutien général est indiqué, y compris la surveillance des signes vitaux et de l’état clinique du patient.
Les techniques standard d’hémodialyse permettent d’extraire une fraction significative du lévétiracétam (environ 50 % en 4 heures) et doivent être envisagées en cas de surdosage. Bien que l’hémodialyse n’ait pas été employée dans les quelques cas connus de surdosage, elle peut être indiquée selon l’état clinique du patient ou en cas d’atteinte rénale importante.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicamenteux | ||
| concentration/teneur/ | ||||
| composition | ||||
| orale | comprimés pelliculés / à 250 mg, à 500 mg et à 750 mg / flacons | alcool polyvinylique, croscarmellose sodique, dioxyde de titane, polyéthylèneglycol 3350, polyéthylèneglycol 6000, silice anhydre colloïdale, stéarate de magnésium, talc, et colorants Les comprimés contiennent aussi les colorants suivants : Comprimés à 250 mg : bleu FD&C no 2/ laque d’aluminium indigotine Comprimés à 500 mg : oxyde de fer jaune Comprimés à 750 mg : jaune FD&C no 6/laque d’aluminium jaune soleil FCF et oxyde de fer rouge | ||
La teneur en lévétiracétam des comprimés KEPPRA est celle qui figure sur l’étiquette.
Comprimés KEPPRA (lévétiracétam) à 250 mg : comprimés pelliculés sécables de couleur bleue et de forme oblongue, portant l’inscription « ucb 250 » d’un côté. Offerts en flacons de 120 comprimés.
Comprimés KEPPRA (lévétiracétam) à 500 mg : comprimés pelliculés sécables de couleur jaune et de forme oblongue, portant l’inscription « ucb 500 » d’un côté. Offerts en flacons de 120 comprimés.
Comprimés KEPPRA (lévétiracétam) à 750 mg : comprimés pelliculés sécables de couleur orangée et de forme oblongue, portant l’inscription « ucb 750 » d’un côté. Offerts en flacons de 120 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Comme avec tous les antiépileptiques, KEPPRA doit être arrêté progressivement afin de réduire au minimum le risque d’augmentation de la fréquence des convulsions.
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et 16 TOXICOLOGIE NON CLINIQUE, Génotoxicité pour obtenir des renseignements sur les données obtenues chez les animaux.
Appareil cardiovasculaire
Allongement de l’intervalle QT
L’effet de KEPPRA sur l’intervalle QTc a été évalué dans le cadre d’une étude à quadruple permutation, à double insu, avec répartition aléatoire et contrôlée par placebo et comparateur actif, portant sur l’administration d’une dose unique de lévétiracétam (1000 mg ou 5000 mg) chez 52 sujets en bonne santé. L’écart maximal de la variation moyenne de l’intervalle QTc de référence par rapport au placebo s’établissait à 4,0 ms (IC à 90 % : 0,0 à 8,0) 4 h après l’administration de la dose dans le groupe lévétiracétam à 1000 mg, et à 4,1 ms (IC à 90 % : 0,1 à 8,1) 1,5 h après l’administration de la dose dans le groupe lévétiracétam à 5000 mg (dose suprathérapeutique).
De rares cas d’allongement de l’intervalle QT à l’électrocardiogramme ont été observés après la commercialisation du produit chez des patients ayant ou non des antécédents de troubles cardiaques. KEPPRA doit être utilisé avec prudence, en particulier chez les patients présentant un intervalle QTc allongé, ceux qui prennent en concomitance des médicaments influant sur l’intervalle QTc et ceux qui souffrent d’une maladie cardiaque préexistante pertinente ou qui présentent un déséquilibre électrolytique (voir 8.5 Effets indésirables observés après la commercialisation, Troubles cardiaques).
Conduite de véhicules et utilisation de machines
Le lévétiracétam peut provoquer de la somnolence et de la fatigue, ainsi que d'autres symptômes liés au système nerveux central (par exemple, des difficultés de coordination). Par conséquent, il est conseillé aux patients de ne pas conduire ou d'utiliser des machines ou d'autres tâches qualifiées jusqu'à ce qu'il soit établi que leur capacité à effectuer ces activités n'est pas affectée.
Anomalies hématologiques
Au cours des études comparatives, des diminutions statistiquement significatives de la numération érythrocytaire moyenne totale, du taux moyen d’hémoglobine et de l’hématocrite moyen ont été enregistrées chez les patients traités par KEPPRA comparativement aux sujets recevant un placebo. Au chapitre du taux d’hémoglobine, le pourcentage des patients traités par KEPPRA ou par un placebo et présentant des anomalies possiblement significatives sur le plan clinique était inférieur à 0,5 % dans chaque cas. Au chapitre de l’hématocrite, on a observé au moins une diminution possiblement significative (≤ 37 % chez les hommes et 32 % chez les femmes) chez 5,1 % des patients traités par KEPPRA, par comparaison à 3,2 % des patients du groupe placebo.
Au total, une réduction potentiellement significative sur le plan clinique (≤ 2,8 x 10⁹/L) de la numération leucocytaire a été relevée au moins une fois chez 2,9 % des patients traités par KEPPRA et 2,3 % des patients recevant un placebo. De plus, une réduction potentiellement significative (≤ 1,0 x 10⁹/L) du taux des polynucléaires neutrophiles a été enregistrée au moins une fois chez 2,6 % des patients traités par KEPPRA et 1,7 % des patients recevant un placebo. Avec le temps, à une exception près, le taux des polynucléaires neutrophiles est revenu à une valeur semblable ou égale aux valeurs de départ chez tous les patients prenant KEPPRA. Aucune des baisses du taux de polynucléaires neutrophiles n’a nécessité l’interruption du traitement.
Des cas de diminution de la numération globulaire (neutropénie, agranulocytose, leucopénie, thrombocytopénie et pancytopénie) liés à l’administration du lévétiracétam ont été signalés. Il est recommandé d’effectuer un hémogramme chez les patients qui présentent une faiblesse importante,
de la fièvre, des infections récurrentes ou des troubles de la coagulation (voir 8.5 Effets indésirables observés après la commercialisation, Troubles sanguins et lymphatique).
Hépatique/biliaire/pancréatique
Des signalements d'hépatite et d'insuffisance hépatique chez des patients prenant du lévétiracétam, avec ou sans autres médicaments, ont été reçus dans le cadre de la surveillance post-commercialisation (voir 8.5 Effets indésirables observés après la commercialisation). Pour des informations sur l'ajustement posologique chez les patients présentant une insuffisance hépatique sévère, voir 4.2 Posologie recommandée et ajustement posologique.
Système immunitaire
Réactions d’hypersensibilité
- Réactions dermatologiques graves
De graves réactions d’hypersensibilité avec atteinte dermatologique ont été signalées chez des adultes et des enfants traités par KEPPRA, y compris des cas du syndrome de Stevens-Johnson, de nécrolyse épidermique toxique et de réactions d’hypersensibilité touchant plusieurs organes (Drug Reaction with Eosinophilia and Systemic Symptoms, ou DRESS).
De telles réactions peuvent être mortelles; certains patients ont dû être hospitalisés, mais les décès ont été très rares. Il est impossible de prédire si une éruption cutanée légère peut se transformer en réaction cutanée grave. Si une réaction d’hypersensibilité est soupçonnée et peut être attribuée à une autre cause, il faut mettre fin au traitement par KEPPRA. La réexposition à KEPPRA a parfois occasionné la récurrence de réactions cutanées graves.
Parmi les cas déclarés de syndrome de Stevens-Johnson et de nécrolyse épidermique toxique, le temps médian écoulé avant la survenue de la réaction était de 12 jours. Le taux de déclaration des cas du syndrome de Stevens-Johnson et de nécrolyse épidermique toxique associés à KEPPRA, généralement admis comme étant sous-estimé en raison d’une sous-déclaration, se chiffre à 9 cas par million d’années-patients, soit une incidence supérieure à celle qu’on estime dans la population générale (qui s’inscrit entre 0,5 et 6 cas par million d’années-personnes).
Le temps écoulé avant la survenue de réactions d’hypersensibilité touchant plusieurs organes peut être plus long que dans les cas de Stevens-Johnson et de nécrolyse épidermique toxique, c’est-à-dire 6 semaines ou plus après le début du traitement. Les réactions d’hypersensibilité touchant plusieurs organes se manifestent habituellement, mais pas exclusivement, d’abord par une fièvre et des éruptions cutanées, puis par une atteinte d’autres organes ou appareils, pouvant inclure, mais pas nécessairement, une éosinophilie, une lymphadénopathie, une hépatite, une néphrite ou une myocardite. Comme les manifestations varient, des signes et symptômes intéressant d’autres organes sont possibles. L’atteinte des organes peut être plus grave que l’atteinte cutanée.
- Anaphylaxie et œdème de Quincke
KEPPRA peut causer une réaction anaphylactique ou un œdème de Quincke après une première dose ou à n’importe quel moment pendant le traitement. Les signes et symptômes observés dans les cas signalés après la commercialisation du produit sont les suivants : hypotension, urticaire, éruption cutanée, détresse respiratoire et enflure du visage, des lèvres, de la bouche, des yeux, de la langue, de la gorge et des pieds. Dans certains des cas signalés, les réactions pouvaient être mortelles et ont nécessité un traitement d’urgence. Si un patient présente des signes et symptômes d’anaphylaxie ou d’œdème de Quincke, il doit consulter immédiatement un médecin. Le traitement par KEPPRA doit être cessé définitivement s’il n’a pas été possible de déterminer clairement une autre cause à l’origine de la réaction.
Système nerveux
Somnolence et fatigue
Comme la sensibilité au médicament peut varier d’un patient à un autre, certains patients pourraient présenter une somnolence ou d’autres symptômes liés au SNC (p. ex., troubles de la coordination), en début de traitement ou après une augmentation de la dose (voir 8 EFFETS INDÉSIRABLES).
Aggravation des crises convulsives
Une réaction paradoxale d’aggravation des crises convulsives peut être observée notamment au début du traitement ou suite à l’augmentation de la dose.
Un manque d’efficacité ou une aggravation des crises convulsives ont aussi été signalés chez les patients épileptiques en association avec les mutations de canaux sodiques voltage-dépendants de type 8, sous-unité alpha (SCN8A). L’utilisation de KEPPRA devrait être réévaluée chez les patients signalant un manque d’efficacité ou une aggravation des crises convulsives.
Fonctions mentale et psychique
Idées et comportements suicidaires
Des idées et des comportements suicidaires ont été signalés chez des patients traités par des anticonvulsivants dans plusieurs indications.
Il importe de surveiller tous les patients qui prennent des anticonvulsivants, pour quelque indication que ce soit, afin de déceler tout signe de dépression et/ou d’idées ou de comportements suicidaires et d’entreprendre un traitement approprié s’il y a lieu. Les patients (et leurs aidants) doivent consulter un médecin si de tels signes se manifestent.
Une méta-analyse de la Food and Drug Administration (FDA) des États-Unis regroupant plusieurs essais comparatifs avec placebo menés après répartition aléatoire et au cours desquels des anticonvulsivants étaient utilisés pour diverses indications a révélé un risque accru d’idées et de comportements suicidaires chez les patients traités par ces médicaments. On ignore ce qui sous-tend ce risque.
Au total, 43 892 patients ont été traités lors des essais cliniques comparatifs avec placebo inclus dans la méta-analyse. Environ 75 % des patients ont reçu des anticonvulsivants pour d’autres indications que l’épilepsie et, dans la majorité de ces cas, le traitement (anticonvulsivant ou placebo) était administré en monothérapie. En revanche, chez les patients traités pour l’épilepsie, soit les 25 % restants environ, le traitement (anticonvulsivant ou placebo) était administré comme adjuvant à d’autres médicaments contre l’épilepsie (autrement dit, les sujets des deux groupes recevaient au moins un anticonvulsivant). Par conséquent, le faible accroissement du risque d’idées et de comportements suicidaires signalé dans cette méta-analyse (0,43 % chez les patients recevant des anticonvulsivants comparativement à 0,24 % chez les patients sous placebo) repose en grande partie sur des patients qui ont reçu le traitement en monothérapie (anticonvulsivant ou placebo) pour d’autres indications que l’épilepsie. Le protocole de l’étude ne permet pas d’établir une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des anticonvulsivants, d’abord parce que ce groupe de patients représentait une minorité dans cette étude et, deuxièmement, parce que la comparaison entre le placebo et le médicament actif était faussée par la prise de traitements anticonvulsivants adjuvants par les deux groupes.
Réactions psychiatriques et modifications du comportement
KEPPRA peut provoquer des comportements anormaux et des symptômes psychotiques. Les effets sur le comportement signalés lors de l’emploi de KEPPRA comprennent la labilité émotionnelle, l’agressivité, l’agitation, la colère, l’anxiété, l’apathie, la dépression, l’hostilité, l’irritabilité, le changement de personnalité, la paranoïa et le trouble obsessionnel-compulsif (TOC). Une surveillance étroite des patients traités par KEPPRA s’impose dans le but de déceler tout signe ou symptôme psychiatrique.
Fonction rénale
L’excrétion rénale du médicament sous forme inchangée représente environ 66 % de la dose de lévétiracétam administrée. Les études de pharmacocinétique réalisées chez des personnes présentant une atteinte rénale indiquent donc que la clairance apparente est réduite significativement en présence d’une atteinte rénale (voir 10.3 Pharmacocinétique, Populations et états pathologiques particulières, Insuffisance rénale).
Chez les patients qui présentent une atteinte rénale, la posologie de KEPPRA doit être réduite de façon appropriée. Chez les patients qui souffrent d’une insuffisance rénale terminale, c’est-à-dire les patients dialysés, on doit administrer des doses supplémentaires après la dialyse (voir 4.2 Posologie recommandée et ajustement posologique, Patients atteints d’insuffisance rénale).
Santé reproductive : potentiel des femmes et des hommes
- Fertilité
L'effet de ce médicament sur la fertilité humaine est inconnu. Aucun effet indésirable sur la fertilité ou la performance reproductive des mâles et des femelles n'a été observé chez le rat à des doses allant jusqu'à 1800 mg/kg/jour (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
- Risque Tératogène
Il existe des preuves non cliniques suggérant que le lévétiracétam est embryotoxique et tératogène (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). KEPPRA ne doit donc être utilisé pendant la grossesse que lorsque les avantages potentiels l’emportent sur les risques possibles pour le fœtus (voir 7.1.1 Femmes enceintes).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les taux sanguins de lévétiracétam peuvent diminuer pendant la grossesse : Comme celles d’autres anticonvulsivants, les concentrations de lévétiracétam peuvent être altérées par les changements physiologiques que provoque la grossesse. On a signalé une baisse des concentrations de lévétiracétam chez certaines femmes enceintes, laquelle est plus marquée durant le troisième trimestre (où la concentration du médicament n’atteint pas plus de 60 % du taux mesuré avant la grossesse). On recommande de surveiller étroitement la réponse clinique chez les femmes enceintes traitées par KEPPRA et de vérifier la variation des concentrations plasmatiques du médicament, afin d’assurer la maîtrise des crises tout au long de la grossesse. Si la dose est augmentée durant la grossesse, il faudra peut-être la réduire après l’accouchement.
Risques pour l’enfant à naître: Lors d’études de toxicité pour la fonction reproductive menées chez le rat et le lapin, le lévétiracétam a été toxique pour le développement à des taux d’exposition égaux ou supérieurs aux taux d’exposition chez l’humain. On a relevé une augmentation du nombre de déviations squelettiques/d’anomalies mineures, un retard de croissance, la mort de l’embryon et une augmentation de la mortalité des petits. Chez le rat, des anomalies fœtales sont survenues en l’absence de toxicité manifeste pour la mère. Chez le lapin, l’exposition systémique au taux où l’on n’observait aucun effet était 4 à 5 fois supérieure à l’exposition chez l’humain.
Il n’existe pas d’études cliniques comparatives bien conçues concernant l’emploi de KEPPRA chez la femme enceinte. Chez l’animal et l’humain, le lévétiracétam et/ou ses métabolites traversent la barrière placentaire.
On dispose de données limitées sur le risque chez l’humain. Des données tirées d’un registre sur les grossesses indiquent que le risque de malformation congénitale est plus élevé chez les femmes qui reçoivent un traitement antiépileptique reposant sur l’emploi de plusieurs médicaments, y compris le lévétiracétam, que chez les femmes qui ne prennent aucun antiépileptique. KEPPRA ne doit pas être employé pendant la grossesse à moins que les bienfaits éventuels pour la mère et le fœtus ne l’emportent sur les risques éventuels pour chacun. L’interruption d’un traitement antiépileptique peut se solder par une aggravation de la maladie et avoir des conséquences nocives pour la mère et le fœtus. Registre sur les grossesses : On conseille aux médecins de recommander à leurs patientes enceintes qui prennent KEPPRA de s’inscrire au North American Antiepileptic Drug Pregnancy Registry. Pour ce faire, les patientes doivent téléphoner elles-mêmes au registre, au numéro sans frais 1-888-233-2334. Des renseignements sur le registre sont offerts sur le site Web suivant :
http://www.aedpregnancyregistry.org/ (en anglais seulement)
7.1.2 Femmes qui allaitent
Le lévétiracétam est excrété dans le lait maternel. KEPPRA peut donc entraîner des effets indésirables graves chez le nourrisson. La décision d’arrêter l’allaitement ou le traitement doit tenir compte de l’importance du médicament pour la mère et du risque encore mal défini pour le nourrisson.
7.1.3 Enfants
Enfants (< 18 ans) : D'après les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de KEPPRA chez les patients pédiatriques n'ont pas été établies; par conséquent, Santé Canada n'a pas autorisé une indication pour un usage pédiatrique.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Au cours des essais cliniques, 347 patients ont été traités par le lévétiracétam, âgés de 65 ans ou plus. Aucune différence globale en matière d’innocuité n’a été observée entre ces sujets et les sujets plus jeunes. Il n’y avait pas suffisamment de patients âgés dans les essais contrôlés sur l’épilepsie pour évaluer adéquatement l’efficacité du lévétiracétam chez ces patients (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
La fonction rénale peut être compromise chez la personne âgée, et il a été établi que le lévétiracétam est excrété de manière substantielle par les reins, ce qui pourrait se traduire par une augmentation du risque d’effets indésirables en présence d’une atteinte rénale. Lors d’une étude de pharmacocinétique réalisée chez 16 personnes âgées (61 à 88 ans) dans laquelle une dose unique et des doses biquotidiennes répétées ont été administrées par voie orale pendant 10 jours, on a mis en évidence une réduction de la clairance d’environ 40 %, vraisemblablement attribuable à une détérioration de la fonction rénale chez ces sujets. Il faut donc faire preuve de prudence lorsqu’on détermine la dose à administrer à une personne âgée, sans compter qu’il peut être utile de surveiller la fonction rénale (voir 4.2 Posologie recommandée et ajustement posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au cours des études cliniques comparatives, les effets indésirables qui se sont manifestés le plus souvent chez les patients recevant KEPPRA en association avec d’autres antiépileptiques et qui n’ont pas été observés à une fréquence comparable dans le groupe placebo étaient les suivants : somnolence, asthénie, étourdissements et infections. Parmi les effets indésirables les plus fréquents, l’asthénie, la somnolence et les étourdissements ont semblé survenir surtout au cours des 4 premières semaines de traitement par KEPPRA.
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’estimation des taux.
Effets indésirables sur le système nerveux central
KEPPRA est associé à des effets indésirables sur le système nerveux central (SNC) dont les plus importants peuvent être regroupés de la façon suivante : 1) somnolence et fatigue; 2) symptômes comportementaux/psychiatriques; et 3) troubles de la coordination.
On n’a pas observé de lien évident entre la dose et l’incidence des effets indésirables sur le SNC dans aucune des trois catégories mentionnées lorsque le produit était administré à la dose recommandée, jusqu’à concurrence de 3000 mg/jour. La somnolence, l’asthénie et les troubles de la coordination sont survenus plus fréquemment au cours des 4 premières semaines de traitement, mais disparaissaient habituellement avec la poursuite du traitement. Environ la moitié des patients qui ont signalé des symptômes comportementaux/psychiatriques (y compris l’agressivité, l’agitation, la colère, l’anxiété, la labilité émotionnelle, l’hostilité et l’irritabilité) l’ont fait au cours des 4 premières semaines; les autres effets indésirables ont été signalés tout au long des études.
Les effets suivants sur le SNC ont été observés lors des études cliniques comparatives.
Tableau 3 – Incidence combinée totale dans chacune des trois catégories d’effets indésirables sur le SNC lors des études sur le traitement adjuvant comparatives avec placebo
Catégorie d’effet indésirable sur le SNC | KEPPRA* + antiépileptique(s) | Placebo + antiépileptique(s) | ||||
| (n = 672) | (n = 351) | |||||
| (%) | (%) | |||||
Somnolence et fatigue Somnolence Asthénie | 15 14 | 10 10 | ||||
Symptômes comportementaux/ psychiatriques Non psychotiques1 Psychotiques2 | 14 1 | 6 0 | ||||
| Troubles de la coordination3 | 3 | 2 | ||||
* Administré à raison de 1000 mg, de 2000 mg, de 3000 mg et de 4000 mg par jour.
1 Le syntagme « symptômes comportementaux/psychiatriques non psychotiques » englobe les termes suivants : agitation, réaction antisociale, anxiété, apathie, dépersonnalisation, dépression, labilité émotionnelle, euphorie, hostilité, nervosité, névrose, trouble de la personnalité et tentative de suicide.
2 Le syntagme « symptômes comportementaux/psychiatriques psychotiques » englobe les termes suivants : hallucinations, réaction paranoïde, psychose et dépression psychotique.
3 Le syntagme « trouble de la coordination » englobe les termes suivants : ataxie, démarche anormale, incoordination.
Voir le tableau 4 pour l’incidence de chaque effet indésirable dans chaque catégorie.
Les symptômes comportementaux/psychiatriques psychotiques (notamment l’agitation, la labilité émotionnelle, l’hostilité, l’anxiété, etc.) étaient à peu près aussi fréquents chez les patients qui avaient des antécédents psychiatriques que chez ceux qui n’en avaient pas.
On n’a pas observé de lien évident entre la dose et l’incidence des effets indésirables sur le SNC dans aucune des trois catégories mentionnées lorsque le produit était administré à la dose recommandée, jusqu’à concurrence de 3000 mg/jour. Dans une étude comparative ne comportant pas de phase d’ajustement posologique, 42 % des sujets recevant 4000 mg/jour ont signalé de la somnolence au cours des 4 premières semaines de traitement, par comparaison à 21 % des sujets recevant 2000 mg/jour.
Tableau 4 – Incidence (%) des effets indésirables survenus pendant le traitement au cours des études comparatives avec placebo portant sur KEPPRA comme traitement adjuvant (Effets indésirables survenus chez au moins 1 % des patients recevant KEPPRA et observés plus souvent que chez les sujets recevant un placebo) (Études N051, N052, N132 et N138)
Appareil ou système / Effet indésirable | KEPPRA + antiépileptiques | Placebo + antiépileptiques (n = 351) (%) | ||
| (n = 672) | ||||
| (%) | ||||
Corps entier Asthénie Infection* | 14 13 | 10 7 | ||
Appareil digestif Troubles dentaires | 2 | 1 | ||
Système sanguin et lymphatique Ecchymoses | 2 | 1 | ||
Système nerveux Amnésie Anxiété Ataxie Dépression Étourdissements Labilité émotionnelle Hostilité Nervosité Troubles de la personnalité Somnolence Trouble de la pensée Vertiges | 2 2 3 4 9 2 2 4 1 15 2 3 | 0 1 1 2 4 0 1 2 0 10 1 1 | ||
Appareil respiratoire Pharyngite Rhinite Sinusite | 6 4 2 | 4 3 1 | ||
* Chez les patients traités par le lévétiracétam, la majorité (93 %) des infections signalées étaient un « rhume banal » ou une « infection des voies respiratoires supérieures ».
Les autres effets indésirables qui ont été signalés par au moins 1 % des patients ayant reçu KEPPRA mais qui étaient aussi fréquents ou plus fréquents dans le groupe placebo étaient les suivants : douleur abdominale, blessure accidentelle, amblyopie, anorexie, dorsalgie, bronchite, douleur thoracique, confusion, constipation, convulsions, exacerbation de la toux, diarrhée, diplopie, élévation des concentrations médicamenteuses, dysménorrhée, dyspepsie, fièvre, syndrome grippal, mycose, gastro-entérite, gingivite, convulsions tonico-cloniques, céphalées, insomnie, nausée, otite moyenne, douleur, paresthésie, éruption cutanée, tremblements, infection urinaire, vomissements et gain pondéral.
Autres effets observés lors des études comparatives avec placebo
Absence de lien entre l’incidence des effets indésirables et les doses thérapeutiques recommandées
Selon l’information recueillie au cours des études cliniques comparatives, l’incidence des effets indésirables n’est pas proportionnelle à la dose dans les limites de l’intervalle posologique recommandé (1000 à 3000 mg/jour).
Interruption du traitement ou réduction de la dose administrée au cours des études cliniques comparatives
Au cours des études cliniques comparatives, la survenue d’un effet indésirable a motivé l’interruption du traitement ou une réduction de la dose chez 14,3 % des patients recevant KEPPRA et 11,7 % des patients recevant un placebo. Les effets indésirables le plus souvent associés (> 1 %) à l’interruption du traitement ou à une réduction de la dose dans l’un ou l’autre des groupes de traitement sont présentés dans le tableau 5.
Tableau 5 – Effets indésirables ayant le plus souvent mené à l’interruption du traitement ou à une réduction de la dose au cours d’études comparatives avec placebo chez des patients épileptiques
| KEPPRA | Placebo | |||||
| (n = 672) | (n = 351) | |||||
Asthénie Céphalée Convulsions Étourdissements Somnolence Éruption cutanée | 9 (1,3 %) 8 (1,2 %) 16 (2,4 %) 11 (1,6 %) 31 (4,6 %) 0 | 3 (0,9 %) 2 (0,6 %) 10 (2,8 %) 0 6 (1,7 %) 5 (1,4 %) | ||||
Globalement, le profil d’effets indésirables de KEPPRA était comparable chez la femme et chez l’homme. Les données sont insuffisantes pour permettre une analyse de la distribution des effets indésirables selon l’âge et la race.
Les effets indésirables suivants ont été observés lors des études comparatives sur KEPPRA pour le traitement de formes d’épilepsie autres que les indications approuvées dans la présente monographie : trouble de l’équilibre, trouble de l’attention, eczéma, hyperkinésie, trouble de mémoire, myalgie, rhinopharyngite, prurit, sautes d’humeur, vision trouble, agressivité, agitation, dépression et irritabilité.
8.4 Résultats anormaux aux analyses biomédicales: données hématologiques, données biochimiques et autres données quantitatives
Le lévétiracétam peut provoquer des anomalies hématologiques, notamment une diminution du nombre de globules blancs (GB) et de neutrophiles, une diminution du nombre de globules rouges (GR), de l'hémoglobine et de l'hématocrite, et une augmentation du nombre d'éosinophiles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Anomalies hématologiques et 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
8.5 Effets indésirables observés après la commercialisation
Après la commercialisation, les effets sur le système nerveux et les troubles psychiatriques ont été les effets indésirables les plus fréquents. Outre les effets indésirables signalés lors des études cliniques et susmentionnés, les effets suivants ont été signalés après l’homologation. On ne dispose pas de données suffisantes pour apprécier leur fréquence au sein de la population ciblée.
Troubles sanguins et lymphatiques : agranulocytose, leucopénie, neutropénie, pancytopénie (s’accompagnant de dépression médullaire dans certains cas) et thrombocytopénie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Anomalies hématologiques).
Troubles cardiaques : allongement de l’intervalle QT à l’électrocardiogramme.
Troubles du foie/des voies biliaires/du pancréas : Résultats anormaux aux épreuves de la fonction hépatique, hépatite, insuffisance hépatique, pancréatite chez des patients prenant KEPPRA, avec ou sans autres médicaments.
Troubles du système immunitaire : réactions d’hypersensibilité telles que le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique, les réactions d’hypersensibilité touchant plusieurs organes (DRESS) et les réactions anaphylactiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Troubles du métabolisme et de la nutrition : diminution du poids, cas d’hypokaliémie, hyponatrémie, et d’hypomagnésémie associés à l’utilisation du lévétiracétam.
Troubles de l’appareil locomoteur et du tissu conjonctif : faiblesse musculaire; une rhabdomyolyse ou une élévation de la créatine phosphokinase sanguine ont été signalées chez diverses populations de patients, cependant, la fréquence plus élevée de tels cas observée chez les patients japonais pourrait indiquer un risque plus élevé chez ceux-ci.
Troubles du système nerveux : encéphalopathie, paresthésie, choréo-athétose, dyskinésie, léthargie, trouble de la marche, augmentation de la fréquence des crises convulsives, syndrome malin des neuroleptiques (SMN) avec une prévalence plus élevée chez les patients japonais.
Troubles psychiatriques : comportement anormal, colère, crises de panique, anxiété, confusion mentale, délire, hallucinations, troubles psychotiques, paranoïa (voir 8.2 Effets indésirables observés au cours des essais cliniques, Effets indésirables sur le système nerveux central), comportement suicidaire (y compris des suicides réussis) et le trouble obsessionnel compulsif (TOC) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions mentale et psychique).
Troubles rénaux et urinaires : Des lésions rénales aiguës (y compris des cas d’insuffisance rénale aiguë et de néphrite) ont été signalées chez des patients traités par le lévétiracétam.
Santé reproductive : Des cas de toxicité fœtale associée à l’emploi concomitant du lévétiracétam et d’autres antiépileptiques ont été signalés dans des registres sur les grossesses (see 7.1.1 Femmes enceintes).
Troubles de la peau et des tissus sous-cutanés : nécrolyse épidermique toxique (TEN), syndrome de Stevens-Johnson (SJS), réactions d’hypersensibilité touchant plusieurs organes (DRESS), érythème polymorphe, œdème de Quincke (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire), alopécie (plusieurs cas d’alopécie se sont résorbés à l’arrêt du traitement) par le lévétiracétam.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Études in vitro sur le risque d’interactions métaboliques
Des études in vitro ont montré que le lévétiracétam et son principal métabolite n’inhibent pas l’activité des principales isoenzymes du cytochrome P450 hépatique chez l’humain (CYP3A4, 2A6, 2C8/9/10, 2C19, 2D6, 2E1 et 1A2), des UDP-glucuronosyl-transférases (UGT1A6 pour l’acétaminophène, UGT1A1pour l’éthinylestradiol et UGT[pI6.2] pour le p-nitrophénol) et de l’époxyde-hydroxylase. En outre, le lévétiracétam n’influe pas sur la glucoronidation in vitro de l’acide valproïque. Dans des cultures d’hépatocytes humains, le lévétiracétam n’a pas causé d’induction enzymatique.
Le lévétiracétam circule surtout librement, sans liaison avec les protéines plasmatiques (moins de 10 % sous forme liée). Par conséquent, toute interaction cliniquement significative avec d’autres médicaments résultant d’une compétition pour les sites de liaison aux protéines est peu probable.
Ainsi, les données in vitro, couplées aux caractéristiques pharmacocinétiques du médicament, indiquent que KEPPRA risque peu de participer à des interactions d’ordre pharmacocinétique.
9.3 Interactions médicament-comportement
L'effet des habitudes de vie (p. ex., tabagisme, consommation d'alcool) sur l'utilisation de KEPPRA n'a pas été établi.
9.4 Interactions médicament-médicament
Autres antiépileptiques
Pour évaluer le risque d’interactions médicamenteuses entre KEPPRA et d’autres antiépileptiques (phénytoïne, carbamazépine, acide valproïque, phénobarbital, lamotrigine, gabapentine et primidone), on a mesuré les concentrations sériques du lévétiracétam et de ces antiépileptiques au cours d’études cliniques comparatives avec placebo. Les données obtenues indiquent que le lévétiracétam n’influe pas significativement sur les concentrations plasmatiques des autres antiépileptiques, tout comme ces derniers ne modifient pas significativement les concentrations plasmatiques du lévétiracétam.
Dans le cas de deux de ces antiépileptiques – la phénytoïne et le valproate – on a réalisé des études formelles sur les interactions pharmacocinétiques avec KEPPRA. KEPPRA a été administré en
concomitance avec la phénytoïne ou le valproate à raison de 3000 mg/jour et de 1000 mg/jour, respectivement. On n’a observé aucune interaction significative sur le plan clinique.
Des rapports de pharmacovigilance indiquent que l’emploi concomitant de carbamazépine et de lévétiracétam a accru la toxicité attribuable à la carbamazépine (p. ex., nystagmus, nausées, vomissements).
Antiacides
On ne dispose d’aucune donnée concernant l’effet des antiacides sur l’absorption du lévétiracétam.
Digoxine
KEPPRA (1000 mg 2 f.p.j.) n’a pas modifié les paramètres pharmacocinétiques ni les paramètres pharmacodynamiques (ECG) de la digoxine administrée à raison 0,25 mg par jour. La prise concomitante de digoxine n’a pas modifié les paramètres pharmacocinétiques du lévétiracétam.
Méthotrexate
Dans de très rares cas, l’administration concomitante de lévétiracétam et de méthotrexate a entraîné une réduction de la clairance du méthotrexate, donnant lieu à l’augmentation des concentrations sanguines de méthotrexate – ou à la persistance de ces concentrations – à un niveau potentiellement toxique. Lorsque ces deux agents sont administrés ensemble, il faut en surveiller étroitement les concentrations sanguines.
Contraceptifs oraux
On a réalisé, chez des sujets sains, une étude sur les interactions pharmacocinétiques cliniques entre un contraceptif oral contenant 0,03 mg d’éthinylestradiol et 0,15 mg de lévonorgestrel et la plus faible dose thérapeutique de KEPPRA (500 mg 2 f.p.j.). On n’a observé aucune interaction pharmacocinétique cliniquement significative.
Cela dit, aucune étude n’a été réalisée sur le risque d’interaction pharmacocinétique associé à KEPPRA administré comme traitement adjuvant aux doses recommandées. Le médecin doit donc prévenir ses patientes de prêter attention à tout saignement ou saignotement vaginal anormal et de lui signaler ces derniers sans délai.
Probénécide
Le probénécide, inhibiteur de la sécrétion tubulaire rénale, administré à raison de 500 mg 4 f.p.j. n’a pas modifié les paramètres pharmacocinétiques du lévétiracétam (1000 mg 2 f.p.j.). La CSS max du métabolite (ucb L057) était environ 2 fois plus élevée en présence de probénécide, et la clairance rénale de l’ucb L057 a diminué de 60 % en présence de probénécide, sans doute en raison d’une inhibition compétitive de la sécrétion tubulaire d’ucb L057. L’effet de KEPPRA sur les paramètres pharmacocinétiques du probénécide n’a pas été évalué.
Warfarine
KEPPRA (1000 mg 2 f.p.j.) n’a pas modifié les paramètres pharmacocinétiques des énantiomères R et S de la warfarine (2,5 mg, 5 mg ou 7,5 mg par jour). Le temps de prothrombine n’a pas été modifié par le lévétiracétam. La prise concomitante de warfarine n’a pas modifié les paramètres pharmacocinétiques du lévétiracétam.
9.5 Interactions médicament-aliment
Après l’administration par voie orale, le lévétiracétam est rapidement et presque complètement absorbé. L’ampleur de l’absorption du lévétiracétam n’a pas été affectée par les aliments, mais la vitesse d’absorption a été légèrement réduite.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-examens de laboratoire
On n’a pas signalé d’interactions avec les analyses de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le lévétiracétam est un médicament de la classe des pyrrolidines dont la structure chimique n’est pas apparentée à celle des antiépileptiques actuellement sur le marché. Comme c’est le cas pour d’autres agents de cette classe, le mode d’action du lévétiracétam chez l’homme demeure inconnu (voir 10.1 Mode d’action, Études précliniques ci-dessous, au sujet des données in vitro et in vivo expérimentales chez l’animal).
Études précliniques
L’activité pharmacologique du lévétiracétam a été étudiée dans divers modèles animaux de crises épileptiques aiguës et d’épilepsie chronique. Dans bon nombre de ces études, des antiépileptiques classiques étaient utilisés comme agents de comparaison.
Le lévétiracétam a procuré une protection contre les crises dans des modèles d’épilepsie chronique chez des animaux génétiquement prédisposés ou sensibilisés par embrasement qui avaient des crises spontanées et récurrentes. Ce résultat s’oppose à l’absence d’activité anticonvulsivante constatée dans deux épreuves déterminantes pour le criblage d’antiépileptiques, soit les électrochocs maximaux (ECM) et la stimulation maximale par le pentylènetétrazole (PTZ). En général, le lévétiracétam est dépourvu d’activité contre les crises uniques induites par stimulation maximale au moyen de divers convulsivants et ne montre qu’une activité très réduite dans les expériences de stimulation submaximale et les tests de détermination du seuil. Par contre, on a observé que le lévétiracétam confère une protection contre la généralisation secondaire des crises focales induites par deux convulsivants, la pilocarpine et l’acide kaïnique. La valeur prédictive de ces modèles animaux quant au mode d’action est incertaine.
Des études in vitro ont révélé qu’à des concentrations pouvant atteindre 10 µM, le lévétiracétam ne semblait pas entraîner de déplacement important du ligand sur les sites récepteurs connus comme les sites de recaptage des benzodiazépines, du GABA (acide gamma-aminobutyrique), de la glycine ou du NMDA (N-méthyl-D-aspartate) ni au niveau des systèmes de seconds messagers. Il n’est pas clair si la liaison à l’un de ces sites est possible à des concentrations plus élevées de lévétiracétam. Le lévétiracétam ne semble pas moduler les courants sodiques voltage-dépendants et calciques de type T. Le lévétiracétam inhibe partiellement les courants calciques de type N dans les neurones.
Un site de liaison pour le lévétiracétam (LEV), qui semble saturable, a été mis en évidence dans des cerveaux de rat [Kd de 62 ± 20 nM et Bmax de 4,5 ± 0,1 pmol/mg de protéine] et la moelle épinière [Kd de 52 ± 14 nM et Bmax de 1,6 ± 0,1 pmol/mg de protéine], à l’aide d’un dérivé tritié du lévétiracétam ([3 h]ucb 30889). Le [3 h]LEV et le [3 h]ucb 30889 sont des radioligands de structure apparentée. On a privilégié l’utilisation du [3 h]ucb 30889 dans les études de liaison, car il se caractérisait par une affinité 10 fois plus marquée que le [3 h]LEV pour leurs sites de liaison. Chez le rat, il a été démontré que les deux radioligands marquent les mêmes sites de liaison. Ces sites ont la même distribution tissulaire et se limitent presque exclusivement au cerveau. Chez le rat, tous les sites marqués par le [3 h]ucb 30889 peuvent être déplacés par le LEV non marqué. Des données expérimentales montrent que ce site de liaison marqué par le [3 h]ucb 30889 semble être la protéine 2A de la vésicule synaptique (SV2A). On a aussi laissé entendre que le [3 h]-ucb 30 889 pourrait se lier à la SV2A dans le cerveau humain [Kd de 53 ± 7 nM et Bmax de 3,6 ± 0,7 pmol/mg de protéine] et les cellules ovariennes de hamster chinois (CHO) exprimant la protéine recombinante humaine. Le résultat des études sur la liaison du [3 h]ucb 30889 à la membrane de cerveau de souris knockout SV2A se chiffrait à 79 ± 9 d.p.m./test vs 933 ± 65 d.p.m./test de membrane de cerveau de souris sauvage. Le [3 h]ucb 30889 se fixe à la SV2A, mais pas aux protéines isoformes apparentées SV2B et SV2C, lesquelles sont exprimées dans les fibroblastes. Les courbes de liaison générées à partir des expériences de compétition dans les cellules CHO et le tissu de cortex cérébral humain n’ont pas mis au jour l’existence de multiples sites de liaison SV2A comme c’est le cas pour le [3 h]ucb 30889. C’est donc dire que le LEV n’est pas sélectif ou qu’il l’est faiblement à l’égard des différents sites de liaison SV2A.
On ignore la portée clinique de ces données chez l’humain.
10.3 Pharmacocinétique
Les études visant à évaluer le profil pharmacocinétique du lévétiracétam après l’administration de doses uniques ou répétées portaient sur des volontaires sains, des adultes et des enfants épileptiques, des personnes âgées ainsi que des sujets atteints d’une atteinte rénale ou hépatique. Les résultats ont montré que l’absorption du lévétiracétam était rapide et presque complète après l’administration par voie orale. Le profil pharmacocinétique est linéaire et montre peu de variabilité intra-individuelle ou inter-individuelle. L’administration de doses répétées ne modifie pas la clairance. Le degré d’absorption du lévétiracétam demeure inchangé lorsque ce dernier est ingéré avec de la nourriture, mais l’absorption s’en trouve ralentie. Le lévétiracétam a peu d’affinité pour les protéines plasmatiques (moins de 10 % sous forme liée), et son volume de distribution s’approche du volume d’eau intracellulaire et extracellulaire. Soixante-six pour cent de la dose (66 %) est excrétée par les reins sous forme inchangée. L’hydrolyse enzymatique du groupe carboxamide constitue la principale voie métabolique du lévétiracétam (24 % de la dose). Cette biotransformation est indépendante du cytochrome P450 hépatique. Les métabolites n’exercent pas d’activité pharmacodynamique connue et sont excrétés par les reins. Selon les études, la demi-vie plasmatique du lévétiracétam varie entre 6 et 8 heures. Elle est plus longue chez les personnes présentant une atteinte rénale et les personnes âgées (principalement en raison d’une clairance rénale réduite).
Compte tenu du profil pharmacocinétique du lévétiracétam, les interactions métaboliques associées au lévétiracétam sont peu probables.
Le profil pharmacocinétique du lévétiracétam est comparable chez les sujets sains et les sujets épileptiques. Compte tenu de l’absorption complète et linéaire du lévétiracétam, les concentrations plasmatiques peuvent être calculées à partir de la dose orale exprimée en mg/kg de poids corporel et n’exigent pas de surveillance.
Le profil pharmacocinétique du lévétiracétam a été établi d’après des études de pharmacocinétique à dose unique ou à doses multiples pouvant atteindre 5000 mg; ces études portaient sur des volontaires sains (n = 98), des patients épileptiques (n = 58 adultes et n = 24 enfants), des personnes âgées (n = 16) et des sujets souffrant d’une atteinte rénale ou hépatique (n = 36 et 16, respectivement).
Absorption
Après l’administration par voie orale, le lévétiracétam est rapidement et presque complètement absorbé. La biodisponibilité des comprimés de lévétiracétam administrés par voie orale est de 100 %. Les concentrations plasmatiques maximales (Cmax) sont atteintes 1,3 heure après l’administration. Le degré d’absorption du lévétiracétam est indépendant de la dose et de l’ingestion de nourriture, mais celle-ci retarde le tmax de 1,5 heure et réduit la Cmax de 20 %. Le profil pharmacocinétique du lévétiracétam est linéaire dans l’éventail posologique de 500 à 5000 mg. Les concentrations plasmatiques à l’état d’équilibre sont atteintes après 2 jours d’administration biquotidienne. Après l’administration d’une dose unique de 1000 mg et de doses répétées de 1000 mg 2 f.p.j., les concentrations plasmatiques maximales (Cmax) moyennes sont habituellement de 31 et 43 µg/mL, respectivement.
Distribution
Le lévétiracétam et son métabolite principal ont peu d’affinité pour les protéines plasmatiques (moins de 10 %). Le volume de distribution du lévétiracétam est d’environ 0,5 à 0,7 L/kg, valeur qui s’approche du volume d’eau corporelle totale. On ne dispose d’aucune donnée concernant la distribution tissulaire chez l’humain.
Métabolisme
Chez l’humain, le lévétiracétam est faiblement métabolisé. La principale voie métabolique du lévétiracétam consiste en l’hydrolyse enzymatique du groupe carboxamide, qui donne lieu à un métabolite inactif sur le plan pharmacologique, l’acide carboxylé ucb L057 (24 % de la dose). Cette biotransformation, qui est indépendante des isoenzymes du cytochrome P450 hépatique, est réalisée par les sérine-estérases présentes dans divers tissus, y compris les cellules sanguines. On a identifié deux autres métabolites de moindre importance, formés par hydroxylation de l’anneau 2-oxo-pyrrolidine (2 % de la dose) et ouverture de l’anneau 2-oxo-pyrrolidine à la position 5 (1 % de la dose). Le lévétiracétam et son métabolite principal ne subissent pas d’interconversion énantiomérique.
Élimination
La demi-vie plasmatique du lévétiracétam chez l’adulte est de 7 ± 1 heures et n’est pas influencée par la dose, la voie d’administration ni par l’administration de doses répétées. Le lévétiracétam est éliminé de la circulation générale par les reins sous forme inchangée, ce qui représente 66 % de la dose administrée. La clairance corporelle totale est de 0,96 mL/min/kg et la clairance rénale, de 0,6 mL/min/kg. Environ 93 % de la dose est excrétée dans les 48 heures suivant l’administration. L’excrétion s’effectue par filtration glomérulaire, avec réabsorption tubulaire partielle subséquente. Le métabolite principal, l’ucb L057, est excrété par filtration glomérulaire et sécrétion tubulaire active, sa clairance rénale atteignant 4 mL/min/kg.
L’élimination du lévétiracétam est corrélée avec la clairance de la créatinine. La clairance du lévétiracétam est donc réduite en présence d’une atteinte rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 4.2 Posologie recommandée et ajustement posologique, Patients atteints d’insuffisance rénale).
Populations et états pathologiques particuliers
Enfants (6-12 ans) : La pharmacocinétique du lévétiracétam a été évaluée chez 24 enfants (6 à
12 ans) après l’administration d’une dose unique. La clairance corporelle apparente ajustée en fonction du poids corporel était environ 40 % plus élevée que chez des adultes épileptiques.
Personnes âgées (61-88 ans) : La pharmacocinétique du lévétiracétam a été évaluée chez
16 personnes âgées (61 à 88 ans), dont 11 de plus de 75 ans, dont la clairance de la créatinine variait de 30 à 74 mL/min. Après l’administration par voie orale de doses biquotidiennes de 500 mg 2 f.p.j. pendant 10 jours, la clairance corporelle totale était 38 % plus faible et la demi-vie, environ 40 % plus longue (10 à 11 heures) que chez des adultes sains. Ces résultats sont vraisemblablement attribuables à une détérioration de la fonction rénale chez les personnes âgées.
- Sexe : La Cmax et l’aire sous la courbe (ASC) du lévétiracétam étaient 20 % plus élevées chez les femmes (n = 11) que chez les hommes (n = 12). Cependant, les valeurs de clairance ajustées en fonction du poids corporel étaient comparables.
- Race : Aucune étude formelle n’a porté sur la variabilité pharmacocinétique du lévétiracétam selon la race. Comme le lévétiracétam est principalement excrété par les reins et qu’il n’existe aucune différence importante entre les races quant à la clairance de la créatinine, il semble peu probable que la race influe sur les paramètres pharmacocinétiques.
- Insuffisance hépatique : On a étudié le profil pharmacocinétique après l’administration d’une dose unique chez 16 sujets souffrant d’une atteinte hépatique (n = 5 atteinte légère/classe A selon la classification de Child-Pugh; n = 6 atteinte modérée/classe B selon la classification de Child-Pugh; n = 5 atteinte sévère/classe C de Child-Pugh vs 5 témoins sains). Chez les sujets présentant une atteinte hépatique légère ou modérée, par comparaison aux sujets sains, ni les paramètres pharmacocinétiques moyens ni les paramètres pharmacocinétiques individuels du lévétiracétam ne différaient sur le plan clinique. Chez les patients présentant une atteinte hépatique sévère, la clairance corporelle apparente moyenne était réduite de 50 % par rapport aux valeurs obtenues chez des sujets sains, mais cette réduction était en grande partie imputable à une diminution de la clairance rénale. On recommande donc une diminution de 50 % de la dose d’entretien quotidienne en présence d’une clairance de la créatinine < 60 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : On a étudié le profil pharmacocinétique du lévétiracétam après l’administration d’une dose unique chez 20 sujets souffrant d’une atteinte rénale (n = 7 atteinte légère/Clcr de 50 à 79 mL/min; n = 8 atteinte modérée/Clcr de 30 à 49 mL/min; n = 5 atteinte sévère/Clcr < 30 mL/min), et n = 11 volontaires sains appariés. La clairance du lévétiracétam est corrélée avec la clairance de la créatinine. Les paramètres du lévétiracétam après l’administration de doses répétées ont pu être prédits à partir d’études portant sur des doses uniques. La clairance corporelle apparente de la molécule mère, le lévétiracétam, était réduite d’environ 40 % chez les sujets présentant une atteinte rénale légère, 50 % dans le groupe présentant une atteinte rénale modérée et 60 % dans le groupe présentant une atteinte rénale sévère. Pour ce qui est du métabolite principal du lévétiracétam, l’ucb L057, la diminution des valeurs de la clairance par rapport aux valeurs de départ était plus marquée que la diminution enregistrée pour la molécule mère dans tous les groupes de sujets.
Chez les sujets anuriques (insuffisance rénale terminale), la clairance corporelle apparente était d’environ 30 % par rapport à des sujets sains. Environ 50 % de la quantité totale de lévétiracétam dans l’organisme est extraite au cours d’une séance standard d’hémodialyse d’une durée de 4 heures.
La posologie du lévétiracétam doit être réduite en présence d’une atteinte rénale, et l’administration de doses supplémentaires s’impose après une dialyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température variant entre 15 et 30 °C (59 et 86 °F).
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Aucune instruction spéciale de manipulation n'est requise pour ce produit pharmaceutique.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : lévétiracétam
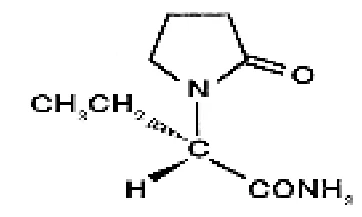
Nom chimique : (-)-(S)-α-ethyl-2-oxo-1-pyrrolidineacétamide
Formule moléculaire et masse moléculaire : C8H14N2O2 170,21
Formule développée :
Propriétés physicochimiques
Description physique : Poudre cristalline, blanche ou blanchâtre, légèrement odorante et au goût amer.
Solubilité : Fortement soluble dans l’eau (104,0 g/100 mL). Franchement soluble dans le chloroforme (65,3 g/100 mL) et le méthanol (53,6 g/100 mL), soluble dans l’éthanol (16,5 g/100 mL), peu soluble dans l’acétonitrile (5,7 g/100 mL) et pratiquement insoluble dans le n-hexane.
pKa et pH : Le pKa du lévétiracétam est < -2 et ne peut être déterminé avec précision en raison de l’instabilité chimique de la forme protonée.
La protonation du lévétiracétam s’amorce à des valeurs de H0 situées entre -1 et -2.
Coefficient de partage : Le ∆ log P (log P octanol – log P cyclohexane) a été calculé à un pH de 7,4 avec une solution saline tamponnée au phosphate et à un pH de 1,0 avec une solution de KCl/HCl. Le ∆ log P est de 3,65 à un pH de 7,4 et de 3,10 à un pH de 1,0.
Intervalle de fusion : 115 à 119 °C
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Tableau 6 – Résumé des données démographiques dans les études cliniques sur l’épilepsie
No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| N132 | Phase III, multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo et en groupes parallèles, avec traitement d’appoint | KEPPRA : 1000 mg/jour, 3000 mg/jour Placebo Orale Jusqu’à 38 semaines Départ : 12 semaines Ajustement posologique : 6 semaines Évaluation : 12 semaines Sevrage : 8 semaines | 294 | 38 (16 – 70) | 178 H 116 F | ||
| N051 | Phase III, multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, avec permutation de trois traitements en deux périodes, avec traitement d’appoint | KEPPRA : 1000 mg/jour, 2000 mg/jour Placebo Orale Jusqu’à 48 semaines Départ : 12 semaines Période de transition A : 4 semaines Période d’évaluation A : 12 semaines Période de transition B : 4 semaines Période d’évaluation B : 12 semaines Sevrage : 2 semaines | 324 | 37 (14 – 69) | 157 H 167 F | ||
No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| N138 | Phase III, multicentrique, non équilibrée, à double insu, contrôlée par placebo, avec groupes parallèles et sélection des répondeurs | KEPPRA : 3000 mg/jour Placebo Orale Partie I : Efficacité sous traitement d’appoint Jusqu’à 30 semaines Départ : 12 semaines Augmentation de la dose : 4 semaines Période d’évaluation A : 12 semaines Évaluation du traitement d’appoint : 12 semaines Sélection des répondeurs : 2 semaines Sevrage : 6 semaines Partie II : Efficacité sous monothérapie Jusqu’à 24 semaines Changement de traitement : 12 semaines Monothérapie : 12 semaines Sevrage : 6 semaines | 286 | 36 (17 – 70) | 138 H 148 F | ||
L’efficacité de KEPPRA comme traitement adjuvant (en concomitance avec d’autres antiépileptiques) chez les adultes a été établie lors de trois études cliniques multicentriques, randomisées, à double insu et comparatives avec placebo. Ces études portaient sur 904 adultes qui avaient des antécédents de crises partielles, avec ou sans généralisation secondaire.
- Méthodologie générale
Population de patients
Les sujets de ces trois études souffraient de crises partielles réfractaires depuis au moins 1 (ou 2) an(s) lorsqu’ils ont été admis à l’étude. Ils avaient pris au préalable un nombre minimum d’antiépileptiques classiques (1 ou 2) et, au moment de leur inclusion, recevaient un schéma posologique stable ou d’au moins un antiépileptique. Pendant la période initiale de l’étude, les patients devaient avoir subi au moins 12 crises partielles sur une période de 12 semaines (étude N132), quatre crises partielles par période de 4 semaines (étude N051) ou deux crises partielles par période de 4 semaines (étude N138).
Schémas posologiques
Après randomisation et après une période initiale prospective d’environ 12 semaines, les patients recevaient un placebo ou le lévétiracétam à raison de 1000 mg, de 2000 mg ou de 3000 mg par jour (selon l’étude), la dose étant fractionnée en deux prises dans tous les cas. Toutes les études comportaient une période d’augmentation progressive de la dose échelonnée sur 2 ou 4 semaines, puis une période de traitement d’entretien de 12 à 14 semaines.
Résultats de l’essai
- Paramètres d’évaluation de l’efficacité
Le principal paramètre d’évaluation de l’efficacité était une comparaison inter-groupes de la réduction – en pourcentage – de la fréquence hebdomadaire des crises partielles comparativement au placebo pendant la totalité de la période de traitement randomisée (augmentation progressive de la dose + traitement d’entretien). Les paramètres secondaires d’évaluation de l’efficacité étaient les taux de répondeurs chez qui la fréquence des crises partielles avait baissé de 50 % ou de 100 % pendant la totalité de la période de traitement randomisée. Les résultats au chapitre de l’efficacité sont tirés d’une analyse en intention de traiter, exception faite de quelques patients chez qui on ne disposait pas de données évaluables sur la fréquence des crises.
La description figurant ci-dessus s’applique aux trois études décrites ci-après. Par conséquent, seuls les principaux éléments distinctifs sont mentionnés.
Étude N132
Cette étude randomisée et à groupes parallèles, qui a été réalisée aux États-Unis, visait à comparer un placebo (n = 95), KEPPRA à 1000 mg/jour (n = 98) et KEPPRA à 3000 mg/jour (n = 101). Les résultats de l’étude N132 au chapitre de l’efficacité sont présentés dans le tableau 7.
Tableau 7 - Réduction médiane en pourcentage, par rapport aux valeurs de départ, de la fréquence hebdomadaire des crises partielles dans l’étude N132
Antiépileptiques + placebo | Antiépileptiques | Antiépileptiques | |||||
| + KEPPRA | + KEPPRA | ||||||
| à 1000 mg/jour | à 3000 mg/jour | ||||||
| N | 95 | 97 | 101 | ||||
| Valeur médiane de la fréquence initiale des crises | 1,77 | 2,53 | 2,08 | ||||
| Réduction en pourcentage de la fréquence des crises partielles vs valeurs de départ | 6,9 % | 36,9 %* | 38,1 %* | ||||
*p < 0,001 vs placebo
Étude N051
Cette étude croisée et randomisée, qui a été réalisée en Europe, visait à comparer un placebo (n = 112), KEPPRA à 1000 mg (n = 106) et KEPPRA à 2000 mg (n = 106).
La première partie de l’étude (partie A) a été conçue pour être analysée comme une étude à groupes parallèles. Les résultats de la partie A de l’étude N051 au chapitre de l’efficacité sont présentés dans le tableau 8.
Tableau 8 – Réduction médiane en pourcentage, par rapport aux valeurs de départ, de la fréquence hebdomadaire des crises partielles dans la partie A de l’étude N051
Antiépileptiques + placebo | Antiépileptiques | Antiépileptiques | |||||
| + KEPPRA | + KEPPRA | ||||||
| à 1000 mg/jour | à 2000 mg/jour | ||||||
| N | 111 | 106 | 105 | ||||
| Valeur médiane de la fréquence initiale des crises | 2,46 | 2,82 | 2,59 | ||||
| Réduction en pourcentage de la fréquence des crises partielles vs valeurs de départ | 1,1 % | 20,7 %* | 24,4 %* | ||||
*p < 0,001 vs placebo
Étude N138
Cette étude randomisée et à groupes parallèles, qui a été réalisée en Europe, visait à comparer un placebo (n = 105) et KEPPRA à 3000 mg (n = 181). Les résultats de l’étude N138 au chapitre de l’efficacité sont présentés dans le tableau 9.
Tableau 9 – Réduction médiane en pourcentage, par rapport aux valeurs de départ, de la fréquence hebdomadaire des crises partielles dans l’étude N138
Antiépileptiques + placebo | Antiépileptiques + | |||
| KEPPRA à 3000 mg/jour | ||||
| N | 104 | 180 | ||
| Valeur médiane de la fréquence initiale des crises | 1,78 | 1,67 | ||
| Réduction en pourcentage de la fréquence des crises partielles vs valeurs de départ | 7,3 % | 36,8 %* | ||
* p < 0,001 vs placebo
- Taux de répondants
Les patients étaient classés en fonction de l’efficacité du traitement, c’est-à-dire la réduction en pourcentage, par rapport aux valeurs de départ, de la fréquence hebdomadaire des crises partielles, calculée pendant la totalité de la période de traitement randomisée. Le tableau 10 précise le pourcentage des patients qui ont reçu le traitement par KEPPRA pendant au moins 21 jours et chez qui on a obtenu une réduction de la fréquence des crises d’au moins 50 % ou 100 % (patients exempts de crises) dans chacune des trois études pivots.
Tableau 10 – Taux de répondeurs, en fonction de la dose, chez les patients souffrant de crises partielles pendant la totalité des périodes de traitement randomisées
| Réduction en pourcentage | Antiépileptiques + placebo | Antiépileptiques | Antiépileptiques | Antiépileptiques | ||||||
| + KEPPRA à | + KEPPRA à | + KEPPRA à | ||||||||
| 1000 mg/jour | 2000 mg/jour | 3000 mg/jour | ||||||||
| Étude N132 | ||||||||||
| N | 95 | 97 | - | 101 | ||||||
| ≥ 50 % | 7 % | 36 % | - | 40 % | ||||||
| Absence de crises (100 %) | 0 % | 3 % | - | 6 % | ||||||
| Étude N051 | ||||||||||
| N | 111 | 106 | 105 | - | ||||||
| ≥ 50 % | 6 % | 21 % | 34 % | - | ||||||
| Absence de crises (100 %) | 1 % | 2 % | 3 % | - | ||||||
| Étude N138 | ||||||||||
| N | 104 | - | - | 180 | ||||||
| ≥ 50 % | 14 % | - | - | 39 % | ||||||
| Absence de crises (100 %) | 0 % | - | - | 7 % | ||||||
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
La toxicité générale du lévétiracétam après l’administration orale a été évaluée dans des études de toxicité aiguë (chez la souris, le rat, le chien et le singe), subaiguë et chronique (2 à 52 semaines ou plus chez la souris, le rat et le chien). Des études de toxicité aiguë (chez la souris, le rat et le chien) et des études de toxicité d’une durée de 2 semaines (chez le rat et le chien) ont également été réalisées en utilisant l’administration intraveineuse (i.v.).
Les études à dose unique chez la souris, le rat et le chien ont révélé un faible potentiel de toxicité aiguë. Au cours de ces études, le lévétiracétam ne s’est révélé létal qu’après l’administration i.v. Cependant, dans une étude subséquente chez la souris (test du micronoyau), une dose orale de 10 000 mg/kg a été létale. L’administration par voie orale n’est associée qu’à des signes cliniques transitoires (vomissements, salivation, tremblements, baisse de l’activité motrice, ataxie, tachypnée et décubitus latéral). Chez le chien, les vomissements constituent un effet limitant la dose.
L’administration répétée de lévétiracétam est bien tolérée. La mort n’a été observée qu’après l’administration i.v. de 900 mg/kg chez le rat. En général, les signes cliniques étaient minimes dans toutes les études et chez toutes les espèces, les effets le plus régulièrement observés étant des signes neuromusculaires, la salivation et les vomissements chez le chien. Chez les rongeurs seulement, des modifications hépatiques et rénales liées au traitement ont été signalées. Une augmentation du poids du foie et une hypertrophie des hépatocytes centrolobulaires, toutes deux réversibles, ont été observées chez les rats et les souris mâles et femelles. Une vacuolisation centrolobulaire associée à des dépôts lipidiques a été relevée chez le rat mâle et la souris. Des troubles rénaux, comprenant une néphropathie avec dépôts hyalins et l’exacerbation d’une néphropathie progressive chronique et des modifications connexes, ont été observés chez le rat mâle.
Ces troubles sont considérés comme une pathologie spécifique du rat mâle associée à une accumulation d’α2-microglobuline dans les tubules proximaux; par conséquent, ils ne constituent pas un risque applicable chez l’humain. Aucun organe cible n’a été identifié chez le chien. Aucun décès, trouble organique ou autre manifestation irréversible de toxicité n’a été observé après l’administration orale à long terme de doses maximales de 1800 mg/kg/jour chez le rat, de 960 mg/kg/jour chez la souris et de 1200 mg/kg/jour chez le chien.
Des études chez des animaux naissants ou jeunes ont indiqué que le potentiel de toxicité dans ce groupe d’âge n’est pas supérieur au risque observé chez les animaux adultes. Des recherches comportant l’administration orale de l’ucb L057, principal métabolite chez l’humain, pendant une période maximale de 2 semaines, ont révélé un faible potentiel de toxicité chez le rat et le chien.
Génotoxicité
Le lévétiracétam n’a pas exercé d’effet mutagène dans le test d’Ames ni dans le test in vitro visant à mettre en évidence une mutation au locus de l’enzyme HGPRT sur des cellules mammaliennes (cellules ovariennes du hamster chinois). De même, il n’a pas induit d’effet clastogène dans une analyse in vitro de chromosomes en métaphase provenant de cellules ovariennes du hamster chinois ni dans le test du micronoyau in vivo chez la souris. Le produit de l’hydrolyse du lévétiracétam et métabolite principal de ce dernier chez l’humain (ucb L057) n’était pas mutagène dans le test d’Ames ni dans le test in vitro du lymphome chez la souris.
Cancérogénicité
Aucun effet carcinogène n’a été observé dans une étude chez le rat comportant l’administration de lévétiracétam dans la nourriture à raison de 50, de 300 et de 1800 mg/kg/jour pendant 104 semaines. Deux études ont été réalisées chez la souris. Dans l’une de ces études, les souris ont reçu 60, 240 et 960 mg/kg/jour de lévétiracétam dans la nourriture pendant 80 semaines (la dose élevée est équivalente au double de la dose maximale recommandée chez l’humain [DMRH] en termes de mg/m2 ou d’exposition). Dans la seconde étude, les souris ont reçu du lévétiracétam par gavage oral pendant 2 ans à raison de 1000, 2000 et 4000 mg/kg/jour. Vu le faible taux de survie à la dose maximale de 4000 mg/kg/jour dans cette étude, la dose maximale a été ramenée à 3000 mg/kg/jour (l’équivalent de 12 fois la DMRH). Aucun signe de potentiel carcinogène n’a été observé dans l’une ou l’autre de ces études.
Toxicologie pour la reproduction et le développement
Aucun effet indésirable sur la fertilité des mâles et des femelles ou la capacité reproductrice n’a été observé chez le rat à des doses allant jusqu’à 1800 mg/kg/jour.
Chez le rat, l’administration de lévétiracétam à raison de 1800 mg/kg/jour avant l’accouplement et pendant toute la gestation et la période de lactation a conduit à un léger retard du développement fœtal et de l’ossification squelettique in utero ainsi qu’à une légère hausse de la mortalité des ratons de la naissance au huitième jour post-partum; un léger retard de l’ossification squelettique a été observé à la dose de 350 mg/kg/jour.
L’administration orale de doses maximales de 1800 mg/kg/jour à des rates du 15e jour de gestation jusqu’au sevrage (21e jour post-partum) n’a eu aucun effet observable sur les caractéristiques de la portée, ni sur la survie ou le développement des ratons. Une dose de 1800 mg/kg/jour chez le rat correspond à 30 fois la dose maximale recommandée chez l’humain ou 6 fois la dose maximale recommandée convertie en mg/m2 de surface corporelle.
L’administration de 400, 1200 ou 3600 mg/kg/jour à des rates gravides du 6e au 15e jour de gestation a permis de fixer à 1200 mg/kg/jour la dose n’entraînant aucun effet indésirable relatif quant à la survie, à la croissance et au développement embryo-fœtaux. À la dose de 3600 mg/kg/jour, on a relevé une légère augmentation de la proportion de fœtus présentant des côtes surnuméraires (à la jonction thoracolombaire) et une faible diminution de l’ossification squelettique. Cette dose, qui s’est avérée toxique pour la mère, correspond à 60 fois la dose maximale recommandée chez l’humain ou à 12 fois la dose maximale recommandée convertie en mg/m2 de surface corporelle.
Chez des lapines gravides, la dose n’entraînant aucun effet indésirable sur la survie, la croissance et le développement embryo-fœtaux a été fixée à 200 mg/kg/jour, mais cette dose produisait des effets indésirables chez la mère. À la dose maximale de 1800 mg/kg/jour, les anomalies fœtales étaient 2,5 fois plus fréquentes, et une toxicité marquée était observable chez la mère. Ces résultats n’ont pas été confirmés dans deux autres études. La dose de 1800 mg/kg/jour correspond à 30 fois la dose maximale recommandée chez l’humain ou 11 fois la dose maximale recommandée convertie en mg/m2 de surface corporelle.
Au cours d’une étude réalisée chez des souris gravides, le lévétiracétam administré à raison de 3000 mg/kg/jour du 6e au 15e jour de gestation a donné lieu à un léger retard de la croissance et de
l’ossification squelettique, mais n’a eu aucun effet sur la survie et le développement morphologique. Les concentrations plasmatiques du lévétiracétam voisines du tmax étaient 20 fois plus élevées que les concentrations maximales mesurées chez l’humain après l’administration de 3000 mg/jour.